| Čas (min) | Teplota (°C) | Rychlost (°C/min) | Poznámky | |
|---|---|---|---|---|
| kolona | 0 - 1 | 70 | izotermicky | |
| 1 - 35 | 70 → 240 | 5 | lineární gradient | |
| 35 - 50 | 240 | izotermicky | ||
| nástřikový prostor | 250 | |||
| detektor | 250 |
Bezbarvá nebo slabě nažloutlá olejovitá kapalina. Jsou prakticky nerozpustné ve vodě, mísitelné s lihem 96%, s dichlormethanem, s etherem petrolejovým a s mastnými oleji.
Zkoušky totožnosti
Základní sestava zkoušek: B a C.
Alternativní sestava zkoušek: A a D, viz Obecné zásady (1.2).
- A. 3,0 g se 30 min zahřívají s 50 ml směsi stejných objemových dílů hydroxidu draselného 2 mol/l v lihu RS a lihu 96% R pod zpětným chladičem. 10 ml směsi se uchová pro zkoušku totožnosti D. Ke 40 ml směsi se přidá 30 ml vody R, odpaří se líh a horký roztok se okyselí 25 ml kyseliny chlorovodíkové zředěné RS. Po ochlazení se třepe s 50 ml etheru prostého peroxidických látek R. Etherová vrstva se třepe třikrát s 10 ml chloridu sodného RS, vysuší se nad síranem sodným bezvodým R a zfiltruje se. Ether se odpaří a za použití 0,300 g získaného zbytku se stanoví číslo kyselosti (2.5.1), jehož hodnota je 350 až 390.
- B. Zkouška Číslo zmýdelnění, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- C. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. 10 ml lihové směsi získané ve zkoušce A se odpaří do sucha na vodní lázni. Zbytek se přenese do zkumavky, přidají se 0,3 ml kyseliny sírové R a zkumavka se uzavře zátkou, kterou prochází skleněná trubice tvaru U. Jeden konec trubice je ponořen do 3 ml roztoku tryptofanu R (10 g/l) ve směsi stejných objemových dílů kyseliny sírové R a vody R. Zkumavka se 10 min zahřívá v lázni se silikonovým olejem při 180 °C a uvolněné páry se jímají v roztoku tryptofanu, který se pak 1 min zahřívá na vodní lázni; vzniká fialové zbarvení.
Zkoušky na čistotu
Vzhled. Zkoušená látka je čirá (2.2.1) a není zbarvena intenzivněji než porovnávací barevný roztok Ž3 (2.2.2, Metoda I).
Zásadité nečistoty. 2,00 g se rozpustí ve směsi 1,5 ml lihu 96% R a 3,0 ml etheru R a přidá se 0,05 ml modře bromfenolové RS. Ke změně zbarvení indikátoru na žluté se spotřebuje nejvýše 0,15 ml kyseliny chlorovodíkové 0,01 mol/l VS.
Relativní hustota (2.2.5). 0,93 až 0,96.
Index lomu (2.2.6). 1,440 až 1,452.
Viskozita (2.2.9). 25 mPa.s až 33 mPa.s.
Číslo kyselosti (2.5.1). Nejvýše 0,2.
Číslo hydroxylové (2.5.3, Metoda A). Nejvýše 10.
Číslo jodové (2.5.4). Nejvýše 1,0.
Číslo peroxidové (2.5.5, Metoda A). Nejvýše 1,0.
Číslo zmýdelnění (2.5.6). 310 až 360; stanoví se s 1,000 g zkoušené látky.
Nezmýdelnitelný podíl (2.5.7). Nejvýše 0,5 %; stanoví se s 5,0 g zkoušené látky.
Podíl mastných kyselin. Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22, Metoda C).
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,32 mm se stěnou pokrytou vrstvou makrogolu 20 000 R (tloušťka filmu 0,5 μm),
- - helia pro chromatografii R jako nosného plynu; průtoková rychlost je 1,3 ml/min,
- - plamenoionizačního detektoru,
- - injektorové smyčky (1 : 100) s následujícím teplotním programem:
Podíl mastných kyselin má následující složení:
- - kyselina kapronová: nejvýše 2,0 %,
- - kyselina kaprylová: 50,0 % až 80,0 %,
- - kyselina kaprinová: 20,0 % až 50,0 %,
- - kyselina laurová: nejvýše 3,0 %,
- - kyselina myristová: nejvýše 1,0 %.
Těžké kovy (2.4.8). Pokud je látka určena k jinému použití než k parenterální výživě, 2,0 g vyhovují limitní zkoušce D na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 0,2 %; stanoví se s 10,00 g zkoušené látky.
Celkový popel (2.4.16). Nejvýše 0,1 %; stanoví se s 2,00 g zkoušené látky.
Chrom. Pokud je látka určena k parenterální výživě, nejvýše 0,05 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 2,0 g se rozpustí v diisobutylketonu R a zředí se jím na 10,0 ml.
Porovnávací roztoky. Připraví se tři porovnávací roztoky rozpuštěním 2,0 g v minimálním množství diisobutylketonu R, přidáním 0,5 ml, 1,0 ml a 2,0 ml základního roztoku chromu (0,1 μg Cr/ml) a zředěním diisobutylketonem R na 10,0 ml.
Měří se absorbance při 357,8 nm za použití chromové lampy s dutou katodou jako zdroje záření, grafitové pece jako generátoru atomů a argonu R jako nosného plynu.
Měď. Pokud je látka určena k parenterální výživě, nejvýše 0,1 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 2,0 g se rozpustí v diisobutylketonu R a zředí se jím na 10,0 ml.
Porovnávací roztoky. Připraví se tři porovnávací roztoky rozpuštěním 2,0 g v minimálním množství diisobutylketonu R, přidáním 1,0 ml, 2,0 ml a 4,0 ml základního roztoku mědi (0,1 μg Cu/ml) a zředěním diisobutylketonem R na 10,0 ml.
Měří se absorbance při 324,7 nm za použití měděné lampy s dutou katodou jako zdroje záření, grafitové pece jako generátoru atomů a argonu R jako nosného plynu.
Olovo. Pokud je látka určena k parenterální výživě, nejvýše 0,1 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 2,0 g se rozpustí v diisobutylketonu R a zředí se jím na 10,0 ml.
Porovnávací roztoky. Připraví se tři porovnávací roztoky rozpuštěním 2,0 g v minimálním množství diisobutylketonu R, přidáním 1,0 ml, 2,0 ml a 4,0 ml základního roztoku olova (0,1 μg Pb/ml) a zředěním diisobutylketonem R na 10,0 ml.
Měří se absorbance při 283,3 nm za použití olověné lampy s dutou katodou jako zdroje záření, grafitové pece uvnitř pokryté vrstvou karbidu palladia jako generátoru atomů a argonu R jako nosného plynu. Kalcinace se provádí v přítomnosti kyslíku při teplotě pod 800 °C.
Nikl. Pokud je látka určena k parenterální výživě, nejvýše 0,1 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 2,0 g se rozpustí v diisobutylketonu R a zředí se jím na 10,0 ml.
Porovnávací roztoky. Připraví se tři porovnávací roztoky rozpuštěním 2,0 g v minimálním množství diisobutylketonu R, přidáním 1,0 ml, 2,0 ml a 4,0 ml základního roztoku niklu (0,1 μg Ni/ml) a zředěním diisobutylketonem R na 10,0 ml.
Měří se absorbance při 232 nm za použití niklové lampy s dutou katodou jako zdroje záření, grafitové pece jako generátoru atomů a argonu R jako nosného plynu.
Cín. Pokud je látka určena k parenterální výživě, nejvýše 0,1 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 2,0 g se rozpustí v diisobutylketonu R a zředí se jím na 10,0 ml.
Porovnávací roztoky. Připraví se tři porovnávací roztoky rozpuštěním 2,0 g v minimálním množství diisobutylketonu R, přidáním 1,0 ml, 2,0 ml a 4,0 ml základního roztoku cínu (0,1 μg Sn/ml) a zředěním diisobutylketonem R na 10,0 ml.
Měří se absorbance při 286,3 nm za použití cínové lampy s dutou katodou jako zdroje záření, grafitové pece uvnitř pokryté vrstvou karbidu palladia jako generátoru atomů a argonu R jako nosného plynu.
Uchovávání
Ve zcela naplněných obalech, chráněny před světlem.
Označování
V označení na obalu se uvede, zda je látka určena pro parenterální výživu.
- “
- 194. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Trolaminum zní:
- „
Trolaminum
Trolamin
Synonyma. Triethanolaminum, triethanolamin
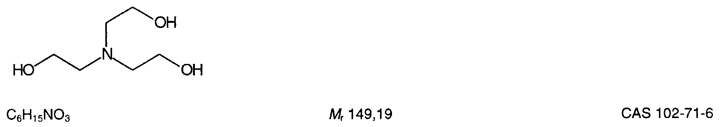
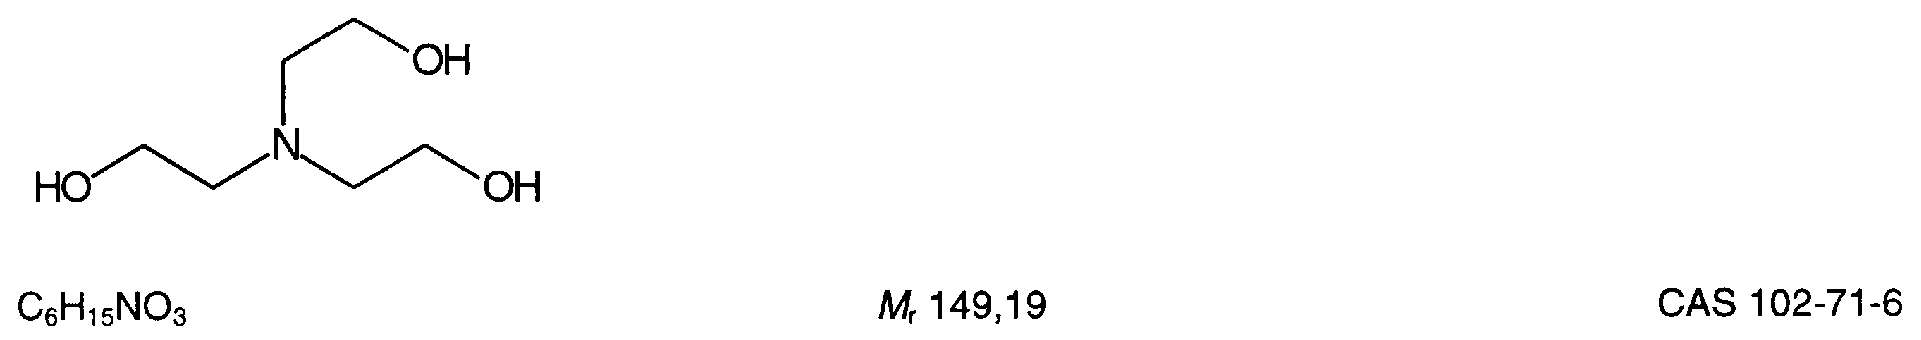
Je to směs bází obsahující převážně 2,2',2''-nitrilotriethanol. Vztaženo na bezvodou látku, obsahuje 99,0 % až 103,0 % celkových bází, počítáno jako (2,2',2''-nitrilotriethanol) C6H15NO3.
Vlastnosti
Čirá viskózní bezbarvá nebo slabě nažloutlá kapalina, silně hygroskopická. Je mísitelný s vodou a lihem 96%, dobře rozpustný v dichlormethanu, těžce rozpustný v etheru.
Zkoušky totožnosti
Základní sestava zkoušek: B a C.
Alternativní sestava zkoušek: A, B a D, viz Obecné zásady (1.2).
- A. Relativní hustota (2.2.5). 1,120 až 1,130.
- B. Index lomu (2.2.6). 1,482 až 1,485.
- C. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Retenční čas a velikost hlavního píku na chromatogramu zkoušeného roztoku odpovídá přibližně retenčnímu času a velikosti hlavního píku na chromatogramu porovnávacího roztoku.
- D. K 1 ml se přidá 0,3 ml síranu měďnatého RS. Vzniká modré zbarvení, které se nezmění po přidání 2,5 ml hydroxidu sodného zředěného RS a zahřátí k varu.
Zkoušky na čistotu
Roztok S. 12 g se rozpustí ve vodě R a zředí se jí na 20 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok H6 (2.2.2, Metoda II).
Příbuzné látky. Provede se plynová chromatografie (2.2.28).
Zkoušený roztok. 0,100 g se rozpustí ve směsi stejných objemových dílů acetanhydridu R a pyridinu bezvodého R, zředí se stejnou směsí na 10,0 ml a 30 min se zahřívá při 50 °C.
Porovnávací roztok. 50 mg diethanolaminu R, 50 mg ethanolaminu R a 0,400 g trolaminu CRL se rozpustí ve směsi stejných objemových dílů acetanhydridu R a pyridinu bezvodého R, zředí se stejnou směsí na 50,0 ml a 30 min se zahřívá při 50 °C.
Chromatografický postup se provádí obvykle za použití:
- - kolony délky 2 m a vnitřního průměru 2,2 mm, naplněné křemelinou silanizovanou pro plynovou chromatografii R impregnovanou 5% poly[(kyanpropyl)(methyl)][(fenyl)(methyl)]siloxanu R,
- - helia pro chromatografii R jako nosného plynu při průtokové rychlosti 35 ml/min,
- - plamenoionizačního detektoru s následujícím teplotním programem:
Zkoušky totožnosti Zkoušky na čistotu Uchovávání Označování Trolaminum Trolamin Synonyma. Triethanolaminum, triethanolamin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas (min) Teplota (°C) Rychlost (°C/min) Poznámky kolona 0 - 10 140 - izotermicky 10 - 40 140 → 200 2 lineární gradient 40 - 45 200 - izotermicky nástřikový prostor 250 detektor 250 Nastříkne se 1 μl zkoušeného roztoku a 1 μl porovnávacího roztoku. Retenční časy jsou: ethanolaminu asi 7 min, trolaminu asi 19 min, diethanolaminu asi 23 min.
Procentuální obsah příbuzných látek se vypočítá z ploch píků na chromatogramu zkoušeného roztoku metodou normalizace. Nepřihlíží se k píku rozpouštědla. Obsah ethanolaminu není větší než 0,2 %, obsah diethanolaminu není větší než 1,0 % a celkový obsah všech ostatních příbuzných látek není větší než 0,5 %. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou tři zřetelně oddělené píky.
N-Nitrosodiethanolamin. Nejvýše 25 ng/g; stanoví se plynovou chromatografií (2.2.28).
Zkouška se provádí v digestoři a používají se ochranné rukavice a brýle.
Zkoušený roztok. 100,0 g se smíchá ve vhodném destilačním přístroji se 100,0 ml ethylenglykolu R a opatrně se oddestiluje 10,0 ml pod vakuem, za tlaku nepřevyšujícím 1,3 kPa. Z tohoto destilátu se oddestiluje 1 ml.
Porovnávací roztok. 25,0 mg N-nitrosodiethanolaminu R se rozpustí v ethylenglykolu R a zředí se jím na 100,0 ml. 5,0 ml tohoto roztoku se zředí ethylenglykolem R na 50,0 ml. 5,0 ml tohoto roztoku se zředí ethylenglykolem R na 50,0 ml.
Chromatografický postup se provádí obvykle za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,25 mm s vnitřní stěnou pokrytou makrogolem 20 000 R (tloušťka filmu 0,25 um),
- - helia pro chromatografii R jako nosného plynu při průtokové rychlosti 0,75 ml/min a dělicím poměru 1 : 15,
- - hmotnostně spektrometrického detektoru, při 72 m/z, s následujícím teplotním programem:
Zkoušky totožnosti Zkoušky na čistotu Uchovávání Označování Trolaminum Trolamin Synonyma. Triethanolaminum, triethanolamin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas (min) Teplota (°C) Rychlost (°C/min) Poznámky kolona 0 - 2 180 - izotermicky 2 - 8 180 → 240 10 lineární gradient 8 - 25 240 - izotermicky nástřikový prostor 240 detektor 250 Nastříknou se 3 μl zkoušeného roztoku a 3 μl porovnávacího roztoku. Na chromatogramu zkoušeného roztoku plocha píku odpovídajícího N-nitrosodiethanolaminu (retenční čas asi 20 min) není větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku.
Těžké kovy (2.4.8). 5 ml roztoku S se zředí vodou R na 30 ml. Roztok vyhovuje limitní zkoušce A na těžké kovy (10μg/g). K přípravě porovnávacího roztoku se použije základní roztok olova (1 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 1,000 g zkoušené látky. Otevře se titrační nádobka, zkoušená látka se převede přímo do předem ztitrovaného rozpouštědla. Ihned se uzavře.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky. Počáteční zahřívání na vodní lázni se neprovádí.
Stanovení obsahu
1,200 g se rozpustí v 75 ml vody prosté oxidu uhličitého R, přidá se 0,3 ml červeně methylové RS a titruje se kyselinou chlorovodíkovou 1 mol/l VS.
1 ml kyseliny chlorovodíkové 1 mol/l VS odpovídá 149,2 mg C6H15NO3.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Nečistoty
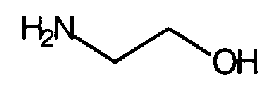
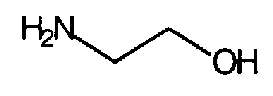
- A. 2-aminoethanol (ethanolamin),
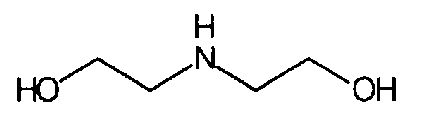
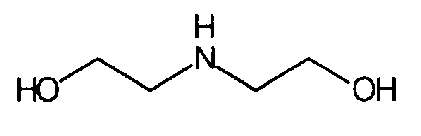
- B. 2,2'-iminodiethanol (diethanolamin),
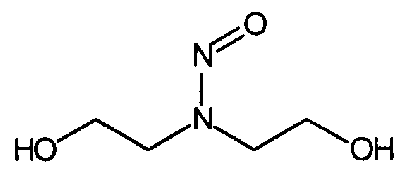
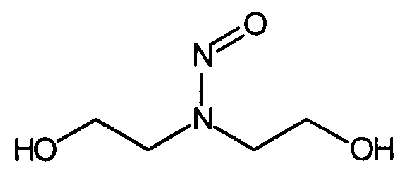
- C. 2,2'-(nitrosoimino)diethanol (N-nitrosodiethanolamin)1).
- “
- 195. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Tyrosinum doplňuje článek Ubidecarenonum, který zní:
- „
Ubidecarenonum
Ubidekarenon
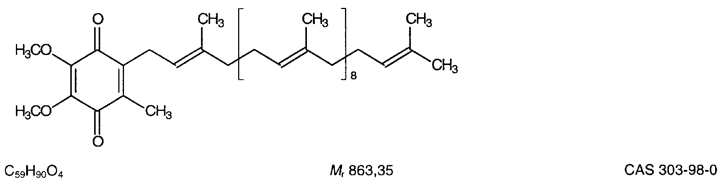
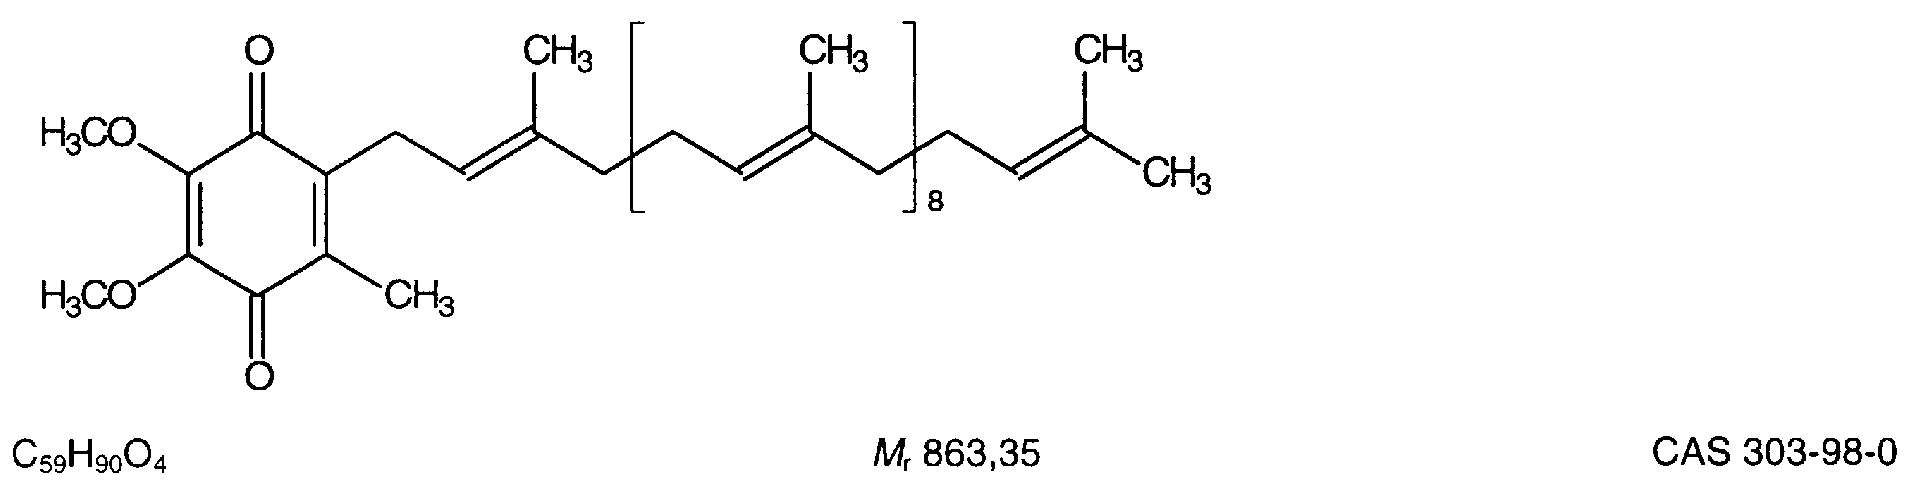
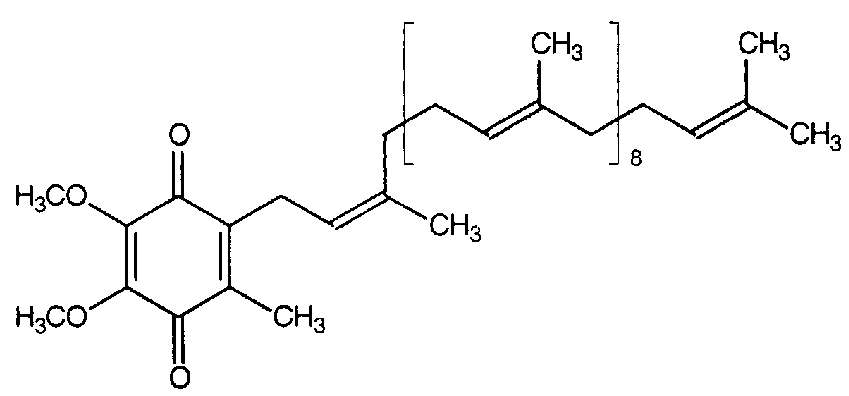
Je to 2-[(all-E)-3,7,11,15,19,23,27,31,35,39-dekamethyltetrakonta-2,6,10,14,18,22,26,30,34,38-decenyl]-5,6-dimethoxy-3-methylbenzen-1,4-dion. Obsahuje 97,0 % až 103,0 % sloučeniny C59H90O4.
Výroba
Kde je to vhodné, vyhovuje požadavkům článku Producta fermentationis.
Vlastnosti
Žlutý nebo oranžový krystalický prášek. Je prakticky nerozpustný ve vodě, dobře rozpustný v acetonu a velmi těžce rozpustný v ethanolu.
Působením světla se postupně rozkládá a tmavne.
Taje při asi 48 °C.
Všechny postupy se provádějí za ochrany před světlem.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru ubidekarenonu CRL. Měří se látky ve formě tablet s bromidem draselným R.
- B. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Retenční čas hlavního píku na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu porovnávacího roztoku (a).
Zkoušky na čistotu
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 25,0 mg se rozpustí ve 25,0 ml ethanolu R zahříváním při asi 50 °C po dobu 2 min a nechá se ochladit. Porovnávací roztok (a). 5 mg ubidekarenonu CRL se rozpustí v 5 ml ethanolu R zahříváním při asi 50 °C po dobu 2 min a nechá se ochladit.
Porovnávací roztok (b). 2 mg ubidekarenonu nečistoty D CRL se rozpustí ve 2 ml zkoušeného roztoku zahříváním při asi 50 °C po dobu 2 min a nechá se ochladit. 1 ml tohoto roztoku se zředí ethanolem R na 50 ml.
Porovnávací roztok (c). 1,0 ml zkoušeného roztoku se zředí ethanolem R na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, kterou je směs objemových dílů ethanolu R a methanolu R2 (20 + 80); průtoková rychlost je 2 ml/min,
- - spektrofotometrického detektoru, 275 nm.
Nastříkne se 10 μl porovnávacího roztoku (c). Citlivost systému se nastaví tak, aby výška hlavního píku na chromatogramu byla nejméně 30 % celé stupnice zapisovače.
Nastříkne se 10 μl porovnávacího roztoku (b). Při zaznamenání chromatogramu za předepsaných podmínek retenční časy jsou: nečistoty D asi 8 min a ubidekarenonu asi 12 min. Zkoušku lze hodnotit, jestliže rozlišení mezi píky nečistoty D a ubidekarenonu je nejméně 6,5.
Nastříkne se 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (c) a chromatogram zkoušeného roztoku se zaznamenává po dobu odpovídající dvojnásobku retenčního času ubidekarenonu. Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního píku, větší než 0,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (c) (0,5 %); součet ploch všech píků, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (c) (1,0 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,05násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (c) (0,05 %).
Nečistota F. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 25,0 mg se rozpustí ve 25,0 ml hexanu R.
Porovnávací roztok (a). 10,0 mg ubidekarenonu pro test způsobilosti CRL se rozpustí v 10,0 ml hexanu R.
Porovnávací roztok (b). 1 ml zkoušeného roztoku se zředí hexanem R na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,0 mm naplněné silikagelem pro chromatografii R (7 μm),
- - mobilní fáze, kterou je směs objemových dílů ethylacetatu R a hexanu R (3 + 97); průtoková rychlost je 2 ml/min,
- - spektrofotometrického detektoru, 275 nm.
Nastříkne se 20 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) byla nejméně 50 % celé stupnice zapisovače.
Nastříkne se 20 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek retenční časy jsou: nečistoty F asi 8,5 min a ubidekarenonu asi 10 min. Zkoušku lze hodnotit, jestliže jsou píky nečistoty F a ubidekarenonu oddělené na základní linii.
Nastříkne se 20 μl zkoušeného roztoku. Plocha píku odpovídajícího nečistotě F není větší než 0,1násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,1 %).
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
50,0 mg se rozpustí v 1,0 ml hexanu R a zředí se ethanolem R na 50,0 ml. 2,0 ml tohoto roztoku se zředí ethanolem R na 50,0 ml. Měří se absorbance (2.2.25) v maximu při 275 nm. K výpočtu obsahu C59H90O4 se použije specifická absorbance, jejíž hodnota je 169.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Nečistoty
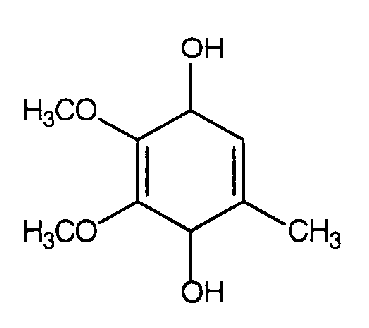
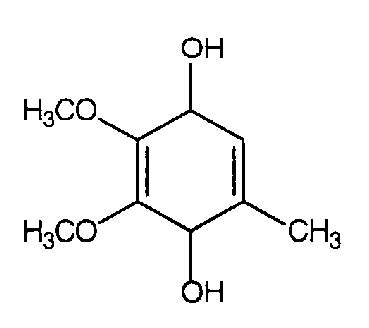
- A. 2,3-dimethoxy-5-methyl-2,5-cyklohexadien-1,4-diol1),
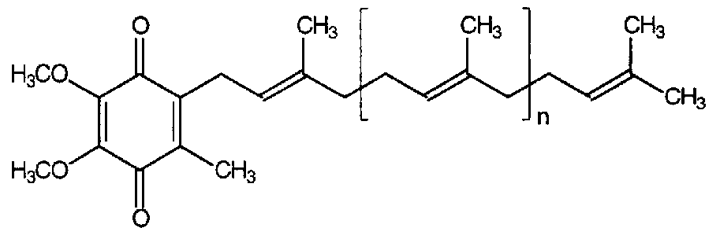
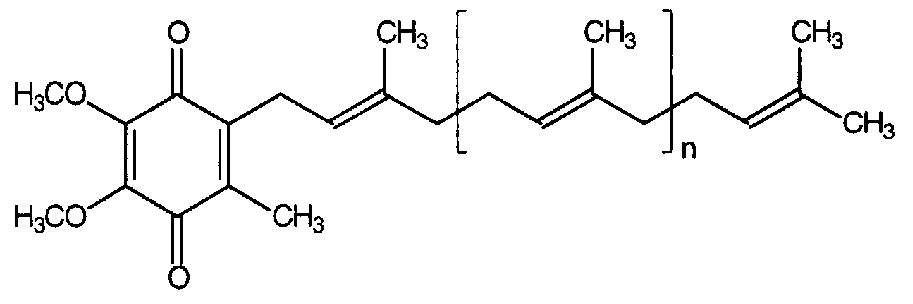
- B. n = 5: 2-[(all-E)-3,7,11,15,19,23,27-heptamethyloktakosa-2,6,10,14,18,22,26-heptaenyl]-5,6-dimethoxy-3-methyl-benzen-1,4-dion (ubichinon-7),
- C. n = 6: 5,6-dimethoxy-3-methyl-2-[(all-E)-3,7,11,15,19,23,27,31-oktamethyldotriakonta-2,6,10,14,18,22,26,30-oktaenyl]benzen-1,4-dion (ubichinon-8),
- D. n = 7: 5,6-dimethoxy-3-methyl-2-[(all-E)-3,7,11,15,19,23,27,31,35-nonamethylhexatriakonta-2,6,10,14,18,22,26,30,34-nonaenyl]benzen-1,4-dion (ubichinon-9),
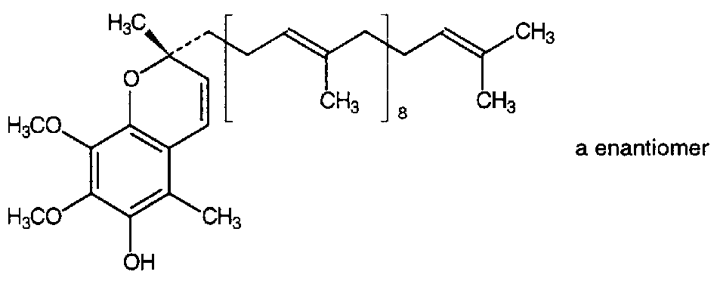
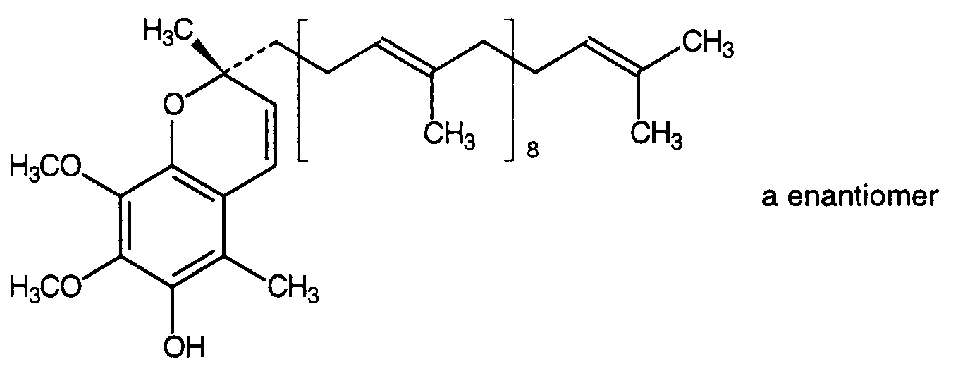
- E. (2RS)-7,8-dimethoxy-2,5-dimethyl-2[(all-E)-4,8,12,16,20,24,28,32,36-nonamethylheptatriakonta-3,7,11,15,19,23,27,31,35-nonaenyl]-2H-1-benzopyran-6-ol (ubikromenol),
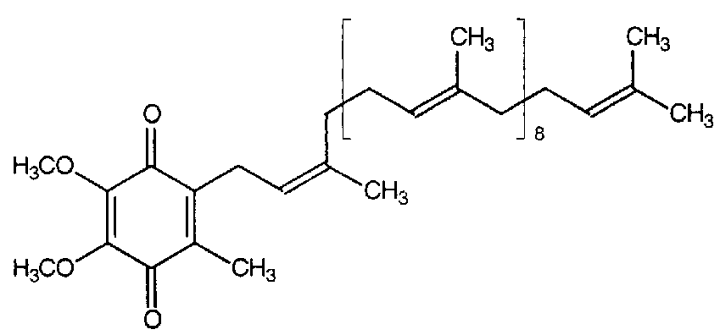
- F. 2-[(2Z,6E,10E,14E,18E,22E,26E,30E,34E,38E)-3,7,11,15,19,23,27,31,35,39-dekamethyl-2,6,10,14,18,22,26,30,34,38-tetrakontadecenyl]-5,6-dimethoxy-3-methylbenzen-1,4-dion ((Z)-izomer ubidekarenonu).
- “
- 196. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Valerianae radix zní:
- „
Valerianae radix
Kozlíkový kořen
Synonymum. Radix valerianae
Jsou to celé usušené oddenky, kořeny a výběžky druhu Valeriana officinalis L. sensu lato nebo jejich úlomky. Neřezaná droga obsahuje nejméně 5 ml silice v 1 kilogramu drogy a řezaná droga obsahuje nejméně 3 ml silice v 1 kilogramu drogy, obojí vztaženo na vysušenou drogu. Droga obsahuje nejméně 0,17 % seskviterpenových kyselin, počítáno jako kyselina valerenová (C15H22O2; Mr 234,0), vztaženo na vysušenou drogu.
Vlastnosti
Droga má charakteristický pach.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Oddenek je žlutošedý až světle hnědošedý, opačně kuželovitý až válcovitý, až asi 50 mm dlouhý, o průměru 30 mm; bazální část je prodloužená nebo zploštělá, zpravidla úplně pokrytá četnými kořeny. Na vrcholu je obvykle jamkovitá jizva po nadzemní části rostliny; zbytky stonku jsou přítomné jen zřídka. Na podélném řezu je patrná dřeň s centrální dutinou, s přehrádkami. Četné, převážně kuželovité kořeny o průměru 1 mm až 3 mm jsou většinou více než 100 mm dlouhé, mají stejnou barvu jako oddenek. Vláknité postranní kořínky jsou lámavé a nepříliš početné. Lom krátký. Výběžky jsou charakteristické nápadnými uzlinami oddělenými podélně rýhovanými internodii 20 mm až 50 mm dlouhými. Lom vláknitý.
- B. Droga se upráškuje (355). Prášek je světle žlutošedý až světle šedohnědý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: buňky obsahující světle hnědou pryskyřici nebo kapky silice; jednotlivé sklereidy s pravoúhlými tečkovanými stěnami 5 μm až 15 μm silnými; síťovitě ztlustlé cévy dřeva; zřídka úlomky korku a úlomky pokožky, někdy s kořenovými vlásky. Pozoruje se pod mikroskopem v roztoku glycerolu R 50% V/V Jsou patrné četné úlomky parenchymu, obsahující jednoduchá nebo složená škrobová zrna; jednoduchá škrobová zrna jsou kulovitá nebo protáhlá o průměru 5 μm až 15 μm, někdy se štěrbinovitou nebo paprsčitou trhlinou; složená škrobová zrna jsou dvoučetná až šestičetná o celkovém průměru až 20 μm.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. 1,0 g práškované drogy (355) se v 25ml baňce smíchá s 6,0 ml methanolu R, 15 min se protřepává a pak se zfiltruje. Baňka i filtr se promyjí malým množstvím methanolu R tak, aby konečný objem filtrátu činil 5 ml. Filtrát se odpaří na asi 2 ml a smíchá se s 3 ml roztoku hydroxidu draselného R (100 g/l). Protřepe se dvakrát 5 ml dichlormethanu R. Spodní vrstva se oddělí a odstraní se. Vodná vrstva se zahřívá 10 min ve vodní lázni při 40 °C. Po ochlazení se smíchá s kyselinou chlorovodíkovou zředěnou RS až do kyselé reakce roztoku. Protřepe se dvakrát 5 ml dichlormethanu R. Spojené spodní vrstvy se zfiltrují přes síran sodný bezvodý R. Filtrát se odpaří do sucha, zbytek se rozpustí v 1,0 ml dichlormethanu R.
Porovnávací roztok. 5 mg fluoresceinu R a 5 mg červeně sudanové G R se rozpustí ve 20,0 ml methanolu R.
Na vrstvu se nanese do pruhů po 20 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, ethylacetatu R a hexanu R (0,5 + 35 + 65) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v denním světle. Na chromatogramu porovnávacího roztoku je ve střední části červená skvrna (červeň sudanová G) a ve spodní části zelenožlutá skvrna (fluorescein). Vrstva se postříká anisaldehydem RS, zahřívá se 5 min až 10 min při 100 °C až 105 °C a pozoruje se v denním světle. Na chromatogramu zkoušeného roztoku je fialově modrá skvrna (kyselina hydroxyvalerenová) přibližně odpovídající polohou skvrně fluoresceinu na chromatogramu porovnávacího roztoku a fialová skvrna (kyselina valerenová) přibližně odpovídající polohou skvrně červeně sudanové G na chromatogramu porovnávacího roztoku. Na chromatogramu zkoušeného roztoku jsou v horní polovině další, většinou méně intenzivní růžové až fialové skvrny.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Nejvýše 5 % zbytků stonků a nejvýše 2 % ostatních cizích příměsí.
Ztráta sušením (2.2.32). Nejvýše 12,0 %; 1,000 g dobře zhomogenizované práškované drogy (355) se suší 2 h v sušárně při 100 °C až 105 °C.
Celkový popel (2.4.16). Nejvýše 12,0 %.
Popel nerozpustný v kyselině chlorovodíkové (2.8.1). Nejvýše 5,0 %.
Stanovení obsahu
Silice. Provede se Stanovení silic v rostlinných drogách (2.8.12). 40,0 g čerstvě práškované drogy (500) se destiluje 4 h rychlostí 3 ml/min až 4 ml/min ve 2000ml baňce s 500 ml vody R jako destilační kapaliny. Do dělené zkumavky se přidá 0,50 ml xylenu R.
Seskviterpenové kyseliny. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 1,50 g práškované drogy (710) se v 100ml baňce s kulatým dnem a se zabroušeným hrdlem smíchá s 20 ml methanolu bezvodého R. Směs se zahřívá 30 min na vodní lázni pod zpětným chladičem. Po ochlazení se zfiltruje. Filtr se zbytkem drogy se převede zpět do 100ml baňky s kulatým dnem. Přidá se 20 ml methanolu bezvodého R a směs se zahřívá 15 min na vodní lázni pod zpětným chladičem. Po ochlazení se zfiltruje. Spojené filtráty se zředí methanolem bezvodým R, kterým byla předem promyta baňka i filtr, na 50,0 ml.
Porovnávací roztok. Připraví se bezprostředně před použitím, za ochrany před přímým světlem. 30 mg danthronu R se rozpustí v methanolu bezvodém R a zředí se jím na 100,0 ml. 5,0 ml tohoto roztoku se zředí methanolem bezvodým R na 50,0 ml.
Chromatografie se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze o průtokové rychlosti 1,5 ml/min:
- - mobilní fáze A - směs objemových dílů acetonitrilu R a roztoku kyseliny fosforečné R (5 g/l) (20 + 80),
- - mobilní fáze B - směs objemových dílů acetonitrilu R a roztoku kyseliny fosforečné R (5 g/l) (80 + 20),
Zkoušky totožnosti Zkoušky na čistotu Uchovávání Označování Trolaminum Trolamin Synonyma. Triethanolaminum, triethanolamin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Ubidecarenonum Ubidekarenon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Valerianae radix Kozlíkový kořen Synonymum. Radix valerianae Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) Poznámka 0 - 5 55 45 izokraticky 5 - 18 55 → 20 45 → 80 lineární gradient 18 - 20 20 80 izokraticky 20 - 22 20 → 55 80 → 45 lineární gradient - - spektrofotometrického detektoru, 220 nm,
- - injektorové smyčky, 20 μl.
Nastříkne se zkoušený roztok a porovnávací roztok.
Jsou-li chromatogramy zaznamenány za předepsaných podmínek, relativní retenční časy (vztažené k píku danthronu) jsou: kyselina acetoxyvalerenová asi 0,7 a kyselina valerenová asi 1,2.
Obsah kyseliny acetoxyvalerenové v procentech se vypočítá podle vztahu:
Obsah kyseliny valerenové v procentech se vypočítá podle vztahu:
Obsah obou seskviterpenových kyselin v procentech se vypočítá podle vztahu:
v nichž značí:
- A1 - plochu píku odpovídajícího danthronu na chromatogramu porovnávacího roztoku,
- A2 - plochu píku odpovídajícího kyselině acetoxyvalerenové na chromatogramu zkoušeného roztoku,
- A3 - plochu píku odpovídajícího kyselině valerenové na chromatogramu zkoušeného roztoku,
- m1 - navážku danthronu v porovnávacím roztoku v gramech,
- m2 - navážku zkoušené drogy v gramech.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
- “
- 197. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Vaselinum flavum zní:
- „
Vaselinum flavum
Žlutá vazelína
Je to čištěná směs polotuhých uhlovodíků získaných z ropy. Může obsahovat vhodnou antioxidační přísadu.
Vlastnosti
Žlutá průsvitná roztíratelná hmota, která po roztavení slabě fluoreskuje v denním světle.
Je prakticky nerozpustná ve vodě, dobře rozpustná v dichlormethanu, prakticky nerozpustná v lihu 96% a v glycerolu.
Zkoušky totožnosti
Základní sestava zkoušek: A, B a D.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Teplota skápnutí (2.2.17) je 40 °C až 60 °C a neliší se o více než 5 °C od hodnoty uvedené v označení na obalu. Plnění nádobky se následujícím způsobem modifikuje: zkoušená látka se zahřeje na 118 °C až 122 °C za míchání k dosažení stejnoměrnosti, pak se ochladí na 100 °C až 107 °C. Kovová nádobka se zahřeje v sušárně na 103 °C až 107 °C, vyjme se ze sušárny, umístí se na čisté plotně nebo keramické dlaždici a zcela se naplní dostatečným množstvím roztaveného vzorku. Naplněná nádobka se 30 min chladí na keramické dlaždici a pak se umístí na dalších 30 min až 40 min do vodní lázně při 24 °C až 26 °C. Povrch vzorku se uhladí jedním tahem nože nebo žiletky, přitom je třeba se vyvarovat stlačení vzorku.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se porovná s referenčním spektrem Ph. Eur. žluté vazelíny. Větší píky získaného spektra odpovídají polohou a intenzitou pikům referenčního spektra Ph. Eur.
- C. K homogenní fázi vzniklé roztavením 2 g se přidají 2 ml vody R, 0,2 ml jodu 0,05 mol/l RS, směs se protřepe; po ochlazení je tuhá horní vrstva fialově růžová.
- D. Zkouška Vzhled, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Vzhled. Zkoušená látka je žlutá. 12 g se roztaví na vodní lázni. Roztavená hmota není zbarvena intenzivněji než směs objemových dílů základního žlutého roztoku a základního červeného roztoku (7,6 + 2,4) (2.2.2, Metoda II).
Kysele nebo zásaditě reagující látky. K 10 g se přidá 20 ml vroucí vody R a protřepává se intenzivně 1 min, po ochlazení se dekantuje. K 10 ml vodné vrstvy se přidá 0,1 ml fenolftaleinu RS; roztok je bezbarvý. Ke změně zbarvení indikátoru na červené se spotřebuje nejvýše 0,5 ml hydroxidu sodného 0,01 mol/l VS.
Konzistence (2.9.9). 100 až 300.
Vyšší aromatické uhlovodíky. Použijí se zkoumadla určená pro absorpční spektrofotometru v ultrafialové oblasti.
Zkoušený roztok. 1,0 g se rozpustí v 50 ml hexanu R, který byl předem protřepán dvákrát s 1/5 svého objemu dimethylsulfoxidem R. Roztok se převede do 125ml dělicí nálevky (kohout ani zátka nejsou namazány), přidá se 20 ml dimethylsulfoxidu R a protřepává se intenzivně 1 min. Nechá se stát do oddělení dvou čirých vrstev. Spodní vrstva se převede do jiné dělicí nálevky. Extrakce se opakuje s dalšími 20 ml dimethylsulfoxidu R. Spojené spodní vrstvy se protřepávají intenzivně 1 min s 20 ml hexanu R. Nechá se stát do oddělení dvou čirých vrstev. Spodní vrstva se dimethylsulfoxidem R zředí na 50,0 ml.
Kontrolní roztok. 10 ml dimethylsulfoxidu R se protřepává intenzivně 1 min s 25 ml hexanu R; použije se čirá spodní vrstva.
Porovnávací roztok. Roztok naftalenu R (9,0 mg/l) v dimethylsulfoxidu R.
Absorbance (2.2.25) zkoušeného roztoku měřená při 260 nm až 420 nm při tloušťce vrstvy 40 mm proti kontrolnímu roztoku není při žádné vlnové délce vyšší než absorbance porovnávacího roztoku naměřená v maximu při 278 nm při tloušťce vrstvy 40 mm proti kontrolnímu roztoku.
Síranový popel (2.4.14). Nejvýše 0,05 %; stanoví se s 2,00 g zkoušené látky.
Uchovávání
Chráněna před světlem.
Označování
V označení na obalu se uvede:
- - jmenovitá teplota skápnutí,
- - kde je to vhodné, název a koncentrace přidané antioxidační přísady.
- “
- 198. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, články Vitamini A pulvis, Vitaminum A, Vitaminum A densatum oleosum a Vitaminum A in aqua dispergibile znějí:
- „
† Vitamini A pulvis
Vitamin A prášek
Je to prášková forma syntetického esteru retinolu (Vitaminum A) připravená jeho dispergováním v základu se želatinou (Gelatina) nebo arabskou klovatinou (Acaciae gummi), nebo jinou vhodnou látkou.
Deklarovaný obsah vitaminu A je nejméně 250 000 m.j. v 1 gramu. Obsahuje 95 % až 115,0 % obsahu uvedeného v označení na obalu. Může obsahovat vhodné stabilizátory jako antioxidanty.
Vlastnosti
Nažloutlý prášek obvykle ve formě částic téměř stejné velikosti, které v závislosti na složení jsou prakticky nerozpustné ve vodě, nebo bobtnají anebo tvoří emulzi.
Zkouška totožnosti
Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. Množství zkoušeného přípravku odpovídající asi 17 000 m.j. vitaminu A se vpraví do 20ml zkumavky se zabroušenou zátkou. Přidá se asi 20 mg bromelinů R, 2 ml vody R a asi 150 µl 2-propanolu R, mírně se míchá 2 min až 5 min ve vodní lázni při 60 °C až 65 °C. Po ochlazení na teplotu nižší než 30 °C se přidá 5 ml 2-propanolu R stabilizovaného butylhydroxytoluenem R (1 g/l). Intenzivně se třepe 1 min, nechá se několik minut stát a použije se supernatantní tekutina.
Porovnávací roztok. Připraví se porovnávací roztok obsahující asi 0,01 mg esterů retinolu CRL v mikrolitru (tj. 3,3 m.j. každého esteru v mikrolitru) v 2-propanolu R stabilizovaném butylhydroxytoluenem R (1 g/l).
Na vrstvu se nanese po 3 µl každého roztoku a vyvíjí se ihned směsí objemových dílů etheru R a cyklohexanu R (20 + 80) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Zkoušku totožnosti lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou jednotlivé skvrny odpovídajících esterů. Pořadí eluce od startu k čelu je: retinolacetat, retinolpropionat a retinolpalmitat. Složení zkoušeného roztoku je srovnatelné s odpovídající hlavní skvrnou nebo skvrnami, které byly získány s porovnávacím roztokem.
Stanovení obsahu
Stanovení obsahu se provede, co možná nejrychleji, za ochrany před aktinickým světlem a vzduchem, bez přístupu oxidačních látek a katalyzátorů oxidace (např. měď, železo), kyselin a dlouhodobějšího zahřívání.
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok (a). Množství zkoušeného přípravku odpovídající asi 120 000 m.j. vitaminu A navážené s přesností 0,1 % se vpraví do 50ml odměrné baňky. Přidá se 20 mg až 30 mg bromelinů R, 20 mg až 30 mg butylhydroxytoluenu R, 2,0 ml vody R a 0,15 ml 2-propanolu R. Mírně se zahřívá 2 min až 5 min ve vodní lázni při 60 °C až 65 °C. Po ochlazení na teplotu nižší než 30 °C se přidá 20 ml tetrabutylamoniumhydroxidu 0,1 mol/l v 2-propanolu RS. Mírně se 5 min míchá (doporučuje se ultrazvuková lázeň). Zředí se 2-propanolem R na 50,0 ml a homogenizuje se opatrně tak, aby nevznikly vzduchové bubliny. Větší nebo menší zákal roztoku může být vyvolán zbytkem základu.
Zkoušený roztok (b). 20 mg až 30 mg butylhydroxytoluenu R se vpraví do 50ml odměrné baňky, přidá se 5 ml 2-propanolu R, 5,0 ml zkoušeného roztoku (a) a zředí se 2-propanolem R na 50,0 ml. Homogenizuje se opatrně tak, aby nevznikly vzduchové bubliny. Před nástřikem se zfiltruje.
Porovnávací roztok (a). Asi 120 mg retinolacetatu CRL naváženého s přesností 0,1 % se vpraví do 50ml odměrné baňky a ihned se rozpustí v 5 ml pentanu R, přidá se 20 mg až 30 mg butylhydroxytoluenu R a 20 ml tetrabutylamoniumhydroxidu 0,1 mol/l v 2-propanolu RS. Mírně se míchá 5 min (doporučuje se ultrazvuková lázeň). Zředí se 2-propanolem R na 50,0 ml a homogenizuje se opatrně tak, aby nevznikly vzduchové bubliny.
Porovnávací roztok (b). 20 mg až 30 mg butylhydroxytoluenu R se vpraví do 50ml odměrné baňky, přidá se 5 ml 2-propanolu R, 5,0 ml porovnávacího roztoku (a) a zředí se 2-propanolem R na 50,0 ml. Homogenizuje se opatrně tak, aby nevznikly vzduchové bubliny.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,125 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografů R (5 µm),
- - mobilní fáze, která je směsí objemových dílů vody R a methanolu R (5 + 95). Průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 325 nm,
- - injektorové smyčky.
Zkoušku lze hodnotit, jestliže:
- - na chromatogramu porovnávacího roztoku (b) je hlavní pík odpovídající all-(E)-retinolu, jehož retenční čas je asi 3 min,
- - na chromatogramu porovnávacího roztoku (b) není pík odpovídající nezmýdelněnému retinolacetatu při retenčním čase asi 6 min.
Nastříkne se vhodný objem porovnávacího roztoku (b) tak, aby získaná absorbance při 325 nm byla v rozmezí 0,5 až 1,0 a chromatogram se zaznamená tak, aby výška píku vitaminu A byla nejméně 50 % celé stupnice zapisovače.
Celkem se provede šest takových nástřiků. Relativní směrodatná odchylka odezvy porovnávacího roztoku (b) je nejvýše 1 %.
Nastříkne se stejný objem zkoušeného roztoku (b) a chromatogram se zaznamenává stejným způsobem.
Obsah vitaminu A se vypočítá podle vztahu:
v němž značí:
- A1 - plochu píku all-(E)-retinolu na chromatogramu zkoušeného roztoku (b),
- A2 - plochu píku all-(E)-retinolu na chromatogramu porovnávacího roztoku (b),
- C - koncentraci retinolacetatu CRL v mezinárodních jednotkách v gramu, stanovenou metodou uvedenou níže,
- m1 - hmotnost zkoušeného přípravku ve zkoušeném roztoku (a) v miligramech,
- m2 - hmotnost retinolacetatu CRL v porovnávacím roztoku (a) v miligramech,
Přesná koncentrace retinolacetatu CRL se stanoví pomocí absorpční spektrofotometrie v ultrafialové oblasti (2.2.25). 25 mg až 100 mg se naváží s přesností 0,1 %, rozpustí se v 5 ml pentanu R a zředí se 2-propanolem R1 na předpokládanou koncentraci 10 m.j. až 15 m.j. v mililitru.
Ověří se, že absorpční maximum připraveného roztoku je mezi 325 nm a 327 nm, a změří se absorbance při 300 nm, 326 nm, 350 nm a 370 nm. Při každé vlnové délce se provede odečtení několikrát a použijí se průměrné hodnoty. Pro každou vlnovou délku se vypočítá poměr Aλ/A326. Nepřevyšuje-li tento poměr hodnotu:
- - 0,593 při 300 nm,
- - 0,537 při 350 nm,
- - 0,142 při 370 nm,
- vypočítá se obsah vitaminu A v mezinárodních jednotkách v gramu podle vztahu:
v němž značí:
- A326 - absorbanci při 326 nm,
- m - hmotnost CRL v gramech,
- V - celkový objem, na který byla CRL naředěna, aby bylo dosaženo koncentrace 10 m.j. až 15 m.j. v mililitru,
- 1900 - faktor k převedení specifické absorbance esterů retinolu na mezinárodní jednotky v gramu.
Poměry absorbanci Aλ/A326 musí vyhovovat.
Uchovávání
Ve vzduchotěsných zcela naplněných obalech, chráněn před světlem. Po otevření obalu se jeho obsah použije co nejdříve a nespotřebovaná část obsahu by se měla chránit atmosférou inertního plynu.
Separandum.
Označování
V označení na obalu se uvede:
- - počet mezinárodních jednotek v gramu,
- - název esteru nebo esterů,
- - název použité základní pomocné látky nebo látek a název každého přidaného stabilizátoru.
† Vitaminum A
Vitamin A
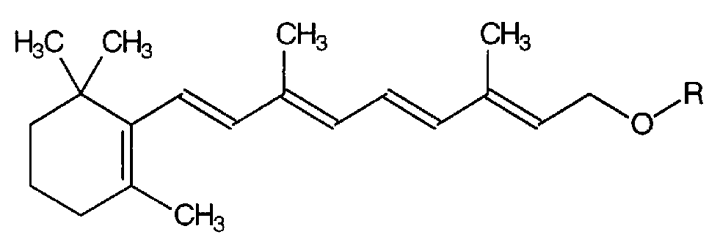
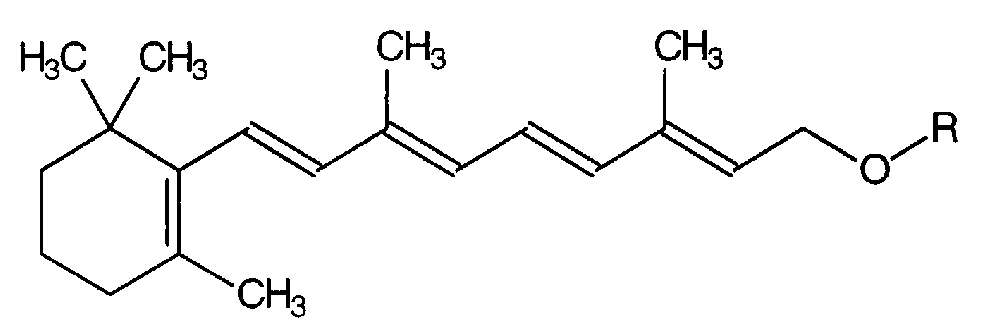
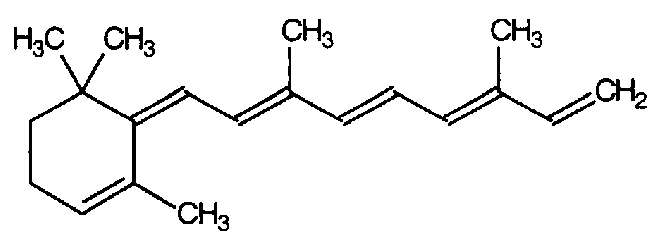
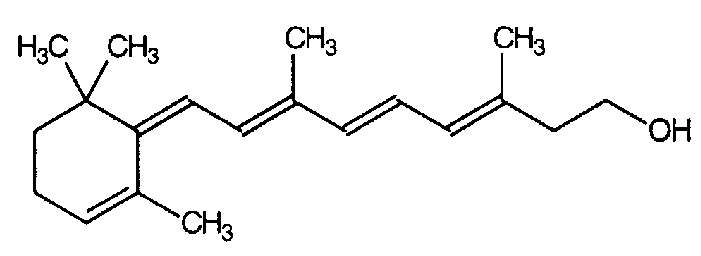
Zkoušky totožnosti Zkoušky na čistotu Uchovávání Označování Trolaminum Trolamin Synonyma. Triethanolaminum, triethanolamin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Ubidecarenonum Ubidekarenon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Valerianae radix Kozlíkový kořen Synonymum. Radix valerianae Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Vaselinum flavum Žlutá vazelína Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Označování † Vitamini A pulvis Vitamin A prášek Vlastnosti Zkouška totožnosti Stanovení obsahu Uchovávání † Vitaminum A Vitamin A R = H C20H30O Mr 286,46 CAS 68-26-8 R = CO-CH3 C22H32O2 Mr 328,49 R = CO-C2H5 C23H34O2 Mr 342,52 R = CO-C15H31 C36H60O2 Mr 524,86 Pod názvem vitamin A je zahrnováno množství látek velmi podobné struktury (včetně (Z)-izomerů) nacházejících se v živočišných tkáních a vykazujících podobnou účinnost. Hlavní a biologicky nejúčinnější látkou je all-(E)-retinol (all-(E)-3,7-dimethyl-9-(2,6,6-trimethyl-1-cyklohexenyl)-2,4,6,8-nonatetraen-1-ol1); C20H30O). Vitamin A se obecně používá ve formě esterů, jako acetat, propionat a palmitat.
Syntetický ester retinolu je ester syntetického retinolu (acetatu, propionatu nebo palmitatu) nebo směsi syntetických esterů retinolu.
Účinnost vitaminu A se vyjadřuje jako retinolové ekvivalenty (R.E.) 1 mg R.E. odpovídá účinnosti 1 mg all-(E)-retinolu. Účinnost ostatních esterů retinolu se vypočítá stechiometricky tak, že 1 mg R.E. vitaminu A odpovídá účinnosti:
- - 1,147 mg all-(E)-retinolacetatu2),
- - 1,195 mg all-(E)-retinolpropionatu3),
- - 1,832 mg all-(E)-retinolpalmitatu4).
Lze též použít účinnost v mezinárodních jednotkách (m.j.). 1 m.j. vitaminu A odpovídá účinnosti 0,300 µg all-(E)-retinolu. Účinnost ostatních esterů retinolu se vypočítá stechiometricky tak, že 1 m.j. vitaminu A odpovídá účinnosti:
- - 0,344 µg all-(E)-retinolacetatu,
- - 0,359 µg all-(E)-retinolpropionatu,
- - 0,550 µg all-(E)-retinolpalmitatu.
1 mg retinolového ekvivalentu odpovídá 3333 m.j.
Vlastnosti
Retinolacetat se vyskytuje jako světle žluté krystaly (teplota tání asi 60 °C). Táním přechází retinolacetat ve superkritickou směs.
Retinolpropionat se vyskytuje jako červenohnědá olejovitá kapalina.
Retinolpalmitat je podobný tuku, je to světle žlutá pevná hmota, která táním (teplota tání asi 26 °C) přechází na žlutou olejovitou tekutinu.
Všechny estery retinolu jsou prakticky nerozpustné ve vodě, dobře rozpustné nebo částečně rozpustné v ethanolu a mísitelné s organickými rozpouštědly. Vitamin A a jeho estery jsou velmi citlivé na působení vzduchu, oxidačních látek, kyselin, světla a tepla.
Všechny zkoušky se provádějí, co možná nejrychleji, za ochrany před aktinickým světlem a vzduchem, bez přístupu oxidačních látek a katalyzátorů oxidace (např. měď, železo), kyselin a zahřívání; používají se čerstvě připravené roztoky.
Zkoušky totožnosti
- A. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. Připraví se roztok obsahující asi 3,3 m.j. vitaminu A v mikrolitru v cyklohexanu R stabilizovaném butylhydroxytoluenem R (1 g/l).
Porovnávací roztok. Připraví se porovnávací roztok, obsahující asi 0,01 mg esterů retinolu CRL v mikrolitru (tj. 3,3 m.j. každého esteru v mikrolitru) v cyklohexanu R stabilizovaném butylhydroxytoluenem R (1 g/l).
Na vrstvu se nanese po 3 µl každého roztoku a ihned se vyvíjí do 2/3 desky směsí objemových dílů etheru R a cyklohexanu R (20 + 80). Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Zkoušku totožnosti lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou jednotlivé skvrny odpovídajících esterů. Pořadí eluce od startu k čelu je: retinolacetat, retinolpropionat a retinolpalmitat. Složení zkoušeného roztoku je srovnatelné s odpovídající hlavní skvrnou nebo skvrnami, které byly získány s porovnávacím roztokem.
- B. Zkouška Příbuzné látky, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Retinol. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. Připraví se roztok, obsahující asi 330 m.j. vitaminu A v mikrolitru v cyklohexanu R stabilizovaném butylhydroxytoluenem R (1 g/l).
Porovnávací roztok. 1 ml zkoušeného roztoku se 2 min třepe s 20 ml tetrabutylamoniumhydroxidu 0,1 mol/l v 2-propanolu RS a zředí se cyklohexanem R stabilizovaným butylhydroxytoluenem R (1 g/l) na 100 ml.
Na vrstvu se nanese po 3 µl každého roztoku a vyvíjí se ihned směsí objemových dílů etheru R a cyklohexanu R (20 + 80) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu porovnávacího roztoku není ester retinolu nebo jsou jen jeho stopy. Skvrna odpovídající retinolu na chromato- gramu zkoušeného roztoku není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (1,0 %).
Příbuzné látky. Provede se absorpční spektrofotometrie v ultrafialové oblasti (2.2.25). Změří se absorpční maximum roztoku pro Stanovení účinnosti. Roztok vykazuje absorpční maximum při 325 nm až 327 nm. Změří se absorbance při 300 nm, 350 nm a 370 nm. Pro každou vlnovou délku se vypočítá poměr Aλ/A326. Tento poměr nepřevyšuje hodnotu:
- - 0,593 při 300 nm,
- - 0,537 při 350 nm,
- - 0,142 při 370 nm.
Stanovení účinnosti
Stanovení účinnosti látky se provádí v případě, že se hodnota použije při přípravě koncentrátů. Provede se absorpční spektrofotometrie v ultrafialové oblasti (2.2.25). 25 mg až 100 mg se naváží s přesností 0,1 % a rozpustí v 5 ml pentanu R a zředí se 2-propanolem R1 na předpokládanou koncentraci 10 m.j. až 15 m.j. v mililitru. Tento roztok se též použije pro zkoušku Příbuzné látky.
Změří se absorbance v maximu při 326 nm. Účinnost vitaminu A v mezinárodních jednotkách v gramu se vypočítá podle vztahu:
v němž značí:
- A326 - absorbanci při 326 nm,
- m - hmotnost zkoušené látky v gramech,
- V - celkový objem, na který byla zkoušená látka naředěna, aby bylo dosaženo koncentrace 10 m.j. až 15 m.j. v mililitru,
- 1900 - faktor k převedení specifické absorbance esterů retinolu na mezinárodní jednotky v gramu.
Uchovávání
Ve vzduchotěsných zcela naplněných obalech, chráněn před světlem. Po otevření obalu se jeho obsah použije co nejdříve a nespotřebovaná část obsahu by se měla chránit atmosférou inertního plynu.
Separandum.
Označování
V označení na obalu se uvede:
- - počet mezinárodních jednotek v gramu,
- - název esteru nebo esterů.
Nečistoty
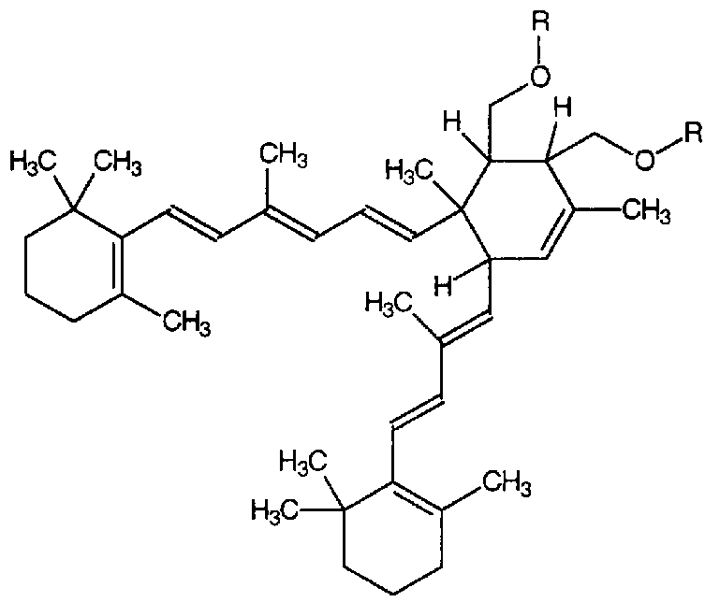
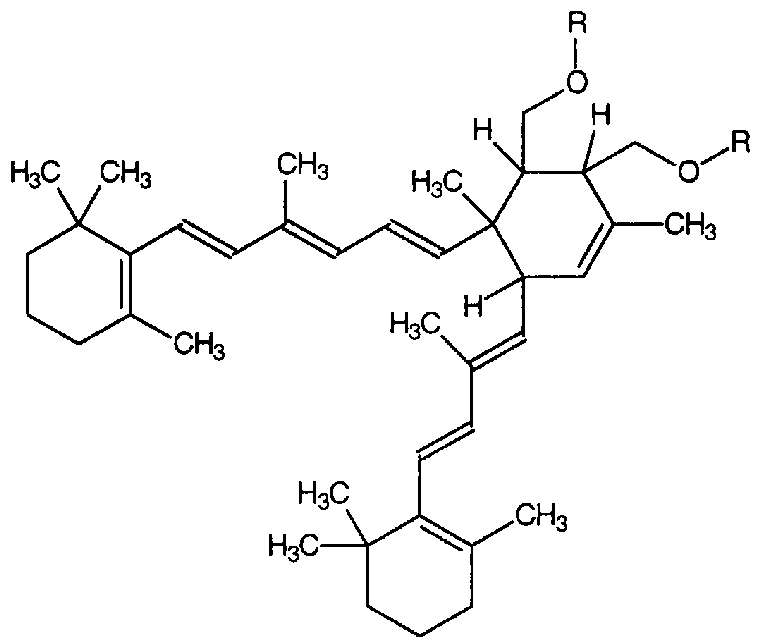
- A. R = H, CO-CH3: kitoly (Diels-Alderovy dimery vitaminu A),
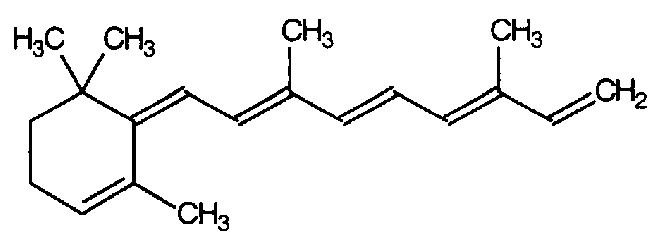
- B. (3E,5E,7E)-3,7-dimethyl-9-[(1Z)-2,6,6-trimethyl-2-cyklohexenyliden)-1,3,5,7-nonatetraen5) (anhydro-vitamin A),
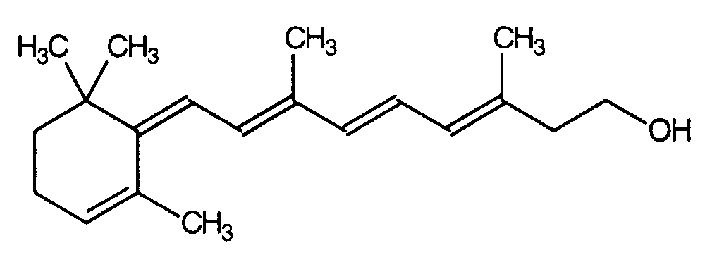
- C. (3E,5E,7E)-3,7-dimethyl-9-[(1Z)-2,6,6-trimethyl-2-cyklohexenyliden)-3,5,7-nonatrien-1-ol6) (retro-vitamin A),
- D. oxidační produkty vitaminu A.
† Vitaminum A densatum oleosum
Olejový roztok vitaminu A
Je to olejová forma syntetického esteru retinolu (Vitaminum A) jako takového, nebo jeho koncentrovaného roztoku ve vhodném rostlinném oleji. Může obsahovat vhodné stabilizátory jako antioxidanty.
Deklarovaný obsah vitaminu A je nejméně 500 000 m.j. v 1 gramu. Obsahuje 95,0 % až 110,0 % obsahu uvedeného v označení na obalu.
Vlastnosti
Žlutá nebo hnědožlutá olejovitá kapalina. Je prakticky nerozpustný ve vodě, dobře rozpustný nebo částečně rozpustný v ethanolu, mísitelný s organickými rozpouštědly. Ve velmi koncentrovaných roztocích se může objevit částečná krystalizace.
Zkouška totožnosti
Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. Připraví se roztok obsahující asi 3,3 m.j. vitaminu A v mikrolitru v cyklohexanu R stabilizovaném butylhydroxytoluenem R (1 g/l).
Porovnávací roztok. Připraví se porovnávací roztok obsahující asi 0,01 mg esterů retinolu CRL v mikrolitru (tj. 3,3 m.j. každého esteru v mikrolitru) v cyklohexanu R stabilizovaném butylhydroxytoluenem R (1 g/l).
Na vrstvu se nanese po 3 µl každého roztoku a vyvíjí se ihned směsí objemových dílů etheru R a cyklohexanu R (20 + 80) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Zkoušku totožnosti lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou jednotlivé skvrny odpovídajících esterů. Pořadí eluce od startu k čelu je: retinolacetat, retinolpropionat a retinolpalmitat. Složení zkoušeného roztoku je srovnatelné s odpovídající hlavní skvrnou nebo skvrnami, které byly získány s porovnávacím roztokem.
Zkoušky na čistotu
Číslo kyselosti (2.5.1). Nejvýše 2,0; stanoví se s 2,0 g zkoušené látky.
Číslo peroxidové (2.5.5). Nejvýše 10,0
Stanovení obsahu
Stanovení obsahu se provede, co možná nejrychleji, za ochrany před aktinickým světlem a vzduchem, bez přístupu oxidačních látek a katalyzátorů oxidace (např. měď, železo), kyselin a dlouhodobějšího zahřívání; používají se čerstvě připravené roztoky. Jestliže se objeví částečná krystalizace, materiál se homogenizuje při teplotě asi 65 °C, ale bez dlouhodobějšího zahřívání.
Provede se stanovení obsahu podle metody A. Ukáže-li se toto stanovení jako nevhodné, použije se metoda B.
Metoda A. Provede se absorpční spektrofotometrie v ultrafialové oblasti (2.2.25). 25 mg až 100 mg se naváží s přesností 0,1 %, rozpustí v 5 ml pentanu R a zředí se 2-propanolem R1 na předpokládanou koncentraci 10 m.j. až 15 m.j. v mililitru.
Ověří se, že absorpční maximum připraveného roztoku je mezi 325 nm a 327 nm, a změří se absorbance při 300 nm, 326 nm, 350 nm a 370 nm. Při každé vlnové délce se provede odečtení několikrát a použijí se průměrné hodnoty. Pro každou vlnovou délku se vypočítá poměr Aλ/A326.
Nepřevyšuje-li tento poměr hodnotu:
- - 0,593 při 300 nm,
- - 0,537 při 350 nm,
- - 0,142 při 370 nm,
vypočítá se obsah vitaminu A v mezinárodních jednotkách v gramu podle vztahu:
v němž značí:
- A326 - absorbanci při 326 nm,
- m - hmotnost zkoušeného přípravku v gramech,
- V - celkový objem, na který byl zkoušený přípravek naředěn, aby bylo dosaženo koncentrace 10 m.j. až 15 m.j. v mililitru,
- 1900 - faktor k převedení specifické absorbance esterů retinolu na mezinárodní jednotky v gramu.
Jestliže jeden nebo více poměrů Aλ/A326 převyšuje dané hodnoty nebo jestliže vlnová délka absorpčního maxima není mezi 325 nm a 327 nm, použije se Metoda B.
Metoda B. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok (a). Množství zkoušeného přípravku, odpovídající asi 120 000 m.j. vitaminu A navážené s přesností 0,1 %, se vpraví do 50ml odměrné baňky a ihned se rozpustí v 5 ml pentanu R, přidá se 20 mg až 30 mg butylhydroxytoluenu R a 20 ml tetrabutylamoniumhydroxidu 0,1 mol/l v 2-propanolu RS. Mírně se 5 min míchá (doporučuje se ultrazvuková lázeň). Zředí se 2-propanolem R na 50,0 ml a homogenizuje se opatrně, aby nevznikly vzduchové bubliny.
Zkoušený roztok (b). 20 mg až 30 mg butylhydroxytoluenu R se vpraví do 50ml odměrné baňky, přidá se 5 ml 2-propanolu R, 5,0 ml zkoušeného roztoku (a) a zředí se 2-propanolem R na 50,0 ml. Homogenizuje se opatrně, aby nevznikly vzduchové bubliny.
Porovnávací roztok (a). Asi 120 mg retinolacetatu CRL se naváží s přesností 0,1 %, vpraví se do 50ml odměrné baňky a postupuje se způsobem předepsaným pro zkoušený roztok (a).
Porovnávací roztok (b). 20 mg až 30 mg butylhydroxytoluenu R se vpraví do 50ml odměrné baňky, přidá se 5 ml 2-propanolu R, 5,0 ml porovnávacího roztoku (a) a zředí se 2-propanolem R na 50,0 ml. Homogenizuje se opatrně, aby nevznikly vzduchové bubliny.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,125 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 µm),
- - mobilní fáze, která je směsí objemových dílů vody R a methanolu R (5 + 95); průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 325 nm,
- - injektorové smyčky.
Zkoušku lze hodnotit, jestliže:
- - na chromatogramu porovnávacího roztoku (b) je hlavní pík odpovídající all-(E)-retinolu, jehož retenční čas je asi 3 min,
- - na chromatogramu porovnávacího roztoku (b) není pík odpovídající nezmýdelněnému retinolacetatu při retenčním čase asi 6 min.
Nastříkne se vhodný objem porovnávacího roztoku (b) tak, aby získaná absorbance při 325 nm byla v rozmezí 0,5 až 1,0 a chromatogram se zaznamená tak, aby výška píku vitaminu A byla nejméně 50 % celé stupnice zapisovače.
Celkem se provede šest takových nástřiků. Relativní směrodatná odchylka odezvy porovnávacího roztoku (b) je nejvýše 1 %.
Nastříkne se stejný objem zkoušeného roztoku (b) a chromatogram se zaznamenává stejným způsobem.
Obsah vitaminu A se vypočítá podle vztahu:
v němž značí:
- A1 - plochu píku odpovídajícího all-(E)-retinolu na chromatogramu zkoušeného roztoku (b),
- A2 - plochu píku odpovídajícího all-(E)-retinolu na chromatogramu porovnávacího roztoku (b),
- C - koncentraci retinolacetatu CRL v mezinárodních jednotkách v gramu, stanovenou metodou A; poměry absorbancí Aλ/A326 musí vyhovovat,
- m1 - hmotnost zkoušeného přípravku ve zkoušeném roztoku (a) v miligramech,
- m2 - hmotnost retinolacetatu CRL v porovnávacím roztoku (a) v miligramech.
Uchovávání
Ve vzduchotěsných zcela naplněných obalech, chráněn před světlem. Po otevření obalu se jeho obsah použije co nejdříve a nespotřebovaná část obsahu by se měla chránit atmosférou inertního plynu.
Separandum.
Označování
V označení na obalu se uvede:
- - počet mezinárodních jednotek v gramu,
- - název esteru nebo esterů,
- - název přidaných stabilizátorů,
- - v případě potřeby postup rozpuštění vzniklých krystalů.
† Vitaminum A in aqua dispergibile
Vitamin A dispergovatelný ve vodě
Je to koncentrát (solubilizát/emulze) syntetického esteru retinolu (Vitaminum A) v tekuté formě (jako rozpouštědlo se obvykle používá voda) s přídavkem vhodného solubilizátoru.
Deklarovaný obsah vitaminu A je nejméně 100 000 m.j. v 1 gramu. Obsahuje 95,0 % až 115,0 % obsahu uvedeného v označení na obalu. Může obsahovat vhodné stabilizátory jako protimikrobní přísady a antioxidanty.
Vlastnosti
Žlutá nebo nažloutlá kapalina proměnlivé opalescence a viskozity. Vysoce koncentrované roztoky se při nízkých teplotách mohou kalit nebo přecházet v gel.
Směs 1 g s 10 ml vody R předem zahřáté na 50 °C dává po ochlazení na 20 °C stejnorodou slabě opalizující slabě žlutou disperzi.
Zkouška totožnosti
Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. Do 20ml zkumavky se zabroušenou zátkou se vpraví množství zkoušeného přípravku odpovídající asi 17 000 m.j. vitaminu A. Přidá se 5 ml 2-propanolu R stabilizovaného butylhydroxytoluenem R (1 g/l) a silně se promíchá.
Porovnávací roztok. Připraví se porovnávací roztok obsahující asi 0,01 mg esterů retinolu CRL v mikrolitru (tj. 3,3 m.j. každého esteru v mikrolitru) v 2-propanolu R stabilizovaném butylhydroxytoluenem R (1 g/l).
Na vrstvu se nanese po 3 µl každého roztoku a vyvíjí se ihned směsí objemových dílů etheru R a cyklohexanu R (20 + 80) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Zkoušku totožnosti lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou jednotlivé skvrny odpovídajících esterů. Pořadí eluce od startu k čelu je: retinolacetat, retinolpropionat a retinolpalmitat. Složení zkoušeného roztoku je srovnatelné s odpovídající hlavní skvrnou nebo skvrnami, které byly získány s porovnávacím roztokem.
Stanovení obsahu
Stanovení obsahu se provede, co možná nejrychleji, za ochrany před aktinickým světlem a vzduchem, bez přístupu oxidačních látek a katalyzátorů oxidace (např. měď, železo), kyselin a dlouhodobějšího zahřívání.
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok (a). Množství zkoušeného přípravku, odpovídající asi 120 000 m.j. vitaminu A navážené s přesností 0,1 %, se vpraví do 50ml odměrné baňky a ihned se rozpustí v 5 ml 2-propanolu R, přidá se 20 mg až 30 mg butylhy- droxytoluenu R a 20 ml tetrabutylamoniumhydroxidu 0,1 mol/l v 2-propanolu RS. Mírně se míchá 5 min (doporučuje se ultrazvuková lázeň). Zředí se 2-propanolem R na 50,0 ml a homogenizuje se opatrně, aby nevznikly vzduchové bubliny. Zkoušený roztok (b). 20 mg až 30 mg butylhydroxytoluenu R se vpraví do 50ml odměrné baňky, přidá se 5 ml 2-propanolu R, 5,0 ml zkoušeného roztoku (a) a zředí se 2-propanolem R na 50,0 ml. Homogenizuje se opatrně, aby nevznikly vzduchové bubliny.
Porovnávací roztok (a). Asi 120 mg retinolacetatu CRL naváženého s přesností 0,1 % se vpraví do 50ml odměrné baňky a postupuje se způsobem předepsaným pro zkoušený roztok (a).
Porovnávací roztok (b). 20 mg až 30 mg butylhydroxytoluenu R se vpraví do 50ml odměrné baňky, přidá se 5 ml 2-propanolu R, 5,0 ml porovnávacího roztoku (a) a zředí se 2-propanolem R na 50,0 ml. Homogenizuje se opatrně, aby nevznikly vzduchové bubliny.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,125 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 µm),
- - mobilní fáze, která je směsí objemových dílů vody R a methanolu R (5 + 95); průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 325 nm,
- - injektorové smyčky.
Zkoušku lze hodnotit, jestliže:
- - na chromatogramu porovnávacího roztoku (b) je hlavní pík odpovídající all-(E)-retinolu, jehož retenční čas je asi 3 min,
- - na chromatogramu porovnávacího roztoku (b) není pík odpovídající nezmýdelněnému retinolacetatu, při retenčním čase asi 6 min.
Nastříkne se vhodný objem porovnávacího roztoku (b) tak, aby získaná absorbance při 325 nm byla v rozmezí 0,5 až 1,0 a chromatogram se zaznamená tak, aby výška píku vitaminu A byla nejméně 50 % celé stupnice zapisovače.
Celkem se provede šest takových nástřiků. Relativní směrodatná odchylka odezvy porovnávacího roztoku (b) je nejvýše 1 %.
Nastříkne se stejný objem zkoušeného roztoku (b) a chromatogram se zaznamenává stejným způsobem.
Obsah vitaminu A se vypočítá podle vztahu:
v němž značí:
- A1 - plochu píku all-(E)-retinolu na chromatogramu zkoušeného roztoku (b),
- A2 - plochu píku all-(E)-retinolu na chromatogramu porovnávacího roztoku (b),
- C - koncentraci retinolacetatu CRL v mezinárodních jednotkách v gramu, stanovenou metodou uvedenou níže,
- m1 - hmotnost zkoušeného přípravku ve zkoušeném roztoku (a) v miligramech,
- m2 - hmotnost retinolacetatu CRL v porovnávacím roztoku (a) v miligramech,
Přesná koncentrace retinolacetatu CRL se stanoví pomocí absorpční spektrofotometrie v ultrafialové oblasti (2.2.25). 25 mg až 100 mg se naváží s přesností 0,1 %, rozpustí se v 5 ml pentanu R a zředí se 2-propanolem R1 na předpokládanou koncentraci 10 m.j. až 15 m.j. v mililitru.
Ověří se, že absorpční maximum připraveného roztoku je mezi 325 nm a 327 nm, a změří se absorbance při 300 nm, 326 nm, 350 nm a 370 nm. Při každé vlnové délce se provede odečtení několikrát a použijí se průměrné hodnoty. Pro každou vlnovou délku se vypočítá poměr Aλ/A326.
Nepřevyšuje-li tento poměr hodnotu:
- - 0,593 při 300 nm,
- - 0,537 při 350 nm,
- - 0,142 při 370 nm,
vypočítá se obsah vitaminu A v mezinárodních jednotkách v gramu podle vztahu:
v němž značí:
- A326 - absorbanci při 326 nm,
- m - hmotnost CRL v gramech,
- V - celkový objem, na který byla CRL naředěna, aby bylo dosaženo koncentrace 10 m.j. až 15 m.j. v mililitru,
- 1900 - faktor k převedení specifické absorbance esterů retinolu na mezinárodní jednotky v gramu.
Poměry absorbancí Aλ/A326 musí vyhovovat.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem, při teplotě uvedené v označení na obalu.
Po otevření obalu se jeho obsah použije co nejdříve a nespotřebovaná část obsahu by se měla chránit atmosférou inertního plynu.
Separandum.
Označování
V označení na obalu se uvede:
- - počet mezinárodních jednotek v gramu,
- - název esteru nebo esterů,
- - název použitého solubilizátoru nebo solubilizátorů a názvy přidaných stabilizátorů,
- - teplota uchovávání.
- “
- 199. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Xylitolum zní:
- „
Xylitolum
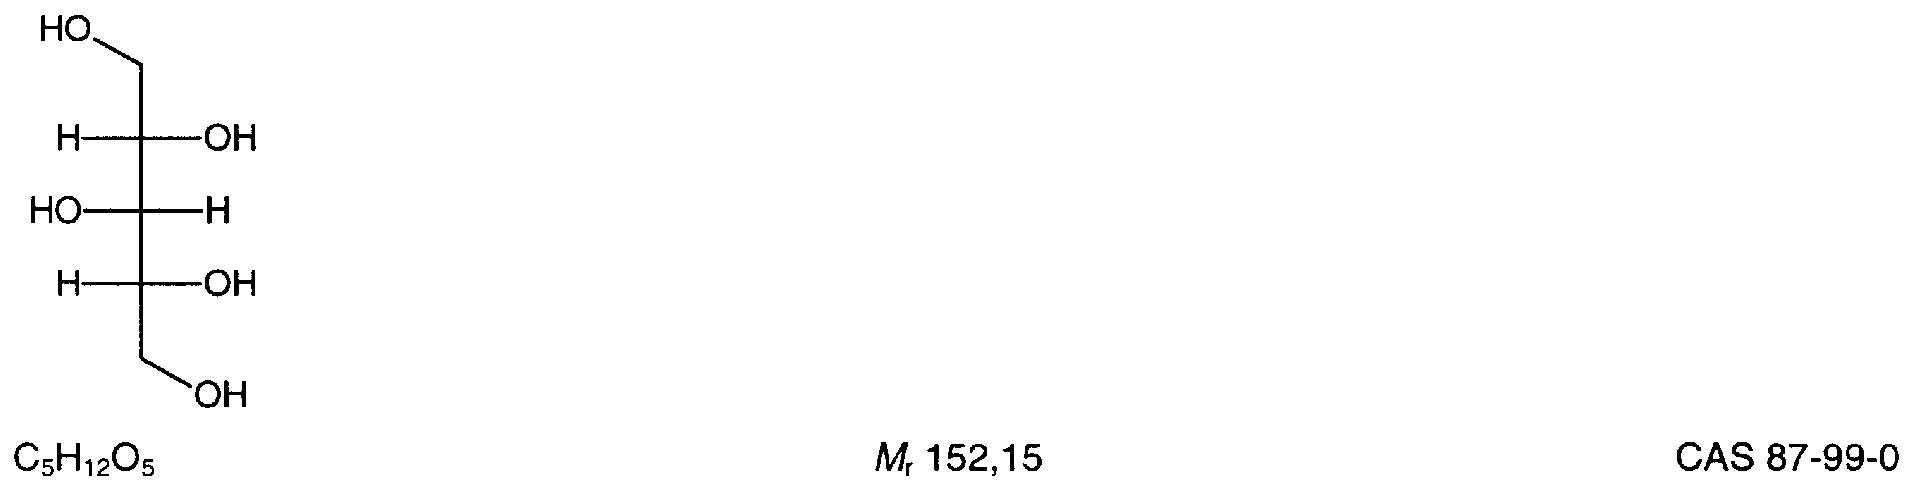
Xylitol
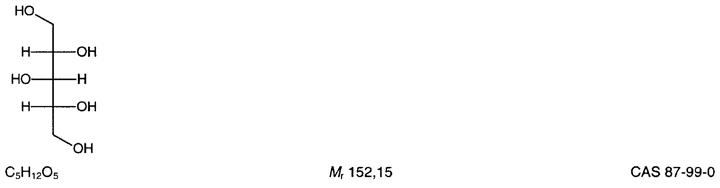
Je to meso-xylitol. Počítáno na bezvodou látku, obsahuje 98,0 % až 102,0 % sloučeniny C5H12O5.
Vlastnosti
Bílý krystalický prášek nebo krystaly. Je velmi snadno rozpustný ve vodě a mírně rozpustný v lihu 96%.
Zkoušky totožnosti
Základní zkouška: B.
Alternativní sestava zkoušek: A, C, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 92 °C až 96 °C.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru xylitolu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 25 mg se rozpustí ve vodě R a zředí se jí na 5,0 ml.
Porovnávací roztok (a). 25 mg xylitolu CRL se rozpustí ve vodě R a zředí se jí na 5,0 ml.
Porovnávací roztok (b). 25 mg mannitolu CRL a 25 mg xylitolu CRL se rozpustí ve vodě R a zředí se jí na 5 ml.
Na vrstvu se nanese po 2 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, ethylacetatu R a 1-propanolu R (10 + 20 + 70) po dráze 17 cm. Vrstva se usuší na vzduchu, postříká se kyselinou 4-aminobenzoovou RS, usuší se v proudu studeného vzduchu do vymizení pachu acetonu a zahřívá se 15 min při 100 °C. Vrstva se nechá ochladit, postříká se roztokem jodistanu sodného R (2 g/l), usuší se v proudu studeného vzduchu a zahřívá se 15 min při 100 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku polohou, zbarvením a velikostí odpovídá hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
Zkoušky na čistotu
Vzhled roztoku. 2,5 g se rozpustí ve vodě R a zředí se jí na 50,0 ml. Tento roztok neopalizuje intenzivněji než porovnávací suspenze IV (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ7 (2.2.2, Metoda II).
Měrná vodivost (2.2.38). Nejvýše 20 μS.cm-1. 20,0 g se rozpustí ve vodě prosté oxidu uhličitého R připravené z vody destilované R, zředí se stejným rozpouštědlem na 100,0 ml a měří se vodivost tohoto roztoku za mírného míchání magnetickým míchadlem při teplotě 20 °C.
Redukující cukry. 5,0 g se rozpustí mírným zahřátím v 6 ml vody R. Po ochlazení se přidá 20 ml citronanu měďnatého RS a několik skleněných kuliček. Zahřívá se tak, aby k varu došlo za 4 min a nechá se 3 min vařit. Rychle se ochladí a přidá 100 ml roztoku kyseliny octové ledové R 2,4% (V/V) a 20,0 ml jodu 0,025 mol/l VS. Za stálého třepání se přidá 25 ml směsi objemových dílů kyseliny chlorovodíkové R a vody R (6 + 94) a po rozpuštění sraženiny se titruje přebytek jodu thiosíranem sodným 0,05 mol/l VS za použití 1 ml škrobu RS jako indikátoru, který se přidá před koncem titrace. Spotřebuje se nejvýše 12,8 ml thiosíranu sodného 0,05 mol/l VS (0,2 %, počítáno jako glukosový ekvivalent).
Příbuzné látky. Stanoví se plynovou chromatografií (2.2.28) způsobem uvedeným v odstavci Stanovení obsahu. Součet obsahů příbuzných látek v procentech na chromatogramu zkoušeného roztoku není větší než 2,0 %.
Olovo (2.4.10). Vyhovuje limitní zkoušce na olovo v cukrech (0,5 μg/g). Zkoušená látka se rozpustí ve 150,0 ml předepsané směsi rozpouštědel.
Nikl (2.4.15). Vyhovuje limitní zkoušce na nikl v polyolech (1 μg/g). Zkoušená látka se rozpustí ve 150,0 ml předepsané směsi rozpouštědel.
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 1,00 g zkoušené látky.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 4 m.j. endotoxinu v gramu pro parenterální přípravky obsahující méně než 100 g/l xylitolu a nejvýše 2,5 m.j. endotoxinu v gramu pro parenterální přípravky obsahující 100 g/l nebo více xylitolu.
Stanovení obsahu
Provede se plynová chromatografie (2.2.28) za použití erytritolu jako vnitřního standardu.
Roztok vnitřního standardu. 5 mg erytritolu R se rozpustí ve vodě R a zředí se jí na 25,0 ml.
Zkoušený roztok. 5,000 g se rozpustí ve vodě R a zředí se jí na 100,0 ml.
Porovnávací roztok. Ve vodě R se rozpustí po 25,0 mg L-arabinitolu CRL, galaktitolu CRL, mannitolu CRL a sorbitolu CRL a zředí se stejným rozpouštědlem na 100,0 ml. K 10,0 ml tohoto roztoku se přidá asi 490 mg přesně zváženého xylitolu CRL tak, aby porovnávací roztok obsahoval známou koncentraci xylitolu CRL, asi 49 mg/ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 2 m a vniřního průměru 2 mm naplněné kyselinou promytou křemelinou silanizovanou pro plynovou chromatografii R (150 μm až 180 μm) impregnovanou 3 % poly[(kyanpropyl)(methyl)][(fenyl)(methyl)]siloxanem R,
- - dusíku R jako nosného plynu s průtokovou rychlostí 30 ml/min,
- - plamenoionizačního detektoru.
Teplota kolony se 1 min udržuje na 170 °C, pak se zvyšuje rychlostí 6 °C/min na 200 °C a teplota nástřikového prostoru a detektoru se udržuje na 250 °C.
Do dvou baněk s kulatým dnem na 100 ml se odpipetuje odděleně po 1,0 ml porovnávacího roztoku a zkoušeného roztoku. Do každé baňky se přidá 1,0 ml roztoku vnitřního standardu a příslušné směsi se odpaří do sucha ve vodní lázni při teplotě 60 °C pomocí rotační odparky. Každý zbytek se po odpaření rozpustí v 1 ml pyridinu bezvodého R, do každé baňky se přidá se po 1 ml acetanhydridu R a roztoky se vaří 1 h pod zpětným chladičem do úplné acetylace.
Nastříkne se odděleně po 1 μl roztoku získaného z porovnávacího roztoku a ze zkoušeného roztoku. Při zaznamenání chromatogramů za předepsaných podmínek relativní retenční časy vztažené ke xylitolu jsou: erytritol asi 0,3; arabinitol asi 0,7; mannitol asi 1,8; galaktitol asi 2,0; sorbitol asi 2,2.
Obsah C5H12O5 ve zkoušené látce v procentech se vypočítá z deklarovaného obsahu xylitolu CRL a z obsahu každé příbuzné látky podle vztahu:
v němž značí:
- ms - hmotnost příslušné složky v 1 ml porovnávacího roztoku v miligramech,
- mu - hmotnost zkoušené látky v 1 ml zkoušeného roztoku v miligramech,
- Rs - poměr plochy píku derivatizované složky k ploše píku derivatizovaného erytritolu na chromatogramu porovnávacího roztoku,
- Ru - poměr plochy píku derivatizované složky k ploše píku derivatizovaného erytritolu na chromatogramu zkoušeného roztoku.
Označování
V označení na obalu se uvede:
- - kde je to vhodné, nejvyšší koncentrace bakteriálního endotoxinu,
- - kde je to vhodné, zda je látka vhodná pro výrobu parenterálních lékových forem.
Nečistoty
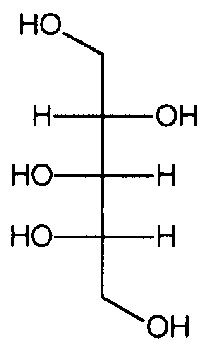
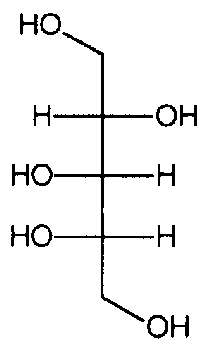
- A. L-arabinitol (arabitol),
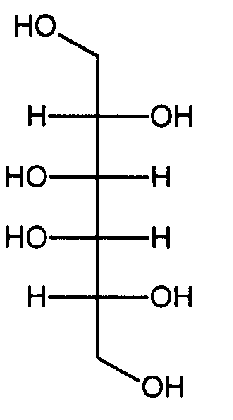
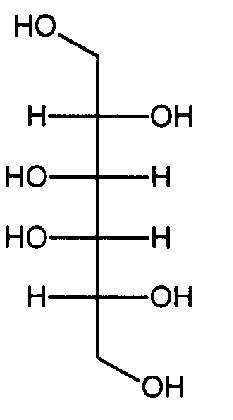
- B. meso-galaktitol,
- C. mannitol,
- D. sorbitol (D-glucitol).
- “
- 200. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Zinci undecylenas doplňuje článek Zingiberis rhizoma, který zní:
- „
Zingiberis rhizoma
Oddenek zázvoru
Synonyma. Rhizoma zingiberis, Radix zingiberis
Je to celý nebo řezaný usušený oddenek druhu Zingiber officinale ROSCOE, zbavený úplně nebo z větší části korku. Obsahuje nejméně 15 ml silice v 1 kilogramu řezané nebo neřezané drogy, počítáno na sušinu.
Vlastnosti
Droga má charakteristický aromatický pach a kořenitou pálivou chuť.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Oddenek ze stran zploštělý, nahoře s krátkými plochými oválnými výběžky, každý často na horním konci s jizvou; celý oddenek je asi 5 cm až 10 cm dlouhý, 1,5 cm až 3 cm nebo 4 cm široký a 1 cm až 1,5 cm silný, často podélně rozštěpený. Loupaný oddenek je na svrchní straně světle hnědý, podélně rýhovaný, někdy vláknitý; zevní strana neloupaného oddenku je světle až tmavě hnědá, více nebo méně pokrytá korkem, se sbíhavými, úzkými, podélnými a příčnými rýhami; korek je odstraněn z bočních stran, mezi jednotlivými výběžky zůstává. Droga je na lomu krátká, škrobnatá, s vyčnívajícími vlákny. Na hladkém příčném řezu je patrná úzká kůra oddělená endodermis od široké dřeně; četné roztroušené svazky cévní a hojné roztroušené pryskyřičné buňky se žlutým obsahem. U neloupaného oddenku je patrná ještě zevní vrstva tmavě hnědého korku.
- B. Droga se upráškuje (355). Prášek je světle žlutý až nahnědlý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: velká tenkostěnná komůrková vlákna, jedna ze stěn buňky bývá často zubatá; velké síťovitě ztlustlé cévy, často provázené úzkými tenkostěnnými buňkami, obsahujícími hnědé barvivo; množství tenkostěnného parenchymu dřeně, některé buňky parenchymu obsahují hnědou oleopryskyřici; úlomky hnědého korku, obvykle patrné v plošném pohledu. Při pozorování v glycerolu R 50% (V/V) jsou patrná četná škrobová zrna, jednoduchá, zploštělá, oválná až vejčitá nebo nepravidelná, až asi 50 μm dlouhá a 25 μm široká, na jejich užším konci je malé hilum; škrobová zrna jsou někdy nezřetelně příčně vrstevnatá.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. 1,0 g práškované drogy (710) se smíchá s 5 ml methanolu R. Protřepává se 15 min a pak se zfiltruje.
Porovnávací roztok. 10 μl citralu R a 10 mg resorcinolu R se rozpustí v 10 ml methanolu R. Roztok se připraví bezprostředně před použitím.
Na vrstvu se nanese do pruhů po 20 μl obou roztoků a vyvíjí se v nenasycené komoře směsí objemových dílů hexanu R a etheru R (40 + 60) po dráze 15 cm. Vrstva se usuší na vzduchu. Postříká se roztokem vanilinu R (10 g/l) v kyselině sírové R, zahřívá se 10 min při 100 °C až 105 °C a pozoruje se v denním světle. Na chromatogramu porovnávacího roztoku je v dolní polovině intenzivní červená skvrna (resorcinol) a v horní polovině dvě fialové skvrny (citral). Na chromatogramu zkoušeného roztoku jsou dvě intenzivní fialové skvrny (gingeroly) v poloze nižší, než je skvrna odpovídající resorcinolu na chromatogramu porovnávacího roztoku a dvě jiné méně intenzivní fialové skvrny (šogaoly) umístěné ve střední části v poloze vymezené skvrnou resorcinolu a skvrnami citralu na chromatogramu porovnávacího roztoku. Na chromatogramu zkoušeného roztoku mohou být přítomny další skvrny.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Vyhovuje zkoušce Cizí příměsi.
Voda, stanovení destilací (2.2.13). Nejvýše 10,0 %; stanoví se s 20,0 g práškované drogy (710).
Celkový popel (2.4.16). Nejvýše 6,0 %.
Stanovení obsahu
Provede se Stanovení silic v rostlinných drogách (2.8.12). 20,0 g hrubě práškované drogy, rozdrobněné bezprostředně před stanovením, se destiluje 4 h rychlostí 2 ml/min až 3 ml/min v 1000ml baňce s kulatým dnem s 10 kapkami parafinu tekutého R, nebo jiné vhodné protipěnivé přísady a 500 ml vody R jako destilační kapaliny. Do dělené zkumavky se přidá 0,5 ml xylenu R.
Uchovávání
Chráněn před světlem.
- “
- 201. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky se na začátek kapitoly 6.2.1 Obecné články lékových forem doplňují Poznámky, které znějí:
- „
POZNÁMKY
Následující úvodní text přináší definice a/nebo vysvětlení názvů, které se mohou vyskytovat v obecných článcích lékových forem nebo jsou používány ve vztahu k nim, ale nejsou jimi definovány. Kde je to možné, jsou uvedeny i ekvivalentní názvy, které se mohou vyskytovat i v jiných publikacích nebo kontextech.
Tyto poznámky jsou uvedeny pro informaci.
Standardní názvy - Standard Terms
Standardní názvy jsou názvy lékových forem léčivých přípravků, cest podání a obalů stanovené Evropskou lékopisnou komisí a vydané ve zvláštní publikaci nazvané List of Standard Terms 2000, v ČR vydané ve Věstníku SÚKL č. 3/2000 jako UST-4 Standardní názvy lékových forem, způsobu podání a obalů.
Léčivá látka (oficiální definice je dána zákonem č. 79/1997 Sb. ve znění zákona č. 149/2000 Sb.) - Active substance
Léčivá látka je ta složka léčivého přípravku, která je farmakologicky aktivní nebo má jiný přímý účinek využitelný při diagnóze, léčení nebo prevenci nemoci nebo ovlivňuje stavbu nebo fyziologické funkce lidského nebo zvířecího těla. Léčivý přípravek může obsahovat více než jednu léčivou látku.
Ekvivalentní názvy: aktivní složka, účinná látka, léčivo.
Pomocná látka (oficiální definice je dána zákonem č. 79/1997 Sb. ve znění zákona č. 149/2000 Sb.) - Excipient
Pomocná látka je jiná látka než léčivá látka přítomná v léčivém přípravku nebo je použita při jeho výrobě. Pomocné látky plní úlohu nosiče (vehikulum nebo základ) nebo jako složky nosiče léčivé látky ovlivňují vlastnosti léčivého přípravku, jako je stabilita, biofarmaceutický profil, vzhled, snášenlivost pacientem a usnadňují nebo umožňují výrobu léčivých přípravků. Obvykle je ve složení léčivého přípravku použito více pomocných látek.
Ekvivalentní název: excipiens.
Vehikulum - Vehicle
Vehikulum je nosič léčivé látky (léčivých látek) v tekutém léčivém přípravku, složený z jedné nebo více pomocných látek.
Základ - Basis
Základ je nosič léčivé látky (léčivých látek) v polotuhém nebo pevném léčivém přípravku, složený z jedné nebo více pomocných látek.
Lékové formy s neřízeným uvolňováním - Conventional-release dosage forms
Lékové formy s neřízeným uvolňováním jsou léčivé přípravky, které nemají záměrně upravené uvolňování léčivé látky (léčivých látek) zvláštním složením a/nebo výrobními postupy. V případě pevných lékových forem závisí disoluční profil léčivé látky hlavně na jejích vnitřních vlastnostech.
Ekvivalentní termín: lékové formy s normálním uvolňováním.
Lékové formy s řízeným uvolňováním - Modified-release dosage forms
Lékové formy s řízeným uvolňováním jsou léčivé přípravky, kde rychlost a/nebo místo uvolňování léčivé látky (léčivých látek), jsou odlišné od lékové formy s neřízeným uvolňováním při podání stejným způsobem. Tohoto záměru je dosaženo speciální úpravou složení a/nebo výrobních postupů. Lékové formy s řízeným uvolňováním zahrnují lékové formy s prodlouženým uvolňováním, lékové formy se zpožděným uvolňováním a lékové formy s pulzním uvolňováním.
Lékové formy s prodlouženým uvolňováním - Prolonged-release dosage forms
Lékové formy s prodlouženým uvolňováním jsou léčivé přípravky, které uvolňují léčivou látku (léčivé látky) pomaleji než lékové formy s neřízeným uvolňováním při podání stejným způsobem. Tohoto zaměřuje dosaženo speciální úpravou složení a/nebo výrobních postupů.
Ekvivalentní termín: lékové formy se zpomaleným uvolňováním.
Lékové formy se zpožděným uvolňováním - Delayed-release dosage forms
Lékové formy se zpožděným uvolňováním jsou léčivé přípravky, které uvolňují léčivou látku (léčivé látky) později než lékové formy s neřízeným uvolňováním při podání stejným způsobem. Tohoto záměru je dosaženo speciální úpravou složení a/nebo výrobních postupů. Lékové formy se zpožděným uvolňováním zahrnují enterosolventní (acidorezistentní) léčivé přípravky, které jsou definované v obecných článcích pevných perorálních lékových forem.
Lékové formy s pulzním uvolňováním - Pulsatile-release dosage forms
Lékové formy s pulzním uvolňováním jsou léčivé přípravky vykazující uvolňování léčivé látky (léčivých látek) po částech. Tohoto záměru je dosaženo speciální úpravou složení a/nebo výrobních postupů.
Velkoobjemové parenterální přípravky - Large-volume parenterals
Infuze a injekce v obalech s nominální hodnotou objemu větší než 100 ml.
Maloobjemové parenterální přípravky - Small-volume parenterals
Infuze a injekce v obalech s nominální hodnotou objemu rovnou nebo menší než 100 ml.
- “
- 202. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.1 Obecné články lékových forem, články Auricularia a Capsulae znějí:
- „
Auricularia
Ušní přípravky
Jsou to tekuté, polotuhé nebo tuhé přípravky určené pro vkapávání, rozprašování, insuflaci a aplikaci do zevního zvukovodu nebo k ušnímu výplachu.
Ušní přípravky obvykle obsahují jednu nebo více léčivých látek ve vhodném vehikulu. Mohou obsahovat pomocné látky, např. k úpravě osmotického tlaku nebo viskozity, úpravě nebo stabilizaci hodnoty pH, ke zvýšení rozpustnosti účinných látek, stabilizaci přípravku nebo k zajištění odpovídajících protimikrobních vlastností. Tyto pomocné látky neovlivňují nepříznivě léčebný účinek přípravku a v používaných koncentracích nejsou příčinou toxicity nebo přílišné místní dráždivosti.
Přípravky pro aplikaci do poškozeného ucha, obzvláště pokud je perforován ušní bubínek nebo jsou-li aplikovány před chirurgickým zákrokem, jsou sterilní, bez protimikrobních přísad a jsou dodávány v jednodávkových obalech.
Ušní přípravky jsou dodávány ve vícedávkových nebo jednodávkových obalech, opatřených, je-li to nezbytné, vhodným zařízením, které může být konstruováno tak, aby se zabránilo vstupu kontaminantů.
Pokud není předepsáno a schváleno jinak, vodné ušní přípravky dodávané ve vícedávkových obalech obsahují vhodné protimikrobní přísady ve vhodné koncentraci, kromě případu, kdy samotný přípravek má přiměřené protimikrobní vlastnosti.
Obaly pro ušní přípravky obvykle vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů ušních přípravků:
- - ušní kapky a spreje,
- - polotuhé ušní přípravky,
- - zásypy do ucha,
- - ušní omývadla,
- - ušní tampony s léčivy.
Výroba
Při vývoji ušního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení ochranných vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních látek (5.1.3).
Při výrobě, balení, skladování a distribuci ušních přípravků je vhodným způsobem zajištěna jejich mikrobiální čistota; odpovídající doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Sterilní ušní přípravky jsou vyráběny za použití materiálů a metod určených k zajištění sterility a zabránění kontaminace a množení mikroorganismů; odpovídající doporučení jsou ve stati Metody přípravy sterilních výrobků (5.1.1).
Při výrobě ušních přípravků obsahujících dispergované částice se používají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li stanoveno jinak, jednodávkové ušní přípravky s obsahem léčivé látky menším než 2 mg nebo menším než 2 % celkového obsahu vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové ušní přípravky vyhovují zkoušce. Je-li zkouška pro obsahovou stejnoměrnost předepsána pro všechny účinné látky, nevyžaduje se zkouška hmotnostní stejnoměrnosti.
Sterilita (2.6.1). Je-li přípravek označen jako sterilní, vyhovuje zkoušce na sterilitu.
Uchovávání
V dobře uzavřených obalech. Je-li přípravek sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Označování
V označení na obalu se uvede:
- - názvy všech protimikrobních přísad,
- - kde je to vhodné, zda je přípravek sterilní,
- - u vícedávkových obalů doba po otevření obalu, po které již nesmí být obsah použit. Není-li stanoveno jinak, nesmí tato doba překročit 4 týdny.
Otoguttae, Praeparata auricularia pro aerodispersione
Ušní kapky, ušní spreje
Synonyma. Kapky do ucha, Aerodispersiones auriculares
Jsou to roztoky, emulze nebo suspenze jedné nebo více léčivých látek v kapalině (např. ve vodě, v glykolech nebo v olejích) vhodné k aplikaci do zevního zvukovodu, bez nežádoucího tlaku na ušní bubínek. Mohou být aplikovány do zvukovodu také jako tekutinou napuštěný tampon.
Emulze mohou vykazovat oddělování fází, ale jsou protřepáním znovu snadno redispergovány. Suspenze mohou obsahovat sediment, který lze snadno protřepáním rozptýlit; takto vzniklá suspenze je natolik stabilní, aby umožňovala podání správné dávky.
Ušní kapky jsou obvykle dodávány ve vícedávkových obalech skleněných nebo vhodných plastových, které jsou opatřeny integrovaným kapátkem nebo šroubovacím uzávěrem z vhodných materiálů s kapátkem a gumovým nebo plastovým krytem. Takovýto kompletní uzávěr může být rovněž dodán odděleně. Spreje jsou obvykle dodávány ve vícedávkových obalech opatřených vhodným aplikátorem. Pokud jsou spreje dodávány v tlakových obalech, vyhovují požadavkům článku Praeparata pharmaceutica in vasis cum pressu.
Auricularia semisolida
Polotuhé ušní přípravky
Jsou určeny k aplikaci do zevního zvukovodu, v případě potřeby jako tampon napuštěný přípravkem.
Polotuhé ušní přípravky vyhovují požadavkům uvedeným v článku Unguenta.
Jsou dodávány v obalech doplněných vhodným aplikátorem.
Pulveres auriculares
Zásypy do ucha
Synonymum. Prášky do ucha
Vyhovují požadavkům článku Pulveres adspersorii.
Jsou dodávány v obalech s vhodným zařízením umožňujícím aplikaci nebo insuflad.
Lotiones auriculares
Ušní omývadla
Jsou to přípravky určené k očištění zevního zvukovodu, obvykle jako vodné roztoky s hodnotou pH ve fyziologickém rozmezí.
Zkoušení
Využitelná hmotnost nebo objem (2.9.28). Ušní vody dodané v jednodávkovém obalu vyhovují zkoušce.
Ototampona medicata
Ušní tampony s léčivy
Jsou určeny k aplikaci do zevního zvukovodu. Vyhovují požadavkům článku Tampona medicata.
Capsulae
Tobolky
Synonymum. Kapsle
Požadavky tohoto článku se netýkají nutně tobolek určených pro jiné než perorální podání. Požadavky vztahující se na tyto přípravky lze nalézt v jiných článcích, např. Rectalia a Vaginalia.
Jsou to tuhé přípravky s tvrdými nebo měkkými obaly různých tvarů a velikostí, obvykle obsahující jednu dávku léčivé látky. Jsou určeny pro perorální podání.
Obaly tobolek jsou vyráběny z želatiny nebo jiných látek, jejich konzistence se může upravovat přídavkem glycerolu nebo sorbitolu a podobných látek. Lze používat pomocné látky, jako jsou povrchově aktivní látky, opakní přísady, protimikrobní látky, sladidla, barviva schválená oprávněnou autoritou a chuťové a aromatické přísady. Tobolky mohou být na povrchu označené.
Obsah tobolek může mít tuhou, tekutou nebo poloninou konzistenci. Obsahují jednu nebo více léčivých látek s pomocnými látkami (nebo bez nich), jako jsou rozpouštědla, plniva, látky kluzné a rozvolňovadla. Obsah tobolek nezpůsobuje narušení obalu. Obal tobolek je však narušován trávicími šťávami, přičemž se uvolní obsah tobolek.
Obaly pro tobolky obvykle vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů tobolek:
- - tvrdé tobolky,
- - měkké tobolky,
- - enterosolventní tobolky,
- - tobolky s řízeným uvolňováním,
- - škrobové tobolky.
Výroba
Při výrobě, balení, uchovávání a distribuci tobolek se používá vhodných způsobů k zajištění jejich mikrobiální čistoty; příslušná doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, tobolky s obsahem léčivé látky menším než 2 mg nebo nižším než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více účinných látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Tobolky vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené účinné látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Disoluce. Použije se jedna ze zkoušek ve stati Zkouška disoluce pevných jednodávkových lékových forem (2.9.3).
Je-li předepsána zkouška disoluce, neprovádí se zkouška rozpadavosti.
Uchovávání
V dobře uzavřených obalech, při teplotě nepřesahující 30 °C.
Označování
V označení na obalu se uvede:
- - název jednotlivých protimikrobních přísad.
Capsulae durae
Tvrdé tobolky
Obal tvrdých tobolek se skládá ze dvou předem vyrobených válcovitých částí, jejichž jeden konec je zakulacený a uzavřený, druhý je otevřený.
Výroba
Léčivá látka (látky), obvykle v tuhé formě (prášky nebo granuláty), je naplněna do jedné části obalu, který se uzavře nasazením víčkové části. Pevnost uzávěru může být zvýšena vhodnými prostředky.
Zkoušení
Rozpadavost. Tvrdé tobolky vyhovují zkoušce rozpadavosti tablet a tobolek (2.9.1). Použije se voda R jako tekutina. Je-li předepsáno a schváleno, použije se místo vody kyselina chlorovodíková 0,1 mol/l RS nebo žaludeční šťáva umělá R jako tekuté prostředí. Jestliže tobolky plavou na hladině, lze přidat disky. Není-li předepsáno a schváleno jinak, přístroj pracuje 30 min a pak se hodnotí stav tobolek. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Capsulae molles
Měkké tobolky
Obal měkkých tobolek je silnější než u tvrdých tobolek. Obaly jsou tvořeny jednou částí a mají různé tvary.
Výroba
Měkké tobolky se obvykle formují, plní a uzavírají v jednom pracovním procesu, ale pro použití ex tempore může být obal vyroben předem. Léčivá látka může být součástí materiálu obalu.
Kapaliny mohou být uzavřeny přímo. Tuhé látky jsou obvykle rozpuštěny nebo dispergovány ve vhodné pomocné látce, takže tvoří roztok nebo disperzi pastovité konzistence.
Vzhledem k vlastnostem materiálů a kontaktních povrchů může docházet k částečné migraci složek z obsahu tobolky do obalu a naopak.
Zkoušení
Rozpadavost. Měkké tobolky vyhovují zkoušce rozpadavosti tablet a tobolek (2.9.1). Použije se voda R jako tekutina. Je-li předepsáno a schváleno, použije se místo vody kyselina chlorovodíková 0,1 mol/l RS nebo žaludeční šťáva umělá R jako tekuté prostředí. Do trubic se přidají disky. Tekuté léčivé látky, nacházející se v tobolkách mohou narušovat disk. Za těchto okolností, a je-li schváleno, se disk nepoužije. Není-li předepsáno a schváleno jinak, přístroj pracuje 30 min a pak se hodnotí stav tobolek. Jestliže se při zkoušce tobolky přilepily k diskům, zkoušku nelze hodnotit, opakuje se zkouška s dalšími šesti tobolkami bez použití disků. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Capsulae cum liberatione modificata
Tobolky s řízeným uvolňováním
Synonymum. Tobolky s modifikovanou liberací
Jsou to tvrdé nebo měkké tobolky, jejichž obsah nebo obal, nebo obojí obsahují vybrané pomocné látky, anebo jsou vyrobeny zvláštním postupem umožňujícím řídit rychlost, místo nebo čas uvolňování léčivé látky (látek).
Tobolky s řízeným uvolňováním zahrnují tobolky s prodlouženým uvolňováním a tobolky se zpožděným uvolňováním.
Výroba
Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek).
Capsulae enterosolventes
Enterosolventní tobolky
Synonymum. Acidorezistentní tobolky
Je to zvláštní druh přípravků se zpožděným uvolňováním. Odolávají působení žaludeční šťávy a uvolňují léčivou látku (látky) ve střevní šťávě. Obvykle se připravují naplněním tobolek zrněnými prášky nebo částicemi s enterosolventním obalem, v určitých případech se mohou připravit z tvrdých nebo měkkých tobolek s enterosolventním obalem.
Výroba
Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek) z tobolek naplněných zrněnými prášky nebo částicemi s enterosolventním obalem.
Zkoušení