Čl. I
Odkaz účinné od 1. 6. 2002Čl. Iúčinné od 1. 6. 2002Vyhláška č. 1/1998 Sb., kterou se stanoví požadavky na jakost, postup při přípravě, zkoušení, uchovávání a dávkování léčiv (Český lékopis1997), ve znění vyhlášky č. 296/1999 Sb. a vyhlášky č. 48/2001 Sb., se mění takto:
- účinné od 1. 6. 20021. V příloze části 2 Zkušební metody, kapitola 2.1 Přístroje a jiné pomůcky ke zkoušení, kapitola 2.1.5 a kapitola 2.1.6 znějí:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
- účinné od 1. 6. 20022.1.5 Zkumavky pro porovnávací zkoušky
účinné od 1. 6. 2002Zkumavky pro porovnávací zkoušky jsou zkumavky z bezbarvého skla s jednotným vnitřním průměrem, jejichž dno je ploché a průhledné.
účinné od 1. 6. 2002Sloupec kapaliny se pozoruje v rozptýleném světle shora ve směru podélné osy zkumavky proti bílému nebo v případě potřeby černému pozadí.
účinné od 1. 6. 2002Předpokládá se použití zkumavek s vnitřním průměrem 16 mm. Mohou být použity i zkumavky s větším vnitřním průměrem za předpokladu, že objem zkoušené kapaliny se zvětší tak, aby výška sloupce ve zkumavce nebyla menší než výška sloupce předepsaného objemu ve zkumavce s vnitřním průměrem 16 mm.
- účinné od 1. 6. 20022.1.6 Detekční trubičky pro plyny
účinné od 1. 6. 2002Detekční trubičky pro plyny jsou zatavené trubičky vyrobené z průhledného inertního materiálu, které umožňují po odlomení zátavů průchod plynu. Obsahují zkoumadla adsorbovaná na inertních nosičích, která jsou vhodná k vizuální detekci sledované látky. Je-li to nutné, mohou obsahovat také předřazené chemické filtry k odstranění látek, které ruší detekci sledované látky. Detekční trubička pro plyny obsahuje buď jedno zkoumadlo pro detekci dané látky, nebo více zkoumadel pro detekci několika různých látek (jednovrstvá nebo vícevrstvá trubička).
účinné od 1. 6. 2002Zkouška se provádí průchodem předepsaného objemu zkoušeného plynu detekční trubičkou. Délka zbarvené vrstvy nebo intenzita barevné změny indikuje na dělené stupnici přítomnost sledovaných látek a udává jejich přibližný obsah v plynu.
účinné od 1. 6. 2002Kalibrace detekčních trubiček se ověřuje podle instrukcí výrobce.
účinné od 1. 6. 2002Pracovní podmínky. Zkouška se provádí podle instrukcí výrobce nebo podle následujícího postupu.
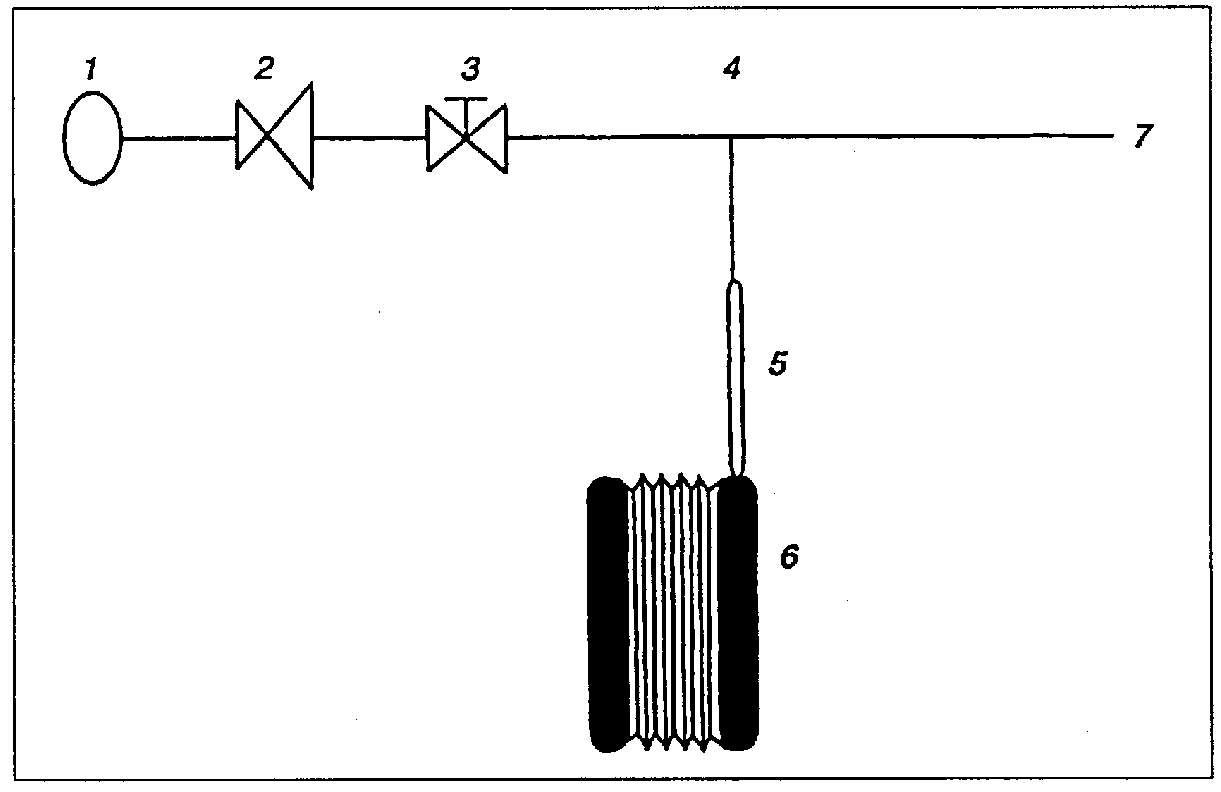
účinné od 1. 6. 2002Zdroj plynu se připojí k vhodnému regulátoru tlaku a jehlovému ventilu. Ohebná hadička zakončená dílem Y se připojí k jehlovému ventilu a průtok zkoušeného plynu se seřídí tak, aby procházel hadičkou vhodnou rychlostí, viz obrázek 2.1.6-1. Připraví se detekční trubička a připojí se k měřicí pumpičce podle instrukcí výrobce. Volný konec detekční trubičky se krátkou hadičkou připojí k druhému konci dílu Y. Pumpičkou se provede potřebný počet nasátí plynu tak, aby detekční trubičkou prošel vhodný objem zkoušeného plynu. Odečte se hodnota udaná délkou zabarvené vrstvy nebo intenzitou zabarvení na dělené stupnici. V případě negativního výsledku mohou být detekční trubičky ověřeny pomocí kalibračního plynu, který obsahuje sledovanou látku. Vzhledem k široké škále používaných kompresorových olejů je nezbytné ověřit reaktivitu detekční trubičky pro použitý olej. Informace o reaktivitě různých olejů jsou popsány v letáku dodávaném současně s trubičkou. Pokud není použitý olej v letáku uveden, výrobce trubiček musí ověřit reaktivitu trubičky a, je-li to nutné, určí trubičku specifickou pro tento olej.
účinné od 1. 6. 2002Trubička pro detekci oxidu uhličitého. Je skleněná zatavená trubička obsahující adsorpční filtry a vhodné nosiče pro hydrazin a violeť krystalovou jako detekční zkoumadla. Nejmenší zjistitelná hodnota je 100 ml/m3 s relativní směrodatnou odchylkou nejvýše ±15 %.
účinné od 1. 6. 2002Trubička pro detekci oxidu siřičitého. Je skleněná zatavená trubička obsahující adsorpční filtry a vhodné nosiče pro jod a škrob jako detekční zkoumadla. Nejmenší zjistitelná hodnota je 0,5 ml/m3 s relativní směrodatnou odchylkou nejvýše ±15 %.
účinné od 1. 6. 2002Trubička pro detekci oleje. Je skleněná zatavená trubička obsahující adsorpční filtry a vhodné nosiče pro kyselinu sírovou jako detekční zkoumadlo. Nejmenší zjistitelná hodnota je 0,1 mg/m3 s relativní směrodatnou odchylkou nejvýše ±30 %.
účinné od 1. 6. 2002Trubička pro detekci oxidu dusnatého a oxidu dusičitého. Je skleněná zatavená trubička obsahující adsorpční filtry a vhodné nosiče pro oxidační vrstvu (sůl šestimocného chrómu) a pro difenylbenzidin jako detekční zkoumadla. Nejmenší zjistitelná hodnota je 0,5 ml/m3 s relativní směrodatnou odchylkou nejvýše ±15 %.
účinné od 1. 6. 2002Trubička pro detekci oxidu uhelnatého. Je skleněná zatavená trubička obsahující adsorpční filtry a vhodné nosiče pro oxid jodičný, oxid seleničitý a kyselinu sírovou jako detekční zkoumadla. Nejmenší zjistitelná hodnota je 5 ml/m3 (popř. méně) s relativní směrodatnou odchylkou nejvýše ±15 %.
účinné od 1. 6. 2002Trubička pro detekci sirovodíku. Je skleněná zatavená trubička obsahující adsorpční filtry a vhodné nosiče pro olovnatou sůl jako detekční zkoumadlo. Nejmenší zjistitelná hodnota je 1 ml/m3 (popř. méně) s relativní směrodatnou odchylkou nejvýše ±10 %.
účinné od 1. 6. 2002Trubička pro detekci vodních par. Je skleněná zatavená trubička obsahující adsorpční filtry a vhodné nosiče pro chloristan hořečnatý jako detekční zkoumadlo. Nejmenší zjistitelná hodnota je 67 ml/m3 (popř. méně) s relativní směrodatnou odchylkou nejvýše ±20 %.
účinné od 1. 6. 2002
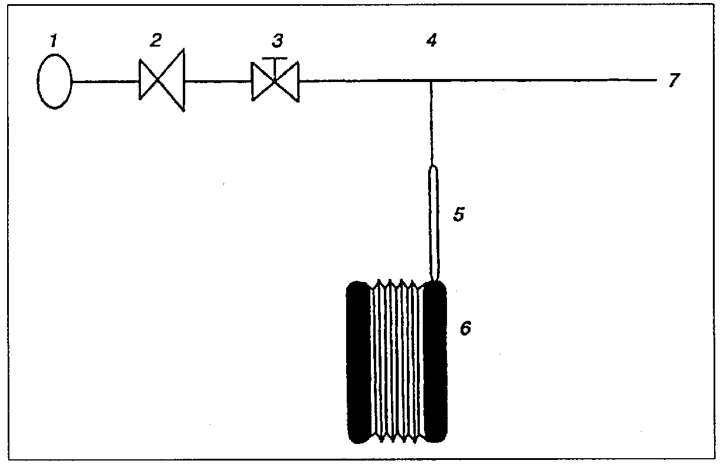
účinné od 1. 6. 2002Obr. 2.1.6-1 Schéma detekční trubičky pro plyny
- účinné od 1. 6. 20021. zdroj plynu,
- účinné od 1. 6. 20022. regulátor tlaku,
- účinné od 1. 6. 20023. jehlový ventil,
- účinné od 1. 6. 20024. spojovací díl Y,
- účinné od 1. 6. 20025. detekční trubička,
- účinné od 1. 6. 20026. pumpička pro prosávání plynu trubičkou,
- účinné od 1. 6. 20027. výstup do atmosféry.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 20022. V příloze části 2 Zkušební metody, kapitola 2.2 Fyzikální a fyzikálně-chemické metody, kapitola 2.2.4 zní:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
- účinné od 1. 6. 20022.2.4 Vztah mezi reakcí roztoku, přibližnými hodnotami pH a zbarvením některých indikátorů
účinné od 1. 6. 2002K 10 ml zkoušeného roztoku se přidá 0,1 ml indikátoru, pokud není předepsáno v tabulce 2.2.4-1 jinak.
účinné od 1. 6. 2002Tab. 2.2.4-1
účinné od 1. 6. 2002 Čl. I Obr. 2.1.6-1 Schéma detekční trubičky pro plyny Tab. 2.2.4-1 Reakce PH Indikátor Zbarvení zásaditá > 8 papír lakmusový červený R modré modř thymolová RS (0,05 ml) šedé nebo fialově modré slabě zásaditá 8,0 -10,0 fenolftalein RS (0,05 ml) bezbarvé nebo růžové modř thymolová RS (0,05 ml) šedé silně zásaditá > 10 papír s fenolftaleinem R červené modř thymolová RS (0,05 ml) fialově modré neutrální 6,0 - 8,0 červeň methylová RS žluté červeň fenolová RS (0,05 ml) neutrální na červeň 4,5 - 6,0 červeň methylová RS oranžově červené methylovou neutrální na fenolftalein < 8,0 fenolftalein RS (0,05 ml) bezbarvé; růžové nebo červené po přidání 0,05 ml zásady 0,1 mol/l kyselá < 6 červeň methylová RS oranžové nebo červené modř bromthymolová RS1 žluté slabě kyselá 4,0 - 6,0 červeň methylová RS oranžové zeleň bromkresolová RS zelené nebo modré silně kyselá < 4 papír s červení Kongo R zelené nebo modré - účinné od 1. 6. 2002“
- účinné od 1. 6. 20023. V příloze části 2 Zkušební metody, kapitola 2.2 Fyzikální a fyzikálně-chemické metody, kapitola 2.2.27 až kapitola 2.2.30 znějí:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
- účinné od 1. 6. 20022.2.27 Tenkovrstvá chromatografie
účinné od 1. 6. 2002Tenkovrstvá chromatografie je separační metoda, u které stacionární fázi tvoří vhodný materiál nanesený v rovnoměrné tenké vrstvě na skleněný, kovový nebo plastový podklad (desku). Roztoky stanovovaných látek se na vrstvu nanášejí před vyvíjením. Dělení (separace) je založeno na adsorpci, rozdělení, iontové výměně nebo na kombinaci těchto mechanismů a dochází k němu migrací (vyvíjením) rozpuštěných látek v rozpouštědle nebo vhodné směsi rozpouštědel (mobilní fáze) tenkou vrstvou (stacionární fáze).
účinné od 1. 6. 2002Zařízení
účinné od 1. 6. 2002Desky. Chromatografie se provádí za použiti desek předem potažených vrstvou, popsaných ve stati Zkoumadla (4.1.1).
účinné od 1. 6. 2002Předběžná úprava vrstev. Před dělením mohou být vrstvy, je-li třeba, promyty, např. může být provedeno vyvíjení vhodným rozpouštědlem. Vrstvy mohou být rovněž impregnovány vyvíjením, ponořením nebo postřikem. Je-li nutné, vrstvy je možno před použitím aktivovat zahříváním v sušárně při 100 °C až 105 °C po dobu 1 h.
účinné od 1. 6. 2002Chromatografícká komora s plochým nebo dvojžlábkovým dnem z inertního průhledného materiálu vhodné velikosti pro použité desky, opatřena dobře těsnicím víkem. Komora pro horizontální vyvíjení je opatřena žlábkem pro mobilní fázi a přídavným zařízením umožňujícím přímý kontakt mobilní fáze a stacionární fáze.
účinné od 1. 6. 2002Mikropipety, mikrostříkačky (injekční), kalibrované kapiláry pro jedno použiti nebojme nanášecí zařízení, které je vhodné pro správné nanášení roztoků.
účinné od 1. 6. 2002Fluorescenční detekční zařízení pro přímé hodnocení fluorescence nebo zhašení fluorescence.
účinné od 1. 6. 2002Detekční činidla pro detekci oddělených skvrn postřikem, vystavením vlivu par nebo ponořením.
účinné od 1. 6. 2002Pracovní postup
účinné od 1. 6. 2002Vertikální vyvíjení. Stěny chromatografické komory se vyloží filtračním papírem. Do chromatografické komory se nalije podle její velikosti takové množství mobilní fáze, aby po impregnaci filtračního papíru byla vrstva ponořena do vhodné hloubky, vzhledem k rozměrům použité desky. Pro nasycení se komora uzavře víkem a nechá se stát 1 h při 20 °C až 25 °C. Není-li předepsáno jinak, chromatografické dělení se provádí v nasycené komoře.
účinné od 1. 6. 2002Nanese se předepsaný objem roztoků po dostatečně malých dávkách ve formě proužků nebo kruhových skvrn ve vhodné vzdálenosti od spodního okraje a bočních okrajů desky. Roztoky se nanášejí na start rovnoběžně se spodním okrajem desky tak, aby vzdálenost mezi skvrnami byla nejméně 10 mm.
účinné od 1. 6. 2002Po odpaření rozpouštědla z nanesených roztoků se deska s vrstvou vloží do chromatografické komory tak, aby byla v co nejvíce vertikální poloze a skvrny nebo proužky byly nad hladinou mobilní fáze. Komora se uzavře, udržuje se při teplotě 20 °C až 25 °C a chrání se před slunečním světlem. Deska s vrstvou se vyjme, když mobilní fáze dosáhne předepsané vzdálenosti, vysuší se a deteguje se předepsaným způsobem.
účinné od 1. 6. 2002Pro dvojrozměrnou chromatografii se vrstva po prvním vyvíjení vysuší a provede se druhé vyvíjení ve směru kolmém na směr prvního vyvíjení.
účinné od 1. 6. 2002Horizontální vyvíjení. Nanese se předepsaný objem roztoků po dostatečně malých dávkách tak, aby vznikly kruhové skvrny o průměru 1 mm až 2 mm nebo proužky 5 mm až 10 mm krát 1 mm až 2 mm ve vhodné vzdálenosti od spodního okraje a bočních okrajů desky. Roztoky se nanášejí na start rovnoběžně se spodním okrajem desky tak, aby vzdálenost mezi skvrnami byla nejméně 5 mm. Po odpaření rozpouštědla z nanesených roztoků se pomoci injekční stříkačky nebo pipety vnese do žlábku vyvíjecí komory vhodné množství mobilní fáze, deska s vrstvou se do chromatografické komory umístí horizontálně a spojí se s mobilní fází zařízením podle pokynů výrobce. Je-li předepsáno, vyvíjení se započne současně z obou stran. Komora se uzavře a udržuje se při teplotě 20 °C až 25 °C. Deska s vrstvou se vyjme, když mobilní fáze dosáhne vzdálenosti předepsané v článku, vysuší se a chromatogramy se detegují předepsaným způsobem.
účinné od 1. 6. 2002Pro dvojrozměrnou chromatografii se vrstva po prvním vyvíjení vysuší a provede se druhé vyvíjení ve směru kolmém na směr prvního vyvíjení.
účinné od 1. 6. 2002Vizuální hodnocení
účinné od 1. 6. 2002Zkouška totožnosti. Hlavní skvrna na chromatogramu zkoušeného roztoku se vizuálně porovnává s odpovídající skvrnou na chromatogramu porovnávacího roztoku porovnáním zbarvení, velikosti a retenčního faktoru (RF) obou skvrn. Retenční faktor (RF) je definován jako poměr vzdálenosti středu skvrny ke vzdálenosti čela mobilní fáze, měřeno od místa nanášení.
účinné od 1. 6. 2002Ověření separační schopnosti pro zkoušky totožnosti. Obvykle je dostačující provedení testu způsobilosti popsaného ve stati Zkoumadla (411). Pouze ve zvláštních případech může být v článku předepsáno další kriterium pro test způsobilosti.
účinné od 1. 6. 2002Zkouška na příbuzné látky. Vedlejší skvrna (skvrny) na chromatogramu zkoušeného roztoku se vizuálně porovnává (porovnávají) s odpovídající(mi) skvrnou (skvrnami) na chromatogramu porovnávacího roztoku obsahujícího nečistotu (nečistoty) nebo se skvrnou na chromatogramu porovnávacího roztoku připraveného ředěním zkoušeného roztoku.
účinné od 1. 6. 2002Ověření separační schopnosti. Požadavky na ověření separační schopnosti jsou uvedeny v příslušném článku.
účinné od 1. 6. 2002Ověření detekční schopnosti. Detekční schopnost je dostatečná je-li skvrna (nebo proužek) na chromatogramu nejzředěnějšího porovnávacího roztoku zřetelně viditelná.
účinné od 1. 6. 2002Kvantitativní stanovení
účinné od 1. 6. 2002Požadavky na rozlišení a dělení jsou uvedeny v jednotlivých článcích.
účinné od 1. 6. 2002Látky oddělené tenkovrstvou chromatografii a detegovatelné v ultrafialové nebo viditelné oblasti spektra mohou být stanoveny přímo na desce s vrstvou za použiti vhodného přístrojového vybavení. Deska s vrstvou se hodnotí měřením reflektance nebo transmitance dopadajícího světla, přičemž se pohybuje buď deska, nebo měřící zařízení. Podobně za použití vhodného optického systému může být měřena fluorescence. Látky obsahující radionuklidy mohou být kvantifikovány třemi způsoby buď přímým měřením radioaktivity podél celého chromatogramu (viz Radiofarmaca) nebo po rozstříhání desky na proužky měřením radioaktivity každého jednotlivého proužku za použiti vhodného detektoru a/nebo po seškrabání stacionární fáze a rozpuštění ve vhodné scintilační kapalině měřením její radioaktivity za použiti kapalinového scintilačního detektoru.
účinné od 1. 6. 2002Zařízení. Přístrojové vybavení pro přímé měření na desce s vrstvou se skládá:
- účinné od 1. 6. 2002- ze zařízení pro přesné umístění a reprodukovatelné dávkování množství látek na vrstvu,
- účinné od 1. 6. 2002- z mechanického zařízení pro pohyb desky nebo měřícího zařízení ve směru osy x nebo osy y,
- účinné od 1. 6. 2002- ze zapisovače a vhodného integrátoru nebo počítače,
- účinné od 1. 6. 2002- pro látky detegovatelné v ultrafialové nebo viditelné oblasti spektra pro měření reflektance nebo transmitance foto metr se zdrojem světla, optické zařízení schopné generovat monochromatické světlo a foto elektrický článek odpovídající citlivosti, pro měření fluorescence kromě toho monochromatický filtr pro vyčlenění určité spektrální oblasti emitovaného záření,
- účinné od 1. 6. 2002- pro látky obsahující radionuklidy vhodné zařízení pro měření radioaktivity, u kterého je ověřená oblast linearity.
účinné od 1. 6. 2002Postup. Předepsaným způsobem se připraví zkoušený roztok a, je-li třeba, připraví se i porovnávací roztoky stanovované látky ve stejném rozpouštědle jako zkoušený roztok. Nanesou se stejné objemy všech připravených roztoků a chromatogram se vyvíjí.
účinné od 1. 6. 2002Látky detegovatelné v ultrafialové a viditelné oblasti spektra. Připraví se a nanesou se nejméně tři porovnávací roztoky v nichž jsou koncentrace zkoušené látky v rozpětí jejího očekávaného obsahu ve zkoušeném roztoku (asi 80 % 100 % a 120 %). Po skončeném vyvíjení se postříká, je-li třeba, předepsaným činidlem a zaznamená se reflektance, transmitance nebo fluorescence chromatogramů zkoušeného roztoku a porovnávacích roztoků. Naměřené hodnoty se použijí pro výpočet množství látky ve zkoušeném roztoku.
účinné od 1. 6. 2002Látky obsahující radionuklidy. Připraví se a nanese se zkoušený roztok, jehož koncentrace je asi 100 % očekávané hodnoty. Radioaktivita se stanoví jako funkce délky dráhy a radioaktivity každého výsledného piku a vyjádří se jako procento z celkového množství radioaktivity.
účinné od 1. 6. 2002Kritéria pro posouzení způsobilosti systému jsou popsaná ve stati Chromatografické separační metody (2.2.46). Rozsah, ve kterém se mohou pohybovat jednotlivé parametry chromatografického systému tak, aby byla splněna kritéria způsobilosti systému je rovněž uveden v této stati.
- účinné od 1. 6. 20022.2.28 Plynová chromatografie
účinné od 1. 6. 2002Plynová chromatografie (GC) je separační metoda založena na rozdílu v distribuci látek mezi dvě nemísitelné fáze, mobilní fází je nosný plyn, pohybující se skrz nebo podél stacionární fáze, která je umístěna v koloně. Je použitelná na látky nebo jejich deriváty, které lze převést do plynné fáze za použitých teplot.
účinné od 1. 6. 2002Plynová chromatografie je založená na mechanismu adsorpce, rozdělovaní nebo vylučovaní.
účinné od 1. 6. 2002Přístroj
účinné od 1. 6. 2002Přístroj se skládá z dávkovacího zařízení, chromatografické kolony umístěné v termostatu, detektoru a systému na zpracování dat (nebo integrátoru, popřípadě zapisovače). Nosný plyn protéká kolonou kontrolovanou rychlosti nebo při kontrolovaném tlaku do detektoru.
účinné od 1. 6. 2002Stanovení se provádí buď při konstantní teplotě, nebo podle daného teplotního programu.
účinné od 1. 6. 2002Dávkovací zařízení
účinné od 1. 6. 2002Přímé nástřiky roztoků jsou obvyklým způsobem dávkování, pokud není v článku uvedeno jinak. Nástřik může být prováděn buď přímo na začátek kolony za použití stříkačky nebo dávkovací smyčky, nebo do vstřikovací komůrky, která může být opatřena děličem toku.
účinné od 1. 6. 2002Nástřiky plynné fáze mohou být prováděny pomocí statických nebo dynamických head-space dávkovacích systémů.
účinné od 1. 6. 2002Dynamické head-space dávkovací systémy pro adsorpci a desorpci obsahuji probublávací zařízení, pomocí kterého jsou těkavé látky uvolňovány z roztoku a vyplavovány do adsorpční kolonky udržované na nízké teplotě. Zadržené látky jsou pak desorbovány do mobilní fáze rychlým ohřátím adsorpční kolonky.
účinné od 1. 6. 2002Statické head-space dávkovací systémy obsahují termostatovanou komůrku, do které se vkládají uzavřené nádobky, obsahující pevné nebo kapalné vzorky na předem stanovenou dobu, potřebnou k ustavení rovnováhy těkavých složek vzorku mezi pevnou nebo kapalnou fází a plynnou fází. Po dosažení této rovnováhy je předem určené množství plynné fáze z lahvičky dávkováno do plynového chromatografu.
účinné od 1. 6. 2002Stacionární fáze
účinné od 1. 6. 2002Stacionární fáze jsou umístěny v kolonách, které mohou být:
- účinné od 1. 6. 2002- křemenné kapilární kolony, na jejichž stěnách jsou naneseny stacionární fáze,
- účinné od 1. 6. 2002- kolony naplněné inertními částicemi impregnovanými stacionární fází,
- účinné od 1. 6. 2002- kolony naplněné pevnou stacionární fází.
účinné od 1. 6. 2002Kapilární kolony mají vnitřní průměr 0,1 mm až 0,53 mm a délku 5 m až 60 m. Kapalná stacionární fáze, která může být chemicky vázána na vnitřní povrch kolony tvoří film 0,1 μm až 5,0 μm silný.
účinné od 1. 6. 2002Náplňové kolony vyrobené ze skla nebo z kovu jsou obvykle 1 m až 3 m dlouhé s vnitřním průměrem 2 mm až 4 mm. Stacionární fáze jsou nejčastěji porézní polymery nebo tuhé nosiče impregnované kapalnou fází.
účinné od 1. 6. 2002Nosiče pro analýzu polárních látek v kolonách se stacionárními fázemi nízké polarity a s nízkým pokrytím musí být inertní, aby se předešlo chvostování piků. Reaktivita materiálů, z nichž je vyroben nosič, může být snížena silanizaci, která předchází jejich pokrytí kapalnou fází. Často se používají kysele prané žárově kalcinované diatomitové křemeliny. Nosiče mají různou velikost částic. Nejběžněji používané jsou částice v rozmezí velikosti 150 μm až 180 μm a 125 μm až 150 μm.
účinné od 1. 6. 2002Mobilní fáze
účinné od 1. 6. 2002Retenční čas dané složky a účinnost kolony závisejí na průtokové rychlosti nosného plynu, retenční čas je přímo úměrný délce kolony a rozlišení je úměrné druhé odmocnině délky kolony. Pro náplňové kolony se obvykle průtoková rychlost nosného plynu vyjadřuje v mililitrech za minutu při atmosférickém tlaku a pokojové teplotě a měří se na výstupu z detektoru, buď kalibrovaným mechanickým zařízením, nebo bublinkovým průtokoměrem, zatímco kolona je termostatována na pracovní teplotu. Lineární průtoková rychlost nosného plynu náplňovou kolonou je nepřímo úměrná druhé odmocnině z vnitřního průměru kolony při dané objemové průtokové rychlosti. Průtokové rychlosti 60 ml/min v koloně o vnitřním průměru 4 mm a 15 ml/min v koloně o vnitřním průměru 2 mm dávají stejné lineární rychlosti a tudíž podobné retenční časy.
účinné od 1. 6. 2002Nejčastěji používanými nosnými plyny pro náplňové kolony jsou helium nebo dusík, zatímco pro kapilární kolony dusík, helium a vodík.
účinné od 1. 6. 2002Detektory
účinné od 1. 6. 2002Obvykle se používají plamenoionizační detektory, ale podle účelu analýzy mohou být použity i další detektory elektronového záchytu dusíko-fosforový, hmotnostní spektrometr, tepelně vodivostní, spektrofotometr v infračervené oblasti s Fourierovou transformaci a jiné.
účinné od 1. 6. 2002Pracovní postup
účinné od 1. 6. 2002Kolona, dávkovací zařízení a detektor se stabilizuji při teplotách a průtocích plynů předepsaných v lékopisných článcích, pokud není dosaženo stabilní nulové linie. Připraví se roztok(y) zkoušené látky a porovnávací roztok(y), jak je předepsáno. Roztoky musí být prosty pevných částic.
účinné od 1. 6. 2002Kritéria pro posouzení vhodnosti systému jsou popsaná ve stati Chromatografické separační metody (2.2.46). V této stati je rovněž uveden rozsah, v jakém mohou být nastaveny parametry chromatografického systému, aby byly splněny požadavky testu způsobilosti.
účinné od 1. 6. 2002Statická head-space plynová chromatografie
účinné od 1. 6. 2002Head-space plynová chromatografie je metoda zvláště vhodná pro dělení a stanovení těkavých látek přítomných v pevných nebo kapalných vzorcích. Tato metoda je založená na analýze plynné fáze, která je v rovnováze s pevnou nebo kapalnou fází.
účinné od 1. 6. 2002Přístroj
účinné od 1. 6. 2002Přistroj se skládá z plynového chromatografu opatřeného zařízením pro zavadění zkoušeného vzorku, které může být připojeno k modulu jenž automaticky ovládá tlak a teplotu. Je-li to nutné, může být připojeno zařízení pro eliminaci rozpouštědel.
účinné od 1. 6. 2002Analyzovaný vzorek se vpraví do lahvičky opatřené vhodným uzávěrem a systémem ventilů umožňujícím průchod nosného plynu. Lahvička se umístí do termostatované nádobky vyhřívané na vhodnou teplotu podle povahy zkoušeného vzorku.
účinné od 1. 6. 2002Vzorek se zahřívá na tuto teplotu dostatečně dlouho, aby se ustavila rovnováha mezi pevnou nebo kapalnou fází a plynnou fází.
účinné od 1. 6. 2002Nosný plyn se zavadí do nádobky a po předepsaném čase se otevře vhodný ventil, takže plyn expanduje a unáší zplyněné látky do chromatografické kolony.
účinné od 1. 6. 2002Místo chromatografu speciálně vybaveného pro zavadění vzorků je též možné použít plynotěsnou stříkačku a běžný chromatograf. Ustavení rovnováhy pak probíhá v oddělené komůrce a plynná fáze se dávkuje do kolony při zajištění podmínek zaručujících, že nedojde k porušení rovnováhy.
účinné od 1. 6. 2002Pracovní postup
účinné od 1. 6. 2002Použitím porovnávacích vzorků se určí vhodné instrumentální podmínky k dosažení vhodné odezvy.
účinné od 1. 6. 2002Přímá kalibrace
účinné od 1. 6. 2002Do stejných lahviček se umístí odděleně zkoušený vzorek a všechny porovnávací vzorky, jak je předepsáno v lékopisném článku, přičemž se zabrání kontaktu mezi dávkovacím zařízením a vzorky.
účinné od 1. 6. 2002Lahvičky se hermeticky uzavřou a vloží do termostatovaného prostoru udržovaného na teplotě a tlaku předepsaných v článku, po ustavení rovnováhy se provede chromatografická analýza za předepsaných podmínek.
účinné od 1. 6. 2002Standardní přídavek
účinné od 1. 6. 2002Do sady stejných vhodných lahviček se umístí stejné objemy zkoušeného vzorku. Do všech lahviček, kromě jedné, se přidají vhodná množství porovnávacích vzorků, které obsahují známé koncentrace stanovované látky, takže vznikne řada vzorků obsahujících postupně vzrůstající koncentrace stanovované látky.
účinné od 1. 6. 2002Lahvičky se hermeticky uzavřou a vloží se do termostatovaného prostoru udržovaného na teplotě a tlaku předepsaných v lékopisném článku. Po ustavení rovnováhy se provede chromatografická analýza za předepsaných podmínek.
účinné od 1. 6. 2002Metodou nejmenších čtverců se vypočítá lineární rovnice přímky a z ní se určí koncentrace stanovované látky ve zkoušeném vzorku.
účinné od 1. 6. 2002Alternativně se vynesou do grafu střední hodnoty naměřených dat proti přidaným množstvím stanovované látky. Extrapoluje se přímka spojující body na grafu, až protne osu koncentraci. Vzdálenost mezi tímto bodem a průsečíkem os představuje koncentraci stanovované látky ve zkoušeném vzorku.
účinné od 1. 6. 2002Postupný odběr (opakovaná head-space extrakce)
účinné od 1. 6. 2002V případe, že je požadovaná metoda postupného odběru, je podrobně popsaná v lékopisném článku.
- účinné od 1. 6. 20022.2.29 Kapalinová chromatografie
účinné od 1. 6. 2002Kapalinová chromatografie (LC) je separátní metoda založená na rozdílu v distribuci látek mezi dvě nemísitelné fáze, z nichž mobilní fází je kapalina, která prostupuje stacionární fází naplněnou do kolony.
účinné od 1. 6. 2002LC je založená zejména na mechanismu adsorpce, rozdělování, výměny iontů, vylučování nebo stereochemických interakcích.
účinné od 1. 6. 2002Přístroj
účinné od 1. 6. 2002Přistroj se skládá z čerpacího systému, dávkovacího zařízení, chromatografické kolony (může být použít i regulátor teploty kolony), detektoru a zařízení na zpracování dat (nebo integrátoru či zapisovače). Mobilní fáze je do systému přiváděna z jednoho nebo více zásobníků a protéká obvykle konstantní rychlosti kolonou a pote detektorem.
účinné od 1. 6. 2002Čerpací systémy
účinné od 1. 6. 2002LC čerpací systémy jsou potřebné pro přivádění mobilní fáze konstantní průtokovou rychlosti. Kolísání tlaku má být co nejmenší, čehož se dosahuje např. průchodem tlakovaného rozpouštědla zařízením na tlumení pulzů. Hadičky a všechny spoje musí být schopny odolat tlaku vyvinutému čerpacím systémem. LC čerpací systémy mohou být vybaveny zařízením pro odstranění uvolněných bublin vzduchu.
účinné od 1. 6. 2002Systémy ovládané mikroprocesory jsou schopny přesně přivádět mobilní fázi buď s konstantním složením (izokratická eluce), nebo se složením, které se mění podle předem daného programu (gradientové eluce). V případě gradiontové eluce se používají čerpací systémy, které dodávají rozpouštědlo či rozpouštědla z více zásobníků a míšení rozpouštědel se dosahuje buď před natlakováním, nebo v tlakované části čerpadla nebo čerpadel.
účinné od 1. 6. 2002Dávkovací zařízení
účinné od 1. 6. 2002Roztok vzorku se dávkuje do protékající mobilní fáze na horní konec kolony nebo blízko něj pomocí dávkovacího zařízení, které je schopno pracovat při vysokém tlaku. Používají se zařízení s dávkovací smyčkou o konstantním nebo proměnném objemu pro ruční nebo automatické dávkovače. Ruční dávkování s částečně naplněnou smyčkou může způsobit horší přesnost nastřikovaného objemu.
účinné od 1. 6. 2002Stacionární fáze
účinné od 1. 6. 2002V LC se používá mnoho typů stacionárních fází, jako jsou:
- účinné od 1. 6. 2002- silikagel oxid hlinitý nebo porézní grafit používané v chromatografii s normálními fázemi, kde je separace založená na rozdílech v adsorpci a/nebo rozdělování,
- účinné od 1. 6. 2002- pryskyřice nebo polymery s kyselými nebo zásaditými skupinami používané v iontoměničové chromatografii, kde je separace založená na konkurenci iontů, které mají být odděleny, a iontů, které jsou obsaženy v mobilní fázi,
- účinné od 1. 6. 2002- porézní silikagel nebo polymery používané ve vylučovací chromatografii, kde separace je založená na rozdílech v objemech molekul,
- účinné od 1. 6. 2002- různé druhy chemicky modifikovaných nosičů připravených z polymerů silikagelu nebo porézního grafitu používané v chromatografii s obrácenými fázemi, kde je separace založená hlavně na rozdělování molekul mezi mobilní a stacionární fázi,
- účinné od 1. 6. 2002- speciální chemicky modifikované stacionární fáze, např. deriváty celulosy nebo amylosy, bílkoviny nebo peptidy cyklodextriny atd. používané pro separaci enantiomerů (chirální chromatografie).
účinné od 1. 6. 2002Většina separaci je založená na mechanismu rozdělování a využívá chemicky modifikovaný silikagel jako stacionární fázi a polární rozpouštědlo jako mobilní fázi. Povrch nosiče, např. silanolové skupiny silikagelu, se upravuje reakci s různými silanizačními činidly za vzniku kovalentně vázaných silylových derivátů, které pokrývají proměnlivé množství aktivních míst na nosiči. Povaha vázané fáze je důležitým parametrem pro stanovení separačních vlastností chromatografického systému.
účinné od 1. 6. 2002Běžně užívané vázané fáze jsou uvedeny níže:
účinné od 1. 6. 2002 Čl. I Obr. 2.1.6-1 Schéma detekční trubičky pro plyny Tab. 2.2.4-1 Zařízení Pracovní postup Vizuální hodnocení Kvantitativní stanovení Přístroj Dávkovací zařízení Stacionární fáze Mobilní fáze Detektory Pracovní postup Statická head-space plynová chromatografie Přístroj Pracovní postup Přímá kalibrace Standardní přídavek Postupný odběr (opakovaná head-space extrakce) Přístroj Čerpací systémy Dávkovací zařízení Stacionární fáze oktyl = Si-(CH2)7-CH3 C8 oktadecyl = Si-(CH2)17-CH3
C18 fenyl = Si-(CH2)n-OC6H5)
C6H5 kyanpropyl = Si-(CH2)3-CN CN aminopropyl = Si-(CH2)3-NH2 NH2 diol = Si-(CH2)3-OCH(OH) CH2-OH
účinné od 1. 6. 2002Pokud není výrobcem uvedeno jinak, předpokládá se, že kolony pro chromatografíí s obrácenými fázemi s náplní na bázi silikagelu jsou stabilní v mobilních fázích o zdánlivém pH 2,0 až 8 0. Kolony plněné porézním grafitem nebo částicemi polymerních materiálů jako je styrendivinylbenzen, kopolymer, jsou stabilní v širším rozsahu pH.
účinné od 1. 6. 2002V některých případech je vhodná chromatografie s normálními fázemi, která využívá jako stacionární fázi nemodifikovaný silikagel, porézní grafit nebo polárními skupinami chemicky modifikovaný silikagel např. se skupinami kyanpropylovými nebo diolovým v kombinaci s nepolární mobilní fázi.
účinné od 1. 6. 2002Pro analytické separace se běžně používají stacionární fáze, které mají velikost častíc 3 μm až 10 μm. Částice mohou mít sféricky nebo nepravidelný tvar, různou porozitu a specifický povrch. Tyto parametry přispívají k chromatografickému chování jednotlivých stacionárních fází. V případě obrácených fází jsou doplňujícími charakteristikami stacionární fáze její druh, stupeň navázání vyjádřeny např. jako obsah vázaného uhlíku, údaj o případném odstranění povrchových silanolových skupin. Jestliže stacionární fáze obsahuje zbytkové povrchové silanolové skupiny, mohou analyzované látky, zejména bazické, vykazovat chvostování piků.
účinné od 1. 6. 2002V analytické chromatografii se používají kolony vyrobené z nerezové oceli, pokud není v článku uvedeno jinak. Mají různé délky a vnitřní průměry. Kolony s vnitřním průměrem menším než 2 mm jsou často označovány jako mikrokolony. Během analýzy musí být udržována konstantní teplota mobilní fáze a kolony. Většina separací se provádí při pokojové teplotě, ale kolony mohou být také zahřívány na vyšší teplotu pro dosažení vyšší účinnosti. Doporučuje se, aby kolony nebyly zahřívány na teplotu vyšší než 60 °C vzhledem k nebezpečí degradace stacionární fáze nebo změn ve složení mobilní fáze.
účinné od 1. 6. 2002Mobilní fáze
účinné od 1. 6. 2002V chromatografii s normálními fázemi se používají méně polární mobilní fáze. Aby se dosáhlo reprodukovatelných výsledků, je nutné přísně kontrolovat přítomnost vody v mobilní fázi. V chromatografii s obrácenými fázemi se používají vodné mobilní fáze jak s organickým rozpouštědlem, tak bez něj.
účinné od 1. 6. 2002Složky mobilní fáze se obvykle filtrují, aby z nich byly odstraněny částice větší než 0,45 μm. Vícesložkové mobilní fáze se připravují odměřením požadovaných objemů (pokud nejsou předepsány hmotnosti) jednotlivých složek a jejich smícháním. Jinou možností je přivádět rozpouštědla pomocí jednotlivých čerpadel ovládaných ventily, které umožňují míchaní složek v požadovaném poměru. Rozpouštědla jsou před čerpáním do systému obyčejně odplyňována probubláváním heliem v ultrazvukové lázni nebo se používají membránová či vakuová zařízení zařazena přímo do systému, která zabraňují tvorbě bublin v detektoru.
účinné od 1. 6. 2002Rozpouštědla pro přípravu mobilní fáze obyčejně neobsahují stabilizátory a jsou propustná pro vlnovou délku používanou při detekci v ultrafialové oblasti spektra. Používaná rozpouštědla a jiné složky mobilní fáze mají mít vhodnou kvalitu. Pokud je nutné nastavení pH, provádí se pouze s vodnou části mobilní fáze, nikoli s celou směsi. Jestliže se používají tlumivé roztoky, systém se po dokončení chromatografických analýz patřičně promyje směsi vody a organického rozpouštědla použitého v mobilní fázi (5 % (V/V)), aby se zabránilo krystalizaci solí.
účinné od 1. 6. 2002Mobilní fáze mohou obsahovat další složky, např. protiionty u chromatografie iontových párů nebo chirální selektor v případě chromatografie s achirální stacionární fází.
účinné od 1. 6. 2002Detektory
účinné od 1. 6. 2002Nejběžněji používanými detektory jsou spektrofotometry pro měření v ultrafialové a viditelné oblasti (UV/Vis) včetně detektorů s diodovým polem. Mohou být také použity fluorescenční spektrofotometry, diferenční refraktometry, elektrochemické detektory, hmotnostní spektrometry, detektory na bázi rozptylu světla nebo měření radioaktivity a jiné speciální detektory.
účinné od 1. 6. 2002Pracovní postup
účinné od 1. 6. 2002S předepsanou mobilní fází a s průtokovou rchlostí se při pokojové teplotě nebo teplotě stanovené v lékopisném článku uvede kolona do rovnováhy, při niž je dosaženo stability základní linie.
účinné od 1. 6. 2002Připraví se roztok či roztoky zkoušené látky a porovnávací roztok nebo roztoky. Roztoky nesmí obsahovat pevné částice.
účinné od 1. 6. 2002Kritéria pro posouzení vhodnosti systému jsou popsána ve stati Chromatografické separační metody (2.2.46). V této stati je také uveden rozsah, v němž mohou být nastaveny parametry chromatografického systému, aby se splnily požadavky testu způsobilosti.
- účinné od 1. 6. 20022.2.30 Vylučovací chromatografie
účinné od 1. 6. 2002Vylučovací chromatografie je separační metoda, která rozděluje molekuly podle jejich velikosti. Pokud se používá organická mobilní fáze, je metoda známa jako gelová chromatografie, používá-li se vodná mobilní fáze nazývá se tato metoda gelová filtrace.
účinné od 1. 6. 2002Vzorek se vnáší na kolonu, která je naplněna gelem nebo naplní tvořenou porézními částicemi a je unášen mobilní fází. K dělení podle velikosti molekul dochází opakovanou výměnou molekul rozpuštěných látek mezi rozpouštědlem v mobilní fázi a stejným rozpouštědlem v nepohyblivé (stagnantní) kapalné fází uvnitř pórů náplně (stacionární fáze). Rozmezí velikosti porů náplně určuje rozmezí velikosti molekul, pro nějž lze dosáhnout separace.
účinné od 1. 6. 2002Molekuly, které jsou tak malé, že mohou proniknout do všech pórů, jsou eluovány celkovým permeačním objemem (Vt). Naproti tomu molekuly větší než největší póry náplně migruji kolonou pouze v prostoru mezi částicemi náplně, aniž by byly jakkoliv zadržovány, a jsou eluovány vylučovacím objemem (V0 neboli mrtvý objem). K separaci podle velikosti molekul dochází mezi vylučovacím a celkovým permeačním objemem, přičemž použitelného dělení se obvykle dosahuje v prvních dvou třetinách tohoto rozmezí.
účinné od 1. 6. 2002Zařízení. Základem zařízení je chromatografická kolona různé délky a vnitřního průměru, v případě potřeby termostatována, naplněna separačním materiálem schopným dělení v příslušném rozsahu velikosti molekul, kterou protéká eluent konstantní rychlostí. Jeden konec kolony je obvykle připojen ke vhodnému zařízení pro nástřik vzorku, jako je průtokový adaptér, dávkovač se septem nebo dávkovací smyčka, a může být také připojen ke vhodnému čerpadlu pro regulaci průtoku eluentu. Případně může být vzorek nastřikován přímo na povrch náplně kolony zbaveny kapaliny, nebo je-li vzorek hustší než eluent, může být navrstven pod eluent. Výstup z kolony je obvykle připojen k vhodnému detektoru spojenému s automatickým zapisovačem, který umožňuje záznam relativních koncentraci separovaných složek vzorku. Detektory obvykle využívají fotometrické, refraktometrické nebo luminiscenční vlastnosti. V případě potřeby může být připojen automaticky sběrač frakcí.
účinné od 1. 6. 2002Náplní může být měkký nosič, jako je nabobtnalý gel, nebo tuhý nosič tvořeny sklem, silikagelem nebo zesíťovaným organickým polymerem kompatibilním s rozpouštědlem. Tuhé nosiče obvykle vyžaduji tlakované systémy umožňující rychlejší separace. Mobilní fáze je volena podle typu vzorku separátního prostředí a způsobu detekce. Před provedením separace se náplň upraví a naplní do kolony tak, jak je popsáno v článku nebo podle návodu výrobce.
účinné od 1. 6. 2002Kritéria pro posouzení vhodnosti systému jsou popsaná ve stati Chromatografické separační metody (2.2.46). V této stati je uveden rozsah v němž mohou být nastaveny parametry chromatografického systému, aby byly splněny požadavky testu způsobilosti.
účinné od 1. 6. 2002Stanovení relativního zastoupení složek ve směsích
účinné od 1. 6. 2002Provede se separace podle lékopisného článku. Pokud je to možné, zaznamenává se plynule eluce složek a měří se odpovídající plochy piků. Jestliže se separace složek vzorku zaznamenává prostřednictvím fyzikálně-chemické vlastnosti, k niž všechny sledované složky přispívají ekvivalentními odezvami (např. všechny složky mají stejnou specifickou absorbanci), vypočte se relativní množství každé složky tak, že se plocha piku dané složky dělí součtem ploch piků všech sledovaných složek. Jestliže se tyto odezvy u jednotlivých složek liší, vypočte se obsah za pomoci kalibračních křivek získaných s kalibračními standardy, které jsou předepsány v lékopisném článku.
účinné od 1. 6. 2002Stanovení molekulových hmotností
účinné od 1. 6. 2002Vylučovací chromatografie může být použita pro stanovení molekulových hmotností porovnáním s vhodnými kalibračními standardy, které jsou předepsány v lékopisném článku. Retenční objemy kalibračních standardů se vynášejí v závislosti na logaritmu molekulových hmotností těchto standardů. Graf se obvykle blíží přímce v oblasti mezi vylučovacím objemem a celkovým permeačním objemem pro použité separační prostředí. Z kalibrační křivky se stanoví molekulové hmotnosti. Kalibrační křivka pro molekulové hmotnosti platí pouze pro daný systém makromolekulami látka rozpouštědlo, který byl použít za předepsaných experimentálních podmínek.
účinné od 1. 6. 2002Stanovení distribuce velikosti molekul polymerů
účinné od 1. 6. 2002Vylučovací chromatografie může být použita pro stanovení distribuce velikosti molekul polymerů. Porovnání vzorků je však platné pouze v případě, že jsou výsledky získany za stejných experimentálních podmínek. Porovnávací látky použité pro kalibraci a metody stanovení distribuce velikosti molekul jsou uvedeny v daném lékopisném článku.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 20024. V příloze části 2 Zkušební metody, kapitola 2.2 Fyzikální a fyzikálně-chemické metody se za kapitolu 2.2.44 doplňuje kapitola 2.2.45 až kapitola 2.2.47, které znějí:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
- účinné od 1. 6. 20022.2.45 Superkritická fluidní chromatografie
účinné od 1. 6. 2002Superkritická fluidní chromatografie (SFC) je separační metoda, kde mobilní fází je kapalina v super kritickém nebo v subkritickém stavu. Stacionární fází v koloně jsou buď jemně rozptýlené pevné částice (jako je silikagel nebo porézní grafit), chemicky modifikované stacionární fáze, které se používají v kapalinové chromatografii nebo v kapilárních kolonách chemicky vázané kapalné stacionární fáze.
účinné od 1. 6. 2002SFC je založená na mechanismu adsorpce nebo rozdělování.
účinné od 1. 6. 2002Přístroj
účinné od 1. 6. 2002Přistroj se obvykle skládá z chlazeného čerpacího systému, dávkovacího zařízení, chromatografické kolony opatřené termostatem, detektoru, regulátoru tlaku a zařízení na zpracování dat (nebo integrátoru nebo zapisovače).
účinné od 1. 6. 2002Čerpací systémy
účinné od 1. 6. 2002Čerpací systémy musí zaručovat konstantní průtokovou rychlost mobilní fáze. Aby bylo minimalizováno kolísání tlaku, je systém vybaven zařízením na tlumení pulzů natlakované mobilní fáze. Hadičky a všechny spoje musí být schopny odolat tlaku vyvinutému čerpacím systémem.
účinné od 1. 6. 2002Systémy kontrolované mikroprocesorem jsou schopné přesně přivádět mobilní fázi buď za konstantních, nebo měnících se podmínek v souladu se zadaným programem. V případě gradientové eluce se používá čerpací systém, který přivádí rozpouštědlo (rozpouštědla) z příslušných zásobníků. Míchání rozpouštědel probíhá buď na nízkotlaké nebo vysokotlaké straně čerpadla (čerpadel).
účinné od 1. 6. 2002Dávkovací zařízení
účinné od 1. 6. 2002Nástřik se provádí přímo na začátek kolony dávkovacím ventilem.
účinné od 1. 6. 2002Stacionární fáze
účinné od 1. 6. 2002Stacionární fáze jsou v kolonách, které byly popsány ve statích Kapalinová chromatografie (2.2.29) (náplňové kolony) a Plynová chromatografie (2.2.28) (kapilární kolony). Kapilární kolony mají vnitřní průměr nejvýše 100 μm.
účinné od 1. 6. 2002Mobilní fáze
účinné od 1. 6. 2002Obvykle se používá oxid uhličitý, který někdy obsahuje polární modifikátory, jako je methanol 2 propanol nebo acetonitril. Složení, tlak (hustota), teplota a průtoková rychlost předepsané mobilní fáze jsou buď konstantní po celou dobu chromatografického postupu (izokratická, izodenzitická, izotermická eluce), nebo se mohou měnit podle definovaného programu (gradientová eluce modifikátoru, tlaku (hustoty), teploty nebo průtokové rychlosti).
účinné od 1. 6. 2002Detektory
účinné od 1. 6. 2002Nejběžněji používanými detektory jsou spektrofotometry v ultrafialové a viditelné oblasti (UV/VIS) a plamenoionizační detektory. Lze též používat detektory rozptylu světla, spektrofotometry absorbující v infračervené oblasti, tepelně vodivostní detektory nebo jiné speciální detektory.
účinné od 1. 6. 2002Pracovní postup
účinné od 1. 6. 2002Připraví se zkoušený(é) roztok(y) a porovnávací roztok(y) způsobem popsaným v lékopisném článku. Roztoky nesmí obsahovat pevné částice.
účinné od 1. 6. 2002Kritéria pro posouzení vhodnosti systému jsou popsaná ve stati Chromatografické separační metody (2.2.46). V této stati je rovněž uveden rozsah v jakém mohou být nastaveny parametry chromatografického systému, aby se splnily požadavky testu způsobilosti.
- účinné od 1. 6. 20022.2.46 Chromatografické separační metody
účinné od 1. 6. 2002Chromatografické separační metody jsou vícestupňové separační metody, kde složky vzorku jsou rozdělovány mezi dvě fáze, z nichž jedna je stacionární a druhá je mobilní. Stacionární fázi může být pevná látka nebo kapalina nanesena na tuhý nosič nebo gel. Stacionární fáze může být naplněna do kolon, rovnoměrně rozprostřena do vrstvy nebo filmu atd. Mobilní fáze může být plynná, kapalná nebo kapalina v superkritickém stavu. Separace může být založená na adsorpci, rozdělování, výměně iontů atd., nebo může být založená na rozdílech ve fyzikálně-chemických vlastnostech molekul, jako je velikost, hmotnost, objem atd..
účinné od 1. 6. 2002Tato kapitola obsahuje definice a výpočty společných parametrů a obecné požadavky pro způsobilost systému. Principy separace, přístroje a metody jsou pak uvedeny v dalších obecných statích věnovaných jednotlivým separačním metodám:
- účinné od 1. 6. 2002Papírová chromatografie (2.2.26)
- účinné od 1. 6. 2002Tenkovrstvá chromatografie (2.2.27)
- účinné od 1. 6. 2002Plynová chromatografie (2.2.28)
- účinné od 1. 6. 2002Kapalinová chromatografie (2.2.29)
- účinné od 1. 6. 2002Vylučovací chromatografie (2.2.30)
- účinné od 1. 6. 2002Superkritická fluidní chromatografie (2.2.45)
účinné od 1. 6. 2002Definice
účinné od 1. 6. 2002Následující definice jsou použity pro výpočet limitů v lékopisných článcích.
účinné od 1. 6. 2002U některých přístrojů mohou být určité parametry např. poměr signálu k sumu vypočítány za použití softwaru dodaného výrobcem přístroje. Je odpovědností užívatele zajistit, aby metody použité v softwarovém vybavení byly slučitelné s lékopisnými požadavky. Pokud tomu tak není, musí být provedeny nezbytné korekce.
účinné od 1. 6. 2002Chromatogram
účinné od 1. 6. 2002Chromatogram představuje graficky nebo jiný záznam odezvy detektoru, koncentrace eluované látky nebo jiné veličiny použité jako měřítko této koncentrace v závislosti na čase, objemu nebo vzdálenosti. Idealizovaný chromatogram představuje řada gaussovských píků na základní linií.
účinné od 1. 6. 2002RETENČNÍ DATA
účinné od 1. 6. 2002Retenční čas a retenční objem
účinné od 1. 6. 2002Měření retence v eluční chromatografii může být vyjádřeno retenčním časem (tR) přímo definovaným polohou vrcholu píku na chromatogramu. Z retenčního času může být vypočítán retenční objem (VR) podle vztahu:
účinné od 1. 6. 2002VR = tRv,
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002tR - retenční čas nebo vzdálenost podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího dané složce,
- účinné od 1. 6. 2002v - průtokovou rychlost mobilní fáze.
účinné od 1. 6. 2002Hmotnostní distribuční poměr (známý jako kapacitní faktor k' nebo retenční faktor)
účinné od 1. 6. 2002Hmotnostní distribuční poměr (Dm) je definován jako:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002kc - rovnovážný distribuční koeficient (známy jako distribuční konstanta),
- účinné od 1. 6. 2002Vs - objem stacionární fáze,
- účinné od 1. 6. 2002VM- objem mobilní fáze.
účinné od 1. 6. 2002Hmotnostní distribuční poměr složky může být určen z chromatogramu s použitím výrazu:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002tR - retenční čas nebo vzdálenost (nebo objem) podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího dané složce,
- účinné od 1. 6. 2002tM - mrtvý čas nebo vzdálenost (nebo objem) podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího nezadržované složce.
účinné od 1. 6. 2002Distribuční koeficient
účinné od 1. 6. 2002Eluční charakteristika látky na určité koloně ve vylučovací chromatografii může být daná distribučním koeficientem (K0), který se vypočítá ze vzorce:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002tR - retenční čas nebo vzdálenost (nebo objem) podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího dané složce,
- účinné od 1. 6. 2002t0 - mrtvý čas nebo vzdálenost (nebo objem) podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího nezadržované složce.
- účinné od 1. 6. 2002tt - retenční čas nebo vzdálenost (nebo objem) podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího složce, která může volně pronikat do všech pórů stacionární fáze.
účinné od 1. 6. 2002Retenční faktor
účinné od 1. 6. 2002Retenční faktor (RF) (známý též jako retardační faktor Rf) používaný v planární chromatografii, je poměr vzdálenosti od startu ke středu skvrny a vzdálenosti, kterou od startu urazilo čelo rozpouštědla.
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002b - migrační vzdálenost stanovované látky,
- účinné od 1. 6. 2002a - migrační vzdálenost čela rozpouštědla.
účinné od 1. 6. 2002CHROMATOGRAFICKÁ DATA
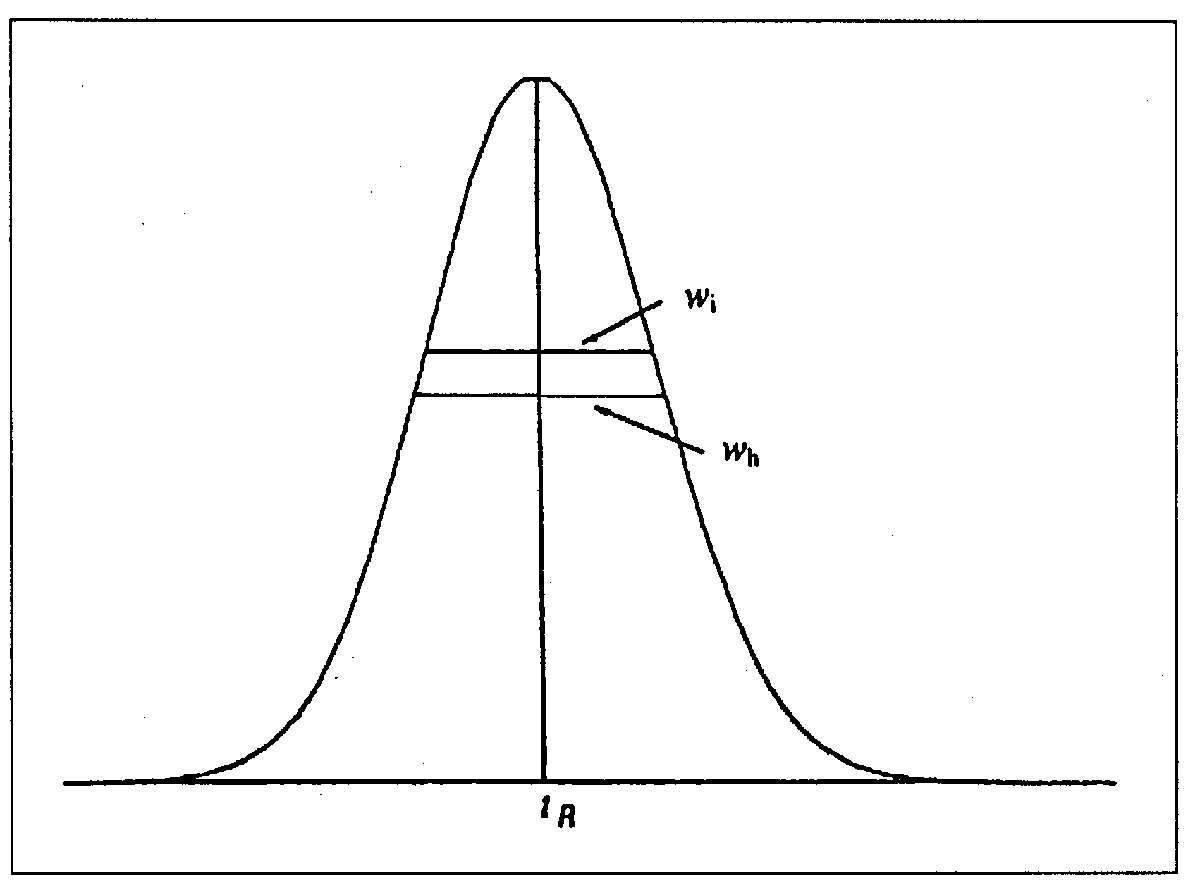
účinné od 1. 6. 2002Pík může být definován plochou píku (A) nebo výškou píku (h) a šířkou píku v poloviční výšce (wh) nebo výškou píku (h) a šířkou píku mezi body inflexe (wi). Pro gaussovské píky (obr 2.2.46-1) platí vztah:
účinné od 1. 6. 2002wh = 1,18wi,
účinné od 1. 6. 2002 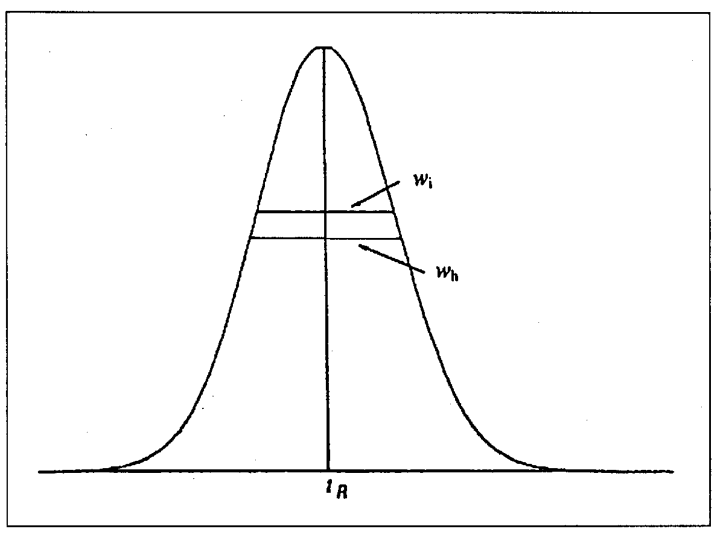
účinné od 1. 6. 2002Obr. 2.2.46-1
účinné od 1. 6. 2002Faktor symetrie
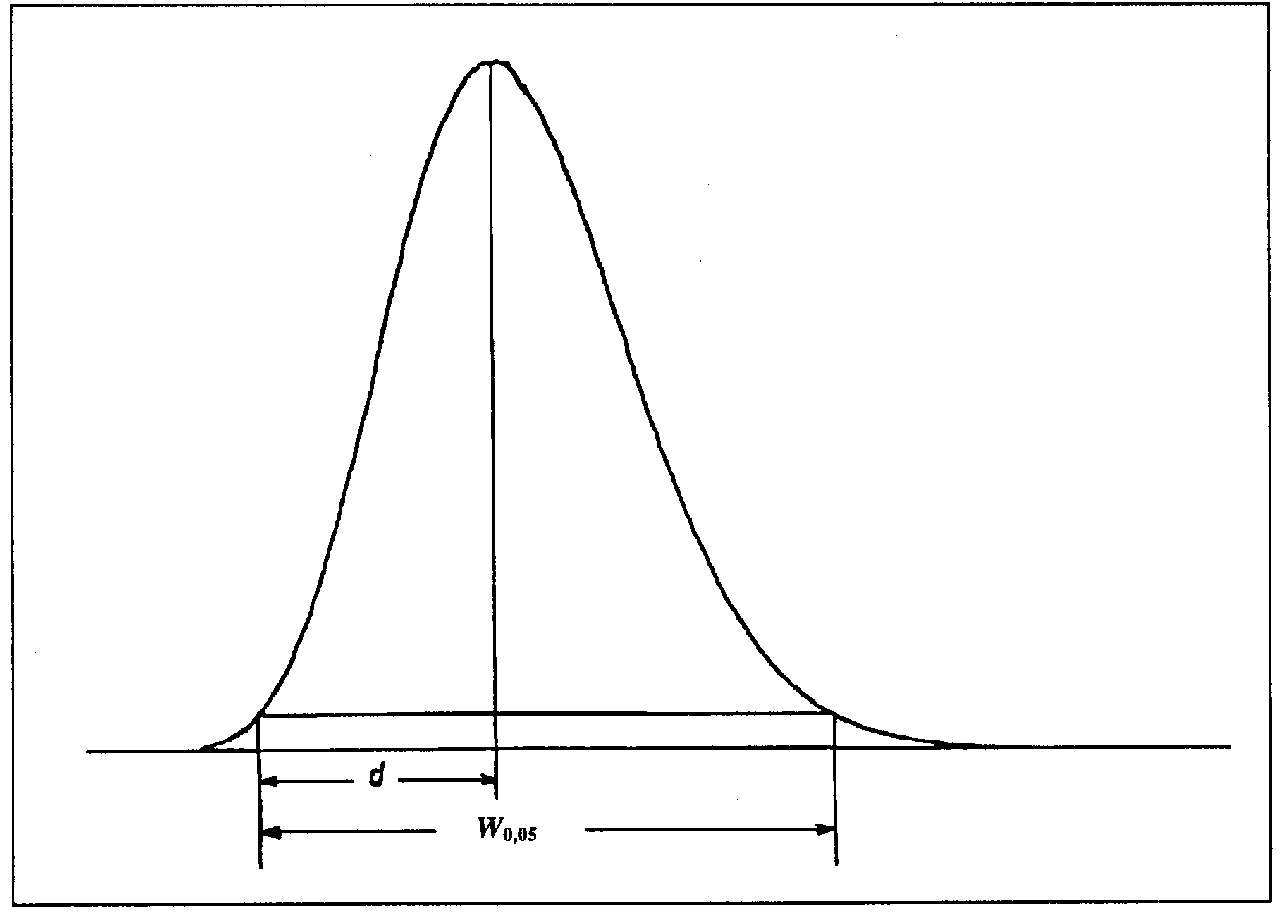
účinné od 1. 6. 2002Faktor symetrie píku (As) (nebo faktor chvostování píku) (obr. 2.2.46-2) se vypočítá ze vzorce:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002w0,05 - šířku píku v jedné dvacetině jeho výšky,
- účinné od 1. 6. 2002d - vzdálenost mezi kolmicí spuštěnou z vrcholu píku a vzestupnou částí píku v jedné dvacetině jeho výšky.
účinné od 1. 6. 2002Hodnota faktoru symetrie 1,0 značí úplnou (ideální) symetrii píku.
účinné od 1. 6. 2002 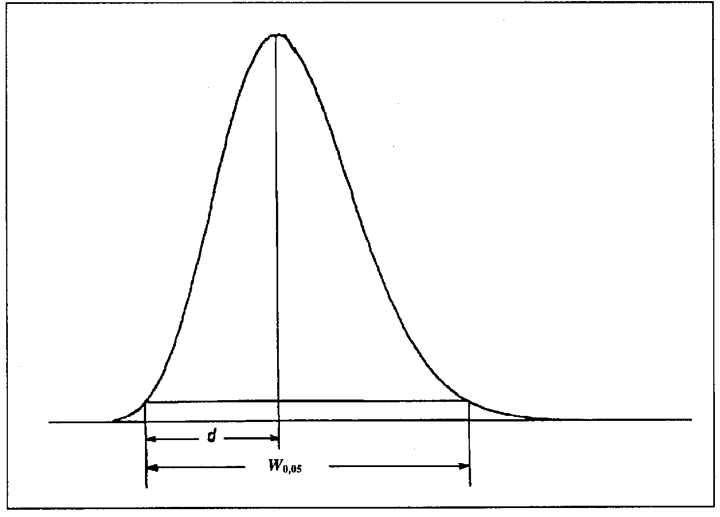
účinné od 1. 6. 2002Obr. 2.2.46-2
účinné od 1. 6. 2002Účinnost kolony a zdánlivý počet teoretických pater
účinné od 1. 6. 2002Účinnost kolony (zdánlivá) může být vypočtena jako zdánlivý počet teoretických pater (N) z dat získaných v závislosti na technice za podmínek izotermických, izokratických nebo izopyknických. Použije se následující vzorec, v němž hodnoty tI a wh musí být vyjádřeny ve stejných jednotkách (času, objemu nebo vzdálenosti):
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002tR - retenční čas nebo vzdálenost (nebo objem) podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího dané složce,
- účinné od 1. 6. 2002wh - šířku píku v polovině jeho výšky.
účinné od 1. 6. 2002Zdánlivý počet teoretických pater se mění se stanovovanou složkou, kolonou a retenčním časem.
účinné od 1. 6. 2002SEPARAČNÍ DATA
účinné od 1. 6. 2002Rozlišení
účinné od 1. 6. 2002Rozlišení (Rs) mezi píky dvou složek, které mají podobnou výšku, může být vypočteno ze vzorce:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002tR1 a tR2 - retenční časy nebo vzdálenosti podél základní linie od bodu nástřiku ke kolmicím spuštěným z vrcholů dvou sousedních píků,
- účinné od 1. 6. 2002wh1 a wh2 - šířky píků v poloviční výšce,
účinné od 1. 6. 2002Rozlišení větší než 1,5 odpovídá rozdělení píků na základní linii.
účinné od 1. 6. 2002Pro píky, které se vzájemně značně liší svými výškami, nemusí být výše uvedený vzorec vhodný.
účinné od 1. 6. 2002V kvantitativní planární chromatografii jsou místo retenčních časů používány migrační vzdálenosti a a b a rozlišení může být vypočteno ze vzorce.
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002RF1 a RF2 - poměry vzdálenosti od startu ke středům skvrn a vzdálenosti, kterou od startu urazilo čelo rozpouštědla,
- účinné od 1. 6. 2002wh1 a wh2 - šířky píků v polovině jejich výšky,
- účinné od 1. 6. 2002a - migrační vzdálenost čela rozpouštědla.
účinné od 1. 6. 2002Poměr výšky píku k sedlu
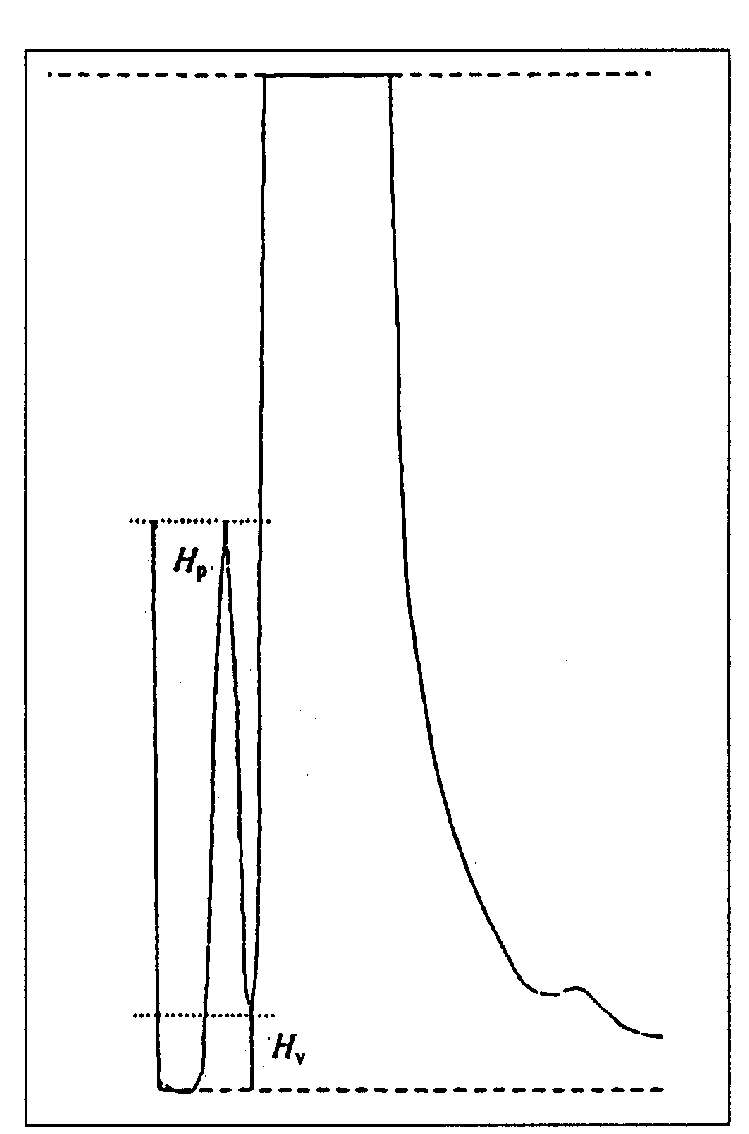
účinné od 1. 6. 2002Jestliže není zcela oddělena nečistota od analyzované látky, lze použít poměr výšky píku k sedlu (p/a) jako kriterium pro způsobilost systému k dělení příbuzných látek (obr. 2.2.46-3).
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002Hp - výšku píku nečistoty nad extrapolovanou základní linii,
- účinné od 1. 6. 2002Hv - výšku nejnižšího bodu křivky oddělující píky nečistoty a stanovované látky (sedlo) nad extrapolovanou základní linii.
účinné od 1. 6. 2002 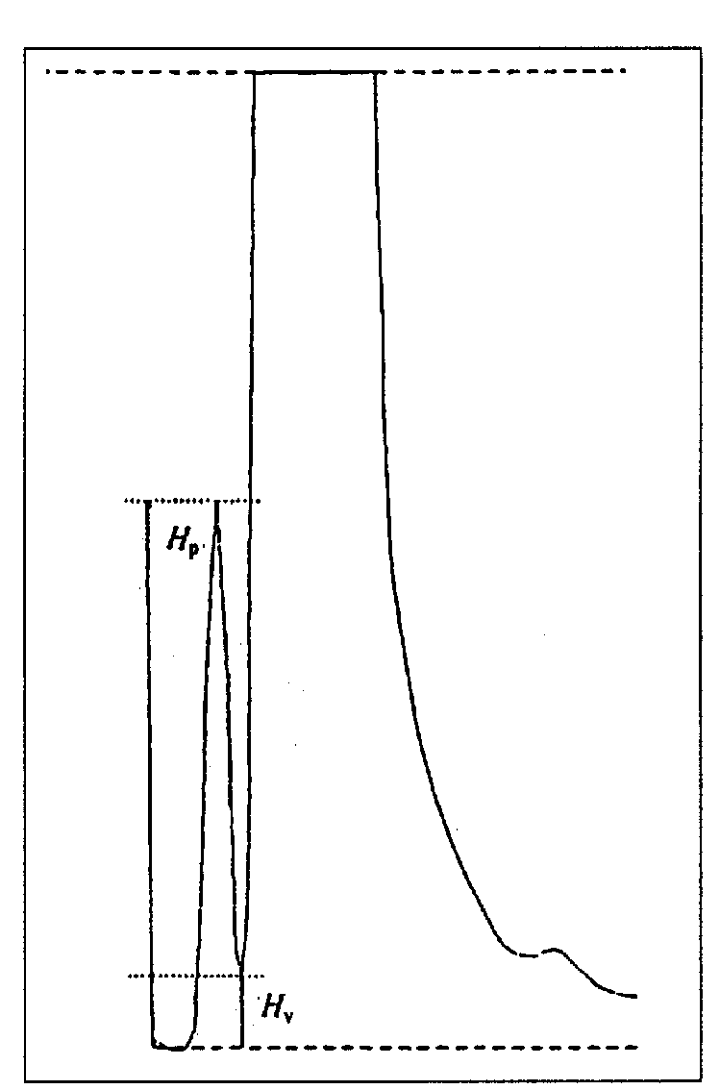
účinné od 1. 6. 2002Obr. 2.2.46-3
účinné od 1. 6. 2002Relativní retence
účinné od 1. 6. 2002Relativní retence (r) se vypočítá ze vzorce:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002tR2 - retenční čas sledovaného píku,
- účinné od 1. 6. 2002tR1 - retenční čas referenčního píku (obvykle pík odpovídající zkoušené látce),
- účinné od 1. 6. 2002tM - mrtvý čas nebo vzdálenost podél základní linie od bodu nástřiku ke kolmici spuštěné z vrcholu píku odpovídajícího nezadržované složce.
účinné od 1. 6. 2002V planární chromatografii se používají retenční faktory RF2 a RF1 místo tR2 a tR1.
účinné od 1. 6. 2002PŘESNOST KVANTITATIVNÍ ANALÝZY
účinné od 1. 6. 2002Poměr signálu k šumu
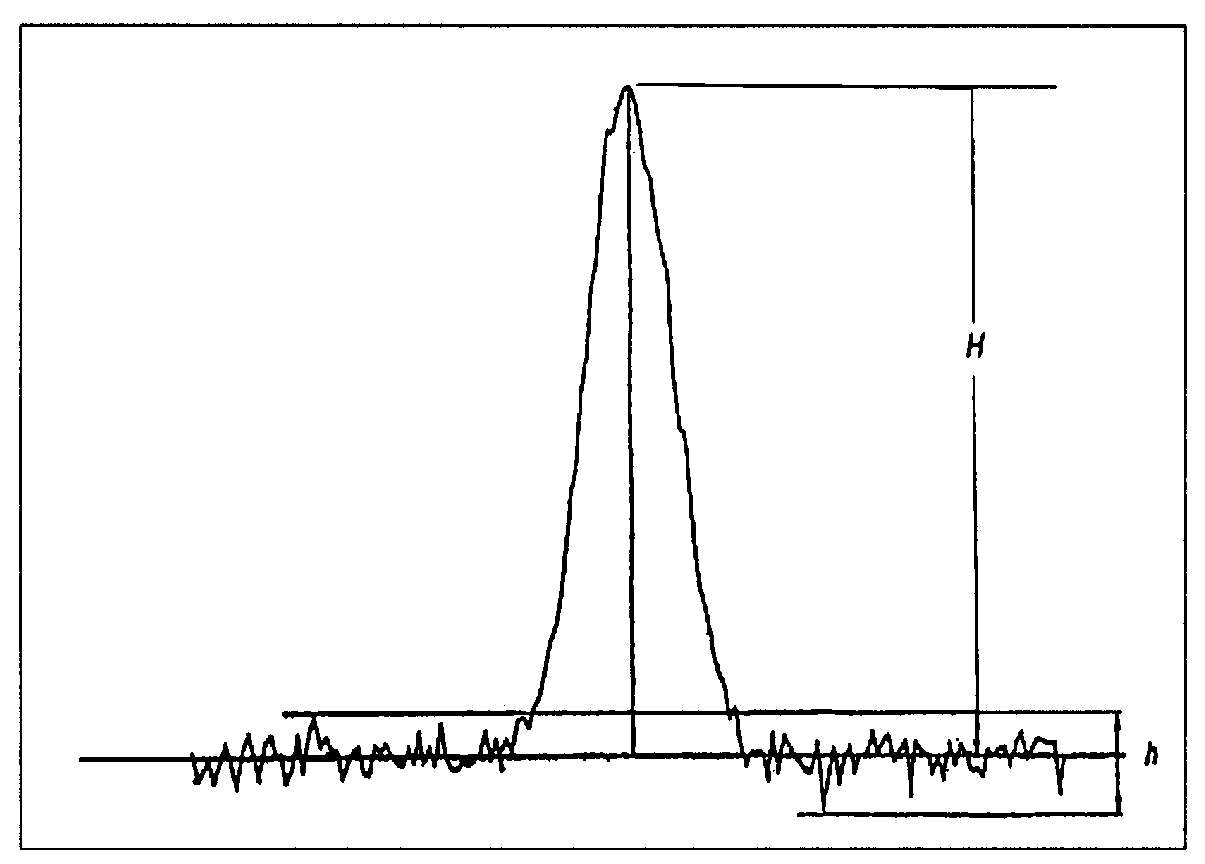
účinné od 1. 6. 2002Poměr signálu k šumu (S/N), který ovlivňuje přesnost stanovení obsahu složek, se vypočítá ze vzorce:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002H - výšku píku (obr. 2.2.46-4) odpovídajícího dané látce na chromatogramu předepsaného porovnávacího roztoku měřené od vrcholu píku k extrapolované základní linii signálu, který se sleduje na vzdálenosti rovné dvacetinásobku šířky píku v polovině jeho výšky,
- účinné od 1. 6. 2002h - rozpětí šumu pozadí na chromatogramu získaného při slepé zkoušce a zaznamenávaného na vzdálenosti rovné dvacetinásobku šířky píku v polovině jeho výšky na chromatogramu předepsaného porovnávacího roztoku, a to pokud možno rovnoměrně na obě strany od místa, kde by se měl nacházet sledovaný pík.
účinné od 1. 6. 2002 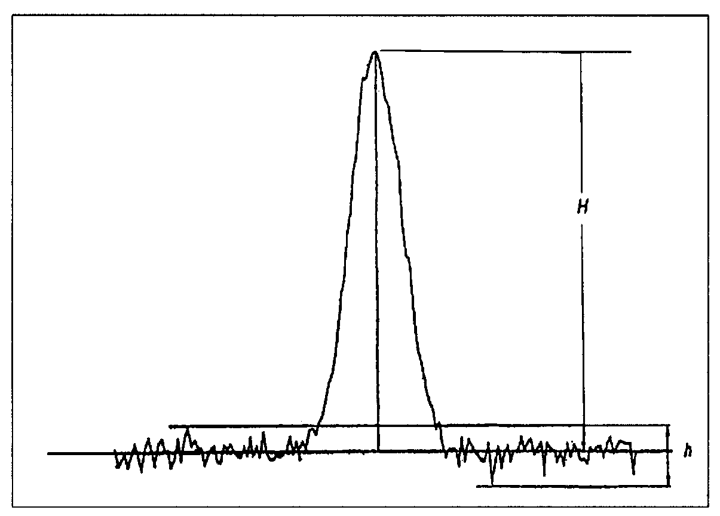
účinné od 1. 6. 2002Obr. 2.2.46-4
účinné od 1. 6. 2002Opakovatelnost
účinné od 1. 6. 2002Opakovatelnost odezvy se vyjadřuje jako odhad relativní směrodatné odchylky (RSD%) v procentech pro řadu následných měření porovnávacího roztoku a vypočítá se z výrazu:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí
- účinné od 1. 6. 2002yi - jednotlivé hodnoty vyjádřené jako plocha píku, výška píku nebo poměr ploch u metody vnitřního standardu,
- účinné od 1. 6. 2002
 - průměr jednotlivých hodnot,
- účinné od 1. 6. 2002n - počet jednotlivých hodnot.
účinné od 1. 6. 2002Maximální dovolená relativní standardní odchylka (RSDmax) se vypočítá pro řadu nástřiků porovnávacího roztoku pro definované limity podle následujícího vzorce:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002K - konstantu (0,349) získanou ze vztahu v němž představuje požadovanou RSD pro 6 nástřiků a pro B = 1,0,
- účinné od 1. 6. 2002B - horní limit daný v definici jednotlivých lékopisných článků minus 100 % za předpokladu, že horní limit je určen podle reprodukovatelosti metody,
- účinné od 1. 6. 2002n - počet opakovaných nástřiků porovnávacího roztoku (3 ≤ n ≤ 6)
- účinné od 1. 6. 2002t90%,n-1 - Studentův parametr t při 90% pravděpodobnosti (oboustranný) pro n - 1 stupňů volnosti.
účinné od 1. 6. 2002Způsobilost systému
účinné od 1. 6. 2002Test způsobilosti systému představuje nedílnou součást metody a slouží k zajištění přiměřené účinnosti chromatografického systému. Pro hodnocení účinnosti kolony se používají následující parametry zdánlivá účinnost, kapacitní faktor rozlišení, relativní retence a faktor symetrie. Faktory, které mohou ovlivnit chromatografie ke chování, zahrnuji složení mobilní fáze, její iontovou sílu, teplotu a zdánlivé pH, průtokovou rychlost, délku kolony, teplotu a tlak, charakteristiku stacionární fáze včetně porozity, velikosti a typu částic, specifického povrchu a u nosičů používaných v chromatografii s obrácenými fázemi rozsah chemické modifikace (odstranění povrchových silanolových skupin, obsah vázaného uhlíku atd.).
účinné od 1. 6. 2002Jednotlivé části použitého zařízení musí být kvalifikovány a musí být schopny dosáhnout přesnosti požadované pro provedení zkoušky nebo stanovení obsahu.
účinné od 1. 6. 2002Pokud není v lékopisném článku uvedeno jinak, musí být splněny následující požadavky:
- účinné od 1. 6. 2002- faktor symetrie hlavního píku má být mezi 0,8 a 1,5, pokud není v lékopisném článku stanoveno jinak. Tento požadavek je obecně použitelný pro zkoušky na čistotu nebo stanovení obsahu popsané v lékopisných článcích,
- účinné od 1. 6. 2002- maximální dovolená relativní směrodatná odchylka pro opakované nástřiky předepsaného porovnávacího roztoku nepřevyšuje hodnoty uvedené v tabulce 2.2.46-1. Tento požadavek je použitelný pouze pro stanovení obsahu,
- účinné od 1. 6. 2002- mez detekce píku (odpovídající poměru signálu k šumu = 3) je pod limitem zanedbatelnosti píků (práh zaznamenávání píků) u zkoušky na příbuzné látky,
- účinné od 1. 6. 2002- mez stanovitelnosti píku (odpovídající poměru signálu k šumu = 10) je nejvýše rovna limitu zanedbatelnosti píků u zkoušky na příbuzné látky.
účinné od 1. 6. 2002Tab. 2.2.46-1 Požadavky na opakovatelnost
účinné od 1. 6. 2002 Čl. I Obr. 2.1.6-1 Schéma detekční trubičky pro plyny Tab. 2.2.4-1 Zařízení Pracovní postup Vizuální hodnocení Kvantitativní stanovení Přístroj Dávkovací zařízení Stacionární fáze Mobilní fáze Detektory Pracovní postup Statická head-space plynová chromatografie Přístroj Pracovní postup Přímá kalibrace Standardní přídavek Postupný odběr (opakovaná head-space extrakce) Přístroj Čerpací systémy Dávkovací zařízení Stacionární fáze Mobilní fáze Detektory Pracovní postup Stanovení relativního zastoupení složek ve směsích Stanovení molekulových hmotností Stanovení distribuce velikosti molekul polymerů Přístroj Čerpací systémy Dávkovací zařízení Stacionární fáze Mobilní fáze Detektory Pracovní postup Definice Chromatogram RETENČNÍ DATA Retenční čas a retenční objem Distribuční koeficient Retenční faktor CHROMATOGRAFICKÁ DATA Obr. 2.2.46-1 Obr. 2.2.46-2 Účinnost kolony a zdánlivý počet teoretických pater SEPARAČNÍ DATA Rozlišení Poměr výšky píku k sedlu Obr. 2.2.46-3 Relativní retence PŘESNOST KVANTITATIVNÍ ANALÝZY Poměr signálu k šumu Obr. 2.2.46-4 Opakovatelnost Způsobilost systému Tab. 2.2.46-1 Požadavky na opakovatelnost Počet jednotlivých nástřiků 3 4 5 6 B (%) Maximální dovolená relativní směrodatná odchylka 1,0 0,21 0,30 0,37 0,42 1,5 0,31 0,44 0,55 0,64 2,0 0,41 0,59 0,73 0,85 2,5 0,52 0,74 0,92 1,06 3,0 0,62 0,89 1,10 1,27 účinné od 1. 6. 2002ÚPRAVA CHROMATOGRAFICKÝCH PODMÍNEK
účinné od 1. 6. 2002Pro informaci je níže uveden rozsah, v němž mohou být různé parametry chromatografické zkoušky upraveny tak, aby byla splněna kriteria způsobilosti systému, aniž by přitom došlo k podstatnému pozměnění metody. Popsané chromatografické podmínky byly validovány během vypracovávání lékopisného článku. V metodách jsou začleněny testy způsobilosti systému, aby se zajistila separace požadovaná pro uspokojivé provedení zkoušky na čistotu nebo stanovení obsahu. Protože použité stacionární fáze jsou popsány obecně a komerčně je k dispozici vždy celá řada takovýchto fází, lišících se navzájem chromatografickým chováním, může být určité upravení chromatografických podmínek nezbytné pro splnění předepsaných požadavků na způsobilost systému. Zejména u metod kapalinové chromatografie s obrácenými fázemi se však upravením různých parametrů nedosáhne vždy uspokojivého dělení. V takovém případě pak může být nutné zaměnit kolonu za jinou kolonu stejného typu (např. silikagel s oktadecylsilanizovanými skupinami), ale od jiného výrobce, která bude vykazovat žádoucí chromatografické chování.
účinné od 1. 6. 2002U kritických parametrů je jejich úprava jasně stanovená v lékopisném článku, aby se zajistila způsobilost systému.
účinné od 1. 6. 2002Je vhodné vyhnout se několikanásobnému upravování, které může mít kumulativní vliv na účinnost chromatografického systému.
účinné od 1. 6. 2002Tenkovrstvá chromatografie a papírová chromatografie
účinné od 1. 6. 2002Složení mobilní fáze. Množství minoritní složky rozpouštědla může být upraveno v rozmezí ±30 relativních procent nebo ±2 absolutní procenta, podle toho která hodnota je větší. Žádná jiná složka se nemění o více než 10 absolutních procent.
účinné od 1. 6. 2002pH vodné složky mobilní fáze. ±0,2 hodnoty pH, pokud není uvedeno jinak v lékopisném článku nebo ±1,0 pH když je zkoušená látka neutrální.
účinné od 1. 6. 2002Koncentrace solí v tlumivém roztoku tvořícím součást mobilní fáze je možno upravovat v rozmezí ±10 %.
účinné od 1. 6. 2002Nanášený objem lze snížit na 20 % předepsaného objemu, jestliže se používají desky s jemnými částicemi (2 μm až 10 μm).
účinné od 1. 6. 2002Migrační vzdálenost celá rozpouštědla nemá být menší než 50 mm.
účinné od 1. 6. 2002Kapalinová chromatografie
účinné od 1. 6. 2002Složení mobilní fáze. Množství minoritní složky rozpouštědla může být upraveno v rozmezí ±30 relativních procent nebo ±2 absolutní procenta, podle toho, která hodnota je větší. Žádnou další složku nelze měnit o více než 10 absolutních procent.
účinné od 1. 6. 2002pH vodné složky mobilní fáze ±0,2 hodnoty pH, pokud není uvedeno jinak v lékopisném článku, nebo ±1,0 hodnoty pH, když je zkoušená látka neutrální.
účinné od 1. 6. 2002Koncentrace solí v tlumivém roztoku tvořícím součást mobilní fáze je možno upravovat v rozmezí ±10 %.
účinné od 1. 6. 2002Vlnová délka detektoru. Není dovoleno žádné upravování.
účinné od 1. 6. 2002Stacionární fáze:
- účinné od 1. 6. 2002- délka kolony: ±70 %,
- účinné od 1. 6. 2002- vnitřní průměr kolony: ±25 %,
- účinné od 1. 6. 2002- velikost částic: zmenšení nejvýše o 50 %, zvětšení není dovoleno.
účinné od 1. 6. 2002Průtoková rychlost. ±50 %.
účinné od 1. 6. 2002Teplota. ±10 %, nejvýše však 60 °C.
účinné od 1. 6. 2002Nastřikovaný objem může být zmenšen za předpokladu, že detekce píků a opakovatelnost stanovovaného píku (stanovovaných píků) je vyhovující.
účinné od 1. 6. 2002Gradientová eluce. Konfigurace použitého zařízení může významně změnit rozlišení, retenční čas a relativní retence popsané v konkrétní metodě. To může být způsobeno zvětšeným mrtvým objemem, což je objem mezi vrškem kolony a bodem v němž dochází ke smíchání dvou složek mobilní fáze.
účinné od 1. 6. 2002Plynová chromatografie
účinné od 1. 6. 2002Stacionární fáze:
- účinné od 1. 6. 2002- délka kolony: ±70%,
- účinné od 1. 6. 2002- vnitřní průměr kolony: ±50 %,
- účinné od 1. 6. 2002- velikost částic: zmenšení nejvýše o 50 %, zvětšení není dovoleno,
- účinné od 1. 6. 2002- tloušťka filmu: -50 % až + 100 %,
účinné od 1. 6. 2002Průtoková rychlost. ±50 %,
účinné od 1. 6. 2002Teplota. ±10 %,
účinné od 1. 6. 2002Nastřikovaný objem může být zmenšen za předpokladu, že detekce a opakovatelnost je vyhovující.
účinné od 1. 6. 2002Superkritická fluidní chromatografie
účinné od 1. 6. 2002Složení mobilní fáze. Pro náplňové kolony může být množství minoritní složky rozpouštědla upraveno v rozmezí ±30 relativních procent nebo ±2 absolutní procenta, podle toho, která hodnota je větší. Při použití kapilárních kolon není žádná úprava dovolena.
účinné od 1. 6. 2002Vlnová délka detektoru. Není dovoleno žádné upravování.
účinné od 1. 6. 2002Stacionární fáze:
- účinné od 1. 6. 2002- délka kolony: ± 70%,
- účinné od 1. 6. 2002- vnitřní průměr kolony: ±25 % (náplňové kolony), ±50 % (kapilární kolony),
- účinné od 1. 6. 2002- velikost částic: zmenšení nejvýše o 50 %, zvětšení není dovoleno (plněné kolony).
účinné od 1. 6. 2002Průtoková rychlost. ±50 %.
účinné od 1. 6. 2002Teplota. ±10 % nejvýše však 60 °C.
účinné od 1. 6. 2002Nastřikovaný objem může být zmenšen za předpokladu, že detekce píků a opakovatelnost plochy píků je vyhovující.
účinné od 1. 6. 2002Kvantitativní analýza
účinné od 1. 6. 2002Metoda vnějšího standardu. Koncentrace stanovované složky (stanovovaných složek) se určí porovnáním odezvy píku (piků) složky (složek) naměřené pro zkoušený roztok a odpovídající odezvy naměřené pro porovnávací roztok.
účinné od 1. 6. 2002Metoda vnitřního standardu. Ke zkoušenému a porovnávacímu roztoku se přidají stejná množství látky (kterou zkoušený roztok neobsahuje), kterou lze rozlišit od zkoušené látky a která s ní nereaguje (vnitřní standard). Koncentrace zkoušené látky se stanoví porovnáním poměru ploch píků nebo výšek píků stanovované látky a vnitřního standardu pro zkoušený roztok a odpovídajícího poměru pro porovnávací roztok.
účinné od 1. 6. 2002Metoda normalizace. Obsah jedné nebo více složek zkoušené látky v procentech se vypočítá z plochy nebo ploch jako procento celkové plochy všech píků s výjimkou píků rozpouštědel nebo přidaných reakčních činidel a píků, které jsou v limitu zanedbatelnosti píků.
účinné od 1. 6. 2002Kalibrační postup. Stanoví se vztah mezi měřeným nebo vyhodnocovaným signálem (y) a množstvím (koncentrace hmotnost atd.) stanovované látky (x) a vypočítá se kalibrační funkce. Výsledky analýzy se vypočtou ze změřeného nebo vyhodnoceného signálu stanovované látky pomocí inverzní funkce.
účinné od 1. 6. 2002Pro zkoušky na čistotu a stanovení obsahu složek může být v lékopisném článku předepsaná metoda vnějšího standardu, vnitřního standardu nebo kalibrační postup.
účinné od 1. 6. 2002Metoda normalizace není v tomto případě běžně používaná. Ve zkouškách na příbuzné látky se obecně používá buď metoda vnějšího standardu s jedním porovnávacím roztokem nebo metoda normalizace. Jestliže je u metody normalizace nebo u metody vnějšího standardu používán pro porovnání zředěný roztok zkoušené látky jsou odezvy příbuzných látek podobné odezvě účinné látky (odezvový faktor 0,8 až 1,2), jinak jsou uvedeny v textu korekční faktory (převrácená hodnota odezvového faktoru).
účinné od 1. 6. 2002Odezvový faktor je poměrná hodnota, která je rovna odezvě jedné látky vztažené k odezvě stejného množství jiné látky za podmínek popsaných v textu.
účinné od 1. 6. 2002Jestliže je ve zkoušce na příbuzné látky předepsáno sečítání nečistot nebo stanovení obsahu některé nečistoty, je důležité zvolit vhodné nastavení prahové hodnoty a vhodné podmínky pro integraci ploch píků. U takovýchto zkoušek je limit pro zanedbatelnost píku (např. hodnota plochy, kterou nejvýše mohou mít píky, k nimž se při hodnocení nepřihlíží) obecně 0,05 %. Nastavení prahové hodnoty systému pro sběr dat odpovídá nejméně polovině tohoto limitu. Plochy píků nečistot, které nejsou úplně odděleny od hlavního píku, jsou přednostně integrovaný za použití extrapolace sedlo - sedlo (tangenciální oddělení minoritního píku). Píky rozpouštědla nebo rozpouštědel použitých pro rozpuštění vzorku se rovněž zanedbávají.
- účinné od 1. 6. 20022.2.47 Kapilární elektroforéza
účinné od 1. 6. 2002Obecné principy
účinné od 1. 6. 2002Kapilární elektroforéza je fyzikální analytická metoda založená na migraci elektricky nabitých stanovovaných látek rozpuštěných v roztoku elektrolytu kapilárou vlivem stejnosměrného elektrického pole.
účinné od 1. 6. 2002Migrační rychlost stanovované látky v elektrickém poli o intenzitě E je určená elektroforetickou pohyblivosti stanovované látky a elektroosmotickou pohyblivosti tlumivého roztoku v kapiláře. Elektroforetická pohyblivost rozpuštěné látky (μep) závisí na jejich vlastnostech (elektrický náboj, velikost a tvar molekuly) a na vlastnostech tlumivého roztoku, v němž migrace probíhá (typ a iontová sila roztoku elektrolytu, pH, viskozita, přísady). Elektroforetická rychlost (vep) rozpuštěné látky je za předpokladu kulového tvaru nabité molekuly dána rovnicí:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v níž značí:
- účinné od 1. 6. 2002q - efektivní náboj rozpuštěné látky,
- účinné od 1. 6. 2002η - viskozitu roztoku elektrolytu,
- účinné od 1. 6. 2002r - Stokesův poloměr rozpuštěné látky,
- účinné od 1. 6. 2002V - vložené napětí,
- účinné od 1. 6. 2002L - celkovou délku kapiláry
účinné od 1. 6. 2002Vlivem elektrického pole vzniká uvnitř kapiláry naplněné tlumivým roztokem proud rozpouštědla nazývaný elektroosmotický tok. Rychlost elektroosmotického toku je dána elektroosmotickou pohyblivostí (μeo), která závisí na hustotě náboje na vnitřní stěně kapiláry a vlastnostech tlumivého roztoku. Elektroosmotická rychlost (veo) je dána rovnicí:
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v níž značí:
- účinné od 1. 6. 2002ε - permitivitu tlumivého roztoku,
- účinné od 1. 6. 2002ζ - elektrokinetický (zeta) potenciál povrchu kapiláry
účinné od 1. 6. 2002Elektroforetická a elektroosmotická pohyblivost stanovované látky mohou mít stejný nebo opačný směr v závislosti na náboji (kladném nebo záporném) rozpuštěné látky, takže rychlost rozpuštěné látky (v) je daná výrazem:
účinné od 1. 6. 2002v = vep ± veo.
účinné od 1. 6. 2002Součet nebo rozdíl dvou členů se použije podle toho, zda pohyblivosti mají stejný nebo opačný směr. Při velké elektroosmotické rychlosti vzhledem k elektroforetické rychlosti rozpuštěných látek mohou být záporně i kladně nabité stanovované látky separovány současně.
účinné od 1. 6. 2002Čas (t), který rozpuštěná látka potřebuje k migraci po vzdálenosti (l), tj od místa nástřiku do detekční cely (efektivní délka kapiláry), je dán výrazem:
účinné od 1. 6. 2002
účinné od 1. 6. 2002Většina křemenných kapilár používaných v elektroforéze má na svém vnitřním povrchu záporné náboje, které vyvolávají elektroosmotický tok směrem ke katodě. Pro získání dobré reprodukovatelnosti migrační rychlosti rozpuštěné látky musí zůstat etektroosmotický tok konstantní od analýzy k analýze. Pro některé aplikace je nutné snížit nebo potlačit elektroosmotický tok modifikací vnitřní stěny kapiláry nebo změnou pH tlumivého roztoku.
účinné od 1. 6. 2002Po nástřiku vzorku do kapiláry migruje každý analyzovaný druh iontů vzorku nosným elektrolytem jako nezávislá zóna podle své elektroforetické pohyblivosti. Rozptyl zóny, což je rozšíření pasu každé rozpuštěné látky, je výsledkem několika různých jevů. V ideálním případě je jediným příspěvkem k rozšíření zóny rozpuštěné látky molekulami difúze rozpuštěné látky podél kapiláry (podélná difúze). V tomto ideálním případě je účinnost separace, vyjádřená jako počet teoretických pater (N) daná výrazem.
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v němž značí:
- účinné od 1. 6. 2002D - difuzní koeficient rozpuštěné látky v tlumivém roztoku.
účinné od 1. 6. 2002V praxi mohou k rozšíření zóny významně přispívat i jiné jevy, jako je uvolňované teplo, adsorpce vzorku na stěnu kapiláry, rozdíly elektrické vodivosti vzorku a tlumivého roztoku (elektrodisperze), délka dávkované zóny, velikost (délka) detekční cely a nestejná úroveň hladin elektrolytu v elektrodových nádobkách.
účinné od 1. 6. 2002Separace dvou zón (vyjádřené jako rozlišení Rs) může být dosaženo modifikaci elektroforetické pohyblivosti stanovované látky, elektroosmotické pohyblivosti vyvolané v kapiláře a zvýšením účinnosti pro zónu každé stanovované látky podle rovnice.
účinné od 1. 6. 2002
- účinné od 1. 6. 2002v níž značí:
- účinné od 1. 6. 2002μepa a μepb - elektroforetickou pohyblivost dvou separovaných stanovovaných látek,
- účinné od 1. 6. 2002
 - střední elektroforetickou pohyblivost dvou stanovovaných látek
účinné od 1. 6. 2002Zařízení
- účinné od 1. 6. 2002Zařízení pro kapilární etektroforézu se skládá
- účinné od 1. 6. 2002- z řiditelného zdroje stejnosměrného vysokého napětí,
- účinné od 1. 6. 2002- ze dvou nádobek na tlumivý roztok udržovaných na stejné úrovni, obsahujících předepsaný anodický a katodický roztok,
- účinné od 1. 6. 2002- ze dvou elektrod (anoda a katoda) ponořených do nádobek s tlumivým roztokem a připojených ke zdroji vysokého napětí,
- účinné od 1. 6. 2002- ze separační kapiláry (obvykle křemenné), která, je-li používaná s určitými druhy detektorů, má v místě detekce opticky průhledné okénko, konce kapiláry jsou umístěny v nádobkách s tlumivým roztokem, kapilára je naplněna roztokem předepsaným v lékopisném článku,
- účinné od 1. 6. 2002- ze vhodného dávkovacího systému,
- účinné od 1. 6. 2002- z detektoru schopného sledovat množství zkoumané látky procházející úsekem kapiláry v daném čase, je obvykle založen na absorpční spektrofotometru (ultrafialové a viditelné) nebo fluorimetrii, ale pro určité aplikace může být vhodná vodivostní, amperometrická nebo hmotnostně spektrometrická detekce, alternativní metodou používanou k detekci látek neabsorbujících UV záření a nefluoreskujících je nepřímá detekce,
- účinné od 1. 6. 2002- z termostatového systému schopného udržovat konstantní teplotu uvnitř kapiláry (doporučuje se pro získání dobré reprodukovatelnosti separace),
- účinné od 1. 6. 2002- zapisovače a vhodného integrátoru nebo počítače.
účinné od 1. 6. 2002Pro přesnou kvantitativní analýzu je kritické určení způsobu dávkování a jeho automatizace. Dávkování může být hydrodynamické (hydrostatické, tlakové nebo vakuové) a elektrokinetický. Množství každé složky vzorku dávkovaného elektrokineticky závisí na její elektroforetické pohyblivosti, takže používání tohoto způsobu nástřiku vede k různému zastoupení nabitých složek v kapiláře.
účinné od 1. 6. 2002Použijí se kapilára, tlumivé roztoky, metoda předúpravy kapiláry, roztok vzorku a migrační podmínky předepsané v článku uvažované látky. Použitý roztok elektrolytu se zfiltruje, aby se odstranily částice, a odplyní, aby se zabránilo tvorbě bublin, které způsobují rušení při detekci nebo přerušení elektrického proudu v kapiláře během separace. Pro každou analytickou metodu musí být vyvinut důkladný promývací postup, aby se dosáhlo reprodukovatelných migračních časů rozpuštěných látek.
účinné od 1. 6. 2002Kapilární elektroforéza ve volném roztoku
účinné od 1. 6. 2002Princip
účinné od 1. 6. 2002Při kapilární elektroforéze ve volném roztoku jsou stanovované látky separovány v kapiláře obsahující pouze tlumivý roztok bez přísad zabraňujících proudění. Při této metodě dochází k separaci na základě různé rychlosti migrace jednotlivých složek migrujících v oddělených zónách. Rychlost každé zóny závisí na elektroforetické pohyblivosti rozpuštěné látky a elektroosmotickém toku v kapiláře (viz Obecné principy). Pro zvýšení účinnosti separace látek, které jsou adsorbovány na křemenný povrch, mohou být použity kapiláry s vnitřním povlakem.
účinné od 1. 6. 2002Tato varianta kapilární elektroforézy může být použitá pro analýzu jak malých (Mr < 2000), tak i velkých molekul (2000 < Mr < 100 000). Díky vysoké účinnosti, které je v kapilární elektroforéze ve volném roztoku dosahováno, může být prováděna separace molekul, jež mají jen nepatrný rozdíl v poměru náboje ke hmotnosti. Tento způsob separace umožňuje také separaci chirálních látek přidáním chirálního selektoru do separačního tlumivého roztoku.
účinné od 1. 6. 2002Optimalizace
účinné od 1. 6. 2002Optimalizace separace je komplexní proces, v němž mohou hrát významnou roli různé separační parametry. Hlavní faktory, které je třeba brát v úvahu při vývoji separace, jsou instrumentální parametry a parametry roztoku elektrolytu.
- účinné od 1. 6. 2002- Instrumentální parametry
účinné od 1. 6. 2002Napětí. Čas separace je nepřímo úměrný vloženému napětí. Zvýšení napětí však může způsobit nadměrnou tvorbu tepla, které zvyšuje teplotu, výsledkem je gradient viskozity tlumivého roztoku v kapiláře. Tento jev způsobuje rozšíření zóny a snižuje rozlišení.
účinné od 1. 6. 2002Teplota. Teplota ovlivňuje především viskozitu a elektrickou vodivost tlumivého roztoku, a tím i migrační rychlost. V některých případech může zvýšení teploty způsobit konformační změny bílkovin, což pozmění jejich migrační čas a účinnost separace.
účinné od 1. 6. 2002Kapilára. Rozměry kapiláry (délka a vnitřní průměr) ovlivňují čas analýzy, účinnost separace a kapacitu. Zvýšení celkové délky snižuje intenzitu elektrického pole (při konstantním napětí), což prodlouží migrační čas. Pro daný tlumivý roztok a intenzitu elektrického pole závisí uvolněné teplo a tím i rozšíření zóny vzorku na vnitřním průměru kapiláry. Ten také ovlivňuje detekční limit, který dále závisí na nastříknutém objemu vzorku a použitém detekčním systému.
účinné od 1. 6. 2002Jelikož adsorpce složek vzorku na stěnu kapiláry omezuje účinnost, musí být při vývoji separační metody brány v úvahu postupy, které těmto interakcím zabraňují. V případě bílkovin bylo navrženo několik metod, jak zabránit adsorpci na stěnu kapiláry. Některé z těchto metod vyžadují pouze modifikaci složení tlumivého roztoku (použití extrémní hodnoty pH, adsorpce kladně nabitých přísad tlumivého roztoku). V jiných případech je vnitřní stěna kapiláry pokrytá polymerem kovalentně vázaným na oxid křemičitý, který zabraňuje interakcím mezi bílkovinami a záporně nabitým křemenným povrchem. Pro tyto účely jsou dostupné komerční kapiláry pokryté neutrálními hydrofilními, kationtovými a aniontovými polymery.
- účinné od 1. 6. 2002- Parametry roztoku elektrolytu
účinné od 1. 6. 2002Složení tlumivého roztoku a koncentrace. Vhodné tlumivé roztoky pro kapilární elektroforézu mají přiměřenou tlumivou kapacitu ve vybrané oblasti pH a nízkou elektrickou vodivost, aby se minimalizoval procházející elektrický proud.
účinné od 1. 6. 2002Pro minimalizaci deformace zóny je důležité přizpůsobit pohyblivost koiontu tlumivého roztoku pohyblivosti rozpuštěné látky, pokud je to možné. Pro zaostření zóny vzorku v kapiláře, které zvyšuje separační účinnost a zlepšuje detekci, je také důležitý typ použitého rozpouštědla vzorku.
účinné od 1. 6. 2002Zvýšení koncentrace tlumivého roztoku (pro dané pH) snižuje elektroosmotický tok a rychlost rozpuštěné látky.
účinné od 1. 6. 2002pH tlumivého roztoku. pH tlumivého roztoku může ovlivnit separaci změnou náboje stanovované látky nebo přísady a změnou elektroosmotického toku. Při separaci bílkovin a peptidů se při změně pH z hodnoty nad izoelektrickým bodem (pI) na hodnotu pod izoelektrickým bodem změní výsledný náboj rozpuštěné látky ze záporného na kladný. Zvýšení pH tlumivého roztoku obecně zvyšuje elektroosmotický tok.
účinné od 1. 6. 2002Organická rozpouštědla. Organické modifikátory (methanol, acetonitril atd.) mohou být přidány do vodného tlumivého roztoku pro zvýšení rozpustnosti zkoušené látky nebo jiných přísad a/nebo pro ovlivnění stupně ionizace složek vzorku.
účinné od 1. 6. 2002Přídavek organických modifikátorů do tlumivého roztoku obecně způsobuje snížení elektroosmotického toku.
účinné od 1. 6. 2002Přísady pro chirální separace. Pro separaci optických izomerů se do separačního tlumivého roztoku přidává chirální selektor. Nejběžněji používané chirální se lektory jsou cyklodextriny, ale mohou se také používat cyklické polyethery, polysacharidy a bílkoviny. Jelikož chirální rozlišení je řízeno rozdílnou interakci chirálního selektoru s každým z enantiomerů, závisí dosažené rozlišení chirálních látek do značné míry na typu použitého chirálního selektoru. V tomto ohledu může být pro vývoj dané separace užitečné zkoušet cyklodextriny s různou velikostí dutiny (α- β- nebo γ-cyklodextrin) nebo modifikované cyklodextriny s neutrálními (methyl-, ethyl-, hydroxyalkyl- atd.) nebo ionizovatelnými (aminomethyl-, karboxymethyl-, sulfobutylether- atd.) skupinami. Při použití modifikovaných cyklodextrinů musí být brány v úvahu odchylky mezi jednotlivými šaržemi ve stupni substituce cyklodextrinů, které mohou ovlivňovat selektivitu. Další faktory, které řídí rozlišení při chirálních separacích, jsou koncentrace chirálního selektoru, složení a pH tlumivého roztoku a teplota. Dosažené rozlišení může být také pozměněno použitím organických přísad jako je methanol nebo močovina.
účinné od 1. 6. 2002Kapilární gelová elektroforéza
účinné od 1. 6. 2002Princip
účinné od 1. 6. 2002V kapilární gelové elektroforéze se separace provádí v kapiláře naplněné gelem, který působí jako molekulové síto. V tomto uspořádaní se při daném poměru náboje k hmotnosti pohybují menši složky kapilárou rychleji než větší. Kapilární gelová elektroforéza se může použít pro separaci biologických makromolekul (bílkovin a fragmentů DNK) podle jejich molekulové hmotnosti.
účinné od 1. 6. 2002Vlastnosti gelu
účinné od 1. 6. 2002V kapilární elektroforéze se používají dva typy gelů: chemické a fyzikální. Chemické gely, jako je zesítěný polyakrylamid, jsou připravovaný v kapiláře polymeraci monomerů. Jsou obvykle navázaný na křemennou stěnu a nemohou být odstraněny, aniž by nebyla zničena kapilára. Pokud se gely používají k separaci bílkovin, obsahuje separační tlumivý roztok obvykle dodecylsíran sodný a vzorky jsou před nástřikem denaturovány zahříváním ve směsi dodecylsíranu sodného
- účinné od 1. 6. 2002v níž značí: