účinné od 1. 6. 2002Přípravek se vyrábí expresí virového genu kódujícího povrchový antigen viru hepatitidy B (HBsAg) v kvasinkách (Saccharomyces cerevisiae) nebo v savčích buňkách (buňky ovaria čínského křečka (CHO) nebo jiných vhodných buněčných linií) purifikací výsledného HBsAg a převedením tohoto antigenu do imunogenního přípravku. Vhodnost a neškodnost buněk schvaluje oprávněná autorita.
účinné od 1. 6. 2002Přípravek může obsahovat produkt S genu (hlavní bílkovina), kombinaci S genového a pre-S2 genového produktu (střední bílkovina) nebo kombinaci S genového, pre-S2 genového a pre-S1 genového produktu (velká bílkovina).
účinné od 1. 6. 2002Referenční přípravek. Jako referenční přípravek se používá část reprezentativní šarže vakcíny, která ve zkoušce na zvířatech byla prokazatelně nejméně tak imunogenní jako šarže, jež v klinické studii na mladých zdravých dospělých jedincích prokazatelně vykázala nejméně 95% sérokonverzi odpovídající hladině HBsAg neutralizujících protilátek považované po úplné primární imunizaci za ochranou hladinu. Jako ochranná hladina se uznává nejméně 0,01 m.j./ml.
účinné od 1. 6. 2002Charakteristika látky
účinné od 1. 6. 2002K charakteristice antigenu se provedou vývojové studie, ve kterých se určí jeho úplná bílkovinná, lipidová a sacharidová struktura. Morfologické charakteristiky antigenních částic se stanoví elektronovou mikroskopií. Vhodná denzita antigenních částic se stanoví fyzikálně-chemickými metodami, např. gradientovou centrifugad. Charakterizují se antigenní epitopy. Bílkovinná frakce antigenu se charakterizuje primární strukturou (např. stanovením aminokyselinového složení, částečnou analýzou aminokyselinové sekvence a mapováním peptidů).
účinné od 1. 6. 2002Kultura a sklizeň
účinné od 1. 6. 2002Totožnost, mikrobiologická čistota, plazmidová retence a konzistence sklizně jsou určeny vhodným výrobním uspořádáním. Jestliže byly použity savčí buňky, provedou se zkoušky na cizí antigeny a mykoplazmata podle stati Důkaz cizích antigenů v lidských virových vakcínách (2.6.16).
účinné od 1. 6. 2002Přečištěný antigen
účinné od 1. 6. 2002Pro přípravu konečné várky se použije pouze přečištěný antigen, který odpovídá následujícím požadavkům. Celková bílkovina. Stanoví se validovanou metodou. Obsah je v rozmezí schváleném pro jednotlivý přípravek. Totožnost a obsah antigenu. Množství a specificita HBsAg se stanoví porovnáním s mezinárodním standardem HBsAg subtypu ad nebo s národním referenčním přípravkem za pomoci vhodné imunochemické metody (2.7.1), jako je radioimunoanalýza, enzymově imunosorbentové stanovení (ELISA), imunoblot (přednostně se užívají monoklonální protilátky přímo proti protektivnímu epitopu), nebo jednoduchou radiální difuzí. Poměr antigenu k bílkovině je v rozmezí schváleném pro jednotlivý přípravek.
účinné od 1. 6. 2002Molekulová hmotnost v hlavním pásu zjištěná elektroforézou na polyakrylamidovém gelu s dodecylsíranem sodným (SDS-PAGE), provedenou v redukujících podmínkách, odpovídá očekávané hodnotě ze známých nukleových kyselin, polypeptidových sekvencí a možné glykosylace.
účinné od 1. 6. 2002Čistota antigenu. Stanoví se srovnáním s referenčním přípravkem za použití kapalinové chromatografie nebo jiné vhodné metody, jako je SDS-PAGE, s barvením modří kyselou 92 a stříbrem. Vhodná metoda je dost citlivá k detekci možného znečištění v koncentraci 1 % celkové bílkoviny. Nejméně 95 % celkové bílkoviny tvoří povrchový antigen hepatitidy B.
účinné od 1. 6. 2002Složení. Stanoví se obsah bílkovin, lipidů, nukleových kyselin a sacharidů.
účinné od 1. 6. 2002DNK hostitelských buněk a vektorem derivovaná DNK. Jestliže se k výrobě použily savčí buňky, je nejvýše 10 pg DNK v množství přečištěného antigenu, které odpovídá jednotlivé lidské dávce vakcíny.
účinné od 1. 6. 2002Cesium. Jestliže se při výrobě použily cesiové soli, provede se v přečištěném antigenu stanovení zbytků cesia. Obsah je v rozmezí schváleném pro jednotlivý přípravek.
účinné od 1. 6. 2002Sterilita (2.6.1). Přečištěný antigen vyhovuje zkoušce na sterilitu; na každou živnou půdu se použije 10 ml.
účinné od 1. 6. 2002Další zkoušky se mohou u přečištěného antigenu požadovat v závislosti na použité výrobní metodě: např. stanovení zbytků zvířecího séra, jestliže byly pro výrobu použity savčí buňky, nebo zkoušky na zbytky chemikálií používaných při extrakci a čištění.
účinné od 1. 6. 2002Konečná várka vakcíny
účinné od 1. 6. 2002Vakcína může obsahovat protimikrobní konzervační látku a adjuvans.
účinné od 1. 6. 2002Pouze várka, která vyhovuje následujícím požadavkům, se může použít pro přípravu šarže.
účinné od 1. 6. 2002Protimikrobní konzervační látky. Kde jsou použity, stanoví se jejich obsah vhodnou chemickou nebo fyzikálněchemickou metodou. Obsah je v rozmezí 85 % až 115 % zamýšleného množství.
účinné od 1. 6. 2002Sterilita (2.6.1). Vyhovuje zkoušce na sterilitu; na každou živnou půdu se použije 10 ml konečné várky.
účinné od 1. 6. 2002Šarže
účinné od 1. 6. 2002K použití se propustí jenom ta konečná šarže, která vyhovuje všem požadavkům uvedeným dále v odstavcích Zkouška totožnosti, Zkoušky na čistotu a Stanovení účinnosti. Jestliže zkoušky na volný formaldehyd a obsah protimikrobních konzervačních látek byly provedeny v konečné várce vakcíny s vyhovujícími výsledky, mohou být tyto zkoušky u šarže vypuštěny. Je-li stanovení účinnosti in vivo provedeno s vyhovujícím výsledkem v konečné várce vakcíny, může být u konečné šarže vypuštěno.
účinné od 1. 6. 2002Zkouška totožnosti
účinné od 1. 6. 2002Totožnost přípravku se prokáže stanovením účinnosti nebo ve vhodných případech elektroforetickým profilem.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Hliník. Jestliže je použit hydratovaný fosforečnan hlinitý nebo hydroxid hlinitý jako sorbent, vyhovuje přípravek zkoušce předepsané v článku Vaccina ad usum humanum.
účinné od 1. 6. 2002Volný formaldehyd. Při použití formaldehydu vyhovuje přípravek zkoušce předepsané v článku Vaccina ad usum humanum.
účinné od 1. 6. 2002Protimikrobní konzervační látky. Jestliže byly použity, stanoví se jejich obsah vhodnou chemickou nebo fyzikálně-chemickou metodou. Jejich obsah není nižší než prokazatelně nejmenší účinné množství a není vyšší než 115 % deklarovaného množství.
účinné od 1. 6. 2002Sterilita (2.6.1). Vyhovuje zkoušce na sterilitu.
účinné od 1. 6. 2002Pyrogenní látky (2.6.8). Vyhovuje zkoušce na pyrogenní látky, při níž se každému králíkovi nitrožilně vstříkne ekvivalent lidské dávky.
účinné od 1. 6. 2002Stanovení účinnosti
účinné od 1. 6. 2002Přípravek vyhovuje zkoušce Stanovení účinnosti vakcíny proti hepatitidě B (rDNK) (2.7.15).
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Vaccina ad usum humanum.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Vaccina ad usum humanum.
účinné od 1. 6. 2002V označení na obalu se uvede:
- účinné od 1. 6. 2002- obsah HBsAg v obalu,
- účinné od 1. 6. 2002- typ buněk použitých k výrobě vakcíny,
- účinné od 1. 6. 2002- název a množství sorbentu,
- účinné od 1. 6. 2002- že se vakcína před použitím roztřepe,
- účinné od 1. 6. 2002- že vakcína nesmí zmrznout.
účinné od 1. 6. 2002Vaccinum hepatitidis contagiosae caninae vivum cryodesiccatum 
účinné od 1. 6. 2002Živá vakcína proti infekční hepatitidě psů lyofilizovaná
účinné od 1. 6. 2002Je to přípravek obsahující jeden nebo více oslabených kmenů psího adenoviru 1.
účinné od 1. 6. 2002Výroba
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium. Oslabený virus se pomnožuje ve vhodných buněčných kulturách (5.2.4).
účinné od 1. 6. 2002Výběr vakcinačního kmene
účinné od 1. 6. 2002K přípravě vakcíny se může použít pouze kmen viru prokazatelně postačující z hlediska oslabení a imunogenity. K důkazu bezpečnosti (5.2.6) a imunogenity (5.2.7) se mohou použít následující zkoušky.
účinné od 1. 6. 2002Oslabení. Když se vnímavému štěněti starému 8 až 16 týdnů intravenózně vstříkne objem virové suspenze odpovídající jedné dávce vakcíny, nevyvolá příznaky onemocnění, ale u zvířete se do 21 dní vyvinou specifické neutralizující protilátky.
účinné od 1. 6. 2002Imunogenita. Zkouška popsaná v odstavci Stanovení účinnosti je vhodná k průkazu imunogenity kmene.
účinné od 1. 6. 2002Zkoušení šarže
účinné od 1. 6. 2002Jestliže stanovení účinnosti reprezentativní šarže vakcíny bylo provedeno s vyhovujícími výsledky, může se při běžné kontrole jiných šarží vakcíny připravených ze stejného inokula tato zkouška se souhlasem oprávněné autority vypustit.
účinné od 1. 6. 2002Zkouška totožnosti
účinné od 1. 6. 2002Vakcína rozpuštěná způsobem uvedeným v označení na obalu a smíchaná s jedním nebo více specifickými antiséry, nevyvolává již specifický cytopatický efekt ve vnímavých buněčných kulturách.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Bezpečnost. Dvěma vnímavým, 8 až 16 týdnů starým štěňatům, která jsou bez specifických neutralizačních protilátek, se každému podá způsobem uvedeným v označení dvojnásobek dávky rozpuštěného přípravku. Zvířata se pozorují 21 dní. Zvířata zůstanou zcela zdravá a nemají příznaky keratitidy.
účinné od 1. 6. 2002Cizí viry. Vakcína se smíchá s příslušným monospecifickým antisérem proti psímu adenoviru 1 a inokuluje se do buněčných kultur, o nichž je známo, že jsou vnímavé na viry patogenní pro psy. Po 6 až 8 dnech se provede pasáž a buněčná kultura se udržuje 14 dní. Neobjeví se cytopatický efekt a buňky nejeví žádné známky přítomnosti hemadsorbčních látek.
účinné od 1. 6. 2002Bakterie a houby. Rozpuštěná vakcína vyhovuje zkoušce na sterilitu předepsané v článku Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Mykoplazmata (2.6.7). Rozpuštěná vakcína vyhovuje ve zkoušce na mykoplazmata.
účinné od 1. 6. 2002Titr viru. Titr rozpuštěné vakcíny se stanoví na vhodných buněčných kulturách. Jedna dávka vakcíny obsahuje nejméně takové množství viru, které odpovídá nejnižšímu titru uvedenému v označení na obalu.
účinné od 1. 6. 2002Stanovení účinnosti
účinné od 1. 6. 2002Použije se sedm vnímavých štěňat ve stáří 8 až 16 týdnů, která nemají protilátky proti psím adenovirům. Způsobem uvedeným v označení se každému z pěti zvířat vstříkne objem rozpuštěné vakcíny, obsahující množství viru, které odpovídá nejnižšímu titru uvedenému v označení. Dvě další štěňata se ponechají jako kontroly. Všechna zvířata se pozorují 21 dní. Potom se každému zvířeti nitrožilně vstříkne takové množství virulentního kmene infekční hepatitidy psů, které u vnímavých psů stačí k vyvolání úhynu nebo typických příznaků nemoci. Zvířata se pozorují dalších 21 dní. Vakcinovaná zvířata zůstanou zdravá a kontrolní zvířata uhynou na hepatitidu nebo jeví typické příznaky vážné infekce. Pokud jedno z kontrolních zvířat nemá žádné příznaky nemoci, stanovení se opakuje.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 2002231. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.2 Jednotlivé léčivé přípravky, článek Vaccinum morbi Carrei vivum cryodesiccatum ad mustelidis zní:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
účinné od 1. 6. 2002Vaccinum morbi Carrei vivum cryodesiccatum ad mustelidas
účinné od 1. 6. 2002Živá vakcína proti psince lasicovitých lyofilizovaná
účinné od 1. 6. 2002Definice
účinné od 1. 6. 2002Je to přípravek z kmene viru psinky, který je oslaben pro fretky.
účinné od 1. 6. 2002Výroba
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium. Oslabený kmen se pomnoží ve vhodných buněčných kulturách (5.2.4) nebo kuřecích embryích získaných ze zdravých hejn.
účinné od 1. 6. 2002Výběr vakcinačního kmene
účinné od 1. 6. 2002Pouze virový kmen prokazatelně odpovídající z hlediska oslabení a imunogenity se může použít k přípravě vakcíny. K průkazu bezpečnosti (5.2.6) a účinnosti (5.2.7) se mohou použít následující zkoušky.
účinné od 1. 6. 2002Oslabení. Když se objem virové suspenze odpovídající pěti dávkám vakcíny intramuskulárně vstříkne každé ze dvou vnímavých fretek, nevyvolá během 21 dní patogenní efekty.
účinné od 1. 6. 2002Imunogenita. Zkouška popsaná v odstavci Stanovení účinnosti je vhodná k průkazu imunogenity virového kmene.
účinné od 1. 6. 2002Zkoušeni šarže
účinné od 1. 6. 2002Jestliže stanovení účinnosti reprezentativní šarže vakcíny bylo provedeno s vyhovujícími výsledky, může se při rutinní kontrole jiných šarží vakcíny připravených z téhož inokula tato zkouška vypustit, pokud k tomu dá souhlas oprávněná autorita.
účinné od 1. 6. 2002Zkouška totožnosti
účinné od 1. 6. 2002Vakcína rekonstituovaná podle pokynů v označení na obalu a smíchaná s psinkovým antisérem nevyvolá již cytopatické efekty ve vnímavých buněčných kulturách nebo změny na chorioalantoidních membránách kuřecích embryí starých 9 až 11 dní.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Bezpečnost. Dvěma vnímavým fretkám prostým protilátek neutralizujících virus psinky se vstříkne po dvojnásobku dávky rekonstituované vakcíny způsobem uvedeným v označení na obalu. Zvířata se pozorují 21 dní. Zvířata zůstávají zdravá bez významné místní či celkové reakce.
účinné od 1. 6. 2002Cizí viry. Rekonstituovaná vakcína se smíchá s monospecifickým antisérem. Na vnímavých buněčných kulturách již nevyvolá cytopatický efekt ani nejeví známky přítomnosti hemaglutinačních nebo hemadsorpčních agens.
účinné od 1. 6. 2002Bakterie a houby. Rekonstituovaná vakcína vyhovuje zkoušce na sterilitu předepsané v článku Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Mykoplazmata (2.6.7). Rekonstituovaná vakcína vyhovuje zkoušce na mykoplazmata.
účinné od 1. 6. 2002Titr viru. Titr rekonstituované vakcíny se stanoví ve vhodných buněčných kulturách nebo kuřecích embryích 9 až 11 dní starých. Jedna dávka vakcíny obsahuje nejméně takové množství viru, které odpovídá nejnižšímu titru uvedenému v označení na obalu.
účinné od 1. 6. 2002Stanovení účinnosti
účinné od 1. 6. 2002Použije se sedm vnímavých fretek prostých protilátek neutralizujících virus psinky. Pět fretek se vakcinuje podle návodu na použití. Další dvě fretky se ponechají jako kontroly. Všechna zvířata se pozorují 21 dní. Potom se všem zvířatům intramuskulárně vstříkne takové množství psinkového viru, které je schopné vyvolat u vnímavých fretek úhyn. Zvířata se pozorují dalších 21 dní. Zkouška je neplatná, pokud jedna nebo obě kontrolní fretky neuhynou na psinku. Vakcína vyhovuje zkoušce, pokud vakcinované fretky zůstanou zdravé.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 2002232. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.2 Jednotlivé léčivé přípravky, se za článek Vaccinum variolae gallinaceae vivum cryidesiccatum doplňují články Vaccinum vibriosidis ad salmonideos inactivatum a Vaccinum vibriosidis aquae frigidae inactivatum ad salmonideos, které znějí:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
účinné od 1. 6. 2002Vaccinum vibriosidis ad salmonideos inactivatum
účinné od 1. 6. 2002Inaktivovaná vakcína proti vibrióze lososovitých ryb
účinné od 1. 6. 2002Je to přípravek z kultur jednoho nebo více vhodných kmenů nebo serovarů Vibrio anguillarum; vakcína může obsahovat také Vibrio ordalii.
účinné od 1. 6. 2002Výroba
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium. Kmeny Vibrio anguillarum a Vibrio ordalii se kultivují a sklízejí odděleně. Získané sklizně se inaktivují vhodnou metodou a mohou se purifikovat a koncentrovat. Mohou se použít neporušené nebo desintegrované buňky a vakcína může obsahovat extracelulární produkty bakterií uvolněné do živné půdy.
účinné od 1. 6. 2002Výběr složení vakcíny
účinné od 1. 6. 2002Použité kmeny V. anguillarum a V. ordalii jsou prokazatelně vhodné z hlediska tvorby antigenů předpokládaného imunologického významu. Vakcína je prokazatelně uspokojivá z hlediska bezpečnosti (5.2.6) a imunogenity (5.2.7) pro ty druhy ryb, pro které je určena. K průkazu bezpečnosti a imunogenity se mohou použít následující zkoušky.
účinné od 1. 6. 2002Bezpečnost.
účinné od 1. 6. 2002Bezpečnost se zkouší na třech různých šaržích za použití zkoušky A, zkoušky B nebo obou, v závislosti na doporučeních k použití.
- účinné od 1. 6. 2002A. Vakcíny určené pro injekční podání. Zkouška se provede na každém druhu ryb, pro který je vakcína určena. Použijí se ryby z populace bez specifických protilátek proti odpovídajícím serovarům V. anguillarum nebo, kde je to vhodné, V. ordalii, které nebyly vakcinovány proti vibrióze ani jí nebyly vystaveny. Zkouška se provádí v podmínkách doporučených pro použití vakcíny ve vodě o teplotě nejméně 10 °C. Nejméně padesáti rybám o nejmenší doporučené hmotnosti se každé intraperitoneálně vstříkne množství vakcíny odpovídající dvojnásobku dávky doporučené na jednotku hmotnosti. Ryby se pozorují 21 dní. Neprojeví se žádná abnormální místní nebo systémová reakce.
účinné od 1. 6. 2002Zkouška je neplatná, uhyne-li více než 6 % ryb z důvodů, jež nelze přisoudit vakcíně.
- účinné od 1. 6. 2002B. Vakcíny určené k aplikaci ponořením. Zkouška se provede na každém druhu ryb, pro který je vakcína určena. Použijí se ryby z populace bez specifických protilátek proti odpovídajícím serovarům V. anguillarum, nebo kde je to vhodné, V. ordalii, a které nebyly vakcinovány proti vibrióze ani jí nebyly vystaveny. Zkouška se provádí v podmínkách doporučených pro použití vakcíny ve vodě o teplotě nejméně 10 °C. Připraví se lázeň s dvojnásobnou koncentrací vakcíny oproti koncentraci doporučené. Ve zkoušce se použije nejméně padesát ryb o nejmenší hmotnosti doporučené pro vakcinaci. Ryby jsou v lázni máčeny po dvojnásobnou dobu, než je doporučeno; pozorují se 21 dní. Neprojeví se žádné abnormální místní nebo systémové reakce.
účinné od 1. 6. 2002Zkouška je neplatná, uhyne-li více než 6 % ryb z důvodů, jež nelze přisoudit vakcíně.
- účinné od 1. 6. 2002C. Bezpečnost se prokazuje také terénními zkouškami podáním zamýšlené dávky dostatečnému počtu ryb chovaných nejméně ve dvou provozech. Neprojeví se žádné abnormální reakce.
účinné od 1. 6. 2002Imunogenita. Zkouška popsaná v odstavci Stanovení účinnosti provedená každým z doporučených způsobů podání je vhodná k průkazu imunogenity vakcíny.
účinné od 1. 6. 2002Zkoušení šarže
účinné od 1. 6. 2002Zkouška účinnosti šarže. Při běžném zkoušení šarží vakcíny se může provádět zkouška popsaná v odstavci Stanovení účinnosti za použití skupiny nejméně třiceti ryb jednoho z druhů, pro který je vakcína určena. Alternativně se může použít vhodná validovaná zkouška založená na protilátkové odpovědi. Kritéria se stanoví s přihlédnutím k té šarži vakcíny, která dávala vyhovující výsledky ve zkoušce popsané v odstavci Stanovení účinnosti. Následující zkouška se může použít po získání uspokojivé korelace se zkouškou popsanou v odstavci Stanovení účinnosti.
účinné od 1. 6. 2002Použijí se ryby z populace bez specifických protilátek proti odpovídajícím serovarům V. anguillarum nebo, kde je to vhodné, V. ordalii, jejichž hmotnost odpovídá stanoveným limitům. Zkouška se provede při stanovené teplotě. Nejméně dvacetipěti rybám se vstříkne po jedné dávce vakcíny podle návodu k použití. Nejméně deseti rybám v kontrolní skupině se vstříkne placebo. V určené době po vakcinaci se odeberou vzorky krve. V každém vzorku se vhodnou imunochemickou metodou (2.7.1) stanoví titr specifických protilátek proti různým sérovarům V. anguillarum a V. ordalii obsaženým ve vakcíně. Vakcína vyhovuje, není-li průměrný titr protilátek výrazně nižší než titr zjištěný u šarže vakcíny, která vyhověla zkoušce popsané v odstavci Stanovení účinnosti. Zkouška je neplatná, jsou-li v kontrolní skupině prokázány protilátky proti relevantním sérovarům V. anguillarum nebo, kde je to vhodné, proti V. ordalii.
účinné od 1. 6. 2002Zkouška totožnosti
účinné od 1. 6. 2002Vakcína podaná rybám bez specifických protilátek proti V. anguillarum a, kde je to vhodné, proti V. ordalii, podporuje tvorbu těchto protilátek.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Bezpečnost. Použije se nejméně deset ryb jednoho z druhů, pro který je vakcína určena, pokud možno o nejmenší hmotnosti doporučené pro vakcinaci; nejsou-li k dispozici ryby o této hmotnosti, použijí se ryby o hmotnosti nejvýše dvojnásobné. Použijí se ryby, které nemají specifické protilátky proti relevantním sérovarům V. anguillarum a, kde je to vhodné, V. ordalii a které nebyly vakcinovány proti vibrióze ani jí nebyly vystaveny. Zkouška se provádí v podmínkách doporučených pro použití vakcíny ve vodě o teplotě nejméně 10 °C. Vakcíny určené k aplikaci injekční nebo ponořením se intraperitoneálně vstříknou každé rybě v množství vakcíny odpovídajícím dvojnásobku doporučené dávky na jednotku hmotnosti.
účinné od 1. 6. 2002Pro vakcíny určené jen k aplikaci ponořením se připraví lázeň s dvojnásobnou koncentrací vakcíny a ryby jsou v ní máčeny po dvojnásobnou dobu, než je doba doporučená.
účinné od 1. 6. 2002Ryby se pozorují 21 dní. Nezjistí se žádné abnormální nebo systémové reakce, jež by bylo možné přisoudit vakcíně.
účinné od 1. 6. 2002Zkouška je neplatná, uhyne-li více než 10 % ryb z důvodů, jež by bylo možné přisoudit vakcíně.
účinné od 1. 6. 2002Sterilita. Vakcína vyhovuje zkoušce na sterilitu předepsané v článku Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Stanovení účinnosti
účinné od 1. 6. 2002Provede se zvláštní zkouška pro každý bakteriální druh a serovar obsažený ve vakcíně. Zkouška se provádí podle protokolu určujícího limity hmotnosti ryb, zdroje vody, její průtok a teplotu a přípravu standardizované čelenže.
účinné od 1. 6. 2002Nejméně sto ryb se vakcinuje doporučeným způsobem podle návodu k použití. Nejméně stu ryb v kontrolní skupině se vstříkne placebo. Vakcinované a kontrolní ryby se pro identifikaci označí. Všechny ryby se drží v jedné nádrži, nebo se nasadí stejný počet vakcinovaných a kontrolních ryb do více nádrží. Ve stanoveném časovém intervalu po vakcinaci, definovaném podle údajů s ohledem na vývoj imunity, se ryby injekčně čelenžují. K čelenži se používají kultury V. anguillarum, případně V. ordalii, jejichž virulence byla ověřena.
účinné od 1. 6. 2002Ryby se pozorují denně, dokud není dosaženo nejméně 60 % specifických úhynů v kontrolní skupině. Pro obě skupiny ryb se sestrojí křivka specifické mortality v závislosti na době od čelenže. Interpolací se stanoví doba odpovídající 60 % specifické mortalitě kontrol.
účinné od 1. 6. 2002Zkouška je neplatná, je-li v kontrolní skupině do 21 dní po prvním úhynu ryb zjištěna specifická mortalita nižší než 60 %. Z křivky pro vakcinované ryby se zjistí mortalita (M) v době odpovídající 60% mortalitě u kontrol. Relativní procento přežití (RPP) se vypočítá ze vzorce:
účinné od 1. 6. 2002 účinné od 1. 6. 2002Vakcína vyhovuje, jestliže hodnota RPP je nejméně 60 % pro vakcíny aplikované ponořením a 75 % pro vakcíny aplikované injekčně.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
účinné od 1. 6. 2002V označení na obalu se uvede:
- účinné od 1. 6. 2002- serovar nebo serovary V. anguillarum obsažené ve vakcíně,
- účinné od 1. 6. 2002- údaj o případném použití V. ordalii,
- účinné od 1. 6. 2002- informace o době potřebné k vývoji imunity po vakcinaci při dodržení podmínek odpovídajících doporučenému použití.
účinné od 1. 6. 2002Vaccinum vibriosidis aquae frigidae inactivatum ad salmonideos
účinné od 1. 6. 2002Inaktivovaná vakcína proti vibrióze lososovitých ryb v chladných vodách
účinné od 1. 6. 2002Je to přípravek z kultur jednoho nebo více vhodných kmenů Vibrio salmonicida.
účinné od 1. 6. 2002Výroba
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium. Kmeny Vibrio salmonicida se kultivují a sklízejí odděleně. Získané kultury se inaktivují vhodnou metodou a mohou se purifikovat a koncentrovat. Mohou se použít neporušené nebo dezintegrované buňky a vakcína může obsahovat extracelulární produkty bakterií uvolněné do živné půdy.
účinné od 1. 6. 2002Výběr složení vakcíny
účinné od 1. 6. 2002Použitý kmen nebo kmeny V. salmonicida jsou prokazatelně vhodné z hlediska tvorby antigenů předpokládaného imunologického významu. Vakcína je prokazatelně uspokojivá z hlediska bezpečnosti (5.2.6) a imunogenity (5.2.7) pro ty druhy ryb, pro které je určena. K průkazu bezpečnosti a imunogenity se mohou použít tyto zkoušky:
účinné od 1. 6. 2002Bezpečnost. Bezpečnost se zkouší na třech různých šaržích vakcíny za použití zkoušky A, zkoušky B nebo obou, v závislosti na doporučeních k použití.
- účinné od 1. 6. 2002A. Vakcíny určené pro injekční podání. Zkouška se provede na každém druhu ryb, pro který je vakcína určena. Použijí se ryby z populace bez specifických protilátek proti V. salmonicida, které nebyly vakcinovány proti vibrióze v chladných vodách a ani jí nebyly vystaveny. Zkouška se provádí v podmínkách doporučených pro použití vakcíny ve vodě o teplotě nejméně 10 °C.
účinné od 1. 6. 2002Nejméně padesáti rybám o nejmenší doporučené hmotnosti se každé intraperitoneálně vstříkne množství vakcíny odpovídající dvojnásobku dávky doporučené na jednotku hmotnosti. Ryby se pozorují 21 dní. Neprojeví se žádná abnormální místní nebo systémová reakce. Zkouška je neplatná, uhyne-li více než 6 % ryb z důvodů, jež nelze přisoudit vakcíně.
- účinné od 1. 6. 2002B. Vakcíny určené k aplikaci ponořením. Zkouška se provede na každém druhu ryb, pro který je vakcína určena. Použijí se ryby z populace bez specifických protilátek proti V. salmonicida, které nebyly vakcinovány proti vibrióze chladných vod ani jí nebyly vystaveny. Zkouška se provede v podmínkách doporučených pro použití vakcíny ve vodě o teplotě nejméně 10 °C. Připraví se lázeň s dvojnásobnou koncentrací vakcíny oproti koncentraci doporučené. Ve zkoušce se použije nejméně padesát ryb o hmotnosti ne menší, než je nejmenší hmotnost doporučená pro vakcinaci. Ryby jsou v lázni máčeny po dvojnásobnou dobu, než je doporučeno; pozorují se 21 dní. Neprojeví se žádné abnormální místní nebo systémové reakce. Zkouška je neplatná, uhyne-li více než 6 % ryb z důvodů, jež nelze přisoudit vakcíně.
- účinné od 1. 6. 2002C. Bezpečnost se prokazuje také terénními zkouškami podáním zamýšlené dávky dostatečnému počtu ryb umístěných nejméně ve dvou provozech. Neprojeví se žádné abnormální reakce.
účinné od 1. 6. 2002Imunogenita. Zkouška popsaná v odstavci Stanovení účinnosti, provedená každým z doporučených způsobů podání, je vhodná k průkazu imunogenity vakcíny.
účinné od 1. 6. 2002Zkoušení šarže
účinné od 1. 6. 2002Zkouška účinnosti šarže. Při běžném zkoušení šarží vakcíny se může provádět zkouška popsaná v odstavci Stanovení účinnosti za použití skupiny nejméně třiceti ryb jednoho z druhů, pro který je vakcína určena. Alternativně se může použít vhodná validovaná zkouška založená na protilátkové odpovědi. Kritéria se stanoví s přihlédnutím k té šarži vakcíny, která dávala vyhovující výsledky ve zkoušce popsané v odstavci Stanovení účinnosti. Následující zkouška se může použít po získání uspokojivé korelace se zkouškou popsanou v odstavci Stanovení účinnosti.
účinné od 1. 6. 2002Použijí se ryby z populace bez specifických protilátek proti V. salmonicida o hmotnosti odpovídající stanoveným limitům. Zkouška se provede při definované teplotě. Skupině nejméně dvaceti pěti ryb se každé vstříkne jedna dávka vakcíny podle návodu k použití. Nejméně deseti rybám v kontrolní skupině se vstříkne placebo. V určené době po vakcinaci se odeberou vzorky krve. V každém vzorku se vhodnou imunochemickou metodou (2.7.1) stanoví titr specifických protilátek proti V. salmonicida.
účinné od 1. 6. 2002Vakcína vyhovuje, není-li průměrný titr protilátek výrazně nižší než titr šarže vakcíny, která vyhověla zkoušce popsané v odstavci Stanovení účinnosti. Zkouška je neplatná, jsou-li v kontrolní skupině prokázány protilátky proti V. salmonicida.
účinné od 1. 6. 2002Zkouška totožnosti
účinné od 1. 6. 2002Vakcína podaná rybám bez specifických protilátek proti V. salmonicida podporuje tvorbu těchto protilátek.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Bezpečnost. Použije se nejméně deset ryb jednoho z druhů, pro který je vakcína určena, pokud možno o nejmenší hmotnosti doporučené pro vakcinaci; nejsou-li k dispozici ryby o této hmotnosti, použijí se ryby o hmotnosti nejvýše dvojnásobné. Použijí se ryby, které nemají specifické protilátky proti V. salmonicida a které nebyly vakcinovány proti vibrióze chladných vod ani jí nebyly vystaveny. Zkouška se provádí v podmínkách doporučených pro použití vakcíny ve vodě o teplotě nejméně 10 °C.
účinné od 1. 6. 2002Vakcíny určené k injekční aplikaci nebo ponořením se každé rybě vstříknou intraperitoneálně v množství vakcíny odpovídající dvojnásobku doporučené dávky na jednotku hmotnosti.
účinné od 1. 6. 2002Pro vakcíny určené jen k aplikaci ponořením se připraví lázeň s dvojnásobkem doporučené koncentrace vakcíny a ryby jsou v ní máčeny po dvojnásobnou dobu, než je doba doporučená. Ryby se pozorují 21 dní. Nezjistí se žádné abnormální místní nebo systémové reakce, jež by bylo možné přisoudit vakcíně.
účinné od 1. 6. 2002Zkouška je neplatná, uhyne-li více než 10 % ryb z důvodů, jež by bylo možné přisoudit vakcíně. Sterilita. Vakcína vyhovuje zkoušce na sterilitu předepsané v článku Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Stanovení účinnosti
účinné od 1. 6. 2002Zkouška se provede podle protokolu určujícího limity tělesné hmotnosti ryb, zdroje vody, její průtok a teplotu a přípravu standardizované čelenže. Nejméně sto ryb se vakcinuje doporučeným způsobem podle návodu k použití.
účinné od 1. 6. 2002Nejméně stu ryb v kontrolní skupině se vstříkne placebo. Vakcinované a kontrolní ryby se označí pro identifikaci. Obě skupiny ryb se drží v jedné nádrži, nebo se do více nádrží nasadí stejný počet vakcinovaných a kontrolních ryb.
účinné od 1. 6. 2002Ve stanoveném časovém intervalu po vakcinaci, definovaném podle údajů s ohledem na vývoj imunity, se ryby injekčně čelenžují. K čelenži se použije kultura V. salmonicida, jejíž virulence byla ověřena. Ryby se pozorují denně, dokud není dosaženo nejméně 60 % specifických úhynů v kontrolní skupině. Pro obě skupiny - vakcinovanou i kontrolní - se sestrojí křivka specifické mortality od čelenže. Interpolací se stanoví doba odpovídající 60 % specifické mortalitě kontrol.
účinné od 1. 6. 2002Zkouška je neplatná, je-li v kontrolní skupině zjištěna specifická mortalita nižší než 60 % za 21 dní po prvním úhynu ryb. Z křivky pro vakcinované ryby se zjistí mortalita (M) v době odpovídající 60% mortalitě u kontrol. Relativní procento přežití (RPP) se vypočítá ze vzorce:
účinné od 1. 6. 2002 účinné od 1. 6. 2002Vakcína vyhovuje, jestliže hodnota RPP je nejméně 60 % pro vakcíny určené k aplikaci ponořením a 90 % pro vakcíny aplikované injekčně.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Vaccina ad usum veterinarium.
účinné od 1. 6. 2002V označení na obalu se uvede informace o době potřebné k vývoji imunity po vakcinaci při dodržení podmínek odpovídajících doporučenému použití.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 2002233. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.3 Radiofarmaceutické přípravky se před článek Aquae tritiatae (3H) solutio iniectabilis vkládají články Ammoniae (13N) solutio iniectabilis a Aquae (15O) solutio iniectabilis, které znějí:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
účinné od 1. 6. 2002Ammoniae (13N) solutio iniectabilis
účinné od 1. 6. 2002Injekce s amoniakem (13N)
účinné od 1. 6. 2002Je to sterilní roztok [13N]amoniaku pro diagnostické použití. Injekce obsahuje 90,0 % až 110,0 % deklarované radioaktivity dusíku-13 k referenčnímu datu a hodině uvedeným v označení. Nejméně 99 % celkové radioaktivity odpovídá dusíku-13 ve formě [13N]amoniaku. Nejméně 99,0 % celkové radioaktivity odpovídá dusíku-13.
účinné od 1. 6. 2002Výroba
účinné od 1. 6. 2002Výroba radionuklidu
účinné od 1. 6. 2002Dusík-13 je radioaktivní izotop dusíku, který může být vyroben různými jadernými reakcemi, jako je bombardování uhlíku-13 nebo kyslíku-16 protony, nebo bombardování uhlíku-12 deuterony.
účinné od 1. 6. 2002Radiochemická syntéza
účinné od 1. 6. 2002[13N]amoniak se může vyrábět bombardováním vody protony a následnou redukcí redukčním činidlem, což vede ke vzniku směsi [13N]dusičnanů/dusitanů. Amoniak se získá destilací z reakční směsi a je zachycován ve slabě okyseleném roztoku.
účinné od 1. 6. 2002Jinými způsoby se může vyrábět [13N]amoniak „v terči“ bombardováním vody obsahující malé množství ethanolu nebo kyseliny octové, nebo bombardováním kaše práškového uhlíku-13 ve vodě protony. Aby se odstranily radiochemické a radionuklidové nečistoty, může se výsledný roztok čistit výměnou na koloně za použití anexu a katexu.
účinné od 1. 6. 2002Výrobní systémy a jejich uspořádání vyhovují požadavkům uvedeným v článku Radiofarmaca.
účinné od 1. 6. 2002Suroviny
účinné od 1. 6. 2002Terčové materiály vyhovují požadavkům uvedeným v článku Radiofarmaca.
účinné od 1. 6. 2002Vlastnosti
účinné od 1. 6. 2002Čirý bezbarvý roztok
účinné od 1. 6. 2002Dusík-13 má poločas přeměny 9,96 min a emituje pozitrony o maximální energii 1,198 MeV s následnou anihilací na gama záření o energii 0,511 MeV.
účinné od 1. 6. 2002Zkoušky totožnosti
- účinné od 1. 6. 2002A. Vhodným přístrojem se zaznamená spektrum záření gama způsobem uvedeným v článku Radiofarmaca. Pouze fotony gama mají energii 0,511 MeV a v závislosti na geometrii měření se může pozorovat součtový pík o energii 1,022 MeV.
- účinné od 1. 6. 2002B. Zkouška (a) Radionuklidová čistota, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- účinné od 1. 6. 2002C. Hodnotí se chromatogramy získané ve zkoušce Radiochemická čistota. Hlavní pík na radiochromatogramu zkoušeného roztoku má přibližně stejný retenční čas jako hlavní pík na radiochromatogramu porovnávacího roztoku.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Hodnota pH (2.2.3). 5,5 až 8,5.
účinné od 1. 6. 2002Chemická čistota
účinné od 1. 6. 2002Hliník. Ve zkumavce o vnitřním průměru přibližně 12 mm se smíchá 1 ml tlumivého roztoku octanového o pH 4,6 a 2 ml zkoušeného přípravku zředěného 1 : 20 ve vodě R. Přidá se 0,05 ml roztoku chromazurolu S R (10 g/l). Po 3 min není zbarvení roztoku intenzivnější než zbarvení porovnávacího roztoku připraveného současně a stejným způsobem za použití 2 ml základního roztoku hliníku (2 µg Al/ml) zředěného 1 : 20 (2 µg Al/ml).
účinné od 1. 6. 2002Injekce může být použita před dokončením zkoušky.
účinné od 1. 6. 2002Radionuklidová čistota
účinné od 1. 6. 2002(a) Poločas přeměny. 9 min až 11 min; měří se způsobem uvedeným v článku Radiofarmaca.
účinné od 1. 6. 2002(b) Nečistoty gama. Vzorek zkoušeného přípravku se ponechá 2 h. Zaznamená se spektrum záření gama přeměněného vzorku na přítomnost radionuklidových nečistot, které se pokud možno, identifikují a kvantifikují. Celkové množství radioaktivity gama připadající na tyto nečistoty nepřevyšuje 1,0 % celkové radioaktivity.
účinné od 1. 6. 2002Injekce může být použita před dokončením zkoušek (a) a (b).
účinné od 1. 6. 2002Radiochemická čistota. Provede se kapalinová chromatografie (2.2.29).
účinné od 1. 6. 2002Zkoušený roztok. Zkoušený přípravek.
účinné od 1. 6. 2002Porovnávací roztok. 1 ml amoniaku zředěného RS2 se zředí vodou R na 10,0 ml.
účinné od 1. 6. 2002Chromatografický postup se obvykle provádí za použití:
- účinné od 1. 6. 2002- nerezové ocelové kolony délky 0,04 m a vnitřního průměru 4,0 mm naplněné katexem R (10 µm),
- účinné od 1. 6. 2002- mobilní fáze, kterou je kyselina dusičná 0,002 mol/l RS; průtoková rychlost je 2 ml/min,
- účinné od 1. 6. 2002- vhodného detektoru radioaktivity,
- účinné od 1. 6. 2002- vhodného detektoru vodivosti,
- účinné od 1. 6. 2002- injektorové smyčky.
účinné od 1. 6. 2002Teplota kolony se udržuje při konstantní teplotě při 20 °C až 30 °C.
účinné od 1. 6. 2002Odděleně se nastříkne zkoušený roztok a porovnávací roztok. Chromatogram získaný s radioaktivním detektorem pro zkoušený roztok vykazuje hlavní pík s přibližně stejným retenčním časem jako pík na chromatogramu porovnávacího roztoku získaný s detektorem vodivosti. Nejméně 99 % celkové radioaktivity odpovídá dusíku-13 ve formě amoniaku.
účinné od 1. 6. 2002Injekce může být použita před dokončením zkoušky.
účinné od 1. 6. 2002Sterilita. Vyhovuje zkoušce na sterilitu uvedené v článku Radiofarmaca.
účinné od 1. 6. 2002Injekce může být použita před dokončením zkoušky.
účinné od 1. 6. 2002Bakteriální endotoxiny (2.6.14). Nejvýše 175/V m.j. v mililitru. V je maximální doporučená dávka v mililitrech.
účinné od 1. 6. 2002Injekce může být použita před dokončením zkoušky.
účinné od 1. 6. 2002Stanovení radioaktivity
účinné od 1. 6. 2002Vhodným přístrojem se změří radioaktivita postupem uvedeným v článku Radiofarmaca a porovná se s referenčním roztokem fluoru-18 nebo se změří na přístroji kalibrováném pomocí tohoto roztoku. Referenční roztoky fluoru-18 se získají od národní laboratoře uznané oprávněnou autoritou.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Radiofarmaca.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Radiofarmaca.
účinné od 1. 6. 2002Nečistoty
- účinné od 1. 6. 2002A. [13N]O2-,
- účinné od 1. 6. 2002B. [13N]O3-,
- účinné od 1. 6. 2002C. [18F-],
- účinné od 1. 6. 2002D. H2 [15O].
účinné od 1. 6. 2002Aquae (15O) solutio iniectabilis
účinné od 1. 6. 2002Injekce s (15O) vodou
účinné od 1. 6. 2002Je to sterilní roztok [15O]vody pro diagnostické použití. Injekce obsahuje 90,0 % až 110,0 % deklarované radioaktivity kyslíku-15 k referenčnímu datu a hodině uvedeným v označení. Nejméně 99 % celkové radioaktivity odpovídá kyslíku-15 ve formě vody.
účinné od 1. 6. 2002Výroba
účinné od 1. 6. 2002Výroba radionuklidu
účinné od 1. 6. 2002Kyslík-15 je radioaktivní izotop kyslíku, který může být vyroben různými jadernými reakcemi, jako je bombardování dusíku-15 protony nebo bombardování dusíku-14 deuterony.
účinné od 1. 6. 2002Radiochemická syntéza
účinné od 1. 6. 2002Aby se získal molekulární kyslík-15 z plynného dusíku v terči, přidá se kyslík ve formě nosiče o koncentraci v rozmezí obvykle od 0,2 % (V/V) do 1 % (V/V). [15O]voda se může vyrobit z [15O]kyslíku reakcí s vodíkem za použití vhodného katalyzátoru.
účinné od 1. 6. 2002Alternativní metodou je výroba [15O]vody přidáním vodíku k ozařovanému plynu terči o koncentraci obvykle v rozmezí od 2 % (V/V) do 5 % (V/V).
účinné od 1. 6. 2002Vodní [15O]pára obsažená v proudu plynu se buď probublá zásobníkem s obsahem sterilního roztoku chloridu sodného (0,9 g/l), nebo difuzí do tohoto roztoku přes membránový filtr pro dialýzu.
účinné od 1. 6. 2002Možnou chemickou nečistotou v [15O]vodě je amoniak. Může vzniknout buď katalytickou přeměnou vodíku a dusíku na katalyzátoru, nebo radiolýzou, jestliže se pro výrobu použije alternativní metoda. Ačkoliv tyto nečistoty mohou být účinně odstraněny z plynné fáze natronovým vápnem a aktivním uhlím, mohou proniknout do konečného přípravku.
účinné od 1. 6. 2002Výrobní systémy a jejich uspořádání vyhovují požadavkům uvedeným v článku Radiofarmaca.
účinné od 1. 6. 2002Suroviny
účinné od 1. 6. 2002Terčové materiály plně vyhovují požadavkům popsaným v článku Radiofarmaca.
účinné od 1. 6. 2002Vlastnosti
účinné od 1. 6. 2002Čirý bezbarvý roztok.
účinné od 1. 6. 2002Kyslík-15 má poločas přeměny 2,04 min a emituje pozitrony o maximální energii 1,732 MeV s následnou anihilací na gama záření o energii 0,511 MeV.
účinné od 1. 6. 2002Zkoušky totožnosti
- účinné od 1. 6. 2002A. Vhodným přístrojem se zaznamená spektrum záření gama způsobem popsaným v článku Radiofarmaca. Pouze fotony gama mají energii 0,511 MeV a v závislosti na geometrii měření může být pozorován součtový pík o energii 1,022 MeV.
- účinné od 1. 6. 2002B. Zkouška Radionuklidová čistota, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- účinné od 1. 6. 2002C. Hodnotí se chromatogramy získané ve zkoušce Radiochemická čistota. Retenční čas druhého píku odpovídá radioaktivitě nulového objemu.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Hodnota pH (2.2.3). 5,5 až 8,5.
účinné od 1. 6. 2002Chemická čistota
účinné od 1. 6. 2002(a) Amoniak (2.4.1). 1 ml vyhovuje limitní zkoušce na amoniak (10 µg/ml).
účinné od 1. 6. 2002(b) Dusičnany. K 1 ml zkoušeného přípravku se přidá 49 ml vody prosté dusičnanů R. K 5 ml tohoto roztoku ve zkumavce ponořené ve vodě s ledem se přidá 0,4 ml roztoku chloridu draselného R (100 g/l), 0,1 ml difenylaminu RS a po kapkách za stálého třepání 5 ml kyseliny sírové R. Zkumavka se umístí do vodní lázně zahřáté na 50 °C. Po 15 min není modré zbarvení roztoku intenzivnější než zbarvení porovnávacího roztoku připraveného současně a stejným způsobem se směsí 4,5 ml vody prosté dusičnanů R a 0,5 ml základního roztoku dusičnanu (2 µg/NO3/ml) (10 µg/ml).
účinné od 1. 6. 2002Přípravek může být použit před dokončením zkoušek (a) a (b).
účinné od 1. 6. 2002Radionuklidová čistota. Vhodným přístrojem se zaznamená spektrum záření gama způsobem uvedeným v článku Radiofarmaca. Spektrum se významně neliší od spektra referenčního roztoku fluoru-18. Referenční roztoky fluoru-18 se získávají od laboratoře uznané oprávněnou autoritou.
účinné od 1. 6. 2002Poločas přeměny změřený způsoby uvedenými v článku Radiofarmaca je v 1,9 min až 2,2 min. Nejméně 99 % celkové radioaktivity připadá na kyslík-15.
účinné od 1. 6. 2002Přípravek může být použit před dokončením zkoušky.
účinné od 1. 6. 2002Radiochemická čistota. Provede se kapalinová chromatografie (2.2.29).
účinné od 1. 6. 2002Zkoušený roztok. Zkoušený přípravek.
účinné od 1. 6. 2002Chromatografický postup se obvykle provádí za použití:
- účinné od 1. 6. 2002- kolony délky 0,25 m a vnitřního průměru 4,0 mm naplněné silikagelem aminopropylsilanizovaným pro chromatografii R (10 µm),
- účinné od 1. 6. 2002- mobilní fáze, která je roztokem dihydrogenfosforečnanu draselného R (10 g/l) upraveného kyselinou fosforečnou R na hodnotu pH 3; průtoková rychlost je 1 ml/min,
- účinné od 1. 6. 2002- vhodného detektoru radioaktivity,
- účinné od 1. 6. 2002- injektorové smyčky,
- účinné od 1. 6. 2002- detekčního systému, který je uspořádán tak, že mezi injektorem a kolonou je detektor radioaktivity, který byl kalibrován na účinnost měření.
účinné od 1. 6. 2002Kolona se udržuje při konstantní teplotě 20 °C až 30 °C.
účinné od 1. 6. 2002Nastříkne se zkoušený roztok. Chromatogram se zaznamenává 10 min. Na získaném chromatogramu odpovídá první pík radioaktivitě zkoušeného roztoku, druhý pík odpovídá množství radioaktivity ve formě vody [15O]. Z ploch píků na chromatogramu zkoušeného roztoku se vypočítá procentuální obsah [15O]vody. Nejméně 99 % celkové radioaktivity odpovídá kyslíku-15 ve formě vody.
účinné od 1. 6. 2002Přípravek může být použit před dokončením zkoušky.
účinné od 1. 6. 2002Sterilita. Vyhovuje zkoušce na sterilitu uvedené v článku Radiofarmaca. Přípravek může být použit před dokončením zkoušky.
účinné od 1. 6. 2002Bakteriální endotoxiny (2.6.14). Nejvýše 175/V m.j. endotoxinu v mililitru, kde V je maximální podaný objem v mililitrech. Přípravek může být použit před dokončením zkoušky.
účinné od 1. 6. 2002Stanovení radioaktivity
účinné od 1. 6. 2002Změří se radioaktivita postupem popsaným v článku Radiofarmaca za použití vhodného zařízení a porovná se s referenčním roztokem fluoru-18 nebo se změří přístrojem kalibrovaným pomocí tohoto roztoku.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Radiofarmaca.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Radiofarmaca.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 2002234. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.3 Radiofarmaceutické přípravky se za článek Aquae tritiatae (3H) solutio iniectabilis zařazuje článek Cyanocobalamini (58Co) capsulae, který zní:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
účinné od 1. 6. 2002Cyanocobalamini (58Co) capsulae
účinné od 1. 6. 2002Tobolka s kyanokobalaminem (58Co)
účinné od 1. 6. 2002Je to tobolka obsahující kyanid [58Co]-α-(5,6-dimethylbenzimidazol-1-yl)kobamidu. Může obsahovat vhodné pomocné látky. Kobalt-58 je radioaktivní izotop kobaltu a může být vyroben ozařováním niklu neutrony. Kyanokobalamin (58Co) může být připraven růstem vhodných mikroorganismů v prostředí obsahujícím (58Co) kobaltový iont. Nejméně 84 % kobaltu-58 je ve formě kyanokobalaminu. Tobolky vyhovují požadavkům na tvrdé tobolky uvedeným v článku Capsulae, pokud není uvedeno a schváleno jinak. Rozmezí radioaktivity je 90,0 % až 110,0 % deklarované radioaktivity kobaltu-58 k datu uvedenému v označení.
účinné od 1. 6. 2002Vlastnosti
účinné od 1. 6. 2002Tvrdé želatinové tobolky.
účinné od 1. 6. 2002Kobalt-58 má poločas přeměny 70,9 dní a emituje záření beta (β+) a záření gama.
účinné od 1. 6. 2002Zkoušky totožnosti
- účinné od 1. 6. 2002A. Vhodným přístrojem se zaznamená spektrum záření gama způsobem popsaným v článku Radiofarmaca. Spektrum se významně neliší od spektra porovnávacího roztoku kobaltu-58. Referenční roztoky kobaltu-58 se získávají od laboratoří, které uznala oprávněná autorita. Nejvíce zastoupené fotony kobaltu-58 mají energie 0,511 MeV (anihilační pík) a 0,811 MeV.
- účinné od 1. 6. 2002B. Hodnotí se chromatogramy získané ve zkoušce Radiochemická čistota. Retenční čas hlavního píku na radiochromatogramu je téměř shodný s retenčním časem píku na chromatogramu porovnávacího roztoku.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Radionuklidová čistota. Zaznamená se spektrum záření gama způsobem popsaným v článku Radiofarmaca přístrojem kalibrovaným pomocí referenčních roztoků kobaltu-58, kobaltu-57 a kobaltu-60. Spektrum se významně neliší od spektra referenčního roztoku kobaltu-58. Referenční roztoky kobaltu-58, kobaltu-57 a kobaltu-60 se získají od laboratoří, které uznala oprávněná autorita. Stanoví se relativní obsah přítomného kobaltu-58, kobaltu-57 a kobaltu-60. Kobalt-57 má poločas přeměny 272 dní a jeho přítomnost ukazují fotony gama o energii 0,122 MeV. Kobalt-60 má poločas přeměny 5,27 let a jeho přítomnost ukazují fotony gama o energiích 1173 MeV a 1333 MeV. Z celkové radioaktivity připadá nejvýše 1 % na kobalt-60, 2 % na kobalt-57, kobalt-60 a ostatní radionuklidové nečistoty.
účinné od 1. 6. 2002Radiochemická čistota. Provede se kapalinová chromatografie (2.2.29).
účinné od 1. 6. 2002Zkoušený roztok. Obsah tobolky se rozpustí v 1,0 ml vody R a nechá se 10 min stát. Odstřeďuje se 10 min při 2000 ot/min. Použije se supernatantní tekutina.
účinné od 1. 6. 2002Porovnávací roztok. 10 mg kyanokobalaminu CRL se rozpustí v mobilní fázi a zředí se jí na 100 ml. 2 ml tohoto roztoku se zředí mobilní fází na 100 ml. Použitelnost roztoku je 1 h od přípravy.
účinné od 1. 6. 2002Chromatografický postup se obvykle provádí za použití:
- účinné od 1. 6. 2002- nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4 mm naplněné silikagelem oktylsilanizovaným pro chromatografii R (5 µm),
- účinné od 1. 6. 2002- mobilní fáze, která je směsí objemových dílů methanolu R a roztoku hydrogenfosforečnanu sodného R (10 g/l) (26,5 + 73,5), jehož pH bylo upraveno na hodnotu 3,5 kyselinou fosforečnou R; průtoková rychlost je 1,0 ml/min. Směs lze použít do 2 dnů od přípravy,
- účinné od 1. 6. 2002- detektoru radioaktivity nastaveného na kobalt-58,
- účinné od 1. 6. 2002- spektrofotometrického detektoru nastaveného na vlnovou délku 361 nm,
- účinné od 1. 6. 2002- injektorové smyčky.
účinné od 1. 6. 2002Nastříkne se 100 µl zkoušeného roztoku a zaznamená se chromatogram po dobu odpovídající trojnásobku retenčního času kyanokobalaminu. Z plochy píku se vypočítá procentuální obsah kobaltu-58 přítomného jako kyanokobalamin. Nastříkne se 100 µl porovnávacího roztoku. Chromatogram porovnávacího roztoku se zaznamenává po dobu 30 min.
účinné od 1. 6. 2002Rozpadavost. Tobolky vyhovují zkoušce na rozpadavost tablet a tobolek (2.9.1) s tím rozdílem, že se použije jedna tobolka namísto šesti.
účinné od 1. 6. 2002Obsahová stejnosměrnost. Měří se jednotlivě radioaktivita nejméně deseti tobolek za použití vhodného zařízení za stejných geometrických podmínek. Vypočítá se průměrná radioaktivita na tobolku. Radioaktivita žádné tobolky se neliší o více než ±10 % od průměru. Relativní směrodatná odchylka je menší než 3,5 %.
účinné od 1. 6. 2002Stanovení radioaktivity
účinné od 1. 6. 2002Průměrná radioaktivita zjištěná ve zkoušce Obsahová stejnosměrnost je 90,0 % až 110,0 % deklarované radioaktivity kobaltu-58 k referenčnímu datu uvedenému v označení.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Ve vzduchotěsných obalech, chráněna před světlem při teplotě 2 °C až 8 °C za podmínek uvedených v článku Radiofarmaca.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Radiofarmaca.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 2002235. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.3 Radiofarmaceutické přípravky se za článek Iobequani (131I) solutio iniectabilis ad usum therapeuticum zařazuje článek Kryptonum (81mKr) ad inhalationem, který zní:
účinné od 1. 6. 2002 - účinné od 1. 6. 2002„
účinné od 1. 6. 2002Kryptonum (81mKr) ad inhalationem
účinné od 1. 6. 2002Krypton (81mKr) plyn k inhalaci
účinné od 1. 6. 2002Je to směs kryptonu-81 m a vhodného vehikula, jako je vzduch.
účinné od 1. 6. 2002Krypton-81m vzniká přeměnou jeho mateřského radionuklidu rubidia-81. Rubidium-81 má poločas přeměny 4,58 h.
účinné od 1. 6. 2002Vznikající krypton-81m se separuje z rubidia-81 průtokem vhodného plynu v rubidium/kryptonovém generátoru. Rubidium-81 se získává ozařováním izotopů kryptonu protony nebo ozařováním bromu heliem-3 nebo heliem-4. Po separaci z terče se rubidium-81 zachycuje na vhodný nosič.
účinné od 1. 6. 2002Krypton-81m se eluuje vhodnou průtokovou rychlostí vehikulem, jako je vzduch. Hladina vlhkosti požadovaná v eluentu závisí na typu použitého generátoru. Transportní hadice pro podání má definovanou délku a vnitřní průměr. Radioaktivní koncentrace se určí před podáním.
účinné od 1. 6. 2002Radioaktivita připadající na jiné radionuklidy, než je krypton-81m, vyjádřená jako procento celkové radioaktivity přípravku a vypočtená k datu a době podání, není větší než 0,1 %.
účinné od 1. 6. 2002Vlastnosti
účinné od 1. 6. 2002Čirý bezbarvý plyn.
účinné od 1. 6. 2002Krypton-81m má poločas přeměny 13,1 s a vysílá záření gama. Zkoušky totožnosti
- účinné od 1. 6. 2002A. Vhodným přístrojem se zaznamená spektrum záření gama a rtg záření způsobem uvedeným v článku Radiofarmaca. Foton gama kryptonu-81m má energii 0,190 MeV.
- účinné od 1. 6. 2002B. Poločas přeměny stanovený způsobem popsaným v článku Radiofarmaca je 11,8 až 14,4 s.
účinné od 1. 6. 2002Zkoušky na čistotu
účinné od 1. 6. 2002Radionuklidová čistota
účinné od 1. 6. 2002Generátor se eluuje podle návodu. Dostatečné množství eluátu (2 l až 10 l) o vhodné průtokové rychlosti proteče do vhodného absorbátoru, jako je voda. Stanoví se množství eluované radioaktivity. Krypton-81m se nechá přeměňovat 5 min a zaznamená se spektrum záření gama a rtg záření zbytkové radioaktivity v absorbátoru za použití vhodného zařízení způsobem popsaným v článku Radiofarmaca. Hodnotí se spektrum záření gama a rtg záření v absorbátoru na přítomnost radioaktivních nečistot, které se musí identifikovat a stanovit. Absorbovaná radioaktivita, která protekla do absorbátoru není větší než 0,1 % radioaktivity, vypočtené k referenčnímu datu a době podání.
účinné od 1. 6. 2002Stanovení radioaktivity
účinné od 1. 6. 2002Za použití vhodného zařízení, jako je ionizační komora nebo spektrometr gama se stanoví radioaktivní koncentrace přípravku, způsobem popsaným v článku Radiofarmaca. Měřicí zařízení může být kalibrováno porovnáním s primárně ověřeným zařízením podle laboratoře stanovené oprávněnou autoritou. Radioaktivita se měří za definovaných pracovních podmínek, jako je průtoková rychlost a geometrie měření, a tyto jsou shodné s těmi, které byly použity pro kalibraci přístroje.
účinné od 1. 6. 2002Uchovávání
účinné od 1. 6. 2002Viz článek Radiofarmaca.
účinné od 1. 6. 2002Označování
účinné od 1. 6. 2002Viz článek Radiofarmaca.
- účinné od 1. 6. 2002“
- účinné od 1. 6. 2002236. V příloze název části 7 zní:
účinné od 1. 6. 2002 účinné od 1. 6. 2002„Speciální dodatky I“.
- účinné od 1. 6. 2002237. V příloze se doplňuje část 8, která zní:
účinné od 1. 6. 2002 účinné od 1. 6. 2002”Speciální dodatky II
- účinné od 1. 6. 20021. V kapitole 2.2.33 Nukleární magnetická rezonanční spektrometrie se text 14. řádku „... ethylbenzenu R v tetrachlormethanu R ...“ nahrazuje textem „... ethylbenzenu R v deuterizovaném chloroformu R ...“ a text 21. řádku zdola „... v tetrachlormehtanu R ...“ se nahrazuje textem „... v deuterizovaném chloroformu R ...“.
- účinné od 1. 6. 20022. V kapitole 2.4.22 Cizí oleje v mastných olejích plynovou chromatografií se v textu 1. a 2. řádku vypouští věta „Pokud není v příslušném článku uvedeno jinak, použije se metoda A.“
- účinné od 1. 6. 20023. V kapitole 2.7.2 Mikrobiologické stanovení účinnosti antibiotik se text řádku Bacitracinum zincicum, 5. sloupce Tab. 2.7.2-1 „Micrococcus flavus“ nahrazuje textem „Micrococcus luteus“, text v 1. sloupci Tab. 2.7.2-1 „Erytromycini stearas“ se zrušuje, text řádku Tylosinum a.u.v., 5. sloupce Tab. 2.7.2-1 „Micrococcus flavus“ se nahrazuje textem „Micrococcus luteus“, text řádku Gramicidinum, 5. sloupce Tab. 2.7.2-2 „Streptococcus faecalis“ se nahrazuje textem „Enterococcus hirae CIP 58.55“ a text 16. řádku odstavce Příprava inokula. „...Micrococcus flavus...“ se nahrazuje textem „...Micrococcus luteus...“.
- účinné od 1. 6. 20024. V kapitole 2.7.4 Stanovení účinnosti krevního koagulačního faktoru VIII se text posledního řádku kapitoly „... metodami pro stanovení poměru sklonů (např. ...)“ nahrazuje textem „... metodami (např....)“.
- účinné od 1. 6. 20025. V kapitole 2.8.12 Stanovení silic v rostlinných drogách se text 2. strany kapitoly, 18. řádek „ ... přepočítá na obsah mililitrů ve 100 g ...“ nahrazuje textem „ ... přepočítá na obsah mililitrů v kilogramu ...“.
- účinné od 1. 6. 20026. V kapitole 2.9.15 Zdánlivý objem se text obrázku 2.9.15-1 „ ...není menší než 335 mm ...“ nahrazuje textem „ ... není větší než 335 mm ...“.
- účinné od 1. 6. 20027. V kapitole 3.1.1.1 Materiály na bázi měkčeného polyvinylchloridu pro obaly na lidskou krev a krevní složky se text 5. řádku odstavce Přísady „... zinkium-oktanoatu ...“ nahrazuje textem „... zink-oktanoatu ...“.
- účinné od 1. 6. 20028. V kapitole 3.1.10 Materiály na bázi neměkčeného polyvinylchloridu pro obaly na neinjekční vodné roztoky se text 1. řádku odstavce Cínem nestabilizované materiály „... Nejvýše 160 μg/g cínu. ...“ nahrazuje textem „... Nejvýše 25 μg/g cínu. ...“.
- účinné od 1. 6. 20029. V kapitole 3.1.11 Materiály na bázi neměkčeného polyvinylchloridu pro obaly na suché lékové formy k perorálnímu podání se text 1. řádku zdola odstavce Cínem nestabilizované materiály „... Nejvýše 160 μg/g cínu. ...“ nahrazuje textem „... Nejvýše 25 μg/g cínu. ...“.
- účinné od 1. 6. 200210. V kapitole 3.1.13 Přísady polymerů se text 1. až 4. řádku pod strukturním vzorcem odstavce PP 02 „zinkiumdi[(2RS)-2-ethylhexanoat]
- účinné od 1. 6. 2002synonyma: zinkium-oktanoat
- účinné od 1. 6. 2002zinečnatá sůl kyseliny 2-ethylhexanové
- účinné od 1. 6. 2002zinkium-di(2-ethylkapronat)”
- účinné od 1. 6. 2002nahrazuje textem „zink-di[(2RS)-2-ethylhexanoat]
- účinné od 1. 6. 2002synonyma: zink-oktanoat
- účinné od 1. 6. 2002zinečnatá sůl kyseliny 2-ethylhexanové
- účinné od 1. 6. 2002zink-di(2-ethylkapronat)”.
- účinné od 1. 6. 200211. V Tabulce III: Separanda se v 1. řádku 2. sloupce vypouští slovo „Silymarinum“.
- účinné od 1. 6. 200212. V kapitole 6.1 Léčivé a pomocné látky v článku Acidum ascorbicum se text 1. řádku odstavce Kyselina šťavelová „Nejvýše 0,2 %.“ nahrazuje textem „Nejvýše 0,3 %.“.
- účinné od 1. 6. 200213. V kapitole 6.1 Léčivé a pomocné látky v článku Acidum asparticum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200214. V kapitole 6.1 Léčivé a pomocné látky v článku Acidum glutamicum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200215. V kapitole 6.1 Léčivé a pomocné látky v článku Acidum methacrylicum et ethylis acrylas polymerisatum 1 : 1 dispersio 30% se text 3. řádku odstavce Ethylakrylat a kyselina methakrylová „Zkoušený roztok. ... a přidá se 25,0 ml vody R.“ nahrazuje textem „Zkoušený roztok. ... a přidá se 25,0 ml mobilní fáze.“, text 4. řádku odstavce Ethylakrylat a kyselina methakrylová „Kontrolní roztok. ... a přidá se 25,0 ml vody R.“ se nahrazuje textem „Kontrolní roztok. ... a přidá se 25,0 ml mobilní fáze.“ a text 7. řádku odstavce Ethylakrylat a kyselina methakrylová „... a přidá se 25,0 ml vody R.“ se nahrazuje textem „... a přidá se 25,0 ml mobilní fáze.“.
- účinné od 1. 6. 200216. V kapitole 6.1 Léčivé a pomocné látky v článku Acidum methacrylicum et ethylis acrylas polymerisatum 1 : 1 se text 3. řádku odstavce Ethylakrylat a kyselina methakrylová „Zkoušený roztok. ... a přidá se 25,0 ml vody R.“ nahrazuje textem „Zkoušený roztok. ... a přidá se 25,0 ml mobilní fáze.“, text 4. řádku odstavce Ethylakrylat a kyselina methakrylová „Kontrolní roztok. ... a přidá se 25,0 ml vody R.“ se nahrazuje textem „Kontrolní roztok. ... a přidá se 25,0 ml mobilní fáze.“ a text 7. řádku odstavce Ethylakrylat a kyselina methakrylová „... a přidá se 25,0 ml vody R.“ se nahrazuje textem „... a přidá se 25,0 ml mobilní fáze.“.
- účinné od 1. 6. 200217. V kapitole 6.1 Léčivé a pomocné látky v článku Acidum methacrylicum et methylis methacrylas polymerisatum 1 : 1 se text 3. řádku odstavce Methylthylakrylat a kyselina methakrylová „Zkoušený roztok. ... a přidá se 25,0 ml vody R.“ nahrazuje textem „Zkoušený roztok. ... a přidá se 25,0 ml mobilní fáze.“, text 4. řádku odstavce Methylthylakrylat a kyselina methakrylová „Kontrolní roztok. ... a přidá se 25,0 ml vody R.“ se nahrazuje textem „Kontrolní roztok. ... a přidá se 25,0 ml mobilní fáze.“ a text 7. řádku odstavce Methylthylakrylat a kyselina methakrylová „... a přidá se 25,0 ml vody R.“ se nahrazuje textem „... a přidá se 25,0 ml mobilní fáze.“.
- účinné od 1. 6. 200218. V kapitole 6.1 Léčivé a pomocné látky v článku Acidum methacrylicum et methylis methacrylas polymerisatum 1 : 2 se text 1. řádku odstavce Methylthylakrylat a kyselina methakrylová „Zkoušený roztok. ... a přidá se 25,0 ml vody R.“ nahrazuje textem „Zkoušený roztok. ... a přidá se 25,0 ml mobilní fáze.“, text 2. řádku odstavce Methylthylakrylat a kyselina methakrylová „Kontrolní roztok. ... a přidá se 25,0 ml vody R.“ se nahrazuje textem „Kontrolní roztok. ... a přidá se 25,0 ml mobilní fáze.“ a text 5. řádku odstavce Methylthylakrylat a kyselina methakrylová „... a přidá se 25,0 ml vody R.“ se nahrazuje textem „... a přidá se 25,0 ml mobilní fáze.“.
- účinné od 1. 6. 200219. V kapitole 6.1 Léčivé a pomocné látky v článku Alaninum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200220. V kapitole 6.1 Léčivé a pomocné látky v článku Alcohol cetylstearylicus se text 2. řádku odstavce Vzhled roztoku „... než porovnávací barevný roztok Ž6 ...“ nahrazuje textem „ ... než porovnávací barevný roztok H6 ...“.
- účinné od 1. 6. 200221. V kapitole 6.1 Léčivé a pomocné látky v článku Ammonii chloridum se text odstavce Zkoušky totožnosti B „Vyhovuje zkoušce na amonné soli ...“ nahrazuje textem „10 ml roztoku S (viz Zkoušky na čistotu) vyhovuje zkoušce na amonné soli ...“.
- účinné od 1. 6. 200222. V kapitole 6.1 Léčivé a pomocné látky v článku Amoxicillinum natricum se text 2. řádku odstavce Bakteriální endotoxiny „... 0,25 m.j./mg.“ nahrazuje textem „... 0,25 m.j./mg amoxicilinu.“.
- účinné od 1. 6. 200223. V kapitole 6.1 Léčivé a pomocné látky v článku Amoxicillinum trihydricum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200224. V kapitole 6.1 Léčivé a pomocné látky v článku Ampicillinum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200225. V kapitole 6.1 Léčivé a pomocné látky v článku Ampicillinum natricum se text 3. a 4. řádku odstavce Výroba „Kyselina 2-ethylhexanová. Nejvýše 0,8 %; stanoví se plynovou chromatografií (2.2.28) za použití vhodné validované metody.“ nahrazuje textem „Kyselina 2-ethylhexanová (2.4.28). Nejvýše 0,8 %.“ a odstavec Dimethylanilin se nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200226. V kapitole 6.1 Léčivé a pomocné látky v článku Ampicillinum trihydricum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200227. V kapitole 6.1 Léčivé a pomocné látky v článku Arachidis oleum se text 1. a 2. řádku odstavce „Cizí mastné oleje. Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22). ...“ nahrazuje textem „Podíl mastných kyselin (2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200228. V kapitole 6.1 Léčivé a pomocné látky v článku Arachidis oleum hydrogenatum se text odstavce Zkoušky totožnosti C „Zkouška Cizí mastné oleje, viz zkoušky na čistotu, je zároveň zkouškou totožnosti.“ nahrazuje textem „Zkouška Podíl mastných kyselin, viz zkoušky na čistotu, je zároveň zkouškou totožnosti.“ a text 1. řádku odstavce „Cizí mastné oleje. Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22)“ se nahrazuje textem „Podíl mastných kyselin (2.4.22, Metoda A)“.
- účinné od 1. 6. 200229. V kapitole 6.1 Léčivé a pomocné látky v článku Arginini hydrochloridum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml“.
- účinné od 1. 6. 200230. V kapitole 6.1 Léčivé a pomocné látky v článku Argininum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml“.
- účinné od 1. 6. 200231. V kapitole 6.1 Léčivé a pomocné látky v článku Bacitracinum se text 1. řádku odstavce Uchovávání „... při teplotě 8 °C až 15 °C. ...“ nahrazuje textem „... při teplotě 2 °C až 8 °C. ...“.
- účinné od 1. 6. 200232. V kapitole 6.1 Léčivé a pomocné látky v článku Benzocainum, číslo CAS „9-09-74“ se nahrazuje číslem „94-09-7“.
- účinné od 1. 6. 200233. V kapitole 6.1 Léčivé a pomocné látky v článku Betadexum se text 3. a 4. řádku odstavce Zbytková rozpouštědla, Zkoušený roztok „... Do třech z těchto nádobek se odděleně přidá po 1 ml každého z porovnávacích roztoků. Potom se ...“ nahrazuje textem „... Přidá se po 1 ml porovnávacích roztoků (a), (b), (c) a (d) a potom se ...“ a text 1. a 2. řádku odstavce Zbytková rozpouštědla, Porovnávací roztoky „Připraví se roztoky obsahující v 1000 ml 5 μl, 10 μl a 15 μl trichlorethylenu R a toluenu R a 10 μl dichlorethanu R.“ se nahrazuje textem „Připraví se porovnávací roztok (a) obsahující 10 μl dichlorethanu R v 1000 ml. Z porovnávacího roztoku (a) se připraví porovnávací roztoky (b), (c) a (d), obsahující 5 μl, 10 μl a 15 μl trichlorethylenu R a toluenu R v 1000 ml.“.
- účinné od 1. 6. 200234. V kapitole 6.1 Léčivé a pomocné látky v článku Carbenicillinum natricum se text 3. a 4. řádku odstavce Výroba „Kyselina 2-ethylhexanová. Nejvýše 0,5 %; stanoví se plynovou chromatografií (2.2.28) za použití vhodné validované metody.“ nahrazuje textem „Kyselina 2-ethylhexanová (2.4.28). Nejvýše 0,5 %.“.
- účinné od 1. 6. 200235. V kapitole 6.1 Léčivé a pomocné látky se na str. 3 článku Carbomera text 11. řádku „... aby vznikla homogenní suspenze“ nahrazuje textem „... aby vznikla homogenní disperze.“.
- účinné od 1. 6. 200236. V kapitole 6.1 Léčivé a pomocné látky v odstavci Cefaclorum se text Názvu nečistoty E „... kyselina 2-[(2R)-2- amino-2-fenylacetamido]-2-(5-chlor-3,4-dihydro-2H-1,3-thiazin-2-yl)octová“ nahrazuje textem „... kyselina 2-[(2R)-2-amino-2-fenylacetamido]-2-(5-chlor-4-oxo-3,4-dihydro-2H-1,3-thiazin-2-yl)octová“.
- účinné od 1. 6. 200237. V kapitole 6.1 Léčivé a pomocné látky v článku Cefadroxilum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200238. V kapitole 6.1 Léčivé a pomocné látky v článku Cefalexinum monohydricum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200239. V kapitole 6.1 Léčivé a pomocné látky v článku Cefamandoli nafas se text 3. řádku odstavce Bakteriální endotoxiny „ ... 0,15 m.j. endotoxinu v miligramu.“ nahrazuje textem „ ... 0,15 m.j./mg cefamandolu.“.
- účinné od 1. 6. 200240. V kapitole 6.1 Léčivé a pomocné látky v článku Cefazolinum natricum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200241. V kapitole 6.1 Léčivé a pomocné látky v článku Cefotaximum natricum se text 3. a 4. řádku odstavce Výroba „Kyselina 2-ethylhexanová. Nejvýše 0,5 %; stanoví se plynovou chromatografií (2.2.28) za použití vhodné validované metody.“ nahrazuje textem „Kyselina 2-ethylhexanová (2.4.28). Nejvýše 0,5 %.“ a odstavec Dimethylanilin se nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200242. V kapitole 6.1 Léčivé a pomocné látky v článku Cefradinum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200243. V kapitole 6.1 Léčivé a pomocné látky v článku Cefuroximum axetili se text Názvu nečistoty B „... (1RS)-1- (acetoxy)ethyl-(6R,7R)-7-[(E)-2-(2-furyl)-2-(methoxy-imino)acetamido-3-[(karbamoyloxy)methyl]-8-oxo-5-thia-1- azabicyklo[4,2,0]okt-3-en-2-karboxylat ((E)-izomery)“ nahrazuje textem „... (1RS)-1-(acetoxy)ethyl-(6R,7R)-7- [(E)-2-(2-furyl)-2-(methoxy-imino)acetamido-3-[(karbamoyloxy)methyl]-8-oxo-5-thia-1-azabicyklo[4,2,0]okt-2- en-2-karboxylat ((E)-izomery)“.
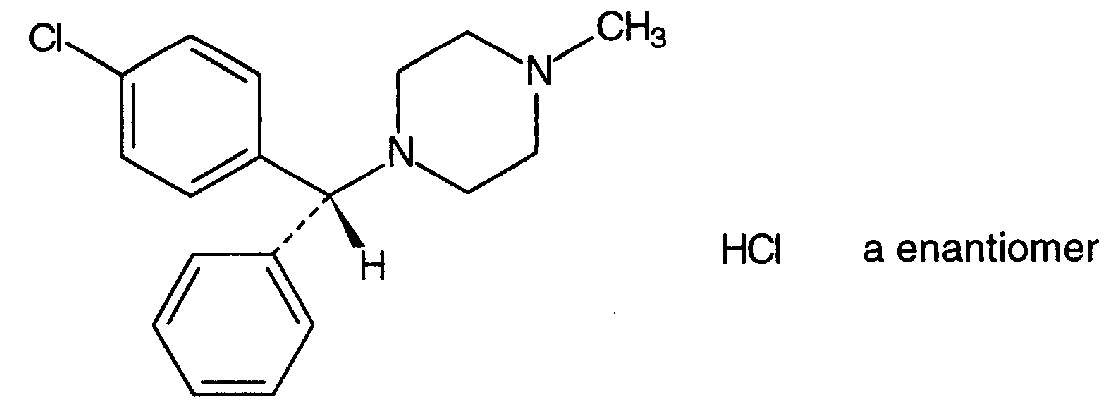
- účinné od 1. 6. 200244. V kapitole 6.1 Léčivé a pomocné látky v článku Chlorcyclizini hydrochloridum se vzorec nahrazuje vzorcem
účinné od 1. 6. 2002„ 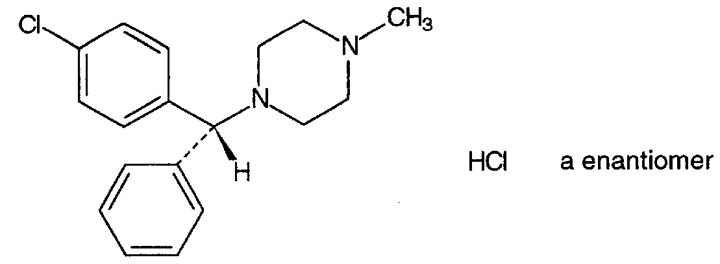 “.
- účinné od 1. 6. 2002a text 2. řádku odstavce Zkoušky totožnosti A „... se zředí roztokem kyseliny sírové R (0,5 g/l) ...“ se nahrazuje textem „... se zředí roztokem kyseliny sírové R (5 g/l) ...“.
- účinné od 1. 6. 200245. V kapitole 6.1 Léčivé a pomocné látky v článku Chlorhexidini digluconatis solutio se text 3. řádku odstavce Zkoušky totožnosti B „Porovnávací roztok. 25 mg kalciumdiglutonatu CRL se ...“ nahrazuje textem „Porovnávací roztok. 25 mg kalciumglukonatu CRL se ...“.
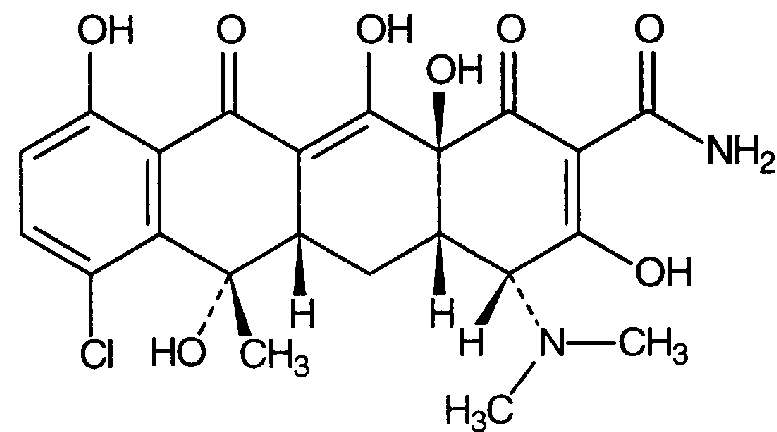
- účinné od 1. 6. 200246. V kapitole 6.1 Léčivé a pomocné látky v článku Chlortetracyclini hydrochloridum se odstavec Nečistota A, 4-epichlortetracyklin, doplňuje vzorcem
účinné od 1. 6. 2002„ 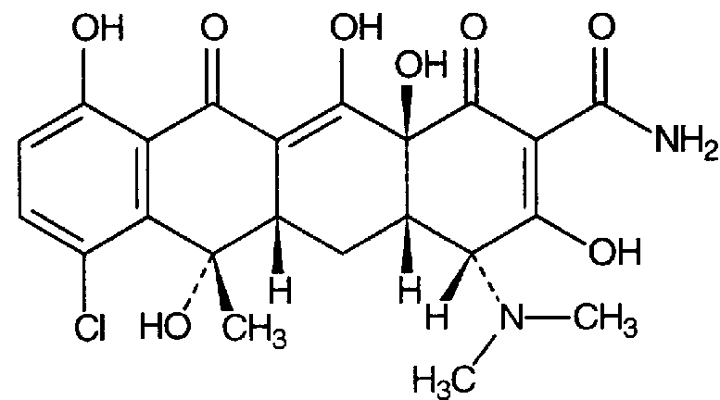 “.
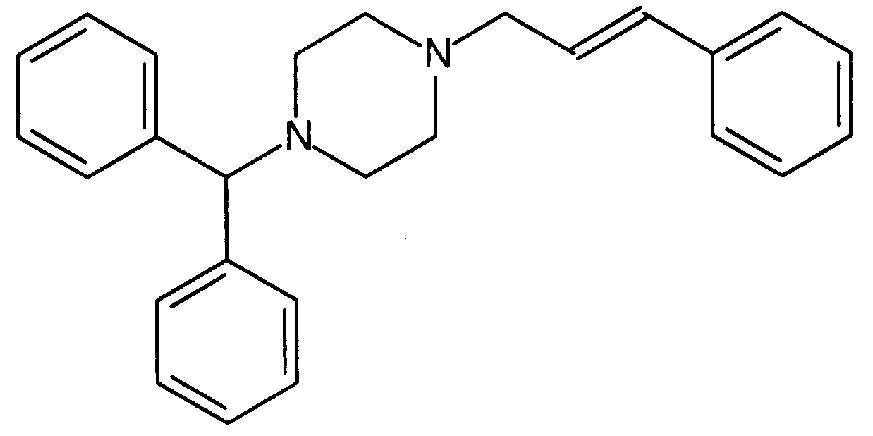
- účinné od 1. 6. 200247. V kapitole 6.1 Léčivé a pomocné látky v článku Cinnarizinum se za název látky doplňuje vzorec
účinné od 1. 6. 2002„ 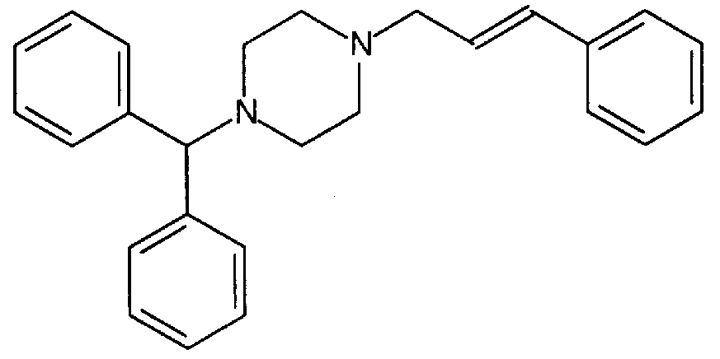 “.
- účinné od 1. 6. 200248. V kapitole 6.1 Léčivé a pomocné látky v článku Cloxacillinum natricum se text 3. a 4. řádku odstavce Výroba „Kyselina 2-ethylhexanová. Nejvýše 0,8 %; stanoví se plynovou chromatografií (2.2.28) za použití vhodné validované metody.“ nahrazuje textem „ Kyselina 2-ethylhexanová (2.4.28). Nejvýše 0,8 %.“ a odstavec Dimethylanilin se nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200249. V kapitole 6.1 Léčivé a pomocné látky v článku Crataegi folium cum flore se text 11. řádku zdola odstavce C „... Po asi 30 min se pozoruje v denním světle. ...“ nahrazuje textem „... Po asi 30 min se pozoruje v ultrafialovém světle. ...“.
- účinné od 1. 6. 200250. V kapitole 6.1 Léčivé a pomocné látky v článku Curcumae xanthorrhizae rhizoma v odstavci Dicinnamoylmethanové deriváty se vzorcenahrazuje vzorcem
- účinné od 1. 6. 200251. V kapitole 6.1 Léčivé a pomocné látky v článku Cysteini hydrochloridum monohydricum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml“.
- účinné od 1. 6. 200252. V kapitole 6.1 Léčivé a pomocné látky v článku Decylis oleas se text 1. a 2. řádku odstavce Obsah kyseliny olejové „Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200253. V kapitole 6.1 Léčivé a pomocné látky v článku Detomidini hydrochloridum ad usum veterinarium se text 1. řádku odstavce Uchovávání „V dobře uzavřených obalech, chráněn před vlhkostí.“ nahrazuje textem „Ve vzduchotěsných obalech.“.
- účinné od 1. 6. 200254. V kapitole 6.1 Léčivé a pomocné látky v článku Dexpanthenolum se text 2. řádku odstavce 3-Aminopropanol „Zkoušený roztok (a). 0,25 g se rozpustí v methanolu R ...“ nahrazuje textem „ Zkoušený roztok (a). 0,25 g se rozpustí v ethanolu R ...“, text 3. řádku odstavce 3-Aminopropanol „Zkoušený roztok (b). ... se zředí methanolem R ...“ se nahrazuje textem „Zkoušený roztok (b). ... se zředí ethanolem R ...“, text 4. řádku odstavce 3-Aminopropanol „Porovnávací roztok (a). ... se rozpustí v methanolu R ...“ se nahrazuje textem „Porovnávací roztok (a). ... se rozpustí v ethanolu R ...“ a text 6. řádku odstavce 3-Aminopropanol „Porovnávací roztok (b). ... se rozpustí v methanolu R ...“ se nahrazuje textem „Porovnávací roztok (b). ... se rozpustí v ethanolu R ...“.
- účinné od 1. 6. 200255. V kapitole 6.1 Léčivé a pomocné látky v článku Dicloxacillinum natricum se text 3. a 4. řádku odstavce Výroba „ Kyselina 2-ethylhexanová. Nejvýše 0,8 %; stanoví se plynovou chromatografií (2.2.28) za použití vhodné validované metody.“ nahrazuje textem „Kyselina 2-ethylhexanová (2.4.28). Nejvýše 0,8 %.“ a odstavec Dimethylanilin se nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
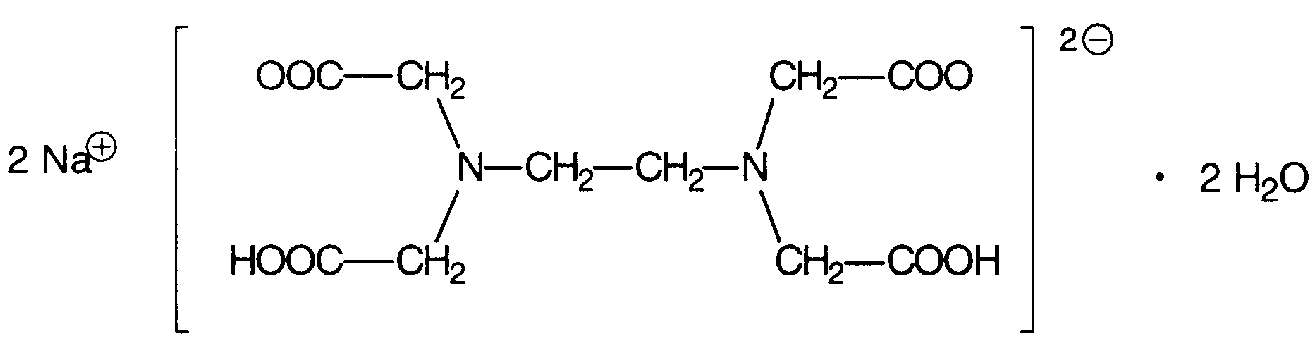
- účinné od 1. 6. 200256. V kapitole 6.1 Léčivé a pomocné látky v článku Dinatrii edetas dihydricus se vzorec nahrazuje vzorcem:
účinné od 1. 6. 2002„ 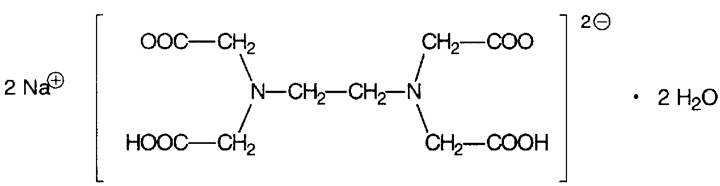 “.
- účinné od 1. 6. 200257. V kapitole 6.1 Léčivé a pomocné látky v článku Ethylis oleas se text 1. a 2. řádku zdola odstavce Obsah kyseliny olejové „Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200258. V kapitole 6.1 Léčivé a pomocné látky v článku Fenbendazolum se tabulka nahrazuje tabulkou
účinné od 1. 6. 2002„
“.Charakteristika látky Kultura a sklizeň Přečištěný antigen Konečná várka vakcíny Šarže Zkouška totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Vaccinum hepatitidis contagiosae caninae vivum cryodesiccatum Živá vakcína proti infekční hepatitidě psů lyofilizovaná Výroba Výběr vakcinačního kmene Zkoušení šarže Zkouška totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Vaccinum morbi Carrei vivum cryodesiccatum ad mustelidas Živá vakcína proti psince lasicovitých lyofilizovaná Definice Výroba Výběr vakcinačního kmene Zkoušeni šarže Zkouška totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Vaccinum vibriosidis ad salmonideos inactivatum Inaktivovaná vakcína proti vibrióze lososovitých ryb Výroba Výběr složení vakcíny Bezpečnost. Zkoušení šarže Zkouška totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Vaccinum vibriosidis aquae frigidae inactivatum ad salmonideos Inaktivovaná vakcína proti vibrióze lososovitých ryb v chladných vodách Výroba Výběr složení vakcíny Zkoušení šarže Zkouška totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Ammoniae (13N) solutio iniectabilis Injekce s amoniakem (13N) Výroba Výroba radionuklidu Radiochemická syntéza Suroviny Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Chemická čistota Radionuklidová čistota Stanovení radioaktivity Uchovávání Označování Nečistoty Aquae (15O) solutio iniectabilis Injekce s (15O) vodou Výroba Výroba radionuklidu Radiochemická syntéza Suroviny Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Chemická čistota Stanovení radioaktivity Uchovávání Označování Cyanocobalamini (58Co) capsulae Tobolka s kyanokobalaminem (58Co) Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení radioaktivity Uchovávání Označování Kryptonum (81mKr) ad inhalationem Krypton (81mKr) plyn k inhalaci Vlastnosti Zkoušky na čistotu Radionuklidová čistota Stanovení radioaktivity Uchovávání Označování „Speciální dodatky I“. ”Speciální dodatky II Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) Poznámka 0 - 10 100 → 0 0 → 100 lineární gradient 10 - 40 0 100 izokraticky 40 - 50 0 → 100 100 → 0 ustalování
- účinné od 1. 6. 200259. V kapitole 6.1 Léčivé a pomocné látky v článku Ferrosi fumaras se text 2. řádku pod strukturním vzorcem „... ferrium(II)-....“ nahrazuje textem „... ferrum(II)-...“.
- účinné od 1. 6. 200260. V kapitole 6.1 Léčivé a pomocné látky v článku Ferrosi gluconas se text 4. řádku odstavce Stanovení obsahu „... vzniku červeného zbarvení.“ nahrazuje textem „... vymizení červeného zbarvení.“.
- účinné od 1. 6. 200261. V kapitole 6.1 Léčivé a pomocné látky v článku Ferrosi sulfas se text 4. řádku odstavce Stanovení obsahu „... vzniku červeného zbarvení.“ nahrazuje textem „... vymizení červeného zbarvení.“.
- účinné od 1. 6. 200262. V kapitole 6.1 Léčivé a pomocné látky v článku Flucloxacillinum natricum se text 3. a 4. řádku odstavce Výroba „ Kyselina 2-ethylhexanová. Nejvýše 0,8 %; stanoví se plynovou chromatografií (2.2.28) za použití vhodné validované metody.“ nahrazuje textem „Kyselina 2-ethylhexanová (2.4.28). Nejvýše 0,8 %.“ odstavec Dimethylanilin se nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200263. V kapitole 6.1 Léčivé a pomocné látky v článku Fosfomycinum trometamoli se text 1. řádku odstavce Uchovávání „Ve vzduchotěsných obalech, chráněn před vlhkostí.“ nahrazuje textem „Ve vzduchotěsných obalech.“.
- účinné od 1. 6. 200264. V kapitole 6.1 Léčivé a pomocné látky v článku Fucus se text 1. řádku odstavce Celkový jod „... 1,00 g práškované drogy ...“ nahrazuje textem „... 1,000 g práškované drogy ...“.
- účinné od 1. 6. 200265. V kapitole 6.1 Léčivé a pomocné látky v článku Gentamicini sulfas se text 3. řádku odstavce Zkoušky totožnosti B „Porovnávací roztok. 25 mg gentamiciniumsulfatu CRL se rozpustí ve vodě R a zředí se jí na 5 ml.“ nahrazuje textem „Porovnávací roztok. Obsah lahvičky gentamiciniumsulfatu CRL se rozpustí ve vodě R a zředí se jí na koncentraci 5,0 mg/ml.“, text 6. a 7. řádku odstavce Složení: „Porovnávací roztok. Připraví se stejně jako zkoušený roztok, místo zkoušené látky se použije gentamiciniumsulfat CRL.“ se nahrazuje textem „Porovnávací roztok. Obsah lahvičky gentamiciniumsulfatu CRL se rozpustí ve vodě R a zředí se jí na koncentraci 1,0 mg/ml. Dále se postupuje jako u zkoušeného roztoku.“.
- účinné od 1. 6. 200266. V kapitole 6.1 Léčivé a pomocné látky v článku Glucagonum se text 14. řádku odstavce Příbuzné látky „Porovnávací roztok (a). Množství glukagonu BRP ...“ nahrazuje textem „Porovnávací roztok (a). Množství glukagonu CRL...“.
- účinné od 1. 6. 200267. V kapitole 6.1 Léčivé a pomocné látky v článku Glucosum Iiquidum se text 1. řádku odstavce Ztráta sušením „... 1,000 g se smíchá se 3 g křemeliny R ...“ nahrazuje textem „... 1,000 g se smíchá se 3,000 g křemeliny G R ...“.
- účinné od 1. 6. 200268. V kapitole 6.1 Léčivé a pomocné látky v článku Glutethimidum se text 3. řádku odstavce Stanovení obsahu „... za použití indikační stříbrné elektrody a srovnávací argentchloridové elektrody.“ nahrazuje textem „... za použití argent-argentchloridové srovnávací elektrody.“.
- účinné od 1. 6. 200269. V kapitole 6.1 Léčivé a pomocné látky v článku Glyceromacrogoli caprylocapras se text 1. řádku odstavce Podíl mastných kyselin „Provede se plynová chromatografie (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200270. V kapitole 6.1 Léčivé a pomocné látky v článku Glyceromacrogoli lauras se text 1. řádku odstavce Podíl mastných kyselin „Provede se plynová chromatografie (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200271. V kapitole 6.1 Léčivé a pomocné látky v článku Glyceromacrogoli linoleas se text 1. řádku odstavce Podíl mastných kyselin „Provede se plynová chromatografie (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200272. V kapitole 6.1 Léčivé a pomocné látky v článku Glyceromacrogoli oleas se text 1. řádku odstavce Podíl mastných kyselin „Provede se plynová chromatografie (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200273. V kapitole 6.1 Léčivé a pomocné látky v článku Glyceromacrogoli stearas se text 1. řádku odstavce Podíl mastných kyselin „Provede se plynová chromatografie (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200274. V kapitole 6.1 Léčivé a pomocné látky v článku Gonadorelini acetas se text 6. řádku odstavce Aminokyseliny „kyselina aspartová“ nahrazuje textem „kyselina asparagová“.
- účinné od 1. 6. 200275. V kapitole 6.1 Léčivé a pomocné látky v článku Gossypii oleum hydrogenatum se text 1. řádku zdola odstavce Zkoušky totožnosti B „Zkouška Cizí mastné oleje, viz zkoušky na čistotu, je zároveň zkouškou totožnosti.“ nahrazuje textem „Zkouška Podíl mastných kyselin, viz zkoušky na čistotu, je zároveň zkouškou totožnosti.“, a 1. a 2. řádek odstavce „Cizí mastné oleje. Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22). ...“ se nahrazuje textem „Podíl mastných kyselin (2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200276. V kapitole 6.1 Léčivé a pomocné látky v článku Haloperidolum se text 1. řádku odstavce Příbuzné látky „Provede se kapalinová chromatografie ...“nahrazuje textem „Roztoky se připravují těsně před použitím a za chránění před světlem. Provede se kapalinová chromatografie ...“.
- účinné od 1. 6. 200277. V kapitole 6.1 Léčivé a pomocné látky v článku Helianthi oleum raffinatum se text 1. a 2. řádku odstavce Podíl mastných kyselin „Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200278. V kapitole 6.1 Léčivé a pomocné látky v článku Histidini hydrochloridum monohydricum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200279. V kapitole 6.1 Léčivé a pomocné látky v článku Histidinum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200280. V kapitole 6.1 Léčivé a pomocné látky v článku Interferoni alfa-2 solutio concentrata se text 4. řádku odstavce Zkoušky na čistotu „... Použije se SDS-PAGE koncentrovaný roztok pro vzorek RS.“ nahrazuje textem „... Smíchají se stejné objemové díly vody R a SDS-PAGE koncentrovaného roztoku pro vzorek RS.“, text 5. a 6. řádku odstavce Zkoušky na čistotu „... Použije se SDS-PAGE koncentrovaný roztok pro redukující podmínky RS ...“ se nahrazuje textem „...Smíchají se stejné objemové díly vody R a SDS-PAGE koncentrovaného roztoku pro vzorek pro redukující podmínky RS ...“
- účinné od 1. 6. 2002a text 8. a 9. řádku odstavce Bílkovina „...přidá 0,25 ml v ten den připraveného zkoumadla fosfomolybdenan- wolframového R a ...“ se nahrazuje textem „...přidá 0,25 ml směsi stejných objemových dílů vody R a zkoumadla fosfomolybdenan-wolframového R a ...“.
- účinné od 1. 6. 200281. V kapitole 6.1 Léčivé a pomocné látky v článku Isoleucinum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200282. V kapitole 6.1 Léčivé a pomocné látky v článku Kalii acetas se text odstavce Uchovávání „V dobře uzavřených obalech, chráněn před vlhkostí.“ nahrazuje textem „Ve vzduchotěsných obalech.“.
- účinné od 1. 6. 200283. V kapitole 6.1 Léčivé a pomocné látky v článku Lacca se text odstavce Těžké kovy doplňuje o větu „K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).“.
- účinné od 1. 6. 200284. V kapitole 6.1 Léčivé a pomocné látky v článku Leucinum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“
- účinné od 1. 6. 200285. V kapitole 6.1 Léčivé a pomocné látky v článku Leuprorelinum se odstavec Kyselina octová nahrazuje textem „Kyselina octová (2.5.34). 4,7 % až 9,0 %. Zkoušený roztok. 10,0 mg se rozpustí ve směsi objemových dílů mobilní fáze B a mobilní fáze A (5 : 95) a zředí se stejnou směsí na 10,0 ml.“.
- účinné od 1. 6. 200286. V kapitole 6.1 Léčivé a pomocné látky v článku Lysini hydrochloridum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200287. V kapitole 6.1 Léčivé a pomocné látky v článku Maydis oleum raffinatum se text 1. řádku odstavce Podíl mastných kyselin. „Provede se zkouška Cizí oleje v mastných olejích (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 200288. V kapitole 6.1 Léčivé a pomocné látky v článku Methylrosanilinii chloridum se text 3. řádku odstavce Látky nerozpustné v lihu „... se promývají horkou vodou R ...“ nahrazuje textem „... se promývají horkým lihem 96% R ...“.
- účinné od 1. 6. 200289. V kapitole 6.1 Léčivé a pomocné látky v článku Minocyclini hydrochloridum se text 1. a 2. řádku odstavce B „... K roztoku se přidá 2,5 ml vody R ...“ nahrazuje textem „... Roztok se opatrně přidá do 2,5 ml vody R ...“.
- účinné od 1. 6. 200290. V kapitole 6.1 Léčivé a pomocné látky v článku Natrii amidotrizoas se text 1. řádku odstavce Příbuzné látky „... za použití vrstvy silikagelu GF254R.“ nahrazuje textem „... za použití desky s vrstvou silikagelu GF254 pro TLC R.“.
- účinné od 1. 6. 200291. V kapitole 6.1 Léčivé a pomocné látky v článku Natrii cyclamas se text 2. řádku pod tabulkou „... následující: tetradekan asi 1,4, dicyklohexylamin asi 4,3, a anilin asi 4,5.“ nahrazuje textem „... následující: anilin asi 1,4, tetradekan asi 4,3, a dicyklohexylamin asi 4,5.“.
- účinné od 1. 6. 200292. V kapitole 6.1 Léčivé a pomocné látky v článku Natrii hyaluronas se text 7. až 10. řádku odstavce Bílkoviny „Přidají se 2,0 ml čerstvě připraveného vínanu měďnatého RS3 do zkumavek obsahujících 2,0 ml vody R (kontrolní roztok), 2,0 ml zkoušených roztoků (a) nebo (b) nebo 2,0 ml porovnávacích roztoků. Po každém přidání se zamíchá. Po asi 10 min se do každé zkumavky přidá 0,50 ml zkoumadla fosfomolybdenan-wolframového R, připraveného těsně před použitím. ...“ nahrazuje textem „Přidá se 2,5 ml čerstvě připraveného vínanu měďnatého RS3 do zkumavek obsahujících 2,5 ml vody R (kontrolní roztok), 2,5 ml zkoušených roztoků (a) nebo (b) nebo 2,5 ml porovnávacích roztoků. Po každém přidání se zamíchá. Po asi 10 min se do každé zkumavky přidá 0,50 ml směsi stejných objemových dílů vody R a zkoumadla fosfomolybdenan-wolframového R. ...“
- účinné od 1. 6. 2002a text 8. řádku odstavce Označování „... zda je látka vhodná pro oční použití.“ se nahrazuje textem „... zda je látka vhodná pro nitrooční podání.“.
- účinné od 1. 6. 200293. V kapitole 6.1 Léčivé a pomocné látky v článku Natrii octanoas se text 10. řádku „... při průtokové rychlosti 15 ml/min,...“ nahrazuje textem „... při průtokové rychlosti 1,5 ml/min, ...“.
- účinné od 1. 6. 200294. V kapitole 6.1 Léčivé a pomocné látky v článku Neomycini sulfas se text 1. a 2. řádku odstavce Stanovení účinnosti „... za použití neomyciniumsulfatu CRL ...“ nahrazuje textem „... za použití neomyciniumsulfatu pro stanovení mikrobilogické účinnosti CRL ...“.
- účinné od 1. 6. 200295. V kapitole 6.1 Léčivé a pomocné látky v článku Netilmicini sulfas se text 2. řádku odstavce Sírany „... Přidá se 10,0 ml chloridu ...“ nahrazuje textem „... Přidá se 30,0 ml chloridu ...“.
- účinné od 1. 6. 200296. V kapitole 6.1 Léčivé a pomocné látky v článku Phenylalaninum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 200297. V kapitole 6.1 Léčivé a pomocné látky v článku Phenylpropanolamini hydrochloridum se text 7. řádku odstavce Příbuzné látky „Porovnávací roztok (c). 20 mg norpseudoefedriniumchloridu R ...“ nahrazuje textem „Porovnávací roztok (c). 20 mg norpseudoefedriniumchloridu CRL ...“.
- účinné od 1. 6. 200298. V kapitole 6.1 Léčivé a pomocné látky v článku Piperacillinum monohydricum se odstavec N,N-Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda A). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 200299. V kapitole 6.1 Léčivé a pomocné látky v článku Piperacillinum natricum se odstavec N,N-Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda A). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 2002100. V kapitole 6.1 Léčivé a pomocné látky v článku Pivampicillinum se odstavec Dimethylanilin nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 2002101. V kapitole 6.1 Léčivé a pomocné látky v článku Povidonum se text 3. a 2. řádku zdola odstavce Vinylpyrrolidonum „... Po každém nástřiku zkoušeného roztoku se promývá předkolona mobilní fází stejnou zvolenou rychlostí pro zkoušku po dobu 30 min.“ nahrazuje textem „... Po každém nástřiku zkoušeného roztoku se předkolona 30 min promývá mobilní fází v obráceném směru stejnou průtokovou rychlostí jako ve zkoušce.“.
- účinné od 1. 6. 2002102. V kapitole 6.1 Léčivé a pomocné látky v článku Prazepamum se text 7. řádku odstavce Příbuzné látky „Porovnávací roztok (c). 15 mg nordazepamu nečistoty A CRL ...“ nahrazuje textem „Porovnávací roztok (c). 15 mg nordazepamu CRL ...“a text 11. řádku „... odpovídající nordazepamu nečistotě A ...“ se nahrazuje textem „... odpovídající nordazepamu ...“.
- účinné od 1. 6. 2002103. V kapitole 6.1 Léčivé a pomocné látky v článku Prednisoloni natrii phosphas se text na 3. str. článku, 14. řádek „Citlivost systému se nastaví tak, aby ... .“ nahrazuje textem „Nastříkne se 20 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby ... .“.
- účinné od 1. 6. 2002104. V kapitole 6.1 Léčivé a pomocné látky v článku Prolinum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 2002105. V kapitole 6.1 Léčivé a pomocné látky v článku Qinidini sulfas dihydricus se text 2. řádku odstavce Vlastnosti „... mírně rozpustný ve vroucí vodě ...“ nahrazuje textem „... snadno rozpustný ve vroucí vodě ...“ a text odstavce Specifická optická otáčivost „-237° až -245°, ...“ se nahrazuje textem „+275° až +290°, ...“.
- účinné od 1. 6. 2002106. V kapitole 6.1 Léčivé a pomocné látky v článku Rapae oleum raffinatum se text 1. a 2. řádku odstavce Podíl mastných kyselin „Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda A). ...“.
- účinné od 1. 6. 2002107. V kapitole 6.1 Léčivé a pomocné látky v článku Rhamni purshianae cortex se text na 4. str. článku, 1. řádek „Obsah hydroxyantracenových glykosidů, ...“ nahrazuje textem „Obsah kaskarosidů, ...“.
- účinné od 1. 6. 2002108. V kapitole 6.1 Léčivé a pomocné látky v článku Selenii disulfidum se text 1. řádku odstavce Zkoušky totožnosti B „... zfiltruje přes křemelinu H R ...“ nahrazuje textem „... zfiltruje přes křemelinu pro chromatografii R ...“.
- účinné od 1. 6. 2002109. V kapitole 6.1 Léčivé a pomocné látky v článku Serinum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 2002110. V kapitole 6.1 Léčivé a pomocné látky v článku Silymarinum se název „✝ Silymarinum“ nahrazuje názvem „Silymarinum“
- účinné od 1. 6. 2002a z textu 2. řádku odstavce Uchovávání se vypouští slovo „Separandum.“.
- účinné od 1. 6. 2002111. V kapitole 6.1 Léčivé a pomocné látky v článku Sojae oleum hydrogenatum se text odstavce Zkoušky totožnosti B „Zkouška Cizí mastné oleje, viz zkoušky na čistotu, je zároveň zkouškou totožnosti.“ nahrazuje textem „Zkouška Podíl mastných kyselin, viz zkoušky na čistotu, je zároveň zkouškou totožnosti.“ a
- účinné od 1. 6. 2002a text 1. a 2. řádku odstavce „Cizí mastné oleje. Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22).“ se nahrazuje textem: „Podíl mastných kyselin (2.4.22, Metoda A).“.
- účinné od 1. 6. 2002112. V kapitole 6.1 Léčivé a pomocné látky v článku Streptomycini sulfas se text 1. řádku odstavce Uchovávání „Ve vzduchotěsných obalech, chráněn před vlhkostí. ...“ nahrazuje textem „Ve vzduchotěsných obalech. ...“.
- účinné od 1. 6. 2002113. V kapitole 6.1 Léčivé a pomocné látky v článku Sulfur ad usum externum se text 3. řádku odstavce Kysele nebo zásaditě reagující látky „...kyseliny chlorovodíkové 0,01 mol/l RS ...“ nahrazuje textem „...kyseliny chlorovodíkové 0,01 mol/l VS ...“.
- účinné od 1. 6. 2002114. V kapitole 6.1 Léčivé a pomocné látky v článku Ticarcillinum natricum se text 3. a 4. řádku odstavce Výroba „Kyselina 2-ethylhexanová. Nejvýše 0,5 %; stanoví se plynovou chromatografií (2.2.28) za použití vhodné validované metody.“ nahrazuje textem „Kyselina 2-ethylhexanová (2.4.28). Nejvýše 0,5 %.“
- účinné od 1. 6. 2002a odstavec Dimethylanilin se nahrazuje textem „N,N-Dimethylanilin (2.4.26, Metoda B). Nejvýše 20 μg/g.“.
- účinné od 1. 6. 2002115. V kapitole 6.1 Léčivé a pomocné látky v článku Triethylis citras se text 8. řádku odstavce Příbuzné látky „ ... jako nosného plynu s dělicím poměrem 50 : 1 a ... “ nahrazuje textem „ ... jako nosného plynu s dělicím poměrem 1 : 50 a ...“.
- účinné od 1. 6. 2002116. V kapitole 6.1 Léčivé a pomocné látky v článku Triglycerida saturata media se text 1. a 2. řádku odstavce „Složení mastných kyselin. Provede se zkouška na Cizí oleje v mastných olejích plynovou chromatografií (2.4.22).“ nahrazuje textem „Podíl mastných kyselin (2.4.22, Metoda C).“.
- účinné od 1. 6. 2002117. V kapitole 6.1 Léčivé a pomocné látky v článku Tritici oleum raffinatum se text 1. a 2. řádku odstavce „Podíl mastných kyselin. Provede se zkouška Cizí oleje v mastných olejích plynovou chromatografií (2.4.22). ...“ nahrazuje textem „(2.4.22, Metoda C).“.
- účinné od 1. 6. 2002118. V kapitole 6.1 Léčivé a pomocné látky) v článku Valinum se odstavec Amonium nahrazuje textem „Amonium (2.4.1). 50 mg vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,1 ml základního roztoku amonia 100 μg NH4/ml.“.
- účinné od 1. 6. 2002119. V kapitole 6.1 Léčivé a pomocné látky v článku Vinblastini sulfas se text 12. řádku odstavce Stanovení obsahu „... mezi pumpu a injektor se umístí předkolona ...“ nahrazuje textem „... mezi nástřikový prostor a kolonu se umístí předkolona ...“.
- účinné od 1. 6. 2002120. V kapitole 6.1 Léčivé a pomocné látky v článku Vincristini sulfas se text 12. řádku odstavce Stanovení obsahu „... mezi čerpadlo a nástřikový prostor se umístí předkolona ... nahrazuje textem „... mezi nástřikový prostor a kolonu se umístí předkolona ...“.
- účinné od 1. 6. 2002121. V kapitole 6.2 Léčivé přípravky v článku Cremor anionicus se text 3. řádku odstavce Stanovení obsahu „... roztoku žlutě dimethylenové R ...“ nahrazuje textem „... roztoku žlutě dimethylové R ...“.
- účinné od 1. 6. 2002122. V kapitole 6.2 Léčivé přípravky v článku Immunoglobulinum humanum hepatitidis A se text 6. řádku odstavce Stanovení účinnosti „... vyhlašuje Světová zdravotnická organizace.“ nahrazuje textem „... vyhlašuje Světová zdravotnická organizace. Lidský imunoglobulin proti hepatitidě A BRP je kalibrován v mezinárodních jednotkách porovnáním s mezinárodním referenčním přípravkem lidského imunoglobulinu hepatitidy A.“.
- účinné od 1. 6. 2002123. V kapitole 6.2 Léčivé přípravky v článku Immunoglobulinum humanum normale se text 5. řádku odstavce Protilátky proti viru hepatitidy A „... vyhlašuje Světová zdravotnická organizace.“ nahrazuje textem „... vyhlašuje Světová zdravotnická organizace. Lidský imunoglobulin proti hepatitidě A BRP je kalibrován v mezinárodních jednotkách porovnáním s mezinárodním referenčním přípravkem lidského imunoglobulinu hepatitidy A.“.
- účinné od 1. 6. 2002124. V kapitole 6.2 Léčivé přípravky v článku Immunoglobulinum humanum tetanicum se text 4. řádku „... zvláště imunoglobulin G.“ nahrazuje textem „... zvláště imunoglobulin G. Přípravek je určen pro intramuskulární podání.“.
- účinné od 1. 6. 2002125. V kapitole 6.2 Léčivé přípravky v článku Vaccinum meningococcale polysaccharidicum se text na 3. str. článku, 7. řádek „... před dosažením distribučního koeficientu KD ...“ nahrazuje textem „... před dosažením distribučního koeficientu K0...“ a
- účinné od 1. 6. 2002a text na 4. str. článku, 3. řádek „... se eluuje před KD ...“ se nahrazuje textem „... se eluuje před K0 ...“, 4. řádek „... se eluuje před KD ...“ se nahrazuje textem „... se eluuje před K0...“ a 7. řádek „... jestliže KD ...“ se nahrazuje textem „ ... jestliže K0 ...“.
- účinné od 1. 6. 2002126. V kapitole 6.2 Léčivé přípravky v článku Vaccinum pneumococcale polysaccharidicum se text záhlaví 6. Sloupce Tab. 1 „Molekulová velikost KD“ nahrazuje textem „Molekulová velikost K0“.
- účinné od 1. 6. 2002127. V kapitole 6.2 Léčivé přípravky v článku Fludeoxyglucosi [18F] solutio iniectabilis se text 9. řádku odstavce Chemická čistota „... 1,0 mg 2-chlor-2-deoxy-D-glukosy CRL se rozpustí ...“ nahrazuje textem „... 1,0 mg 2-chlor-2-deoxy-D-glukosy R se rozpustí...“.“