| Koncentrace v g/1000,0 g roztoku | Měrná vodivost μS.cm-1 | Měrný odpor Ω.cm |
|---|---|---|
| 0,7455 | 1330 | 752 |
| 0,0746 | 133,0 | 7519 |
| 0,0149 | 26,6 | 37594 |
Připraví se zkoušený roztok, jak je předepsáno v článku. Změří se rovnovážný potenciál ET tohoto roztoku o objemu VT, který obsahuje neznámou koncentraci TC stanovovaného iontu. Provedou se alespoň tři následné přídavky porovnávacího roztoku o koncentraci Cs, která leží uvnitř lineární části kalibrační křivky, a o objemu Vs, který je zanedbatelný ve srovnání s VT (Vs ≤ 0,01 VT). Po každém přídavku se změří potenciál a vypočítá se potenciální rozdíl ΔE mezi tímto změřeným potenciálem a ET.
Mezi ΔE a koncentrací stanovovaného iontu platí vztah:
nebo
v němž značí:
- VT - objem zkoušeného roztoku,
- CT - koncentraci stanovovaného iontu ve zkoušeném roztoku,
- Vs - přidaný objem porovnávacího roztoku,
- Cs - koncentraci stanovovaného iontu v porovnávacím roztoku,
- S - směrnici kalibrační křivky elektrody. Směrnice se stanovuje experimentálně při konstantní teplotě měřením rozdílu mezi potenciály získanými pomocí dvou porovnávacích roztoků, jejichž koncentrace se liší desetkrát a leží v oblasti, kde je kalibrační křivka lineární.
Vynese se do grafu závislost (osa pořadnic - y) proti Vs(osa úseček - x) a extrapoluje se získaná závislost (přímka), aby protnula osu x. V tomto průsečíku je koncentrace CT stanovovaného iontu ve zkoušeném roztoku dána rovnicí:
- Metoda III - Jeden standardní přídavek
K objemu VT zkoušeného roztoku připraveného tak, jak je předepsáno v článku, se přidá objem Vs porovnávacího roztoku obsahujícího takové množství stanovovaného iontu, o němž je známo, že poskytuje odezvu v lineární části kalibrační křivky. Za stejných podmínek se připraví slepá zkouška. Změří se alespoň třikrát potenciály zkoušeného roztoku a slepé zkoušky před a po přidání porovnávacího roztoku. Vypočte se koncentrace CTstanovovaného iontu pomocí následující rovnice a provede se nezbytná korekce na slepou zkoušku:
v níž značí:
- VT - objem zkoušeného roztoku nebo slepé zkoušky,
- CT - koncentraci stanovovaného iontu ve zkoušeném roztoku,
- Vs - přidaný objem porovnávacího roztoku,
- Cs - koncentraci stanovovaného iontu v porovnávacím roztoku,
- ΔE - rozdíl mezi průměrnými hodnotami potenciálů měřenými před a po přidání Vs,
- S - směrnici kalibrační křivky elektrody stanovenou experimentálně při konstantní teplotě proměřením rozdílu mezi potenciály získanými pomocí dvou porovnávacích roztoků, jejichž koncentrace se liší desetkrát a které jsou v koncentračním rozmezí, v němž je kalibrační závislost lineární.
- 2.2.37 Rentgenová fluorescenční spektrometrie3)
Rentgenová (vlnově disperzní) fluorescenční spektrometrie je metoda, která používá měření intenzity fluorescenčního záření emitovaného prvky s atomovým číslem mezi 11 a 92 excitovanými primárním rentgenovým zářením. Intenzita fluorescence emitovaná daným prvkem závisí na koncentraci tohoto prvku ve vzorku a také na absorpci dopadajícího a fluorescenčního záření matricí vzorku. Při stopových koncentracích, kde je kalibrační křivka lineární, intenzita fluorescenčního záření emitovaného prvkem v dané matrici při dané vlnové délce je úměrná koncentraci tohoto prvku a nepřímo úměrná hmotnostnímu absorpčnímu koeficientu matrice při této vlnové délce.
Postup stanovení. Seřízení a použití přístroje se provádí podle pokynů uvedených výrobcem. Tekuté vzorky se umístí přímo do přístroje, pevné vzorky se nejprve slisují do tablet, někdy po smíchání s vhodným pojivem.
Ke stanovení koncentrace prvku ve vzorku je nezbytné změřit četnost impulzů (po odečtení pozadí), produkovaných jednou nebo několika standardními látkami obsahujícími známá množství tohoto prvku v dané matrici, a vypočítat nebo změřit hmotnostní absorpční koeficient matrice analyzovaného vzorku.
Kalibrace. Z kalibračního roztoku nebo řady naředěných roztoků analyzovaného prvku v různých matricích se stanoví směrnice kalibrační křivky b0 z následujícího vztahu:
v němž značí:
- μM - absorpční koeficient matrice M, vypočítaný nebo změřený,
- - četnost impulzů po odečtení pozadí (dále jen četnost impulzů),
- C - koncentrace stanovovaného prvku ve standardní látce.
Hmotnostní absorpční koeficient matrice vzorku. Jestliže je empirický vzorec analyzovaného vzorku známý, vypočítá se jeho hmotnostní absorpční koeficient ze známého prvkového složení a tabelovaných hmotnostních absorpčních koeficientů prvků. Není-li prvkové složení známé, stanoví se hmotnostní absorpční koeficient matrice vzorku změřením intenzity rozptýleného rentgenového záření IU (Comptonův rozptyl) z následujícího vztahu:
v němž značí:
- μMP - hmotnostní absorpční koeficient vzorku,
- IU - intenzitu rozptýleného rentgenového záření.
Stanovení četnosti impulzů stanovovaného prvku ve vzorku. Vypočítá se četnost impulzů stanovovaného prvku ze změřené intenzity fluorescenční linie a intenzity linie (linií) pozadí.
Výpočet stopového obsahu. Jestliže koncentrace prvku se nachází v lineární části kalibrační křivky, může být vypočítána s použitím následujícího vztahu:
v němž značí:
- f - faktor zředění.
- 2.2.38 Měrná elektrická vodivost
Měrná elektrická vodivost (konduktivita), dále jen měrná vodivost roztoku (к), je definována jako převrácená hodnota měrného odporu (rezistivity) (ρ), který je definován jako podíl intenzity elektrického pole a proudové hustoty. Elektrický odpor (rezistance) R (Ω) vodiče o průřezu S (cm2) a délce l (cm) je vyjádřen vztahem:
Mezinárodní jednotkou (SI) měrné vodivosti je siemens na metr (S.m-1); obvykle se měrná vodivost roztoku vyjadřuje v S.cm-1, mS.cm-1 nebo μS.cm-1. Jednotkou měrného odporu je Ω.m, obvykle se užívá Ω.cm. Pokud není uvedeno jinak, je referenční teplota pro měření měrné vodivosti a měrného odporu 20 °C.
Zařízení. Používaný přístroj (konduktometr nebo přístroj na měření odporu - ohmmetr) měří odpor kapaliny mezi elektrodami vodivostní sondy ponořené do měřené kapaliny. Přístroj je vybaven zařízením na kompenzaci teploty nebo přesným teploměrem. Aby nedocházelo k polarizaci elektrod vodivostní sondy, používá se při měření měrné vodivosti kapalin střídavý elektrický proud.
Vodivostní sonda je tvořena dvěma paralelními platinovými elektrodami vzdálenými od sebe l a pokrytými platinovou černí, z nichž každá má plochu povrchu S. Elektrody jsou chráněny skleněnou trubicí, která umožňuje dobrou výměnu mezi roztokem a elektrodami.
Konstanta vodivostní sondy (K) je dána v cm-1 podle následujícího vzorce:
v němž značí:
- α - bezrozměrný číselný koeficient charakteristický pro konstrukci vodivostní sondy.
Zkoumadla. Připraví se tři standardní roztoky chloridu draselného R obsahující 0,7455 g, 0,0764 g a 0,0149 g chloridu draselného R na 1000 g roztoku s použitím vody prosté oxidu uhličitého R připravené z vody destilované R, jejíž měrný odpor nepřesahuje 2 μS.cm-1.
Měrný odpor a měrná vodivost těchto tří roztoků při 20 °C je uvedena v tabulce 2.2.38-1.
Tab. 2.2.38-1 Měrný odpor a měrná vodivost standardních roztoků chloridu draselného při 20 °C
Pokud stanovení nemůže být provedeno při 20 °C, použije se ke korekci měrné elektrické vodivosti roztoků chloridu draselného uvedených v předcházející tabulce následující vzorec, který je platný pouze pro teploty v rozsahu (20 ± 5) °C:
v němž značí:
- T - teplotu měření předepsanou v článku,
- κT - měrnou vodivost roztoku KC1 při teplotě T,
- κ20 - měrnou vodivost roztoku KC1 při 20 °C.
Stanovení konstanty vodivostní sondy
Vybere se vodivostní sonda, která je vhodná pro měření měrné vodivosti zkoušeného roztoku. Čím je vyšší očekávaná hodnota měrné vodivosti, tím je třeba použít vodivostní sondy o vyšší konstantě (nízké ρ), aby změřená hodnota R byla co největší pro použitý přístroj. Běžně používané vodivostní sondy mají konstanty řádově 0,1 cm-1, 1 cm-1 a 10 cm-1. Použije se standardní roztok chloridu draselného R, který je vhodný pro měření. Sonda se opláchne několikrát vodou prostou oxidu uhličitého R, která byla připravena z vody destilované R, a nejméně dvakrát standardním roztokem chloridu draselného použitým ke stanovení konstanty vodivostní sondy. Změří se elektrická vodivost (konduktance) nebo elektrický odpor (rezistance) vodivostní sondy při (20 ± 0,1) °C nebo při teplotě předepsané v článku. Konstanta K (v cm-1) je dána vztahem:
v nichž značí:
- KKCl - tabulkovou měrnou vodivost použitého standardního roztoku chloridu draselného R (μS.cm-1)
- GKCl - elektrickou vodivost použitého standardního roztoku chloridu draselného R změřenou za stejných podmínek jako u zkoušeného vzorku (μS),
- RKCl - odpor standardního roztoku chloridu draselného R (MΩ).
Změřená konstanta K vodivostní sondy se může lišit o 5 % od dané hodnoty.
- Poznámka: K některým konduktometrům je dodávána pouze jedna vodivostní sonda. Její konstanta (K) se stanoví za použití standardního roztoku chloridu draselného R, který je vhodný pro vlastní měření.
Stanovení měrné vodivostí vody nebo zkoušeného roztoku
Po kalibraci přístroje jedním ze standardních roztoků se opláchne vodivostní sonda několikrát vodou prostou oxidu uhličitého R připravenou z vody destilované R a nejméně dvakrát zkoušenou vodou nebo zkoušeným roztokem při (20 ± 0,1) °C nebo při teplotě předepsané v článku. Provedou se postupná měření, jak je předepsáno v článku.
- 2.2.39 Stanovení distribuce molekulových hmotností v dextranu
Distribuce (zastoupení) jednotlivých molekulových hmotností v dextranu se stanoví metodou vylučovací chromatografie (2.2.30).
Zkoušený roztok. 0,200 g zkoušené látky se rozpustí v mobilní fázi a zředí se jí na 10 ml.
Značkovací roztok. 5 mg glukosy R a 2 mg dextranu V0 CRL se rozpustí v 1 ml mobilní fáze.
Kalibrační roztoky. Odděleně se rozpustí vždy v 1 ml mobilní fáze 15 mg kalibračního dextranu 4 CRL, 15 mg kalibračního dextranu 10 CRL, 20 mg kalibračního dextranu 40 CRL, 20 mg kalibračního dextranu 70 CRL a 20 mg kalibračního dextranu 250 CRL.
Roztok pro test způsobilosti systému. Rozpustí se buď 20 mg testovacího dextranu 40 CRL (pro dextran 40), nebo 20 mg testovacího dextranu 60/70 CRL (pro dextran 60 a dextran 70) v 1 ml mobilní fáze.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 0,3 m a vnitřního průměru 10 mm, naplněné agarosou síťovanou pro chromatografii R, nebo do série spojených kolon délky 0,3 m a vnitřního průměru 10 mm naplněných gelem hydroxylovaného polyetheru pro chromatografii R,
- - mobilní fáze připravené ze 7 g síranu sodného bezvodého R a 1 g chlorbutanolu R v 1 l vody R při průtokové rychlosti 0,5 ml/min až 1,0 ml/min udržované v konstantním rozmezí ±1 %/h,
- - diferenčního refraktometru jako detektoru,
- - dávkovacího zařízení se smyčkou 100 μl až 200 μl.
Teplota systému se udržuje konstantní (±0,1 °C).
Kalibrace chromatografického systému. Nastříkne se opakovaně zvolený objem značkovacího roztoku. Chromatogram ukáže dva píky, z nichž první odpovídá dextranu V0 CRL a druhý glukose R. Z elučního objemu píku dextranu V0 se počítá volný objem V0 a z elučního objemu píku glukosy se spočítá celkový objem Vi.
Nastříkne se zvolený objem každého z kalibračních roztoků. Zakreslí se pečlivě základní linie všech chromatogramů. Každý chromatogram se rozdělí na ρ (nejméně šedesát) stejně velkých vertikálních úseků (odpovídajících stejným elučním objemům). V každém úseku i odpovídajícím elučnímu objemu Vi se změří výška linie chromatogramu y nad základní linií a vypočítá se distribuční koeficient Ki za použití výrazu:
- v němž značí:
- V0 - volný objem kolony stanovený pomocí píku dextranu V0 CRL na chromatogramu značkovacího roztoku,
- Vt - celkový objem kolony stanovený pomocí píku glukosy R na chromatogramů značkovacího roztoku,
- Vi - eluční objem úseku i na chromatogramu jednotlivých kalibračních roztoků.
Provede se kalibrace za použití některé z následujících metod.
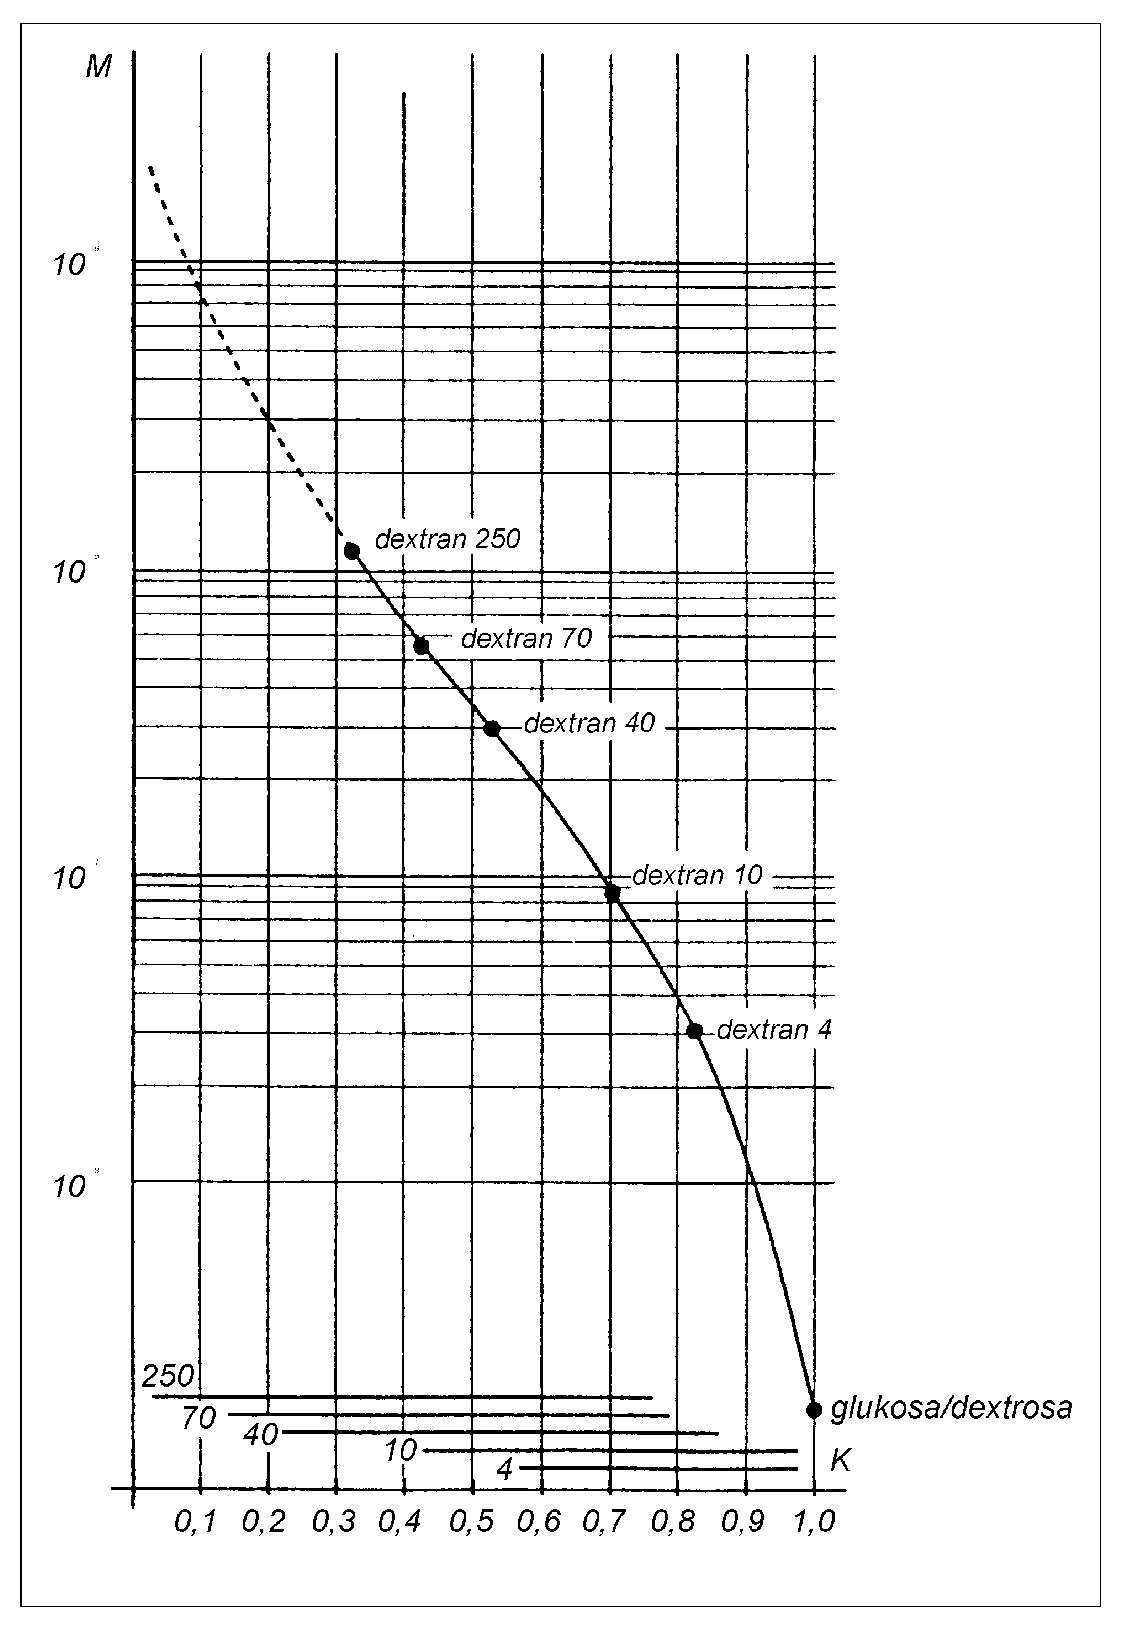
Kalibrace grafická. S použitím výrazu (1) se vypočítá pro každý kalibrační dextran CRL distribuční koeficient Kmax odpovídající maximální výšce linie chromatogramů. Hodnoty se vynesou do grafu na semilogaritmický papír (na osu x) proti deklarované molekulové hmotnosti odpovídající maximální výšce linie chromatogramu (Mmax) každého z kalibračních dextranů a glukosy. Získanými body se proloží první kalibrační křivka, přičemž se extrapoluje z bodu Kmax vypočítaného pro kalibrační dextran 250 CRL k nejnižší vypočítané hodnotě K získané pro tento CRL (viz obr. 2.2.39-1). S využitím této první kalibrační křivky se pro každý chromatogram transformují všechny hodnoty Ki na odpovídající molekulové hmotnosti Mi, čímž se získá distribuce molekulových hmotností. Pro každý kalibrační dextran se pomocí rovnice (3) uvedené níže vypočítá průměrná molekulová hmotnost Mw Jestliže se vypočítané hodnoty Mw neliší o více než 5 % od hodnot deklarovaných pro každý kalibrační dextran a průměrný rozdíl je v rozmezí ±3 %, kalibrační křivka může být použita pro stanovení distribuce molekulových hmotností. V opačném případě se výše popsaný postup opakuje, až se vypočítané a deklarované hodnoty Mw neliší o více než 5 %.
Kalibrace výpočtem křivky. Z rovnic (2) a (3) uvedených níže se použitím vhodné metody4) vypočítají hodnoty pro b1, b2, b3, b4 a b5 tak, aby se hodnoty Mw pro kalibrační dextrany lišily nejvýše o 5 % od hodnot deklarovaných a Mw glukosy činila 180 ± 2:
kde značí:
- p - počet úseků dělících chromatogramy,
- yi - výšku chromatografické linie nad základní linií v úseku i,
- Mi - molekulovou hmotnost v úseku i.
Zkouška způsobilosti systému. Nastříkne se zvolený objem roztoku pro zkoušku způsobilosti systému.
Průměrná molekulová hmotnost testovacího dextranů CRL. Vypočítá se průměrná molekulová hmotnost Mw způsobem popsaným v odstavci "Kalibrace chromatografického systému" za použití buď kalibrační křivky, nebo hodnot b1, b2, b3, b4 a b5, získaných výše uvedeným způsobem. Zkoušku lze hodnotit pouze v případě, že Mw je:
- - 41 000 až 47 000 (testovací dextran 40 CRL),
- - 67 000 až 75 000 (testovací dextran 60/70 CRL).
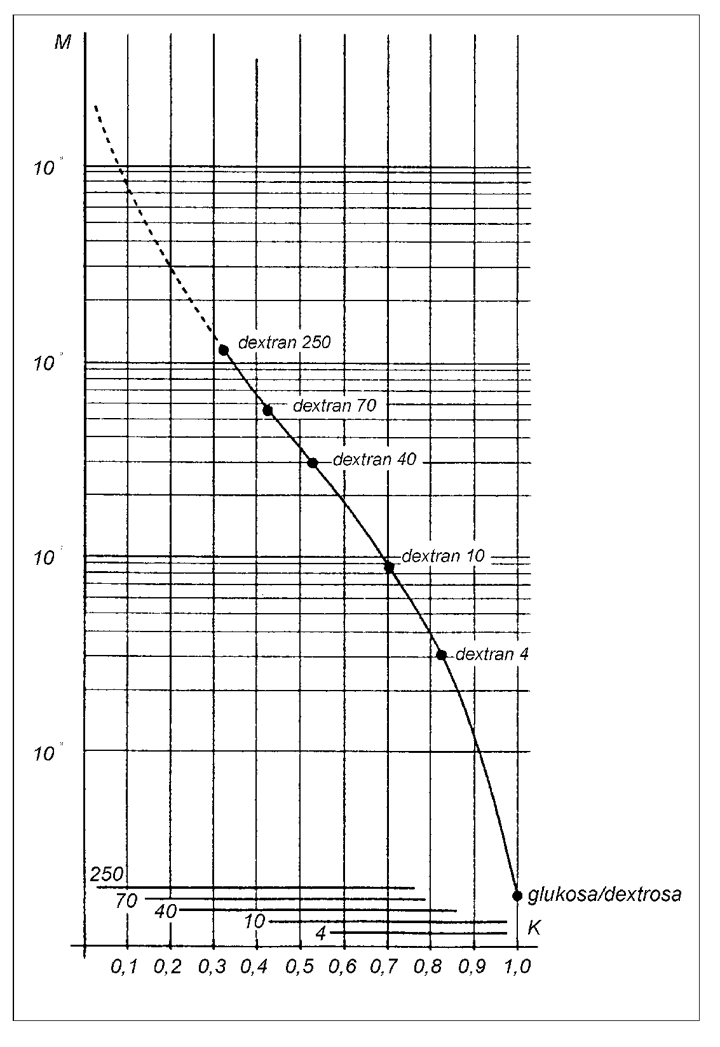
Obr. 2.2.39-1 Příklad kalibrační křivky
Tečkovaná čára odpovídá extrapolované části křivky. Vodorovné přímky ve spodní části obrázku znázorňují šířku a polohu chromatografické linie každého z kalibračních dextranů.
Průměrná molekulová hmotnost 10% vysoké frakce dextranu. Pro 10% vysokou frakci dextranů eluovanou v úseku chromatogramu n se vypočítá Mw podle vzorce:
kde n je dáno výrazy:
v nichž značí:
- p - počet úseků dělících chromatogram,
- yi - výšku linie chromatogramu nad základní linií v úseku i,
- Mi - molekulovou hmotnost v úseku i.
Zkoušku lze hodnotit pouze v případě, že Mw je:
- - 110 000 až 130 000 (testovací dextran 40 CRL),
- - 190 000 až 230 000 (testovací dextran 60/70 CRL).
Průměrná molekulová hmotnost 10% nízké frakce dextranu. Pro 10% nízkou frakci dextranu eluovanou v úseku m a před ním se vypočítá Mw podle vzorce:
kde m je dáno výrazy:
v nichž značí:
- p - počet úseků dělících chromatogramy,
- yi - výšku linie chromatogramu nad základní linií v úseku i,
- Mi - molekulovou hmotnost v úseku i.
- Zkoušku lze hodnotit pouze v případě, že Mw 10% nízké frakce dextranu je:
- - 6000 až 8500 (testovací dextran 40 CRL),
- - 7000 až 11 000 (testovací dextran 60/70 CRL).
Distribuce molekulových hmotností zkoušeného dextranu. Nastříkne se zvolený objem zkoušeného roztoku a vypočítají se Mw pro celkovou distribuci molekulových hmotností, Mw pro 10% vysokou frakci dextranu a Mw pro 10% nízkou frakci dextranu způsobem popsaným v odstavci "Zkouška způsobilosti systému".
- 2.2.40 Spektrometrie v blízké infračervené oblasti
Spektrometrie v blízké infračervené oblasti je metoda, která se uplatňuje zejména při identifikaci organických látek. Přestože jsou spektra omezena na pásy kombinačních vibrací a overtonů fundamentálních vibrací C-H, N-H, O-H a S-H, mají obvykle vysokou informační hodnotu. Spektra však jsou závislá na mnoha parametrech, jako jsou velikost částic, polymorfismus, zbytková rozpouštědla, vlhkost ap., které nemohou být vždy kontrolovány. Proto není obvykle možné přímo porovnat spektrum zkoušené látky s referenčním spektrem a je nutno provést vhodné, validované matematické zpracování naměřených dat.
Přístroje. Spektrometry pro měření spekter v blízké infračervené oblasti mají tyto části:
- - filtr, mřížku nebo interferometr vhodné pro měření v oblasti elektromagnetického záření přibližně 780 nm až 2500 nm (12821 cm-1 až 4000 cm-1),
- - zařízení na sběr a měření intenzity prošlého nebo odraženého záření (transmise nebo reflexe), jako jsou integrační koule, sonda s optickým vláknem ap., ve spojení s vhodným detektorem,
- - prostředky pro matematické zpracování naměřených spektrálních dat.
Příprava vzorku
Pro transmisní měření. Tato metoda se používá převážně pro měření kapalin, zředěných nebo nezředěných, a pro roztoky pevných látek.
Vzorky se měří buď v kyvetě vhodné tloušťky (obvykle 0,5 mm až 4 mm) propustné v blízké infračervené oblasti, nebo po ponoření vhodné sondy s optickým vláknem, která umožňuje změření spektra v oblasti odpovídající specifikacím přístroje.
Při měření spekter kapalin v blízké infračervené oblasti je třeba brát v úvahu vliv teploty a ostatní možné fyzikální vlivy vyvolávající změny ve spektrech.
Ve všech případech je třeba provést kompenzaci rušivých vlivů pozadí způsobem, který odpovídá optickému uspořádání přístroje, např. se odečte referenční spektrum vzduchu (u kapalin) nebo rozpouštědla (u roztoků) od spektra zkoušené látky.
Pro měření difuzním odrazem. Tato metoda se používá převážně pro měření pevných látek.
Vzorky se měří ve vhodném zařízení. Při měřeních s optickou sondou je nutno zajistit konstantní polohu sondy během měření spekter a maximální možnou reprodukovatelnost podmínek měření pro jednotlivé vzorky.
Ve všech případech je třeba provést kompenzaci rušivých vlivů pozadí způsobem, který odpovídá optickému uspořádání přístroje, např. je třeba odečíst referenční spektrum vnitřního nebo vnějšího reflexního standardu od spektra zkoušené látky.
Rovněž je nutno věnovat pozornost vlivu velikosti částic, dále stavu hydratace nebo solvatace.
Pro měření transflektance. Používá se převážně pro měření kapalin, zředěných nebo nezředěných, a pro pevné látky v roztoku nebo v suspenzi.
Vzorek se měří v kyvetě, do které se ve vhodné koncentraci vpraví inertní látky neabsorbující v blízké infračervené oblasti (např. kovové částice nebo oxid titaničitý). Měření se provádí způsobem popsaným v odstavcích "Pro transmisní měření" a "Pro měření difuzním odrazem".
Kontrola správné funkce přístroje
Přístroj nutno používat podle pokynů výrobce a v pravidelných intervalech provádět předepsaná ověřování.
Ověření stupnice vlnových délek (neprovádí se u přístrojů s filtrem). Pro ověření použité stupnice vlnových délek (obvykle v rozsahu 780 nm až 2500 nm) se použije vhodný standard (nebo několik standardů), který má charakteristická maxima v oblasti vlnových délek, v níž se provádí měření, např. polystyren nebo oxidy vzácných zemin.
Ověření reprodukovatelnosti měření vlnových délek (neprovádí se u přístrojů s filtrem). Pro ověření reprodukovatelnosti vlnových délek se použije vhodný standard (nebo několik standardů), např. polystyren nebo oxidy vzácných zemin. Směrodatná odchylka vlnových délek odpovídá specifikaci přístroje.
Ověření opakovatelností odezvy detektoru. Pro ověření opakovatelnosti odezvy detektoru se použije vhodný standard (nebo několik standardů), např. reflexní termoplastické pryskyřice, k nimž byly přidány saze. Směrodatná odchylka maxima odezvy musí odpovídat specifikaci přístroje.
Ověření fotometrického šumu. Pro měření šumu se použije vhodný reflexní standard, např. bílá keramická destička nebo termoplastické pryskyřice. Změří se v rozsahu spektra 100% linie tohoto standardu dle návodu výrobce a vypočte se šum buď jako mezivrcholová hodnota signálu, nebo jako směrodatná odchylka odezev pro danou vlnovou délku. Hodnota šumu musí odpovídat specifikaci přístroje.
Vytvoření knihovny referenčních spektrálních dat
Zaznamenají se spektra vhodného počtu šarží substance ověřených způsobem předepsaným v článku a vykazujících změny typické pro zkoušenou látku (např. výrobce, velikost částic ap.). Sada spekter představuje informaci, která definuje hranici podobnosti pro danou látku a je vstupním údajem do spektrální databáze používané pro identifikaci této látky. Počet látek v databázi závisí na dané aplikaci.
Soubor spekter uložených v databázi může mít různou formu v závislosti na matematickém zpracování použitém při identifikaci spektra. Mohou to být:
- - jednotlivá spektra reprezentující substanci,
- - průměrná spektra každé substance s popisem variability.
Během validačního procesuje nutno ověřit schopnost databáze selektivně identifikovat danou látku, a naopak vyloučit ostatní látky v databázi. Tato selektivita musí být pravidelně ověřována, aby bylo zajištěno trvání platnosti databáze; to je obzvláště důležité v případech, kdy dojde k nějakým větším změnám, např. ke změně dodavatele nebo výrobního procesu zkoušené látky.
Databáze je pak platná pouze pro měření na přístroji, na kterém byla vytvořena, a použije-li se pro měření na jiném přístroji, je nutno ověřit, zda přenesená databáze zůstává platná.
Postup stanovení. Vzorek zkoušené látky se připraví stejným způsobem jako pro vytvoření databáze. Spektrum vzorku i referenční spektra změřená v log (1/T) nebo log (1/R) je někdy výhodnější porovnávat po matematické úpravě, např. lze použít druhou derivaci spekter nebo korekci na násobný rozptyl.
Porovnání takovýchto spekter a knihovny referenčních spekter vyžaduje užití vhodné chemometrické klasifikační techniky.
- 2.3 Zkoušky totožnosti
- 2.3.1 Zkoušky totožnosti iontů a skupin
Acetyl
Do zkumavky délky asi 180 mm a vnějšího průměru 18 mm se přenese asi 15 mg nebo předepsané množství zkoušené látky a 0,15 ml kyseliny fosforečné R. Zkumavka se uzavře zátkou, kterou prochází malá zkumavka délky asi 100 mm a vnějšího průměru 10 mm obsahující vodu R, která působí jako chladič. Na povrch malé zkumavky se zavěsí kapka dusičnanu lanthanitého RS. Kromě látek těžko hydrolyzovatelných se aparatura postaví do vodní lázně na 5 min, potom se vyjme malá zkumavka a kapka se smíchá na kapkovací desce s 0,05 ml jodu 0,01 mol/l RS. K okraji směsi se přidá 0,05 ml amoniaku zředěného RS2; po 1 min až 2 min vznikne na styku dvou kapek modré zbarvení, které zesílí a po krátkém čase zmizí.
U látek těžko hydrolyzovatelných se směs pomalu zahřívá k varu nad otevřeným plamenem a potom se postupuje stejně, jak je uvedeno výše.
Alkaloidy
Několik mg nebo předepsané množství zkoušené látky se rozpustí v 5 ml vody R a přidává se kyselina chlorovodíková zředěná RS do vzniku kyselé reakce (2.2.4). Potom se přidá 1 ml jodobismutitanu draselného RS; ihned vznikne oranžová nebo oranžově červená sraženina.
Aminy, primární aromatické
Předepsaný roztok se okyselí kyselinou chlorovodíkovou zředěnou RS a přidá se 0,2 ml dusitanu sodného RS. Po 1 min až 2 min se přidá 1 ml 2-naftolu RS; vznikne intenzivní oranžové až červené zbarvení, případně sraženina stejné barvy.
Amoniové soli
K předepsanému roztoku se přidá 0,2 g oxidu hořečnatého R. Směs se probublává proudem vzduchu, který ústí k povrchu směsi obsahující 1 ml kyseliny chlorovodíkové 0,1 mol/l RS a 0,05 ml červeně methylové RS; zbarvení indikátoru se změní na žluté. Přidá se 1 ml čerstvě připraveného roztoku hexanitrokobaltitanu sodného R (100 g/l); vznikne žlutá sraženina.
Amoniové soli a soli těkavých bází
Asi 20 mg zkoušené látky se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku. Přidají se 2 ml hydroxidu sodného zředěného RS. Zahříváním se z roztoku uvolňují páry, které mohou být identifikovatelné svým pachem a zásaditou reakcí (2.2.4).
Antimon
Asi 10 mg zkoušené látky se rozpustí mírným zahříváním v 10 ml roztoku obsahujícího 0,5 g vínanu draselno-sodného R a nechá se ochladit. K 2 ml tohoto roztoku nebo ke 2 ml předepsaného roztoku se po kapkách přidá sulfid sodný RS; vznikne oranžově červená sraženina rozpustná v hydroxidu sodném zředěném RS.
Arsen
5 ml předepsaného roztoku se zahřívá na vodní lázni se stejným objemem zkoumadla fosfornanového R; vznikne hnědá sraženina.
Barbituráty nesubstituované na dusíku
Asi 5 mg zkoušené látky se rozpustí ve 3 ml methanolu R, přidá se 0,1 ml roztoku obsahujícího dusičnan kobaltnatý R (100 g/l) a chlorid vápenatý R (100 g/l). Promíchá se a za protřepávání se přidá 0,1 ml hydroxidu sodného zředěného RS; vznikne fialově modré zbarvení a sraženina.
Benzoany
- a) K 1 ml předepsaného roztoku zkoušené látky se přidá 0,5 ml chloridu železitého RS1; vznikne sytě žlutá sraženina rozpustná v etheru R.
- b) Jestliže není předepsáno jinak, převede se 0,2 g zkoušené látky do zkumavky, navlhčí se 0,2 ml až 0,3 ml kyseliny sírové R a mírně se zahřívá spodní část zkumavky; na vnitřní straně zkumavky se usazuje bílý sublimát.
- c) 0,5 g zkoušené látky se rozpustí v 10 ml vody R nebo se použije 10 ml předepsaného roztoku. Přidá se 0,5 ml kyseliny chlorovodíkové R; tvoří se sraženina, která po krystalizaci z vody R a vysušení ve vakuu taje při 120 °C až 124 °C (2.2.14).
Bismut
- a) K 0,5 g zkoušené látky se přidá 10 ml kyseliny chlorovodíkové zředěné RS nebo se použije 10 ml předepsaného roztoku. Směs se zahřívá 1 min k varu, nechá se ochladit a v případě potřeby se zfiltruje. K 1 ml takto získaného roztoku se přidá 20 ml vody R; vznikne bílá nebo slabě žlutá sraženina, která po přidání 0,05 ml až 0,1 ml sulfidu sodného RS se barví hnědě.
- b) K asi 45 mg zkoušené látky se přidá 10 ml kyseliny dusičné zředěné RS nebo se použije 10 ml předepsaného roztoku a 1 min se vaří. Nechá se ochladit a v případě potřeby se zfiltruje. K 5 ml takto získaného roztoku se přidají 2 ml roztoku thiomočoviny R (100 g/l); vznikne žlutavě oranžové zbarvení nebo oranžová sraženina. Přidají se 4 ml roztoku fluoridu sodného R (25 g/l); po dobu 30 min se roztok neodbarví.
Bromidy
- a) Množství zkoušené látky odpovídající asi 3 mg bromidů (Br-) se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku. Okyselí se kyselinou dusičnou zředěnou RS, přidá se 0,4 ml dusičnanu stříbrného RS1 a po protřepání se nechá stát; vznikne tvarohovitá, světle žlutá sraženina. Po odstřeďování se sraženina rychle promyje třikrát 1 ml vody R za chránění před přímým světlem. Supernatantní tekutina nemusí být úplně čirá. Sraženina se suspenduje do 2 ml vody R a přidá se 1,5 ml amoniaku 17,5% RS; sraženina se těžce rozpouští.
- b) Množství zkoušené látky odpovídající asi 5 mg bromidů (Br-) nebo její předepsané množství se převede do malé zkumavky. Přidá se 0,25 ml vody R, asi 75 mg oxidu olovičitého R, 0,25 ml kyseliny octové R a mírně se protřepe. Horní vnitřní část zkumavky se vysuší kouskem filtračního papíru a směs se ponechá 5 min v klidu. Špička proužku filtračního papíru vhodné velikosti se impregnuje namočením do fuchsinu RS a vloží se ihned do zkumavky. Počínaje špičkou vznikne do 10 s fialové zbarvení dobře rozlišitelné od červeného zbarvení fuchsinu, které může být viditelné na horní části papírového proužku.
Citronany
Množství zkoušené látky obsahující asi 50 mg kyseliny citrónové se rozpustí v 5 ml vody A nebo se použije 5 ml předepsaného roztoku. Přidá se 0,5 ml kyseliny sírové R a 1 ml manganistanu draselného RS a zahřívá se tak dlouho, dokud barva manganistanu draselného nezmizí. Přidá se 0,5 ml roztoku nitroprussidu sodného R (100 g/l) v kyselině sírové zředěné RS a 4 g kyseliny amidosírové R. Alkalizuje se po kapkách amoniakem 26% R tak dlouho, až se kyselina amidosírová rozpustí. Přidá se nadbytek amoniaku; vzniká fialové zbarvení, které se mění na fialově modré.
Draslík
- a) 0,1 g zkoušené látky se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku. Přidá se 1 ml uhličitanu sodného RS a zahřívá se. Ani po zahřátí, ani po přidání 0,05 ml sulfidu sodného RS k ještě horkému roztoku nevznikne sraženina. Po ochlazení v ledové vodě se přidají 2 ml roztoku kyseliny vinné R (150 g/l) a nechá se stát; vznikne bílá krystalická sraženina.
- b) 40 mg zkoušené látky se rozpustí v 1 ml vody R nebo se použije 1 ml předepsaného roztoku. Přidá se 1 ml kyseliny octové zředěné RS a 1 ml čerstvě připraveného roztoku hexanitrokobaltitanu sodného R (100 g/l); ihned vzniká žlutá nebo oranžově žlutá sraženina.
Dusičnany
Ke směsi 0,1 ml nitrobenzenu R a 0,2 ml kyseliny sírové R se přidá množství zkoušené upráškované látky odpovídající asi 1 mg dusičnanů (NO3-) nebo její předepsané množství. Po 5minutovém stání se ochladí ledovou vodou a pomalu, za neustálého míchání se přidá 5 ml vody R, potom 5 ml hydroxidu sodného koncentrovaného RS. Po přidání 5 ml acetonu R se protřepe a nechá stát; horní vrstva se zbarví tmavě fialově.
Estery
K asi 30 mg zkoušené látky nebo k jejímu předepsanému množství se přidá 0,5 ml roztoku hydroxylamoniumchloridu R (70 g/l) v methanolu R a 0,5 ml roztoku hydroxidu draselného R (100 g/l) v lihu 96% R. Zahřívá se k varu, po ochlazení se okyselí kyselinou chlorovodíkovou zředěnou RS a přidá se 0,2 ml desetkrát zředěného chloridu železitého RS1; vznikne modravě červené nebo červené zbarvení.
Fosforečnany (orthofosforečnany)
- a) 5 ml předepsaného roztoku se v případě potřeby neutralizuje a přidá se 5 ml dusičnanu stříbrného RS1; vznikne žlutá sraženina, jejíž barva se varem nezmění. Sraženina se rozpustí po přidání amoniaku 17,5% R.
- b) 1,0 ml předepsaného roztoku se smíchá s 2 ml zkoumadla molybdenan-vanadičného R; vzniká žluté zbarvení.
Hliník
Asi 15 mg zkoušené látky se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku. Přidá se asi 0,5 ml kyseliny chlorovodíkové zředěné RS a asi 0,5 ml zkoumadla thioacetamidového R; sraženina nevznikne. Potom se přidává po kapkách hydroxid sodný zředěný RS; tvoří se bílá gelovitá sraženina, která se dalším přidáváním hydroxidu sodného zředěného RS rozpouští. Postupně se přidává chlorid amonný RS; znovu se tvoří bílá gelovitá sraženina.
Hořčík
Asi 15 mg zkoušené látky se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku a přidá se 1 ml amoniaku zředěného RS1. Tvoří se bílá sraženina, která se rozpustí po přidání 1 ml chloridu amonného RS. Přidá se 1 ml hydrogenfosforečnanu sodného RS; tvoří se bílá krystalická sraženina.
Chloridy
- a) Zkoušená látka obsahující asi 2 mg chloridů (Cl -) se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku a okyselí se kyselinou dusičnou zředěnou RS. Přidá se 0,4 ml dusičnanu stříbrného RS1, protřepe se a nechá stát; vylučuje se tvarohovitá bílá sraženina. Odstřeďuje se a sraženina se rychle promyje třikrát 1 ml vody R za chránění před přímým světlem. Supenatantní tekutina nemusí být úplně čirá. Sraženina se suspenduje ve 2 ml vody R a přidá se 1,5 ml amoniaku 17,5% RS; sraženina se velmi snadno rozpustí, kromě velkých částic, které se rozpouštějí pomaleji.
- b) Ke zkoušené látce obsahující asi 15 mg chloridů (Cl -) nebo k jejímu předepsanému množství se přidá do zkumavky 0,2 g dichromanu draselného R a 1 ml kyseliny sírové R. Proužek filtračního papíru impregnovaný 0,1 ml difenylkarbazidu RS se barví nad otevřenou zkumavkou fialově červeně. Impregnovaný papír nesmí přijít do styku s dichromanem draselným.
Jodidy
- a) Množství zkoušené látky obsahující asi 4 mg jodidů (I-) se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku, okyselí se kyselinou dusičnou zředěnou RS, přidá se 0,4 ml dusičnanu stříbrného RS1, protřepe se a nechá stát. Vznikne tvarohovitá, světle žlutá sraženina. Odstřeďuje se, sraženina se rychle promyje třikrát 1 ml vody R za chránění před přímým světlem. Supernatantní tekutina nemusí být úplně čirá. Sraženina se suspenduje ve 2 ml vody R, přidá se 1,5 ml amoniaku 17,5% RS; sraženina se nerozpustí.
- b) K 0,2 ml roztoku zkoušené látky obsahující asi 5 mg jodidů (I -) v 1 ml nebo k 0,2 ml předepsaného roztoku se přidá 0,5 ml kyseliny sírové zředěné RS, 0,1 ml dichromanu draselného RS, 2 ml vody R a 2 ml chloroformu R. Několik sekund se třepe, potom se nechá stát; chloroformová vrstva se barví fialově nebo fialově červeně.
Křemičitany
Předepsané množství zkoušené látky se v olověném nebo platinovém kelímku pomocí měděného drátku smíchá s asi 10 mg fluoridu sodného R a s několika kapkami kyseliny sírové R na řídkou kaši. Přikryje se průhlednou plastovou deskou, na jejíž spodní straně visí kapka vody R. Mírně se zahřívá a za krátký čas se vytvoří kolem kapky vody R bílý prstenec.
Mléčnany
Množství zkoušené látky obsahující asi 5 mg kyseliny mléčné se rozpustí v 5 ml vody R nebo se použije 5 ml předepsaného roztoku, přidá se 1 ml bromové vody R a 0,5 ml kyseliny sírové zředěné RS. Zahřívá se na vodní lázni do odbarvení a opatrně se míchá skleněnou tyčinkou. Přidají se 4 g síranu amonného R a promíchá se. Po kapkách a bez míchání se přidá 0,2 ml roztoku nitroprussidu sodného R (100 g/l) v kyselině sírové zředěné RS, potom se bez míchání přidá 1 ml amoniaku 26% RS a nechá se 30 min stát; na rozhraní dvou kapalin se objeví tmavozelený prstenec.
Octany
- a) Zkoušená látka se zahřívá se stejným množstvím kyseliny šťavelové R. Uvolňují se páry s charakteristickým pachem kyseliny octové, které dávají kyselou reakci (2.2.4).
- b) Asi 30 mg zkoušené látky se rozpustí ve 3 ml vody R nebo se použijí 3 ml předepsaného roztoku. Přidá se postupně 0,25 ml dusičnanu lanthanitého RS, 0,1 ml jodu 0,1 mol/l RS, 0,05 ml amoniaku zředěného RS2 a zahřívá se opatrně k varu; během několika minut vznikne modrá sraženina nebo tmavě modré zbarvení.
Olovo
- a) 0,1 g zkoušené látky se rozpustí v 1 ml kyseliny octové R nebo se použije 1 ml předepsaného roztoku a přidají se 2 ml chromanu draselného RS; tvoří se žlutá sraženina, která se rozpustí po přidání 2 ml hydroxidu sodného koncentrovaného RS.
- b) 50 mg zkoušené látky se rozpustí v 1 ml kyseliny octové R nebo se použije 1 ml předepsaného roztoku, přidá se 10 ml vody R a 0,2 ml jodidu draselného RS; tvoří se žlutá sraženina, která se zahříváním k varu po dobu 1 min až 2 min rozpustí. Po ochlazení se sraženina tvoří znovu v podobě lesklých žlutých destiček.
Rtuť
- a) 0,1 ml roztoku zkoušené látky se kápne na oškrabaný, lesklý měděný plíšek. Tvoří se tmavě šedá skvrna, která třením zjasní. Plíšek se vysuší a zahřívá ve zkumavce; skvrna zmizí.
- b) K předepsanému roztoku se přidá hydroxid sodný zředěný RS do silně alkalické reakce (2.2.4); tvoří se hustá žlutá sraženina (soli rtuťnaté).
Salicylany
- a) K 1 ml předepsaného roztoku se přidá 0,5 ml chloridu železitého RS1; vznikne fialové zbarvení, které se přidáním 0,1 ml kyseliny octové R nezmění.
- b) 0,5 g zkoušené látky se rozpustí v 10 ml vody R nebo se použije 10 ml předepsaného roztoku a přidá se 0,5 ml kyseliny chlorovodíkové R. Vzniklá sraženina po překrystalizování z horké vody R a vysušení ve vakuu taje při 156 °C až 161 °C (2.2.14).
Sírany
- a) Asi 45 mg zkoušené látky se rozpustí v 5 ml vody R nebo se použije 5 ml předepsaného roztoku. Přidá se 1 ml kyseliny chlorovodíkové zředěné RS a 1 ml chloridu barnatého RS1; vznikne bílá sraženina.
- b) K suspenzi získané zkouškou a) se přidá 0,05 ml jodu 0,1 mol/l RS. Suspenze zůstává žlutá (rozdíl od siřičitanů a hydrogensiřičitanů), ale odbarvuje se, jestliže se po kapkách přidává chlorid cínatý RS (rozdíl od jodičnanů). Směs se povaří; barevná sraženina nevzniká (rozdíl od selenanů a wolframanů).
Sodík
- a) Asi 0,1 g zkoušené látky se rozpustí ve 2 ml vody R nebo se použijí 2 ml předepsaného roztoku. Přidají se 2 ml roztoku uhličitanu draselného R (150 g/l) a zahřívá se k varu. Sraženina se netvoří. Přidají se 4 ml hexahydroxoantimoničnanu draselného RS a zahřívá se k varu. Ochladí se v ledové vodě a dle potřeby se tře vnitřní stěna zkumavky tyčinkou; tvoří se hustá bílá sraženina.
- b) Množství zkoušené látky obsahující asi 2 mg sodíku (Na +) se rozpustí v 0,5 ml vody R nebo se použije 0,5 ml předepsaného roztoku, přidá se 1,5 ml zkoumadla methoxyfenyloctového R a 30 min se chladí v ledové vodě. Tvoří se objemná bílá krystalická sraženina, která se nerozpustí ve vodě R při 20 °C ani po pětiminutovém míchání. Přidá se 1,0 ml amoniaku zředěného RS1; sraženina se rozpustí a ani po přidání 1 ml uhličitanu amonného RS znovu nevznikne.
Stříbro
Asi 10 mg zkoušené látky se rozpustí v 10 ml vody R nebo se použije 10 ml předepsaného roztoku a přidá se 0,3 ml kyseliny chlorovodíkové RS; vzniká tvarohovitá bílá sraženina, která se rozpustí po přidání 3 ml amoniaku zředěného RS1.
Uhličitany a kyselé uhličitany
K suspenzi 0,1 g zkoušené látky ve 2 ml vody R nebo k 2 ml předepsaného roztoku se přidají 3 ml kyseliny octové zředěné RS. Zkumavka se rychle uzavře provrtanou zátkou, ve které je skleněná trubička ohnutá dvakrát do pravého úhlu. Roztok šumí, vyvíjí se plyn bez barvy a pachu. Po mírném nahřátí se plyn zavádí do 5 ml hydroxidu barnatého RS; tvoří se bílá sraženina, která se rozpouští po přidání nadbytku kyseliny chlorovodíkové RS.
Vápník
- a) K 0,2 ml neutrálního roztoku zkoušené látky obsahujícího asi 0,2 mg vápníku (Ca2+) v 1 ml nebo k 0,2 ml předepsaného roztoku se přidá 0,5 ml glyoxalbishydroxyanilu R (2 g/l) v lihu 96% R, 0,2 ml hydroxidu sodného zředěného RS a 0,2 ml uhličitanu sodného RS. Protřepe se s 1 ml až 2 ml chloroformu R a přidá se 1 ml až 2 ml vody R; chloroformová vrstva se zbarví červeně.
- b) Asi 20 mg zkoušené látky nebo její předepsané množství se rozpustí v 5 ml kyseliny octové R a přidá se 0,5 ml hexakyanoželeznatanu draselného RS; roztok zůstane čirý. Po přidání asi 50 mg chloridu amonného R vzniká bílá krystalická sraženina.
Vínany
- a) Asi 15 mg zkoušené látky se rozpustí v 5 ml vody R nebo se použije 5 ml předepsaného roztoku. Přidá se 0,05 ml roztoku síranu železnatého R (10 g/l) a 0,05 ml peroxidu vodíku RS; vznikne nestálé žluté zabarvení. Po vymizení zabarvení se po kapkách přidává hydroxid sodný zředěný RS; vznikne intenzivní modré zbarvení.
- b) K 0,1 ml roztoku zkoušené látky obsahujícího asi 15 mg kyseliny vinné v 1 ml nebo k 0,1 ml předepsaného roztoku se přidá 0,1 ml roztoku bromidu draselného R (100 g/l), 0,10 ml roztoku resorcinolu R (20 g/l) a 3 ml kyseliny sírové R. Zahřívá se na vodní lázni 5 min až 10 min; vznikne tmavě modré zbarvení. Nechá se ochladit a roztok se naleje do vody R; zbarvení se změní na červené.
Xanthiny
K několika mg zkoušené látky nebo k jejímu předepsanému množství se přidá 0,1 ml peroxidu vodíku koncentrovaného R a 0,3 ml kyseliny chlorovodíkové zředěné RS. Odpařuje se na vodní lázni do sucha, až se objeví žlutavě červený zbytek. Přidá se 0,1 ml amoniaku zředěného RS2; zbarvení zbytku se změní na fialově červené.
Zinek
0,1 g zkoušené látky se rozpustí v 5 ml vody R nebo se použije 5 ml předepsaného roztoku. Přidá se 0,2 ml hydroxidu sodného koncentrovaného RS; vznikne bílá sraženina, která se po přidání dalších 2 ml hydroxidu sodného koncentrovaného RS rozpustí. Přidá se 10 ml chloridu amonného RS; roztok zůstává čirý. Přidá se 0,1 ml sulfidu sodného RS; tvoří se vločkovitá bílá sraženina.
Železo
- a) Množství zkoušené látky obsahující asi 10 mg železa (Fe2+) se rozpustí vl ml vody R nebo se použije 1 ml předepsaného roztoku. Přidá se 1 ml roztoku hexakyanoželezitanu draselného RS; tvoří se modrá sraženina, která se nerozpouští v kyselině chlorovodíkové zředěné RS.
- b) Množství zkoušené látky obsahující asi 1 mg železa (Fe3+) se rozpustí ve 30 ml vody R. Ke 3 ml tohoto roztoku nebo ke 3 ml předepsaného roztoku se přidá 1 ml kyseliny chlorovodíkové zředěné RS a 1 ml thiokyanatanu draselného RS; roztok se zbarví červeně. Z roztoku se oddělí dvě části, každá obsahuje 1 ml. K první části takto získaného roztoku se přidá 5 ml isoamylalkoholu R nebo etheru R, protřepe se a nechá se stát; organická vrstva se zbarví růžově. K druhé části roztoku se přidají 2 ml chloridu rtuťnatého RS; červené zbarvení zmizí.
- c) Množství zkoušené látky obsahující nejméně 1 mg železa (Fe3+) se rozpustí v 1 ml vody R nebo se použije 1 ml předepsaného roztoku. Přidá se 1 ml hexakyanoželeznatanu draselného RS; tvoří se modrá sraženina, která se přidáním 5 ml kyseliny chlorovodíkové zředěné RS nerozpouští.
- 2.3.2 Totožnost mastných olejů tenkovrstvou chromatografií
Provede se tenkovrstvá chromatografie (2.2.27) za použití vhodného oktadecylsilanizovaného silikagelu pro vysokoúčinnou tenkovrstvou chromatografii.
Zkoušený roztok. Není-li předepsáno jinak, rozpustí se asi 20 mg (1 kapka) mastného oleje ve 3 ml dichlormethanu R.
Porovnávací roztok. Rozpustí se asi 20 mg (1 kapka) oleje kukuřičného R ve 3 ml dichlormethanu R.
Na vrstvu se nanese po 1 μl každého roztoku a vyvíjí se dvakrát etherem R po dráze 0,5 cm. Pak se vyvíjí dvakrát směsí objemových dílů dichlormethanu R, kyseliny octové ledové R a acetonu R (20 + 40 + 50) po dráze 8 cm. Vrstva se vysuší volně na vzduchu, postříká se roztokem kyseliny fosfomolybdenové R (100 g/l) v lihu 96% R, zahřívá se 3 min při 120 °C a pozoruje se v denním světle.
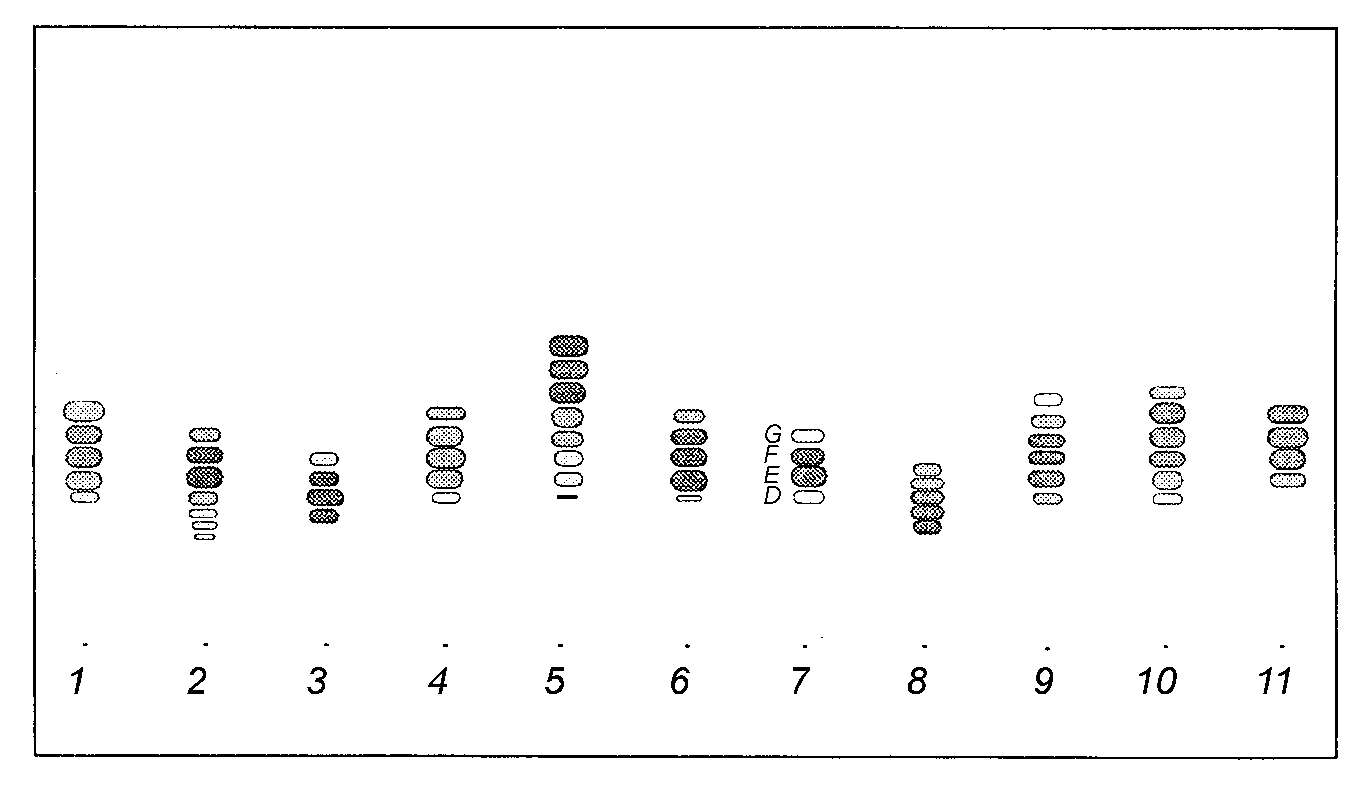
Na chromatogramu jsou charakteristické skvrny odpovídající obrázku 2.3.2-1.
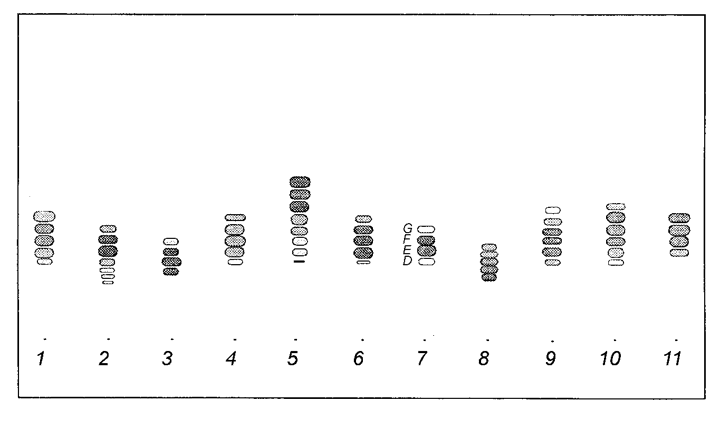
Obr. 2.3.2-1 Charakteristické chromatogramy k určení totožnosti mastných olejů
Tab. 2.2.38-1 Měrný odpor a měrná vodivost standardních roztoků chloridu draselného při 20 °C Stanovení konstanty vodivostní sondy Stanovení měrné vodivostí vody nebo zkoušeného roztoku Příprava vzorku Kontrola správné funkce přístroje Vytvoření knihovny referenčních spektrálních dat Acetyl Alkaloidy Aminy, primární aromatické Amoniové soli Amoniové soli a soli těkavých bází Antimon Arsen Barbituráty nesubstituované na dusíku Benzoany Bismut Bromidy Citronany Draslík Dusičnany Estery Fosforečnany (orthofosforečnany) Hliník Hořčík Chloridy Jodidy Křemičitany Mléčnany Octany Olovo Rtuť Salicylany Sírany Sodík Stříbro Uhličitany a kyselé uhličitany Vápník Vínany Xanthiny Zinek Železo 1. Maydis oleum 2. Arachidis oleum 3. Cacao oleum 4. Sesami oleum 5. Lini oleum 6. Amygdalae oleum 7. Olivae oleum 8. Rapae oleum 9. Rapae oleum (sine acido erucico) 10. Sojae oleum 11. Helianthi oleum
- 2.3.3 Totožnost fenothiazinových derivátů tenkovrstvou chromatografií
Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy křemeliny G R impregnované následovně.
Deska s vrstvou se postaví v uzavřené chromatografické komoře do potřebného množství směsi obsahující fenoxyethanol R 10 % (V/V) a makrogol 300 R (50 g/l) v acetonu R tak, aby vrstva byla ponořena asi 5 mm pod povrch směsi. Když impregnační směs dosáhne nejméně 17 cm od spodního okraje vrstvy, deska s vrstvou se vyjme a ihned se použije. Vyvíjení chromatogramů při zkoušce se provede ve stejném směru jako impregnace.
Zkoušený roztok. 20 mg zkoušené látky se rozpustí v chloroformu R a zředí se jím na 10 ml. Porovnávací roztok. 20 mg odpovídající referenční látky (CRL) se rozpustí v chloroformu R a zředí se jím na 10 ml.
Na vrstvu se nanesou 2 μl každého roztoku a vyvíjí se ve tmě po dráze 15 cm směsí objemových dílů etheru petrolejového R a diethylaminu R (50 +1) nasycenou fenoxyethanolem R (tj. 3 ml až 4 ml fenoxyethanolu R se přidají k výše uvedené směsi rozpouštědel, protřepe se a po oddělení se použije horní vrstva, i když je zakalená). Po vyjmutí z komory se vrstva vystaví na několik minut působení ultrafialového světla při 365 nm a potom se hodnotí.
Skvrna na chromatogramů zkoušeného roztoku se shoduje polohou, fluorescencí a velikostí se skvrnou na chromatogramů porovnávacího roztoku. Vrstva se postříká roztokem kyseliny sírové R 10% (V/V) v lihu 96% R. Skvrna na chromatogramů zkoušeného roztoku se shoduje zbarvením se skvrnou na chromatogramů porovnávacího roztoku. Zbarvení skvrn je stálé po dobu nejméně 20 min.
- 2.3.4 Pach
0,5 g až 2,0 g zkoušené látky se rozetřou v tenké vrstvě na hodinové sklíčko o průměru 6 cm až 8 cm. Po 15 min se určí pach nebo se ověří jeho nepřítomnost.
- 2.3.1 Zkoušky totožnosti iontů a skupin
- 2.4 Limitní zkoušky
- 2.4.1 Amonium
Jestliže není předepsáno jinak, použije se metoda A.
Metoda A
Předepsané množství zkoušené látky se ve zkumavce rozpustí ve 14 ml vody R, je-li potřeba, upraví se pH roztoku do alkalické reakce přidáním hydroxidu sodného zředěného RS a zředí se vodou R na 15 ml. K roztoku se přidá 0,3 ml tetrajodortuťnatanu draselného zásaditého RS. Současně se připraví porovnávací roztok za použití 10 ml základního roztoku amonia (1 μg NH4/ml), 5 ml vody R a 0,3 ml tetrajodortuťnatanu draselného zásaditého RS. Zkumavky se uzavřou.
Po 5 min se zkoušený roztok nezbarví intenzivněji žlutě než současně připravený porovnávací roztok.
Metoda B
Předepsané množství jemně upráškované zkoušené látky se ve vhodné 25ml skleněné nádobce s polyethylenovým uzávěrem rozpustí nebo suspenduje v 1 ml vody R a přidá se 0,30 g oxidu hořečnatého těžkého R. Pod uzávěr se umístí papír se síranem manganatým a dusičnanem stříbrným R velikosti 5 mm2 navlhčený několika kapkami vody R a ihned se uzavře. Opatrně se promíchá krouživým pohybem tak, aby tekutina nevystříkla, a nechá se 30 min stát při 40 °C.
Jestliže se papír se síranem manganatým a dusičnanem stříbrným R zbarví šedě, není toto zbarvení intenzivnější než zbarvení papíru se síranem manganatým a dusičnanem stříbrným R u porovnávacího roztoku připraveného současně stejným způsobem za použití předepsaného objemu základního roztoku amonia (1 μg NH4/ml), 1 ml vody R a 0,30 g oxidu hořečnatého těžkého R.
- 2.4.2 Arsen
Metoda A
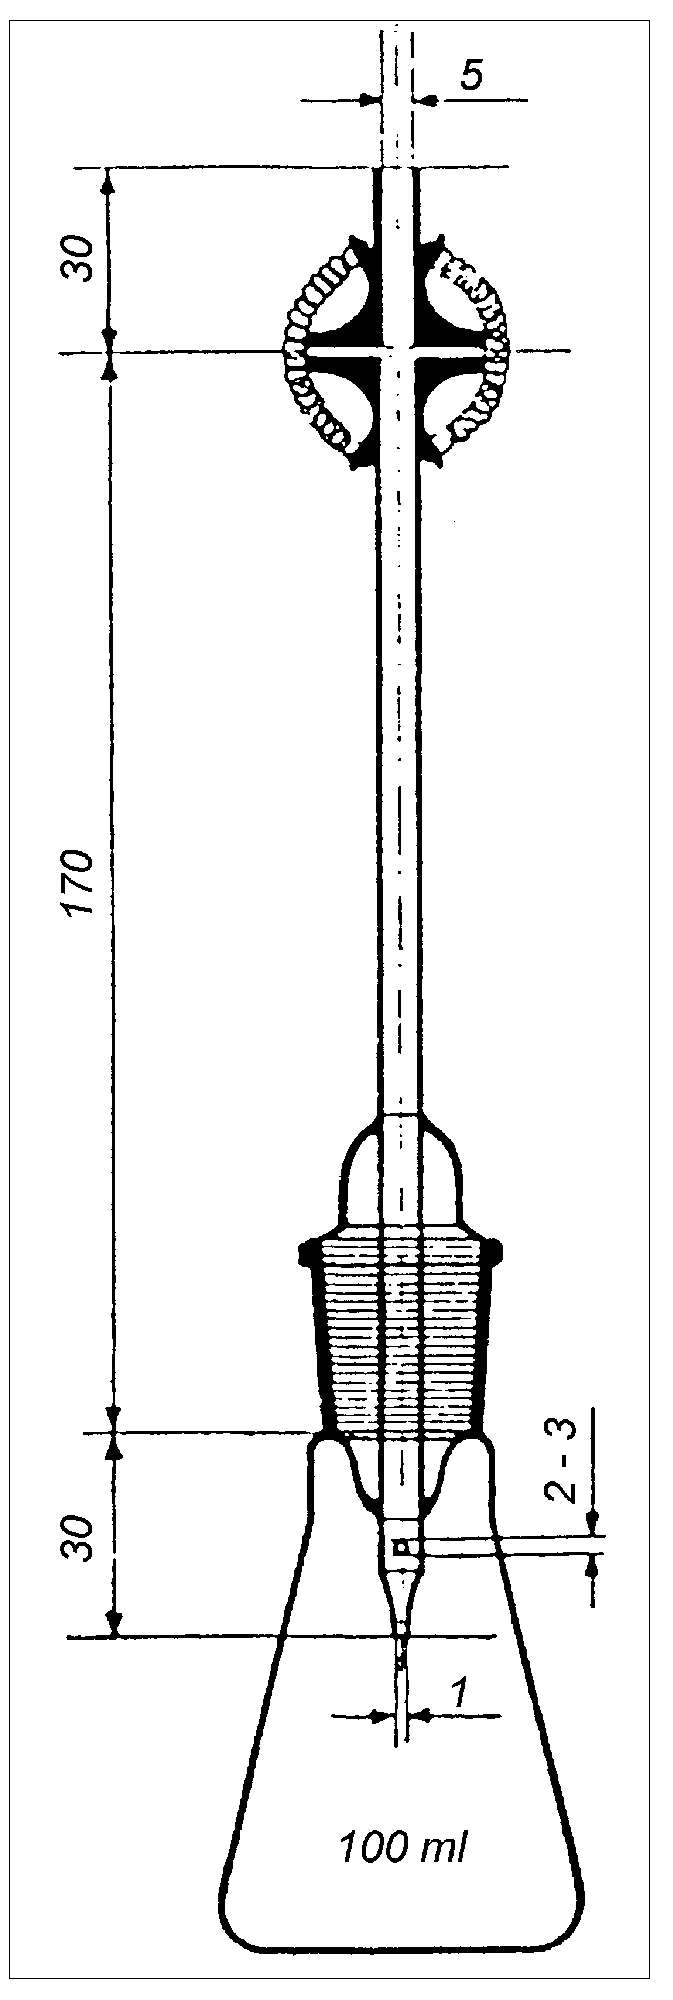
Přístroj na stanovení arsenu, viz obr. 2.4.2-1, se skládá ze 100ml kuželové baňky se zabroušenou skleněnou zátkou, kterou prochází skleněná trubice délky 200 mm a vnitřního průměru 5 mm. Spodní část této trubice je zúžena na vnitřní průměr 1,0 mm a 15 mm od jejího konce je otvor, který je umístěn nejméně 3 mm pod spodním okrajem zátky a má průměr 2 mm až 3 mm. Horní část této trubice je zakončena dokonale rovnou plochou kolmou k ose. K této části je přiložena 30 mm dlouhá skleněná trubice o stejném průměru a se stejně upraveným zakončením. Obě části jsou k sobě přitisknuty pomocí dvou spirálových pružin. Ve spodní trubici je vloženo 50 mg až 60 mg vaty s octanem olovnatým R nebo 50 mg až 60 mg stočeného proužku papíru s octanem olovnatým R, který je umístěn na malé vatové zátce. Do prostoru mezi skleněnými trubicemi se vloží kolečko nebo čtvereček papíru s bromidem rtuťnatým R tak, aby byl zakryt otvor trubice (15 mm x 15 mm).
Předepsané množství zkoušené látky se v kuželové baňce rozpustí ve 25 ml vody R nebo se předepsané množství roztoku zředí vodou R na 25 ml. Přidá se 15 ml kyseliny chlorovodíkové R 0,1 ml chloridu cínatého RS a 5 ml jodidu draselného RS. Po 15min stání se přidá 5 g zinku aktivovaného R, ihned se spojí obě části přístroje a kuželová baňka se ponoří do vodní lázně o teplotě, která umožňuje udržovat stejnoměrný vývoj plynu.
Stejným způsobem se připraví porovnávací roztok za použití 1 ml základního roztoku arsenu (1 ug As/ml) zředěného vodou R na 25 ml.
Nejdříve po dvou hodinách se porovnají skvrny zkoušeného roztoku a porovnávacího roztoku vzniklé na papíru s bromidem rtuťnatým R. Skvrna zkoušeného roztoku není intenzivněji zbarvena než skvrna porovnávacího roztoku.
Metoda B
Do zkumavky se 4 ml kyseliny chlorovodíkové R a asi 5 mg jodidu draselného R se přidá předepsané množství zkoušené látky a 3 ml zkoumadla fosfornanového R. Směs se zahřívá 15 min na vodní lázni za občasného protřepání. Stejným způsobem se připraví porovnávací roztok za použití 0,5 ml základního roztoku arsenu (10 μg As/ml).
Po zahřátí na vodní lázni není zbarvení zkoušeného roztoku intenzivnější než zbarvení porovnávacího roztoku.
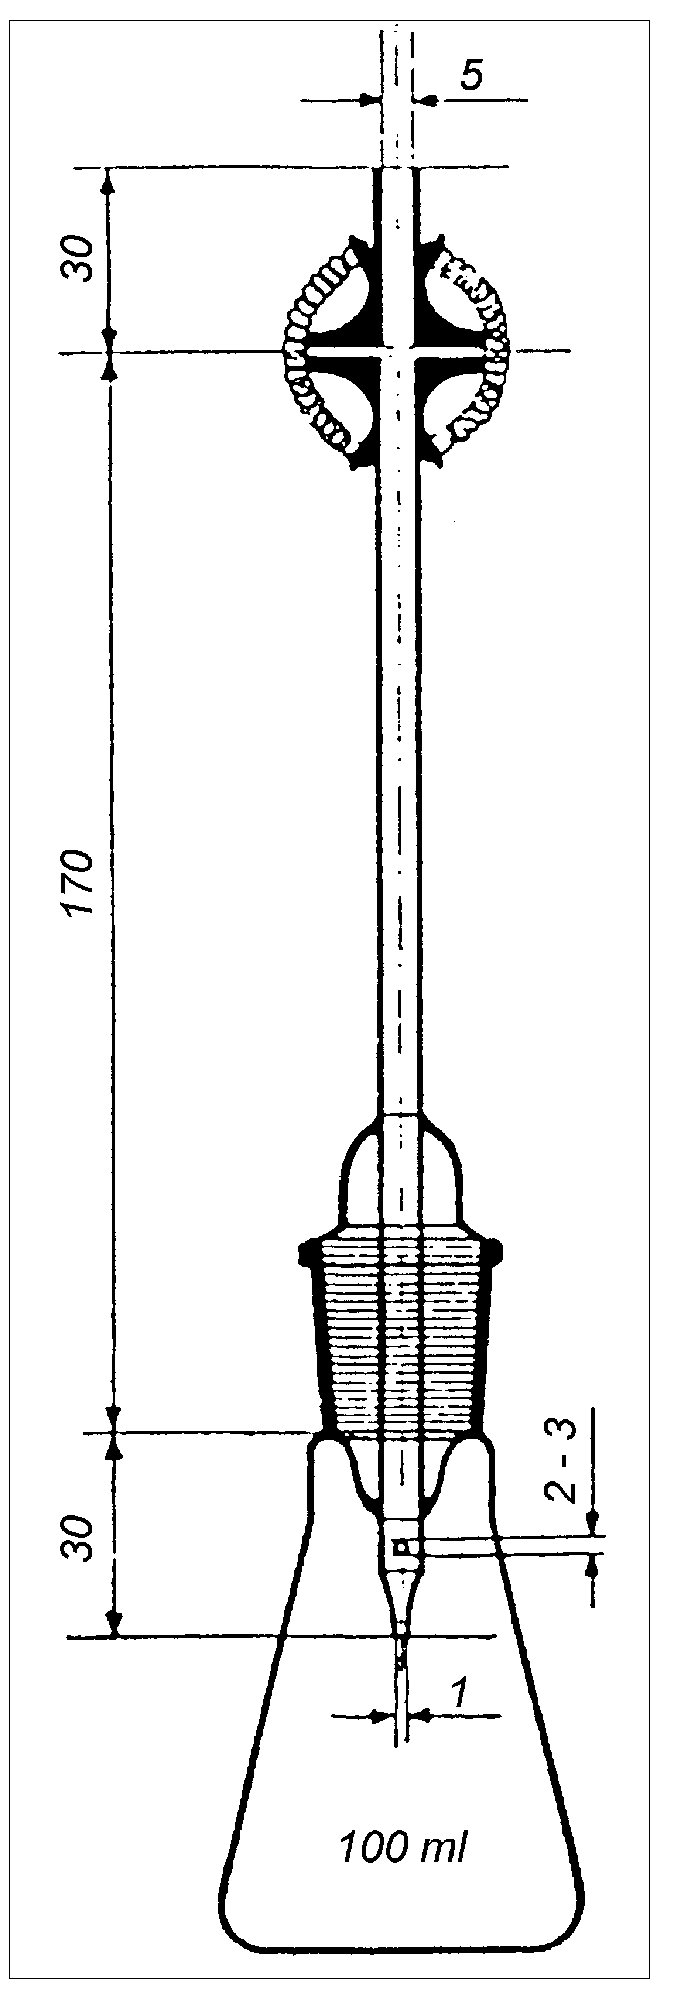
Obr. 2.4.2-1 Přístroj pro limitní zkoušku A na arsen
Rozměry v milimetrech
- 2.4.3 Vápník
Všechny roztoky použité v této zkoušce se připravují z vody destilované R.
K 0,2 ml základního roztoku vápníku (100 μg Ca/ml) v lihu se přidá 1 ml šťavelanu amonného RS. Po 1 min se přidá směs 1 ml kyseliny octové zředěné RS a 15 ml roztoku obsahujícího předepsané množství zkoušené látky a protřepe se.
Současně se stejným způsobem připraví porovnávací roztok za použití směsi 10 ml základního roztoku vápníku (10 μg Ca/ml), 1 ml kyseliny octové zředěné RS a 5 ml vody destilované R.
Po 15 min se zkoušený roztok nezakalí intenzivněji než porovnávací roztok.
- 2.4.4 Chloridy
K 15 ml zkoušeného roztoku se přidá 1 ml kyseliny dusičné zředěné RS a směs se najednou přelije do zkumavky obsahující 1 ml dusičnanu stříbrného RS2.
Stejným způsobem se připraví porovnávací roztok za použití 10 ml základního roztoku chloridů (5 μg Cl/ml) a 5 ml vody R. Roztoky se nechají stát za chránění před světlem.
Po 5 min zkoušený roztok neopalizuje nebo se nezakalí intenzivněji než porovnávací roztok. Opalescence nebo zákal se pozoruje ze strany proti černému matnému pozadí.
- 2.4.5 Fluoridy
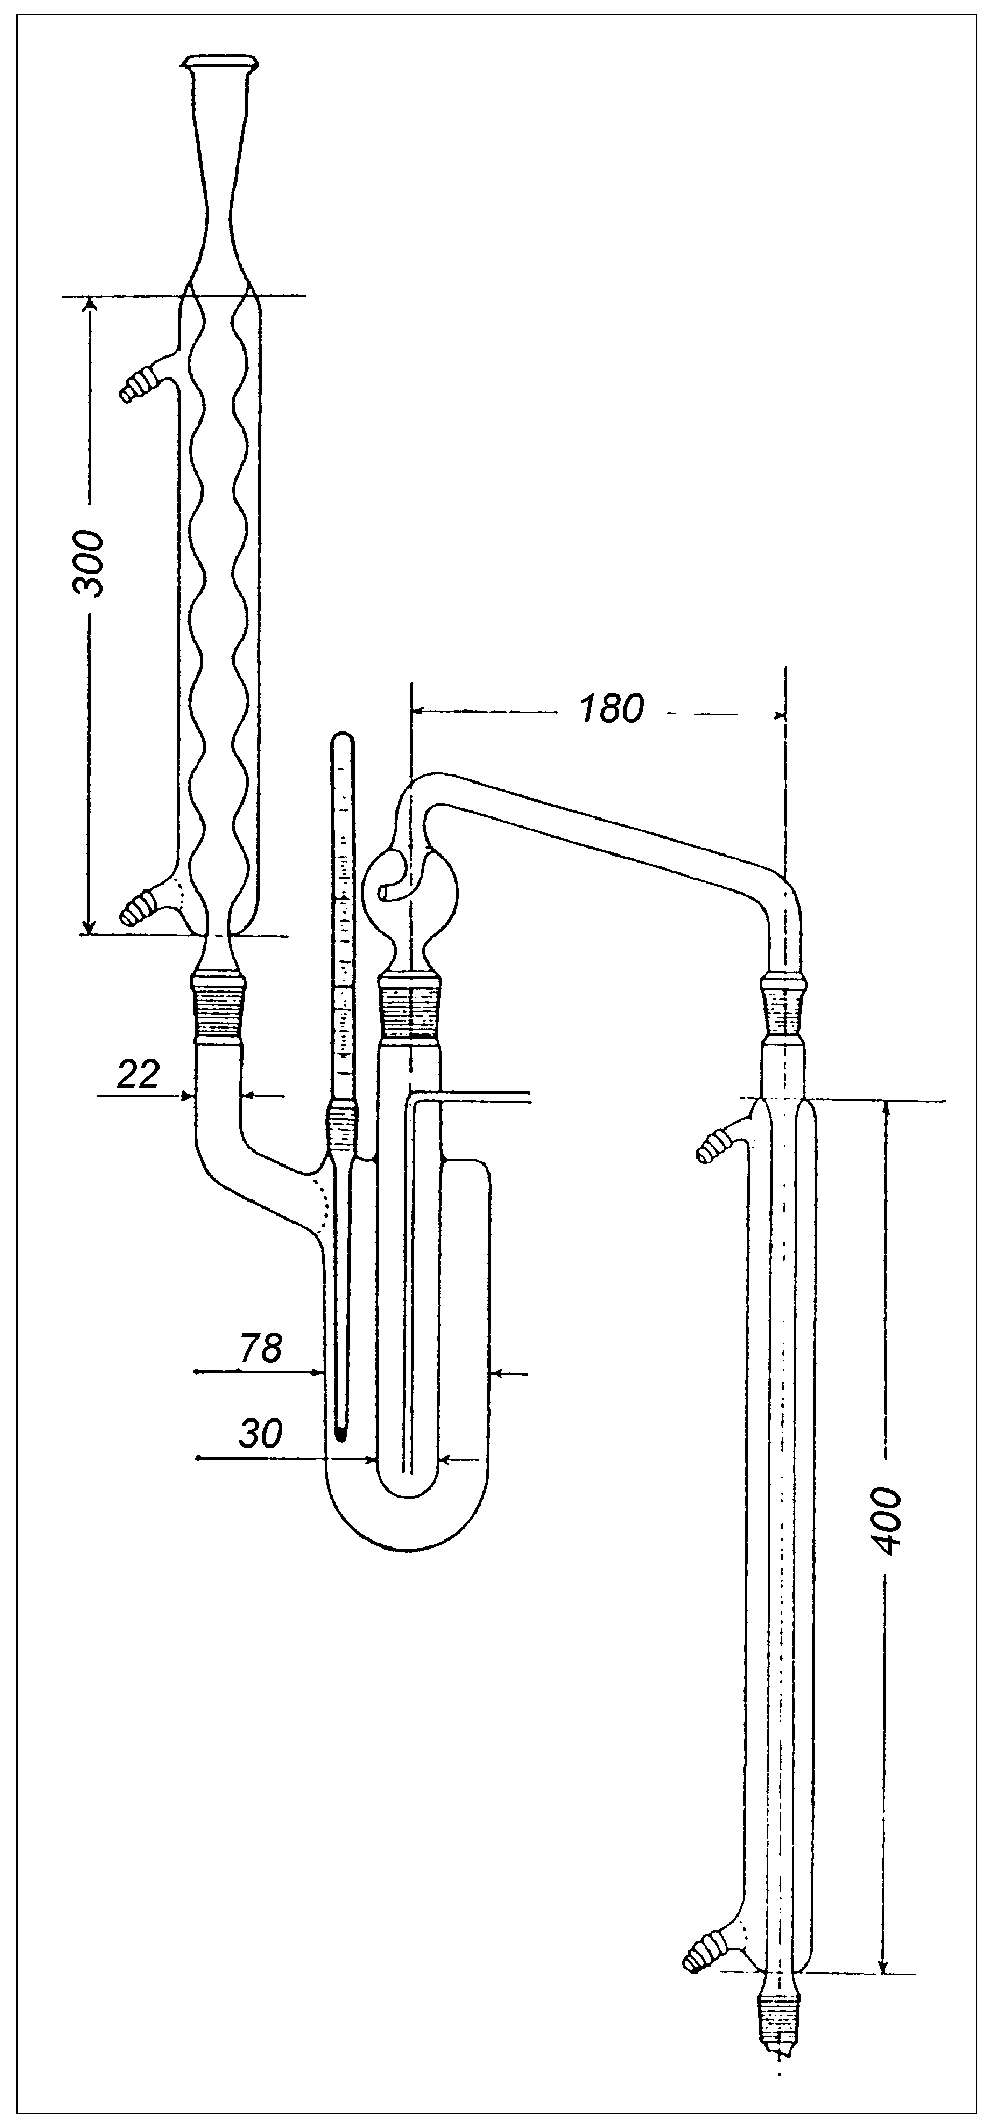
Do vnitřní zkumavky přístroje na stanovení fluoridů, viz obrázek 2.4.5-1, se vpraví předepsané množství zkoušené látky, 0,1 g kyselinou promytého písku R a 20 ml směsi složené ze stejných objemových dílů kyseliny sírové R a vody R. Pak se zahřeje vnější zkumavka obsahující tetrachlorethan R k varu (146 °C) a při této teplotě se udržuje.
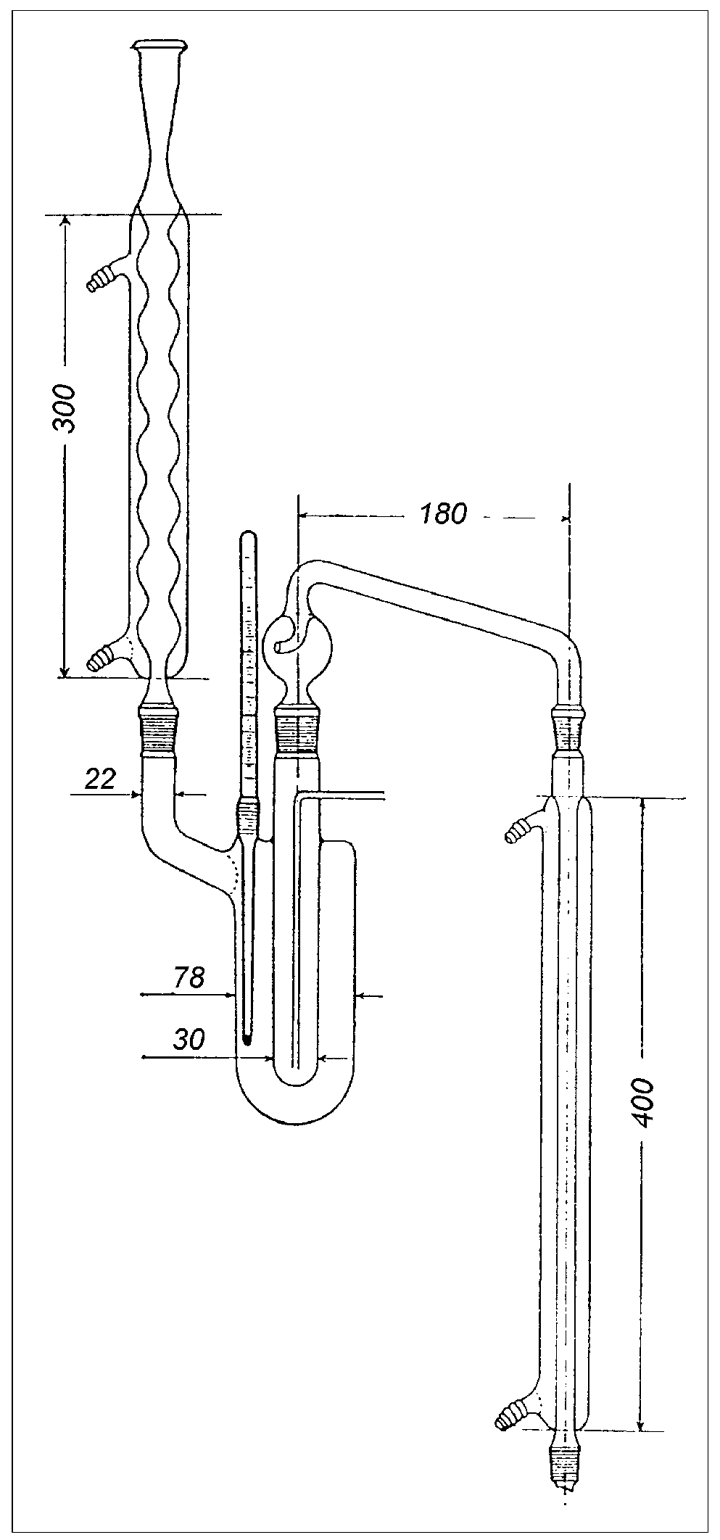
Obr. 2.4.5-1 Přístroj pro limitní zkoušku na fluoridy
Rozměry v milimetrech
Zahřívá se vyvíječ páry, destiluje se a destilát se zachytává ve 100ml odměrné baňce obsahující 0,3 ml hydroxidu sodného 0,1 mol/l RS a 0,1 ml fenolftaleinu RS. Během destilace se ve vnitřní zkumavce udržuje konstantní objem (20 ml) a zajistí se v případě potřeby přídavkem hydroxidu sodného 0,1 mol/l VS, aby destilát zůstal alkalický. Destilát se zředí vodou R na 100 ml (zkoušený roztok).
Stejným způsobem se připraví porovnávací roztok za použití 5 ml základního roztoku fluoridů (10 μg F/ml) místo zkoušené látky. Do dvou skleněných odměrných válců se zabroušenou skleněnou zátkou se vpraví po 20 ml zkoušeného a porovnávacího roztoku a po 5 ml zkoumadla aminomethylalizarindioctového R.
Po 20 min se zkoušený roztok nezbarví intenzivněji modře (původní zbarvení je červené) než porovnávací roztok.
- 2.4.6 Hořčík
K 10 ml předepsaného roztoku se přidá 0,1 g tetraboritanu sodného R. Jestliže je třeba, upraví se pH roztoku na 8,8 až 9,2 kyselinou chlorovodíkovou zředěnou RS nebo hydroxidem sodným zředěným RS. Potom se roztok převede do dělicí nálevky a vytřepává se postupně dvakrát vždy po dobu 1 min 5 ml roztoku hydroxychinolinu R (1 g/l) v chloroformu R a nechá se oddělit. Po oddělení se organická vrstva odstraní a k vodné vrstvě se přidá 0,4 ml butylaminu R a 0,1 ml triethanolaminu R. Jestliže je třeba, upraví se pH roztoku na 10,5 až 11,5, pak se přidají 4 ml roztoku hydroxychinolinu R (1 g/l) v chloroformu R, opět se vytřepává po dobu 1 min a nechá se oddělit. K hodnocení se použije spodní vrstva.
Současně se stejným způsobem připraví porovnávací roztok za použití 1 ml základního roztoku hořčíku (10 /μg Mg/ml) a 9,0 ml vody R.
Zkoušený roztok se nezbarví intenzivněji než porovnávací roztok.
- 2.4.7 Hořčík a kovy alkalických zemin
Ke 200 ml vody R se přidá 0,1 g hydroxylamoniumchloridu R, 10 ml tlumivého roztoku s chloridem amonným o pH 10,0,1 ml síranu zinečnatého 0,1 mol/l VS a asi 15 mg černi eriochromové T s chloridem sodným R. Zahřeje se asi na 40 °C a titruje se edetanem disodným 0,01 mol/l VS z fialového do jasně modrého zbarvení. Pak se přidá předepsané množství zkoušené látky rozpuštěné ve 100 ml vody R nebo předepsané množství zkoušeného roztoku. Jestliže se zbarvení roztoku po přidání zkoušené látky změnilo zpět na fialové, titruje se dále edetanem disodným 0,01 mol/l VS opět do modrého zbarvení.
Spotřeba roztoku edetanu disodného 0,01 mol/l PS při druhé titraci není vyšší, než je předepsáno.
- 2.4.8 Těžké kovy
Metoda A
Ke 12 ml předepsaného vodného roztoku se přidají 2 ml tlumivého roztoku o pH 3,5 a 1,2 ml zkoumadla thioacetamidového R a směs se ihned promíchá (zkoušený roztok). Stejným způsobem se připraví porovnávací roztok za použití 10 ml základního roztoku olova (1 μg nebo 2 μg Pb/ml), jak je předepsáno, a přidají se 2 ml zkoušeného roztoku. Současně se připraví kontrolní roztok za použití 10 ml vody R a 2 ml zkoušeného roztoku. V porovnání s kontrolním roztokem vykazuje porovnávací roztok slabě hnědé zbarvení.
Po 2 min hnědé zbarvení zkoušeného roztoku není intenzivnější než zbarvení porovnávacího roztoku.
Metoda B
Zkoušená látka se rozpustí v organickém rozpouštědle obsahujícím minimální procento vody (např. dioxan obsahující 15 % vody nebo aceton obsahující 15 % vody).
Ke 12 ml předepsaného roztoku se přidají 2 ml tlumivého roztoku o pH 3,5. Promíchá se a přidá se 1,2 ml zkoumadla thioacetamidového a směs se ihned promíchá (zkoušený roztok). Stejným způsobem se připraví porovnávací roztok za použití 10 ml roztoku olova (1 μg nebo 2 μg Pb/ml), jak je předepsáno, a 2 ml zkoušeného roztoku. Roztok olova (1 μg nebo 2 μg Pb/ml) se připraví zředěním základního roztoku olova (100 μg Pb/ml) rozpouštědlem použitým pro zkoušenou látku.
Současně se připraví kontrolní roztok smícháním 10 ml použitého rozpouštědla a 2 ml zkoušeného roztoku. V porovnání s kontrolním roztokem vykazuje porovnávací roztok slabě hnědé zbarvení.
Po 2 min není hnědé zbarvení zkoušeného roztoku intenzivnější než zbarvení porovnávacího roztoku.
Metoda C
Předepsané množství zkoušené látky (nejvýše 2 g) se převede do křemenného kelímku se 4 ml roztoku síranu horečnatého R (250 g/l) v kyselině sírové zředěné RS. Směs se promíchá tenkou skleněnou tyčinkou a opatrně se zahřívá, až se směs roztaví. Jestliže je směs tekutina, šetrně se odpaří do sucha na vodní lázni. Za stoupající teploty se zahřívá a spaluje tak dlouho, až je zbytek bílý nebo pouze slabě šedý. Spalování se provádí při teplotě nepřevyšující 800 °C. Po vychladnutí se zbytek zvlhčí několika kapkami kyseliny sírové zředěné RS, odpaří se, znovu se spálí a nechá vychladnout. Doba spalování nesmí přesáhnout 2 hod. Zbytek se převede dvakrát 5 ml kyseliny chlorovodíkové zředěné RS do zkumavky. Přidá se 0,1 ml fenolftaleinu RS a amoniak 26% R do vzniku růžového zbarvení. Po ochlazení se přidá kyselina octová ledová R do odbarvení a ještě navíc 0,5 ml. Je-li potřeba, zfíltruje se a filtr se promyje. Zředí se vodou R na 20 ml. Ke 12 ml takto získaného roztoku se přidají 2 ml tlumivého roztoku o pH 3,5 a směs se promíchá. Přidá se 1,2 ml zkoumadla thioacetamidového R a ihned se promíchá (zkoušený roztok).
Současně se připraví porovnávací roztok za použití 4 ml roztoku síranu hořečnatého R (250 g/l) v kyselině sírové zředěné RS a předepsaného objemu základního roztoku olova (10 μg Pb/ml). Stejným způsobem, jako je předepsáno u zkoušeného roztoku, se spálí, rozpustí v kyselině chlorovodíkové, přidá se roztok amoniaku, kyselina octová a zředí se vodou R na 20 ml. K 10 ml tohoto roztoku se přidají 2 ml zkoušeného roztoku, 2 ml tlumivého roztoku o pH 3,5 a promíchá se. Přidá se 1,2 ml zkoumadla thioacetamidového R a ihned se promíchá.
Současně se připraví kontrolní roztok smícháním 10 ml vody R a 2 ml zkoušeného roztoku. V porovnání s kontrolním roztokem vykazuje porovnávací roztok slabě hnědé zbarvení.
Po 2 min není hnědé zbarvení zkoušeného roztoku intenzivnější než zbarvení porovnávacího roztoku.
Metoda D
Do křemenného kelímku se naváží předepsané množství zkoušené látky a smíchá se s 0,5 g oxidu horečnatého R1. Žíhá se do slabě červeného žáru, až vznikne homogenní bílá nebo šedobílá hmota. Pokud ještě po 30 min spalování zůstává směs barevná, nechá se vychladnout, promíchá se tenkou skleněnou tyčinkou a spalování se opakuje. Je-li nutné, postup se opakuje. Dále se žíhá asi 1 h při 800 °C. Zbytek se převede dvakrát 5 ml směsi stejných objemových dílů kyseliny chlorovodíkové RS a vody R do zkumavky. Přidá se 0,1 ml fenolftaleinu R a roztok amoniaku 26% R do růžového zbarvení. Po ochlazení se přidá kyselina octová ledová R do odbarvení a ještě 0,5 ml navíc. Je-li potřeba, zfiltruje se a filtr se promyje. Zředí se vodou R na 20 ml. Ke 12 ml takto získaného roztoku se přidají 2 ml tlumivého roztoku o pH 3,5 a promíchá se. Přidá se 1,2 ml zkoumadla thioacetamidového R a ihned se promíchá (zkoušený roztok).
Porovnávací roztok se připraví následujícím postupem. K 0,5 g oxidu horečnatého R1 se přidá předepsané množství základního roztoku olova (10 μg Pb/ml) a vysuší se při 100 °C až 105 °C v sušárně. Stejným způsobem, jako je předepsáno u zkoušeného roztoku, se spálí, přidá se kyselina chlorovodíková, roztok amoniaku, kyselina octová a zředí se vodou R na 20 ml. K 10 ml tohoto roztoku se přidají 2 ml zkoušeného roztoku, 2 ml tlumivého roztoku o pH 3,5 a promíchá se. Přidá se 1,2 ml zkoumadla thioacetamidového R a ihned se promíchá.
Současně se připraví kontrolní roztok smícháním 10 ml vody R a 2 ml zkoušeného roztoku. V porovnání s kontrolním roztokem vykazuje porovnávací roztok slabě hnědé zbarvení.
Po 2 min není hnědé zbarvení zkoušeného roztoku intenzivnější než zbarvení porovnávacího roztoku.
Metoda E
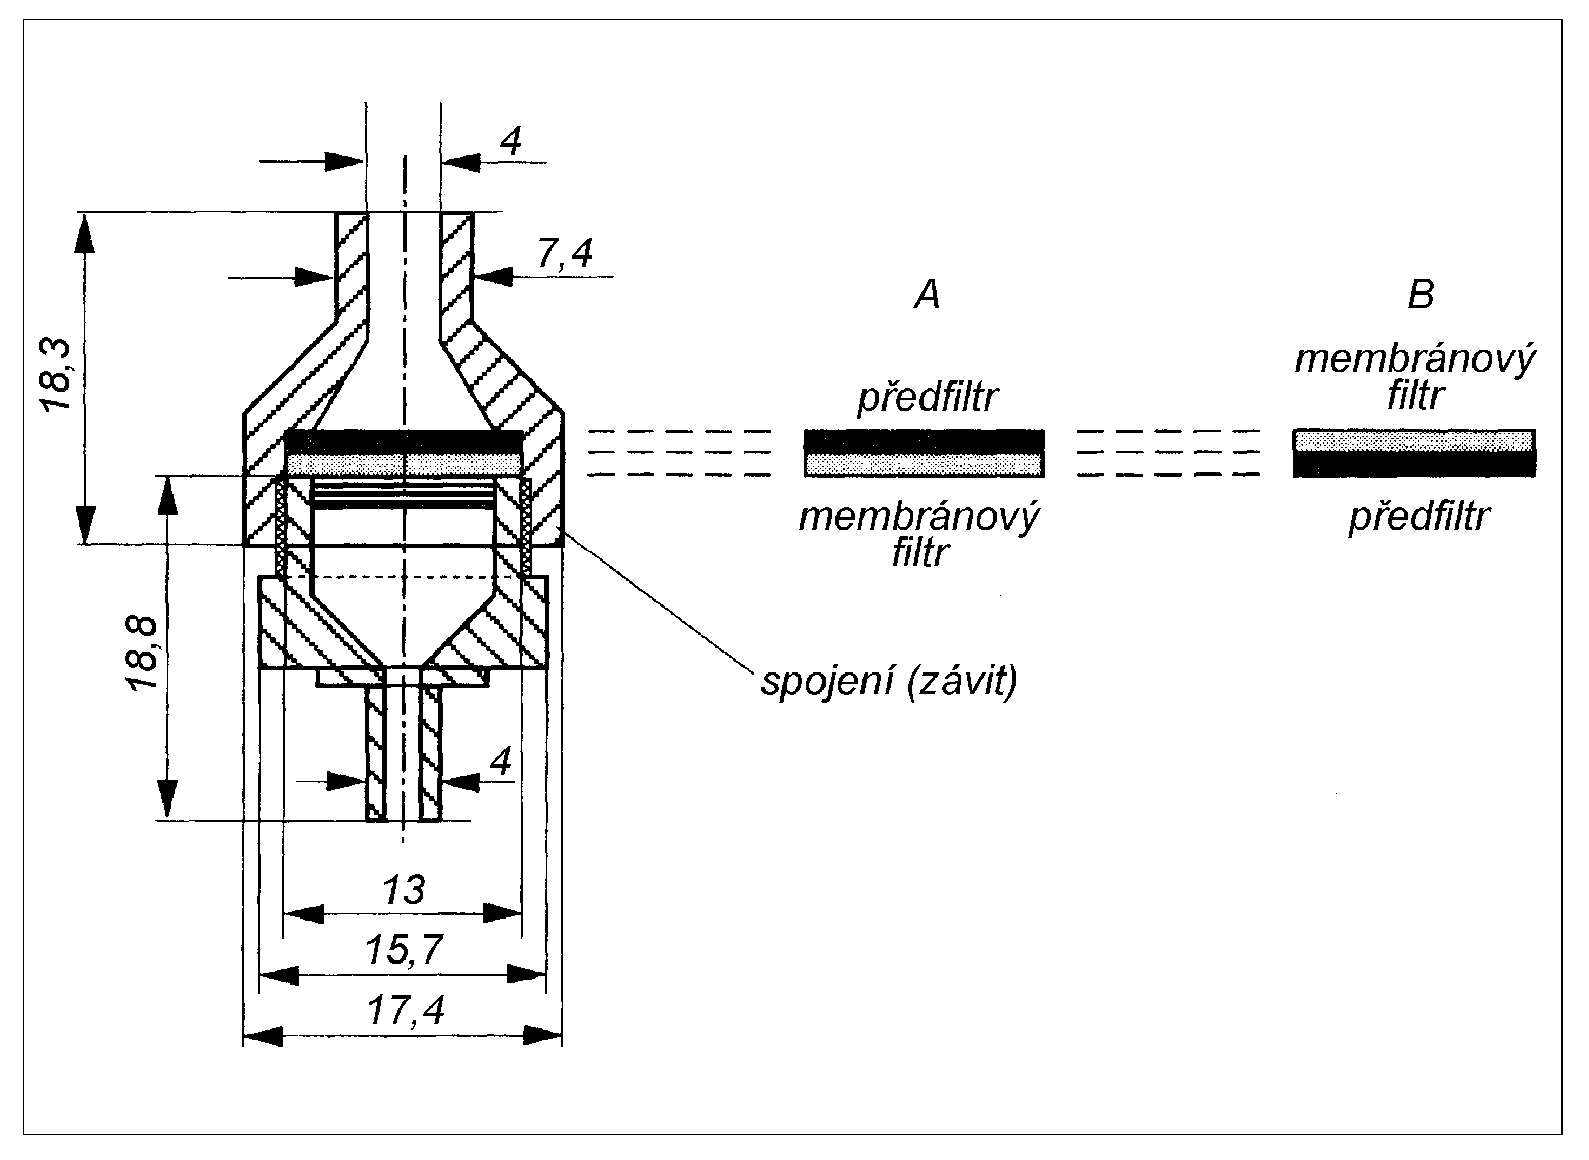
Předepsané množství zkoušené látky se rozpustí ve 30 ml vody R nebo v jiném předepsaném objemu. Filtrační zařízení se připraví z válce 50ml injekční stříkačky bez pístu připojením k nástavci, v němž na rovné ploše je membránový filtr (rozměr pórů 3 μm) a na něm předfiltr, viz obr. 2.4.8-1A.
Zkoušeným roztokem se naplní válec injekční stříkačky, vloží se píst a jeho stlačením se všechna tekutina zfiltruje. Po otevření podložky a odejmutí předfiltru se zkontroluje membránový filtr. Je-li znečištěn, vymění se za nový a postup se opakuje stejným způsobem.
K předfiltrátu nebo k předepsanému objemu předfiltrátu se přidají 2 ml tlumivého roztoku o pH 3,5 a 1,2 ml zkoumadla thioacetamidového R. Po promíchání se nechá 10 min stát a znovu se zfiltruje stejným způsobem. Filtry při této filtraci jsou umístěny opačně, na rovné ploše předfiltr a na něm membránový filtr, viz obr. 2.4.8-1B. Filtrace se provádí pomalu a rovnoměrně mírným a stálým tlakem na píst injekční stříkačky. Po skončení filtrace se podložka otevře, membránový filtr se vyjme a usuší pomocí filtračního papíru.
Stejným způsobem se připraví porovnávací roztok za použití předepsaného objemu základního roztoku olova (1 μg Pb/ml).
Zbarvení skvrny na membránovém filtru zkoušeného roztoku není intenzivnější než zbarvení skvrny na membránovém filtru porovnávacího roztoku.
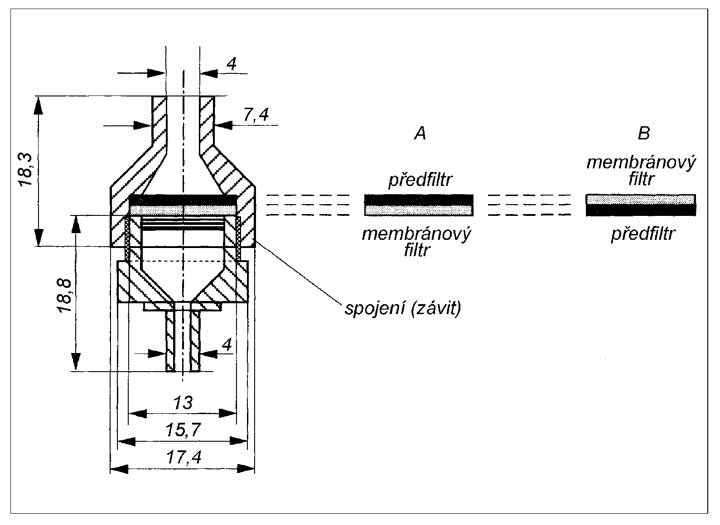
Obr. 2.4.8.-1 Zařízení pro limitní zkoušku na těžké kovy (metoda E)
Rozměry v milimetrech
- A - předfiltrace roztoku
- B - filtrace roztoku po přidání zkoumadel
- 2.4.9 Železo
Předepsané množství zkoušené látky se rozpustí ve vodě R a zředí se jí na 10 ml nebo se použije 10 ml předepsaného roztoku. Přidají se 2 ml roztoku kyseliny citronové R (200 g/l) a 0,1 ml kyseliny thioglykolové R. Promíchá se, zalkalizuje se amoniakem 17,5% RS a zředí se vodou R na 20 ml (zkoušený roztok). Současně se stejným způsobem připraví porovnávací roztok za použití 10 ml základního roztoku železa (1 μg. Fe/ml).
Po 5 min není růžové zbarvení zkoušeného roztoku intenzivnější než zbarvení porovnávacího roztoku.
- 2.4.10 Olovo v cukrech
Stanovení olova se provede atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 20,0 g zkoušené látky se rozpustí ve směsi stejných objemových dílů kyseliny octové zředěné RS a vody R a touto směsí se zředí na 100,0 ml. Přidají se 2,0 ml nasyceného roztoku pyrrolidinyldithiokarbamatu amonného R (asi 10 g/l) a 10,0 ml isobutylmethylketonu R a potom se 30 s třepe, přičemž se směs chrání před světlem. Po oddělení vrstev se dále použije vrstva isobutylmethylketonu.
Porovnávací roztoky. Tři porovnávací roztoky se připraví stejným způsobem jako zkoušený roztok s tím rozdílem, že se k 20,0 g zkoušené látky navíc přidá 0,5 ml, 1,0 ml a 1,5 ml základního roztoku olova (10 μg Pb/ml).
Nulová poloha přístroje se nastaví pomocí isobutylmethylketonu R, který byl připraven stejným způsobem jako zkoušený roztok bez zkoušené látky. Měří se absorbance roztoků při 283,3 nm za použití olověné lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen.
Zkoušená látka obsahuje nejvýše 0,5 μg Pb/g, není-li uvedeno jinak.
- 2.4.11 Fosforečnany
Ke 100 ml zkoušeného roztoku připraveného a v případě potřeby zneutralizovaného tak, jak je předepsáno v jednotlivých článcích, se přidají 4 ml molybdenan-kyseliny sírové RS3. Protřepe se a přidá se 0,1 ml chloridu cínatého RS1.
Současně se stejným způsobem připraví porovnávací roztok za použití 2 ml základního roztoku fosforečnanů (5 μg PO4/ml) a 98 ml vody R. Po 10 min se hodnotí zbarvení 20 ml každého roztoku. Zbarvení zkoušeného roztoku není intenzivnější než zbarvení porovnávacího roztoku.
- 2.4.12 Draslík
K 10 ml předepsaného roztoku se přidají 2 ml čerstvě připraveného roztoku tetrafenylboritanu sodného R (10 g/l).
Současně se stejným způsobem připraví porovnávací roztok za použití 5 ml základního roztoku draslíku (20 μg K/ml) a 5 ml vody R.
Po 5 min zkoušený roztok neopalizuje intenzivněji než porovnávací roztok.
- 2.4.13 Sírany
Všechny roztoky použité v této zkoušce se připravují z vody destilované R.
- 2.4.1 Amonium