Předchozí stránkaPo dokončení výroby každé šarže aktivních prostředků uvedených v § 2 odst. 2 písm. g) zákona o zdravotnických prostředcích uvědomí výrobce notifikovanou osobu o uvolnění šarže těchto aktivních prostředků a zašle jí certifikát týkající se uvolnění šarže derivátu z lidské krve použitého v tomto aktivním prostředku, vydaný příslušnou laboratoří určenou k tomuto účelu členským státem, v České republice v souladu se zvláštním právním předpisem20).
Příloha č. 5
k nařízení vlády č. 154/2004 Sb.ES PROHLÁŠENÍ O SHODĚ S TYPEM
(Zabezpečení jakosti výroby)
- 1. Výrobce
- 1.1. používá systém zabezpečení jakosti schválený pro výrobu aktivních prostředků; jejich výstupní kontrolu provádí podle bodu 3 této přílohy,
- 1.2. podléhá dozoru podle bodu 4 této přílohy.
- 2. ES prohlášení o shodě s typem je součástí postupu, kterým výrobce plnící závazky podle bodu 1. této přílohy zaručuje a prohlašuje, že příslušné aktivní prostředky odpovídají typu popsanému v certifikátu ES přezkoušení typu a splňují ustanovení tohoto nařízení, která se na ně vztahují.
Výrobce, popřípadě zplnomocněný zástupce
- 2.1. opatřuje aktivní prostředky označením CE podle § 5, k němuž je připojeno identifikační číslo příslušné notifikované osoby, a
- 2.2. vypracuje písemné prohlášení o shodě, které je povinen uchovávat. Toto prohlášení se vypracuje pro jeden nebo více vyrobených aktivních prostředků prokazatelně identifikovaných názvem aktivního prostředku, kódem aktivního prostředku nebo jiným jednoznačným odkazem.
- 3. Systém jakosti.
- 3.1. Výrobce předkládá notifikované osobě žádost o vyhodnocení svého systému jakosti; žádost musí obsahovat
- 3.1.1. odpovídající údaje o aktivních prostředcích, jejichž výroba se předpokládá,
- 3.1.2. dokumentaci systému jakosti,
- 3.1.3. záruky plnění závazků vyplývajících ze schváleného systému jakosti,
- 3.1.4. záruky udržování schváleného systému jakosti v použitelném a účinném stavu,
- 3.1.5. technickou dokumentaci schválených typů a kopii certifikátu ES přezkoušení typu, jestliže to přichází v úvahu,
- 3.1.6. závazek výrobce, že zavede a bude aktualizovat systematický postup vyhodnocování zkušeností získaných s aktivními prostředky uvedenými na trh (poprodejní dozor) včetně ustanovení uvedených v příloze č. 7 k tomuto nařízení. Součástí tohoto závazku je povinnost výrobce oznámit Ústavu nežádoucí příhody15) ihned, jakmile se o nich dozví.
- 3.2. Uplatněný systém jakosti musí zajistit, že vyrobené aktivní prostředky odpovídají typu popsanému v certifikátu ES přezkoušení typu. Prvky, požadavky a opatření přijatá výrobcem pro jím uplatňovaný systém musí být systematicky a řádně dokumentovány formou písemných zásad a postupů, které musí umožnit jejich jednotný výklad, zejména záznamů o jakosti, programů jakosti, plánu jakosti a příručky jakosti.
Dokumentace systému jakosti musí obsahovat zejména popis
- 3.2.1. cílů systému jakosti u výrobce,
- 3.2.2. organizační struktury a výrobní činnosti u výrobce, zejména
- 3.2.2.1. vymezení zodpovědnosti vedoucích zaměstnanců a jejich pravomoci ve vztahu k jakosti výroby aktivních prostředků,
- 3.2.2.2. metody sledování účinnosti systému jakosti, zejména jeho schopností dosáhnout požadované jakosti aktivních prostředků, včetně kontroly těch aktivních prostředků, které požadované jakosti nedosáhnou,
- 3.2.2.3. pokud výrobu nebo výstupní kontrolu a zkoušky aktivních prostředků nebo jejich částí provádí třetí osoba, metody sledování účinného fungování systému jakosti, a zejména způsob a rozsah kontroly vykonávané nad třetí osobou,
- 3.2.3. techniky kontroly a zajištění jakosti aktivních prostředků ve stadiu jejich výroby, zejména
- 3.2.3.1. postupů, které budou používány zejména pro sterilizaci, prodej, a příslušné dokumenty,
- 3.2.3.2. postupy k identifikaci aktivního prostředku, vypracované a aktualizované ve všech stadiích jeho výroby na základě výkresů, specifikací a dalších příslušných dokumentů,
- 3.2.4. příslušné testy a zkoušky, které budou vykonány před výrobou, během výroby a po výrobě aktivních prostředků, jejich četnost a použitá zkušební zařízení.
- 3.3. Notifikovaná osoba provádí audity systému jakosti za účelem zjištění, zda systém jakosti vyhovuje požadavkům uvedeným v bodu 3.2. této přílohy. Shoda s těmito požadavky se předpokládá u systémů jakosti, které používají odpovídající harmonizované normy systému jakosti. V týmu pověřeném hodnocením systému jakosti musí být alespoň jeden člen, který má zkušenosti s hodnocením příslušných technologií. Hodnotitelský postup zahrnuje kontrolu provozních prostor výrobce. Notifikovaná osoba oznámí výrobci po provedeném auditu systému jakosti své rozhodnutí, které musí obsahovat závěry kontroly a odůvodněné zhodnocení. Obsah tohoto ustanovení se nedotýká § 5 odst. 5.
- 3.4. Výrobce informuje notifikovanou osobu, která schválila systém jakosti, o každém záměru změnit tento systém. Notifikovaná osoba zhodnotí navrhované změny a ověří, zda takto změněný systém jakosti vyhovuje požadavkům uvedeným v bodu 3.2. této přílohy, a oznámí výrobci své rozhodnutí. Toto rozhodnutí musí obsahovat závěry kontroly a odůvodněné zhodnocení.
- 4. Dozor.
- 4.1. Cílem dozoru je zajistit, aby výrobce náležitě plnil závazky vyplývající ze schváleného systému jakosti.
- 4.2. Výrobce zmocní notifikovanou osobu k provádění všech nezbytných kontrol a poskytne jí příslušné informace, zejména
- 4.2.1. dokumentaci systému jakosti,
- 4.2.2. technickou dokumentaci,
- 4.2.3. údaje vyhrazené systémem jakosti pro oblast výroby aktivních prostředků, především zprávy o kontrolách, zkouškách, normalizaci, kalibraci a o kvalifikaci příslušných zaměstnanců.
- 4.3. Notifikovaná osoba provádí
- 4.3.1. periodicky, popřípadě
- 4.3.2. podle svého uvážení i předem neohlášené
kontroly a hodnocení tak, aby se ujistila, že výrobce používá schválený systém jakosti; o těchto kontrolách a hodnoceních výrobci poskytne zprávu.
- 5. Notifikovaná osoba poskytuje jiným notifikovaným osobám na jejich žádost informace týkající se vydaných, odmítnutých a odňatých schválení systémů jakosti.
- 6. Použití pro aktivní prostředky uvedené v ustanovení § 2 odst. 2 písm. g) zákona o zdravotnických prostředcích.
Po dokončení výroby každé šarže aktivních prostředků uvedených v § 2 odst. 2 písm. g) zákona o zdravotnických prostředcích uvědomí výrobce notifikovanou osobu o uvolnění šarže těchto aktivních prostředků a zašle jí certifikát týkající se uvolnění šarže derivátu z lidské krve použitého v tomto aktivním prostředku, vydaný příslušnou laboratoří určenou k tomuto účelu členským státem, v České republice v souladu se zvláštním právním předpisem20).
Příloha č. 6
k nařízení vlády č. 154/2004 Sb.USTANOVENÍ O AKTIVNÍCH PROSTŘEDCÍCH URČENÝCH PRO ZVLÁŠTNÍ ÚČELY
- 1. Výrobce, popřípadě zplnomocněný zástupce vydá pro zakázkový aktivní prostředek nebo aktivní prostředek určený pro klinické zkoušky prohlášení uvedené v bodu 2 této přílohy.
- 2. Prohlášení musí obsahovat u
- 2.1. zakázkového aktivního prostředku
- 2.1.1. jméno, popřípadě jména, a příjmení výrobce, adresu a místa podnikání, jestliže výrobcem je fyzická osoba; název nebo obchodní firmu, adresu sídla, jestliže výrobcem je právnická osoba,
- 2.1.2. údaje potřebné pro identifikaci dotyčného aktivního prostředku,
- 2.1.3. prohlášení, že tento aktivní prostředek je určen výlučně pro určitého pacienta s uvedením jeho příjmení,
- 2.1.4. příjmení zdravotnického pracovníka kvalifikovaného v souladu se zvláštním právním předpisem22a), který tento aktivní prostředek předepsal, a název nebo obchodní firmu osoby oprávněné poskytovat zdravotní péči podle zvláštních právních předpisů23), která bude tento aktivní prostředek implantovat, jestliže to přichází v úvahu,
- 2.1.5. specifické vlastnosti aktivního prostředku, jak jsou uvedeny v předpisu tohoto aktivního prostředku,
- 2.1.6. prohlášení, že tento aktivní prostředek vyhovuje základním požadavkům podle přílohy č. 1 k tomuto nařízení, popřípadě údaj uvádějící, které z těchto požadavků nejsou zcela splněny, včetně uvedení důvodů,
- 2.2. pro aktivní prostředky určené ke klinickým zkouškám podle přílohy č. 7 k tomuto nařízení:
- 2.2.1. údaje umožňující identifikaci dotyčných aktivních prostředků,
- 2.2.2. plán klinických zkoušek,
- 2.2.3. soubor informací pro zkoušejícího,
- 2.2.4. potvrzení o pojištění subjektů,
- 2.2.5. dokumenty použité k získání informovaného souhlasu,
- 2.2.6. prohlášení, zda aktivní prostředek obsahuje jako svou integrální součást látku nebo derivát z lidské krve uvedené v bodě 10. přílohy č. 1 k tomuto nařízení,
- 2.2.7. stanovisko příslušné etické komise a podrobné údaje k hlediskům, na která se toto stanovisko vztahuje,
- 2.2.8. jméno zdravotnického pracovníka kvalifikovaného v souladu s jiným právním předpisem22a), nebo jiné oprávněné osoby a instituce pověřené zkouškami,
- 2.2.9. místo, datum zahájení a plánované trvání klinických zkoušek,
- 2.2.10. prohlášení, že dotyčný aktivní prostředek splňuje základní požadavky kromě hledisek, která tvoří předmět zkoušek, a že s ohledem na tato hlediska byla přijata veškerá preventivní opatření k ochraně zdraví a bezpečnosti pacienta.
- 3. Výrobce příslušným vnitrostátním subjektům zpřístupní
- 3.1. u zakázkových aktivních prostředků dokumentaci, která uvede místo nebo místa výroby a umožní pochopení návrhu, výroby a funkční způsobilosti aktivního prostředku, včetně očekávané funkční způsobilosti, aby bylo možné posoudit shodu s požadavky tohoto nařízení,
- 3.2. u aktivních prostředků určených ke klinickým zkouškám též dokumentaci, která musí obsahovat
- 3.2.1. celkový popis aktivního prostředku a jeho určená použití,
- 3.2.2. konstrukční výkresy, výrobní technologie, zejména pokud jde o sterilizaci, dále schémata součástí, podsestav, obvodů,
- 3.2.3. popisy a vysvětlivky potřebné pro pochopení výkresů, schémat a fungování aktivního prostředku,
- 3.2.4. výsledky analýzy rizik a seznam norem podle § 4 odst. 2, které byly úplně nebo částečně použity, a popisy řešení zvolených pro splnění základních požadavků, jestliže nebyly harmonizované normy použity,
- 3.2.5. pokud aktivní prostředek obsahuje jako svou integrální součást látku nebo derivát z lidské krve uvedené v bodě 10 přílohy č. 1 k tomuto nařízení, údaje o zkouškách provedených v této souvislosti požadovaných k posouzení bezpečnosti, jakosti a užitečnosti této látky nebo derivátu z lidské krve s přihlédnutím k určenému účelu použití aktivního prostředku,
- 3.2.6. výsledky zejména konstrukčních výpočtů, provedených kontrol a technických zkoušek.
Výrobce přijme veškerá nezbytná opatření, aby jeho výrobní proces zajišťoval shodu vyráběných aktivních prostředků s dokumentací podle bodu 3.1. a s dokumentací podle tohoto bodu; v případě nezbytnosti může podpořit vyhodnocení účinnosti těchto opatření prostřednictvím auditu.
- 4. Informace obsažené v prohlášeních podle této přílohy se uchovávají po dobu nejméně 15 let ode dne výroby posledního aktivního prostředku.
- 5. U zakázkových aktivních prostředků musí výrobce vyhodnocovat a dokumentovat zkušenosti získané s vyrobenými aktivními prostředky, včetně postupu podle ustanovení uvedených v příloze č. 7 k tomuto nařízení, a vhodným způsobem provádět nezbytná nápravná opatření. Součástí tohoto závazku je povinnost výrobce oznámit Ústavu jednak nežádoucí příhody ihned, jakmile se o nich dozví, a jednak příslušná nápravná opatření.
Příloha č. 7
k nařízení vlády č. 154/2004 Sb.KLINICKÉ HODNOCENÍ
- 1. Obecná ustanovení
- 1.1. Obecně platí, že potvrzení shody s požadavky, které se týkají vlastností a funkční způsobilosti podle bodů 1. a 2. přílohy č. 1 k tomuto nařízení za běžných podmínek použití aktivního prostředku, a hodnocení vedlejších účinků a přijatelnosti rizika uvedené v bodě 5. přílohy č. 1 k tomuto nařízení musí být založeny na klinických údajích. Vyhodnocení těchto údajů (dále jen „klinické hodnocení“), případně s přihlédnutím k veškerým příslušným harmonizovaným normám, vyplývá z definovaného a metodologicky platného postupu založeného
- 1.1.1. buď na kritickém hodnocení v současné době dostupné související odborné literatury, která se vztahuje k bezpečnosti, funkční způsobilosti, vlastnostem návrhu a určenému účelu použití aktivního prostředku, jestliže
- 1.1.1.1. existuje důkaz rovnocennosti aktivního prostředku s prostředkem, kterého se údaje týkají, a
- 1.1.1.2. údaje náležitě dokazují shodu s příslušnými základními požadavky, nebo
- 1.1.2. na kritickém hodnocení výsledků všech provedených klinických zkoušek, nebo
- 1.1.3. na kritickém hodnocení shrnutých klinických údajů podle bodů 1.1.1. a 1.1.2.
- 1.2. Klinické zkoušky se provádějí vždy, kromě řádně odůvodněných případů, kdy se lze spolehnout na existující klinické údaje.
- 1.3. Klinické hodnocení a jeho výstupy se dokumentují. Tato dokumentace se zahrnuje do technické dokumentace aktivního prostředku, nebo se v ní úplně uvádí v odkazech.
- 1.4. Klinické hodnocení a dokumentace, která se k němu vztahuje, musí být aktivně aktualizovány s použitím údajů z dozoru po uvedení aktivního prostředku na trh. Pokud není následné klinické sledování po uvedení na trh jako součást plánu dozoru po uvedení aktivních prostředků na trh považováno za nezbytné, musí to být náležitě odůvodněno a zdokumentováno.
- 1.5. Není-li prokázání shody se základními požadavky založené na klinických údajích považováno za vhodné, musí být každé jiné prokázání shody se základními požadavky náležitě odůvodněno na základě řízení rizika a s ohledem na zvláštní povahu interakce aktivního prostředku a těla, na zamýšlené klinické výkony a na tvrzení výrobce. Dostatečnost prokázání shody se základními požadavky pouze hodnocením výkonu, srovnávacím testováním a preklinickým hodnocením musí být řádně odůvodněna.
- 1.6. Na veškeré údaje se vztahuje povinnost mlčenlivosti, kromě případu, kdy je jejich poskytnutí považováno za nezbytné.
- 2. Klinické zkoušky.
- 2.1. Účelem klinických zkoušek aktivního prostředku k určenému účelu použití za normálních podmínek je
- 2.1.1. ověřit, zda jejich účinnost je v souladu s požadavky uvedenými v příloze č. 1 bod 2 k tomuto nařízení,
- 2.1.2. určit jejich nežádoucí vedlejší účinky a zhodnotit, zda představují přijatelná rizika s ohledem na účinnost těchto prostředků.
- 2.2. Etická hlediska.
- 2.2.1. Klinické zkoušky musí být prováděny v souladu s Helsinskou deklarací přijatou 18. Světovým zdravotnickým shromážděním v roce 1964 v Helsinkách ve Finsku, změněnou a doplněnou 29. Světovým lékařským shromážděním v Tokiu v roce 1975, 35. Světovým lékařským shromážděním v Benátkách v roce 1983 a 41. Světovým lékařským shromážděním v Hong Kongu v roce 1989, v Somerset Westu v Jihoafrické republice v roce 1996 a v Edinburgu v roce 2000 a Úmluvou na ochranu lidských práv a důstojnosti lidské bytosti v souvislosti s aplikací biologie a medicíny. Tento požadavek se vztahuje na klinické zkoušky, od první úvahy o jejich potřebě a oprávněnosti až po zveřejnění výsledků.
- 2.3. Provádění klinických zkoušek
- 2.3.1. Klinické zkoušky musí být prováděny podle plánu klinických zkoušek schváleného etickou komisí25).
- 2.3.2. Klinické zkoušky musí obsahovat odpovídající počet pozorování, aby byla zaručena vědecká platnost závěrů.
- 2.3.3. Klinické zkoušky musí být prováděny za okolností rovnocenných podmínkám použití aktivního prostředku.
- 2.3.4. Prostřednictvím klinických zkoušek musí být ověřeny příslušné vlastnosti aktivního prostředku, včetně bezpečnosti a funkční způsobilosti, a vliv tohoto aktivního prostředku na pacienta.
- 2.3.5. Veškeré závažné nežádoucí příhody musí být plně zaznamenány a neprodleně oznámeny všem příslušným orgánům členských států, v nichž probíhají klinické zkoušky.
- 2.3.6. Klinické zkoušky jsou prováděny na odpovědnost zdravotnického pracovníka kvalifikovaného v souladu se zvláštním právním předpisem22a), nebo osoby oprávněné k provádění klinických zkoušek a ve vhodném prostředí.
- 2.3.7. Písemná zpráva podepsaná zkoušejícím musí obsahovat kritické hodnocení všech údajů shromážděných během klinické zkoušky.
- 3. Po ukončení klinických zkoušek se zpracovává závěrečná písemná zpráva v souladu s § 11 písm. c) zákona o zdravotnických prostředcích.
Příloha č. 8
k nařízení vlády č. 154/2004 Sb.ZÁKLADNÍ KRITÉRIA PRO NOTIFIKOVANÉ OSOBY
- Pro udělení autorizace lze použít následující kritéria
- 1. notifikovaná osoba a osoby, které jsou členy jejích statutárních či jiných orgánů i zaměstnanci notifikované osoby, kteří jsou zodpovědní za hodnotící a ověřovací činnosti uvedené v přílohách č. 2 až 5 k tomuto nařízení (dále jen „hodnocení a ověřování“), nesmějí
- 1.1. být autorem návrhu aktivního prostředku, jeho výrobcem, zplnomocněným zástupcem, distributorem ani osobou provádějící údržbu, opravy, seřizování a kontroly těchto prostředků nebo osobou, která tyto prostředky používá při poskytování zdravotní péče,
- 1.2. být zmocněným zástupcem osoby uvedené v bodu 1.1. této přílohy,
- 1.3. podílet se přímo na návrhu, konstrukci, prodeji a udržování aktivních prostředků ani zastupovat strany zúčastněné na těchto činnostech;
možnost výměny technických informací mezi výrobcem a notifikovanou osobou není předchozí částí věty dotčena,
- 2. notifikovaná osoba a její zaměstnanci provádějí hodnocení a ověřování na soudobé úrovni vědy a techniky, s odpovídající odborností, zodpovědností, objektivitou a za okolností, které nemohou ovlivnit jejich úsudek nebo výsledky kontrolní činnosti, zejména které vylučují vliv osob, majících zájem na výsledcích hodnocení a ověřování,
- 3. notifikovaná osoba
- 3.1. musí být schopná
- 3.1.1. ověřit splnění základních požadavků u aktivního prostředku a
- 3.1.2.provádět hodnocení a ověřování vyplývající z příloh č. 2 až 5 k tomuto nařízení,
- a musí být schopna vykonat další úkoly, pro které byla notifikována, nebo může smluvně na svou zodpovědnost sjednat plnění svých úkolů jinou osobou,
- 3.2. uchovává pro potřebu příslušných úřadů státní správy dokumenty o kvalifikaci sjednané osoby a údaje o její činnosti vykonané podle tohoto nařízení,
- 3.3. musí být materiálně a technicky vybavena a musí splňovat podmínky personálního zabezpečení podle bodu 4 této přílohy,
- 4. zaměstnanci odpovědní za hodnocení a ověřování v rámci kontrolních postupů musí
- 4.1. mít odpovídající znalosti a odbornou praxi pro hodnotící a ověřovací postupy v rámci obsahu a rozsahu udělené notifikace notifikované osoby,
- 4.2. být obeznámeni s kontrolní činností, kterou provádí, a musí mít odpovídající zkušenosti s touto činností,
- 4.3. být schopni vypracovat certifikáty nebo ES certifikáty, záznamy a zprávy prokazující, že kontroly byly provedeny,
- 4.4. zaručovat nestrannost hodnocení a ověřování,
- 5. odměny zaměstnanců odpovědných za hodnocení a ověřování nesmějí být závislé na počtu provedených kontrol ani na jejich výsledcích,
- 6. povinnost osob uvedených v úvodní větě bodu 1 této přílohy zachovávat mlčenlivost o skutečnostech, o nichž se dozvěděli při činnosti notifikované osoby, stanoví zákon,26)
- 7. povinnost notifikované osoby uzavřít smlouvu o pojištění odpovědnosti za škodu stanoví zákon.27)
Příloha č. 9
k nařízení vlády č. 154/2004 Sb.- 1.
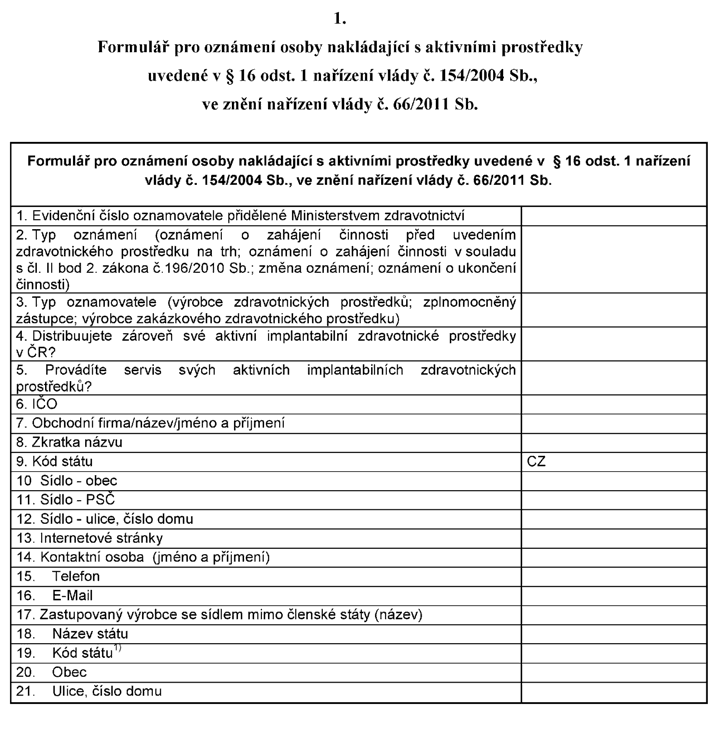
Formulář pro oznámení osoby nakládající s aktivními prostředky uvedené v § 16 odst. 1 nařízení vlády č. 154/2004 Sb., ve znění nařízení vlády č. 66/2011 Sb.
- 2.
- 2.1. Formulář v elektronické podobě pro poskytnutí údajů podle bodu 1. a způsob jeho vyplnění zveřejní Ministerstvo zdravotnictví na svých internetových stránkách.
- 2.2. Zplnomocněný zástupce podle § 3 písm. l) zákona o zdravotnických prostředcích dále přikládá elektronickou kopii zmocnění výrobcem se sídlem mimo členské státy v českém nebo v anglickém jazyce.
- 2.3. Pokud osoba zpracovatele formuláře není totožná s osobou oznamovatele, přikládá tato osoba dále elektronickou kopii plné moci prokazující zmocnění k takovému úkonu.
Příloha č. 10
k nařízení vlády č. 154/2004 Sb.- 1.
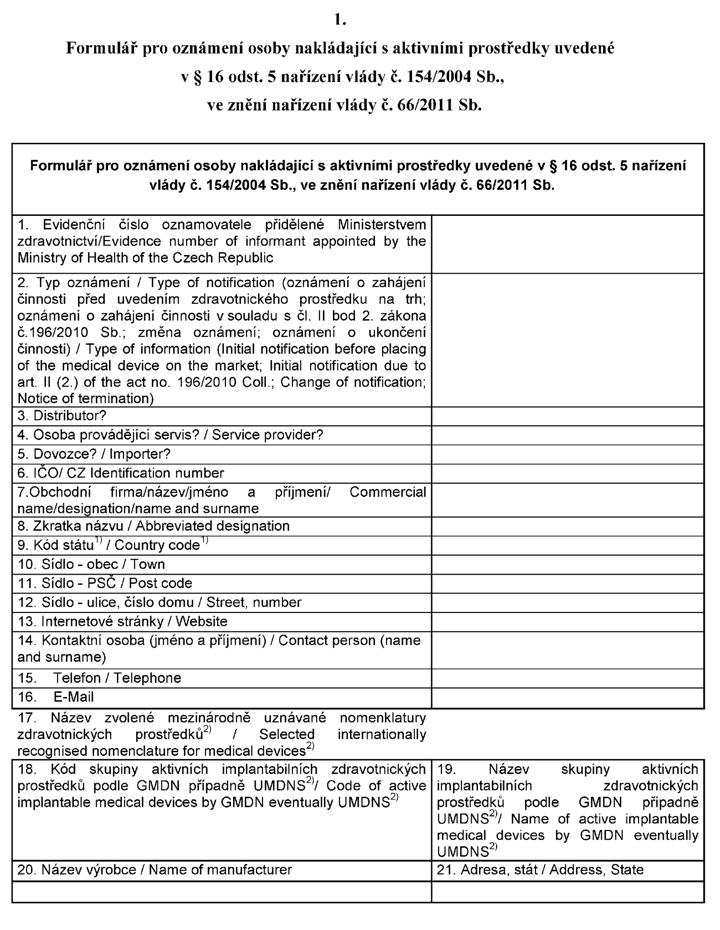
Formulář pro oznámení osoby nakládající s aktivními prostředky uvedené v § 16 odst. 5 nařízení vlády č. 154/2004 Sb., ve znění nařízení vlády č. 66/2011 Sb.
- 2.
- 2.1. Formulář v elektronické podobě pro poskytnutí údajů podle bodu 1. a způsob jeho vyplnění zveřejní Ministerstvo zdravotnictví na svých internetových stránkách.
- 2.2. Pokud osoba zpracovatele formuláře není totožná s osobou oznamovatele, přikládá tato osoba dále elektronickou kopii plné moci prokazující zmocnění k takovému úkonu.
Příloha č. 11
k nařízení vlády č. 154/2004 Sb.- 1.
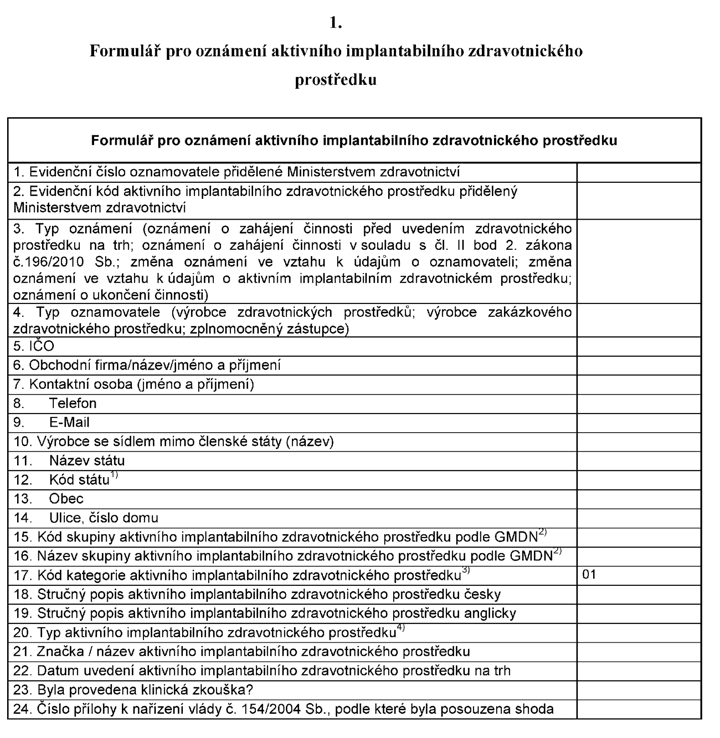
Formulář pro oznámení aktivního implantabilního zdravotnického prostředku
- 2.
- 2.1. Formulář v elektronické podobě pro poskytnutí údajů podle bodu 1. a způsob jeho vyplnění zveřejní Ministerstvo zdravotnictví na svých internetových stránkách.
- 2.2. K formuláři se přikládá elektronická kopie závěrečné zprávy z klinického hodnocení, certifikátu (byl-li vydán) a prohlášení o shodě v českém nebo anglickém jazyce.
- 2.3. K formuláři se přikládá elektronická kopie návodu k použití v českém jazyce.
- 2.4. Pokud osoba zpracovatele formuláře není totožná s osobou oznamovatele, přikládá tato osoba dále elektronickou kopii plné moci prokazující zmocnění k takovému úkonu.
Příloha č. 12
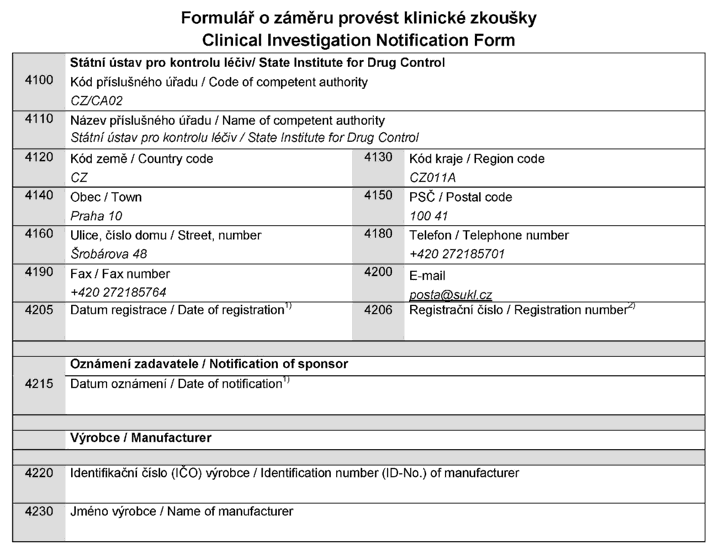
k nařízení vlády č. 154/2004 Sb.Formulář o záměru provést klinické zkoušky
- 1) Směrnice Rady 90/385/EHS ze dne 20. června 1990 o sbližování právních předpisů členských států pro aktivní implantabilní zdravotnické prostředky.
Směrnice Rady 93/42/EHS ze dne 14. června 1993 o zdravotnických prostředcích.
Směrnice Rady 93/68/EHS ze dne 22. července 1993, kterou se mění směrnice 87/404/EHS (jednoduché tlakové nádoby), 88/378/EHS (bezpečnost hraček), 89/106/EHS (stavební výrobky), 89/336/EHS (elektromagnetická kompatibilita), 89/392/EHS (strojní zařízení), 89/686/EHS (osobní ochranné prostředky), 90/384/EHS (váhy s neautomatickou činností), 90/385/EHS (aktivní implantabilní zdravotnické prostředky), 90/396/EHS (spotřebiče plynných paliv), 91/263/EHS (telekomunikační koncová zařízení), 92/42/EHS (nové teplovodní kotle na kapalná nebo plynná paliva) a 73/23/EHS (elektrická zařízení určená pro používání v určitých mezích napětí).
Směrnice Evropského parlamentu a Rady 2007/47/ES ze dne 5. září 2007, kterou se mění směrnice Rady 90/385/EHS o sbližování právních předpisů členských států týkajících se aktivních implantabilních zdravotnických prostředků, směrnice Rady 93/42/EHS o zdravotnických prostředcích a směrnice 98/8/ES o uvádění biocidních přípravků na trh. - 2) § 3 písm. a) zákona č. 123/2000 Sb., o zdravotnických prostředcích a o změně některých souvisejících zákonů, ve znění zákona č. 130/2003 Sb.
- 4) § 7 odst. 7 písm. a) zákona č. 22/1997 Sb., ve znění zákona č. 71/2000 Sb. a zákona č. 205/2002 Sb.
- 5) § 14 zákona č. 22/1997 Sb., ve znění zákona č. 71/2000 Sb.
- 6) § 36 odst. 1 písm. h) vyhlášky č. 307/2002 Sb., o radiační ochraně.
- 7) Zákon č. 378/2007 Sb., o léčivech a o změnách některých souvisejících zákonů (zákon o léčivech), ve znění pozdějších předpisů.
- 8) Nařízení vlády č. 291/2000 Sb., kterým se stanoví grafická podoba označení CE.
- 9) § 6 odst. 1 zákona č. 64/1986 Sb., ve znění zákona č. 240/1992 Sb., zákona č. 22/1997 Sb. a zákona č. 145/2000 Sb.
Následující stránka