Porovnávací roztok (a). Asi 120 mg retinolacetatu CRL naváženého s přesností 0,1 % se vpraví do 50ml odměrné baňky a postupuje se způsobem předepsaným pro zkoušený roztok (a).
Porovnávací roztok (b). 20 mg až 30 mg butylhydroxytoluenu R se vpraví do 50ml odměrné baňky, přidá se 5 ml 2-propanolu R, 5,0 ml porovnávacího roztoku (a) a zředí se 2-propanolem R na 50,0 ml. Homogenizuje se opatrně, aby nevznikly vzduchové bubliny.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,125 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 µm),
- - mobilní fáze, která je směsí objemových dílů vody R a methanolu R (5 + 95); průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 325 nm,
- - injektorové smyčky.
Zkoušku lze hodnotit, jestliže:
- - na chromatogramu porovnávacího roztoku (b) je hlavní pík odpovídající all-(E)-retinolu, jehož retenční čas je asi 3 min,
- - na chromatogramu porovnávacího roztoku (b) není pík odpovídající nezmýdelněnému retinolacetatu, při retenčním čase asi 6 min.
Nastříkne se vhodný objem porovnávacího roztoku (b) tak, aby získaná absorbance při 325 nm byla v rozmezí 0,5 až 1,0 a chromatogram se zaznamená tak, aby výška píku vitaminu A byla nejméně 50 % celé stupnice zapisovače.
Celkem se provede šest takových nástřiků. Relativní směrodatná odchylka odezvy porovnávacího roztoku (b) je nejvýše 1 %.
Nastříkne se stejný objem zkoušeného roztoku (b) a chromatogram se zaznamenává stejným způsobem.
Obsah vitaminu A se vypočítá podle vztahu:
v němž značí:
- A1 - plochu píku all-(E)-retinolu na chromatogramu zkoušeného roztoku (b),
- A2 - plochu píku all-(E)-retinolu na chromatogramu porovnávacího roztoku (b),
- C - koncentraci retinolacetatu CRL v mezinárodních jednotkách v gramu, stanovenou metodou uvedenou níže,
- m1 - hmotnost zkoušeného přípravku ve zkoušeném roztoku (a) v miligramech,
- m2 - hmotnost retinolacetatu CRL v porovnávacím roztoku (a) v miligramech,
Přesná koncentrace retinolacetatu CRL se stanoví pomocí absorpční spektrofotometrie v ultrafialové oblasti (2.2.25). 25 mg až 100 mg se naváží s přesností 0,1 %, rozpustí se v 5 ml pentanu R a zředí se 2-propanolem R1 na předpokládanou koncentraci 10 m.j. až 15 m.j. v mililitru.
Ověří se, že absorpční maximum připraveného roztoku je mezi 325 nm a 327 nm, a změří se absorbance při 300 nm, 326 nm, 350 nm a 370 nm. Při každé vlnové délce se provede odečtení několikrát a použijí se průměrné hodnoty. Pro každou vlnovou délku se vypočítá poměr Aλ/A326.
Nepřevyšuje-li tento poměr hodnotu:
- - 0,593 při 300 nm,
- - 0,537 při 350 nm,
- - 0,142 při 370 nm,
vypočítá se obsah vitaminu A v mezinárodních jednotkách v gramu podle vztahu:
v němž značí:
- A326 - absorbanci při 326 nm,
- m - hmotnost CRL v gramech,
- V - celkový objem, na který byla CRL naředěna, aby bylo dosaženo koncentrace 10 m.j. až 15 m.j. v mililitru,
- 1900 - faktor k převedení specifické absorbance esterů retinolu na mezinárodní jednotky v gramu.
Poměry absorbancí Aλ/A326 musí vyhovovat.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem, při teplotě uvedené v označení na obalu.
Po otevření obalu se jeho obsah použije co nejdříve a nespotřebovaná část obsahu by se měla chránit atmosférou inertního plynu.
Separandum.
Označování
V označení na obalu se uvede:
- - počet mezinárodních jednotek v gramu,
- - název esteru nebo esterů,
- - název použitého solubilizátoru nebo solubilizátorů a názvy přidaných stabilizátorů,
- - teplota uchovávání.
- “
- 199. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Xylitolum zní:
- „
Xylitolum
Xylitol
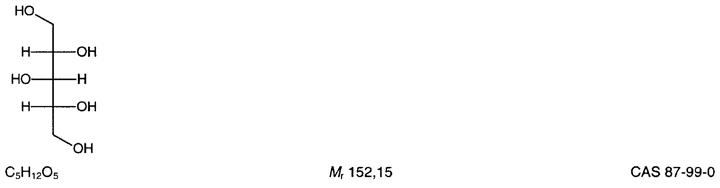
Je to meso-xylitol. Počítáno na bezvodou látku, obsahuje 98,0 % až 102,0 % sloučeniny C5H12O5.
Vlastnosti
Bílý krystalický prášek nebo krystaly. Je velmi snadno rozpustný ve vodě a mírně rozpustný v lihu 96%.
Zkoušky totožnosti
Základní zkouška: B.
Alternativní sestava zkoušek: A, C, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 92 °C až 96 °C.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru xylitolu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 25 mg se rozpustí ve vodě R a zředí se jí na 5,0 ml.
Porovnávací roztok (a). 25 mg xylitolu CRL se rozpustí ve vodě R a zředí se jí na 5,0 ml.
Porovnávací roztok (b). 25 mg mannitolu CRL a 25 mg xylitolu CRL se rozpustí ve vodě R a zředí se jí na 5 ml.
Na vrstvu se nanese po 2 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, ethylacetatu R a 1-propanolu R (10 + 20 + 70) po dráze 17 cm. Vrstva se usuší na vzduchu, postříká se kyselinou 4-aminobenzoovou RS, usuší se v proudu studeného vzduchu do vymizení pachu acetonu a zahřívá se 15 min při 100 °C. Vrstva se nechá ochladit, postříká se roztokem jodistanu sodného R (2 g/l), usuší se v proudu studeného vzduchu a zahřívá se 15 min při 100 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku polohou, zbarvením a velikostí odpovídá hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
Zkoušky na čistotu
Vzhled roztoku. 2,5 g se rozpustí ve vodě R a zředí se jí na 50,0 ml. Tento roztok neopalizuje intenzivněji než porovnávací suspenze IV (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ7 (2.2.2, Metoda II).
Měrná vodivost (2.2.38). Nejvýše 20 μS.cm-1. 20,0 g se rozpustí ve vodě prosté oxidu uhličitého R připravené z vody destilované R, zředí se stejným rozpouštědlem na 100,0 ml a měří se vodivost tohoto roztoku za mírného míchání magnetickým míchadlem při teplotě 20 °C.
Redukující cukry. 5,0 g se rozpustí mírným zahřátím v 6 ml vody R. Po ochlazení se přidá 20 ml citronanu měďnatého RS a několik skleněných kuliček. Zahřívá se tak, aby k varu došlo za 4 min a nechá se 3 min vařit. Rychle se ochladí a přidá 100 ml roztoku kyseliny octové ledové R 2,4% (V/V) a 20,0 ml jodu 0,025 mol/l VS. Za stálého třepání se přidá 25 ml směsi objemových dílů kyseliny chlorovodíkové R a vody R (6 + 94) a po rozpuštění sraženiny se titruje přebytek jodu thiosíranem sodným 0,05 mol/l VS za použití 1 ml škrobu RS jako indikátoru, který se přidá před koncem titrace. Spotřebuje se nejvýše 12,8 ml thiosíranu sodného 0,05 mol/l VS (0,2 %, počítáno jako glukosový ekvivalent).
Příbuzné látky. Stanoví se plynovou chromatografií (2.2.28) způsobem uvedeným v odstavci Stanovení obsahu. Součet obsahů příbuzných látek v procentech na chromatogramu zkoušeného roztoku není větší než 2,0 %.
Olovo (2.4.10). Vyhovuje limitní zkoušce na olovo v cukrech (0,5 μg/g). Zkoušená látka se rozpustí ve 150,0 ml předepsané směsi rozpouštědel.
Nikl (2.4.15). Vyhovuje limitní zkoušce na nikl v polyolech (1 μg/g). Zkoušená látka se rozpustí ve 150,0 ml předepsané směsi rozpouštědel.
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 1,00 g zkoušené látky.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 4 m.j. endotoxinu v gramu pro parenterální přípravky obsahující méně než 100 g/l xylitolu a nejvýše 2,5 m.j. endotoxinu v gramu pro parenterální přípravky obsahující 100 g/l nebo více xylitolu.
Stanovení obsahu
Provede se plynová chromatografie (2.2.28) za použití erytritolu jako vnitřního standardu.
Roztok vnitřního standardu. 5 mg erytritolu R se rozpustí ve vodě R a zředí se jí na 25,0 ml.
Zkoušený roztok. 5,000 g se rozpustí ve vodě R a zředí se jí na 100,0 ml.
Porovnávací roztok. Ve vodě R se rozpustí po 25,0 mg L-arabinitolu CRL, galaktitolu CRL, mannitolu CRL a sorbitolu CRL a zředí se stejným rozpouštědlem na 100,0 ml. K 10,0 ml tohoto roztoku se přidá asi 490 mg přesně zváženého xylitolu CRL tak, aby porovnávací roztok obsahoval známou koncentraci xylitolu CRL, asi 49 mg/ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 2 m a vniřního průměru 2 mm naplněné kyselinou promytou křemelinou silanizovanou pro plynovou chromatografii R (150 μm až 180 μm) impregnovanou 3 % poly[(kyanpropyl)(methyl)][(fenyl)(methyl)]siloxanem R,
- - dusíku R jako nosného plynu s průtokovou rychlostí 30 ml/min,
- - plamenoionizačního detektoru.
Teplota kolony se 1 min udržuje na 170 °C, pak se zvyšuje rychlostí 6 °C/min na 200 °C a teplota nástřikového prostoru a detektoru se udržuje na 250 °C.
Do dvou baněk s kulatým dnem na 100 ml se odpipetuje odděleně po 1,0 ml porovnávacího roztoku a zkoušeného roztoku. Do každé baňky se přidá 1,0 ml roztoku vnitřního standardu a příslušné směsi se odpaří do sucha ve vodní lázni při teplotě 60 °C pomocí rotační odparky. Každý zbytek se po odpaření rozpustí v 1 ml pyridinu bezvodého R, do každé baňky se přidá se po 1 ml acetanhydridu R a roztoky se vaří 1 h pod zpětným chladičem do úplné acetylace.
Nastříkne se odděleně po 1 μl roztoku získaného z porovnávacího roztoku a ze zkoušeného roztoku. Při zaznamenání chromatogramů za předepsaných podmínek relativní retenční časy vztažené ke xylitolu jsou: erytritol asi 0,3; arabinitol asi 0,7; mannitol asi 1,8; galaktitol asi 2,0; sorbitol asi 2,2.
Obsah C5H12O5 ve zkoušené látce v procentech se vypočítá z deklarovaného obsahu xylitolu CRL a z obsahu každé příbuzné látky podle vztahu:
v němž značí:
- ms - hmotnost příslušné složky v 1 ml porovnávacího roztoku v miligramech,
- mu - hmotnost zkoušené látky v 1 ml zkoušeného roztoku v miligramech,
- Rs - poměr plochy píku derivatizované složky k ploše píku derivatizovaného erytritolu na chromatogramu porovnávacího roztoku,
- Ru - poměr plochy píku derivatizované složky k ploše píku derivatizovaného erytritolu na chromatogramu zkoušeného roztoku.
Označování
V označení na obalu se uvede:
- - kde je to vhodné, nejvyšší koncentrace bakteriálního endotoxinu,
- - kde je to vhodné, zda je látka vhodná pro výrobu parenterálních lékových forem.
Nečistoty
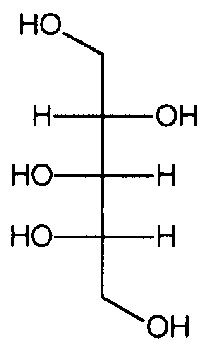
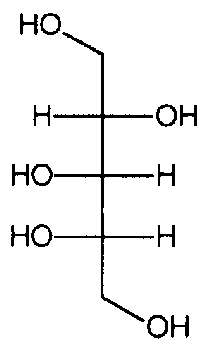
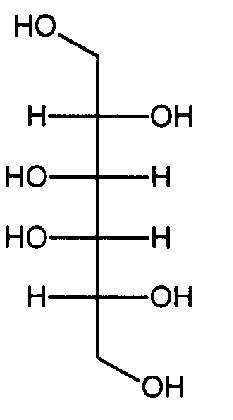
- A. L-arabinitol (arabitol),
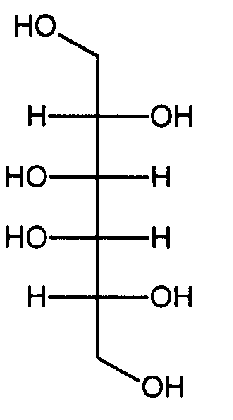
- B. meso-galaktitol,
- C. mannitol,
- D. sorbitol (D-glucitol).
- “
- 200. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Zinci undecylenas doplňuje článek Zingiberis rhizoma, který zní:
- „
Zingiberis rhizoma
Oddenek zázvoru
Synonyma. Rhizoma zingiberis, Radix zingiberis
Je to celý nebo řezaný usušený oddenek druhu Zingiber officinale ROSCOE, zbavený úplně nebo z větší části korku. Obsahuje nejméně 15 ml silice v 1 kilogramu řezané nebo neřezané drogy, počítáno na sušinu.
Vlastnosti
Droga má charakteristický aromatický pach a kořenitou pálivou chuť.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Oddenek ze stran zploštělý, nahoře s krátkými plochými oválnými výběžky, každý často na horním konci s jizvou; celý oddenek je asi 5 cm až 10 cm dlouhý, 1,5 cm až 3 cm nebo 4 cm široký a 1 cm až 1,5 cm silný, často podélně rozštěpený. Loupaný oddenek je na svrchní straně světle hnědý, podélně rýhovaný, někdy vláknitý; zevní strana neloupaného oddenku je světle až tmavě hnědá, více nebo méně pokrytá korkem, se sbíhavými, úzkými, podélnými a příčnými rýhami; korek je odstraněn z bočních stran, mezi jednotlivými výběžky zůstává. Droga je na lomu krátká, škrobnatá, s vyčnívajícími vlákny. Na hladkém příčném řezu je patrná úzká kůra oddělená endodermis od široké dřeně; četné roztroušené svazky cévní a hojné roztroušené pryskyřičné buňky se žlutým obsahem. U neloupaného oddenku je patrná ještě zevní vrstva tmavě hnědého korku.
- B. Droga se upráškuje (355). Prášek je světle žlutý až nahnědlý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: velká tenkostěnná komůrková vlákna, jedna ze stěn buňky bývá často zubatá; velké síťovitě ztlustlé cévy, často provázené úzkými tenkostěnnými buňkami, obsahujícími hnědé barvivo; množství tenkostěnného parenchymu dřeně, některé buňky parenchymu obsahují hnědou oleopryskyřici; úlomky hnědého korku, obvykle patrné v plošném pohledu. Při pozorování v glycerolu R 50% (V/V) jsou patrná četná škrobová zrna, jednoduchá, zploštělá, oválná až vejčitá nebo nepravidelná, až asi 50 μm dlouhá a 25 μm široká, na jejich užším konci je malé hilum; škrobová zrna jsou někdy nezřetelně příčně vrstevnatá.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. 1,0 g práškované drogy (710) se smíchá s 5 ml methanolu R. Protřepává se 15 min a pak se zfiltruje.
Porovnávací roztok. 10 μl citralu R a 10 mg resorcinolu R se rozpustí v 10 ml methanolu R. Roztok se připraví bezprostředně před použitím.
Na vrstvu se nanese do pruhů po 20 μl obou roztoků a vyvíjí se v nenasycené komoře směsí objemových dílů hexanu R a etheru R (40 + 60) po dráze 15 cm. Vrstva se usuší na vzduchu. Postříká se roztokem vanilinu R (10 g/l) v kyselině sírové R, zahřívá se 10 min při 100 °C až 105 °C a pozoruje se v denním světle. Na chromatogramu porovnávacího roztoku je v dolní polovině intenzivní červená skvrna (resorcinol) a v horní polovině dvě fialové skvrny (citral). Na chromatogramu zkoušeného roztoku jsou dvě intenzivní fialové skvrny (gingeroly) v poloze nižší, než je skvrna odpovídající resorcinolu na chromatogramu porovnávacího roztoku a dvě jiné méně intenzivní fialové skvrny (šogaoly) umístěné ve střední části v poloze vymezené skvrnou resorcinolu a skvrnami citralu na chromatogramu porovnávacího roztoku. Na chromatogramu zkoušeného roztoku mohou být přítomny další skvrny.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Vyhovuje zkoušce Cizí příměsi.
Voda, stanovení destilací (2.2.13). Nejvýše 10,0 %; stanoví se s 20,0 g práškované drogy (710).
Celkový popel (2.4.16). Nejvýše 6,0 %.
Stanovení obsahu
Provede se Stanovení silic v rostlinných drogách (2.8.12). 20,0 g hrubě práškované drogy, rozdrobněné bezprostředně před stanovením, se destiluje 4 h rychlostí 2 ml/min až 3 ml/min v 1000ml baňce s kulatým dnem s 10 kapkami parafinu tekutého R, nebo jiné vhodné protipěnivé přísady a 500 ml vody R jako destilační kapaliny. Do dělené zkumavky se přidá 0,5 ml xylenu R.
Uchovávání
Chráněn před světlem.
- “
- 201. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky se na začátek kapitoly 6.2.1 Obecné články lékových forem doplňují Poznámky, které znějí:
- „
POZNÁMKY
Následující úvodní text přináší definice a/nebo vysvětlení názvů, které se mohou vyskytovat v obecných článcích lékových forem nebo jsou používány ve vztahu k nim, ale nejsou jimi definovány. Kde je to možné, jsou uvedeny i ekvivalentní názvy, které se mohou vyskytovat i v jiných publikacích nebo kontextech.
Tyto poznámky jsou uvedeny pro informaci.
Standardní názvy - Standard Terms
Standardní názvy jsou názvy lékových forem léčivých přípravků, cest podání a obalů stanovené Evropskou lékopisnou komisí a vydané ve zvláštní publikaci nazvané List of Standard Terms 2000, v ČR vydané ve Věstníku SÚKL č. 3/2000 jako UST-4 Standardní názvy lékových forem, způsobu podání a obalů.
Léčivá látka (oficiální definice je dána zákonem č. 79/1997 Sb. ve znění zákona č. 149/2000 Sb.) - Active substance
Léčivá látka je ta složka léčivého přípravku, která je farmakologicky aktivní nebo má jiný přímý účinek využitelný při diagnóze, léčení nebo prevenci nemoci nebo ovlivňuje stavbu nebo fyziologické funkce lidského nebo zvířecího těla. Léčivý přípravek může obsahovat více než jednu léčivou látku.
Ekvivalentní názvy: aktivní složka, účinná látka, léčivo.
Pomocná látka (oficiální definice je dána zákonem č. 79/1997 Sb. ve znění zákona č. 149/2000 Sb.) - Excipient
Pomocná látka je jiná látka než léčivá látka přítomná v léčivém přípravku nebo je použita při jeho výrobě. Pomocné látky plní úlohu nosiče (vehikulum nebo základ) nebo jako složky nosiče léčivé látky ovlivňují vlastnosti léčivého přípravku, jako je stabilita, biofarmaceutický profil, vzhled, snášenlivost pacientem a usnadňují nebo umožňují výrobu léčivých přípravků. Obvykle je ve složení léčivého přípravku použito více pomocných látek.
Ekvivalentní název: excipiens.
Vehikulum - Vehicle
Vehikulum je nosič léčivé látky (léčivých látek) v tekutém léčivém přípravku, složený z jedné nebo více pomocných látek.
Základ - Basis
Základ je nosič léčivé látky (léčivých látek) v polotuhém nebo pevném léčivém přípravku, složený z jedné nebo více pomocných látek.
Lékové formy s neřízeným uvolňováním - Conventional-release dosage forms
Lékové formy s neřízeným uvolňováním jsou léčivé přípravky, které nemají záměrně upravené uvolňování léčivé látky (léčivých látek) zvláštním složením a/nebo výrobními postupy. V případě pevných lékových forem závisí disoluční profil léčivé látky hlavně na jejích vnitřních vlastnostech.
Ekvivalentní termín: lékové formy s normálním uvolňováním.
Lékové formy s řízeným uvolňováním - Modified-release dosage forms
Lékové formy s řízeným uvolňováním jsou léčivé přípravky, kde rychlost a/nebo místo uvolňování léčivé látky (léčivých látek), jsou odlišné od lékové formy s neřízeným uvolňováním při podání stejným způsobem. Tohoto záměru je dosaženo speciální úpravou složení a/nebo výrobních postupů. Lékové formy s řízeným uvolňováním zahrnují lékové formy s prodlouženým uvolňováním, lékové formy se zpožděným uvolňováním a lékové formy s pulzním uvolňováním.
Lékové formy s prodlouženým uvolňováním - Prolonged-release dosage forms
Lékové formy s prodlouženým uvolňováním jsou léčivé přípravky, které uvolňují léčivou látku (léčivé látky) pomaleji než lékové formy s neřízeným uvolňováním při podání stejným způsobem. Tohoto zaměřuje dosaženo speciální úpravou složení a/nebo výrobních postupů.
Ekvivalentní termín: lékové formy se zpomaleným uvolňováním.
Lékové formy se zpožděným uvolňováním - Delayed-release dosage forms
Lékové formy se zpožděným uvolňováním jsou léčivé přípravky, které uvolňují léčivou látku (léčivé látky) později než lékové formy s neřízeným uvolňováním při podání stejným způsobem. Tohoto záměru je dosaženo speciální úpravou složení a/nebo výrobních postupů. Lékové formy se zpožděným uvolňováním zahrnují enterosolventní (acidorezistentní) léčivé přípravky, které jsou definované v obecných článcích pevných perorálních lékových forem.
Lékové formy s pulzním uvolňováním - Pulsatile-release dosage forms
Lékové formy s pulzním uvolňováním jsou léčivé přípravky vykazující uvolňování léčivé látky (léčivých látek) po částech. Tohoto záměru je dosaženo speciální úpravou složení a/nebo výrobních postupů.
Velkoobjemové parenterální přípravky - Large-volume parenterals
Infuze a injekce v obalech s nominální hodnotou objemu větší než 100 ml.
Maloobjemové parenterální přípravky - Small-volume parenterals
Infuze a injekce v obalech s nominální hodnotou objemu rovnou nebo menší než 100 ml.
- “
- 202. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.1 Obecné články lékových forem, články Auricularia a Capsulae znějí:
- „
Auricularia
Ušní přípravky
Jsou to tekuté, polotuhé nebo tuhé přípravky určené pro vkapávání, rozprašování, insuflaci a aplikaci do zevního zvukovodu nebo k ušnímu výplachu.
Ušní přípravky obvykle obsahují jednu nebo více léčivých látek ve vhodném vehikulu. Mohou obsahovat pomocné látky, např. k úpravě osmotického tlaku nebo viskozity, úpravě nebo stabilizaci hodnoty pH, ke zvýšení rozpustnosti účinných látek, stabilizaci přípravku nebo k zajištění odpovídajících protimikrobních vlastností. Tyto pomocné látky neovlivňují nepříznivě léčebný účinek přípravku a v používaných koncentracích nejsou příčinou toxicity nebo přílišné místní dráždivosti.
Přípravky pro aplikaci do poškozeného ucha, obzvláště pokud je perforován ušní bubínek nebo jsou-li aplikovány před chirurgickým zákrokem, jsou sterilní, bez protimikrobních přísad a jsou dodávány v jednodávkových obalech.
Ušní přípravky jsou dodávány ve vícedávkových nebo jednodávkových obalech, opatřených, je-li to nezbytné, vhodným zařízením, které může být konstruováno tak, aby se zabránilo vstupu kontaminantů.
Pokud není předepsáno a schváleno jinak, vodné ušní přípravky dodávané ve vícedávkových obalech obsahují vhodné protimikrobní přísady ve vhodné koncentraci, kromě případu, kdy samotný přípravek má přiměřené protimikrobní vlastnosti.
Obaly pro ušní přípravky obvykle vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů ušních přípravků:
- - ušní kapky a spreje,
- - polotuhé ušní přípravky,
- - zásypy do ucha,
- - ušní omývadla,
- - ušní tampony s léčivy.
Výroba
Při vývoji ušního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení ochranných vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních látek (5.1.3).
Při výrobě, balení, skladování a distribuci ušních přípravků je vhodným způsobem zajištěna jejich mikrobiální čistota; odpovídající doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Sterilní ušní přípravky jsou vyráběny za použití materiálů a metod určených k zajištění sterility a zabránění kontaminace a množení mikroorganismů; odpovídající doporučení jsou ve stati Metody přípravy sterilních výrobků (5.1.1).
Při výrobě ušních přípravků obsahujících dispergované částice se používají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li stanoveno jinak, jednodávkové ušní přípravky s obsahem léčivé látky menším než 2 mg nebo menším než 2 % celkového obsahu vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové ušní přípravky vyhovují zkoušce. Je-li zkouška pro obsahovou stejnoměrnost předepsána pro všechny účinné látky, nevyžaduje se zkouška hmotnostní stejnoměrnosti.
Sterilita (2.6.1). Je-li přípravek označen jako sterilní, vyhovuje zkoušce na sterilitu.
Uchovávání
V dobře uzavřených obalech. Je-li přípravek sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Označování
V označení na obalu se uvede:
- - názvy všech protimikrobních přísad,
- - kde je to vhodné, zda je přípravek sterilní,
- - u vícedávkových obalů doba po otevření obalu, po které již nesmí být obsah použit. Není-li stanoveno jinak, nesmí tato doba překročit 4 týdny.
Otoguttae, Praeparata auricularia pro aerodispersione
Ušní kapky, ušní spreje
Synonyma. Kapky do ucha, Aerodispersiones auriculares
Jsou to roztoky, emulze nebo suspenze jedné nebo více léčivých látek v kapalině (např. ve vodě, v glykolech nebo v olejích) vhodné k aplikaci do zevního zvukovodu, bez nežádoucího tlaku na ušní bubínek. Mohou být aplikovány do zvukovodu také jako tekutinou napuštěný tampon.
Emulze mohou vykazovat oddělování fází, ale jsou protřepáním znovu snadno redispergovány. Suspenze mohou obsahovat sediment, který lze snadno protřepáním rozptýlit; takto vzniklá suspenze je natolik stabilní, aby umožňovala podání správné dávky.
Ušní kapky jsou obvykle dodávány ve vícedávkových obalech skleněných nebo vhodných plastových, které jsou opatřeny integrovaným kapátkem nebo šroubovacím uzávěrem z vhodných materiálů s kapátkem a gumovým nebo plastovým krytem. Takovýto kompletní uzávěr může být rovněž dodán odděleně. Spreje jsou obvykle dodávány ve vícedávkových obalech opatřených vhodným aplikátorem. Pokud jsou spreje dodávány v tlakových obalech, vyhovují požadavkům článku Praeparata pharmaceutica in vasis cum pressu.
Auricularia semisolida
Polotuhé ušní přípravky
Jsou určeny k aplikaci do zevního zvukovodu, v případě potřeby jako tampon napuštěný přípravkem.
Polotuhé ušní přípravky vyhovují požadavkům uvedeným v článku Unguenta.
Jsou dodávány v obalech doplněných vhodným aplikátorem.
Pulveres auriculares
Zásypy do ucha
Synonymum. Prášky do ucha
Vyhovují požadavkům článku Pulveres adspersorii.
Jsou dodávány v obalech s vhodným zařízením umožňujícím aplikaci nebo insuflad.
Lotiones auriculares
Ušní omývadla
Jsou to přípravky určené k očištění zevního zvukovodu, obvykle jako vodné roztoky s hodnotou pH ve fyziologickém rozmezí.
Zkoušení
Využitelná hmotnost nebo objem (2.9.28). Ušní vody dodané v jednodávkovém obalu vyhovují zkoušce.
Ototampona medicata
Ušní tampony s léčivy
Jsou určeny k aplikaci do zevního zvukovodu. Vyhovují požadavkům článku Tampona medicata.
Capsulae
Tobolky
Synonymum. Kapsle
Požadavky tohoto článku se netýkají nutně tobolek určených pro jiné než perorální podání. Požadavky vztahující se na tyto přípravky lze nalézt v jiných článcích, např. Rectalia a Vaginalia.
Jsou to tuhé přípravky s tvrdými nebo měkkými obaly různých tvarů a velikostí, obvykle obsahující jednu dávku léčivé látky. Jsou určeny pro perorální podání.
Obaly tobolek jsou vyráběny z želatiny nebo jiných látek, jejich konzistence se může upravovat přídavkem glycerolu nebo sorbitolu a podobných látek. Lze používat pomocné látky, jako jsou povrchově aktivní látky, opakní přísady, protimikrobní látky, sladidla, barviva schválená oprávněnou autoritou a chuťové a aromatické přísady. Tobolky mohou být na povrchu označené.
Obsah tobolek může mít tuhou, tekutou nebo poloninou konzistenci. Obsahují jednu nebo více léčivých látek s pomocnými látkami (nebo bez nich), jako jsou rozpouštědla, plniva, látky kluzné a rozvolňovadla. Obsah tobolek nezpůsobuje narušení obalu. Obal tobolek je však narušován trávicími šťávami, přičemž se uvolní obsah tobolek.
Obaly pro tobolky obvykle vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů tobolek:
- - tvrdé tobolky,
- - měkké tobolky,
- - enterosolventní tobolky,
- - tobolky s řízeným uvolňováním,
- - škrobové tobolky.
Výroba
Při výrobě, balení, uchovávání a distribuci tobolek se používá vhodných způsobů k zajištění jejich mikrobiální čistoty; příslušná doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, tobolky s obsahem léčivé látky menším než 2 mg nebo nižším než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více účinných látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Tobolky vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené účinné látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Disoluce. Použije se jedna ze zkoušek ve stati Zkouška disoluce pevných jednodávkových lékových forem (2.9.3).
Je-li předepsána zkouška disoluce, neprovádí se zkouška rozpadavosti.
Uchovávání
V dobře uzavřených obalech, při teplotě nepřesahující 30 °C.
Označování
V označení na obalu se uvede:
- - název jednotlivých protimikrobních přísad.
Capsulae durae
Tvrdé tobolky
Obal tvrdých tobolek se skládá ze dvou předem vyrobených válcovitých částí, jejichž jeden konec je zakulacený a uzavřený, druhý je otevřený.
Výroba
Léčivá látka (látky), obvykle v tuhé formě (prášky nebo granuláty), je naplněna do jedné části obalu, který se uzavře nasazením víčkové části. Pevnost uzávěru může být zvýšena vhodnými prostředky.
Zkoušení
Rozpadavost. Tvrdé tobolky vyhovují zkoušce rozpadavosti tablet a tobolek (2.9.1). Použije se voda R jako tekutina. Je-li předepsáno a schváleno, použije se místo vody kyselina chlorovodíková 0,1 mol/l RS nebo žaludeční šťáva umělá R jako tekuté prostředí. Jestliže tobolky plavou na hladině, lze přidat disky. Není-li předepsáno a schváleno jinak, přístroj pracuje 30 min a pak se hodnotí stav tobolek. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Capsulae molles
Měkké tobolky
Obal měkkých tobolek je silnější než u tvrdých tobolek. Obaly jsou tvořeny jednou částí a mají různé tvary.
Výroba
Měkké tobolky se obvykle formují, plní a uzavírají v jednom pracovním procesu, ale pro použití ex tempore může být obal vyroben předem. Léčivá látka může být součástí materiálu obalu.
Kapaliny mohou být uzavřeny přímo. Tuhé látky jsou obvykle rozpuštěny nebo dispergovány ve vhodné pomocné látce, takže tvoří roztok nebo disperzi pastovité konzistence.
Vzhledem k vlastnostem materiálů a kontaktních povrchů může docházet k částečné migraci složek z obsahu tobolky do obalu a naopak.
Zkoušení
Rozpadavost. Měkké tobolky vyhovují zkoušce rozpadavosti tablet a tobolek (2.9.1). Použije se voda R jako tekutina. Je-li předepsáno a schváleno, použije se místo vody kyselina chlorovodíková 0,1 mol/l RS nebo žaludeční šťáva umělá R jako tekuté prostředí. Do trubic se přidají disky. Tekuté léčivé látky, nacházející se v tobolkách mohou narušovat disk. Za těchto okolností, a je-li schváleno, se disk nepoužije. Není-li předepsáno a schváleno jinak, přístroj pracuje 30 min a pak se hodnotí stav tobolek. Jestliže se při zkoušce tobolky přilepily k diskům, zkoušku nelze hodnotit, opakuje se zkouška s dalšími šesti tobolkami bez použití disků. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Capsulae cum liberatione modificata
Tobolky s řízeným uvolňováním
Synonymum. Tobolky s modifikovanou liberací
Jsou to tvrdé nebo měkké tobolky, jejichž obsah nebo obal, nebo obojí obsahují vybrané pomocné látky, anebo jsou vyrobeny zvláštním postupem umožňujícím řídit rychlost, místo nebo čas uvolňování léčivé látky (látek).
Tobolky s řízeným uvolňováním zahrnují tobolky s prodlouženým uvolňováním a tobolky se zpožděným uvolňováním.
Výroba
Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek).
Capsulae enterosolventes
Enterosolventní tobolky
Synonymum. Acidorezistentní tobolky
Je to zvláštní druh přípravků se zpožděným uvolňováním. Odolávají působení žaludeční šťávy a uvolňují léčivou látku (látky) ve střevní šťávě. Obvykle se připravují naplněním tobolek zrněnými prášky nebo částicemi s enterosolventním obalem, v určitých případech se mohou připravit z tvrdých nebo měkkých tobolek s enterosolventním obalem.
Výroba
Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek) z tobolek naplněných zrněnými prášky nebo částicemi s enterosolventním obalem.
Zkoušení
Rozpadavost. U tobolek s enterosolventním obalem se provádí zkouška rozpadavosti (2.9.1) v následujícím provedení. Jako tekutina se použije kyselina chlorovodíková 0,1 mol/l RS. Přístroj se nechá pracovat bez disků 2h nebo předepsanou a schválenou dobu a hodnotí se stav tobolek. Doba rezistence vůči kyselému prostředí se mění podle složení zkoušených tobolek. Obvykle jsou to 2 h až 3 h, ale i při schválení odchylky není menší než 1 h. Žádná z tobolek nevykazuje známky rozpadu nebo trhliny dovolující únik obsahu. Kyselina se nahradí tlumivým roztokem fosforečnanovým o pH 6,8 a do každé trubice se přidá disk. Je-li předepsáno a schváleno, použije se tlumivý roztok fosforečnanový o pH 6,8 s přídavkem pankreatického prášku (např. 0,35 g pankreatického prášku ve 100 ml tlumivého roztoku). Přístroj pracuje 60 min a hodnotí se stav tobolek. Jestliže se při zkoušce tobolky přilepily k diskům, zkoušku nelze hodnotit, opakuje se zkouška s dalšími šesti tobolkami bez disků. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Disoluce. K určení příslušného uvolňování léčivé látky z tobolek, které byly vyrobeny z granulí nebo částic již potažených enterosolventním obalem, se použije vhodná zkouška, např. popsaná ve Zkoušce disoluce pevných lékových forem (2.9.3).
Capsulae amylaceae
Škrobové tobolky
Synonymum. Cachety
Jsou to pevné přípravky s tvrdým obalem, obsahující jednu dávku jedné nebo více účinných látek. Obal škrobových tobolek je tvořen oplatkami, obvykle připravenými z rýžové mouky a skládá se ze dvou předem vyrobených mělkých válcovitých částí. Před použitím se tobolky vloží na několik sekund do vody, pak se dají na jazyk a spolknou se s douškem vody.
Označování
V označení na obalu se uvede způsob podání.
- “
- 203. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.1 Obecné články lékových forem, článek Emplastra transcutanea zní:
- „
Emplastra transcutanea
Transdermální náplasti
Jsou to pružné farmaceutické přípravky různých velikostí, obsahující jednu nebo více léčivých látek. Jsou určeny k aplikaci na neporušenou pokožku. Z transdermální náplasti uvolněné léčivé látky se po přechodu kožní bariérou dostávají do systémového oběhu.
Transdermální náplasti se obvykle skládají z vnější krycí vrstvy, zásobníku s léčivou látkou (látkami) a ochranné odstranitelné vrstvy, která se před aplikací transdermální náplasti odstraní.
Krycí vrstva je nepropustná pro léčivou látku (látky) a obvykle i pro vodu a je nosičem i ochranou pro přípravek. Tato vrstva může mít stejný nebo větší rozměr než zásobník s léčivou látkou. Ve druhém případě je přesahující okraj krycí vrstvy potřen adhezivními látkami, které po přitlačení zajistí přilnutí náplasti ke kůži.
Zásobník obsahuje léčivou látku (látky) a pomocné látky, jako jsou stabilizátory, solubilizátory nebo látky upravující rychlost uvolňování a zvyšující transdermální absorpci léčivých látek. Může zde být jednovrstevná nebo vícevrstevná tuhá nebo polotuhá matrice. Složení a struktura matrice ovlivňují difuzi léčivé látky (látek) do kůže. Zásobník někdy rovněž obsahuje adhezivní látky, které po přitlačení zajistí přilnutí náplasti ke kůži. Přípravek může mít charakter polotuhé matrice, na jejíž jedné straně je membrána, která řídí uvolňování a difuzi léčivé látky (látek) ze zásobníku. Adhezivní látky v tomto případě mohou být naneseny na část membrány nebo celou membránu nebo pouze okolo okraje membrány na krycí vrstvě.
Po přiložení na suchou čistou a nenarušenou kůži transdermální náplast po jemném přitlačení dlaní nebo prsty pevně přilne ke kůži. Lze ji odloupnout bez většího poškození pokožky nebo odloupnutí účinné látky. Náplast nesmí kůži dráždit nebo alergizovat ani po opakovaných aplikacích.
Ochranná odstranitelná vrstva je tvořena obvykle plastickým nebo kovovým materiálem. Při odstraňování se neodtrhuje zásobník (matrice nebo rezervoár) nebo adhezivní vrstva z náplasti.
Transdermální náplasti se obvykle balí jednotlivě do uzavřených sáčků.
Výroba
Při výrobě, balení, uchovávání a distribuci se využívá vhodných prostředků k zajištění jejich mikrobiální čistoty; příslušná doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, transdermální náplasti vyhovují zkoušce C na obsahovou stejnoměrnost jednodávkových lékových forem.
Disoluce. Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek), např. jedna ze zkoušek popsaných ve stati Zkouška disoluce transdermálních přípravků (2.9.4). Podle složení, rozměrů a tvaru náplasti se použije disková nebo průtoková metoda, nebo metoda rotujícího válce.
Lze použít membránu z různých materiálů, která však nesmí ovlivnit uvolňování účinné látky z náplasti, např. z porézní celulosy nebo silikonů. Nesmí rovněž obsahovat látky, které by bránily její funkci (např. mastnotu). Před zkouškou je možné upravit membránu vhodným způsobem, např. uložením na 24 h do média použitého při zkoušce. Membrána se umístí na povrch náplasti v místě uvolňování tak, aby nevznikly vzduchové bubliny.
Podmínky a hodnocení zkoušky schvaluje oprávněná autorita.
Uchovávání
Při pokojové teplotě, není-li uvedeno jinak.
Označování
V označení, kde je to vhodné, se uvede celkové množství léčivé látky (látek) v náplasti, dávka uvolněná za jednotku času a velikost plochy, z níž se léčivá látka uvolňuje.
- “
- 204. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.1 Obecné články lékových forem, články Granula a Gummi manducabile medicinale znějí:
- „
Granula
Zrněné prášky
Synonyma. Pulveres granulati, granulata, granule, zrnka, granuláty
Požadavky na zrněné prášky určené k přípravě perorálních roztoků nebo suspenzí jsou uvedeny v článku Liquida peroralia. Kde je předepsáno a schváleno jinak, nevztahují se požadavky tohoto článku na zrněné prášky pro veterinární použití.
Jsou to léčivé přípravky tvořené z pevných, suchých shluků částic prášků dostatečně odolných při mechanickém namáhání. Jsou určeny k vnitřnímu použití. Jsou polykány přímo nebo žvýkány, nebo se před podáním rozpustí nebo rozmíchají ve vodě nebo jiné vhodné tekutině.
Zrněné prášky obsahují jednu nebo více léčivých látek s pomocnými látkami nebo bez nich, a je-li potřebné, barviva povolená oprávněnou autoritou a chuťové a aromatické přísady.
Zrněné prášky jsou jednodávkové (dělené) nebo vícedávkové (nedělené) přípravky. Jednotlivá dávka u vícedávkového přípravku se podává pomocí odměrky či jiné pomůcky umožňující odměření předepsaného množství. Každá dávka jednodávkového zrněného prášku je v jednotlivém obalu, např. v sáčku, papírovém váčku nebo lahvičce.
Obaly pro zrněné prášky, kde je to vhodné, vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů zrněných prášků:
- - šumivé zrněné prášky,
- - obalené zrněné prášky,
- - enterosolventní zrněné prášky,
- - zrněné prášky s řízeným uvolňováním.
Výroba
Při výrobě, balení, uchovávání a distribuci zrněných prášků se používá vhodných způsobů k zajištění jejich mikrobiální čistoty; příslušná doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, jednodávkové zrněné prášky s obsahem léčivé látky menším než 2 mg nebo méně než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové zrněné prášky, s vyjímkou obalených zrněných prášků, vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené léčivé látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Uchovávání
V dobře uzavřených obalech. Obsahuje-li přípravek prchavé látky, uchovává se ve vzduchotěsných obalech.
Granula effervescentia
Šumivé zrněné prášky
Jsou to neobalené zrněné prášky, obvykle obsahující kyseliny a uhličitany nebo hydrogenuhličitany, které za přítomnosti vody prudce reagují za vzniku oxidu uhličitého. Jsou určeny k rozpouštění nebo dispergaci ve vodě před podáním.
Zkoušení
Zkouška rozpadavosti. Jedna dávka šumivých zrněných prášků se přenese do nádoby s 200 ml vody R při teplotě 15 °C až 25 °C a sleduje se vznik bublinek. Když se zastaví uvolňování plynu od jednotlivých zrnek, zrněný prášek má být rozpadlý, a to buď rozpuštěný, nebo dispergovaný ve vodě. Zkouška se opakuje s pěti dalšími dávkami. Přípravek vyhovuje, když každá ze šesti zkoušených dávek se rozpadla do 5 min.
Uchovávání
Ve vzduchotěsných obalech.
Granula obducta
Obalené zrněné prášky
Jsou to obvykle vícedávkové přípravky obsahující zrna obalená nebo potažená jednou nebo více vrstvami směsí různých pomocných látek.
Výroba
Látky používané k obalování se obvykle nanášejí ve formě roztoku nebo suspenze za podmínek umožňujících odpaření rozpouštědla.
Zkoušení
Disoluce. Použije se vhodná zkouška k prokázání vhodného uvolňování léčivé látky (látek), např. jedna ze zkoušek popsaných ve stati Zkouška disoluce pevných jednodávkových lékových forem (2.9.3).
Granula cum liberatione modificata
Zrněné prášky s řízeným uvolňováním
Synonymum. Zrněné prášky s modifikovanou liberací
Jsou tvořeny obalenými nebo neobalenými zrny připravenými pomocí vybraných pomocných látek nebo vybraných postupů použitých samostatně nebo v kombinaci tak, aby se dosáhla vhodná rychlost místo nebo čas uvolňování léčivých látek.
Zrněné prášky s řízeným uvolňováním zahrnují zrněné prášky s prodlouženým uvolňováním a zrněné prášky se zpožděným uvolňováním.
Výroba
Požadované uvolňování léčivé látky (látek) nebo přísad se prokáže vhodnou zkouškou.
Granula enterosolventia
Enterosolventní zrněné prášky
Synonymum. Acidorezistentní zrněné prášky
Jsou to přípravky se zpožděným uvolňováním odolné vůči žaludeční šťávě a uvolňující léčivou látku (látky) ve střevní šťávě. Těchto vlastností je dosaženo obalením zrn acidorezistentním materiálem nebo jinými vhodnými prostředky.
Výroba
Požadované uvolňování léčivé látky (látek) nebo přísad se ověří vhodnou zkouškou.
Zkoušení
Disoluce. Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek), např. jedna ze zkoušek popsaných ve stati Zkouška disoluce pevných jednodávkových lékových forem (2.9.3).
Gummi manducabile medicinale
Léčivé žvýkací gumy
Synonymum. Masticabilia gummis medicata
Léčivé žvýkací gumy jsou tuhé jednodávkové přípravky, které jsou tvořeny hlavně gumou určenou ke žvýkání, nikoli k polykání.
Obsahují jednu nebo více léčivých látek, které se uvolňují při žvýkání. Podle rozpouštění nebo rozptýlení léčivé látky (látek) ve slinách jsou žvýkací gumy určeny k použití při:
- - místní léčbě onemocnění dutiny ústní,
- - systémové distribuci po absorpci sliznicí dutiny ústní nebo gastrointestinálním traktem.
Výroba
Léčivé žvýkací gumy jsou vyráběny ze žvýkacího polymerního základu, který je bez chuti a je tvořen přírodními nebo syntetickými elastomery. Mohou obsahovat další pomocné látky, jako jsou plniva, změkčovadla, sladidla, aromatické přísady, stabilizátory, plastifikátory a barviva, schválené oprávněnou autoritou.
Léčivé žvýkací gumy jsou vyráběny lisováním, případně změkčením nebo tavením žvýkacího polymerního základu a postupným přidáváním dalších látek. V případě tavení jsou žvýkací gumy zpracovány do požadovaného tvaru. Pokud je nutná ochrana před vlhkostí a světlem, mohou být potaženy ochranným povlakem.
Není-li předepsáno a schváleno jinak, provádí se vhodná zkouška prokazující průběh uvolňování léčivých látek.
Při výrobě, balení, skladování a distribuci léčivých žvýkacích gum se využívá vhodných prostředků k zajištění jejich mikrobiální kvality; odpovídající doporučení jsou uvedena ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušky na čistotu
Obsahová stejnoměrnost (2.9.6). Pokud není oprávněnou autoritou stanoveno jinak, žvýkací guma s obsahem léčivé látky menším než 2 mg nebo menším než 2 % celkové hmotnosti vyhovuje zkoušce A na obsahovou stejnoměrnost jednodávkových lékových forem. Jestliže přípravek obsahuje více léčivých látek, stanovení se provede pouze u těch látek, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Nepotažené i potažené žvýkací gumy (pokud není předepsáno a schváleno jinak), vyhovují zkoušce na hmotnostní stejnoměrnost pevných jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny léčivé látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Uchovávání
Nepotažené léčivé žvýkací gumy se uchovávají za ochrany před vlhkostí a světlem.
- “
- 205. V příloze části 6 Speciání část, kapitola 6.2 Léčivé přípravky, kapitola 6.2.1 Obecné články lékových forem, články Inhalanda, Inserta intraruminalia Liquida ad usum dermicum, Liquida peroralia, Nasalia a Ocularia znějí:
- „
Inhalanda
Inhalační přípravky
Jsou to tekuté nebo tuhé přípravky určené k podání ve formě par nebo aerosolů do plic k místnímu nebo celkovému účinku. Obsahují jednu nebo několik léčivých látek rozpuštěných nebo dispergovaných ve vhodném vehikulu.
Inhalační přípravky mohou, podle typu přípravku, obsahovat propelenty, rozpouštědla, ředidla, protimikrobní přísady, solubilizátory nebo stabilizátory apod. Pomocné látky nemají nepříznivý účinek na funkci mukózy nebo cilií v dýchacích cestách.
Inhalační přípravky se dodávají ve vícedávkových nebo jednodávkových obalech. Jsou-li v tlakovém balení, vyhovují požadavkům článku Praeparata pharmaceutica in vasis cum pressu.
Přípravky určené k podání ve formě aerosolů (disperze pevných nebo kapalných částic v plynu) se aplikují jedním z těchto zařízení:
- - rozprašovačem (nebulizerem),
- - dávkovacím tlakovým inhalátorem,
- - inhalátorem pro suchý prášek.
Výroba
Při vývoji inhalačního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení a kritéria pro posouzení konzervačních vlastností v daném složení přípravku jsou popsány ve stati Účinnost protimikrobních konzervačních látek (5.1.3).
Kontrola velikosti inhalovaných aerosolových částic zajistí, aby se podstatná část částic dostala do plic. Frakce jemných částic inhalačních přípravků se stanoví vhodnou metodou aerodynamického stanovení jemných částic (2.9.18).
Při stanovení stejnoměrnosti podané dávky mohou výrobci použít alternativní postupy posuzující více inhalátorů. Tak má být zajištěno splnění lékopisných požadavků u všech inhalátorů.
Tlakové dávkovací inhalátory jsou zkoušeny na těsnost a všechny inhalátory jsou zkoušeny na kontaminaci cizími částicemi.
Označování
V označení na obalu dávkovaného přípravku se uvede:
- - aplikační dávka, s výjimkou přípravků, u nichž byla dávka stanovena jako odměřená dávka nebo jako předdávkovaná dávka,
- - kde je to vhodné, počet podání (střiků, insuflací) z balení pro dosažení minimální doporučené dávky,
- - počet dávek v balení přípravku.
Kde je to vhodné, v označení na obalu se uvedou názvy všech protimikrobních přísad.
Inhalanda liquida
Tekuté inhalační přípravky
Lze rozlišit tři druhy tekutých inhalačních přípravků:
- A. přípravky tvořící páry,
- B. tekutiny k rozprašování,
- C. dávkované tlakové přípravky pro inhalaci.
Tekuté inhalační přípravky jsou roztoky nebo disperze.
Disperze jsou snadno homogenizovatelné protřepáním a jsou natolik stabilní, aby bylo umožněno podání správné dávky. Mohou se použít vhodné pomocné látky.
- A. Inhalanda vaporem formantia
Inhalační přípravky tvořící páry
Jsou to roztoky, disperze nebo tuhé přípravky, které se obvykle přidávají do horké vody a výpary se inhalují.
- B. Liquida nebulam formantia
Tekutiny pro rozprašování
Jsou to přípravky určené k přeměně na aerosoly pomocí kontinuálně pracujících rozprašovačů nebo dávkovacích rozprašovačů. Tvoří je roztoky, suspenze nebo emulze. Ke zlepšení rozpustnosti léčivých látek lze použít vhodná rozpouštědla a solubilizátory.
Kapaliny pro rozprašování v koncentrovaném stavu se před použitím v kontinuálně pracujících rozprašovačích ředí na předepsaný objem předepsanou kapalinou. Kapaliny pro rozprašování mohou být také připraveny z prášků.
Vodné tekutiny v kontinuálně pracujících rozprašovačích mají hodnotu pH 3 až 8,5.
Suspenze a emulze se snadno zhomogenizují protřepáním a zůstávají dostatečně stabilní, že umožní podat správnou dávku.
Vodné přípravky pro inhalaci se dodávají ve vícedávkových obalech. Pokud přípravek nemá přiměřené protimikrobní vlastnosti, může obsahovat vhodnou protimikrobní přísadu v odpovídající koncentraci.
Kontinuálně pracující rozprašovače jsou zařízení přeměňující kapaliny na aerosoly pomocí vysokého tlaku plynů, ultrazvukových vibrací nebo jinými způsoby. Tato zařízení umožňují tvorbu částic při vhodné rychlosti o vhodné velikosti a tím jejich inhalaci a vpravení do plic.
Dávkovací rozprašovače jsou zařízení přeměňující kapaliny na aerosoly pomocí vysokého tlaku plynů, ultrazvukových vibrací nebo jinými způsoby. Objem kapaliny tvořící aerosol je odměřen tak, aby dávka aerosolu mohla být inhalována jedním vdechnutím.
- C. Inhalanda in vasis cum pressu doses emittentia
Dávkované tlakové přípravky pro inhalaci
Jsou to roztoky, suspenze nebo emulze dodávané ve speciálních nádobách (tlakovkách) opatřených dávkovacím ventilem. Tyto přípravky jsou udržovány pod tlakem vhodnými hnacími plyny nebo vhodnou směsí zkapalněných propelentů, které mohou být současně rozpouštědly. Mohou se přidat vhodná rozpouštědla, solubilizátory a stabilizátory.
Podaná dávka je dávka, která je z inhalátoru podána pacientovi. U některých přípravků je dávka pevně stanovena jako odměřená dávka. Odměřenou dávku určuje množství přípravku vložené do zařízení. Odměřenou dávku lze stanovit také přímo.
Zkoušení
Stejnoměrnost podané dávky. Tlakové nádoby se obvykle používají v obrácené poloze. Pro nádoby, s nimiž se pracuje ve vzpřímené poloze, se použije srovnatelná zkouška využívající metod zajišťujících úplné zachycení podané dávky uvolněné z ventilu u vzpřímené tlakovky. Inhalátor se vždy připraví podle pokynů v instrukcích pro pacienta.
Použije se zařízení kvantitativně zachycující podanou dávku.
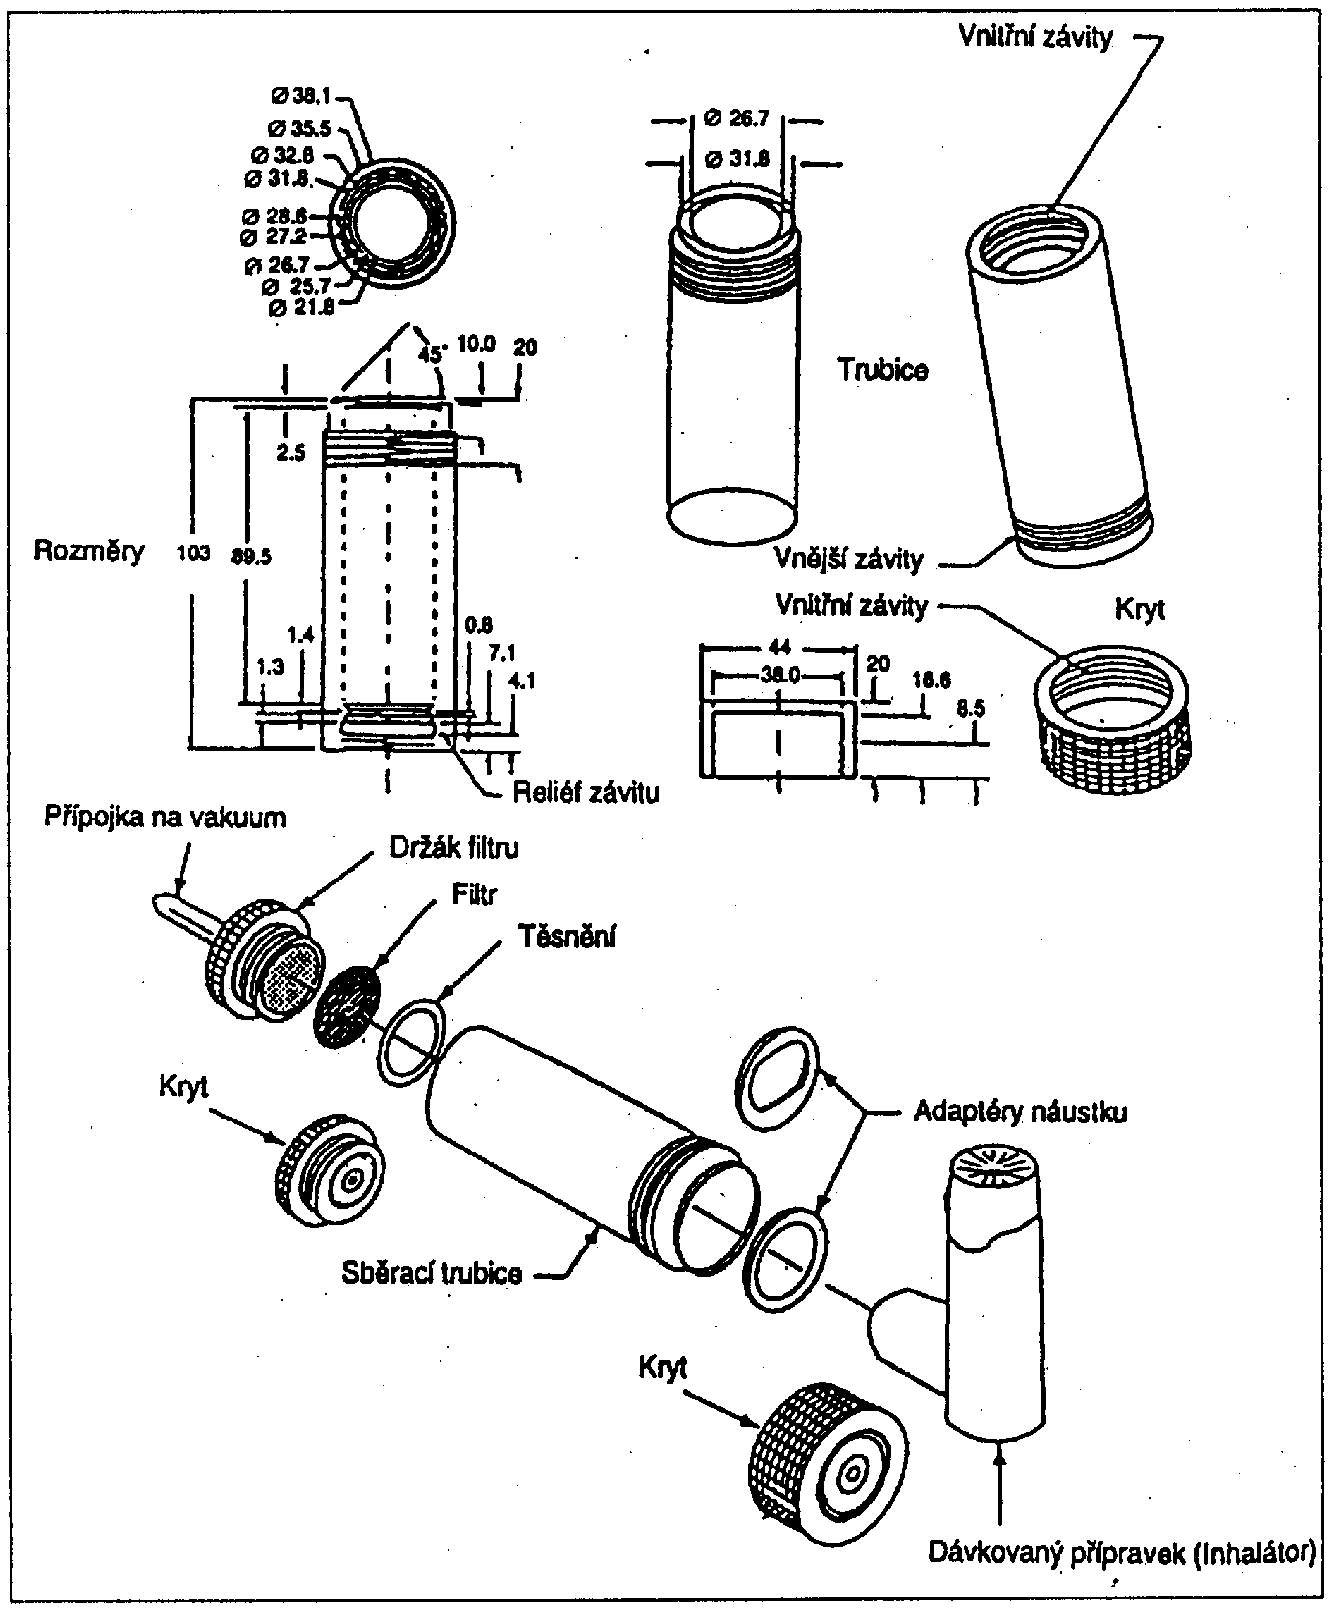
Vhodné zařízení je na obrázku 1. Skládá se z držáku filtru, sběrné trubice a adaptéru pro náustek inhalátoru. V držáku filtru je podložka pro filtr, např. mřížka z nerezové oceli. Sběrnou trubici lze přišroubovat nebo upevnit k držáku filtru. Adaptér má vzduchotěsně upevnit náustek inhalátoru k zařízení. Použije se adaptér, který zajistí, aby čelo náustku bylo zarovnáno se vstupní částí sběrné trubice. Přípojka na vakuum se spojí se systémem zahrnujícím zdroj vakua a regulaci průtoku. Sání vzduchu procházejícího celým zařízením, zahrnujícím filtr a nasazený inhalátor, je upraveno na rychlost (28,3 ± 1,5) l/min. Vzduch by měl kontinuálně procházet zařízením tak, aby byla vyloučena ztráta léčiva do atmosféry. Držák filtru je uzpůsoben k použití kruhových filtrů o průměru 25 mm. Filtr a další materiály, tvořící zařízení, jsou kompatibilní s léčivem a rozpouštědly, které se použijí k extrakci léčiva z filtru. Jeden konec sběrné trubice je přizpůsoben k těsnému uchycení kruhového filtru k základní části držáku filtru. Po sestavení jsou jednotlivé spoje zařízení vzduchotěsné. Připojením vakua k držáku filtru veškerý vzduch, procházející sběracím zařízením, prošel inhalátorem.
Není-li v instrukcích pro pacienty předepsáno jinak, třepe se inhalátorem 5 s a vystříkne se jednou do odpadu. Po připojení k zařízení se vystříkne aerosol stisknutím ventilu na dobu zajišťující kompletní výstřik. Celý postup se opakuje, až počet vystříknutí odpovídá minimálně doporučené dávce. Obsah ze zařízení se kvantitativně shromáždí a stanoví se množství léčivé látky.
Postup se opakuje s dalšími dvěma dávkami.
Přípravek se vyprazdňuje do odpadu s přestávkami nejméně 5 s mezi jednotlivými výstřiky tak dlouho, až v obalu zůstane n/2 + 1 dávek, kde n je počet dávek uvedených v označení na obalu. Výše popsaným postupem se nyní stanoví obsahy čtyř dávek.
Přípravek se dále vyprazdňuje do odpadu s přestávkami nejméně 5 s mezi jednotlivými výstřiky, až v obalu zůstanou tři dávky. Výše popsaným postupem se nyní stanoví obsahy tří dávek.
U přípravků obsahujících více léčivých látek se provede zkouška stejnoměrnosti podané dávky pro každou účinnou látku.
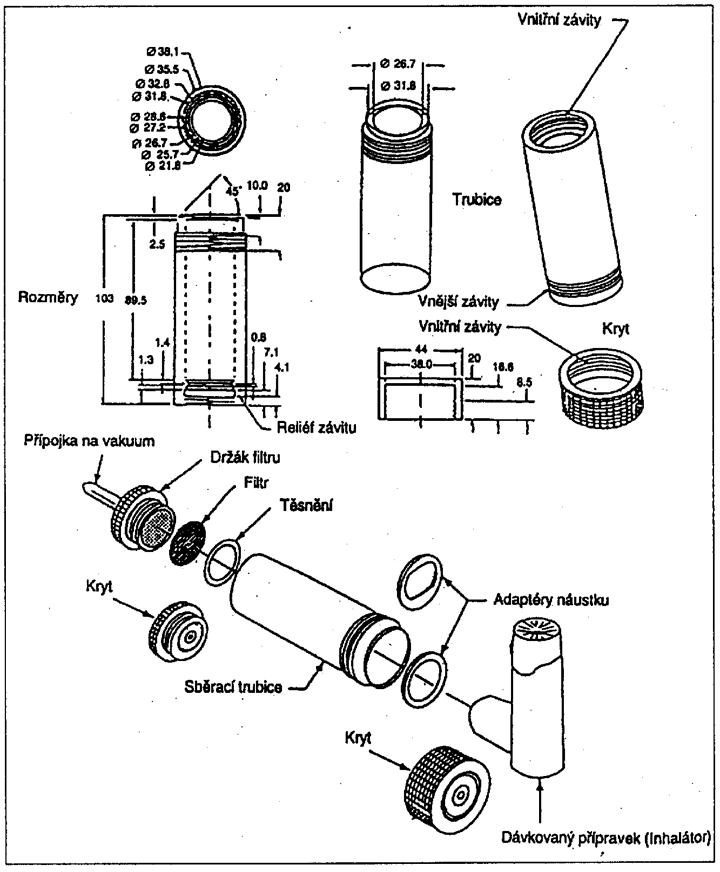
Obr. 1 Sběrné zařízení pro dávkované tlakové přípravky (rozměry v milimetrech)
Tab. 1 Specifikace dílů k obr. 2
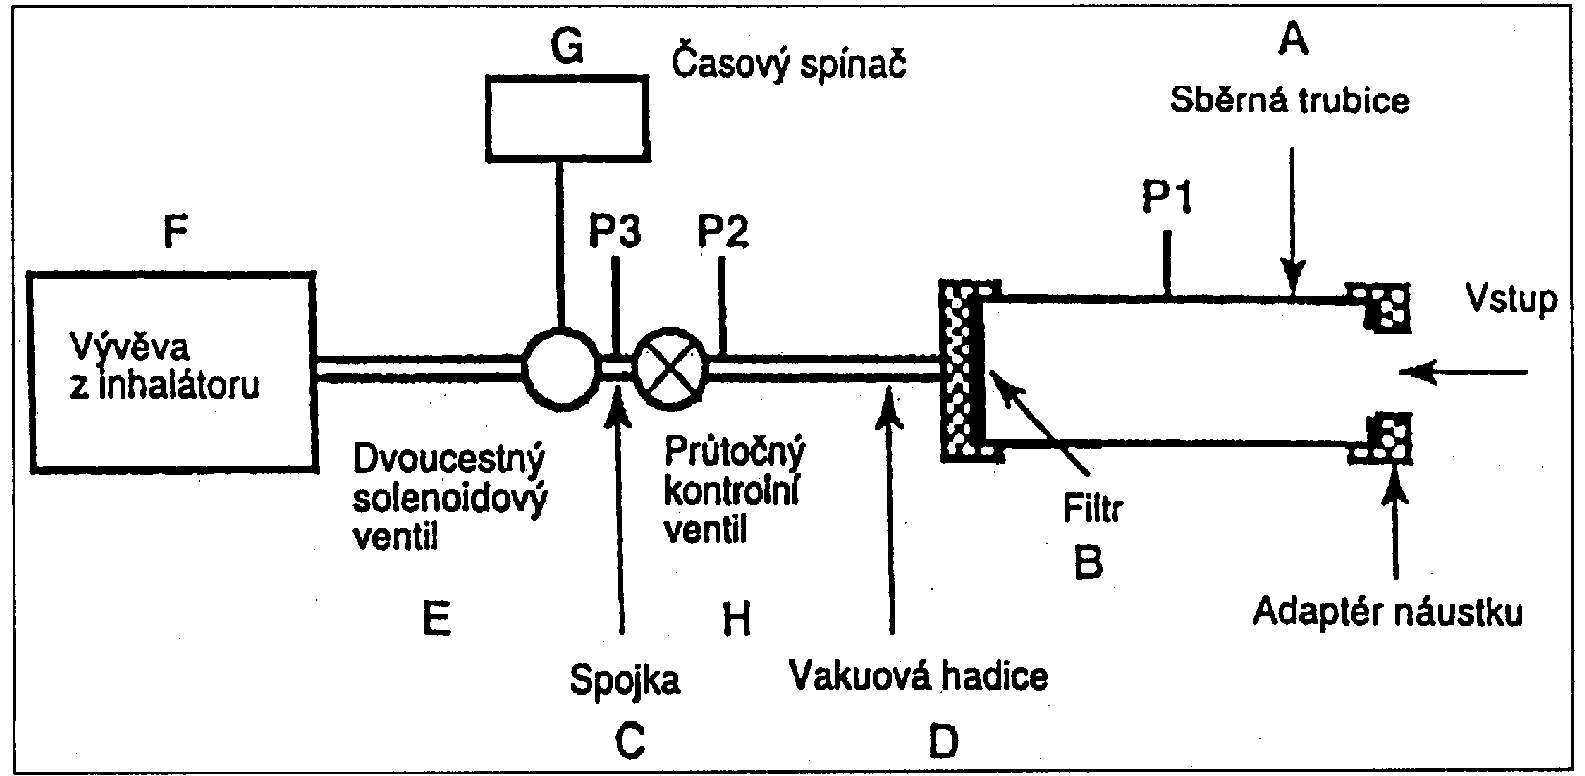
Uchovávání Xylitolum Xylitol Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Označování Nečistoty Zingiberis rhizoma Oddenek zázvoru Synonyma. Rhizoma zingiberis, Radix zingiberis Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání POZNÁMKY Standardní názvy - Standard Terms Léčivá látka (oficiální definice je dána zákonem č. 79/1997 Sb. ve znění zákona č. 149/2000 Sb.) - Active substance Pomocná látka (oficiální definice je dána zákonem č. 79/1997 Sb. ve znění zákona č. 149/2000 Sb.) - Excipient Vehikulum - Vehicle Základ - Basis Lékové formy s neřízeným uvolňováním - Conventional-release dosage forms Lékové formy s řízeným uvolňováním - Modified-release dosage forms Lékové formy s prodlouženým uvolňováním - Prolonged-release dosage forms Lékové formy se zpožděným uvolňováním - Delayed-release dosage forms Lékové formy s pulzním uvolňováním - Pulsatile-release dosage forms Velkoobjemové parenterální přípravky - Large-volume parenterals Maloobjemové parenterální přípravky - Small-volume parenterals Auricularia Ušní přípravky Výroba Zkoušení Uchovávání Označování Otoguttae, Praeparata auricularia pro aerodispersione Ušní kapky, ušní spreje Synonyma. Kapky do ucha, Aerodispersiones auriculares Auricularia semisolida Polotuhé ušní přípravky Pulveres auriculares Zásypy do ucha Synonymum. Prášky do ucha Lotiones auriculares Ušní omývadla Zkoušení Ototampona medicata Ušní tampony s léčivy Capsulae Tobolky Synonymum. Kapsle Výroba Zkoušení Uchovávání Označování Capsulae durae Tvrdé tobolky Výroba Zkoušení Capsulae molles Měkké tobolky Výroba Zkoušení Capsulae cum liberatione modificata Tobolky s řízeným uvolňováním Synonymum. Tobolky s modifikovanou liberací Výroba Capsulae enterosolventes Enterosolventní tobolky Synonymum. Acidorezistentní tobolky Výroba Zkoušení Capsulae amylaceae Škrobové tobolky Synonymum. Cachety Označování Emplastra transcutanea Transdermální náplasti Výroba Zkoušení Uchovávání Označování Granula Zrněné prášky Synonyma. Pulveres granulati, granulata, granule, zrnka, granuláty Výroba Zkoušení Uchovávání Granula effervescentia Šumivé zrněné prášky Zkoušení Uchovávání Granula obducta Obalené zrněné prášky Výroba Zkoušení Granula cum liberatione modificata Zrněné prášky s řízeným uvolňováním Synonymum. Zrněné prášky s modifikovanou liberací Výroba Granula enterosolventia Enterosolventní zrněné prášky Synonymum. Acidorezistentní zrněné prášky Výroba Zkoušení Gummi manducabile medicinale Léčivé žvýkací gumy Synonymum. Masticabilia gummis medicata Výroba Zkoušky na čistotu Uchovávání Inhalanda Inhalační přípravky Výroba Označování Inhalanda liquida Tekuté inhalační přípravky Zkoušení Obr. 1 Sběrné zařízení pro dávkované tlakové přípravky (rozměry v milimetrech) Tab. 1 Specifikace dílů k obr. 2 Označení Název Popis A sběrná trubice je schopna zachytit podanou dávku, např. trubice pro sběr dávky viz obr. 1, s rozměry: vnitřní průměr 34,85 mm, délka 12 cm (např. výrobek č. XX40047 00, Millipore Corp., Bedford, MA 01732 s upravenou výstupní trubkou, vnitřní průměr ≥ 8 mm, přizpůsobený výrobku fy Gelman č.61631), nebo ekvivalentní B filtr 47 mm filtr, např. A/E filtr ze skleněných vláken (Gelman Sciences, Ann Arbor, MI 48106), nebo ekvivalentní C spojka vnitřní průměr ≥ 8 mm, např. krátká kovová spojka, s odbočkou k P3 s malým průměrem D vakuová hadice vnitřní průměr (8 ±0,5) mm, délka (50 ±10) cm, např. siliková hadice vnějšího průměru asi 14 mm a vnitřního průměru asi 8 mm E dvoucestný solenoidový ventil ústí s minimálním odporem průtoku vzduchu, vnitřním průměrem ≥ 8 mm a maximálním časem odezvy 100 ms (např. typ 256-A08, Burkert GmbH, D7118) nebo ekvivalentní F vývěva vyhovuje kapacitou pro požadovanou rychlost průtoku vzduchu zařízením s napojeným práškovým inhalátorem přes náustkový adaptér (např. výrobky typu 1023, 1423 nebo 2565, Gast Manufact. Inc., Benton Harbor, MI 49022), nebo ekvivalentní. Vývěva je propojena se solenoidovým ventilem krátkou a/nebo širokou (≥ 10 mm vnitřní průměr) vakuovou hadicí, spoje minimalizující snížení kapacity vývěvy G časový spinač schopný řídit solenoidní ventil v požadovaných časových periodách (např. typ G814, RS Components Int., Corby, NN17 9RS, UK) nebo ekvivalentní P1 přípoj na tlakoměr vnitřní průměr 2,2 mm, vnější 3,1 mm, proplachování vnitřního povrchu sběrné trubice, vystředěno, bez hrubých okrajů, 59 mm od ústí P1, P2, P3 tlakoměry diferenciální tlak k atmosféře (P1) nebo absolutní tlak (P2 a P3) H průtokový kontrolní ventil nastavitelný regulační ventil s maximálním Cv ≥ 1, (např. typ 8FV12LNSS, Parker Hannifin plc., Barnstaple, EX31 1NP, UK) nebo ekvivalentní 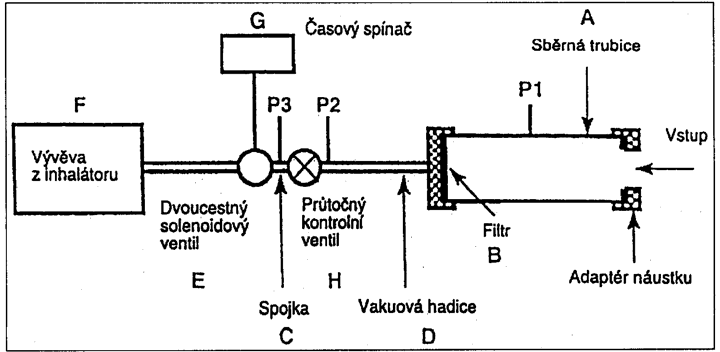
Obr. 2 Aparatura vhodná ke stanovení stejnoměrnosti podané dávky pro práškové inhalátory
Není-li předepsáno a schváleno jinak, přípravek vyhovuje zkoušce, když nejméně devět z deseti výsledků je v rozmezí 75 % až 125 % průměrné hodnoty a všechny výsledky jsou v rozmezí 65 % až 135 % průměrné hodnoty. Jestliže dva nebo více výsledků jsou mimo rozmezí 75 % až 125 %, opakuje se zkouška s dalšími dvěma tlakovými nádobami. Nejvýše tři z třiceti výsledků mohou být mimo rozmezí 75 % až 125 % a žádný výsledek není mimo rozmezí 65 % až 135 % průměrné hodnoty.
Dávka jemných částic. Použije se zařízení a postup popsaný v článku Přípravky k inhalaci: aerodynamické stanovení jemných částic (2.9.18 přístroj C nebo D) a vypočte se dávka jemných částic.
Počet dávkových jednotek v nádobce. Tlaková nádoba s přípravkem (inhalátor) se stisknutím ventilu vyprázdní do odpadu vždy nejméně po 5 s. Celkový počet takto zjištěných dávkových jednotek není menší, než je uvedeno v označení. (Tuto zkoušku lze kombinovat se zkouškou na stejnoměrnost podaných dávek.)
Pulveres ad inhalationem
Prášky k inhalaci
Jsou to přípravky ve formě jednodávkových dělených prášků nebo vícedávkových nedělených prášků. Pro usnadnění použití mohou být léčivé látky kombinovány s vhodným nosičem. Podávají se pomocí inhalátorů pro suché prášky. U předem dávkovaných systémů se inhalátor plní předem dělenými prášky z tobolek nebo z jiné vhodné lékové formy. U zařízení používajících prášek ze zásobníku je dávka odměřena dávkovacím mechanismem v inhalátoru.
Podaná dávka je dávka, která je z inhalátoru podána pacientovi. U některých přípravků je dávka pevně stanovena jako odměřená dávka nebo jako předdávkovaná dávka. Odměřená dávka je určena vložením množství přípravku do zařízení k podání dávky. Odměřenou dávku lze stanovit také přímo.
Zkoušení
Stejnoměrnost podané dávky. Ve všech případech se připraví inhalátor podle předpisu v pokynech pro pacienta. Použije se sběrné zařízení schopné kvantitativně zachytit podanou dávku. Sběrné zařízení, podobné popsanému ve zkoušce pro tlakové dávkované přípravky pro inhalaci, lze použít za předpokladu, že trubice a filtr vyhovují požadované měřené rychlosti průtoku plynů. Vhodná trubice je uvedena na obrázku 1.
Trubice se spojí s odsávacím systémem podle schématu a popisu uvedených na obrázku 2 a v tabulce 1.
Není-li předepsáno jinak, provede se zkouška při rychlosti průtoku a době za použití trubice pro sběr dávky spojené s odsávacím systémem, vhodným diferenciálním tlakoměrem, vhodným objemovým průtokoměrem kalibrovaným pro odtokové měření v souladu s následujícím postupem.
Inhalátor připravený k použití se připojí k vstupní části zařízení přes náustkový adaptér zajišťující vzduchotěsný spoj. Použije se adaptér, který zajistí, aby čelo náustku sahalo ke vstupní části sběrné trubice. Jeden vstup diferenciálního tlakoměru se připojí k místu P1 na obrázku 2 a další se ponechá otevřený vzhledem k atmosféře. Zapne se vývěva, otevře se dvoucestný ventil a nastaví se kontrolní průtokový ventil tak, aby tlak, zaznamenaný diferenciálním tlakoměrem, po průchodu vzduchu inhalátorem byl 4,0 kPa (40,8 cm H20). Sejme se inhalátor z náustkového adaptéru a bez změny polohy průtočného kontrolního ventilu se připojí průtokoměr ke vstupu vzorkovacího zařízení. Je-li rychlost průtoku nad 100 l/min, nastaví se průtočným ventilem na hodnotu (100 ±5) l/min. Hodnota se zaznamená a používá se dále jako testovací průtoková rychlost Q, v litrech za minutu. Určí se testovací doba průtoku T v sekundách tak, aby za tuto dobu protekly přes inhalátor 4 litry vzduchu.
Kritický průtok přes průtočný kontrolní ventil se zajistí dále uvedeným způsobem. S připojeným inhalátorem se měří absolutní hodnoty tlaku na obou stranách průtočného ventilu (viz odečítací body tlaku P3 a P3 na obr. 2), za testovací průtokové rychlosti Q. Poměr P3/P2 menší nebo rovnající se 0,5 indikuje kritický průtok. Není-li dosaženo kritického průtoku, zvýší se výkon (otáčky) vývěvy a měření se opakuje.
Předdávkované systémy. Inhalátor se připraví podle pokynů pro pacienta a napojí se na sběrné zařízení pomocí dobře těsnicího adaptéru. Pustí se vzduch přes inhalátor podle výše určených podmínek. Celý postup se opakuje až počet podání odpovídá minimálně doporučené dávce. Kvantitativně se shromáždí obsah léčiva ze zařízení a stanoví se množství léčivé látky.
Postup se opakuje s dalšími devíti dávkami.
Zásobníkové systémy. Inhalátor se připraví podle pokynů pro pacienta a napojí se na sběrné zařízení pomocí dobře těsnicího adaptéru. Pustí se vzduch přes inhalátor podle výše určených podmínek. Celý postup, se opakuje až počet podání odpovídá minimálně doporučené dávce. Kvantitativně se shromáždí obsah ze zařízení a stanoví se množství léčivé látky.
Postup se opakuje s dalšími dvěma dávkami.
Přípravek se vyprazdňuje do odpadu, až v zásobníku zůstane n/2 + 1 dávek, kde n je počet dávek uvedených v označení na obalu. Je-li třeba, nechá se vybít elektrostatický náboj inhalátoru před dalším použitím. Výše popsaným postupem se nyní stanoví obsahy čtyř dávek.
Přípravek se dále vyprazdňuje do odpadu, až v obalu zůstanou tři dávky. Je-li třeba, nechá se vybít elektrostatický náboj inhalátoru před dalším použitím. Výše popsaným postupem se nyní stanoví obsahy tří dávek.
U přípravků obsahujících více účinných látek se provede zkouška stejnoměrnosti podané dávky pro každou léčivou látku.
Není-li předepsáno a schváleno jinak, přípravek vyhovuje zkoušce, když nejméně devět z deseti výsledků je v rozmezí 75 % až 125 % průměrné hodnoty a všechny výsledky jsou v rozmezí 65 % až 135 % průměrné hodnoty. Jestliže dva nebo více výsledků je mimo rozmezí 75 % až 125 %, opakuje se zkouška s dalšími dvěma inhalátory. Nejvýše tři z třiceti výsledků mohou být mimo rozmezí 75 % až 125 % a žádný výsledek není mimo rozmezí 65 % až 135 % průměrné hodnoty.
V předepsaných a schválených případech může být rozsah hodnot větší, ale žádný naměřený výsledek není vyšší než 150 % a není nižší než 50 % průměrné hodnoty.
Dávka jemných částic. Použije se zařízení a postup popsaný ve stati Přípravky k inhalaci aerodynamické stanovení jemných částic (2.9.18, přístroj C nebo D) a vypočte se dávka jemných částic.
Počet dávkových jednotek v nádobce vícedávkového inhalátoru. Dávky se vyprazdňují ze zařízení vhodnou tokovou rychlostí. Zaznamená se počet podání. Celkový počet dávkových jednotek není menší, než je uvedeno v označení na obalu. (Tuto zkoušku lze kombinovat se zkouškou na stejnoměrnost podaných dávek.)
Inserta intraruminalia
Intraruminální inzerty
Synonymum. Praeparationes intraruminales
Požadavky tohoto článku se nevztahují na přípravky (označené někdy jako boly), jakými jsou obvykle velké tablety, tobolky nebo tvarované lékové formy, ze kterých se účinná látka (účinné látky) uvolňuje ihned nebo postupně. Na tyto přípravky se vztahují příslušné oddíly článků Tabulettae nebo Capsulae.
Intraruminální inzerty jsou pevné přípravky obsahující jednu nebo více účinných látek. Jsou určeny k perorálnímu podání přežvýkavcům a uzpůsobeny tak, aby se zadržely v bachoru ke kontinuálnímu nebo pulznímu uvolňování účinné látky (účinných látek). Doba uvolňování může být různá, od několika dnů po několik týdnů, podle povahy receptury a/nebo inzertu.
Intraruminální inzerty se podávají podavačem pilulek. Některé jsou určeny k tomu, aby se vznášely na hladině bachorové tekutiny, zatímco jiné jsou určeny k setrvání na bázi bachoru nebo čepce. Každý inzert má hustotu přiměřenou předpokládanému použití.
Výroba
Pro kontinuální uvolňování je intraruminální inzert konstruován tak, aby účinná látka (účinné látky) byla uvolňována ve stanovené míře po stanovenou dobu. Toho je dosahováno erozí, korozí, difuzí, osmotickým tlakem nebo jiným vhodným chemickým, fyzikálním nebo fyzikálně-chemickým pochodem.
Pro pulzní uvolňování je intraruminální inzert uzpůsoben k uvolňování určitého množství účinné látky (účinných látek) v jednom nebo v několika vymezených časových intervalech. Toho je dosahováno korozí kovových složek inzertu působením bachorové tekutiny vedoucí k následnému uvolňování dílčích jednotek, které jsou obvykle ve formě tablet.
Při výrobě intraruminálních inzertů jsou uplatňovány postupy, kterými je zajišťováno přiměřené uvolňování účinné látky (účinných látek).
Při výrobě, balení, uchovávání a distribuci intraruminálních inzertů jsou přijímána vhodná opatření k zabezpečení jejich mikrobiologické jakosti; při tom se postupuje podle požadavků uvedených v článku Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušky
Obsahová stejnoměrnost (2.9.6). Pokud není předepsáno a schváleno jinak, dílčí tabletové jednotky intraruminálních inzertů, obsahující účinné látky v množství menším než 2 mg nebo méně než 2 % celkové hmotnosti, vyhovují požadavkům zkoušky A na obsahovou stejnoměrnost jednodávkových lékových forem. Jestliže přípravek obsahuje více než jednu účinnou látku, vztahují se požadavky jen na účinné látky odpovídající výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Pokud není předepsáno a schváleno jinak, dílčí tabletové jednotky intraruminálních inzertů vyhovují požadavkům zkoušky na hmotnostní stejnoměrnost.
Pokud je zkouška na obsahovou stejnoměrnost předepsána pro všechny účinné látky, zkouška na hmotnostní stejnoměrnost není vyžadována.
Uchovávání
V dobře uzavřených obalech.
Označování
V označení na obalu se uvede:
- - u kontinuálně uvolňujících inzertů dávka uvolňovaná za jednotku času,
- - u pulzně uvolňujících inzertů dávka uvolňovaná ve vymezených časových intervalech.
Liquida ad usum dermicum
Tekutiny pro kožní aplikaci
Synonymum. Praeparationes liquidae ad usum dermicum
Kde je předepsáno a schváleno, požadavky tohoto článku se nevztahují na tekutiny pro kožní aplikaci určené pro veterinární použití.
Jsou to tekuté přípravky různé viskozity určené k aplikaci na kůži (včetně vlasové části) nebo nehty k dosažení požadovaného místního nebo transdermálního účinku. Jsou to roztoky, emulze nebo suspenze, které obsahují jednu nebo více léčivých látek ve vhodném rozpouštědle. Mohou obsahovat vhodné protimikrobní přísady, antioxidační látky anebo pomocné látky, jako jsou stabilizátory, emulgátory nebo látky zvyšující viskozitu.
V emulzích se mohou oddělovat fáze, které jsou snadno protřepáním znovu homogenizovatelné. Suspenze mohou obsahovat sediment, který lze snadno roztřepat; takto vzniklá suspenze je natolik stabilní, aby bylo umožněno podání homogenního přípravku.
Obaly pro tekutiny pro kožní aplikaci, kde je to vhodné, vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Pokud jsou tekutiny pro kožní aplikaci dodávány v tlakových nádobách, vyhovují požadavkům článku Praeparata pharmaceutica in vasis cum pressu.
Přípravky určené k aplikaci na vážně poškozenou kůži jsou sterilní.
Rozlišuje se několik druhů tekutin pro kožní aplikaci:
- - šampony,
- - kožní pěny.
Výroba
Při vývoji tekutiny pro kožní aplikaci obsahující protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení konzervačních vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních konzervačních látek (5.1.3).
Při výrobě, balení, skladování a distribuci tekutin pro kožní aplikaci se využívají vhodné způsoby zajištění jejich mikrobiální čistoty; odpovídající doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.5).
Sterilní tekutiny ke kožní aplikaci jsou vyráběny za použití materiálů a metod určených k zajištění sterility a zabránění kontaminace a množení mikroorganismů; odpovídající doporučení jsou ve stati Metody přípravy sterilních výrobků (5.1.1).
Při výrobě tekutin pro kožní aplikaci obsahujících dispergované částice se využívají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Využitelná hmotnost nebo objem (2.9.28): Tekuté přípravky dodávané v jednodávkových obalech vyhovují zkoušce.
Sterilita (2.6.1). Je-li přípravek označen jako sterilní, vyhovuje zkoušce na sterilitu.
Uchovávání
V dobře uzavřených obalech. Je-li přípravek sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Označování
V označení na obalu se uvede:
- - název všech protimikrobních přísad,
- - kde je to vhodné, zda je přípravek sterilní.
Saponata medicinalia
Šampony
Jsou to tekuté nebo polotuhé přípravky určené k aplikaci na pokožku s vlasy a následnému opláchnutí vodou. Smíchané s vodou obvykle pění.
Šampony jsou emulze, suspenze nebo roztoky. Obsahují povrchově aktivní látky.
Spumae dermales
Kožní pěny
Vyhovují požadavkům uvedeným v článku Spumae medicatae.
Liquida peroralia
Perorální tekutiny
Synonymum. Praeparationes liquidae peroraliae
Kde je předepsáno a schváleno, požadavky tohoto článku se nevztahují na perorální tekutiny pro veterinární použití.
Jsou to obvykle roztoky, emulze nebo suspenze obsahující jednu nebo více léčivých látek ve vhodném rozpouštědle; některé perorální tekutiny mohou být jen samotné kapalné léčivé látky.
Perorální tekutiny jsou určeny k polykání neředěné nebo po zředění. Některé přípravky určené k perorální aplikaci se připravují ředěním z koncentrovaných tekutých přípravků, prášků nebo granulí, určených pro přípravu perorálních kapek nebo sirupů s využitím vhodných pomocných látek.
Pomocné látky pro perorální tekutiny jsou vybrány s přihlédnutím k povaze účinné látky (účinných látek) a dosažení organoleptických vlastností vhodných k použití přípravku.
Perorální tekutiny mohou obsahovat vhodné protimikrobní přísady, antioxidanty a jiné pomocné látky, jako dispergační přísady, stabilizátory suspenzí, zahušťovadla, látky zvyšující viskozitu, emulgátory, tlumivé roztoky, smáčedla, solubilizátory, stabilizátory, korigencia, sladidla a barviva schválená oprávněnou autoritou.
V emulzích se mohou oddělovat fáze, které jsou snadno protřepáním znovu homogenizovatelné. Suspenze mohou obsahovat sediment, který lze snadno roztřepat; takto vzniklá suspenze je natolik stabilní, aby bylo umožněno podání správné dávky.
Obaly pro perorální tekutiny, kde je to vhodné, vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišujeme několik druhů perorálních tekutin:
- - perorální roztoky, emulze a suspenze,
- - prášky a granule pro perorální roztoky a suspenze,
- - perorální kapky,
- - prášky pro perorální kapky,
- - sirupy,
- - prášky a granule pro sirupy.
Výroba
Při vývoji perorální tekutiny obsahující protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení konzervačních vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních konzervačních látek (5.1.3).
Při výrobě, balení, skladování a distribuci perorálních tekutin se využívají vhodné způsoby k zajištění jejich mikrobiální čistoty; odpovídající doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Při výrobě perorálních tekutin obsahujících dispergované částice se využívají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Obsahová stejnoměrnost. Není-li předepsáno a schváleno jinak, jednodávkové tekuté přípravky ve formě suspenze vyhovují následující zkoušce. Po protřepání se každý obal co nejvíce vyprázdní a stanoví se jednotlivé obsahy. Přípravek vyhovuje zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem (2.9.6).
Hmotnostní stejnoměrnost. Jednodávkové tekuté přípravky ve formě roztoku nebo emulze vyhovují následující zkoušce. Zváží se jednotlivě hmotnosti obsahu 20 obalů co nejvíce vyprázdněných a vypočte se průměrná hmotnost. Nejvíce dvě jednotlivé hmotnosti se odlišují od průměrné hmotnosti o více než 10 % a žádná se neliší o více než 20 %.
Dávka a dávková stejnoměrnost perorálních kapek. Do vhodného odměrného válce se pomocí kapacího zařízení odkape obvykle předepisovaný počet kapek pro jednu dávku nebo se do odměrného válce vpraví pomocí odměrky obvykle předpisovaná dávka. Rychlost kapání nepřesahuje dvě kapky/s. Tekutiny se zváží, dávkování se opakuje a opět zváží. Celý proces se opakuje, až se stanoví jednotlivé hmotnosti deseti dávek. Vypočte se průměrná hmotnost. Žádná z jednotlivých hmotností se neliší od průměrné hmotnosti o více než 10 %. Součet 10 jednotlivých hmotností se neliší o více než 15 % od deklarovené hmotnosti 10 dávek. Je-li třeba, odměří se objem 10 dávek. Tento objem se neliší o více než 15 % od deklarovaného objemu 10 dávek.
Využitelná hmotnost nebo objem (2.9.28). Perorální tekutiny dodané v jednodávkovém obalu vyhovují zkoušce.
Uchovávání
V dobře uzavřených obalech.
Označování
V označení na obalu se uvedou názvy všech protimikrobních přísad.
Solutiones, emulsiones et suspensiones perorali
Perorální roztoky, emulze a suspenze
Perorální roztoky, emulze a suspenze jsou dodávány v jednodávkových a vícedávkových obalech. Každá dávka z vícedávkového obalu je podána pomocí zařízení vhodného k měření předepsaného objemu. Vhodným zařízením pro objem 5 ml nebo jeho násobky je obvykle lžička nebo pohárek, pro jiné objemy perorální sříkačka.
Pulveres et granulata pro solutione aut suspensione perorali
Prášky a zrněné prášky pro perorální roztoky a suspenze
Synonymum. Prášky a granule pro perorální roztoky a suspenze
Jsou to přípravky pro perorální podání, které odpovídají definicím v článcích Pulveres perorales a Granula. Mohou obsahovat pomocné látky k usnadnění dispergace nebo rozpuštění a k zabránění shlukování.
Po přípravě roztoku nebo suspenze tyto vyhovují požadavkům na perorální roztoky nebo perorální suspenze, kde je to vhodné.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, jednodávkové prášky a jednodávkové zrněné prášky s obsahem léčivé látky menším než 2 mg nebo méně než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové prášky a jednodávkové zrněné prášky vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené léčivé látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Uchovávání
V dobře uzavřených obalech.
Označování
V označení na obalu se uvede:
- - návod na přípravu roztoku nebo suspenze,
- - podmínky a doba uchovávání připraveného roztoku nebo suspenze.
Guttae peroralae
Perorální kapky
Jsou to roztoky, emulze nebo suspenze podávané v malých objemech, po kapkách, pomocí vhodného zařízení.
Označování
U perorálních kapek, jejichž dávka je odměřována kapkami, se uvádí údaj o počtu kapek na mililitr přípravku nebo gram přípravku.
Pulveres pro guttae peroralae
Prášky pro perorální kapky
Prášky pro perorální kapky odpovídají definicím v článcích Pulveres perorales. Mohou obsahovat pomocné látky k usnadnění rozpouštění nebo dispergace v předepsané kapalině nebo k zabránění shlukování. Připravený roztok nebo suspenze vyhovuje požadavkům na perorální kapky.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, jednodávkové prášky pro perorální kapky s obsahem léčivé látky menším než 2 mg nebo méně než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové prášky pro perorální kapky vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené léčivé látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Sirupi
Sirupy
Jsou to přípravky obsahující vodu, charakterizované sladkou chutí a viskózní konzistencí. Mohou obsahovat sacharózu v koncentraci nejméně 45 % celkové hmotnosti. Sladká chuť může být dosažena použitím polyolů vícesytných alkoholů nebo umělých sladidel. Sirupy obsahují obvykle aromatické látky nebo jiná korigencia pachu a chuti. Každá dávka z vícedávkového obalu je podána pomocí zařízení vhodného k měření předepsaného objemu. Vhodným zařízením pro objem 5 ml a jeho násobky je obvykle lžička nebo pohárek.
Označování
Na obalu se uvede název a koncentrace použitého vícesytného alkoholu nebo umělého sladidla.
Pulveres et granulata pro sirupi
Prášky a granule pro sirupy
Prášky a granule pro sirupy vyhovují článkům Pulveres perorales a Granula. Mohou obsahovat pomocné látky k usnadnění rozpouštění. Po rozpuštění vyhovují článku Sirupi.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, jednodávkové prášky a granule pro sirupy s obsahem léčivé látky menším než 2 mg nebo méně než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové prášky a granule pro sirupy vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené léčivé látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Nasalia
Nosní přípravky
Jsou to tekuté, polotuhé nebo tuhé přípravky určené k podání do nosní dutiny k dosažení systémového nebo místního účinku. Obsahují jednu nebo více léčivých látek. Nosní přípravky jsou pokud možno nedráždivé a bez nepříznivého vlivu na funkce nosní mukózy a cilií. Vodné nosní přípravky jsou obvykle izotonické a mohou obsahovat pomocné látky např. pro úpravu viskozity přípravku nebo stabilizaci pH, pro zvýšení rozpustnosti účinné látky nebo pro stabilizaci přípravku.
Nosní přípravky jsou dodávány ve vícedávkových nebo jednodávkových obalech opatřených, pokud je to nutné, vhodným aplikačním zařízením zabezpečeným proti znečištění.
Pokud není předepsáno a schváleno jinak, vodné nosní přípravky dodávané ve vícedávkových obalech obsahují vhodné protimikrobní přísady ve vhodné koncentraci, kromě případu, kdy samotný přípravek má přiměřené protimikrobní vlastnosti.
Obaly pro nosní přípravky, kde je to vhodné, vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů nosních přípravků:
- - nosní kapky a tekuté nosní spreje,
- - zásypy do nosu,
- - polotuhé nosní přípravky,
- - nosní omývadla,
- - nosní tyčinky.
Výroba
Při vývoji nosního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení konzervačních vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních konzervačních látek (5.1.3).
Při výrobě, balení, skladování a distribuci nosních přípravků je vhodnými způsoby zajištěna jejich mikrobiální čistota; odpovídající doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Sterilní nosní přípravky jsou vyráběny za použití materiálů a metod určených k zajištění sterility a zabránění kontaminace a množení mikroorganismů; odpovídající doporučení jsou ve stati Metody přípravy sterilních výrobků (5.1.1).
Při výrobě nosních přípravků obsahujících dispergované částice se využívají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Sterilita (2.6.1). Je-li přípravek označen jako sterilní, vyhovuje zkoušce na sterilitu.
Uchovávání
V dobře uzavřených obalech. Je-li přípravek sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Označování
V označení na obalu se uvede:
- - název všech protimikrobních přísad,
- - kde je to vhodné, zda je přípravek sterilní.
Rhinoguttae et praeparata liquida nasalia pro aerodispersione
Nosní kapky a tekuté nosní spreje
Jsou to roztoky, emulze nebo suspenze určené ke vkápnutí nebo vstříknutí do nosní dutiny. V emulzích se mohou oddělovat fáze, ale protřepáním se snadno znovu zhomogenizují. Suspenze mohou obsahovat sediment, který lze snadno roztřepat; takto vzniklá suspenze je natolik stabilní, aby umožňovala podání správné dávky.
Nosní kapky jsou obvykle dodávány ve vícedávkových nádobách opatřených vhodným aplikátorem. Tekuté nosní spreje jsou dodávány v nádobách s rozprašovacím zařízením nebo v tlakových nádobách s vhodným aplikátorem, popřípadě s dávkovacím ventilem, které vyhovují požadavkům článku Praeparata pharmaceutica in vasis cum pressu.
Velikost částic spreje má být taková, aby jejich usazování bylo omezeno na nosní dutinu.
Zkoušení
Pokud není předepsáno a schváleno jinak, nosní kapky v jednodávkových obalech a dávkované nosní spreje pro celkový účinek vyhovují následujícím zkouškám.
Hmotnostní stejnoměrnost. Nosní kapky ve formě roztoku vyhovují následující zkoušce. Zváží se jednotlivě obsah deseti obalů vyprázdněných, jak lze nejvíce, a vypočte se průměrná hmotnost obsahu. Hmotnost nejvýše dvou obsahů se odlišuje o více než 10 % od průměrné hmotnosti a hmotnost žádného obsahu se neliší o více než 20 % od průměrné hmotnosti.
Dávkované nosní spreje ve formě roztoků vyhovují následující zkoušce. Odstříkne se jedna dávka do odpadu, čeká se nejméně 5 s a odstříkne se další dávka. To se opakuje ještě třikrát. Zváží se hmotnost celé nádoby, odstříkne se jedna dávka a opět se zváží nádoba. Vypočítá se rozdíl těchto dvou hmotností. Postup se opakuje s dalšími devíti nádobami a vypočítá se průměrná hmotnost dávky. Hmotnost nejvýše dvou dávek se odlišuje o více než 25 % od průměrné hmotnosti dávky a hmotnost žádné dávky se neodlišuje o více než 35 % od průměrné hmotnosti dávky.
Obsahová stejnoměrnost (2.9.6). Nosní kapky ve formě suspenzí nebo emulzí vyhovují následující zkoušce. Stanoví se jednotlivé obsahy při důkladném vyprázdnění obalů. Obsahy vyhovují zkoušce B na obsahovou stejnoměrnost.
Stejnoměrnost podané dávky. Dávkované nosní spreje, jež jsou suspenzemi nebo emulzemi, vyhovují následující zkoušce. Použije se sběrné zařízení schopné kvantitativně zachytit dávku z aplikačního zařízení. Nádobka se protřepává po dobu 5 s a jedna dávka se odstříkne do odpadu. Vyčká se nejméně 5 s, protřepává se opět 5 s a dávka se odstříkne. Tento postup se opakuje ještě třikrát. Po 2 s se vstříkne rozprašovacím zařízením jedna dávka nosního spreje do sběrného zařízení. Pomocí následných výplachů se získá celá dávka ze sběrného zařízení a stanoví se obsah léčivé látky v jedné dávce. Tento postup se opakuje u dalších 9 nádob.
Není-li předepsáno a schváleno jinak, přípravek vyhovuje zkoušce, jestliže nejvýše jeden obsah jedné dávky je mimo rozmezí 75 % až 125 % průměrného obsahu a žádný obsah jedné dávky není mimo rozmezí 65 % až 135 % průměrného obsahu jedné dávky.
Jsou-li dva nebo tři jednotlivé obsahy mimo rozmezí 75 % až 125 %, avšak jsou v mezích 65 % až 135 %, opakuje se zkouška s dalšími 20 nádobami. Přípravek vyhovuje zkoušce, jestliže nejvýše tři jednotlivé obsahy z celkových třiceti jsou mimo rozmezí 75 % až 125 % a žádný není mimo rozmezí 65 % až 135 % průměrného obsahu jedné dávky.
Pulveres nasales
Zásypy do nosu
Synonymum. Nosní prášky
Jsou určeny k insuflaci do nosní dutiny pomocí vhodného zařízení. Zásypy do nosu vyhovují požadavkům uvedeným v článku Pulveres adspersorii.
Velikost částic je taková, aby jejich usazování bylo omezeno na nosní dutinu, a velikost částic se ověřuje vhodnou metodou.
Praeparata nasalia semisolida
Polotuhé nosní přípravky
Vyhovují požadavkům uvedeným v článku Unguenta.
Obaly jsou upraveny k podání přípravku na místo aplikace.
Lotiones nasales
Nosní omývadla
Jsou to obvykle vodné roztoky určené k čištění nosních dutin.
Přípravky pro aplikaci na poraněné části nebo před chirurgickým zákrokem jsou sterilní.
Zkoušení
Využitelná hmotnost nebo objem (2.9.28). Nosní omývadla dodaná v jednodávkovém obalu vyhovují zkoušce.
Styli nasales
Nosní tyčinky
Vyhovují požadavkům uvedeným v článku Styli.
Ocularia
Oční přípravky
Synonymum. Ophthalmica
Jsou to sterilní tekuté, polotuhé nebo tuhé přípravky určené k podání na oční bulvu a spojivku nebo k vložení do spojivkového vaku.
Obaly pro oční přípravky, kde je to vhodné, vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů očních přípravků:
- - oční kapky,
- - oční vody,
- - prášky pro oční kapky a oční vody,
- - polotuhé oční přípravky,
- - oční inzerty.
Výroba
Při vývoji očního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení ochranných vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních konzervačních látek (5.1.3).
Oční přípravky se vyrábějí za použití materiálů a metod určených k zajištění sterility a zabránění kontaminace a množení mikroorganismů; odpovídající doporučení jsou ve stati Metody přípravy sterilních výrobků (5.1.1).
Při výrobě očních přípravků obsahujících dispergované částice se využívají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, jednodávkové oční přípravky s obsahem léčivé látky menším než 2 mg nebo méně než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost.
jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové oční přípravky vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené léčivé látky, nevyžaduje se zkouška na hmotnostní stejnoměrnost.
Sterilita (2.6.1). Oční přípravky vyhovují zkoušce na sterilitu. Odděleně dodávané aplikátory rovněž vyhovují zkoušce na sterilitu. Aplikátor se vyjme za aseptických podmínek z jeho obalu a přenese se do nádobky s živným roztokem tak, že se celý smočí. Inkubace a hodnocení jsou popsány ve zkoušce na sterilitu.
Využitelná hmotnost nebo objem (2.9.28). Tekuté a polotuhé oční přípravky dodané v jednodávkovém obalu vyhovují zkoušce.
Uchovávání
Není-li předepsáno jinak, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Označování
V označení na obalu se uvedou názvy všech protimikrobních přísad.
Oculoguttae
Oční kapky
Jsou to sterilní vodné nebo olejové roztoky nebo suspenze, obsahující jednu nebo více léčivých látek, určené ke vkapávání do oka.
Oční kapky mohou obsahovat pomocné látky, např. k úpravě osmotického tlaku nebo viskozity, k úpravě nebo stabilizaci pH, zvýšení rozpustnosti účinných látek nebo ke stabilizaci přípravku. Tyto pomocné látky neovlivňují nepříznivě léčebný účinek přípravku a v použitých koncentracích nejsou příčinou přílišné místní dráždivosti.
Vodné oční přípravky dodávané ve vícedávkových obalech obsahují vhodné protimikrobní přísady ve vhodné koncentraci, kromě případu, kdy samotný přípravek má přiměřené protimikrobní vlastnosti. Použité protimikrobní přísady jsou kompatibilní se všemi dalšími složkami přípravku a jsou účinné po celou dobu použitelnosti očních kapek.
Jsou-li oční kapky předepsány bez protimikrobních přísad, dodávají se, kde je to vhodné, v jednodávkových obalech. Oční kapky určené k použití při chirurgických výkonech jsou bez protimikrobních přísad a jsou dodávány v jednodávkových obalech.
Oční kapky ve formě roztoku jsou při vizuální kontrole prakticky čiré a prakticky bez částic.
Oční kapky ve formě suspenze mohou vykazovat sediment, který je snadno roztřepatelný; takto vzniklá suspenze je natolik stabilní, aby umožňovala podání správné dávky.
Vícedávkové přípravky jsou dodávány v obalech umožňujících podání ve formě jednotlivých kapek. Pokud není předepsáno a schváleno jinak, lahvičky obsahují nejvýše 10 ml přípravku.
Zkoušení