| 160 mg | peptonu, |
| 110 mg | masového extraktu, |
| 30 mg | močoviny (CO(NH2)2), |
| 7 mg | chloridu sodného (NaCl), |
| 4 mg | chloridu vápenatého (CaCl2.2H2O), |
| 2 mg | síranu hořečnatého (MgSO4·7H2O), |
| 28 mg | hydrogenfosforečnanu draselného (K2HPO4) |
| 10 ± 1 mg | BiAS. |
REFERENČNÍ METODY PRO ZKOUŠENÍ BIOLOGICKÉ ROZLOŽITELNOSTI POVRCHOVĚ AKTIVNÍCH LÁTEKČÁST II
- I. REFERENČNÍ METODA PRO STANOVENÍ BIOLOGICKÉ ROZLOŽITELNOSTI NEIONTOVÝCH POVRCHOVĚ AKTIVNÍCH LÁTEK – metoda podle přílohy směrnice Rady 82/242/EHS ze dne 31. března 1982 o sbližování právních předpisů členských států týkajících se metod zkoušení biologické rozložitelnosti neiontových povrchově aktivních látek
- I.1 ÚVOD
- I.1.1 DEFINICE
Neiontové povrchově aktivní látky ve smyslu této směrnice jsou ty povrchově aktivní látky, které se po průchodu měniči kationtů a aniontů stanoví jako látky s aktivní reakcí s bismutem (bismuth - active substance, BiAS) v souladu s analytickým postupem popsaným v části 3.
- I.1.2 ZAŘÍZENÍ POTŘEBNÉ PRO MĚŘENÍ
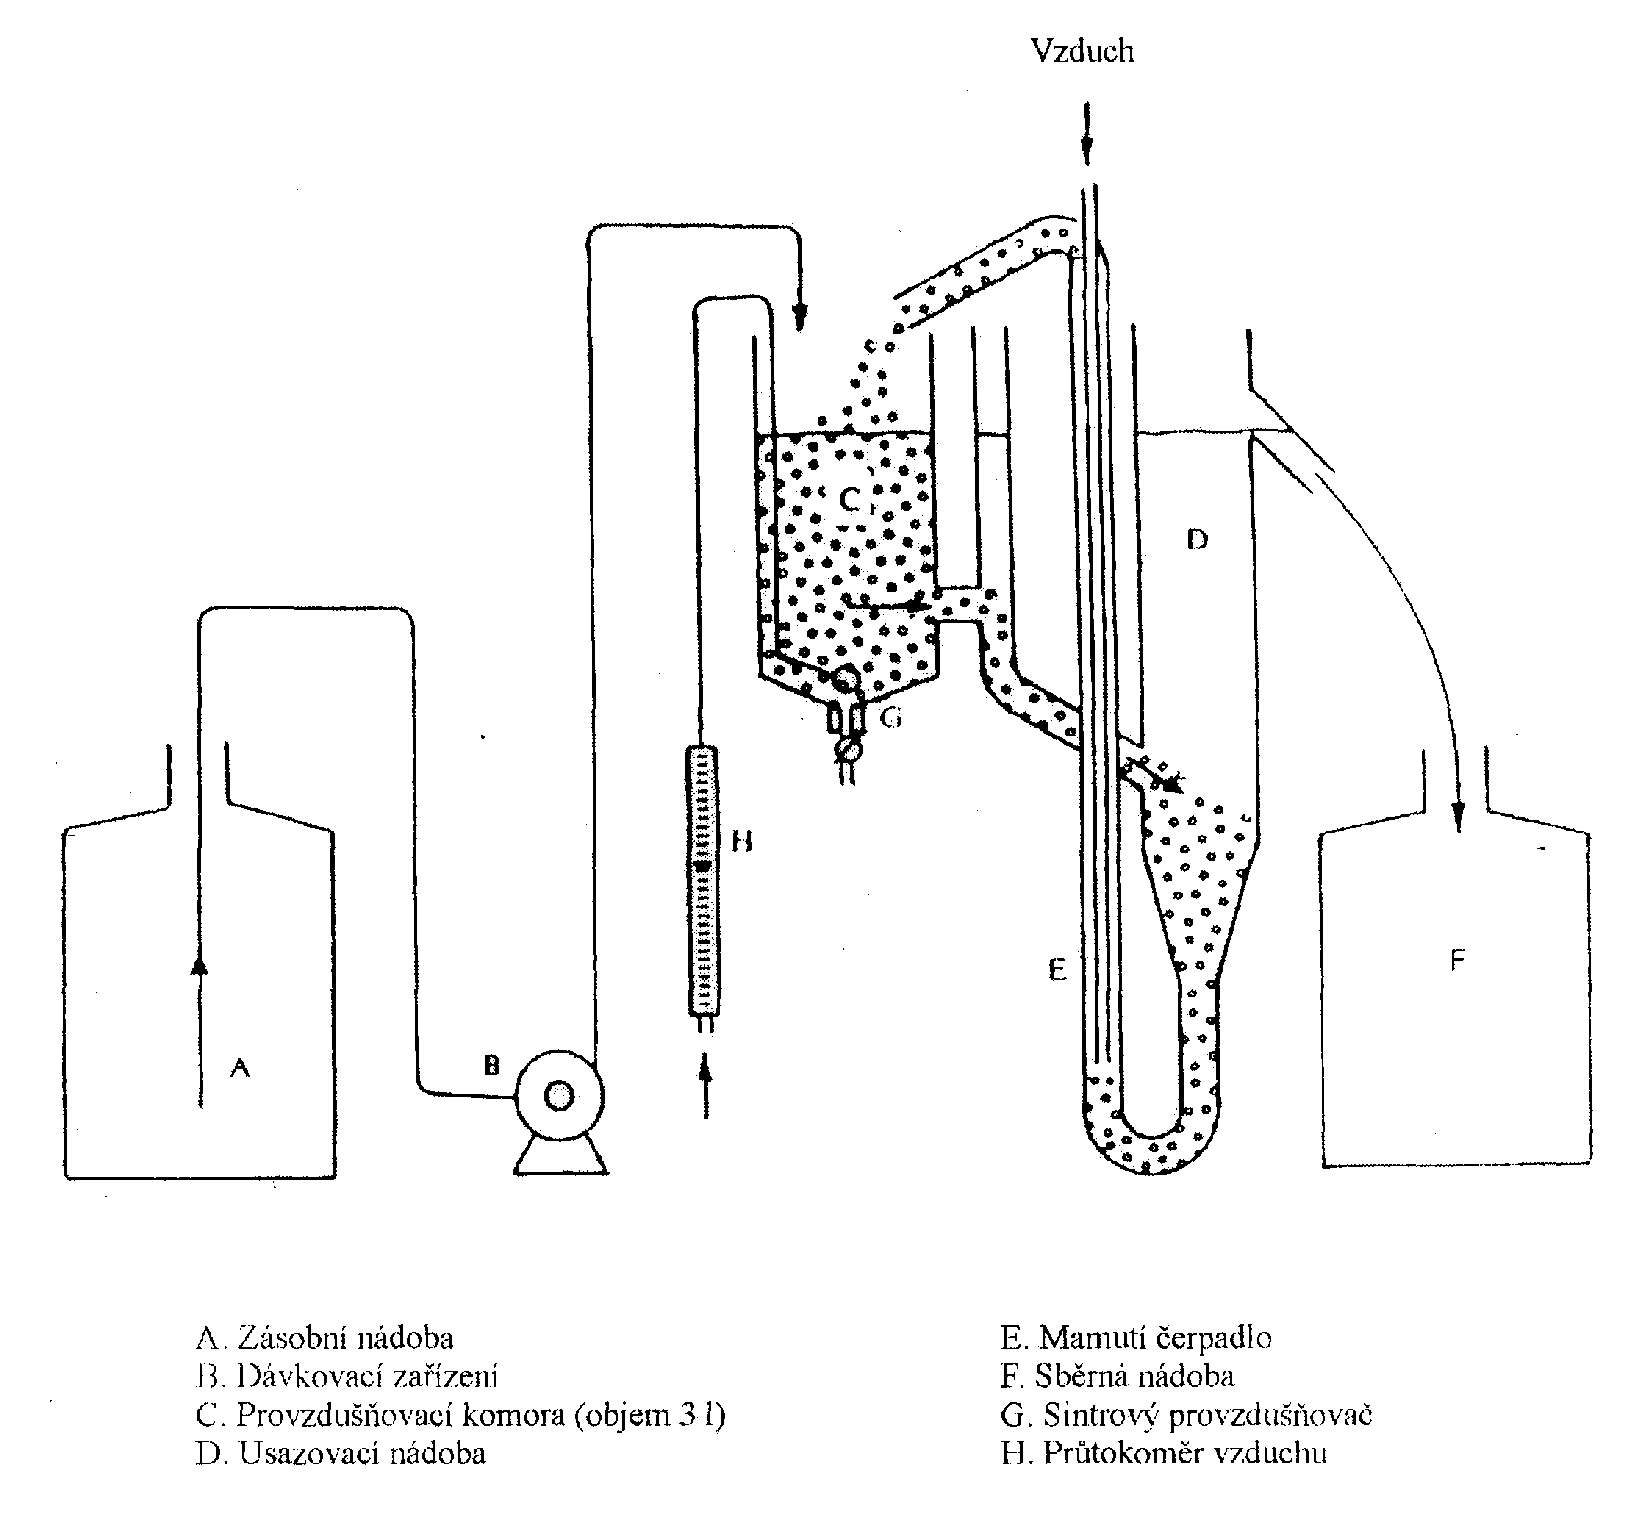
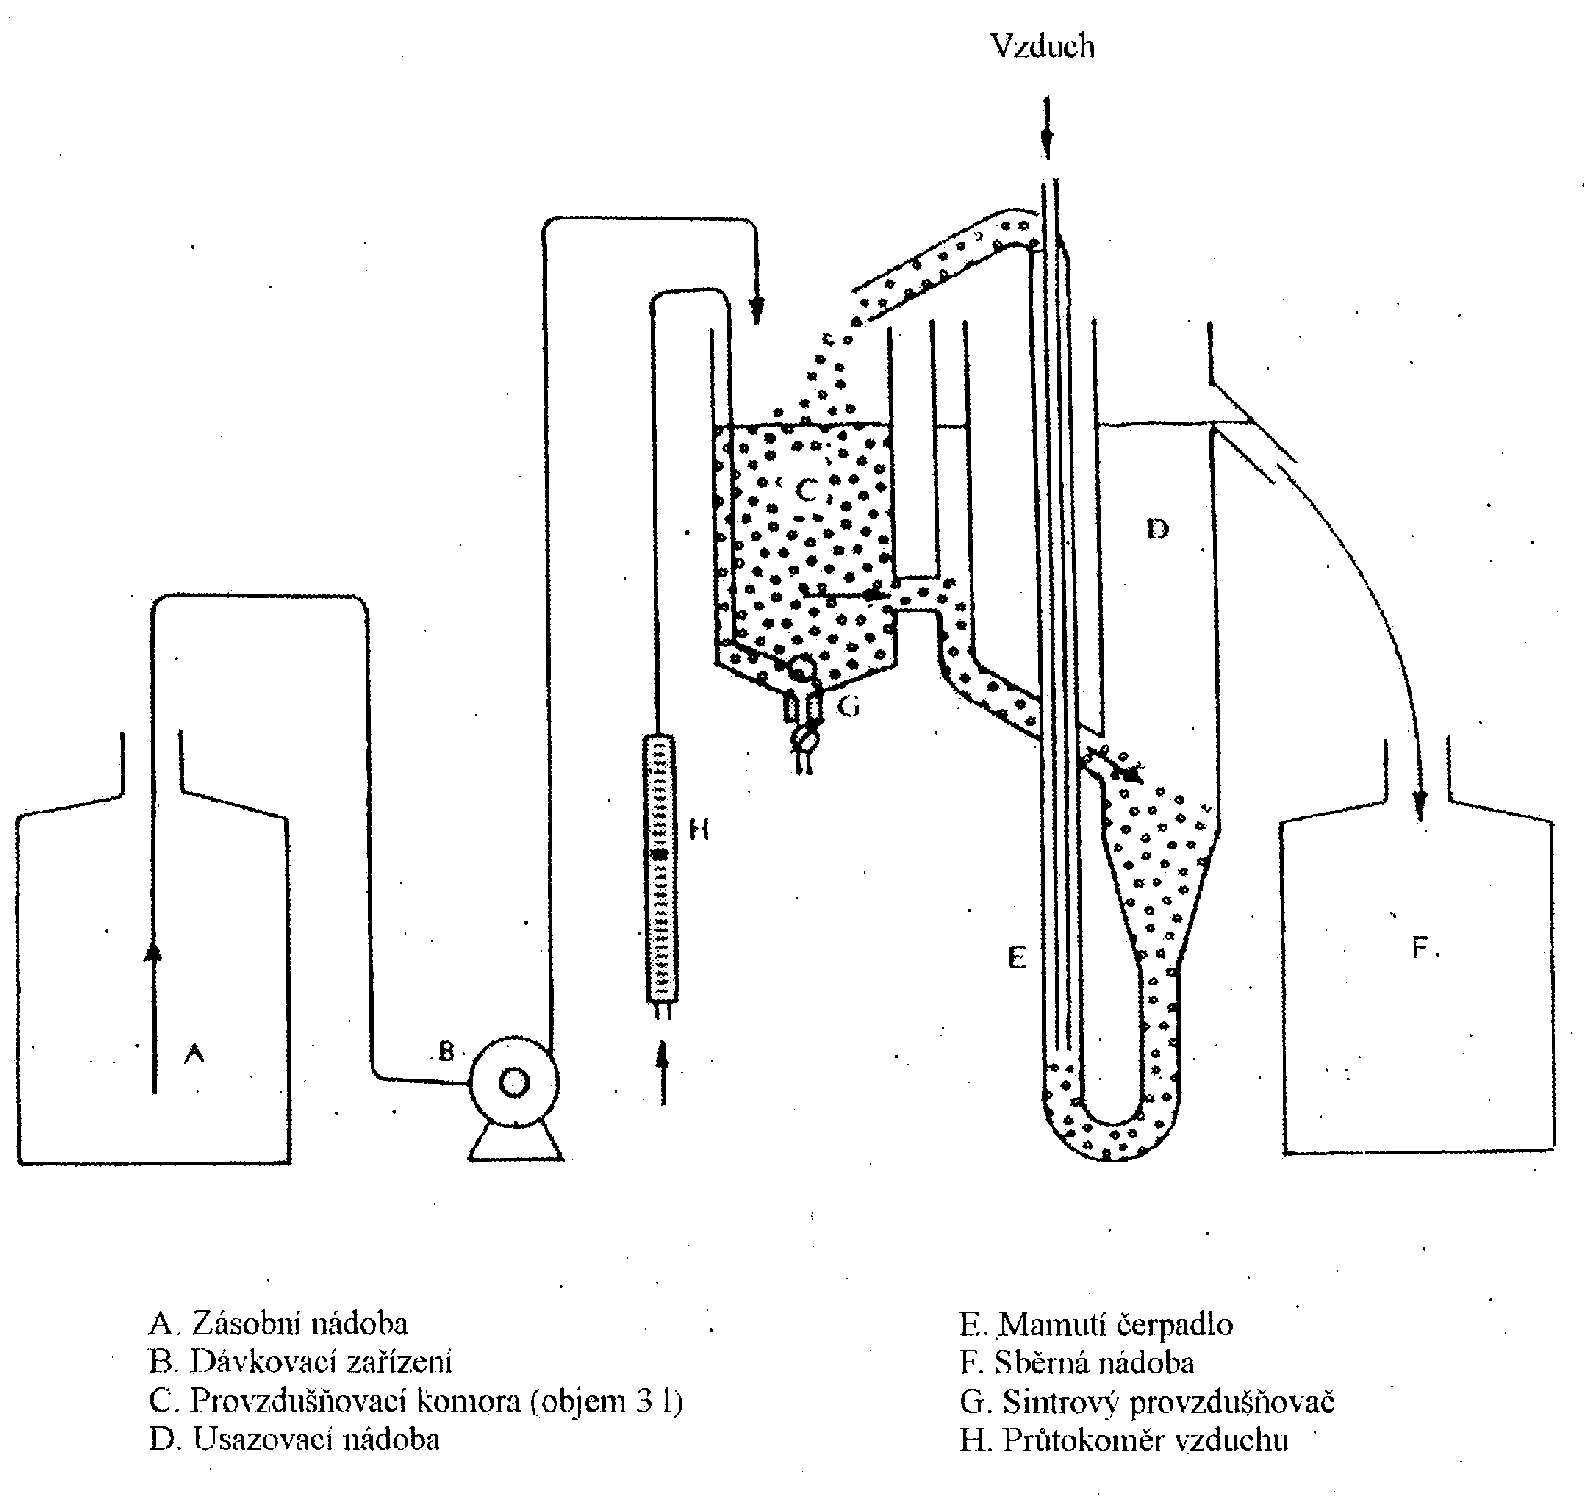
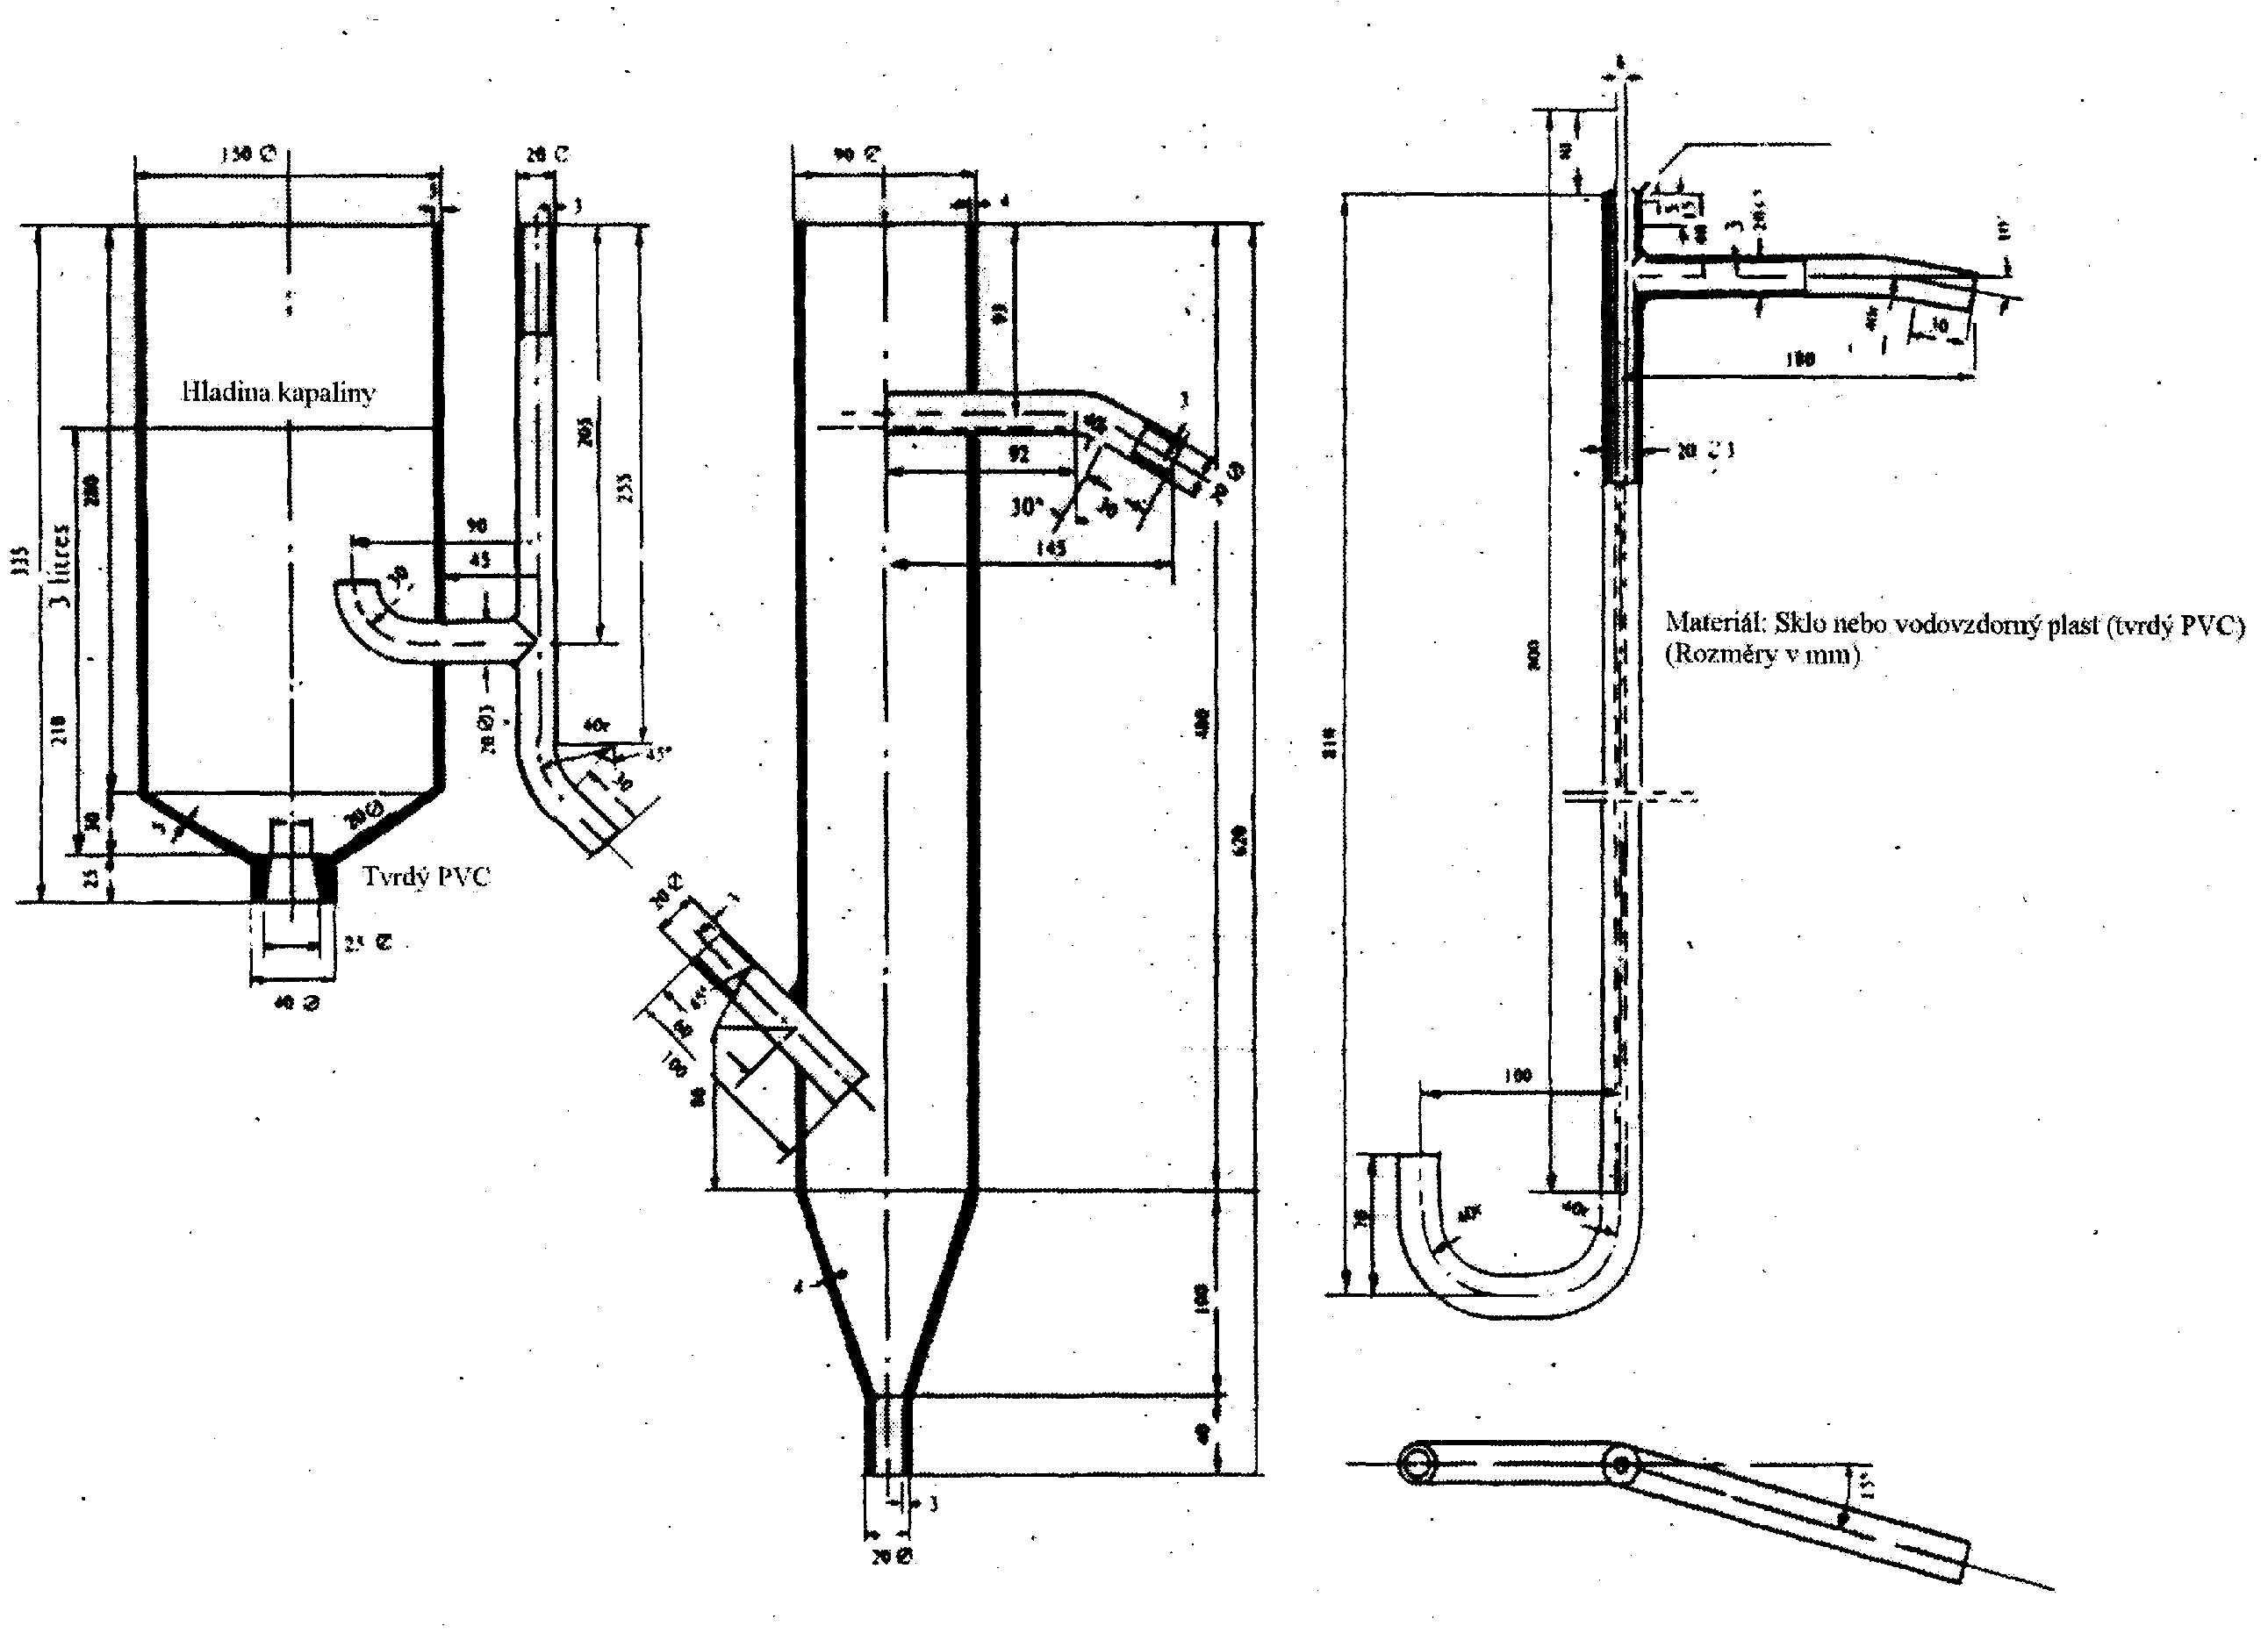
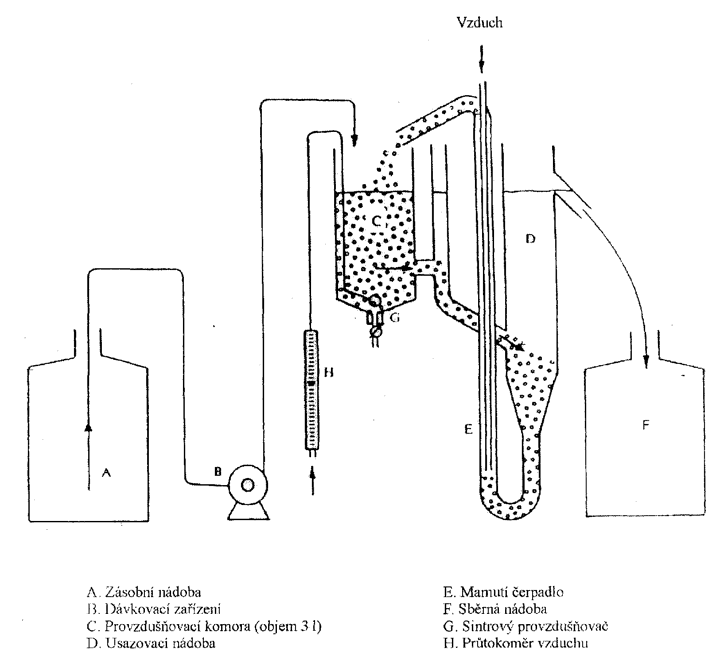
Měřicí metoda používá malé zařízení zpracovávající aktivovaný kal, znázorněné na obr. 1 a podrobněji na obr. 2. Zařízení sestává ze zásobníku syntetické odpadní vody A, dávkovacího čerpadla B, provzdušňovací nádoby C, usazovací nádoby D, mamutky E pro recyklaci aktivovaného kalu a nádoby F pro shromažďování upravené odtokové vody.
Nádoby A a F musí být ze skla nebo z vhodného plastu o obsahu nejméně 24 litrů. Čerpadlo B musí zaručovat konstantní průtok syntetické odpadní vody do provzdušňovací nádoby; tato nádoba obsahuje za normálního provozu tři litry směsné kapaliny. Porézní provzdušňovací kostka G je ponořena v nádobě C u vrcholu kužele. Množství vzduchu prošlé provzdušňovačem se sleduje průtokoměrem H.
- I.1.3 SYNTETICKÁ ODPADNÍ VODA
- Pro zkoušku se používá syntetická odpadní voda. V jednom litru vodovodní vody se rozpustí:
BiAS se extrahuje ze zkoušeného výrobku metodou uvedenou v části 2. Syntetická odpadní voda se připravuje denně čerstvá.
- Pro zkoušku se používá syntetická odpadní voda. V jednom litru vodovodní vody se rozpustí:
- I.1.4 PŘÍPRAVA VZORKŮ
- I.1.4.1 Nesmíchané povrchově aktivní látky je možné zkoušet v původním stavu. Za účelem přípravy syntetické odpadní vody (1.3) musí být stanoven obsah BiAS.
- I.1.4.2 Kombinované výrobky se analyzují na obsah BiAS, MBAS a mýdla. Musí se extrahovat alkoholem a separovat BiAS (viz část 2). Obsah BiAS v extraktu je nutné znát k přípravě syntetické odpadní vody.
- I.1.5 POPIS ČINNOSTI ZAŘÍZENÍ
Nejdříve se naplní provzdušňovací nádoba C a usazovací nádoba D syntetickou odpadní vodou. Výšku nádoby D je třeba nastavit tak, aby objem, obsažený
v provzdušňovací nádobě C, odpovídal 3 litrům. Naočkování se provede přidáním
3 ml sekundárně vyčištěné opadni vody dobré kvality, čerstvě odebrané z čistírny pracující převážně s domovní odpadní vodou. Upravenou odpadní vodu je nutno
v období mezi odběrem a použitím přechovávat v aerobních podmínkách. Poté se uvede do provozu provzdušňovací zařízení G, mamutka E a dávkovací zařízení B. Syntetická odpadní voda musí protékat provzdušňovací nádobou C rychlostí jednoho litru za hodinu; z toho vyplývá střední doba zdržení 3 hodiny.
Rychlost provzdušňování je nutné regulovat tak, aby obsah nádoby C byl neustále udržován v suspenzi a obsah rozpuštěného kyslíku činil nejméně 2 mg.l-1. Pěnění je nutné předcházet vhodnými prostředky. Nesmějí se používat činidla proti pěnění, která inhibují aktivovaný kal nebo obsahují BiAS. Mamutku E je třeba nastavit tak, aby se aktivovaný kal z usazovací nádoby kontinuálně a rovnoměrně recykloval do provzdušňovací nádoby C, kal na dně usazovací nádoby D nebo v cirkulačním okruhu, musí být vrácen do cirkulace nejméně jednou denně seškrabáním kartáčem nebo jiným vhodným způsobem. Pokud se kal neusazuje, je možno zvýšit jeho schopnost usazování přídavky 2 ml 5% roztoku chloridu železitého, opakovanými podle potřeby.
Upravená voda, odtékající z usazovací nádoby D, se shromažďuje v nádobě F po dobu 24 hodin, poté se po důkladném promísení odebere vzorek. Nádobu F je pak nutné pečlivě vyčistit.
- I.1.6 KONTROLA MĚŘICÍHO ZAŘÍZENÍ
Obsah BiAS (v mg.l-1) v syntetické odpadní vodě se stanoví bezprostředně před použitím.
Obsah BiAS (v mg.l-1) ve vodě, shromažďované po dobu 24 hodin v nádobě F, je třeba stanovit analyticky stejnou metodou ihned po shromáždění; jinak se musí vzorky uchovávat, nejlépe zmrazené.
Koncentrace se musí stanovit s přesností na 0,1 mg.l-1 BiAS.
Pro kontrolu účinnosti probíhajícího procesu se nejméně dvakrát týdně měří v odtékající vodě, zfiltrované přes skelnou vatu a shromažďované v nádobě F, a dále i ve zfiltrované syntetické odpadní vodě v nádobě A, chemická spotřeba kyslíku (CHSK) nebo obsah rozpuštěného organického uhlíku (DOC).
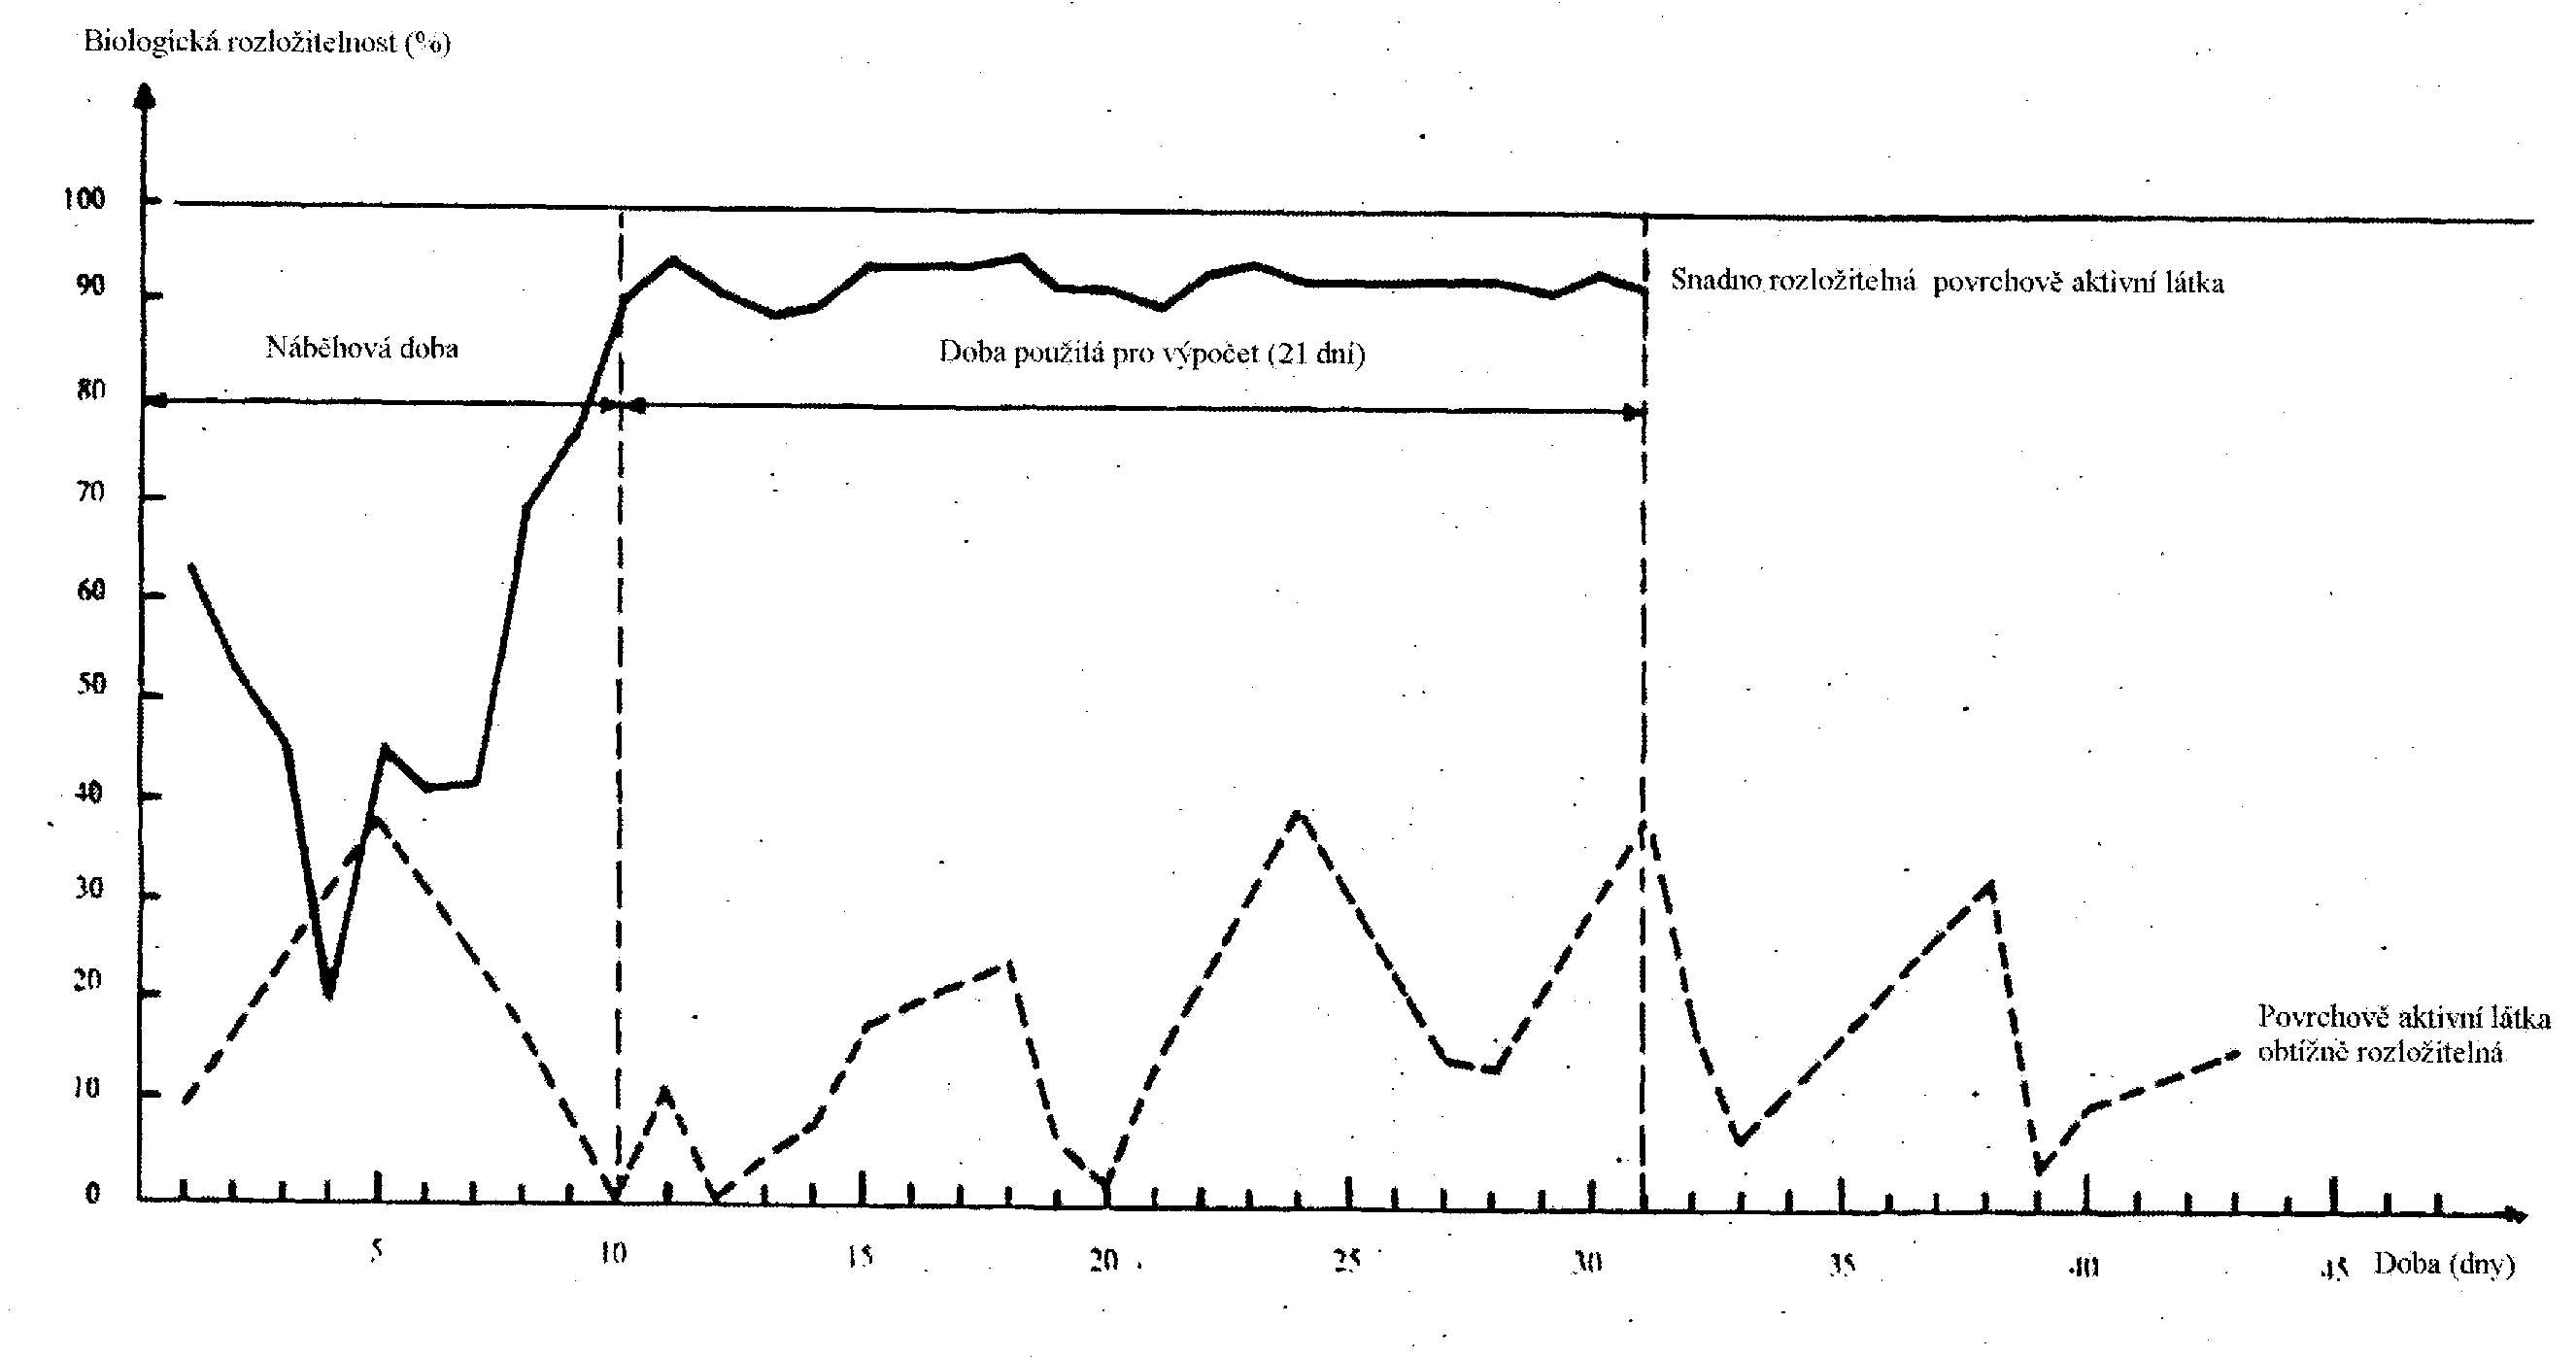
Úbytek CHSK nebo DOC je ustálen, když se dosáhne přibližně pravidelný denní biologický rozklad BiAS na konci záběhové doby, znázorněné na obr. 3.
Obsah sušiny v aktivovaném kalu obsaženém v provzdušňovací nádobě, je nutné stanovovat dvakrát týdně v g.l-1. Činí-li více než 2,5 g.l-1, musí být nadbytečný aktivovaný kal odstraněn.
Zkouška rozkladu se provádí při pokojové teplotě; ta musí být stálá a musí se udržovat mezi 292 a 297 K (19 - 24 °C).
- I.1.7 VÝPOČET BIOLOGICKÉ ROZLOŽITELNOSTI
Výpočet procenta biologického rozkladu BiAS se musí provádět denně na základě obsahu BiAS v mg.l-1 v syntetické odpadní vodě a odpovídající odtokové vodě, shromažďované v nádobě F.
Takto získané hodnoty rozkladu se znázorňují graficky, jak je ukázané na obr. 3.
Rozklad BiAS se vypočte jako aritmetický průměr hodnot, získaných během 21 dní následujících po záběhové době, během níž byl rozklad pravidelný a provoz zařízení bezporuchový. V žádném případě nemá trvání záběhové doby přesáhnout šest týdnů.
Denní hodnoty rozkladu se počítají s přesností na 0,1 %, ale konečný výsledek se udává zaokrouhleně na nejbližší celé číslo.
V některých případech je možné připustit nižší frekvenci odběru vzorků, avšak pro výpočet průměrné hodnoty je třeba použít nejméně 14 výsledků, získaných během 21 dní, následujících po záběhové době.
- I.1.1 DEFINICE
- I.2 PŘEDBĚŽNÁ ÚPRAVA ZKOUŠENÝCH VZORKŮ
- I.2.1 ÚVODNÍ POZNÁMKY
- I.2.1.1 Zpracování vzorků
- Zpracování neiontových povrchově aktivních činidel a kombinovaných detergentů před stanovením biologické rozložitelnosti v potvrzujícím pokuse je následující:
REFERENČNÍ METODY PRO ZKOUŠENÍ BIOLOGICKÉ ROZLOŽITELNOSTI POVRCHOVĚ AKTIVNÍCH LÁTEK Výrobky Zpracování Neiontové povrchově aktivní látky Žádné Kombinované detergenty Extrakce alkoholem, následovaná
separací neiontových povrchově
aktivních látek na iontoměniči
Účelem extrakce alkoholem je odstranit nerozpustné a anorganické složky v komerčním výrobku, které by za určitých okolností mohly narušit zkoušky biologické rozložitelnosti.
- Zpracování neiontových povrchově aktivních činidel a kombinovaných detergentů před stanovením biologické rozložitelnosti v potvrzujícím pokuse je následující:
- I.2.1.2 Separace na iontoměniči
Pro správné provedení zkoušek biologické rozložitelnosti se vyžaduje izolace a separace neiontových povrchově aktivních látek od mýdla a aniontových a kationtových povrchově aktivních látek.
Toho se dosáhne pomocí iontoměniče typu makroporézní měničové pryskyřice a vhodných elučních činidel pro frakční eluci. Lze tak jedním postupem izolovat mýdlo a aniontové a neiontové povrchově aktivní látky.
- I.2.1.3 Analytická kontrola
Po homogenizaci se stanoví koncentrace aniontových a neiontových povrchově aktivních látek v syntetickém detergentu analytickým postupem pomocí MBAS a BiAS. Obsah mýdla se stanoví vhodnou analytickou metodou.
Tato analýza výrobků je nutná pro výpočet množství, potřebných k přípravě frakcí pro zkoušky biologické rozložitelnosti.
Kvantitativní extrakce není nutná; je však třeba vyextrahovat nejméně 80 % neiontových povrchově aktivních látek. Obvykle se dosahuje 90 % a více.
- I.2.1.1 Zpracování vzorků
- I.2.2 PRINCIP
Z homogenního vzorku (prášky, vysušené pasty a odparek) se získá ethanolový extrakt, který obsahuje povrchově aktivní látky, mýdlo a další složky vzorku detergentu, rozpustné v alkoholu.
Ethanolový extrakt se odpaří na suchý zbytek, rozpustí ve směsi izopropanol/voda a získaný roztok se vede přes kombinaci silně kyselého katexu a makroporézního anexu, zahřátého na 323 K (50 °C). Tato vysoká teplota je nutná, aby se zabránilo vysrážení případných mastných kyselin, které mohou být přítomny v kyselém prostředí.
Neiontové povrchově aktivní látky se získají z odtokové vody odpařením.
Kationtové povrchově aktivní látky, které by mohly rušit zkoušku rozložitelnosti a analytický postup, se zachytí katexem, zařazeným před anexem.
- I.2.3 ČINIDLA A VYBAVENÍ
- I.2.3.1 Deionizovaná voda.
- I.2.3.2 Ethanol, 95% (obj.) C2H5OH
(povolené denaturační prostředky: methylethylketon nebo methanol).
- I.2.3.3 Směs izopropanol/voda (50/50 obj.):
50 obj. dílů izopropanolu (CH3CHOH.CH3) a
50 obj. dílů vody (2. 3. 1).
- I.2.3.4 Roztok hydrogenuhličitanu amonného (60/40 obj.):
0,3 mol NH4HCO3 v 1000 ml směsi izopropanol/voda, tvořené 60 obj. díly izopropanolu a 40 obj. díly vody (2. 3. 1).
- I.2.3.5 Katex (KAT), silně kyselý, odolný vůči alkoholu (50 - 100 mesh).
- I.2.3.6 Anex (AAT), makroporézní, Merck Lewatit MP 7080 (70 - 150 mesh) nebo ekvivalentní.
- I.2.3.7 Kyselina chlorovodíková, 10 % HCl (hm.).
- I.2.3.8 2000 ml baňka s kulatým dnem se zabroušenou zátkou a zpětným chladičem.
- I.2.3.9 Vakuový filtr (ohřívatelný) o průměru 90 mm na filtrační papíry.
- I.2.3.10 2000 ml filtrační baňka.
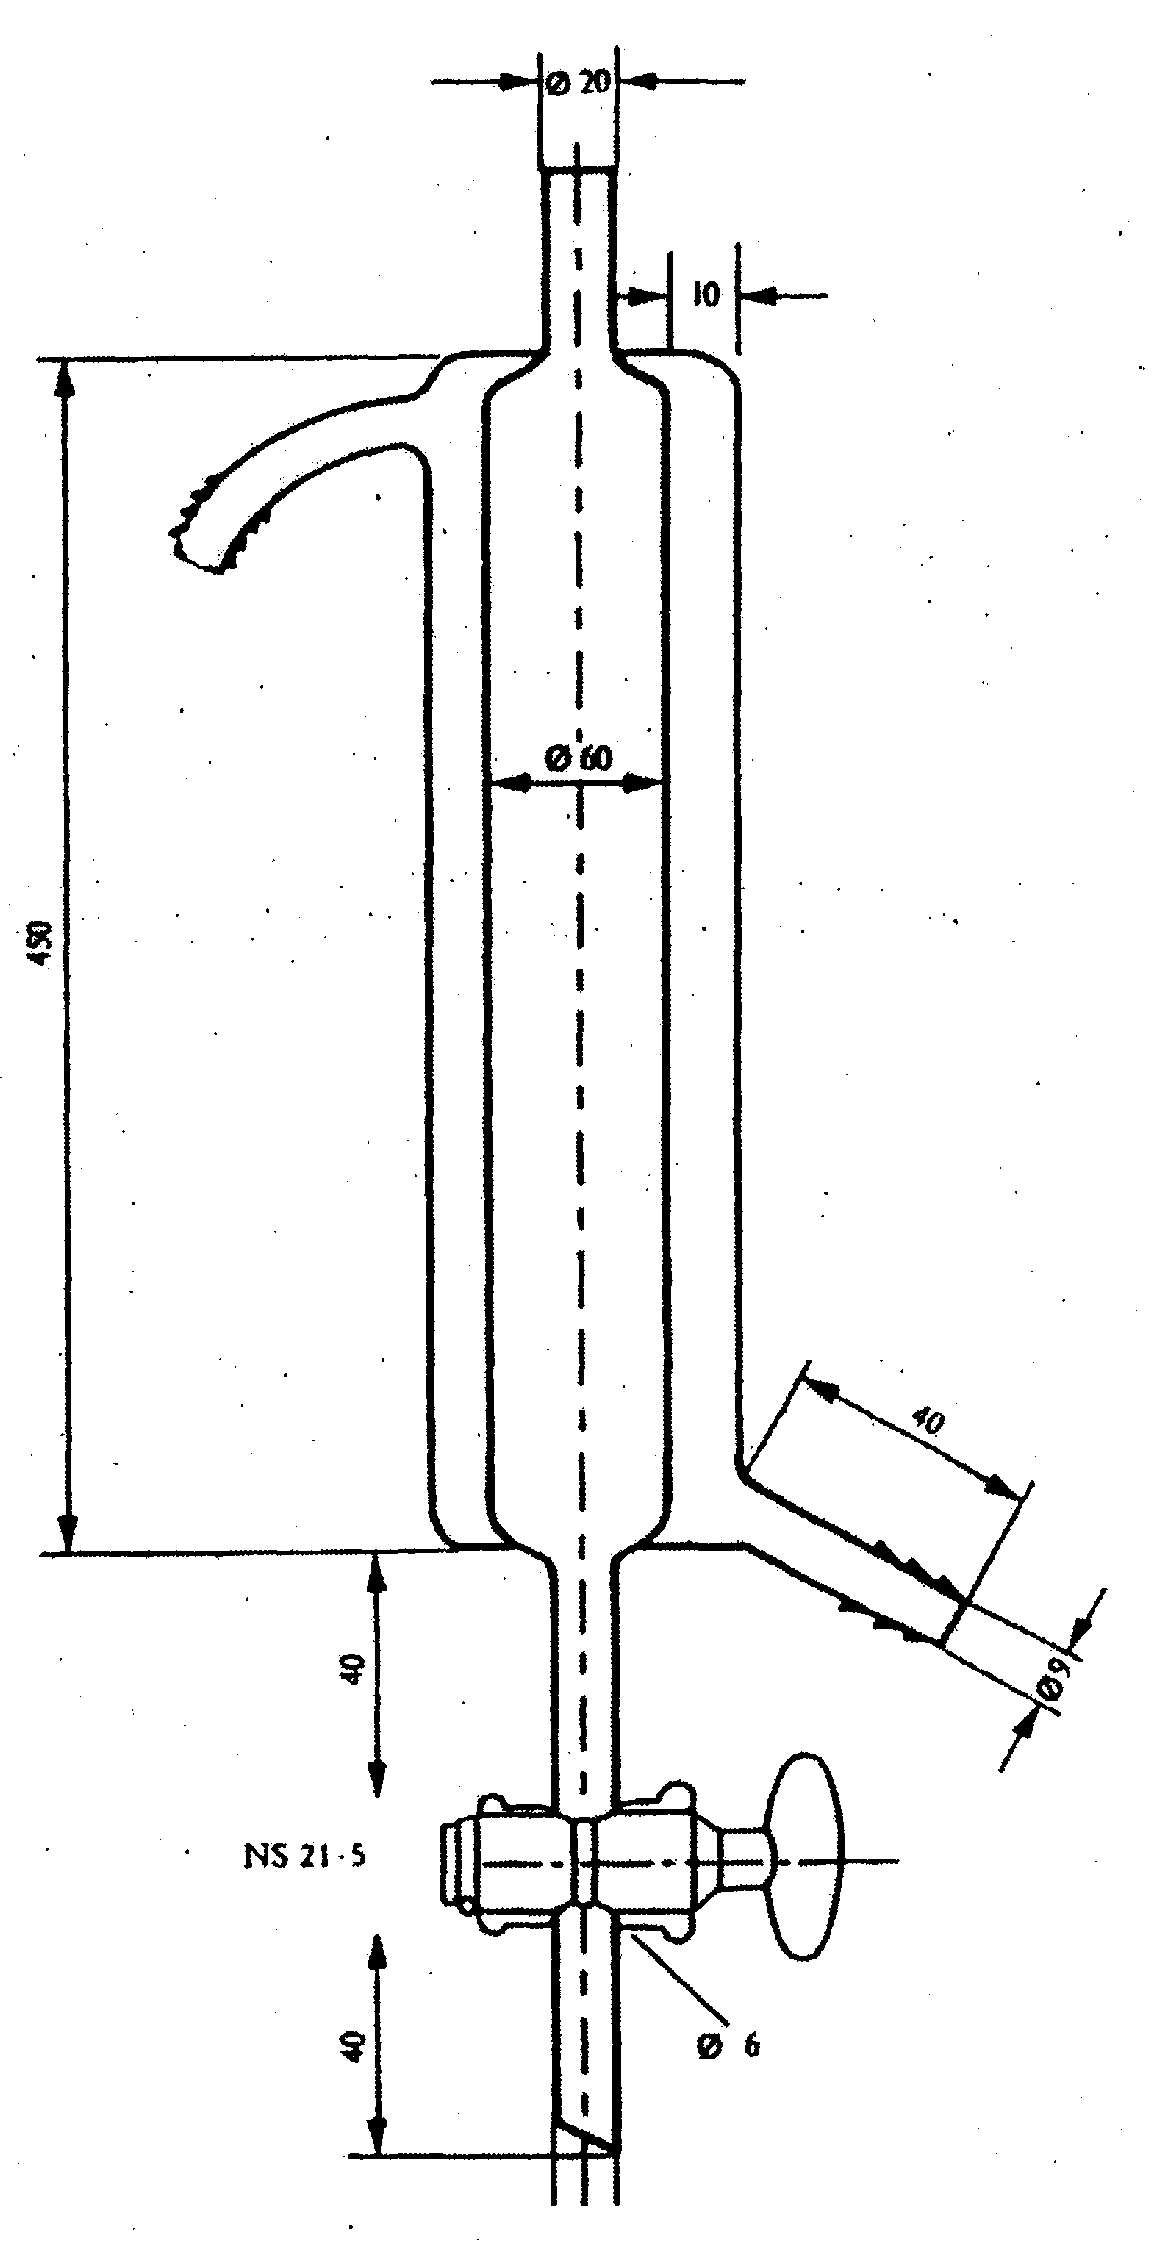
- I.2.3.11 Ionexové kolony s ohřívacím pláštěm a kohoutkem; vnitřní trubice průměru 60 mm a výšky 450 mm (obr. 4).
- I.2.3.12 Vodní lázeň.
- I.2.3.13 Vakuová sušárna.
- I.2.3.14 Termostat.
- I.2.3.15 Rotační odparka.
- I.2.4 PŘÍPRAVA EXTRAKTU A SEPARACE NEIONTOVÝCH AKTIVNÍCH LÁTEK
- I.2.4.1 Příprava extraktu
Množství povrchově aktivních látek, potřebných pro zkoušku rozložitelnosti, je asi 25 g BiAS.
Při přípravě extraktů pro zkoušky rozložitelnosti je třeba použité množství výrobku omezit nejvýše na 2000 g. Za účelem získání dostatečného množství vzorku pro zkoušky může být nezbytné provádět postup dvakrát nebo vícekrát. Zkušenost ukázala, že je výhodné používat větší počet malých extrakcí než jednu velkou.
- I.2.4.2 Izolace složek rozpustných v alkoholu
250 g analyzovaného syntetického detergentu se přidá k 1250 ml ethanolu, směs se zahřeje k bodu varu a za míchání se vaří pod zpětným chladičem po dobu 1 hodiny.
Horký alkoholický roztok se odsaje přes hrubý porézní vakuový filtr zahřátý na 323 K (50 °C), a rychle se zfiltruje. Baňka a vakuový filtr se promyjí přibližně 200 ml horkého ethanolu. Filtrát a ethanol z promytí filtru se ve filtrační baňce spojí.
V případě analýz past nebo kapalných výrobků je třeba se přesvědčit, že ve vzorku není obsaženo více než 25 g aniontové povrchově aktivní látky a 35 g mýdla. Tento odvážený vzorek se odpaří do sucha. Odparek se rozpustí v 500 ml ethanolu
a postupuje se výše popsaným způsobem.
V případě prášků o nízké sypné hustotě (< 300 g.l-1) se doporučuje zvýšit podíl ethanolu na poměr 20:1.
Ethanolový filtrát se odpaří do sucha, nejlépe v rotační odparce. Je-li třeba většího množství extraktu, postup se opakuje. Odparek se rozpustí v 5000 ml směsi izopropanol/voda.
- I.2.4.3 Příprava ionexových kolon
- Katexová kolona
- 600 ml katexové pryskyřice (2. 3. 5) se nasype do 3000 ml kádinky a přidá se 2000 ml kyseliny chlorovodíkové (2. 3. 7). Nechá se stát nejméně dvě hodiny za občasného promíchání. Kyselina se slije a pomocí deionizované vody se pryskyřice převede do kolony (2. 3.11). V koloně musí být zátka ze skelné vaty. Kolona se promývá deionizovanou vodou rychlostí 10 - 30 ml.min-1, až je eluát prostý chloridů. Voda se nahradí 2000 ml směsi izopropanol/voda (2. 3. 3) rychlostí 10 - 30 ml.min-1. Tím je ionexová kolona připravena k provozu.
- Anexová kolona
- 600 ml anexové pryskyřice (2. 3. 6) se nasype do kádinky a přidá se 2000 ml deionizované vody. Pryskyřice se nechá nejméně dvě hodiny botnat. Poté se převede pomocí deionizované vody do kolony. V koloně musí být zátka ze skelné vaty.
- Kolona se promyje 0,3 M roztokem hydrogenuhličitanu amonného (2. 3. 4), až je prostá chloridů. K tomu je třeba asi 5000 ml roztoku. Znovu se promyje 2000 ml deionizované vody. Voda se nahradí 2000 ml směsi izopropanol/voda (2. 3. 3) rychlostí 10 - 30 ml.min-1. Tím je ionexová kolona ve formě OH připravena k provozu.
- Katexová kolona
- I.2.4.4 Ionexová separace
Ionexové kolony se spojí tak, aby katexová kolona byla umístěna nad anexovou kolonou. Kolony se zahřejí na 323 K (50 °C) s použitím termostatické kontroly. 5000 ml roztoku, získaného v bodě 2. 4. 2, se zahřeje na 333 K (60 °C) a vede se kombinací kolon rychlostí 20 ml.min-1. Kolony se promyjí 1000 ml horké směsi izopropanol/voda (2. 3. 3).
Pro získání neiontových povrchově aktivních látek se spojí filtrát a roztoky
z promývání filtru a odpaří se do sucha, nejlépe v rotační odparce. Odparek obsahuje BiAS. Přidá se deionizovaná voda až do získání určeného objemu,
a v alikvotní části se stanoví obsah BiAS, jak je uvedeno v části 3. 3. Roztok se použije jako standardní roztok neiontových syntetických detergentů pro zkoušku rozložitelnosti. Roztok je nutno přechovávat při teplotě pod 278 K (5 °C).
- I.2.4.5 Regenerace iontoměničových pryskyřic
- Katex se po použití odstraní.
- Anex se regeneruje promytím asi 5000 - 6000 ml roztoku hydrogenuhličitanu amonného (2. 3. 4) průtokovou rychlostí přibližně 10 ml.min-1, až je eluát prostý aniontových povrchově aktivních látek (test s metylenovou modří). Poté se anex promyje 2000 ml směsi izopropanol/voda (2. 3. 3). Anex je opět připraven k provozu.
- Katex se po použití odstraní.
- I.2.4.1 Příprava extraktu
- I.2.1 ÚVODNÍ POZNÁMKY
- 3. STANOVENÍ NEIONTOVÝCH POVRCHOVĚ AKTIVNÍCH LÁTEK V ROZTOCÍCH PŘI ZKOUŠCE BIOLOGICKÉ ROZLOŽITELNOSTI
- I.3.1 PRINCIP
Povrchově aktivní látky se zkoncentrují a izolují vypuzováním plynem. Množství neiontových povrchově aktivních látek v použitém vzorku by mělo být v rozmezí 250 - 800 µg.
Povrchově aktivní látka získaná vypuzením plynem se rozpustí v octanu ethylnatém.
Po oddělení fází a odpaření rozpouštědla se neiontová povrchově aktivní látka vysráží z vodného roztoku modifikovaným Dragendorffovým činidlem (KBiJ4 + BaCl2 + ledová kyselina octová).
Sraženina se zfiltruje, promyje se ledovou kyselinou octovou a rozpustí se v roztoku vínanu amonného. Bismut v roztoku se titruje potenciometricky roztokem pyrrolidindithiokarbamátu při pH 4 - 5 s použitím hladké platinové indikační elektrody a kalomelové nebo stříbro/chloridostříbrné referenční elektrody.
Metodu lze použít pro neiontové povrchově aktivní látky obsahující 6 - 30 alkenoxidových skupin.
Spotřeba při titraci se pro přepočet na referenční látku, nonylfenol kondenzovaný s 10 moly etylenoxidu (NP 10), vynásobí empirickým faktorem 54.
- I.3.2 ČINIDLA A VYBAVENÍ
Pro přípravu činidel se používá deionizovaná voda.
- I.3.2.1 Čistý octan etylnatý, čerstvě předestilovaný.
- I.3.2.2 Hydrogenuhličitan sodný (NaHCO3) p.a.
- I.3.2.3 Zředěná kyselina chlorovodíková (20 ml koncentrované kyseliny (HCl) zředěné vodou na 1000 ml).
- I.3.2.4 Methanol p.a., čerstvě předestilovaný, přechovávaný ve skleněné lahvi.
- I.3.2.5 Bromkrezolová červeň, 0,1 g ve 100 ml ethanolu.
- I.3.2.6 Srážecí činidlo: srážecí činidlo je směs dvou objemů roztoku A a jednoho objemu roztoku B. Směs se přechovává v hnědé lahvi a lze ji použít do jednoho týdne po smísení.
- 3.2.6.1 Roztok A
1,7 g oxid dusičnanu oxidu bismutu p.a. (BiONO3.H2O) se rozpustí ve 20 ml ledové kyseliny octové a doplní se vodou na 100 ml. Dále se rozpustí 65 g jodidu draselného p.a. ve 200 ml vody. Tyto dva roztoky se smísí v 1000 ml odměrné baňce, přidá se 200 ml ledové kyseliny octové (3. 2. 7) a doplní se vodou na 1000 ml.
- I.3.2.6.2 Roztok B
290 g chloridu barnatého (BaCl2.2H2O) p.a. se rozpustí v 1000 ml vody.
- 3.2.6.1 Roztok A
- I.3.2.7 Ledová kyselina octová 99 - 100 % (nižší koncentrace nejsou vhodné)
- I.3.2.8 Roztok vínanu amonného: 12,4 g kyseliny vinné p.a. a 12,4 ml roztoku amoniaku p.a. (d = 0,910 g.ml-1) se smísí a doplní vodou na 1000 ml (nebo se použije ekvivalentní množství vínanu amonného p.a.).
- I.3.2.9 Zředěný roztok amoniaku: 40 ml roztoku amoniaku p.a. (d = 0,910 g.ml-1) se zředí vodou na 1000 ml.
- I.3.2.10 Standardní tlumivý octanový roztok: 40 g tuhého hydroxidu sodného p.a. se rozpustí v kádince v 500 ml vody nechá zchladnout. Přidá se 120 ml ledové kyseliny octové (3. 2. 7). Důkladně se promíchá, ochladí a převede do 1000 ml odměrné baňky. Doplní se vodou po značku.
- I.3.2.11 Roztok pyrrolidindithiokarbamátu (známý jako „karbátový roztok“): 103 mg pyrrolidindithiokarbamátu sodného (C5H8NNaS2.2H2O) se rozpustí v asi 500 ml vody, přidá se 100 ml n - amylalkoholu p.a. a 0,5 g NaHCO3 p.a. a doplní se vodou na 1000 ml.
- I.3.2.12 Roztok síranu měďnatého (pro standardizaci roztoku 3. 2. 11)
- Zásobní roztok
- 1,249 g síranu měďnatého (CuSO4.5H2O) p.a. se smísí s 50 ml 0,5 M roztoku kyseliny sírové a doplní vodou na 1000 ml.
- Standardní roztok
- 50 ml zásobního roztoku se smísí s 10 ml 0,5 M roztoku H2SO4 a doplní se vodou na 1000 ml.
- Zásobní roztok
- I.3.2.13 Chlorid sodný p.a.
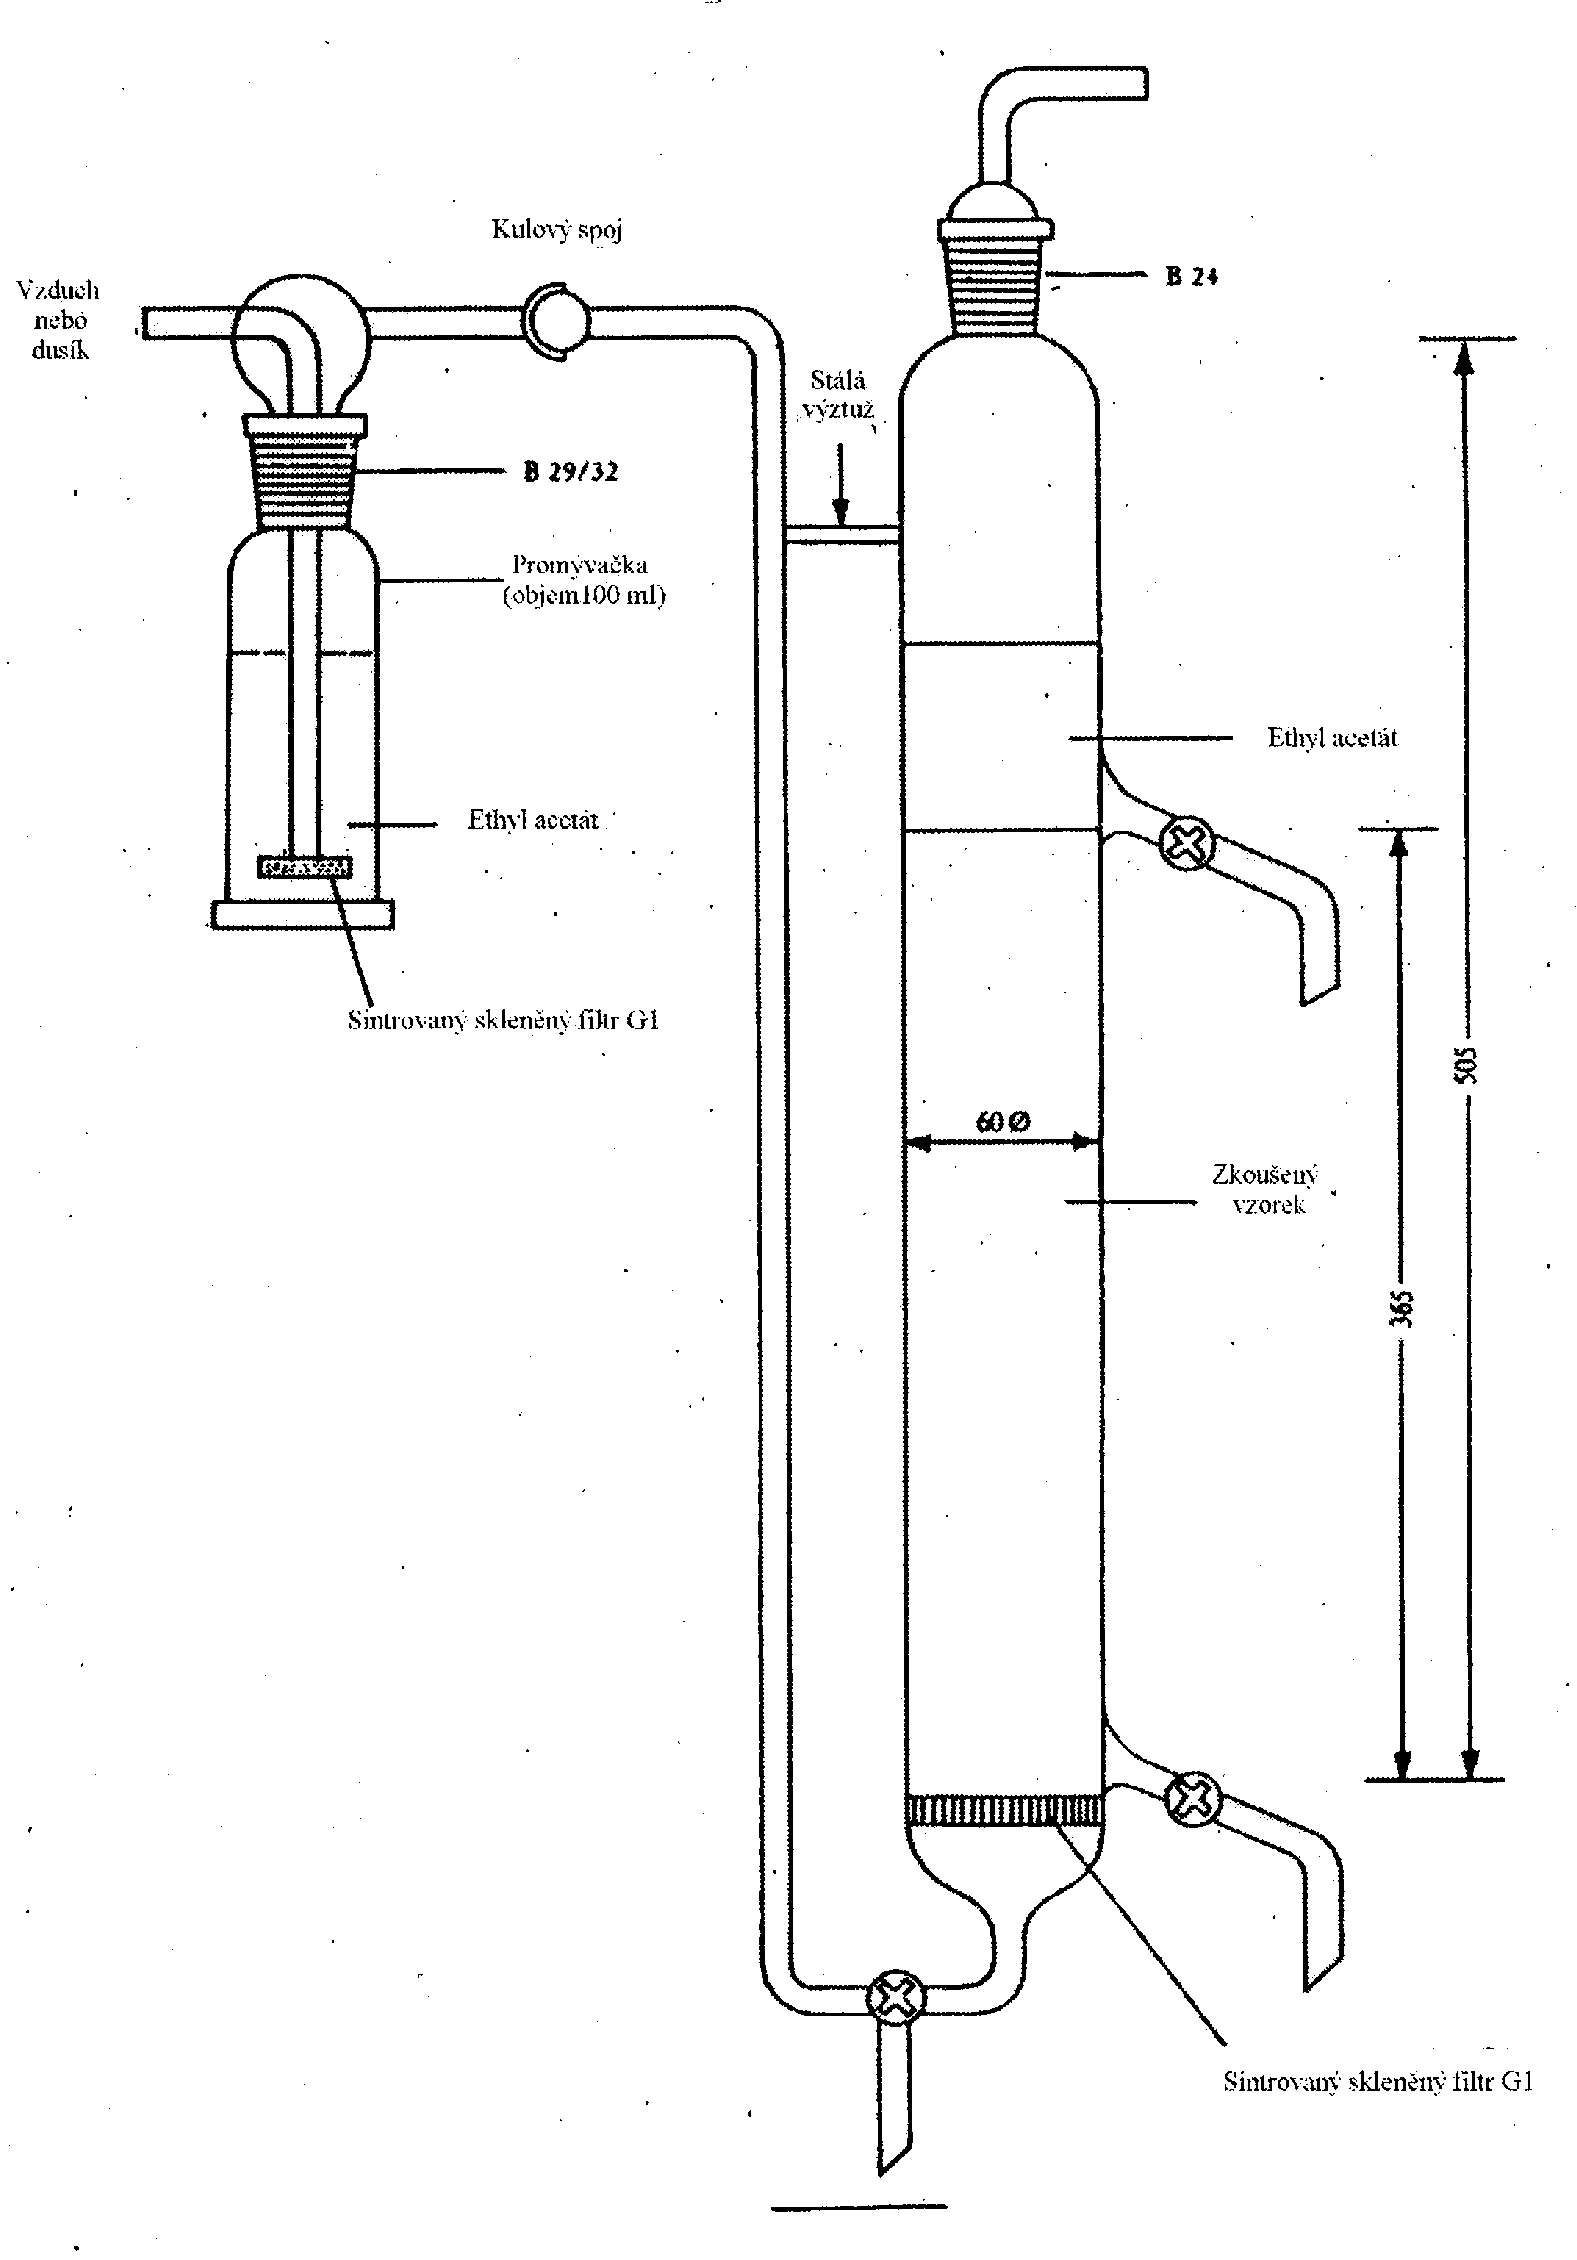
- I.3.2.14 Přístroj pro stripování plynem (viz obr. 5) Průměr porézního (fritového) kotouče musí být stejný jako vnitřní průměr válce.
- I.3.2.15 Dělící nálevka 250 ml
- I.3.2.16 Magnetické míchadlo s magnetem 25 - 30 mm.
- I.3.2.17 Goochův kelímek, průměr perforovaného dna = 25 mm, typ G 4.
- I.3.2.18 Kruhové papírové filtry se skelným vláknem o průměru 27 mm s průměrem vlákna 0,5 - 1,5 µm.
- I.3.2.19 Dvě filtrační baňky s adaptéry a pryžovými manžetami, 500 a 250 ml.
- I.3.2.20 Registrační potenciometr, vybavený hladkou platinovou indikační elektrodou a kalomelovou nebo stříbro/chloridostříbrnou referenční elektrodou o rozsahu 250 mV, s automatickou byretou o objemu 20 - 25 ml, nebo odpovídajícím zařízením s ruční obsluhou.
- I.3.3 METODA
- I.3.3.1 Koncentrace a separace povrchově aktivní látky
Vodný roztok se zfiltruje přes jakostní filtrační papír. Prvních 100 ml filtrátu se vylije.
Odměřené množství vzorku, které obsahuje 250 - 800 µg neiontové povrchově aktivní látky, se převede do stripovacího přístroje, který byl předtím promyt octanem etylnatým.
Pro zlepšení separace se přidá 100 g chloridu sodného a 5 g hydrogenuhličitanu sodného.
Je-li objem vzorku větší než 500 ml, přidají se tyto soli do stripovacího přístroje v tuhé formě, a rozpustí se probubláním dusíkem nebo vzduchem.
Použije-li se vzorek o menším objemu, rozpustí se tyto soli ve 400 ml vody a pak se přidají do stripovacího přístroje.
Přidá se voda tak, aby hladina dosáhla k hornímu uzavíracímu kohoutu.
Na vodní hladinu se opatrně přidá 100 ml octanu etylnatého.
Promývačka v části pro plyn (dusík nebo vzduch) se naplní do dvou třetin octanem etylnatým.
Přístrojem se nechá procházet plyn průtokovou rychlostí 30 - 60 l.h-1; doporučuje se zapojení rotačního průtokoměru. Intenzita provzdušňování se musí na počátku zvyšovat postupně. Rychlost průtoku plynu je nutné nastavit tak, aby fáze zůstaly znatelně odděleny z důvodu minimalizace míšení fází a rozpouštění octanu etylnatého ve vodě. Po pěti minutách se průtok plynu zastaví.
Dojde-li k úbytku organické fáze rozpuštěním ve vodě většímu než 20%, je nutno postup opakovat se zvláštní pozorností na rychlost probublání plynu.
Organická fáze se slije do dělící nálevky. Případná voda v dělící nálevce z vodné fáze, které by mělo být jen několik ml, se vrátí do stripovacího přístroje. Fáze octanu etylnatého se zfiltruje přes suchý jakostní filtrační papír do 250 ml kádinky.
Do stripovacího přístroje se přidá dalších 100 ml octanu etylnatého a znovu se nechá procházet dusík nebo vzduch po dobu pěti minut. Poté se organická fáze přepraví do dělící nálevky, použité při prvním dělení, vodná fáze se odstraní a organická fáze se zfiltruje přes týž filtr jako první podíl octanu etylnatého. Dělicí nálevka i filtr se propláchnou asi 20 ml octanu etylnatého.
Etylacetátový extrakt se na vodní lázni odpaří do sucha (v digestoři). Pro urychlení odpařování se na hladinu roztoku zavede jemný proud vzduchu.
- I.3.3.2 Srážení a filtrace
Suchý odparek dle 3. 3. 1 se rozpustí v 5 ml methanolu, přidá se 40 ml vody a 0,5 ml zředěného roztoku HCl (3. 2. 3), a směs se promíchá magnetickým míchadlem.
K tomuto roztoku se z odměrného válce přidá 30 ml srážecího činidla (3. 2. 6). Sraženina se vytvoří po opakovaném míchání. Po 10 minutách míchání se směs nechá nejméně pět minut stát.
Směs se zfiltruje přes Goochův kelímek, na jehož dno se položí filtrační papír ze skelných vláken. Nejdříve se filtr promyje za odsávání asi 2 ml ledové kyseliny octové. Poté se pečlivě omyjí kádinka, magnet a kelímek ledovou kyselinou octovou, jíž je třeba asi 40 - 50 ml. Sraženinu ulpěnou na stěnách kádinky není nutné převést na filtr kvantitativně, protože roztok sraženiny se pro titraci vrátí do srážecí kádinky a zbývající sraženina se pak rozpustí.
- I.3.3.3 Rozpuštění sraženiny
Sraženina ve filtračním kelímku se rozpustí v horkém roztoku vinanu amonného (asi 80 °C, 353 K) (3. 2. 8), který se přidává ve třech dávkách po 10 ml. Každá dávka se před odsátím filtrem do baňky nechá několik minut stát v kelímku.
Obsah filtrační baňky se převede do kádinky použité ke srážení. Stěny kádinky se opláchnou dalšími 20 ml roztoku vinanu, aby se rozpustil zbytek sraženiny.
Kelímek, adaptér a filtrační baňka se pečlivě opláchnou 150 - 200 ml vody a tato voda se vrátí do kádinky použité pro srážení.
- I.3.3.4 Titrace
Roztok se promíchá magnetickým míchadlem (3. 2. 16), přidá se několik kapek bromkrezolové červeni (3. 2. 5) a přidává se zředěný roztok amoniaku (3. 2. 9), až se zbarvení změní na fialové (roztok je mírně kyselý přítomností zbytku kyseliny octové použité k promytí).
Pak se přidá 10 ml standardního tlumivého octanového roztoku (3. 2. 10), elektrody se ponoří do roztoku a potenciometricky se titruje standardním „karbátovým roztokem“, přičemž ústí byrety je ponořeno do roztoku.
Rychlost titrace nesmí přesáhnout 2 ml.min-1.
Bod ekvivalence je průsečíkem tečen obou větví křivky potenciálu. Někdy se pozoruje plochý průběh inflexe křivky potenciálu; tomu je možné se vyhnout pečlivým očištěním platinové elektrody (vyleštěním smirkovým papírem).
- I.3.3.5 Slepá stanovení
Souběžně s celým postupem se provádí slepé stanovení s 5 ml methanolu a 40 ml vody podle návodu uvedeného v bodě 3. 3. 2. Spotřeba při slepé titraci musí být nižší než 1 ml, jinak je podezření na nedostatečnou čistotu činidel (3. 2. 3 - 3. 2. 7 - 3. 2. 8 - 3. 2. 9 - 3. 2. 10), zejména na jejich obsah těžkých kovů, a je nutno je vyměnit. Slepé stanovení je nutné vzít v úvahu při výpočtu výsledků.
- I.3.3.6 Kontrola faktoru „karbátového roztoku“
- Faktor karbátového roztoku se stanoví v den použití. Po přidání 100 ml vody a 10 ml standardního octanového tlumivého roztoku (3. 2. 10) se titruje 10 ml roztoku síranu měďnatého (3. 2. 12) karbátovým roztokem. Je-li spotřeba „a“ ml, je faktor f:
- a všechny výsledky titrací se násobí tímto činitelem.
- Faktor karbátového roztoku se stanoví v den použití. Po přidání 100 ml vody a 10 ml standardního octanového tlumivého roztoku (3. 2. 10) se titruje 10 ml roztoku síranu měďnatého (3. 2. 12) karbátovým roztokem. Je-li spotřeba „a“ ml, je faktor f:
- I.3.3.1 Koncentrace a separace povrchově aktivní látky
- I.3.4 VÝPOČET VÝSLEDKŮ
Každá neiontová povrchově aktivní látka má svůj vlastní faktor, závislý na jejím složení, zejména na délce alkenoxidového řetězce. Koncentrace neiontové povrchově aktivní látky se vyjadřuje ve vztahu ke standardní látce - nonylfenolu s 10 etylenoxidovými jednotkami (NP 10) - pro který je přepočítavací faktor 0,054.
- S použitím tohoto faktoru se zjistí množství povrchově aktivní látky, přítomné ve vzorku, vyjádřené v mg ekvivalentu NP 10:
- (b - c) . f . 0,054 = mg neiontové povrchově aktivní látky jako NP 10
- kde
- b = objem „karbátového roztoku“, spotřebovaného u vzorku (ml),
- c = objem „karbátového roztoku“, spotřebovaného při slepém stanovení (ml),
- f = faktor „karbátového roztoku“.
- S použitím tohoto faktoru se zjistí množství povrchově aktivní látky, přítomné ve vzorku, vyjádřené v mg ekvivalentu NP 10:
- I.3.5 VYJÁDŘENÍ VÝSLEDKŮ
Výsledky se vyjádří v mg.l-1 jako NP 10 zaokrouhleně na nejbližší 0,1.
Obrázek 1
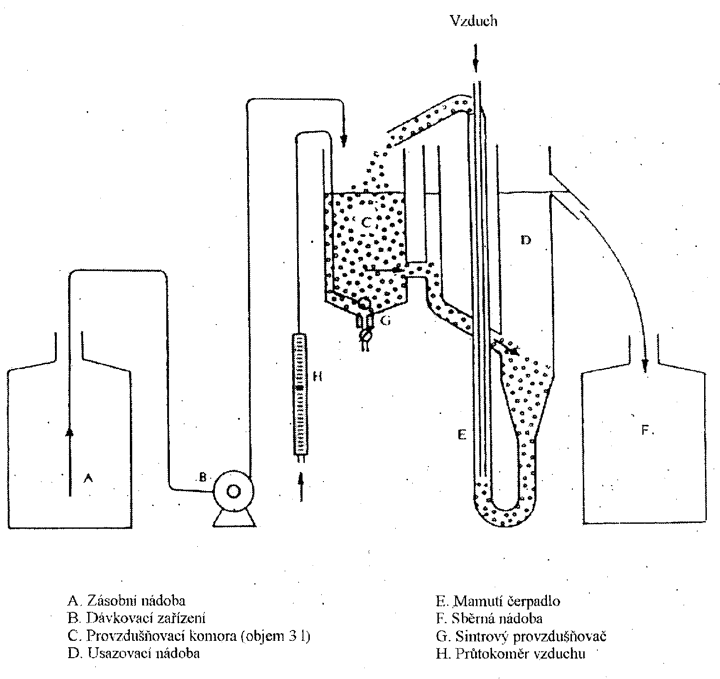
Obrázek 2
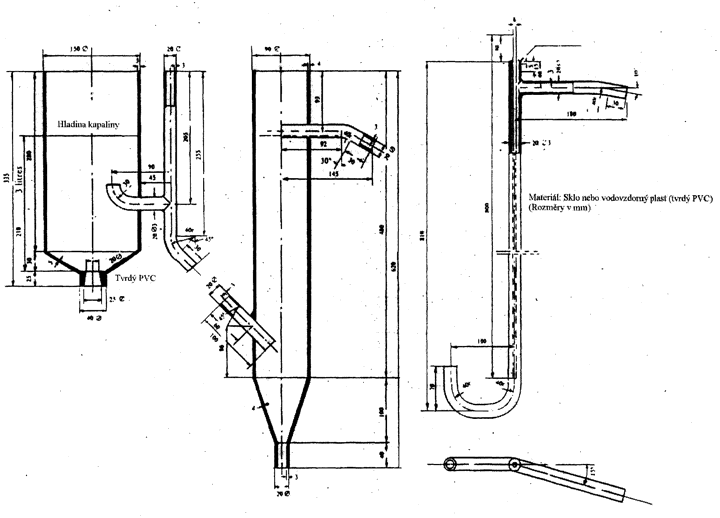
Obrázek 3
Výpočet biologické rozložitelnosti - Potvrzující
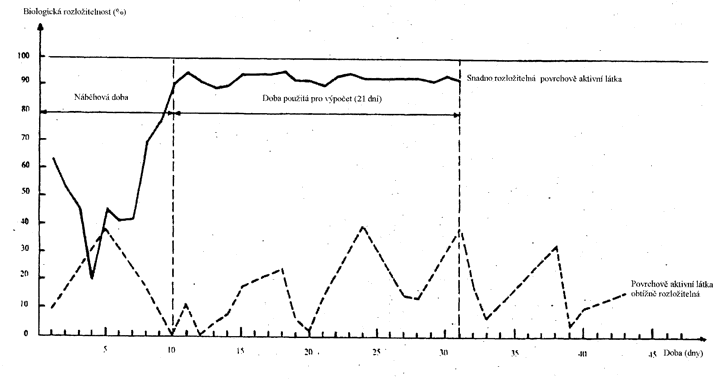
Obrázek 4
Vyhřívaná ionexová kolona
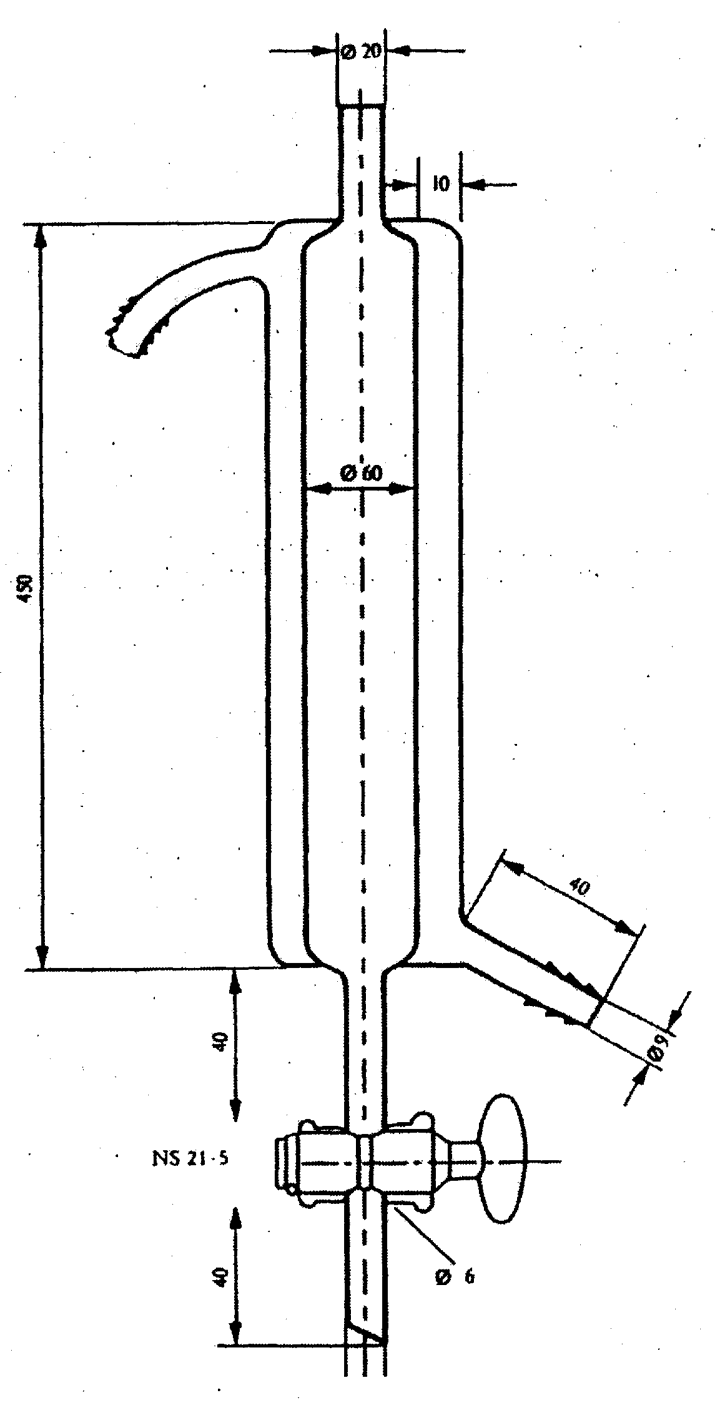
(Rozměry v milimetrech)
Obrázek 5
Zařízení pro vypuzování plynem
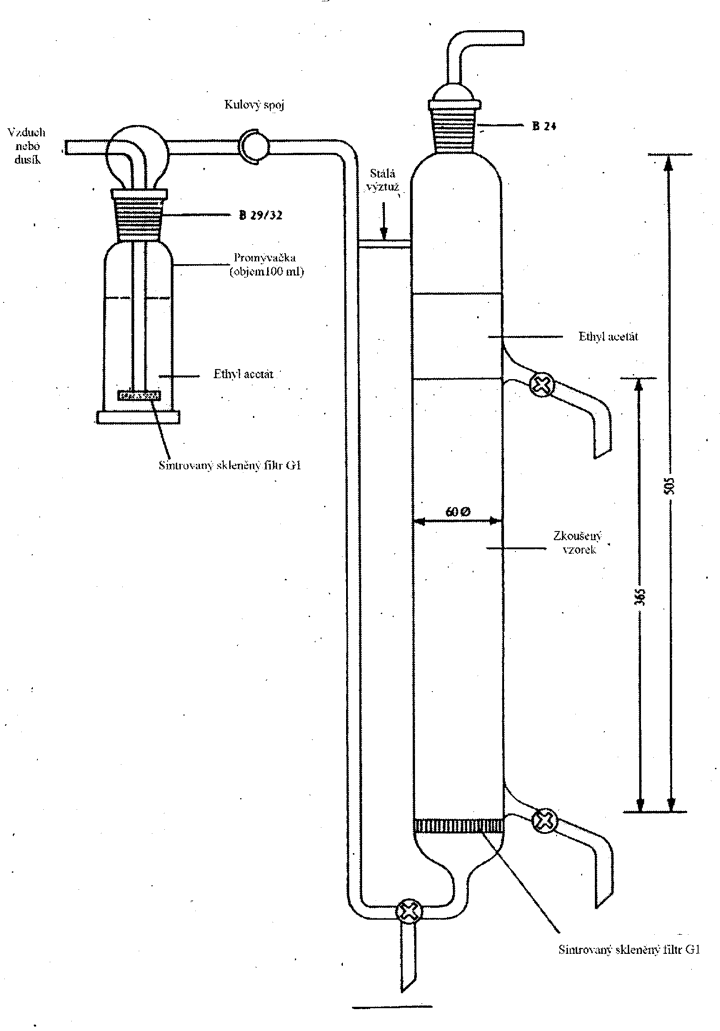
(Rozměry v milimetrech)
- I.3.1 PRINCIP
- I.1 ÚVOD
- II. REFERENČNÍ METODA PRO STANOVENÍ BIOLOGICKÉ ROZLOŽITELNOSTI ANIONTOVÝCH POVRCHOVĚ AKTIVNÍCH LÁTEK – metoda podle přílohy směrnice Rady 82/243/EHS ze dne 31. března 1982 o sbližování právních předpisů členských států týkajících se metod zkoušení biologické rozložitelnosti aniontových povrchově aktivních látek
- II.1 ÚVOD
- II.1.1 Definice
Aniontová povrchově aktivní činidla ve smyslu této Směrnice jsou taková povrchově aktivní činidla, která se po průchodu měniči kationtů a aniontů rozdělí frakční elucí a stanoví se jako látky s aktivní reakcí na methylenovou modř (methylene blue active substance - MBAS) v souladu s analytickým postupem popsaným v kapitole 3.
- II.1.2 Zařízení potřebné pro měření
Měřicí metoda používá malé zařízení pracující s aktivovaným kalem, znázorněné na obr. 1 a podrobněji na obr. 2.
Zařízení sestává ze zásobníku syntetické odpadní vody A, dávkovacího čerpadla B, provzdušňovací nádoby C, usazovací nádoby D, mamutky E pro recyklaci aktivovaného kalu a nádoby F pro shromažďování vyčištěné odpadní vody.
Nádoby A a F musí být ze skla nebo vhodného plastu o obsahu nejméně 24 litrů. Čerpadlo B musí zaručovat stálý průtok syntetické odpadní vody do provzdušňovací nádoby; tato nádoba obsahuje za normálního provozu tři litry směsné kapaliny. Sintrovaná provzdušňovací krychlička G je zavěšena v nádobě C ve vrcholu kužele. Množství vzduchu procházejícího provzdušňovačem se sleduje průtokoměrem H.
- II.1.3 Syntetická odpadní voda
Při zkoušce se používá syntetická odpadní voda.
- V jednom litru vodovodní vody se rozpustí:
- 160 mg peptonu,
- 110 mg masového extraktu,
- 30 mg močoviny CO(NH2)2,
- 7 mg chloridu sodného (NaCl),
- 4 mg chloridu vápenatého (CaCl2.2H2O),
- 2 mg síranu hořečnatého (MgSO4.7H2O),
- 28 mg hydrogenfosforečnanu didraselného (K2HPO4)
- a 20 ± 2 mg MBAS.
MBAS se extrahuje ze zkoušeného výrobku metodou uvedenou v kapitole 2. Syntetická odpadní voda se připravuje denně čerstvá.
- V jednom litru vodovodní vody se rozpustí:
- II.1.4 Příprava vzorků
- II.1.4.1 Neformulované povrchově aktivní látky je možno zkoušet v původním stavu. Pro přípravu syntetické odpadní vody (1.3.) je nutno stanovit obsah MBAS.
- II.1.4.2 Formulované výrobky jsou analyzovány na MBAS a obsah mýdla. Musí být podrobeny alkoholické extrakci a separaci MBAS (viz kapitolu 2). Obsah MBAS v extraktu musí být znám pro přípravu syntetické odpadní vody.
- II.1.5 Činnost zařízení
Provzdušňovací nádoba C a usazovací nádoba D se na počátku naplní syntetickou odpadní vodou. Výšku nádoby D je třeba nastavit tak, aby objem obsažený v provzdušňovací nádobě C. odpovídal 3 litrům.
Naočkování se provede přidáním 3 ml sekundární upravené odtokové vody dobré kvality, čerstvě odebrané z čistírny pracující převážně s domovní odpadní vodou. Tuto upravenou odtokovou vodu je nutno v období mezi odběrem a použitím uchovávat v aerobních podmínkách. Poté se uvede do provozu provzdušňovací zařízení G, mamutka E a dávkovací zařízení B. Syntetická odpadní voda musí protékat provzdušňovací nádobou C rychlostí jednoho litru za hodinu; z toho vyplývá střední retenční doba 3 hodiny.
Rychlost provzdušňování je nutno regulovat tak, aby obsah nádoby C byl neustále udržován v suspenzi a obsah rozpuštěného kyslíku činil nejméně 2 mg.l-1. Vhodnými prostředky je nutno zabránit pěnění. Nesmějí se používat činidla proti pěnění, která inhibují aktivovaný kal nebo obsahují MBAS. Mamutku E je třeba nastavit tak, aby se aktivovaný kal z usazovací nádoby kontinuálně a pravidelně recykloval do provzdušňovací nádoby C. Kal, který se nashromáždil kolem horní části provzdušňovací nádoby C, na dně usazovací nádoby D nebo v cirkulačním okruhu, je nutno vracet do cirkulace nejméně jednou denně seškrabáním kartáčem nebo jiným vhodným způsobem. Pokud se kal neusazuje, je možno zvýšit jeho hustotu přídavky 2 ml dávek 5% roztoku chloridu železitého, opakovanými podle potřeby.
Odtoková voda z usazovací nádoby D se shromažďuje po dobu 24 hodin v nádobě F, poté se po důkladném promíšení odebere vzorek. Nádobu F je pak nutno pečlivě vyčistit.
- II.1.6 Kontrola měřicího zařízení
Obsah MBAS (v mg.l-1) v syntetické odpadní vodě se stanovuje bezprostředně před použitím.
Obsah MBAS (v mg.l-1) v odtokové vodě shromažďované po dobu 24 hodin v nádobě F je třeba stanovovat analyticky touž metodou ihned po odběru; jinak je nutno vzorky uchovávat, nejlépe zmrazené. Koncentrace je třeba stanovovat s přesností na 0,1 mg MBAS.l-1.
Pro kontrolu účinnosti procesu se nejméně dvakrát týdně měří chemická spotřeba kyslíku (CHSK) nebo obsah rozpuštěného organického uhlíku (DOC) v odtokové vodě jímané v nádobě F, zfiltrované přes skelnou vatu a ve zfiltrované syntetické odpadní vodě v nádobě A.
Úbytek CHSK nebo DOC by se měl ustálit při dosažení přibližně pravidelného denního biologického rozkládání MBAS, tj. na konci záběhové doby znázorněné na obr. 3.
Obsah sušiny suspendovaných tuhých látek aktivovaného kalu v provzdušňovací nádobě je nutno stanovovat dvakrát týdně (v g.l-1). Je-li to více než 2,5 g.l-1, je třeba nadbytečný aktivovaný kal odstranit.
Test se provádí při pokojové teplotě; tato teplota musí být stálá a musí se udržovat mezi 292 a 297 K (19 - 24 °C).
- II.1.7 Výpočet biologické rozložitelnosti
Výpočet procentního rozkládání MBAS se provádí denně na základě obsahu MBAS v mg.l-1 v syntetické odpadní vodě a v příslušné odtokové vodě jímané v nádobě F. Takto získané hodnoty rozložitelnosti se znázorňují graficky, jak ukazuje obr. 3.
Rozložitelnost MBAS se vypočte jako aritmetický průměr hodnot získaných během 21 dní následujících po záběhové době, během nichž bylo rozkládání pravidelné a provoz zařízení bezporuchový. V žádném případě nemá trvání záběhové doby přesáhnout šest týdnů.
Denní hodnoty rozkládání se počítají s přesností na 0,1 %, ale konečný výsledek se udává zaokrouhleně na celé číslo.
V některých případech je možno připustit nižší frekvenci odběru vzorků, avšak pro výpočet průměrné hodnoty je třeba použít nejméně 14 hodnot získaných během 21 dní následujících po záběhové době.
- II.1.1 Definice
- II.2 PŘEDBĚŽNÁ ÚPRAVA ZKOUŠENÝCH VÝROBKŮ
- II.2.1 Úvodní poznámky
- II.2.1.1 Úprava vzorků
- Úprava aniontových povrchově aktivních činidel a formulovaných detergentů před stanovením biologické rozložitelnosti v potvrzující zkoušce je následující:
REFERENČNÍ METODY PRO ZKOUŠENÍ BIOLOGICKÉ ROZLOŽITELNOSTI POVRCHOVĚ AKTIVNÍCH LÁTEK Obrázek 1 Obrázek 2 Obrázek 3 Obrázek 4 Vyhřívaná ionexová kolona Obrázek 5 Zařízení pro vypuzování plynem Produkty Úprava Aniontové povrchově aktivní látky Žádné Formulované detergenty Extrakce alkoholem, následovaná
separací aniontových povrchově
aktivních látek iontoměničem
Účelem extrakce alkoholem je odstranit nerozpustné a anorganické složky komerčního výrobku, které by za určitých podmínek mohly narušit zkoušku biologické rozložitelnosti.
- Úprava aniontových povrchově aktivních činidel a formulovaných detergentů před stanovením biologické rozložitelnosti v potvrzující zkoušce je následující:
- II.2.1.2 Iontoměničový postup
Pro správné provedení zkoušek biologické rozložitelnosti se vyžaduje izolace a separace aniontových povrchově aktivních látek od mýdla, neiontových a kationtových povrchově aktivních látek.
Toho se dosáhne pomocí iontoměniče s použitím makroporézní iontoměničové pryskyřice a vhodných elučních činidel pro frakční eluci. Takto lze jedním postupem izolovat mýdlo, aniontové a neiontové povrchově aktivní látky.
- II.2.1.3 Analytická kontrola
Po homogenizaci se stanoví koncentrace aniontových povrchově aktivních látek v syntetickém detergentu analytickým postupem pomocí MBAS. Obsah mýdla se stanoví vhodnou analytickou metodou. Tato analýza výrobků je nutná pro výpočet množství potřebných pro přípravu frakcí pro zkoušku biologické rozložitelnosti.
Kvantitativní extrakce není nutná; musí se však vyextrahovat nejméně 80 % aniontových povrchově aktivních látek. Obvykle se dosahuje 90 % nebo více.
- II.2.1.1 Úprava vzorků
- II.2.2 Princip
Z homogenního vzorku (prášky, vysušené pasty a vysušené kapaliny) se získá ethanolový extrakt, který obsahuje povrchově aktivní látky, mýdlo a další složky vzorku syntetického detergentu, rozpustné v alkoholu.
Ethanolový extrakt se odpaří do sucha, rozpustí ve směsi isopropanol/voda a získaný roztok se nechá projít kombinací silně kyselého katexu a makroporézního anexu zahřátou na 323 K (50 °C). Tato teplota je nutná, aby se zabránilo vysrážení případných mastných kyselin, které mohou být přítomny v kyselém prostředí.
Veškeré neiontové povrchově aktivní látky zůstanou ve výtokové kapalině.
Mastné kyseliny z mýdla se odseparují elucí ethanolem obsahujícím CO2.
Aniontové povrchově aktivní látky se získají jako amonné soli elucí vodným isopropanolovým roztokem hydrogenuhličitanu amonného. Tyto amonné soli se používají pro zkoušku rozložitelnosti.
Kationtové povrchově aktivní látky, které by mohly rušit zkoušku biologické rozložitelnosti a analytický postup, se odstraní katexem zařazeným před anexem.
- II.2.3 Chemikálie a zařízení
- II.2.3.1 Deionizovaná voda
- II.2.3.2 Ethanol, 95 % (obj.) C2H5OH
(povolené denaturační prostředky:methylethylketon nebo methanol)
- II.2.3.3 Směs isopropanol/voda (50/50 obj.):
- 50 obj. dílů isopropanolu (CH3CHOH.CH3) a
- 50 obj. dílů vody (2.3.1.)
- II.2.3.4 Roztok oxidu uhličitého v ethanolu (přibližně 0,1 % CO2): oxid uhličitý (CO2) se nechá probublávat pomocí přívodní trubičky se zabudovaným sintrem po dobu 10 minut ethanolem (2.3.2.). Je třeba používat pouze čerstvé roztoky.
- II.2.3.5 Roztok hydrogenuhličitanu amonného (60/40 obj.): 0,3 molu NH4HCO3 v 1000 ml směsi isopropanol/voda, tvořené 60 obj. díly isopropanolu a 40 obj. díly vody (2.3.1.)
- II.2.3.6 Katex (KAT), silně kyselý, rezistentní vůči alkoholu (50-100 mesh)
- II.2.3.7 Anex (AAT), makroporézní, Merck Lewatit MP 7080 (70-150 mesh) nebo ekvivalentní
- II.2.3.8 Kyselina chlorovodíková, 10 % HCl (hmotn.)
- II.2.3.9 2000 ml baňka s kulatým dnem se zabroušenou zátkou a zpětným chladičem
- II.2.3.10 Vakuový filtr (ohřívatelný) o průměru 90 mm na filtrační papíry
- II.2.3.11 2000 ml filtrační baňka
- II.2.3.12 Ionexové kolony s ohřívacím pláštěm a kohoutkem; vnitřní trubice průměru 60 mm a výšky 450 mm (obr. 4)
- II.2.3.13 Vodní lázeň
- II.2.3.14 Vakuová sušárna
- II.2.3.15 Termostat
- II.2.3.16 Rotační odparka
- II.2.4 Příprava extraktu a separace aniontových aktivních činidel
- II.2.4.1 Příprava extraktu
Množství povrchově aktivních látek potřebných pro zkoušku biologické rozložitelnosti odpovídá asi 50 g MBAS.
V normálním případě množství výrobku, které je třeba extrahovat, nepřesáhne 1000 g, ale může být nutné extrahovat další množství vzorku.
Z praktických důvodů by ve většině případů mělo být množství výrobku, použitého pro přípravu extraktů pro zkoušku biologické rozložitelnosti omezeno na 5000 g.
Zkušenost ukázala, že je výhodnější používat větší počet malých extrakcí než jednu velkou extrakci. Specifikovaná množství ionexů odpovídají pracovní kapacitě 600-700 mmolů povrchově aktivních látek a mýdla.
- II.2.4.2 Izolace složek rozpustných v alkoholu
250 g analyzovaného syntetického detergentu se přidá k 1250 ml ethanolu, směs se zahřeje k teplotě varu a zahřívá se za míchání pod zpětným chladičem po dobu 1 hodiny. Horký alkoholický roztok se zfiltruje přes hrubě pórovitý vakuový filtr zahřátý na 323 K (50 °C) a rychle se filtruje. Baňka a vakuový filtr se promyjí přibližně 200 ml horkého ethanolu. Filtrát a ethanol z promytí filtru se shromáždí ve filtrační baňce.
V případě analýz past nebo kapalných výrobků je třeba se přesvědčit, že ve vzorku není obsaženo více než 55 g aniontové povrchově aktivní látky a 35 g mýdla. Tento odvážený vzorek se odpaří do sucha. Zbytek se rozpustí v 2000 ml ethanolu a postupuje se, jak je popsáno výše.
V případě prášků o nízké sypné hustotě (/l) se doporučuje zvýšit podíl ethanolu v poměru 20:1.
Ethanolový filtrát se odpaří do sucha, nejlépe v rotační odparce. Je-li třeba většího množství extraktu, postup se opakuje. Zbytek se rozpustí v 5000 ml směsi isopropanol/voda.
- II.2.4.3 Příprava ionexových kolon
- Katexová kolona
- 600 ml katexové pryskyřice (2.3.6.) se nasype do 3000 ml kádinky a přelije se přídavkem 2000 ml kyseliny chlorovodíkové (2.3.8.). Nechá se stát nejméně dvě hodiny za občasného promíchání. Kyselina se slije a pryskyřice se převede pomocí deionizované vody do kolony (2.3.12.). V koloně musí být zátka ze skelné vaty. Kolona se promyje deionizovanou vodou rychlostí 10-30 ml.min-1, až je eluát prostý chloridů.Voda se vytěsní 2000 ml směsi isopropanol/voda (2.3.3.) rychlostí 10-30 ml.min-1. Tím je ionexová kolona připravena k činnosti.
- Anexová kolona
- 600 ml anexové pryskyřice (2.3.7.) se nasype do 3000 ml kádinky a přelije se přídavkem 2000 ml deionizované vody. Pryskyřice se nechá nejméně dvě hodiny bobtnat. Pryskyřice se převede pomocí deionizované vody do kolony. V koloně musí být zátka ze skelné vaty.
- Kolona se promývá 0,3 M roztokem hydrogenuhličitanu amonného (2.3.5.), až je prostá chloridů. K tomu je třeba asi 5000 ml roztoku. Znovu se promyje 2000 ml deionizované vody. Voda se vytěsní 2000 ml směsi isopropanol/voda (2.3.3.) rychlostí 10-30 ml.min-1. Tím je ionexová kolona ve formě OH a připravena k činnosti.
- Katexová kolona
- II.2.4.4 Iontoměničový postup
Ionexové kolony se spojí tak, aby katexová kolona byla umístěna před anexovou kolonou. Kolony se zahřejí na 323K (50 °C) s použitím termostatické kontroly. 5000 ml roztoku získaného podle bodu 2.4.2., se zahřeje na 333 K (60 °C) a nechá se projít kombinací kolon rychlostí 20 ml.min-1. Kolony se promyjí 1000 ml horké směsi isopropanol/voda (2.3.3.).
Pro získání aniontových povrchově aktivních látek (MBAS) se kolona KAT odpojí. Mastné kyseliny z mýdla se vymyjí z kolony KAT pomocí 5000 ml roztoku ethanol/CO2 (323 K; 50 °C) (2.3.4). Eluát se vylije.
MBAS se eluují z kolony AAT pomocí 5000 ml roztoku hydrogenuhličitanu amonného (2.3.5.). Eluát se odpaří do sucha na vodní lázni nebo v rotační odparce. Zbytek obsahuje MBAS (jako amonnou sůl) a případné povrchově neaktivní aniontové látky, které nemají nežádoucí vliv na zkoušku biologické rozložitelnosti. Ke zbytku se přidává deionizovaná voda, až se získá určený objem, a v alikvotu se stanoví obsah MBAS, jak je uvedeno v kapitole 3. Roztok se použije jako standardní roztok aniontových syntetických detergentů pro zkoušku biologické rozložitelnosti. Roztok je nutno přechovávat při teplotě pod 278 K (5 °C).
- II..4.5 Regenerace ionexových pryskyřic
- Katex se po použití odstraní.
- Anexová pryskyřice se regeneruje promýváním dalším množstvím roztoku hydrogenuhličitanu amonného (2.3.5.) rychlostí přibližně 10 ml.min-1, až je eluát prostý aniontových povrchově aktivních látek (zkouška s methylenovou modří). Poté se anex promyje 2000 ml směsi isopropanol/voda (2.3.3.). Anex je opět připraven k činnosti.
- Katex se po použití odstraní.
- II.2.4.1 Příprava extraktu
- II.2.1 Úvodní poznámky
- II.3 STANOVENÍ ANIONTOVÝCH POVRCHOVĚ AKTIVNÍCH LÁTEK PŘI ZKOUŠCE BIOLOGICKÉ ROZLOŽITELNOSTI
- II.3.1 Princip
Metoda je založena na skutečnosti, že kationtové barvivo methylenová modř tvoří modré soli s aniontovými povrchově aktivními látkami, které je možno extrahovat chloroformem. Aby se vyloučila interference, extrahuje se nejprve z alkalického roztoku a extrakt se pak třepe s kyselým roztokem methylenové modři. Fotometricky se měří absorbance separované organické fáze při vlnové délce maximální absorpce 650 nm.
- II.3.2 Činidla a zařízení
- II.3.2.1 Tlumivý roztok pH 10:
V deionizované vodě se rozpustí 24 g hydrogenuhličitanu sodného (NaHCO3) p.a. a 27 g bezvodého uhličitanu sodného (Na2CO3) p.a. a zředí se na 1000 ml.
- II.3.2.2 Neutrální roztok methylenové modři:
V deionizované vodě se rozpustí 0,35 g methylenové modři p.a. a zředí se na 1000 ml. Roztok je třeba připravit nejméně 24 hodin před použitím. Absorbance slepé chloroformové fáze, měřená proti chloroformu, nesmí být při 650 nm vyšší než 0,015 na 1 cm tloušťky vrstvy.
- II.3.2.3 Kyselý roztok methylenové modři:
V 500 ml deionizované vody se rozpustí 0,35 g methylenové modři p.a. a smísí se s 6,5 ml H2SO4 (d = 1,84 g.ml-1). Deionizovanou vodou se zředí na 1000 ml. Roztok je třeba připravit nejméně 24 hodin před použitím. Absorbance slepého stanovení chloroformové fáze, měřená proti chloroformu, nesmí být při 650 nm vyšší než 0,015 na 1 cm tloušťky vrstvy.
- II.3.2.4 Chloroform (trichlormethan) p.a. čerstvě předestilovaný
- II.3.2.5 Methylester kyseliny dodecylbenzensulfonové
- II.3.2.6 Ethanolový roztok hydroxidu draselného, KOH 0,1 M
- II.3.2.7 Ethanol čistý, C2H5OH
- II.3.2.8 Kyselina sírová, H2SO4 0,5 M
- II.3.2.9 Roztok fenolftaleinu:
1 g fenolftaleinu se rozpustí v 50 ml ethanolu a za stálého míchání se přidá 50 ml deionizované vody. Případné sraženiny se odfiltrují.
- II.3.2.10 Kyselina chlorovodíková s methanolem: 250 ml kyseliny chlorovodíkové p.a. a 750 ml methanolu
- II.3.2.11 Dělicí nálevka, 250 ml
- II.3.2.12 Odměrná baňka, 50 ml
- II.3.2.13 Odměrná baňka, 500 ml
- II.3.2.14 Odměrná baňka, 1000 ml
- II.3.2.15 Baňka s kulatým dnem se zabroušenou zátkou a zpětným chladičem, 250 ml; varné kuličky
- II.3.2.16 pH metr
- II.3.2.17 Fotometr pro měření při 650 nm, s kyvetami 1 až 5 cm
- II.3.2.18 Filtrační papír kvalitní třídy
- II.3.2.1 Tlumivý roztok pH 10:
- II.3.3 Postup
Vzorky pro analýzu se nesmějí odebírat přes vrstvu pěny.
Zařízení používané pro analýzu je po důkladném vymytí vodou před použitím nutno důkladně vypláchnout kyselinou chlorovodíkovou s methanolem (3.2.10.) a pak deionizovanou vodou.
Vodu vstupující do čistírny pracující s aktivovaným kalem a odtokovou vodu je nutno zfiltrovat ihned při odběru vzorků. Prvních 100 ml filtrátů se vylije.
Odměřený objem vzorku, v případě potřeby zneutralizovaný, se převede do dělicí nálevky (3.2.11). Objem vzorku by měl obsahovat mezi 20 a 150 µg MBAS. Při nižším obsahu MBAS je možno použít až 100ml vzorku. Použije-li se méně než 100 ml, zředí se na 100 ml deionizovanou vodou. Ke vzorku se přidá 10 ml tlumivého roztoku (3.2.1), 5 ml neutrálního roztoku metylenové modři (3.2.2) a 15 ml chloroformu (3.2.4). Směsí se stejnoměrně a ne příliš prudce třepe jednu minutu. Po oddělení fází se chloroformová vrstva převede do druhé dělicí nálevky obsahující 110 ml deionizované vody a 5 ml kyselého roztoku methylenové modři (3.2.3). Směsí se třepe 1 minutu. Chloroformová fáze se přefiltruje přes předem promytý vatový filtr navlhčený chloroformem do odměrné baňky (3.2.12).
Alkalický a kyselý roztok se třikrát extrahuje, přičemž pro druhou a třetí extrakci se použije 10 ml chloroformu. Spojené chloroformové extrakty se zfiltrují přes týž vatový filtr a doplní se v 50 ml baňce (3.2.12) po značku chloroformem použitým k promytí vaty. Měří se absorbance chloroformového roztoku fotometrem při 650 nm v 1 až 5 cm kyvetách proti chloroformu. Provádí se slepé stanovení pro celý postup.
- II.3.4 Kalibrační křivka
Připraví se kalibrační roztok standardní látky methylesteru kyseliny dodecylbenzensulfonové (tetrapropylenový typ, mol. hmotnost 340) po zmýdelnění na draselnou sůl. MBAS se počítá jako dodecylbenzensulfonan sodný (mol. hmotnost 348).
Z vážicí pipety se naváží 400 až 450 mg methylesteru kyseliny dodecylbenzensulfonové (3.2.5) s přesností na 0,1 mg do baňky s kulatým dnem a přidá se 50 ml ethanolového roztoku hydroxidu draselného (3.2.6) a několik varných kuliček. Po nasazení zpětného chladiče se udržuje při varu jednu hodinu. Po zchlazení se chladič a zabroušený skleněný spoj promyjí asi 30 ml ethanolu, který se přidá k obsahu baňky. Roztok se titruje kyselinou sírovou na fenolftalein do ztráty zabarvení. Tento roztok se převede do 1000 ml odměrné baňky (3.2.14), doplní po značku deionizovanou vodou a promíchá.
Část tohoto zásobního roztoku povrchově aktivní látky se dále zředí. Odebere se 25 ml, převede se do 500 ml odměrné baňky (3.2.13), doplní po značku deionizovanou vodou a promíchá.
kde E je hmotnost vzorku v mg.
Pro sestrojení kalibrační křivky se odebere postupně 1, 2, 4, 6 a 8 ml standardního roztoku a zředí se vždy na 100 ml deionizovanou vodou. Dále se pokračuje, jak je uvedeno v odst. 3.3, včetně slepého stanovení.
- II.3.5 Výpočet výsledků
- Množství aniontové povrchově aktivní látky (MBAS) ve vzorku se odečte z kalibrační křivky (3.4). Obsah MBAS ve vzorku je dán výrazem:
- kde V = použitý objem vzorku v ml.
Výsledky se vyjádří jako dodecylbenzensulfonan sodný (mol. hmotnost 348).
- Množství aniontové povrchově aktivní látky (MBAS) ve vzorku se odečte z kalibrační křivky (3.4). Obsah MBAS ve vzorku je dán výrazem:
- II.3.6 Vyjádření výsledků
Výsledky se vyjádří jako mg.l-1 MBAS na jedno desetinné místo.
Obrázek 1
Obrázek 2
Obrázek 3
Výpočet biologické rozložitelnosti - Potvrzující
Obrázek 4
Vyhřívaná ionexová kolona
(Rozměry v milimetrech)
- II.3.1 Princip
- II.1 ÚVOD