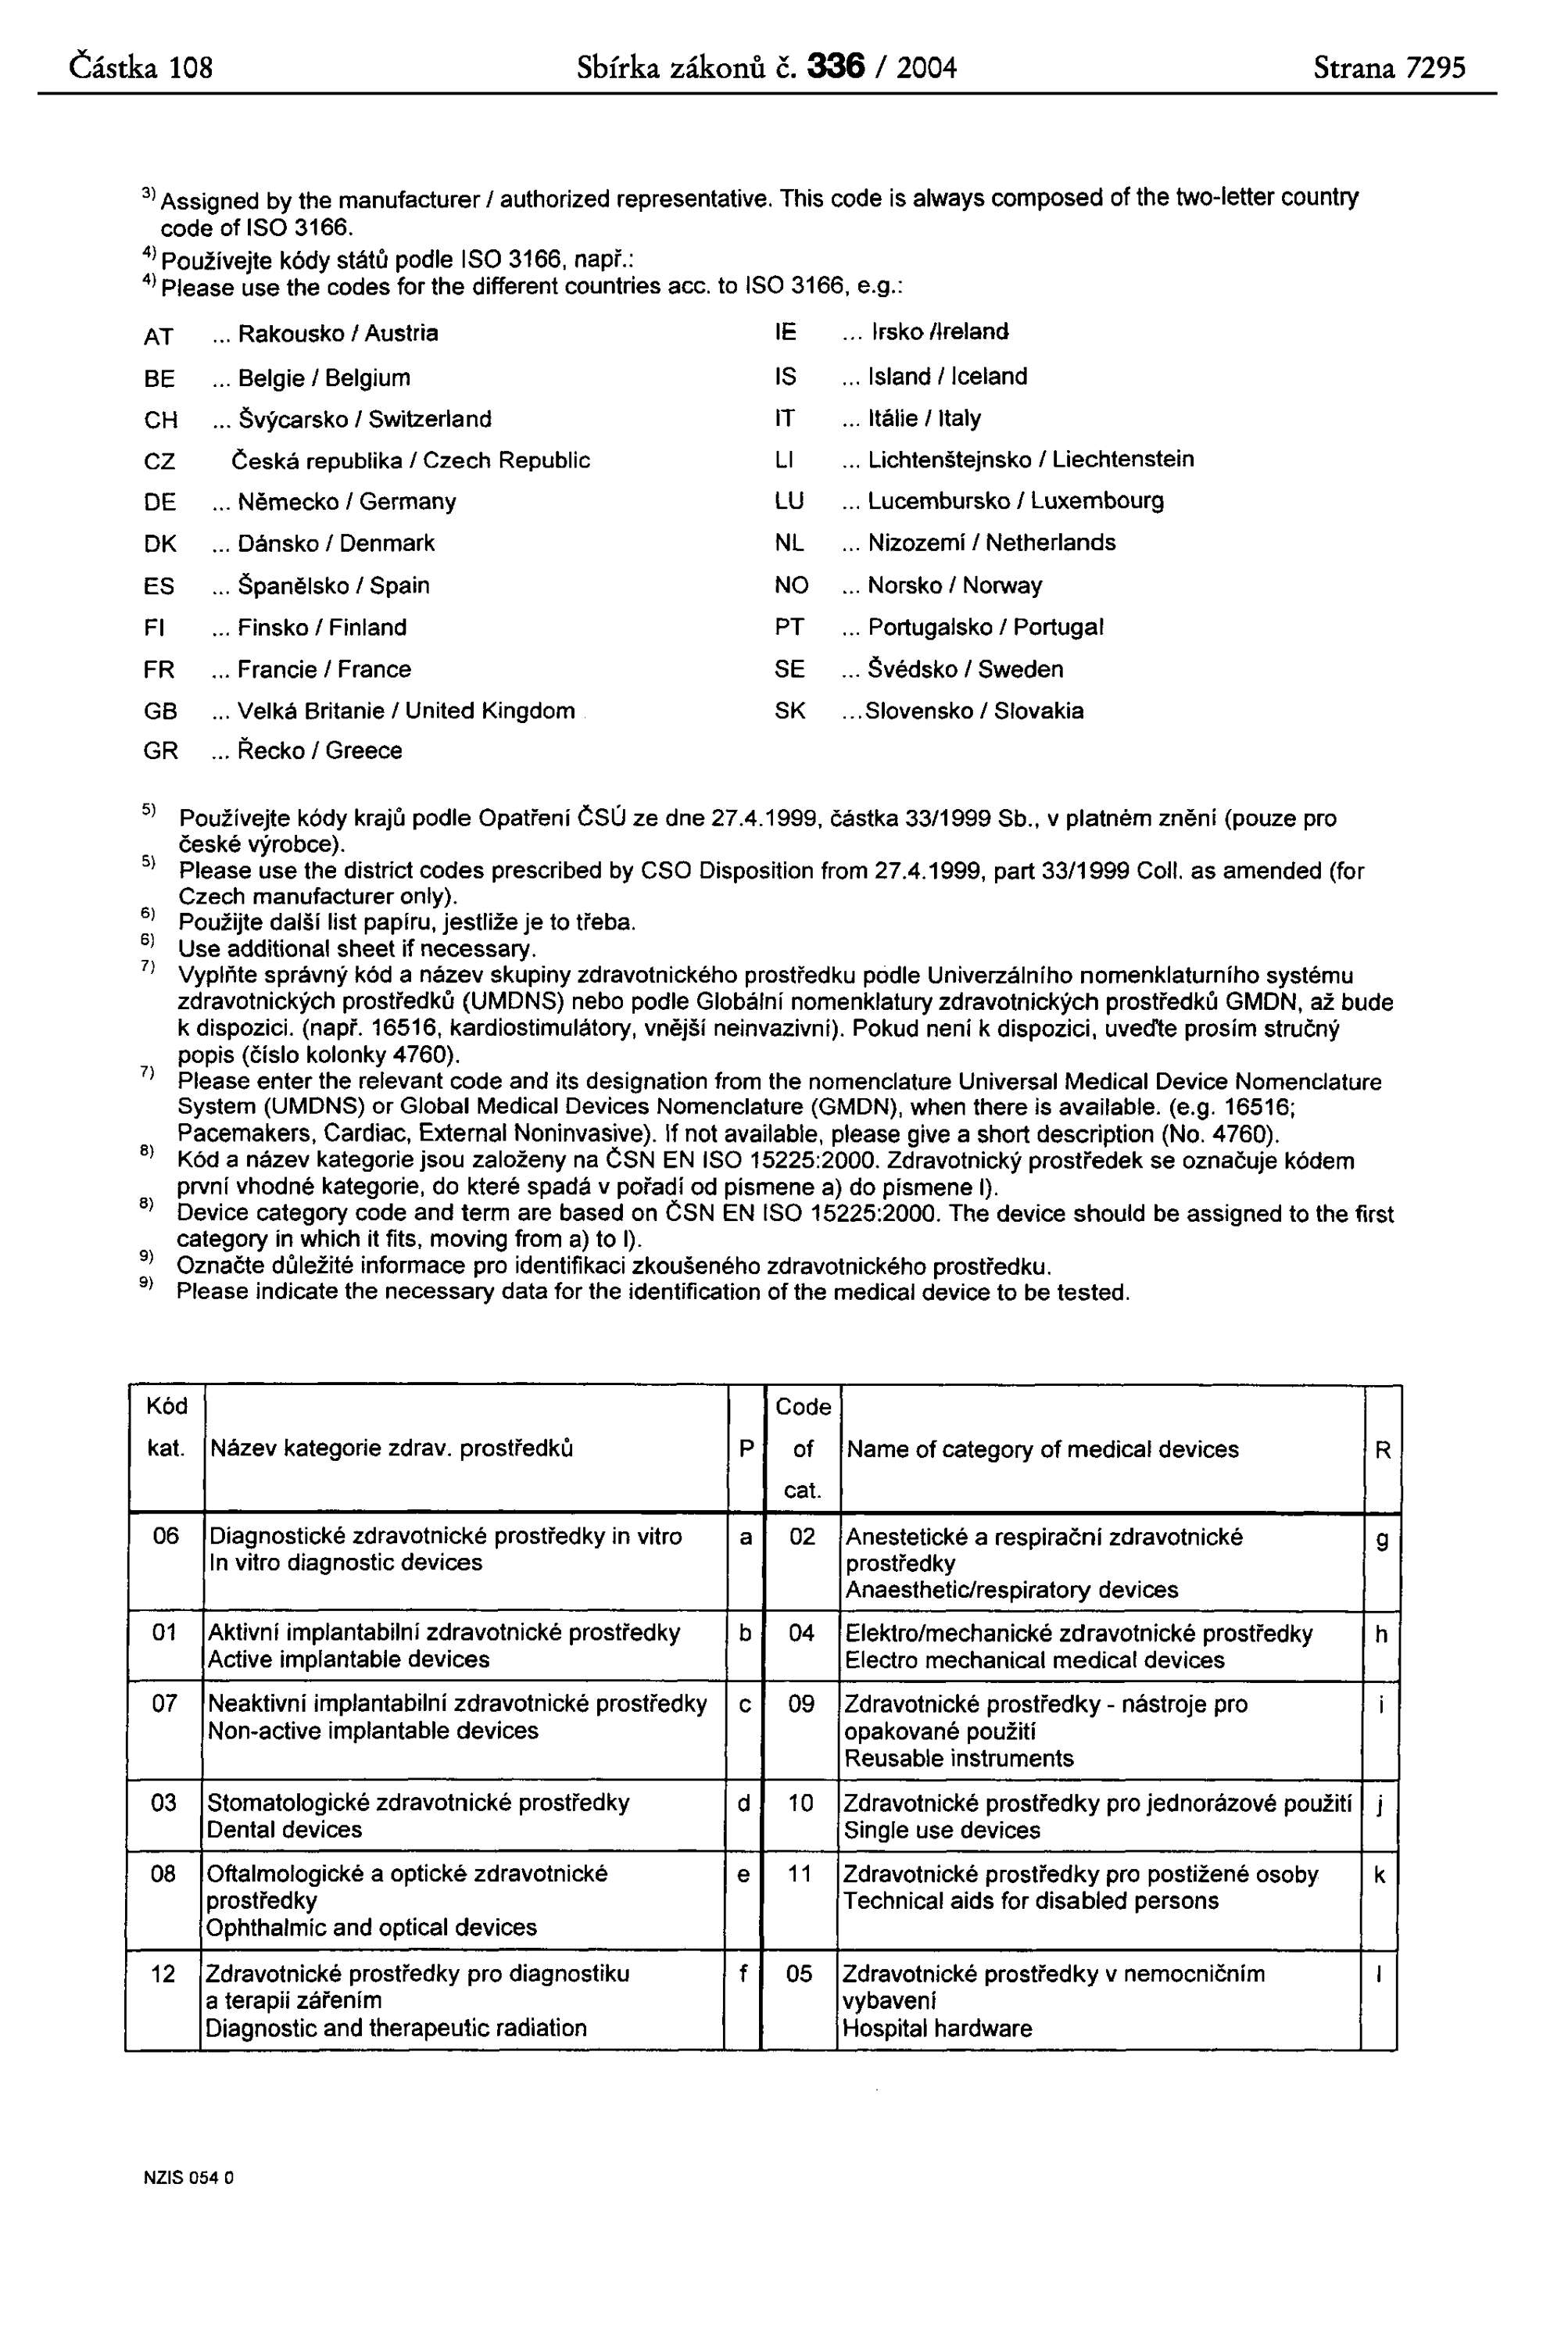
1. 2.6. Při výpočtu doby uvedené v bodě 1.1. části I. se nepřetržitým použitím rozumí skutečné nepřerušené použití zdravotnického prostředku pro určený účel. Pokud je však použití zdravotnického prostředku přerušeno za účelem okamžité výměny zdravotnického prostředku za stejný nebo totožný zdravotnický prostředek, je to považováno za pokračování v nepřetržitém použití zdravotnického prostředku.
  1. III. KLASIFIKACE
    1. Pro klasifikaci druhů zdravotnických prostředků se používají dále uvedená pravidla:
      1. 1. Neinvazivní zdravotnické prostředky.
        1. 1.1. Pravidlo 1.
          1. Neinvazivní zdravotnické prostředky patří do třídy I, pokud se na ně nevztahuje některé z dalších pravidel.
        1. 1.2. Pravidlo 2.
          1. Neinvazivní zdravotnické prostředky určené pro odvádění nebo shromažďování krve, tělních tekutin nebo tkání, tekutin nebo plynů pro případnou infúzi, podávání
          2. nebo
          3. zavádění do těla, patří do třídy IIa, jestliže
          4. 1.1.2. mohou být připojeny k aktivnímu zdravotnickému prostředku třídy IIa nebo vyšší třídy,
          5. 1.2.2. jsou určeny pro odvádění nebo shromažďování krve nebo jiných tělních tekutin nebo pro uchovávání orgánů, částí orgánů nebo tělesných tkání.
            1. Ve všech ostatních případech patří do třídy I.
        1. 1.3. Pravidlo 3.
          1. Neinvazivní zdravotnické prostředky určené pro měnění biologického nebo chemického složení krve, jiných tělních tekutin nebo jiných tekutin určených pro infúzi do těla patří do třídy IIb; pokud však léčba spočívá ve filtraci, odstředění či výměně plynu nebo tepla, patří do třídy IIa.
        1. 1.4. Pravidlo 4.
          1. Neinvazivní zdravotnické prostředky, které přicházejí do styku s poraněnou kůží patří do
          2. 1.4.1. třídy I, jestliže jsou určeny k použití jako mechanická překážka, ke kompresi nebo k absorpci výpotků,
          3. 1.4.2. třídy IIb, jestliže jsou určeny z principu k použití u ran, při kterých byla porušena dermis a mohou mít pouze sekundární terapeutický účinek,
          4. 1.4.3. třídy IIa v ostatních případech, včetně zdravotnických prostředků z principu určených k ošetření mikroprostředí rány.
      1. 2. Invazivní zdravotnické prostředky.
        1. 2.1. Pravidlo 5.
          1. Všechny invazivní zdravotnické prostředky k použití pro přirozené tělesné otvory jiné než chirurgicky invazivní zdravotnické prostředky a neurčené pro napojení na aktivní zdravotnický prostředek nebo určené pro napojení na aktivní zdravotnický prostředek třídy I, patří do
          2. 2.1.1. třídy I, jestliže jsou určeny k přechodnému použití,
          3. 2.1.2. třídy IIa, jestliže jsou určeny ke krátkodobému použití, s výjimkou použití v ústní dutině až po hltan, ve zvukovodu až po ušní bubínek nebo v nosní dutině, kdy patří do třídy I,
          4. 2.1.3. třídy IIb, jestliže jsou určeny k dlouhodobému použití, s výjimkou použití v ústní dutině až po hltan, ve zvukovodu až po ušní bubínek nebo v nosní dutině a není pravděpodobná jejich absorpce sliznicí, kdy patří do třídy IIa.
            1. Invazivní zdravotnické prostředky, které se vztahují k tělním otvorům a které nejsou chirurgicky invazivními zdravotnickými prostředky a jsou určené ke spojení s aktivním zdravotnickým prostředkem třídy IIa nebo vyšší, patří do třídy IIa.
        1. 2.2. Pravidlo 6.
          1. Všechny chirurgicky invazivní zdravotnické prostředky pro přechodné použití spadají do třídy IIa, pokud nejsou
            1. a) zvlášť určeny pro kontrolu, diagnostiku, sledování nebo nápravu vad srdce nebo centrálního oběhového systému přímým kontaktem s těmito částmi těla, kdy spadají do třídy III,
            2. b) chirurgickými nástroji pro opakované použití, kdy spadají do třídy I,
            3. c) zvlášť určeny pro přímý kontakt s centrální nervovou soustavou, kdy spadají do třídy III,
            4. d) určeny k dodávání energie ve formě ionizujícího záření, kdy spadají do třídy IIb,
            5. e) určeny k vyvolání biologického účinku nebo k úplné či převážné absorpci, kdy spadají do třídy IIb,
            6. f) určeny k podávání léčivých přípravků dávkovacím systémem, pokud se tak děje způsobem potenciálně nebezpečným z hlediska způsobu aplikace, kdy spadají do třídy IIb.
        1. 2.3. Pravidlo 7.
          1. Chirurgicky invazivní zdravotnické prostředky pro krátkodobé použití patří do třídy IIa, jestliže nejsou určeny
          2. 2.3.1. zvlášť pro kontrolu, diagnostiku, sledování nebo korekci srdeční vady nebo vady centrálního oběhového systému přímým kontaktem s těmito částmi těla, kdy spadají do třídy III,
          3. 2.3.2. specificky pro použití v přímém dotyku s centrálním nervovým systémem, kdy patří do třídy III,
          4. 2.3.3. k dodávání energie ve formě ionizujícího záření, kdy patří do třídy IIb,
          5. 2.3.4. k vyvolání biologického účinku nebo k částečné či plné absorpci, kdy patří do třídy III,
          6. 2.3.5. k uskutečnění chemické změny v těle, s výjimkou zdravotnických prostředků umístěných v zubech, nebo k podávání léčiv, kdy patří do třídy IIb.
        1. 2.4. Pravidlo 8.
          1. Implantabilní a dlouhodobě chirurgicky invazivní zdravotnické prostředky patří do třídy IIb, jestliže nejsou určeny k
          2. 2.4.1. umístění v zubech, kdy patří do třídy IIa,
          3. 2.4.2. použití v přímém dotyku se srdcem, s centrálním oběhovým nebo centrálním nervovým systémem, kdy patří do třídy III,
          4. 2.4.3. vyvolání biologického účinku nebo k částečné či plné absorpci, kdy patří do třídy III,
          5. 2.4.4. uskutečnění chemické změny v těle s výjimkou zdravotnických prostředků umístěných v zubech, nebo k podávání léčiv, kdy patří do třídy III.
      1. 3. Dodatečná pravidla pro aktivní zdravotnické prostředky.
        1. 3.1. Pravidlo 9.
          1. 3.1.1. Aktivní terapeutické zdravotnické prostředky určené k podávání nebo výměně energie patří do třídy IIa, jestliže nejsou jejich charakteristiky takové, že s přihlédnutím k povaze, hustotě a místu aplikace energie mohou energii do lidského těla nebo z těla předávat nebo vyměňovat potenciálně nebezpečným způsobem, kdy patří do třídy IIb.
          2. 3.1.2. Aktivní zdravotnické prostředky určené k řízení nebo monitorování účinnosti aktivních terapeutických zdravotnických prostředků třídy IIb nebo určené přímo k ovlivňování účinnosti takových zdravotnických prostředků patří do třídy IIb.
        1. 3.2. Pravidlo 10.
          1. Aktivní zdravotnické prostředky určené pro diagnostiku patří do třídy IIa, jestliže jsou určeny k
          2. 3.2.1. podávání energie, která je lidským tělem absorbována, s výjimkou zdravotnických prostředků používaných k osvětlení pacientova těla ve viditelném spektru,
          3. 3.2.2. zobrazení in vivo distribuce radiofarmak,
          4. 3.2.3. přímé diagnostice nebo monitorování životně důležitých fyziologických procesů, pokud nejsou specificky určeny k monitorování životně důležitých fyziologických parametrů, kde povaha změn je taková, že by mohlo dojít k bezprostřednímu ohrožení pacienta (například změny srdečního výkonu, dýchání, činnosti centrální nervové soustavy), kdy patří do třídy IIb.
            1. Aktivní zdravotnické prostředky určené k emitování ionizujícího záření a určené pro diagnostickou a terapeutickou intervenční radiologii, včetně zdravotnických prostředků, které řídí nebo monitorují takové zdravotnické prostředky či přímo ovlivňují jejich účinnost, patří do třídy IIb.
        1. 3.3. Pravidlo 11.
          1. Aktivní zdravotnické prostředky určené k podávání léčiv, tělních tekutin nebo jiných látek do těla nebo odstraňování léčiv, tělních tekutin nebo jiných látek z těla patří do třídy IIa, pokud se tak nečiní způsobem, který je potenciálně nebezpečný s přihlédnutím k povaze používaných látek, částí těla a ke způsobu aplikace, kdy patří do třídy IIb.
        1. 3.4. Pravidlo 12.
          1. Ostatní aktivní zdravotnické prostředky patří do třídy I.
      1. 4. Zvláštní pravidla.
        1. 4.1. Pravidlo 13.
          1. 4.1.1. Zdravotnické prostředky obsahující jako integrální část látku, která při samostatném použití může být považována za léčivo a která může působit na lidské tělo účinkem doplňujícím účinek zdravotnického prostředku, patří do třídy III.
          2. 4.1.2. Zdravotnické prostředky, které obsahují jako svou integrální součást derivát z lidské krve patří do třídy III.
        1. 4.2. Pravidlo 14.
          1. Zdravotnické prostředky používané pro antikoncepci nebo k prevenci přenosu sexuálně přenosných chorob patří do třídy IIb, jestliže nejsou implantabilními nebo dlouhodobě invazivními zdravotnickými prostředky, kdy patří do třídy III.
        1. 4.3. Pravidlo 15.
          1. Zdravotnické prostředky specificky určené k použití při dezinfekci, čištění, oplachování, popřípadě hydrataci kontaktních čoček, patří do třídy IIb.
          2. Zdravotnické prostředky specificky určené k použití při dezinfekci zdravotnických prostředků patří do třídy IIa, pokud nejsou zvlášť určeny pro dezinfekci invazivních zdravotnických prostředků, kdy patří do třídy IIb.
          3. Toto pravidlo neplatí pro výrobky určené k fyzickému čištění zdravotnických prostředků, které nejsou kontaktními čočkami.
        1. 4.4. Pravidlo 16.
          1. Zdravotnické prostředky specificky určené pro záznam diagnostických rentgenových zobrazení patří do třídy IIa.
        1. 4.5. Pravidlo 17.
          1. Zdravotnické prostředky vyrobené s použitím zvířecích tkání nebo jejich neživých derivátů patří do třídy III, s výjimkou zdravotnických prostředků, které jsou určeny pouze ke styku s neporušenou kůží.
      1. 5. Pravidlo 18.
        1. Odchylně od jiných pravidel patří krevní vaky do třídy IIb.
      1. 6. Pravidlo 19.
        1. Odchylně od jiných pravidel patří prsní implantáty do třídy III.
      1. 7. Pravidlo 20.
        1. Odchylně od jiných pravidel patří endoprotézy kyčle, endoprotézy kolena a endoprotézy ramena do třídy III.

Příloha č. 10

k nařízení vlády č. 336/2004 Sb.

BLIŽŠÍ INFORMACE KE KLINICKÉMU HODNOCENÍ

  1. 1. Obecná ustanovení
    1. 1.1. Obecně platí, že potvrzení shody s požadavky, které se týkají vlastností a funkční způsobilosti podle bodů 1. a 3. přílohy č. 1 k tomuto nařízení za běžných podmínek použití zdravotnického prostředku, a hodnocení vedlejších účinků a přijatelnosti rizika uvedené v bodě 6. části I. přílohy č. 1 k tomuto nařízení musí být založeny na klinických údajích. Vyhodnocení těchto údajů (dále jen „klinické hodnocení“), případně s přihlédnutím k veškerým příslušným harmonizovaným normám, vyplývá z definovaného a metodologicky platného postupu založeného
      1. 1.1.1. buď na kritickém hodnocení v současné době dostupné související odborné literatury, která se vztahuje k bezpečnosti, funkční způsobilosti, vlastnostem návrhu a určenému účelu použití zdravotnického prostředku, jestliže
        1. 1.1.1.1. existuje důkaz rovnocennosti zdravotnického prostředku se zdravotnickým prostředkem, kterého se údaje týkají, a
        2. 1.1.1.2. údaje náležitě dokazují shodu s příslušnými základními požadavky;
      1. 1.1.2. nebo na kritickém hodnocení výsledků všech provedených klinických zkoušek;
      2. 1.1.3. nebo na kritickém hodnocení klinických údajů podle bodů 1.1.1. a 1.1.2.
    1. 1.2. V případě implantabilních zdravotnických prostředků a zdravotnických prostředků třídy III se klinické zkoušky provádějí vždy, kromě řádně odůvodněných případů, kdy se lze spolehnout na existující klinické údaje.
    2. 1.3. Klinické hodnocení a jeho výstupy se dokumentují. Tato dokumentace klinického hodnocení je součástí technické dokumentace zdravotnického prostředku nebo musí být v technické dokumentaci řádné odkazy.
    3. 1.4. Klinické hodnocení a dokumentace, která se k němu vztahuje, musí být aktivně aktualizovány s použitím údajů z dozoru po uvedení zdravotnických prostředků na trh. Pokud není následné klinické sledování po uvedení na trh jako součást plánu dozoru po uvedení zdravotnických prostředků na trh považováno za nezbytné, musí to být náležitě odůvodněno a zdokumentováno.
    4. 1.5. Není-li prokázání shody se základními požadavky založené na klinických údajích považováno za vhodné, musí být každé takové vyloučení náležitě odůvodněno na základě řízení rizika a s ohledem na zvláštní povahu interakce zdravotnického prostředku a těla, na zamýšlené klinické výkony a na tvrzení výrobce. Dostatečnost prokázání shody se základními požadavky pouze hodnocením výkonu, srovnávacím testováním a preklinickým hodnocením musí být řádně odůvodněna.“.
    5. 1.6. Všechny tyto údaje se považují za důvěrné.
  1. 2. Klinické zkoušky
    1. 2.1. Účel
      1. Účelem klinických zkoušek je ověřit, zda je funkční způsobilost zdravotnických prostředků za běžných podmínek použití v souladu s požadavky podle bodu 3. přílohy č. 1 k tomuto nařízení, a určit všechny nežádoucí vedlejší účinky za běžných podmínek použití a posoudit, zda představují s ohledem na určenou funkční způsobilost prostředku přijatelná rizika.
    1. 2.2. Etická hlediska
      1. Klinické zkoušky musí být prováděny v souladu s Helsinskou deklarací, přijatou 18. Světovým zdravotnickým shromážděním v roce 1964 v Helsinkách ve Finsku a naposledy pozměněnou Světovým zdravotnickým shromážděním. Je podstatné, že všechna opatření pro ochranu osob musí být přijímána v duchu Helsinské deklarace. Tento požadavek se vztahuje na klinické zkoušky, a to od první úvahy o jejich potřebě a oprávněnosti až po zveřejnění výsledků.
    1. 2.3. Metody
      1. 2.3.1. Klinické zkoušky se provádějí na základě vhodného zkušebního plánu, který odráží nejnovější stav vědeckých a technických znalostí a je koncipován tak, aby potvrdil nebo vyvrátil odůvodněné očekávání výrobce ve vztahu k prostředku. Zkoušky musí obsahovat příslušný počet pozorování, aby byla zaručena vědecká platnost závěrů.
      2. 2.3.2. Postupy použité při zkouškách musí být pro zkoušený prostředek přiměřené.
      3. 2.3.3. Klinické zkoušky se provádějí za podmínek podobných běžným podmínkám použití prostředku.
      4. 2.3.4. Zkoušejí se všechny příslušné charakteristiky prostředku, včetně těch, které se týkají bezpečnosti a funkční způsobilosti prostředku a jeho vlivu na pacienty.
      5. 2.3.5. Veškeré závažné nepříznivé události musí být plně zaznamenány a neprodleně oznámeny všem příslušným orgánům členských států Evropských společenství, v nichž probíhají klinické zkoušky.
      6. 2.3.6. Zkoušky se provádějí na odpovědnost zkoušejícího nebo jiné, kvalifikací k tomu oprávněné osoby, a ve vhodném prostředí. Zkoušejícímu nebo jiné oprávněné osobě musí být zpřístupněny technické a klinické údaje týkající se prostředku.
      7. 2.3.7. Písemná zpráva, podepsaná zkoušejícím nebo jinou oprávněnou osobou, obsahuje kritické hodnocení všech údajů shromážděných během klinických zkoušek.
  1. 3. Po ukončení klinických zkoušek se zpracovává závěrečná písemná zpráva v souladu s § 12 odst. 1 písm. e) a § 12 odst. 2 písm. c) zákona o zdravotnických prostředcích.
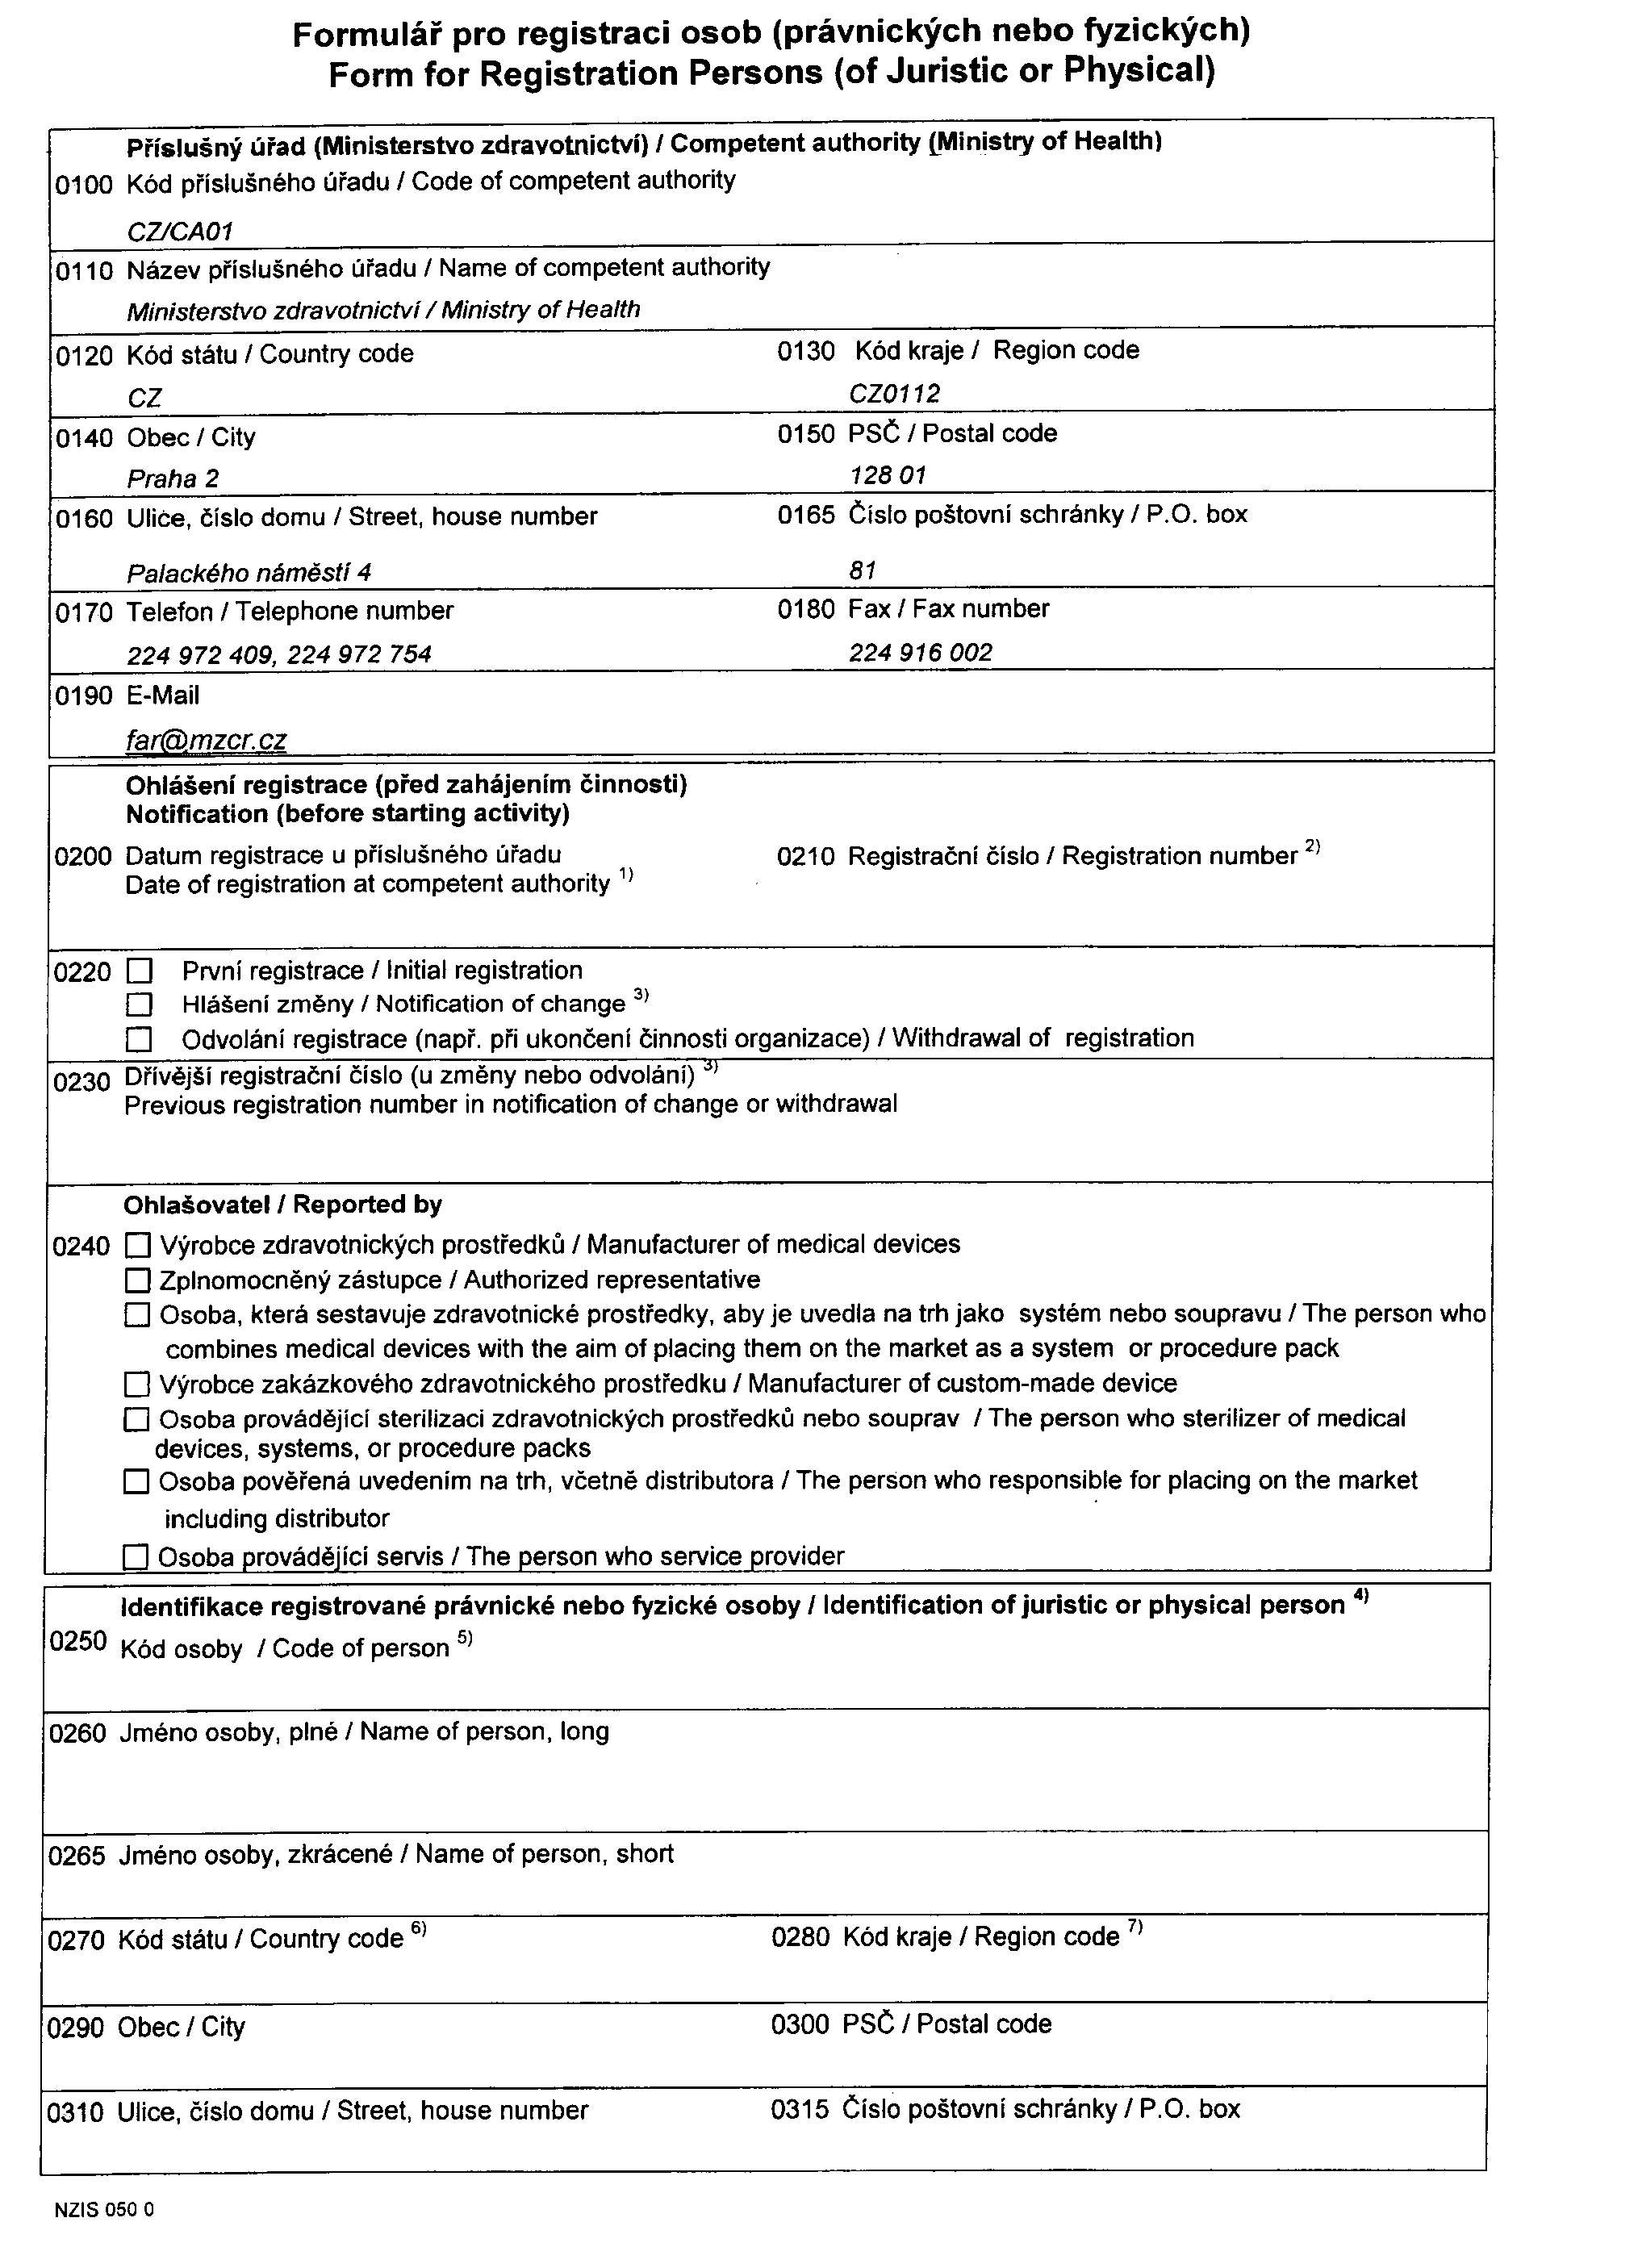
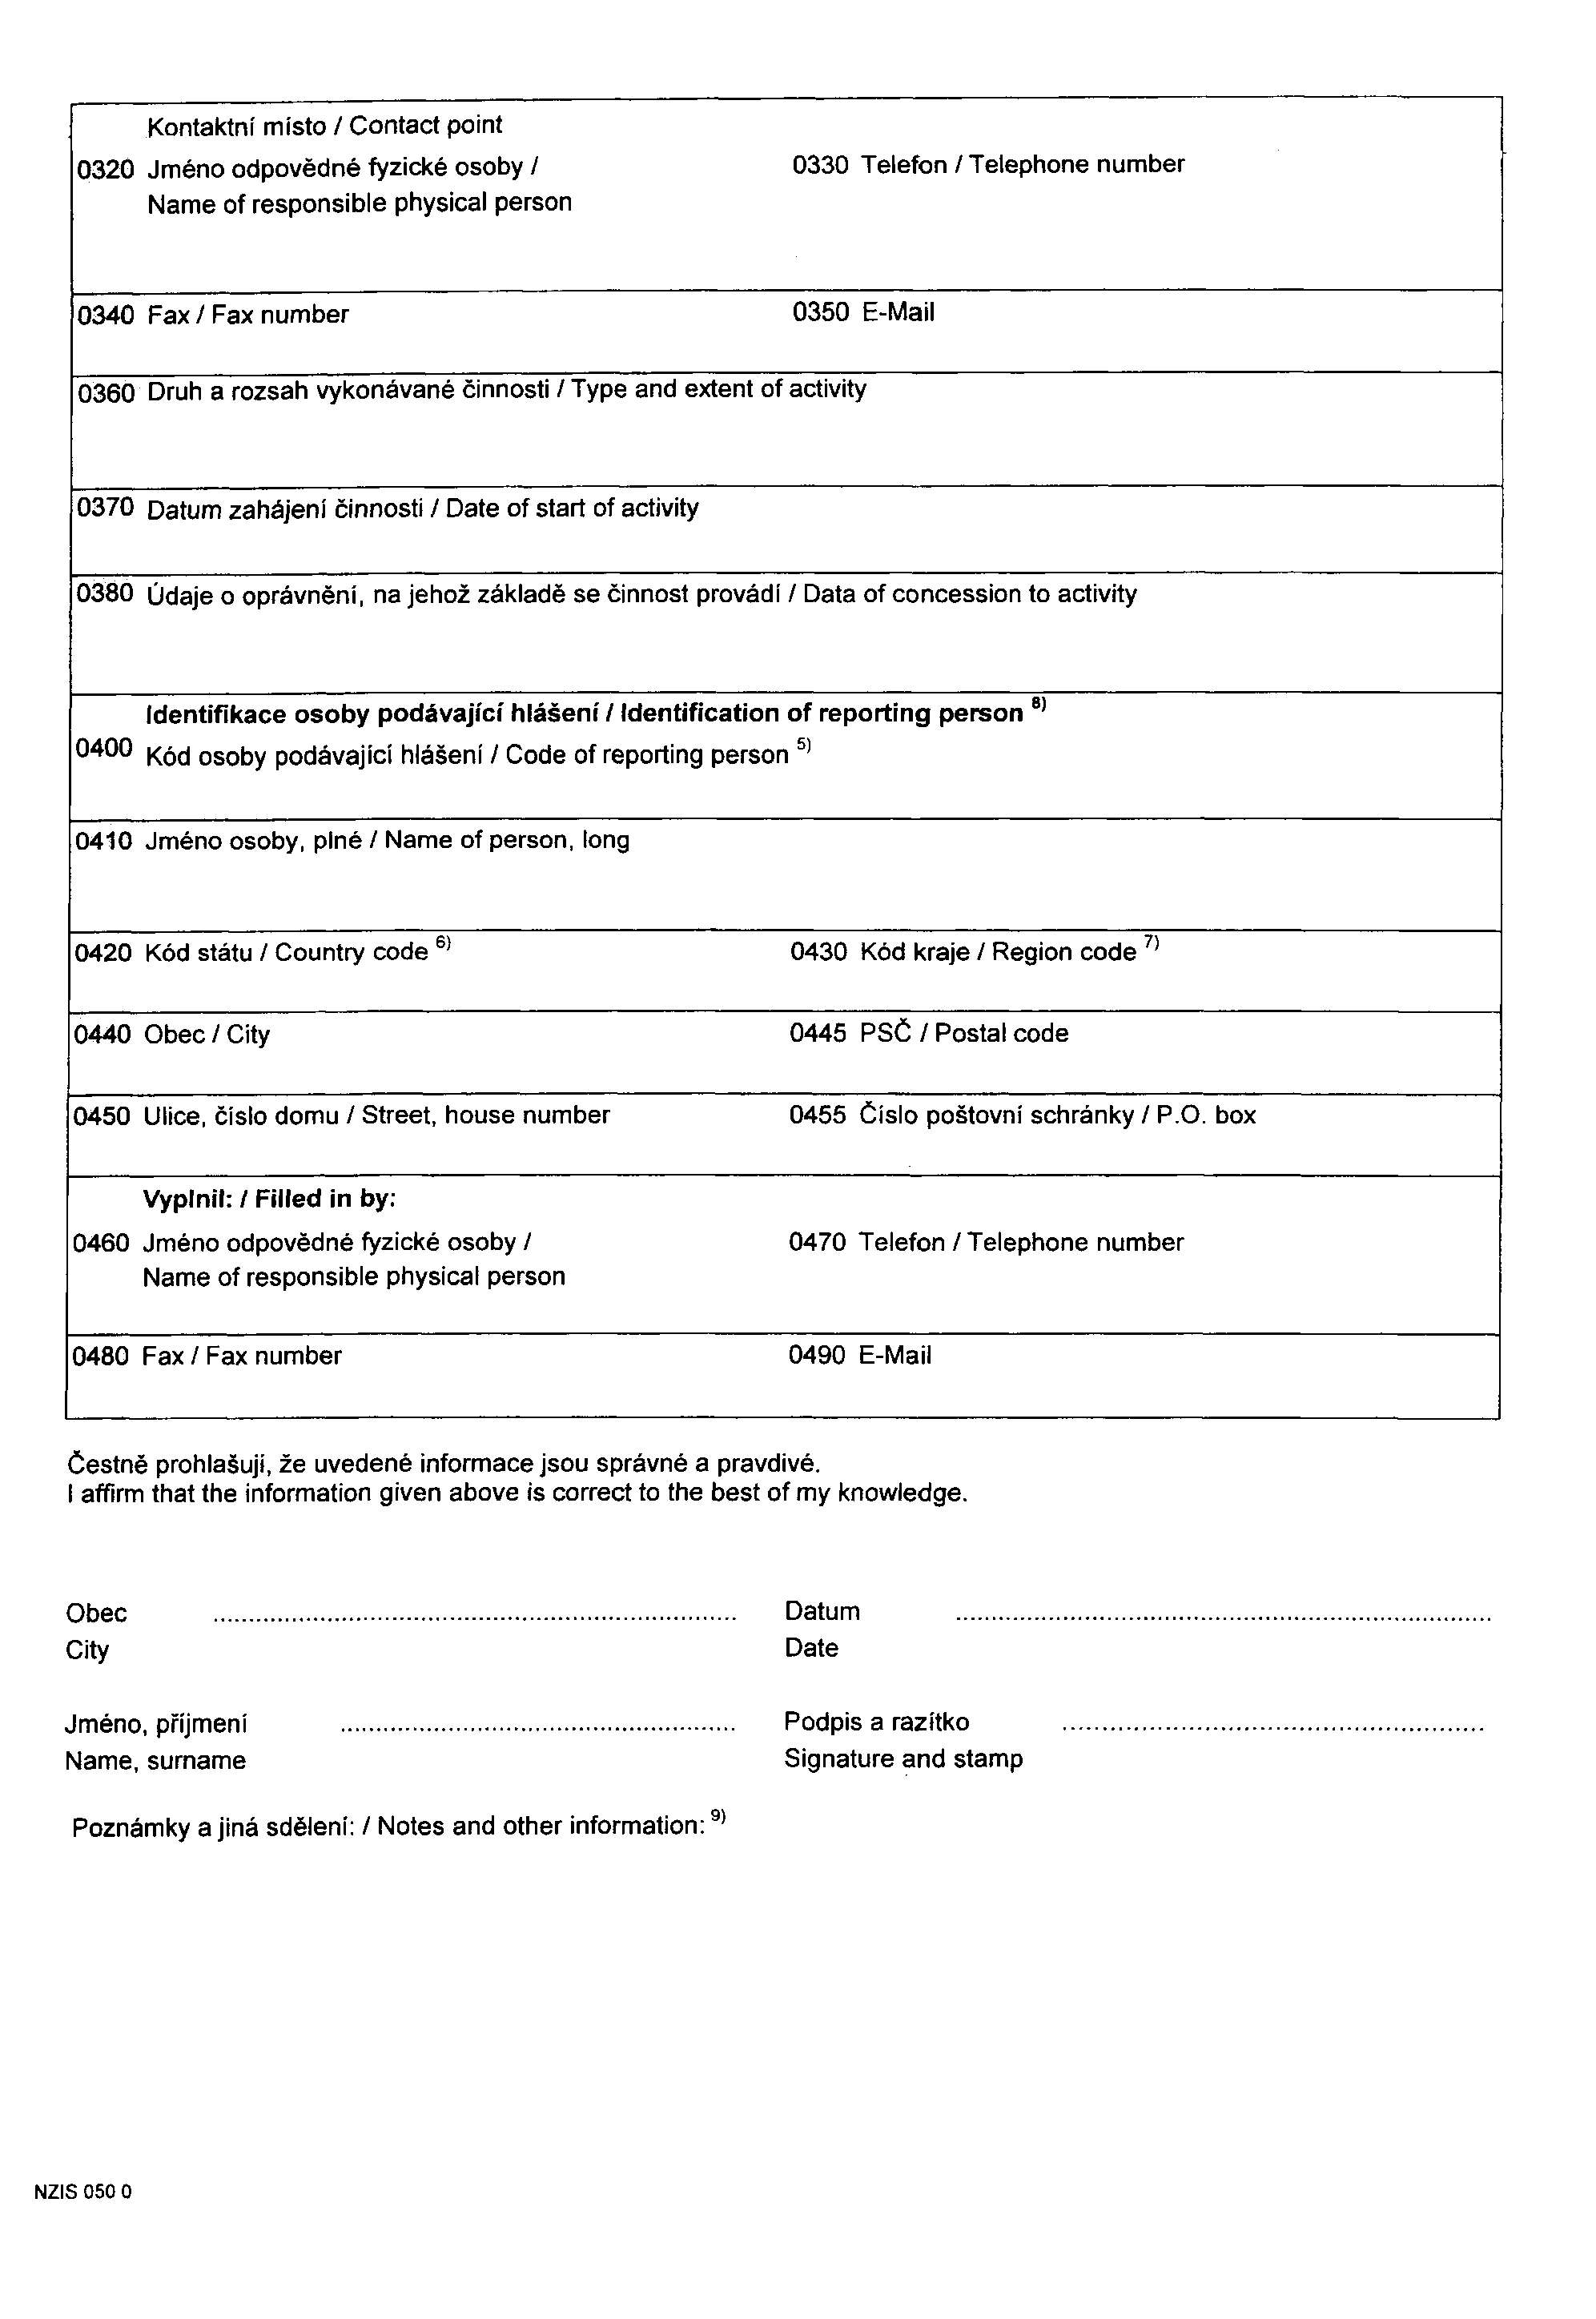
Příloha č. 11

k nařízení vlády č. 336/2004 Sb.

KRITÉRIA, KTERÁ MUSÍ SPLŇOVAT NOTIFIKOVANÉ OSOBY

  1. Úřad uděluje autorizaci za předpokladu splnění následujících podmínek a požadavků
    1. 1. notifikovaná osoba a fyzické osoby, které jsou jejím statutárním orgánem nebo jeho členy, a zaměstnanci notifikované osoby, kteří jsou zodpovědní za hodnotící a ověřovací činnosti uvedené v přílohách č. 2 až 6 k tomu nařízení (dále jen „hodnocení a ověřování“), nesmějí
      1. 1.1. být autorem návrhu zdravotnického prostředku, jeho výrobcem, distributorem ani osobou provádějící údržbu, opravy, seřizování a kontroly zdravotnických prostředků nebo poskytovatelem32) těchto prostředků,
      2. 1.2. být zplnomocněným zástupcem osoby uvedené v bodu 1,
      3. 1.3. podílet se přímo na návrhu, konstrukci, prodeji a udržování zdravotnických prostředků ani zastupovat strany zúčastněné na těchto činnostech;
      4. možnost výměny technických informací mezi výrobcem a notifikovanou osobou není předchozí částí věty dotčena,
    1. 2. notifikovaná osoba a její zaměstnanci provádějí hodnocení a ověřování na soudobé úrovni vědy a techniky, s odpovídající odborností a způsobilostí v oblasti zdravotnických prostředků, zodpovědností, objektivitou a za okolností, které nemohou ovlivnit jejich úsudek nebo výsledky kontrolní činnosti, zejména které vylučují vliv osob, majících zájem na výsledcích hodnocení a ověřování,
    2. 3. notifikovaná osoba
      1. 3.1. musí být schopná vykonat úkoly, které jsou jí určeny podle jedné z příloh č. 2 až 6 k tomuto nařízení a vykonat další úkoly, pro které byla notifikována, a to buď sama nebo smluvně je nechat provést na svou zodpovědnost osobou, kterou za tímto účelem sjedná. Předpokladem je, že notifikovaná osoba bude mít k dispozici dostatečné vědecké personální zázemí s dostatečnými zkušenostmi a znalostmi potřebnými k posouzení bezpečnosti, účinnosti a vhodnosti zdravotnických prostředků pro používání při poskytování zdravotní péče, pro které byla notifikována, s ohledem na požadavky vyplývající z tohoto nařízení, zejména z přílohy č. 1 k tomuto nařízení,
      2. 3.2. musí mít přístup k vybavení nezbytnému k provedení požadovaného ověření,
      3. 3.3. při smluvním zajištění úkolů spojených s hodnocením a ověřováním se musí nejprve ujistit, že sjednaná jiná osoba vyhovuje ustanovením tohoto nařízení zejména této přílohy; pro potřebu příslušných úřadů státní správy uchovává dokumenty o kvalifikaci sjednané osoby a údaje o její činnosti vykonané podle tohoto nařízení,
    1. 4. notifikovaná osoba musí
      1. 4.1. být řádně odborně zapracována pro všechny hodnotící a ověřovací postupy, pro které je ustanovena,
      2. 4.2. být obeznámena s kontrolní činností, kterou provádí a musí mít odpovídající zkušenosti s těmito činnostmi,
      3. 4.3. být schopna vypracovat příslušné certifikáty, záznamy a zprávy prokazující, že kontroly byly provedeny,
      4. 4.4. zaručovat nestrannost hodnocení a ověřování,
    1. 5. nezávislost notifikované osoby musí být zaručena; její odměny (platy) nesmějí být závislé na počtu provedených kontrol ani na jejich výsledcích,
    2. 6. notifikovaná osoba je povinna v souladu se zvláštním právním předpisem uzavřít smlouvu o pojištění odpovědnosti za škodu,33)
    3. 7. povinnost osob uvedených v návětí v bodu 1 zachovávat mlčenlivost o skutečnostech, o nichž se dozvídají při činnosti notifikované osoby stanoví zvláštní právní předpis.34)

Příloha č. 12

k nařízení vlády č. 336/2004 Sb.
  1. 1. ANALÝZA RIZIK A ŘÍZENÍ RIZIK
    1. 1.1. Výrobce pro zdravotnické prostředky uvedené v § 1 písm. b)
      1. 1.1.1. provádí analýzu rizik a řízení rizik,
      2. 1.1.2. odůvodňuje své rozhodnutí použít předmětné tkáně nebo deriváty zvířecího původu k výrobě těchto zdravotnických prostředků s tím, že zevrubně uvede druhy zvířat a tkání, které mají být použity, a
      3. 1.1.3. zohledňuje očekávaný klinický přínos, potenciální zbytkové riziko a vhodná náhradní řešení.
    1. 1.2. Postup posouzení
      1. Výrobce za účelem zajištění vysoké úrovně ochrany pacientů nebo uživatelů
        1. 1.2.1. užívá u zdravotnických prostředků vyrobených za použití tkání nebo derivátů zvířecího původu podle bodu 1.1.2. vhodných a dobře dokumentovaných strategií analýzy rizik a řízení rizik, přičemž vezme v úvahu všechny významné aspekty týkající se TSE,
        2. 1.2.2. identifikuje nebezpečí spojené s dotyčnými tkáněmi nebo deriváty,
        3. 1.2.3. zakládá dokumentaci o opatřeních přijatých k minimalizaci rizika přenosu a k prokázání přijatelnosti zbytkových rizik spojených se zdravotnickým prostředkem vyrobeným za použití takové tkáně nebo derivátu,
        4. 1.2.4. zohledňuje určený účel použití,35)
        5. 1.2.5. analyzuje, hodnotí a zpracovává všechny faktory uvedené v bodech 1.2.6. až 1.2.14. této přílohy, na kombinaci těchto opatření závisí bezpečnost zdravotnického prostředku ve smyslu jeho potenciálu přenosu přenosných původců; zejména má na zřeteli
          1. 1.2.5.1. výběr výchozích materiálů (tkání nebo derivátů, které jsou považovány za vhodné vzhledem k jejich potenciální kontaminaci přenosnými původci), přičemž se bere v úvahu jejich další zpracování,
          2. 1.2.5.2. uplatnění výrobních postupů k odstranění přenosných původců z tkání nebo derivátů z kontrolovaných zdrojů nebo k jejich deaktivování,
          3. 1.2.5.4. stanoviska přijatá příslušnými vědeckými výbory, popřípadě stanoviska Výboru pro hromadně vyráběné léčivé přípravky publikovaná v Úředním věstníku Evropské unie,
          4. 1.2.5.5. nutnost zohlednění vlastností zdravotnického prostředku a jeho určený účel použití.
      1. 1.2.6. Zvířata jako zdroj materiálu
        1. Riziko TSE závisí na druhu a plemenu (rase) zvířat a na povaze výchozí tkáně. Protože se infekčnost TSE během inkubační doby několika let akumuluje, považuje se použití mladých zdravých zvířat jako zdroje materiálu za faktor snižující riziko. Riziková zvířata jako zvířata uhynulá nebo nuceně utracená; zvířata s podezřením na TSE musí být vyloučena.
      1. 1.2.7. Geografický původ
        1. 1.2.7.1. Až do vytvoření klasifikace zemí na základě stavu BSE podle práva Evropských společenství,36) se při posuzování rizika země původu použije geografické riziko BSE (Geographical BSE Risk), které se považuje za kvalitativní indikátor pravděpodobnosti výskytu jednoho či více kusů skotu infikovaných BSE, pre-klinicky i klinicky, v určitém časovém bodě v dané zemi. Stupeň infekce, tam, kde je výskyt potvrzen, se udává podle následující tabulky.
          Příloha č. 12
          Stupeň Výskyt jednoho či více kusů skotu klinicky či pre-klinicky infikovaných původcem BSE, na geografickém území / v zemi
          I Vysoce nepravděpodobný
          II Nepravděpodobný, avšak nikoli vyloučený
          III Pravděpodobný, ale nepotvrzený nebo potvrzený na nižším stupni
          IV Potvrzený, na vyšším stupni
        1. 1.2.7.2. Určité faktory ovlivňují geografické riziko infekce BSE spojené s používáním surových tkání nebo derivátů z jednotlivých zemí. Tyto faktory jsou definovány v mezinárodním dokumentu.37)
        2. 1.2.7.3. Vědecký řídící výbor provádí posouzení geografického rizika BSE v členských státech Evropských společenství a v některých třetích zemích; toto posouzení bude zahrnovat všechny země, které požádaly o kategorizaci stavu BSE při zohlednění hlavních faktorů uvedených v mezinárodním dokumentu.
      1. 1.2.8. Povaha výchozí tkáně

        Výrobce

        1. 1.2.8.1. bere v úvahu klasifikaci nebezpečí vztahujících se k různým typům výchozí tkáně; výběr tkáně zvířecího původu musí podléhat kontrole a individuální veterinární inspekci, poražená zvířata musí být označena jako vhodná pro lidskou spotřebu,
        2. 1.2.8.2. zajistí vyloučení jakéhokoli rizika křížené kontaminace během porážky zvířete,
        3. 1.2.8.3. nesmí použít žádné tkáně nebo deriváty zvířecího původu klasifikované jako potenciálně vysoce TSE-infekční, pokud není použití těchto materiálů ve výjimečných případech nezbytné,
        4. 1.2.8.4. zohlední významné přínosy pro pacienta a neexistenci jakékoli alternativní výchozí tkáně,
        5. 1.2.8.5. použije ustanovení příslušných předpisů Evropských společenství.38)
      1. 1.2.9. Ovce a kozy
        1. Podle současných znalostí na základě titrů přenosných původců v tkáních, tělních tekutinách přirozeně infikovaných ovcí a koz s klinickou klusavkou (scrapie) byla stanovena klasifikace infekčnosti v tkáních pro ovce a kozy;39) klasifikace bude případně přezkoumávána v návaznosti na nové vědecké důkazy.40)
      1. 1.2.10. Skot
        1. Specifikované rizikové materiály uvedené v seznamu příslušného nařízení Evropského společenství41) se považují za potenciálně vysoce TSE – infekční.
      1. 1.2.11. Deaktivace nebo odstranění přenosných původců
        1. Výrobce
          1. 1.2.11.1. provádí kontrolu původu materiálu u zdravotnických prostředků, v nichž nemůže proběhnout proces deaktivace/eliminace, aniž by u nich došlo k nepřijatelné degradaci,
          2. 1.2.11.2. prohlašuje a podává důkazy v příslušné dokumentaci, že výrobními procesy lze odstranit nebo deaktivovat přenosné původce, a to na základě prohlášení.
            1. K odůvodnění deaktivačních/eliminačních faktorů deaktivace či eliminace mohou být použity důležité informace získané na základě rešerše a analýzy příslušné vědecké literatury, pokud jsou specifické procesy uvedené v literatuře srovnatelné s těmi, které jsou použity pro daný prostředek. Tyto rešerše a analýzy by měly zahrnout také dostupná vědecká stanoviska případně přijatá Vědeckým výborem EU. Tato stanoviska se považují za reference v případech, kdy existují rozdílné názory,
            2. 1.2.11.3. vytváří specifickou vědeckou deaktivační, popřípadě eliminační studii, pokud z rešerše odborné literatury nevyplyne dostatečné odůvodnění, přičemž musí zohlednit
              1. 1.2.11.3.1. identifikované nebezpečí související s tkání,
              2. 1.2.11.3.2. identifikaci příslušných modelových činitelů,
              3. 1.2.11.3.3. odůvodnění výběru jednotlivých kombinací modelových činitelů,
              4. 1.2.11.3.4. identifikaci etapy zvolené k odstranění, popřípadě deaktivaci přenosných původců,
              5. 1.2.11.3.5. výpočet redukčních faktorů.
        1. V konečné zprávě musí být uvedeny výrobní parametry a limity kritické pro účinnost procesů deaktivace nebo eliminace.
        2. Používají se dokumentované postupy za účelem zajištění, že se během rutinní výroby zdravotnických prostředků užívají validované výrobní parametry.
      1. 1.2.12. Množství výchozích tkání nebo derivátů zvířecího původu nezbytných k výrobě jedné jednotky zdravotnického prostředku
        1. Výrobce
          1. 1.2.12.1. zhodnotí, jaké množství surových tkání nebo derivátů je nezbytné pro výrobu jedné jednotky zdravotnického prostředku,
          2. 1.2.12.2. posoudí, pokud je součástí výroby zdravotnického prostředku purifikační proces, zda může případně vést ke koncentraci přenosných původců přítomných ve výchozích tkáních nebo derivátech zvířecího původu.
      1. 1.2.13. Tkáně nebo deriváty zvířecího původu, které přicházejí do styku s uživateli
        1. Výrobce
          1. 1.2.13.1. zohledňuje
            1. 1.2.13.1.1. množství tkání nebo derivátů zvířecího původu,
            2. 1.2.13.1.2. kontaktní plochu, její povrch, typ (například kůže, sliznice, mozek) a stav (například zdravá, nebo poškozená),
            3. 1.2.13.1.3. typ tkání nebo derivátů přicházejících do styku s uživateli, a
            4. 1.2.13.1.4. předpokládanou dobu styku zdravotnického prostředku s tělem (včetně bioresorpčního účinku),
          1. 1.2.13.2. bere v úvahu počet zdravotnických prostředků, které mohou být použity v daném postupu.
      1. 1.2.14. Cesta podání
        1. Výrobce bere v úvahu cestu podání doporučenou v informaci o výrobku, od nejvyššího rizika k nejnižšímu.
    1. 1.3. Přezkoumání posouzení
      1. Výrobce
        1. 1.3.1. zavádí a udržuje systematický postup pro přezkoumání informací získaných o zdravotnickém prostředku nebo podobných prostředcích v povýrobní fázi; tyto informace hodnotí za účelem stanovení jejich případné důležitosti pro bezpečnost zdravotnického prostředku, zejména pokud je
          1. 1.3.1.1. odhaleno dříve nezjištěné nebezpečí,
          2. 1.3.1.2. předpokládané riziko vycházející z nějakého nebezpečí dále nepřijatelné,
          3. 1.3.1.3. původní posouzení z nějakého důvodu neplatné.
          4. Pokud platí některý z výše uvedených bodů, bude na výsledky hodnocení brán ohled v procesu řízení rizik,
        1. 1.3.3. přezkoumá příslušná opatření řízení rizik pro zdravotnický prostředek (včetně odůvodnění volby tkáně nebo derivátu zvířecího původu),
        2. 1.3.4. znovu hodnotí a odůvodní účinnost dříve provedených opatření kontroly rizik, pokud je možné, že se změnilo zbytkové riziko nebo jeho přijatelnost; výsledky tohoto hodnocení musí být zadokumentovány.
  1. 2. HODNOCENÍ ZDRAVOTNICKÝCH PROSTŘEDKŮ TŘÍDY III NOTIFIKOVANÝMI OSOBAMI
    1. 2.1. Výrobce
      1. 2.1.1. poskytuje notifikované osobě významné informace za účelem zhodnocení aktuální strategie analýzy rizika a řízení rizik,
      2. 2.1.2. zašle notifikované osobě jakoukoli novou informaci o riziku TSE, kterou získá a která je pro zdravotnický prostředek důležitá,
      3. 2.1.3. předkládá notifikované osobě k dodatečnému schválení návrh jakékoli změny ve vztahu k procesu výběru, odběru, manipulace a deaktivace, popřípadě eliminace, která by mohla změnit výsledek dokumentace řízení rizik, a to před jejím provedením.
    1. 2.2. Notifikovaná osoba
      1. 2.2.1. Hodnotí aktuální strategii analýzy rizika a řízení rizik na základě informací získaných od výrobce podle bodu 2.1.
      2. 2.2.2. Dodatečně hodnotí, popřípadě schvaluje změny podle bodu 2.1.3.

Příloha č. 13

k nařízení vlády č. 336/2004 Sb.
Obrázek
Obrázek
Obrázek
Obrázek

Příloha č. 14

k nařízení vlády č. 336/2004 Sb.
Obrázek
Obrázek
Obrázek
Obrázek
Obrázek
Obrázek

Příloha č. 15

k nařízení vlády č. 336/2004 Sb.
Obrázek
Obrázek
Obrázek
Obrázek
Obrázek
Obrázek

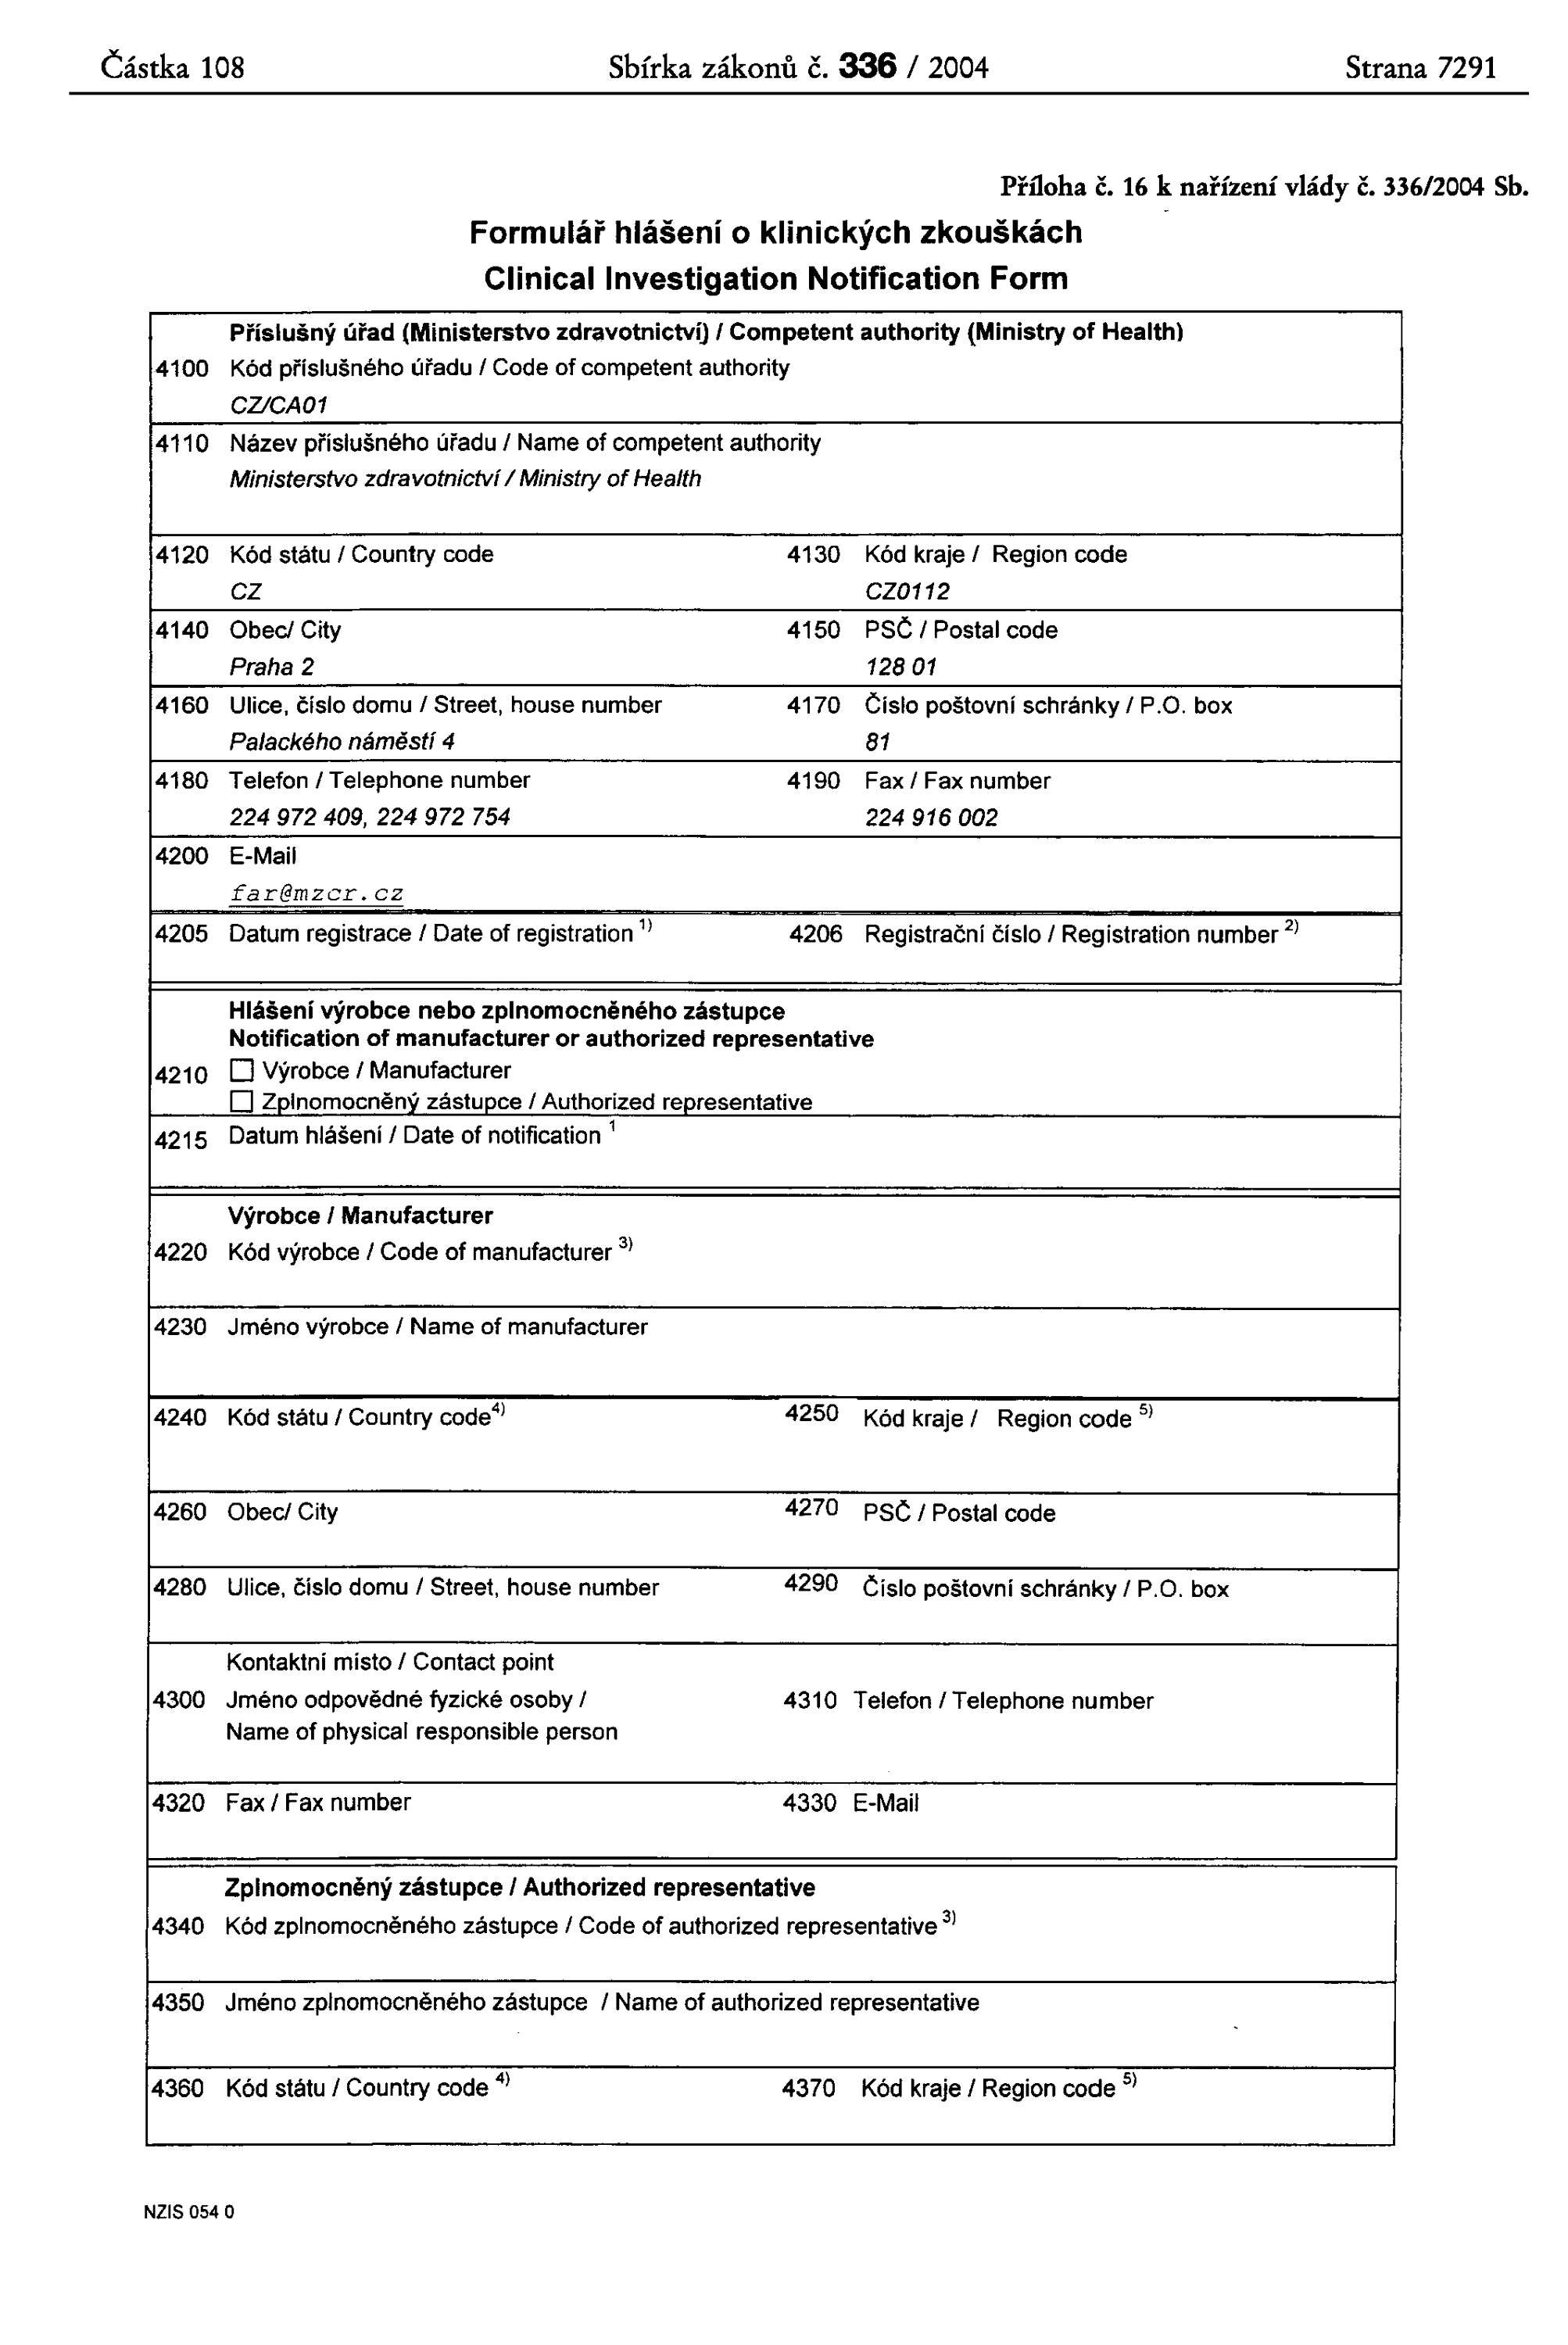
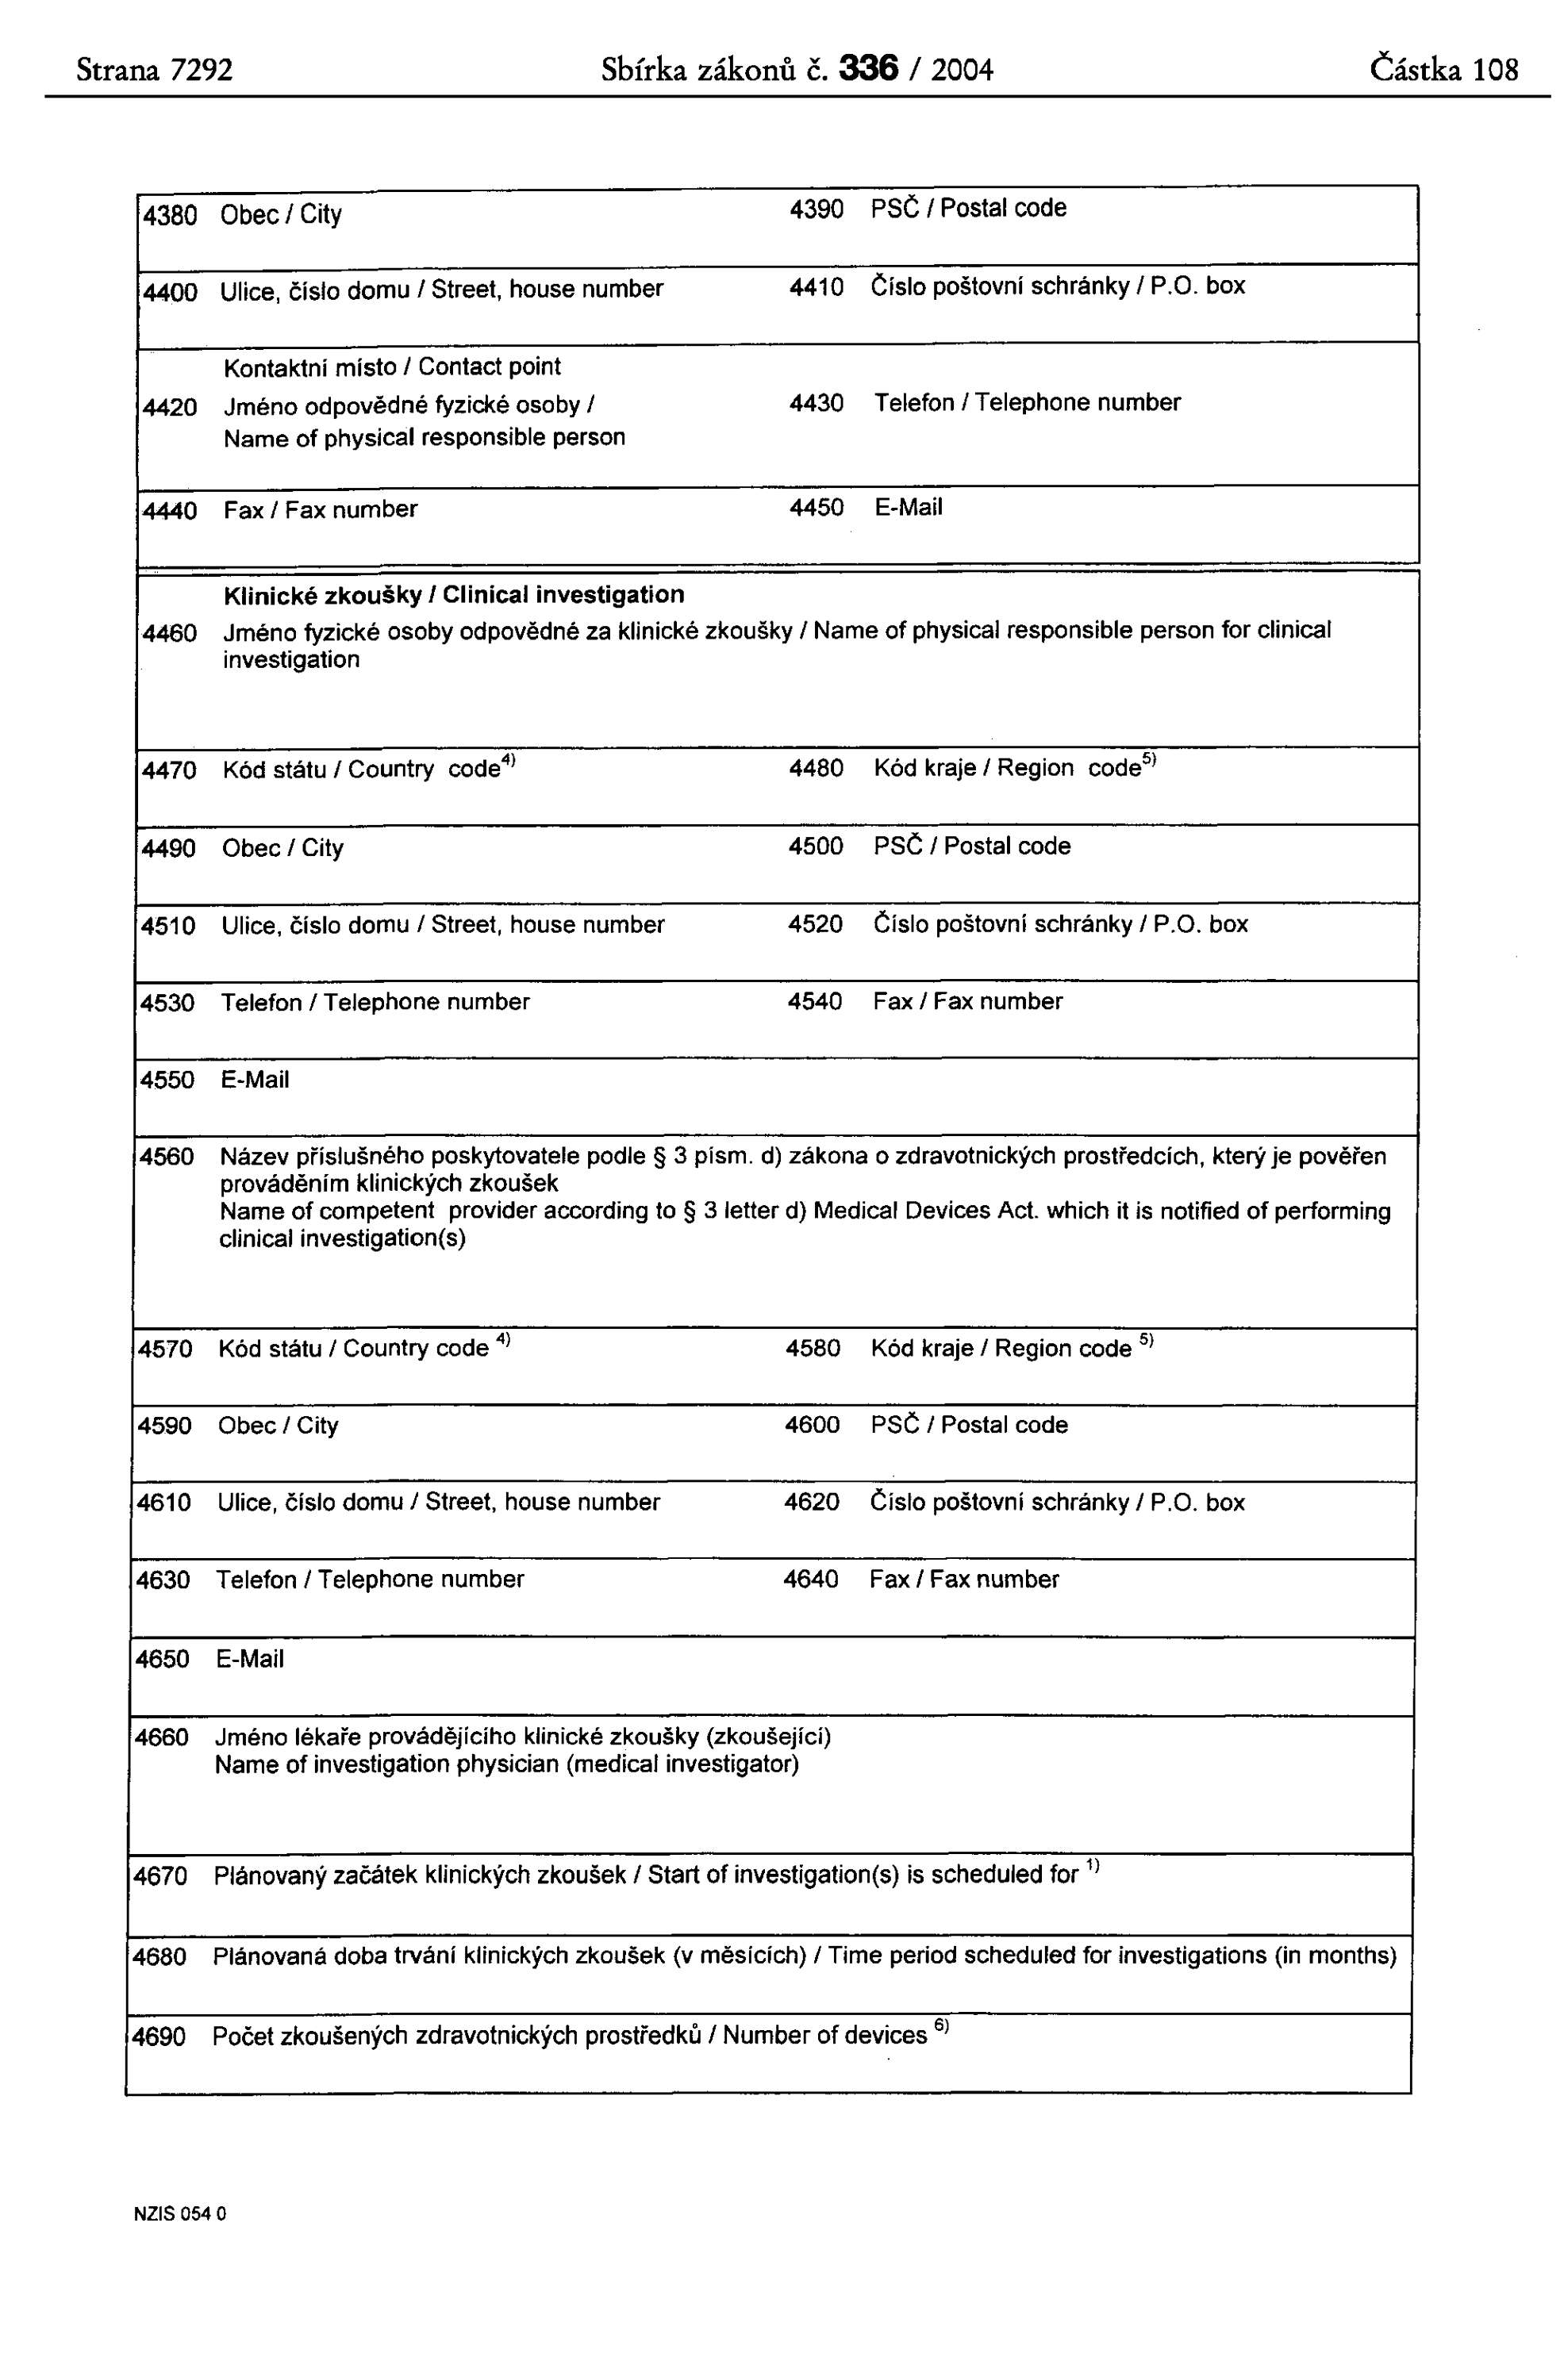
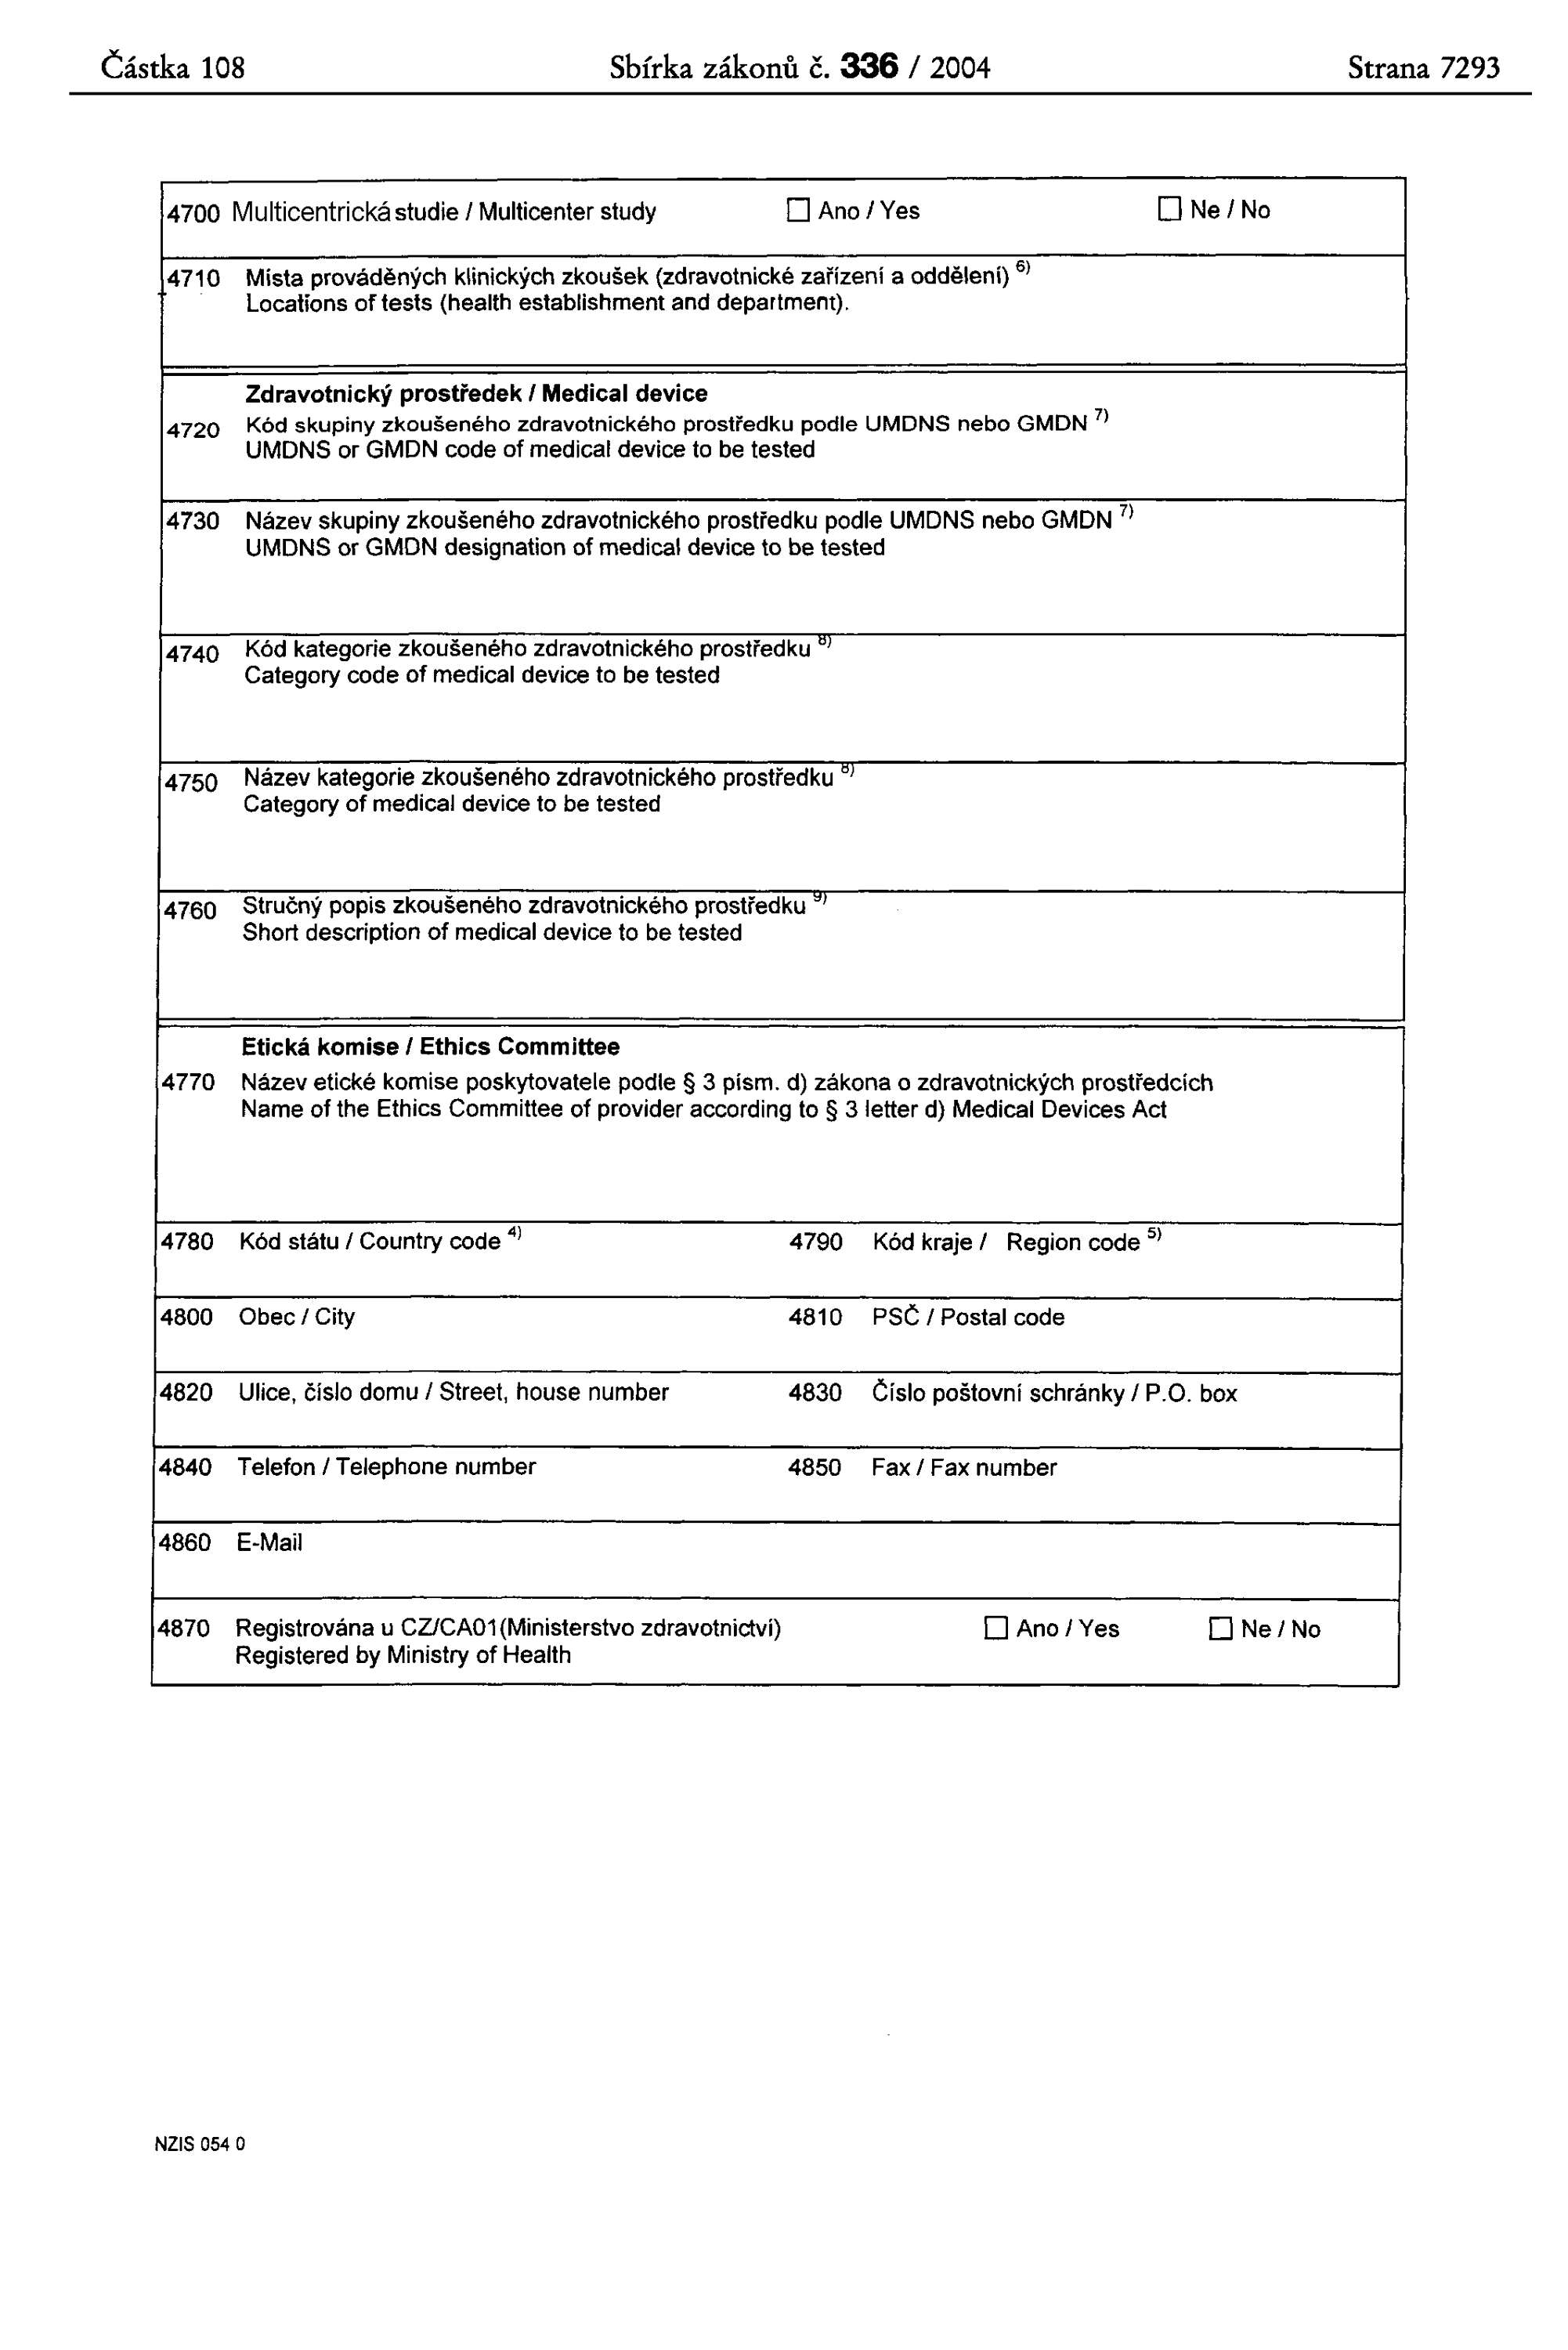
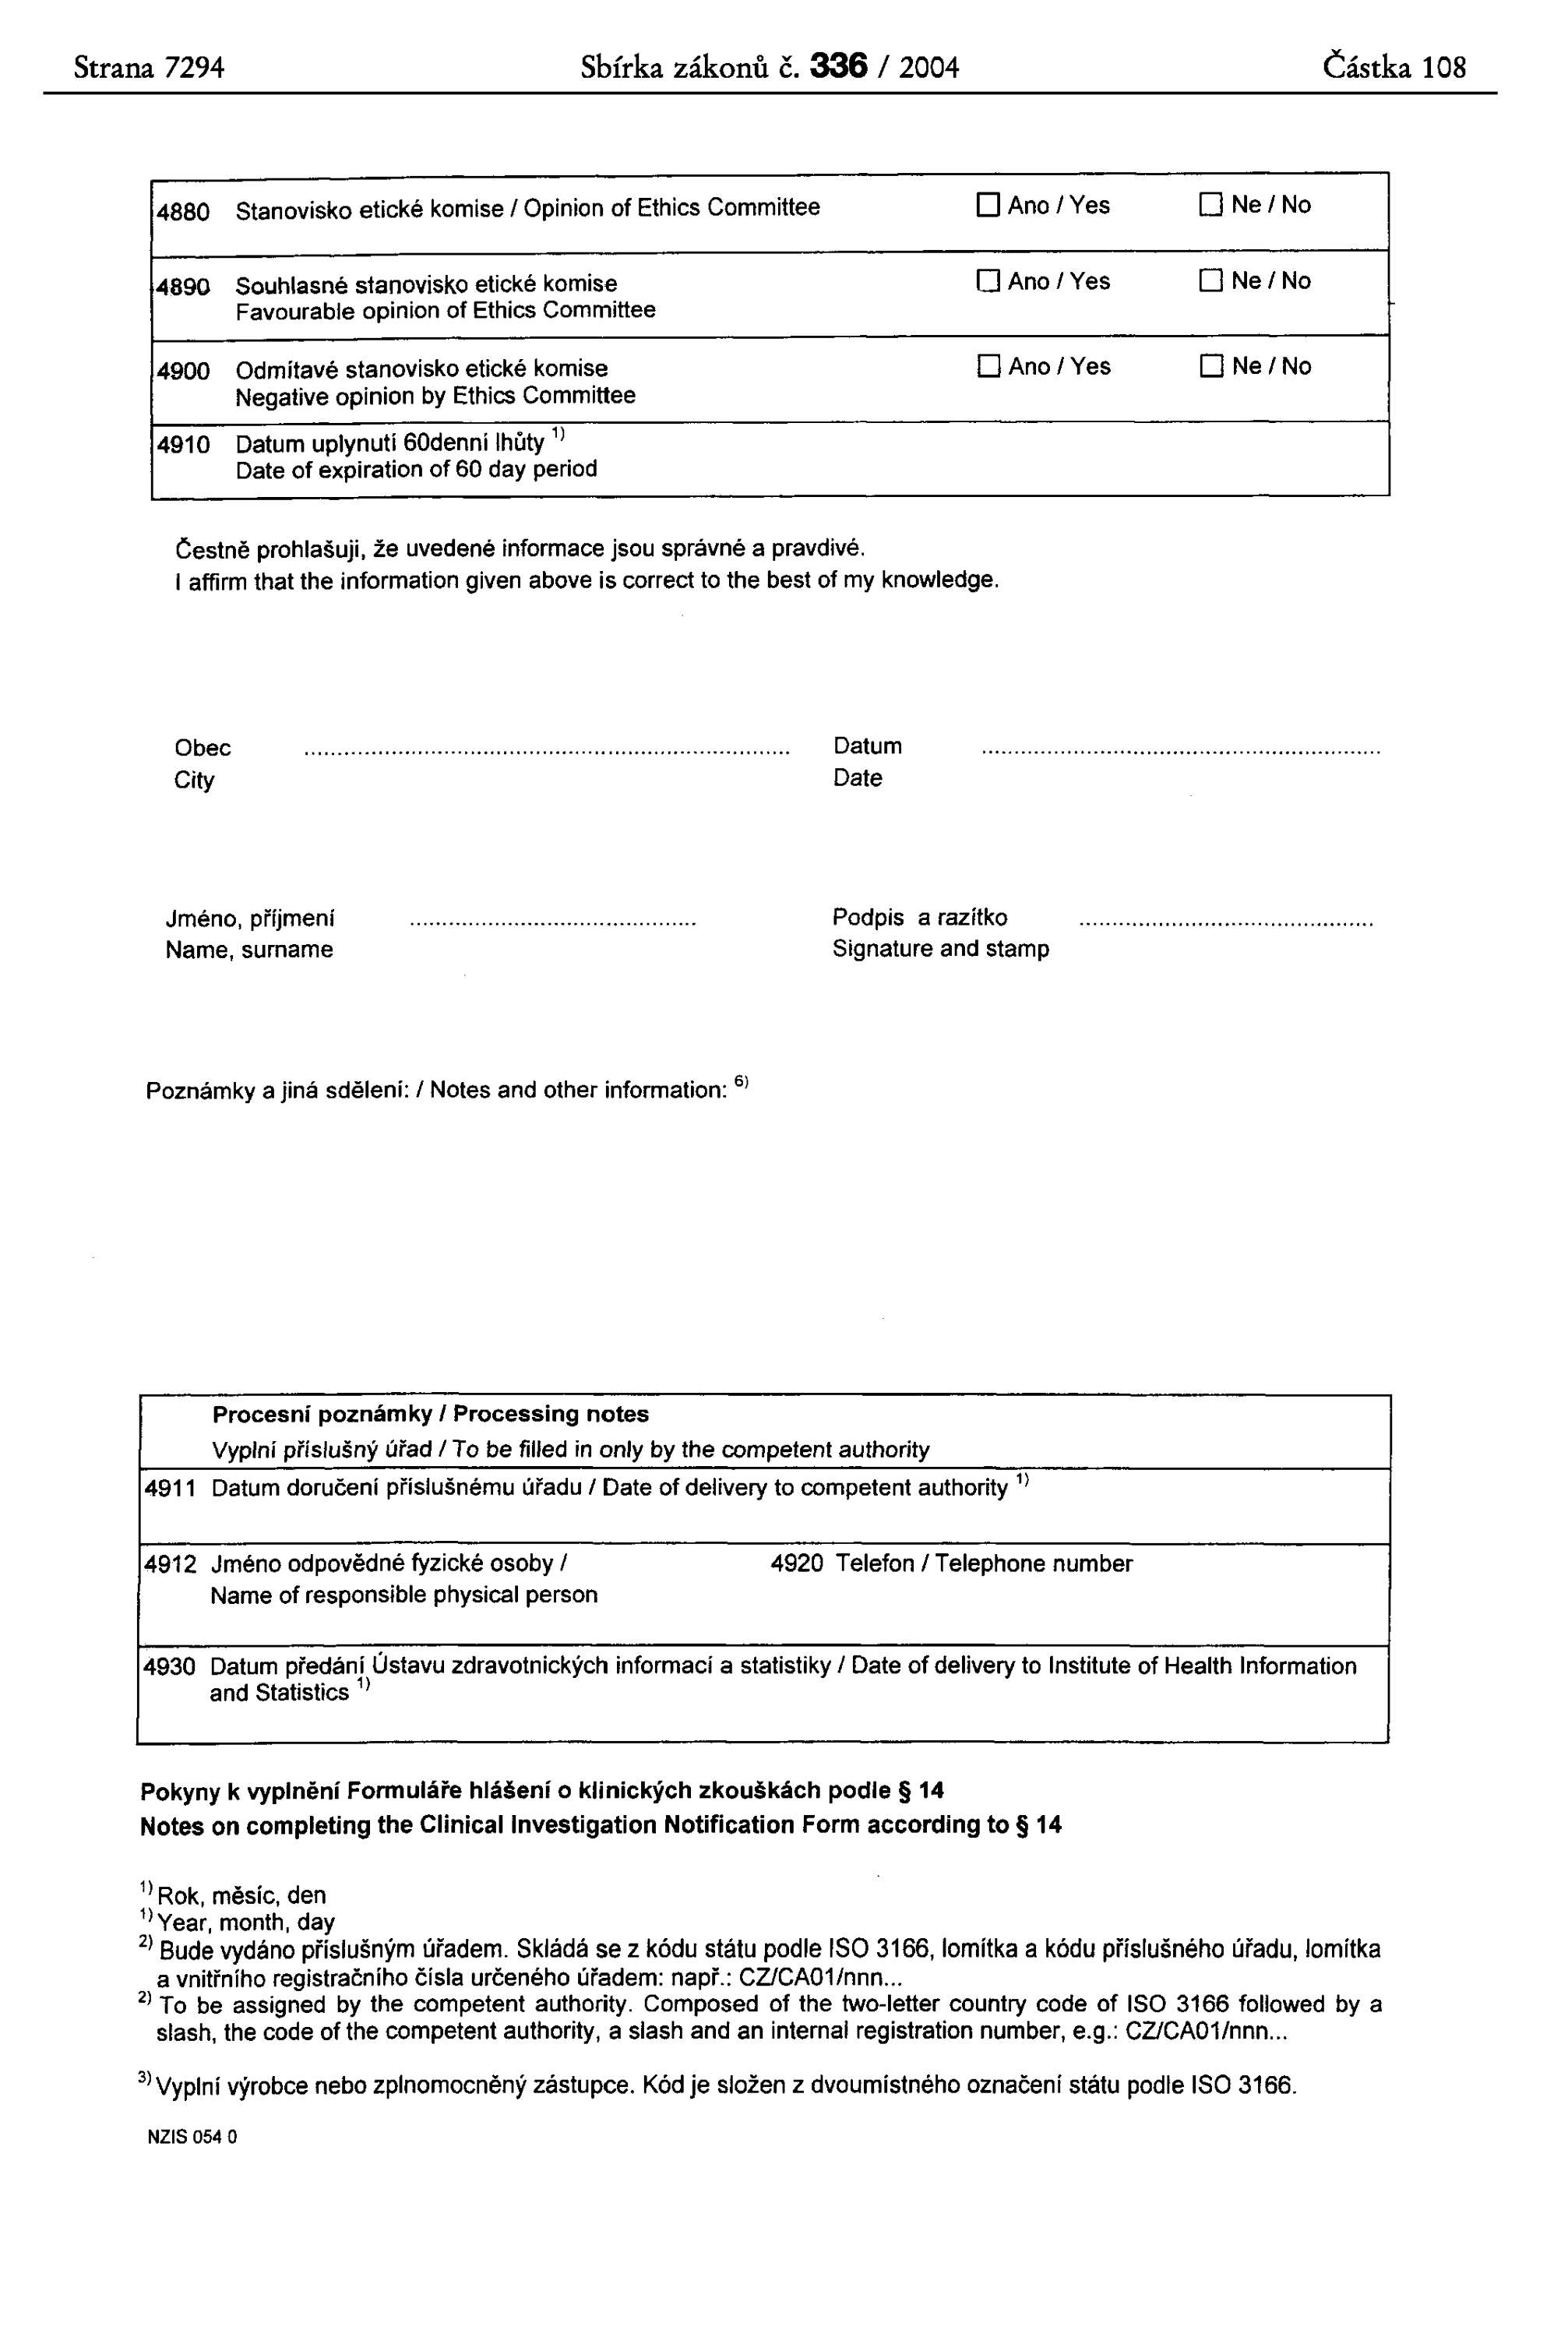
Příloha č. 16

k nařízení vlády č. 336/2004 Sb.
Obrázek
Obrázek
Obrázek
Obrázek
Obrázek
  1. 1) Směrnice Rady 93/42/EHS z 14. června 1993 o zdravotnických prostředcích, ve znění směrnice Rady 98/79/ES z 27. října 1998, směrnice Evropského parlamentu a Rady 2000/70/ES ze dne 16. listopadu 2000, směrnice Evropského parlamentu a Rady 2001/104/ES ze dne 7. prosince 2001.
    Směrnice Komise Evropských společenství 2003/12/ES ze dne 3. února 2003 o změně klasifikace prsních implantátů v rámci směrnice 93/42/EHS o zdravotnických prostředcích.
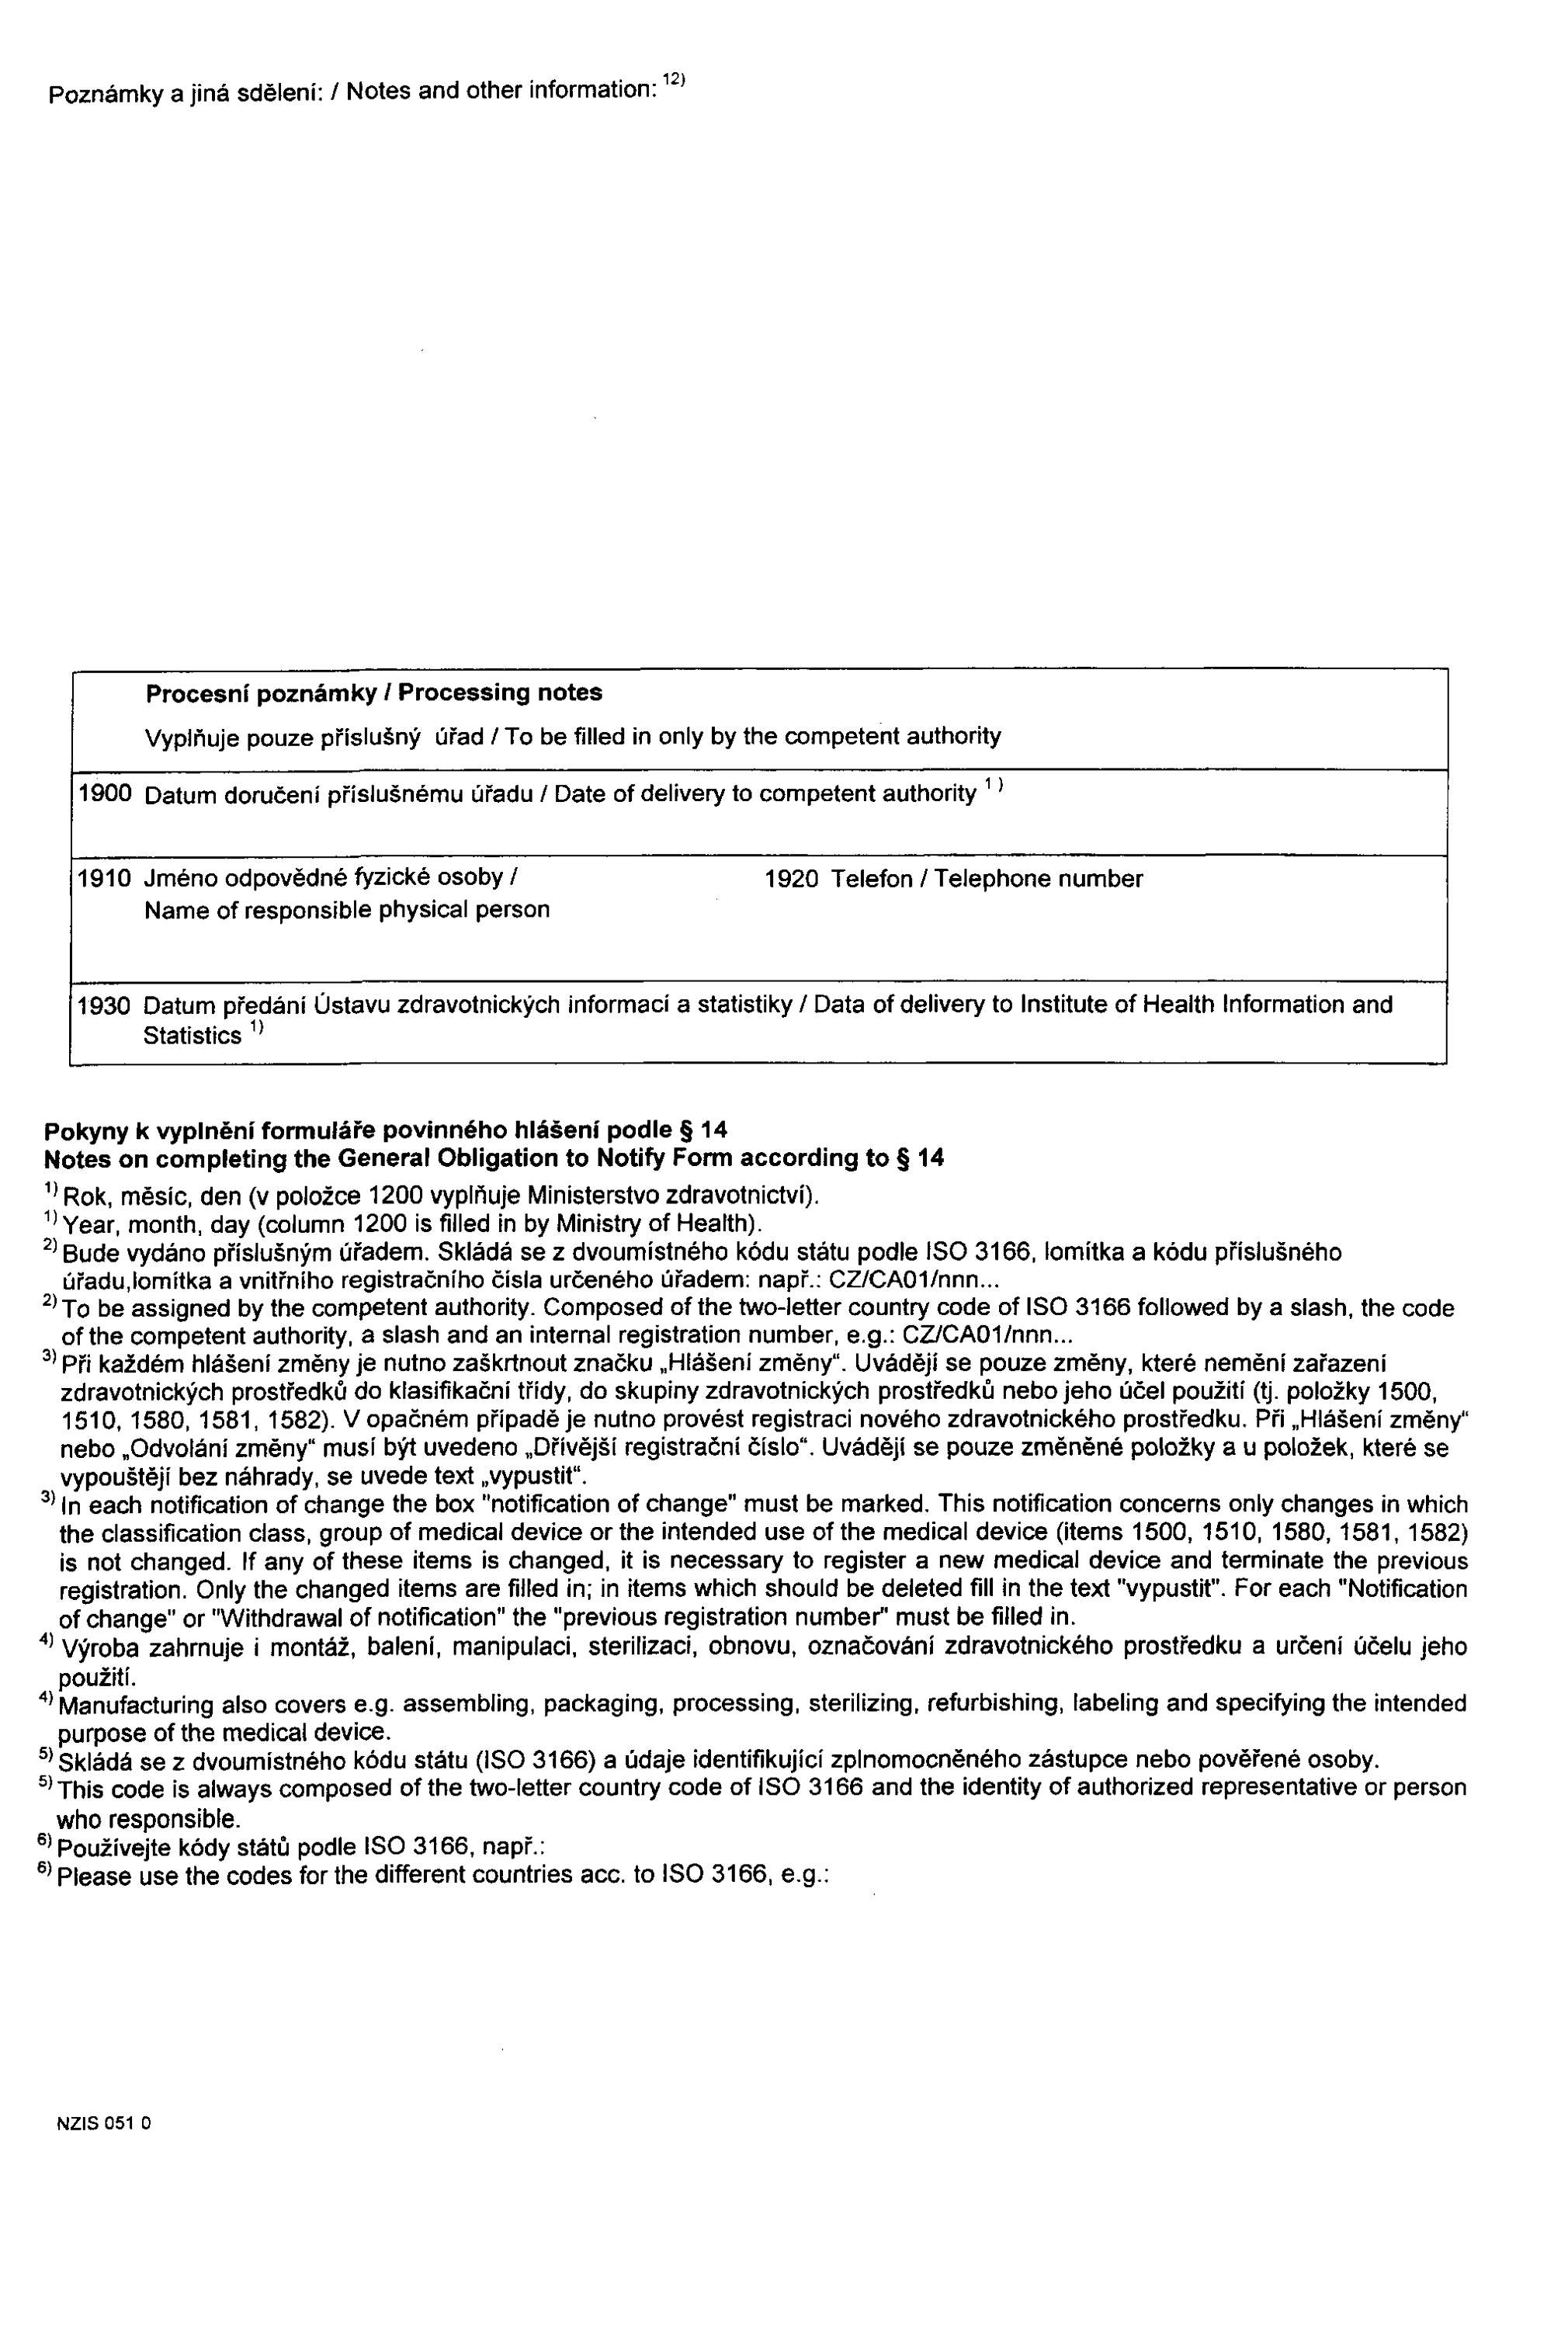
    Směrnice Komise Evropských společenství 2003/32/ES o zavedení podrobných specifikací ohledně požadavků stanovených ve směrnici Rady č. 93/42/EHS, pokud jde o zdravotnické prostředky vyráběné s využitím tkání zvířecího původu ze dne 23. dubna 2003.
    Nařízení Evropského parlamentu a Rady (ES) č. 1882/2003 ze dne 29. září 2003 o přizpůsobení ustanovení týkajících se výborů, které jsou nápomocny Komisi při výkonu jejích prováděcích pravomocí, stanovených v právních aktech Rady přijatých postupem podle článku 251 Smlouvy o ES, ustanovením rozhodnutí 1999/468/ES.
    Směrnice Komise 2005/50/ES ze dne 11. srpna 2005 o nové klasifikaci endoprotéz kyčelního, kolenního a ramenního kloubu v rámci směrnice Rady 93/42/EHS o zdravotnických prostředcích.
    Směrnice Evropského parlamentu a Rady 2007/47/ES ze dne 5. září 2007, kterou se mění směrnice Rady 90/385/EHS o sbližování právních předpisů členských států týkající se aktivních implantabilních zdravotnických prostředků, směrnice Rady 93/42/EHS o zdravotnických prostředích a směrnice 98/8/ES o uvádění biocidních přípravků na trh.
  2. 2) § 2 zákona č. 123/2000 Sb., o zdravotnických prostředcích a o změně některých souvisejících zákonů, ve znění zákona č. 130/2003 Sb. a zákona č. 274/2003 Sb.
  3. 3) § 2 odst. 2 písm. c) zákona č. 123/2000 Sb.
  4. 4) § 2 odst. 2 písm. f) zákona č. 123/2000 Sb., ve znění zákona č. 130/2003 Sb.
  5. 5) Zákon č. 378/2007 Sb., o léčivech a o změnách některých souvisejících zákonů (zákon o léčivech), ve znění pozdějších předpisů.
  6. 6) § 3 písm. f) zákona č. 123/2000 Sb., ve znění zákona č. 130/2003 Sb.
  7. 7) Nařízení vlády č. 21/2003 Sb., kterým se stanoví technické požadavky na osobní ochranné prostředky.
  8. 8) § 3 písm. e) zákona č. 123/2000 Sb., ve znění zákona č. 130/2003 Sb.
  9. 8a) Nařízení vlády č. 176/2008 Sb., o technických požadavcích na strojní zařízení.
  10. 9) § 4a zákona č. 22/1997 Sb., o technických požadavcích na výrobky a o změně a doplnění některých zákonů, ve znění zákona č. 205/2002 Sb. a zákona č. 277/2003 Sb.
    Čl. 5 bod 2 směrnice 93/42 EHS.
  11. 10) Nařízení vlády č. 291/2000 Sb., kterým se stanoví grafická podoba označení CE.
  12. 11) § 3 písm. a) zákona č. 123/2000 Sb., ve znění zákona č. 130/2003 Sb.
  13. 12) § 3 pím. l) zákona č. 123/2000 Sb., ve znění zákona č. 130/2003 Sb.
  14. 13) § 2 odst. 2 písm. e) zákona č. 123/2000 Sb., ve znění zákona č. 130/2003 Sb.