Příloha č. 4

k vyhlášce č. 422/2008 Sb.

Požadavky na laboratorní vyšetření vzorků od dárců s výjimkou dárců reprodukčních buněk a požadavky na vzorky pro tato vyšetření

  1. 1. Požadovaná laboratorní vyšetření vzorků od dárců
    1. 1.1. U všech dárců se provádějí minimálně vyšetření vzorku od dárce k průkazu známek infekce
      1. a) HIV typu 1 a 2 (dále jen „HIV 1 a 2“) metodou stanovení protilátky a antigenu p24,
      2. b) HBV metodou stanovení povrchového antigenu (dále jen „HBsAg“) a protilátky proti nukleokapsidovému antigenu HBV (dále jen „anti-HBc“),
      3. c) HCV metodou stanovení protilátky, a
      4. d) syfilis stanovením podle podbodu 1.4.
    1. 1.2. Vyšetření protilátky proti HTLV I se provádějí u dárců, kteří žijí v oblastech s vysokou incidencí nemoci nebo z nich pocházejí, nebo u dárců, kteří mají sexuální partnery pocházející z těchto oblastí, nebo u dárců, jejichž rodiče pocházejí z těchto oblastí.
    2. 1.3. Je-li vyšetření anti-HBc pozitivní a HBsAg je negativní, je třeba provést další šetření a hodnocení rizika, má-li být stanovena způsobilost ke klinickému použití.
    3. 1.4. Aby se vyloučila přítomnosti aktivní infekce Treponema pallidum, používá se validovaný algoritmus vyšetření. Je-li vyšetření nereaktivní, a to specifické nebo nespecifické, nevzniká překážka pro propuštění tkání a buněk. Když se provádí nespecifické vyšetření, není jeho reaktivní výsledek překážkou odběru nebo propuštění tkání a buněk, pokud je specifické konfirmační vyšetření na Treponema pallidum nereaktivní. V případě dárce, jehož vzorek je reaktivní při specifickém vyšetření na Treponema pallidum, se vyžaduje důkladné hodnocení rizika s cílem stanovit způsobilost tkání a buněk ke klinickému použití.
    4. 1.5. Stanoví se provádění a hodnocení dalších vyšetření biologických znaků v závislosti na charakteristikách darované tkáně nebo buněk a na anamnéze dárce, jako je například znak D systému RhD, znaky systému HLA, malarie, cytomegalovirus, toxoplasma, virus Epsteina a Barrové, Trypanosoma cruzi.
    5. 1.6. V případě autologních dárců se použije příloha č. 3 část B bod 1 této vyhlášky.
  1. 2. Obecné požadavky na laboratorní vyšetření
    1. 2.1. Používá se pouze takový typ vyšetření, který je validován pro daný účel použití v souladu se současnými vědeckými poznatky. Používá se vyšetřovací souprava s označením CE, kde to je možné.
    2. 2.2 Vyšetření se provedou se sérem nebo plazmou dárce. Nepoužijí se jiné tekutiny nebo sekrety, jako jsou tekutina oční komory nebo sklivec, pokud to není jasně klinicky odůvodněno a pokud vyšetření není validované pro použitý typ tekutiny nebo sekretu.
    3. 2.3. Pokud u potenciálního dárce došlo ke krevní ztrátě a v nedávné době mu byly podána darovaná krev, krevní složky, koloidy nebo krystaloidy, nemusí být vyšetření platné z důvodu hemodiluce použitého vzorku krve od dárce. Použije se algoritmus pro hodnocení stupně hemodiluce
      1. a) v případě odběru vzorku krve před smrtí, byla-li provedena infuze krve, krevních složek, popřípadě koloidů během 48 hodin před odběrem vzorku krve nebo infuze krystaloidů během hodiny před odběrem vzorku krve,
      2. b) v případě odběru vzorku krve po smrti, byla-li provedena infuze krve, krevních složek popřípadě koloidů během 48 hodin před smrtí nebo infuze krystaloidů během hodiny před smrtí.
      3. Tkáňové zařízení může přijmout tkáně a buňky od dárců se zředěním plazmy větším než 50%, pouze tehdy, jsou-li použité postupy vyšetřování vzorků validované pro takové zředění plazmy, nebo pokud je pro vyšetření k dispozici vzorek odebraný před transfuzí.
    1. 2.4. Jde-li o zemřelého dárce, odebírají se vzorky krve pro laboratorní vyšetření pokud možno těsně před smrtí nebo, pokud to není možné, co nejdříve po smrti, nejpozději však do 24 hodin po smrti.
    2. 2.5. Jde-li o žijícího dárce, odebírají se vzorky krve pro laboratorní vyšetření v době odběru tkání a buněk nebo, pokud to není možné, do 7 dnů po odběru tkání a buněk.
    3. 2.6. Jde-li o alogenního žijícího dárce
      1. a) opakuje se odběr vzorku krve od dárce a laboratorní vyšetření k průkazu známek infekce, nejméně po 180 dnech od odběru tkání a buněk v případě, že tkáně a buňky dárce mohou být skladovány do dokončení opakovaného vyšetření; jsou-li tkáně a buňky propouštěny pro použití také podle výsledku opakovaného vyšetření, může být vzorek při darování odebrán až do 30 dní před odběrem tkání a buněk a do 7 dní po odběru tkání a buněk,
      2. b) jehož tkáně a buňky nemohou být skladovány a opakovaný odběr vzorku od dárce proto nelze využít jako v písm. a), použije se ustanovení podle podbodu 2.5.
    1. 2.7. Je-li vzorek odebraný podle podbodu 2.5. dodatečně vyšetřen také technikou amplifikace nukleových kyselin na HIV, HBV a HCV, není třeba provádět příslušné vyšetření na tyto viry se vzorkem z opakovaného odběru krve dárce. Jestliže zpracování zahrnuje inaktivační postup validovaný pro viry, kterých se týká inaktivace, není také nutné provádět příslušné vyšetření na tyto viry se vzorkem z opakovaného odběru krve dárce.
    2. 2.8. V případě odběru kmenových buněk kostní dřeně a periferní krve se vzorky krve pro laboratorní vyšetření odeberou v co nejkratší době před odběrem kmenových buněk, nejdéle však během 30 dnů před tímto odběrem. U dárců kmenových buněk kostní dřeně a periferní krve není třeba použít ustanovení podbodů 2.5. a 2.7.
    3. 2.9. Je-li dárcem novorozenec, mohou být provedena vyšetření matky dárce, a tak se vyhnout zbytečnému lékařskému postupu na dítěti.
  1. 3. Vyšetření na přenosnou spongiformní encefalopatii

    U zemřelého dárce rohovky, skléry nebo tvrdé pleny mozkové se provádí vyšetření mozku na přenosnou spongiformní encefalopatii. Toto vyšetření se zajišťuje v Národní referenční laboratoři pro diagnostiku přenosné spongiformní encefalopatie.
Příloha č. 5

k vyhlášce č. 422/2008 Sb.

Kritéria pro posouzení zdravotní způsobilosti a pro výběr dárců reprodukčních buněk a požadavky na laboratorní vyšetření vzorků od těchto dárců

  1. 1. Darování mezi partnery, pokud jsou reprodukční buňky přímo použité

    V případě darování reprodukčních buněk určených k přímému použití mezi partnery není třeba použít kritéria pro výběr dárce a laboratorní vyšetření.

  1. 2. Darování mezi partnery, pokud nejsou reprodukční buňky přímo použité

    Jde-li o zpracování popřípadě skladování reprodukčních buněk nebo o reprodukční buňky použité pro kryokonzervaci embryí, uplatňuje se splnění následujících kritérií.

    1. 2.1. Na základě lékařské anamnézy a léčebných indikací lékař odpovědný za dárce stanoví a doloží odůvodnění pro darování a pro bezpečnost příjemce a dítěte nebo dětí, které se mohou narodit.
    2. 2.2. Pro vyhodnocení rizika křížové kontaminace se provádí vyšetření podle přílohy č. 4 podbodu 1.1. této vyhlášky. Požadavek podle věty první není třeba použít v případě spermatu, které se zpracovává pro nitroděložní oplodnění a nemá být skladováno, pokud tkáňové zařízení může dokázat, že riziko křížové kontaminace a vystavení zaměstnanců riziku bylo vyloučeno použitím vhodných validovaných postupů.
    3. 2.3. Zavede se a uplatňuje systém odděleného skladování pro případy, že výsledek vyšetření na HIV 1 a 2, HBV, HCV nebo na syfilis je pozitivní nebo výsledky nejsou k dispozici, nebo pokud je o dárci známo, že je zdrojem rizika infekce.
    4. 2.4 Vyšetření na protilátku proti HTLV I se provádí u dárců, kteří žijí v oblastech s vysokou incidencí nebo z těchto oblastí pocházejí, nebo mají sexuální partnery pocházející z těchto oblastí, nebo rodiče dárců pocházejí z těchto oblastí.
    5. 2.5. Stanoví se provádění a hodnocení dalších vyšetření biologických znaků v závislosti na anamnéze dárce, vyšetření příjemkyně, cestování a anamnéze expozice, vlastnostech darovaných buněk a na epidemiologické situaci, jako je například znak D systému RhD, malárie, cytomegalovirus, Trypanosoma cruzi).
    6. 2.6 Pozitivní výsledky vyšetření nemusí být překážkou pro darování mezi partnery.
  1. 3. Jiné darování než mezi partnery

    Stanoví se kritéria a hodnocení a výběru dárců spermatu a vajíček pro darování jiné než je uvedeno v bodech 1 a 2. Dokumentuje se hodnocení dárce při každém darování. Zařazuje se hodnocení obecných kritérií a laboratorních vyšetření uvedených v tomto bodu.

    1. 3.1. Dárci se vybírají podle věku, který stanoví jiný právní předpis, podle zdravotního stavu, lékařského a laboratorního vyšetření, lékařské anamnézy a anamnézy chování uvedených v dotazníku a na základě osobního pohovoru, který provede pověřený zdravotnický pracovník splňující podmínky kvalifikace a vyškolení podle přílohy č. 1 bodu 2 této vyhlášky. Hodnocení a výběr dárce zahrnuje faktory, které mají význam a mohou pomoci při zjištění a vyloučení potenciálních dárců, jejichž darování by mohlo představovat
      1. a) zdravotní rizika pro ostatní, včetně budoucího dítěte, jako je například riziko pohlavně přenosných a jiných přenosných nemocí, geneticky podmíněných vad a nemocí, riziko spojené s chováním dárce nebo vystavením dárce vlivům významně škodlivým pro reprodukční zdraví, riziko psychotických onemocnění s dědičnou dispozicí,
      2. b) zdravotní rizika pro ně samotné, jako je například superovulace, podání sedativ, rizika spojená s postupem odběru vajíček, psychologické důsledky darování.
    1. 3.2. Provádějí se vyšetření dárce na HIV 1 a 2, HBV, HCV a syfilis se vzorkem séra nebo plazmy v souladu s přílohou č. 4 podbodem 1.1. této vyhlášky a požaduje se negativní výsledek.
    2. 3.3. U dárce spermatu se provádí také vyšetření na Chlamydia trachomatis se vzorkem moči technikou amplifikace nukleových kyselin a požaduje se negativní výsledek.
    3. 3.4. Vyšetření na protilátku proti HTLV I se provede u dárců, kteří žijí v oblastech s vysokou incidencí nebo z nich pocházejí, nebo mají sexuální partnery pocházející z těchto oblastí, nebo rodiče dárců pocházejí z těchto oblastí.
    4. 3.5. Stanoví se provádění a hodnocení dalších vyšetření biologických znaků v závislosti na anamnéze dárce, vyšetření příjemkyně, anamnéze expozice, vlastnostech darovaných buněk a na epidemiologické situaci, jako je například znak D systému RhD, malárie, cytomegalovirus, Trypanosoma cruzi.
    5. 3.6. V případě autologních dárců se postupuje podle přílohy č. 3 části B bodu 1 písm. a) této vyhlášky.
    6. 3.7. Provádějí se genetická screeningová vyšetření na autosomálně recesivní geny, o kterých je podle mezinárodních vědeckých důkazů známo, že se vyskytují v etnickém prostředí dárce, a hodnotí se riziko přenosu dědičných předpokladů, o kterých je známo, že se vyskytují v rodině. Úplné informace o souvisejícím riziku a opatřeních přijatých pro jeho zmírnění se sdělí a jasně vysvětlí příjemci.
  1. 4. Obecné požadavky na laboratorní vyšetření vzorků od dárce
    1. 4.1. Laboratorní vyšetření se provádějí v souladu s přílohou č. 4 podbody 2.1. a 2.2. této vyhlášky.
    2. 4.2. Krevní vzorky se odebírají v době darování.
    3. 4.3. Sperma darované jinak než mezi partnery se uchovává v karanténě nejméně 180 dní, po jejichž uplynutí je požadován opakovaný odběr vzorku krve od dárce a jeho laboratorní vyšetření k průkazu známek infekce. Jestliže je vzorek krve odebraný v době darování spermatu nebo vajíček vyšetřen také technikou amplifikace nukleových kyselin na HIV, HBV a HCV, není třeba provádět příslušné vyšetření na tyto viry se vzorkem z opakovaného odběru krve dárce. Jestliže zpracování zahrnuje inaktivační postup validovaný pro viry, kterých se týká inaktivace, není také nutné provádět příslušné vyšetření na tyto viry se vzorkem z opakovaného odběru krve dárce.

Příloha č. 6

k vyhlášce č. 422/2008 Sb.

Požadavky na příjem tkání a buněk, na postupy zpracování, označení, propouštění, balení, skladování, distribuce tkání a buněk a jejich stažení z distribuce a na kontroly jakosti a bezpečnosti

  1. 1. Příjem tkání a buněk v tkáňovém zařízení
    1. 1.1. Při dodání odebraných tkání a buněk do tkáňového zařízení se na základě dokumentace ověří, že zásilka včetně přepravních podmínek, balení, označení, související dokumentace a vzorků splňuje požadavky na příjem, požadavky přílohy č. 2 této vyhlášky a požadavky souvisejících specifikací přijímajícího tkáňového zařízení včetně technických požadavků a jiných kritérií, která jsou důležitá pro zachování přijatelné jakosti.
    2. 1.2. Dokud nejsou tkáně a buňky s doprovodnou dokumentací zkontrolovány nebo dokud není jinak ověřeno, že splňují požadavky, jsou tkáně a buňky umístěny v karanténě. Přezkoumání důležitých informací o dárci a opatřování a rozhodnutí o převzetí nebo vyřazení tkání a buněk provádí a zaznamená k tomu pověřená osoba.
    3. 1.3. Součástí dokumentace tkáňového zařízení jsou postupy a specifikace, podle kterých je ověřena každá zásilka tkání a buněk včetně vzorků pro laboratorní vyšetření. Postupy tkáňového zařízení stanoví také nakládání s nevyhovujícími zásilkami včetně zásilek s neúplnými výsledky vyšetření nebo dokumentací, aby bylo zajištěno jejich oddělení a bylo vyloučeno riziko kontaminace jiných tkání a buněk, které tkáňové zařízení zpracovává nebo skladuje.
    4. 1.4. Údaje a dokumentace zajišťované tkáňovým zařízením, s výjimkou údajů a dokumentace podle podbodu 1.5., obsahují
      1. a) souhlas k odběru tkání a buněk, včetně účelu, pro který mohou být tkáně a buňky použity, kterým je například léčebné, výzkumné popřípadě výukové použití, a včetně specifických pokynů pro odstraňování tkání a buněk, nejsou-li použity pro účely, pro které byl získán souhlas,
      2. b) požadovanou dokumentaci týkající se opatřování tkání a buněk a anamnézy dárce, jak je popsáno v příloze č. 2 bodu 5 této vyhlášky,
      3. c) výsledky tělesného vyšetření dárce, laboratorních vyšetření a jiných vyšetření a další informace, jako jsou například informace podle přílohy č. 2 podbodu 3.2. této vyhlášky, pokud se tak postupovalo,
      4. d) jde-li o alogenního dárce, řádně dokumentované přezkoumání úplného hodnocení dárce podle kritérií výběru, které provádí k tomu pověřená osoba,
      5. e) jde-li o buněčné kultury určené k autolognímu použití, dokumentaci k možným alergiím příjemce na léky, jako jsou například antibiotika.
    1. 1.5. Jde-li o reprodukční buňky určené k darování mezi partnery, údaje a dokumentace zajišťované tkáňovým zařízením obsahují
      1. a) souhlas, včetně účelu, pro který mohou být reprodukční buňky použity, kterým je například reprodukční, popřípadě výzkumné použití, a včetně specifických pokynů pro odstranění tkání a buněk, nejsou-li použity pro účely, pro které byl získán souhlas,
      2. b) údaje potřebné k identifikaci dárce a dále typ, věk a pohlaví dárce, přítomnost rizikových faktorů a jde-li o zemřelého dárce, také příčinu úmrtí,
      3. c) údaje potřebné k identifikaci partnera,
      4. d) místo, kde se uskutečnily postupy opatřování,
      5. e) důležité charakteristiky reprodukčních buněk a dokumentaci o nich.
    1. 1.6. Nesplní-li tkáně a buňky požadavky na příjem pro zpracování v tkáňovém zařízení, umístí se na místě, které je k tomu vyhrazené do předání pro jiný účel použití podle podbodu 1.4. písm. a) a 1.5. písm. a) nebo do jejich odstranění z použití.
  1. 2. Zpracování
    1. 2.1. Kritické postupy zpracování se validují tak, aby bylo prokázáno, že se tkáně a buňky nestanou klinicky neúčinnými nebo škodlivými pro příjemce. Tato validace může být založena na studiích provedených tkáňovým zařízením nebo na údajích ze zveřejněných studií nebo, v případě zavedených osvědčených postupů zpracování, na zpětném hodnocení klinických výsledků u tkání a buněk zpracovaných příslušným tkáňovým zařízením a použitých při léčbě příjemce.
    2. 2.2. Prokazuje se, že validovaný postup může být prováděn k tomu pověřenými osobami v prostředí a s vybavením tkáňového zařízení určenými k tomuto postupu tak, aby probíhal shodně a byly trvale dosahovány stanovené výsledky.
    3. 2.3. Ve standardních pracovních postupech se stanoví postupy tak, aby byly v souladu s validovaným postupem a byly splněny požadavky na vnitřní předpisy podle přílohy č. 1 bodu 5 této vyhlášky.
    4. 2.4. Všechny postupy se provádějí v souladu se schválenými standardními pracovními postupy a zajistí se jejich kontrola.
    5. 2.5. Je-li uplatněn při zpracování postup mikrobiální inaktivace, je dokumentován a validován.
    6. 2.6. Před zavedením jakékoliv významné změny při zpracování je změněný postup validován a dokumentován a zajistí se, aby postup od zavedení změny splňoval požadavky přílohy č. 1 této vyhlášky a požadavky pro zpracování podle bodu 2.
    7. 2.7. Postupy zpracování se pravidelně kriticky hodnotí, aby byly trvale dosahovány stanovené výsledky.
    8. 2.8. Postupy pro vyřazování tkání a buněk se volí tak, aby se zabránilo kontaminaci jiných tkání a buněk, prostředí a zapojených osob.
  1. 3. Skladování a propouštění přípravků
    1. 3.1. Pro každý typ podmínek skladování se určí maximální doba skladování. Při jejím stanovení se také sleduje možné zhoršení požadovaných vlastností tkání a buněk.
    2. 3.2. Systém umístění a evidence tkání a buněk v karanténě se zavádí tak, aby nemohly být propuštěny tkáně a buňky, pokud nejsou splněny všechny stanovené požadavky. Tkáňové zařízení má pro tento účel standardní pracovní postup podrobně popisující okolnosti, povinnosti a postupy pro propouštění tkání a buněk k distribuci.
    3. 3.3. Systém identifikace tkání a buněk se vytvoří tak, aby během jakékoliv etapy zpracování bylo možno jasně rozlišit propuštěné tkáně a buňky od nepropuštěných v karanténě a od vyřazených tkání a buněk.
    4. 3.4. Záznamy se vedou tak, aby se prokázalo, že před propuštěním tkání a buněk, byly splněny všechny příslušné požadavky a specifikace. To zahrnuje také, že všechna prohlášení, požadované lékařské záznamy, záznamy o zpracování, výsledky vyšetření a údaje uvedené na konečném balení nebo k němu přiložené byly ověřeny v souladu s písemným postupem a že propuštění bylo schváleno a potvrzeno odpovědnou osobou tkáňového zařízení. Jestliže se pro uvolnění výsledků z laboratoře použije počítač, je nutné, aby tento postup byl validovaný a aby byla dostupná stopa umožňující dohledat, kdo je za uvolnění výsledků odpovědný.
    5. 3.5. Dojde-li k zavedení jakéhokoliv nového kritéria pro výběr nebo vyšetření dárce nebo dojde-li k jakékoliv významné změně některého kroku zpracování za účelem zlepšení jakosti a bezpečnosti, provádí se dokumentované posouzení rizik schválené odpovědnou osobou tkáňového zařízení, na základě kterého se rozhodne o osudu skladovaných tkání a buněk.
  1. 4. Distribuce a stažení
    1. 4.1. Definují se kritické podmínky přepravy, jako je například teplota a časová lhůta, aby byly zachovány požadované vlastnosti tkání a buněk.
    2. 4.2. Kontejner a obal tkání a buněk se zvolí tak, aby zajistil, že jsou tkáně a buňky uchovány bezpečně a za stanovených podmínek. Vhodnost kontejneru a obalu se validuje pro daný účel jejich použití.
    3. 4.3. V žádance o dodání tkáňového a buněčného přípravku pro léčebné použití u příjemce se poskytují údaje jednoznačně určující požadavek včetně údajů identifikujících zdravotnické zařízení, pracoviště a lékaře požadující dodání přípravku a data vystavení žádanky.
    4. 4.4. Tkáňový a buněčný přípravek dodaný zdravotnickému zařízení pro léčbu příjemce je provázen dokladem o dodání, který umožňuje ověřit shodu s požadavkem žádanky o dodání tkáňového a buněčného přípravku.
    5. 4.5. V tkáňovém zařízení se určí osoby oprávněné posoudit nezbytnost stažení tkání a buněk z oběhu a zahájit a koordinovat potřebné kroky v případě potřeby.
    6. 4.6. Pro stažení tkání a buněk z oběhu se písemně stanoví a zavede účinný postup, včetně popisu jednotlivých kroků, povinností osob zapojených do postupu a oznámení Ústavu.
    7. 4.7. Zajistí se také postupy, které v předem vymezeném období umožní sledovat tkáně a buňky pro potřebu šetření a zpětného dohledávání, jehož účelem je například identifikovat dárce, který mohl přispět k vyvolání reakce u příjemce, stáhnout dostupné tkáně a buňky od tohoto dárce a informovat odběratele a příjemce tkání a buněk odebraných tomuto dárci v případě, že mohli být ohroženi.
    8. 4.8. Zavede se dokumentovaný systém pro zacházení s vrácenými tkáněmi a buňkami včetně kritérií pro jejich vrácení do skladu tkáňového zařízení a pro případné další použití.
  1. 5. Konečné označení pro distribuci
    1. 5.1. Na štítku primárního obalu tkáňového a buněčného přípravku se uvede
      1. a) název přípravku, ze kterého vyplývá, o jaký typ tkání a buněk a přípravku se jedná, identifikační kód přípravku a kde to je použitelné, číslo šarže,
      2. b) údaje identifikující tkáňové zařízení, které propustilo přípravek, včetně adresy a identifikačního označení,
      3. c) datum ukončení doby použitelnosti,
      4. d) jde-li o autologní darování, označení „jen pro autologní použití“ a údaj identifikující dárce, který je současně příjemcem,
      5. e) jde-li o darování konkrétnímu příjemci, údaj identifikující určeného příjemce,
      6. f) označení „BIOLOGICKÉ NEBEZPEČÍ“, pokud je známo, že je přípravek hodnocen jako pozitivní na některý významný ukazatel infekčního onemocnění.
      7. Jestliže některý údaj uvedený v písmenech d) a e) nemůže být uveden na štítku primárního obalu, je poskytnut na zvláštním listu, který provází příslušné balení tak, aby bylo zajištěno, že nebudou od sebe odděleny. Pokud uvedení všech údajů podle písm. a) až f) neumožní rozměr primárního obalu, uvede se na primárním obalu minimálně údaj jednoznačně identifikující balení přípravku a další údaje podle důležitosti a rozměrových možností, přičemž zbývající údaje se uvádějí podle druhé věty.
    1. 5.2. Na štítku primárního obalu tkáňového a buněčného přípravku nebo v dokumentaci provázející příslušné balení se dále uvede
      1. a) popis definující přípravek zahrnující složení přípravku a údaj charakterizující množství nebo rozměry tkání a buněk,
      2. b) morfologické a funkční údaje, kde to je vhodné,
      3. c) datum distribuce,
      4. d) provedená vyšetření vzorků od dárce a výsledky,
      5. e) pokyn pro skladování,
      6. f) pokyn pro otevření primárního obalu a pokyny pro rekonstituci přípravku a manipulace s ním,
      7. g) doba použitelnosti po otevření primárního obalu, popřípadě po manipulaci s přípravkem,
      8. h) pokyny podle § 5 odst. 3 písm. b) zákona týkající se závažných nežádoucích reakcí nebo událostí a sledovatelnosti, nejsou-li poskytovány jinak,
      9. i) upozornění na přítomnost zbytků potenciálně škodlivých látek (např. antibiotika, etylenoxid),
      10. j) léčebné indikace, nežádoucí účinky, kontraindikace nebo další upozornění, a to v rozsahu, který odpovídá potřebám léčebného použití přípravku u příjemce.
  1. 6. Označení vnějšího přepravního kontejneru

    Při přepravě se tkáňový a buněčný přípravek v primárním obalu umístí do přepravního kontejneru, na kterém se uvádí minimálně

    1. a) identifikace tkáňového zařízení, které tkáně nebo buňky propustilo, včetně adresy, identifikačního označení a telefonního čísla,
    2. b) identifikace zdravotnického zařízení a jeho pracoviště, kterému má být kontejner dodán, včetně adresy a telefonního čísla, a také jména, příjmení a telefonního čísla přebírající osoby, kde to je potřebné,
    3. c) upozornění, že zásilka obsahuje lidské tkáně a buňky a nápis „MANIPULOVAT OPATRNĚ“,
    4. d) upozornění NEOZAŘOVAT, jsou-li pro použití přípravku potřebné živé buňky, jako jsou například kmenové buňky, zárodečné buňky, embrya,
    5. e) podmínky přepravy, jako je například „uchovejte v chladu“, „uchovávejte ve svislé poloze“,
    6. f) bezpečnostní pokyny nebo způsob chlazení, kde to je možné.
  1. 7. Kontroly jakosti a bezpečnosti
    1. 7.1. Kontroly jakosti a bezpečnosti stanovené a prováděné v rámci činností vedoucích k zajištění tkání a buněk zahrnují minimálně
      1. a) vyšetření vzorků od dárce pro posouzení zdravotní způsobilosti dárce podle § 5 při každém darování tkání a buněk,
      2. b) laboratorní vyšetření vzorků od dárce pro posouzení použitelnosti tkání a buněk dárce pro konkrétního příjemce, kde to je třeba,
      3. c) kontroly kritérií jakosti a bezpečnosti tkáňových a buněčných přípravků; kontroly zahrnují zejména údaje charakterizující množství nebo rozměr tkání a buněk, obsah účinných složek a obsah nežádoucích složek, ukazatelů důležitých pro léčebný účinek přípravku, pro jeho stabilitu a mikrobiologické kontroly podle stanovené specifikace,
      4. d) kontroly podle písmene c) vybrané pro účel kontroly meziproduktů v průběhu zpracování tkání a buněk nebo před jejich propuštěním, kde to je vhodné,
      5. e) kontroly dodaných materiálů a produktů podle stanovené specifikace před jejich použitím, jde-li o materiály a produkty kritické pro jakost a bezpečnost tkání a buněk,
      6. f) kontroly prostorů a vybavení zahrnující splnění požadavků na jejich použití při postupu, pro který jsou určeny; kontroly fyzikálních, chemických, popřípadě biologických parametrů, které jsou kritické pro postup,
      7. g) kontroly čistoty prostředí v prostředí deklarované třídy čistoty,
      8. h) mikrobiologické kontroly povrchů, včetně povrchů v prostorech, kde se zachází s tkáněmi a buňkami a s tkáňovými a buněčnými přípravky v primárním obalu.
      9. U namátkově prováděných kontrol se podle účelu a charakteru kontroly stanoví systém provádění kontrol, včetně jejich četnosti.
    1. 7.2. Pokud se pro provedení kontroly odebírají vzorky, stanoví se a validuje postup jejich odběru a uchování tak, aby bylo prokázáno, že kontrola provedená za použití vzorku odráží sledované ukazatele jakosti a bezpečnosti.
    2. 7.3. Volí se takové vzorky od dárců a takové podmínky jejich uchování, které vyhovují požadavkům na povinná laboratorní vyšetření dárců a umožňují uchování vzorků pro tato vyšetření po dobu, kterou stanoví provozovatel tkáňového zařízení. Uchování vzorků se zajistí minimálně do doby rozhodnutí o propuštění tkání a buněk a uzavření výsledků vyšetření dárce. Doba použitelnosti uchovávaného vzorku pro účel jeho vyšetření se ověří.

Příloha č. 7

k vyhlášce č. 422/2008 Sb.

Oznámení a zprávy

OZNÁMENÍČÁST A

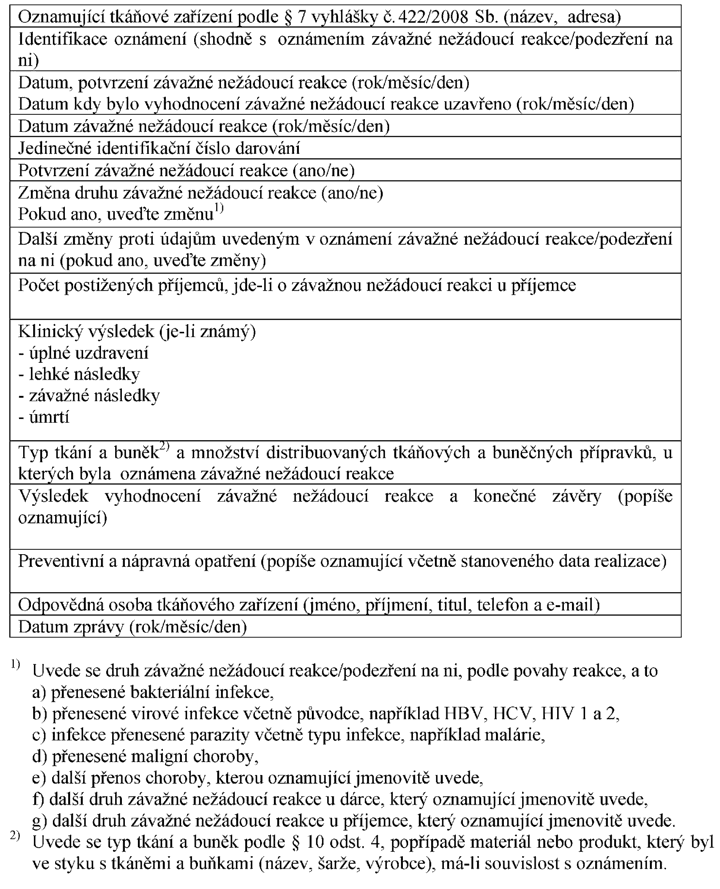
  1. 1. Vzor oznámení závažné nežádoucí reakce nebo podezření na ni
Obrázek
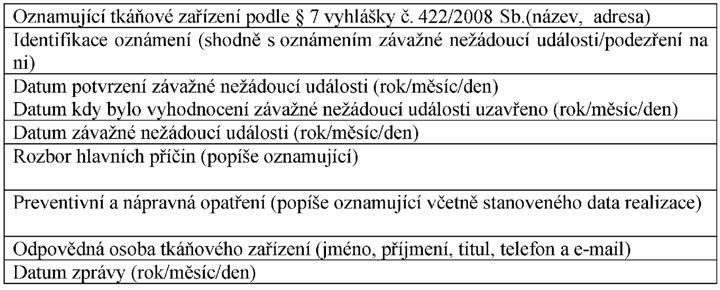
  1. 2. Vzor oznámení závažné nežádoucí události nebo podezření na ni
Obrázek

ZPRÁVYČÁST B

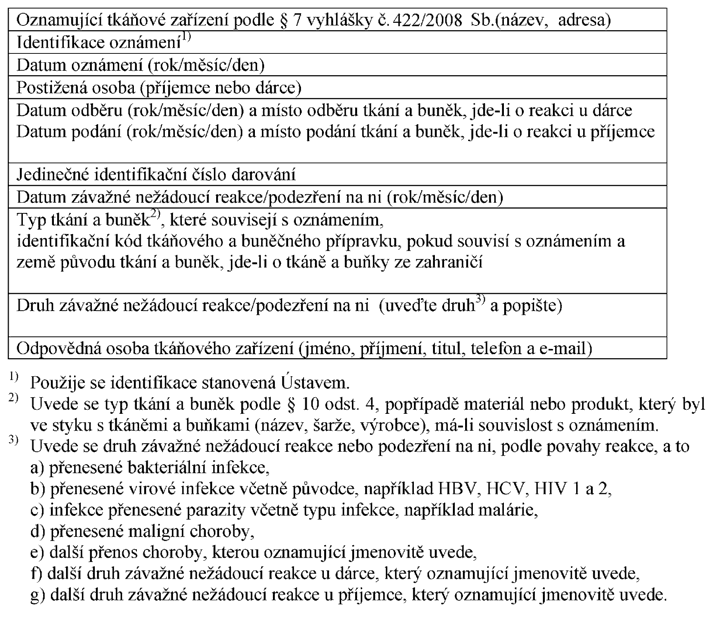
  1. 1. Vzor zprávy o závažné nežádoucí reakci
Obrázek
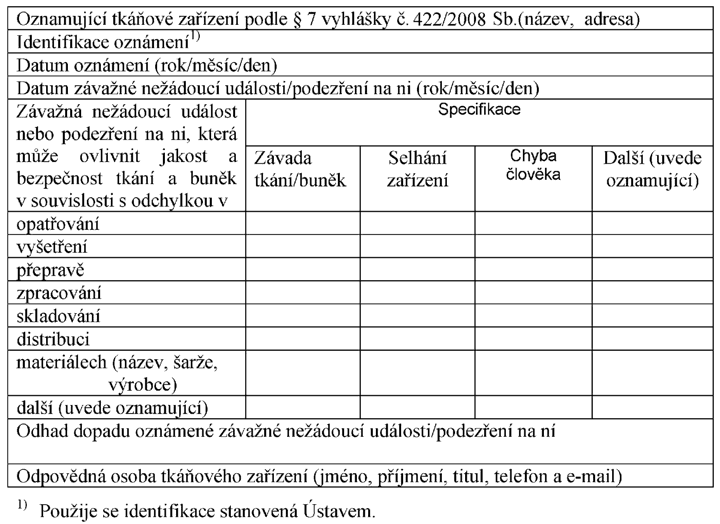
  1. 2. Vzor zprávy o závažné nežádoucí události
Obrázek