Po inkubaci se médium s NR odstraní a buňky se promyjí objemem 150 μl EBSS/PBS, jenž se pak zcela a důkladně odstraní (je také možno destičky zcentrifugovat v obrácené poloze).
Přidá se přesně 150 μl roztoku na uvolnění NR (čerstvě připravená směs ethanol/kyselina octová).
Mikrotitrační destičky se po dobu 10 minut rychle třepou na třepačce, dokud se NR z buněk nevyextrahuje a nevytvoří se homogenní roztok.
Na spektrofotometru se změří optická hustota extraktu NR při 540 nm za použití slepého pokusu jako srovnávacího roztoku. Údaje se uchovají ve vhodném formátu (např. ASCII) pro další analýzu.
- 2 ÚDAJE
- 2.2 Kvalita a kvantita údajů
Údaje musí umožňovat smysluplnou analýzu vztahu koncentrace-odezva při aplikaci UVA/VIS záření a bez ní. Je-li zjištěna cytotoxicita, koncentrační rozsah a postup jednotlivých koncentrací se nastaví tak, aby se experimentální údaje daly vyjádřit křivkou. Jelikož testovaná látka může být až do definované limitní koncentrace 100 μg/ml v experimentu ve tmě (-UVA) necytotoxická, ale při ozařování (+UVA) vysoce cytotoxická, může dojít k tomu, že se koncentrační rozsahy v obou částech experimentu budou muset řádově lišit, aby byl splněn požadavek adekvátní kvality dat. Pokud není cytotoxicita zjištěna v žádné z obou částí experimentu (ani při -UVA, ani při +UVA), postačuje testování s velkým rozestupem mezi jednotlivými dávkami až do nejvyšší koncentrace.
Jsou-li výsledky hraniční – blízko dělicí čáry predikčního modelu – je třeba test pro ověření opakovat.
Považuje-li se opakování testu za potřebné, může být důležité pozměnit experimentální podmínky, aby se dosáhlo jasného výsledku. Klíčovou proměnnou v tomto testu je příprava roztoků testované látky, nejvhodnější při jeho opakování je variace těchto podmínek (spolurozpouštědlo, roztírání, sonifikace). Lze také uvažovat o změnách inkubační doby před ozařováním. U látek, jež jsou ve vodě nestálé, může mít významný vliv zkrácení doby.
- 2.3 Zpracování výsledků
Pokud je to možné, stanoví se koncentrace testované látky vedoucí k 50 % inhibici buněčného příjmu NR (EC50). To lze učinit tak, že se na data koncentrace-odezva použije jakákoliv vhodná metoda nelineární regrese (nejlépe Hillova funkce nebo logistická regrese) nebo se použije jiná vhodná metoda proložení.6) Než se hodnota EC50 použije pro další výpočty, je třeba zkontrolovat kvalitu proložení. K výpočtu hodnoty EC50 je také možno použít grafické metody. V tomto případě se doporučuje použít pravděpodobnostní papír (osa x: log, osa y: probit), protože po této transformaci bývá křivka koncentrace-odezva mnohdy téměř lineární.
- 2.4 Vyhodnocení výsledků (predikční modely)
- 2.4.2 Predikční model, verze 1: fotoiritační faktor (PIF)
- Pokud se získají úplné křivky koncentrace-odezva jak za přítomnosti (+UVA), tak za nepřítomnosti (-UVA) světla, se fotoiritační faktor (PIF) vypočítá podle vzorce
PIF < 5, nepředpovídá žádný fototoxický potenciál, kdežto PIF ≥ 5 fototoxický potenciál předpovídá.
- Je-li látka cytotoxická pouze při +UVA, kdežto při -UVA je necytotoxická, nedá se PIF vypočítat, i když se jedná o výsledek, který indikuje, že látka má fototoxický potenciál. V takovém případě se dá vypočítat tzv. „> PIF“, když se test cytotoxicity (-UV) provede až po maximální zkušební koncentraci (Cmax) a tato hodnota se dosadí do vzorce:
Pokud se dá vypočítat pouze „>PIF“, pak každá hodnota > 1 předpovídá fototoxický potenciál.
- Jestliže se nedá vypočítat ani EC50 (-UV), ani EC50 (+UV), protože látka nevykazuje cytotoxicitu až do nejvyšší zkušební koncentrace, je to indikací toho, že látka nemá žádný fototoxický potenciál. V takovém případě se používá formální „PIF = *1“, čímž se charakterizuje výsledek
Pokud se dá získat pouze hodnota „PIF = *1“, předpovídá to, že není přítomen žádný fototoxický potenciál.
V případech (b) a (c) je třeba při predikci fototoxického potenciálu vzít bedlivě v úvahu koncentrace, jichž se při testu dosáhlo.
- 2.4.3 Predikční model, verze 2: střední fotoefekt (MPE)
Je možno také použít novější verze modelu pro predikci fototoxického potenciálu, vypracovaného za použití dat z validační studie EU/COLIPA6) a odzkoušeného za podmínek slepé studie stanovení fototoxicity in vitro u látek UV filtrů.6) V tomto modelu jsou překonána omezení modelu PIF v těch případech, kde nelze získat hodnotu EC50. V tomto modelu se používá veličina „střední fotoefekt“ (MPE) založená na porovnání celého průběhu křivek koncentrace-odezva. Pro aplikaci modelu MPE byl na Humboldtově univerzitě v Berlíně vyvinut speciální počítačový software, který lze obdržet zdarma.
- 2.4.2 Predikční model, verze 1: fotoiritační faktor (PIF)
- 2.5 Interpretace výsledků
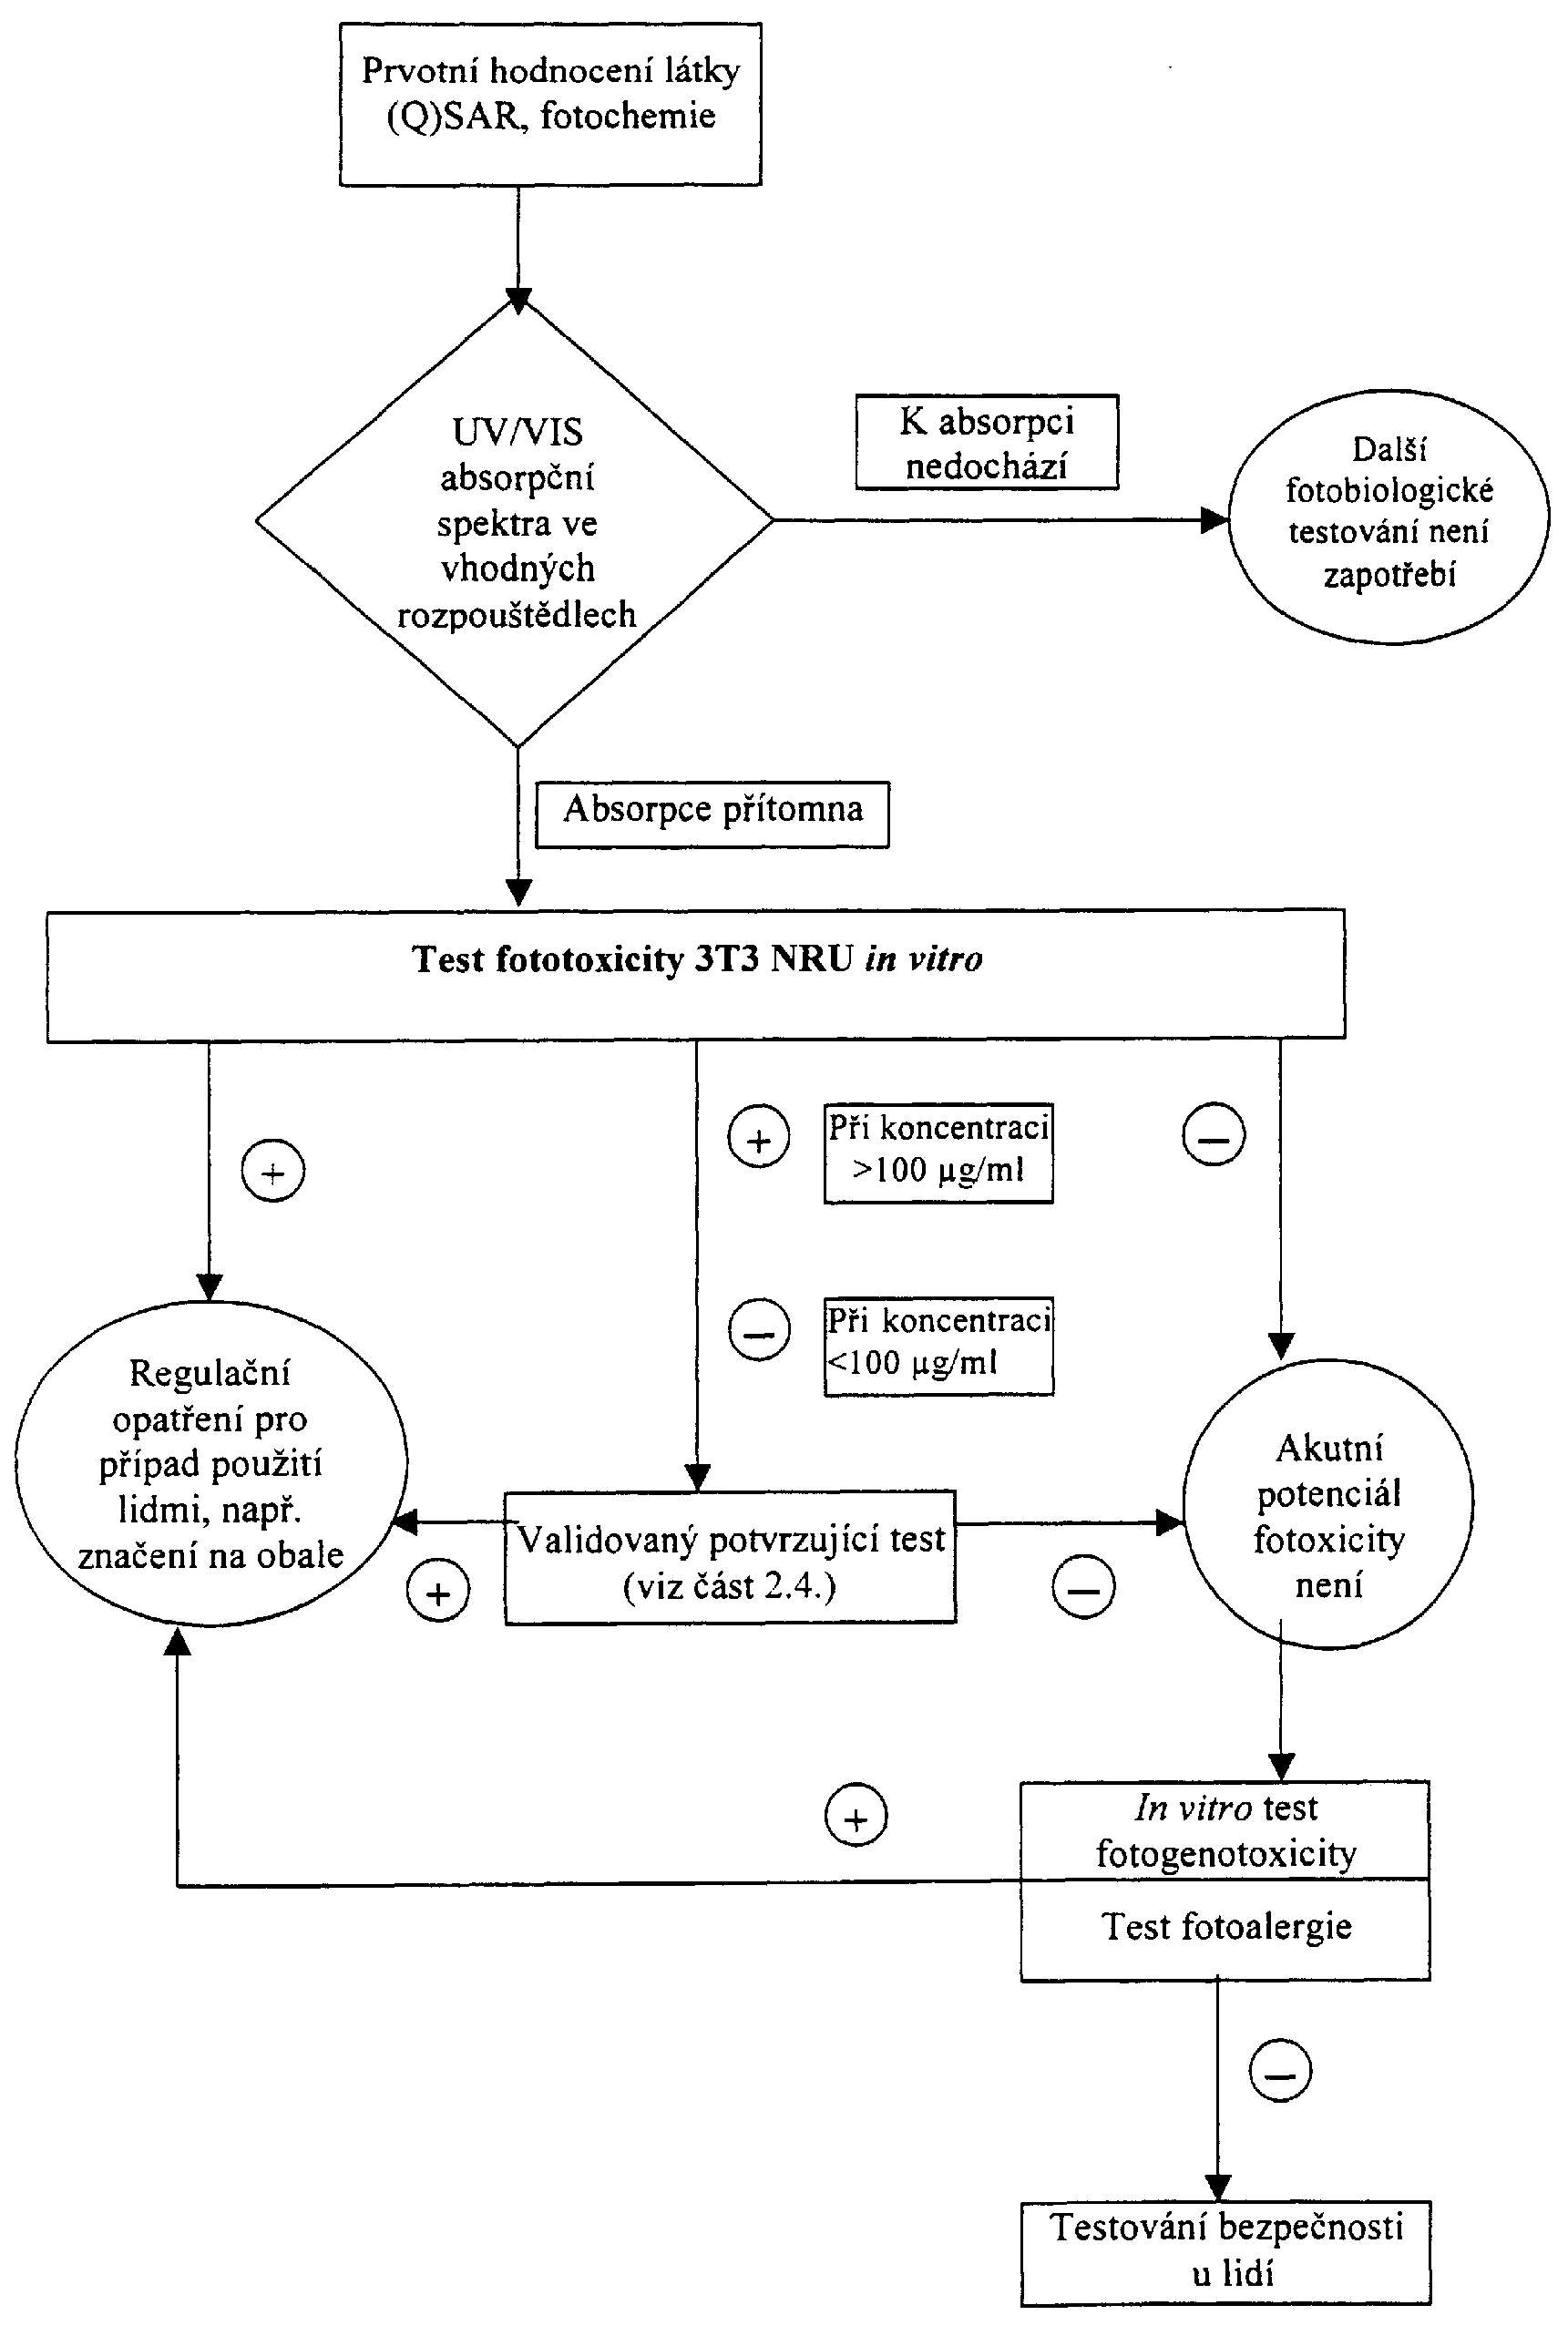
Pozitivní výsledek testu (PIF ≥ 5 nebo MPE ≥ 0,1) ukazuje, že daná látka má fototoxický potenciál. Pokud se k tomuto výsledku dojde při koncentracích nižších než 10 μg/ml, je pravděpodobné, že látka bude působit jako fototoxin také za různých expozičních podmínek in vivo. Získá-li se pozitivní výsledek pouze při nejvyšší zkušební koncentraci (100 μg/ml), bude pro posouzení nebezpečnosti nebo fototoxické schopnosti dané látky nejspíše zapotřebí dalších informací. Sem mohou spadat informace o penetraci, absorpci a možné akumulaci látky v kůži, nebo údaje z testování dané látky v jiném potvrzujícím alternativním testu, například za použití modelu lidské kůže in vitro.
Negativní výsledek testu fototoxicity 3T3 NRU in vitro (PIF < 5 nebo MPE < 0,1) ukazuje, že testovaná látka není fototoxická pro použité savčí buňky v daných podmínkách. V případech, kdy by se látka dala testovat i při nejvyšší koncentraci 100 ug/ml, negativní výsledek znamená, že látka nemá žádný fototoxický potenciál a fototoxicita in vivo se dá považovat za nepravděpodobnou. V případech, kdy byly při nižších koncentracích získány identické koncentrační závislosti toxické reakce (EC50 +UV a EC50 -UV), je interpretace dat stejná. Naproti tomu pokud nebyla prokázána žádná toxicita (+UV ani -UV) a pro omezenou rozpustnost látky se nedalo dosáhnout koncentrace 100 μg/ml, je možno považovat tento test pro danou látku za ne zcela vhodný a mělo by se uvažovat o jiném, potvrzujícím testu (například s použitím modelu kůže in vitro nebo modelu kůže ex vivo nebo test in vivo).
- 2.2 Kvalita a kvantita údajů
- 3 PROJEKT POKUSU, PROTOKOL POKUSU A ZÁVĚREČNÁ ZPRÁVA
V souladu se s příslušnými právními předpisy9) musí být zpracován projekt pokusu a o průběhu pokusu je nutno vést protokol.
- Ve zprávě o průběhu pokusu je třeba uvést tyto informace:
- Testovaná látka:
- - identifikační údaje a číslo CAS, je-li známo,
- - fyzikální povaha a čistota,
- - fyzikálně-chemické vlastnosti, jež jsou k provedení testu důležité,
- - stabilita a fotostabilita, jsou-li známy.
- Rozpouštědlo:
- - zdůvodnění volby daného rozpouštědla,
- - rozpustnost testované látky v tomto rozpouštědle,
- - procentický podíl rozpouštědla v působícím médiu (EBSS nebo PBS).
- Buňky:
- - typ a zdroj buněk,
- - nepřítomnost mykoplazmat,
- - číslo buněčné pasáže, je-li známo,
- - citlivost buněk vůči záření UVA stanovená pomocí ozařovacího zařízení, jež se v testu na fototoxicitu 3T NRU in vitro používá.
- Podmínky pokusu (a) - inkubace před ovlivněním a po něm:
- - typ a složení kultivačního média,
- - podmínky inkubace (koncentrace CO2, teplota, vlhkost),
- - doba inkubace (zpracování před ni a po ní),
- - popis a zdůvodnění jakýchkoli změn
- Podmínky pokusu (b) - ovlivnění látkou:
- - zdůvodnění volby koncentrací testované látky, které se použijí v přítomnosti ozařování UV/VIS zářením a bez něj,
- - v případě omezené rozpustnosti testované látky a absence cytotoxicity zdůvodnění nejvyšší testované koncentrace,
- - typ a složení působícího média (pufrovaný solný roztok),
- - doba ovlivňování látkou.
- Podmínky pokusu (c) - ozařování:
- - zdůvodnění volby daného světleného zdroje,
- - spektrální charakteristika záření světelného zdroje,
- - charakteristiky propustnosti/absorpce použitého filtru (filtrů),
- - charakteristika radiometru a podrobnosti o jeho kalibraci,
- - vzdálenost světelného zdroje od testovaného systému,
- - iradiance UVA (v mW/cm2) při této vzdálenosti,
- - doba expozice UV/VIS záření,
- - dávka záření UVA (iradiance x čas) v J/cm2,
- - teplota buněčných kultur během ozařování a kultur souběžně uchovávaných v temnu.
- Podmínky pokusu (d) - test NRU:
- - složení média s NR,
- - doba inkubace s NR,
- - inkubační podmínky (koncentrace CO2, teplota, vlhkost),
- - podmínky extrakce NR (extrakční činidlo, doba extrakce),
- - vlnová délka, při které se spektrofotometricky odečítala optická hustota NR,
- - druhá vlnová délka (referenční), byla-li použita,
- - složení srovnávacího roztoku pro spektrofotometrii (blanku), pokud byl použit.
- Výsledky:
- - životaschopnost buněk při jednotlivých koncentracích testované látky, vyjádřená v procentech vůči průměrné životaschopnosti kontrol,
- - křivky koncentrace-odezva (koncentrace testované látky vs relativní životaschopnost buněk) získané souběžnými experimenty +UVA a -UVA,
- - analýza křivek koncentrace-odezva: podle možnosti výpočet hodnot EC50 (+UVA) a EC50 (-UVA),
- - porovnání obou křivek koncentrace-odezva získaných za použití ozařování UV/VIS světlem - výpočtem buď fotoiritačního faktoru (PIF) nebo středního fotoefektu (MPE),
- - klasifikace fototoxického potenciálu,
- - kritéria akceptovatelnosti testu (a) - souběžná negativní kontrola:
- - absolutní životaschopnost (optická denzita extraktu NR) ozářených a neozářených buněk,
- - historické údaje negativních kontrol, průměr a směrodatná odchylka,
- - kritéria akceptovatelnosti testu (b) - souběžná pozitivní kontrola:
- - hodnoty EC50 (+UVA), EC50 (-UVA) a PIF látky použité pro pozitivní kontrolu,
- - historické údaje látky použité pro pozitivní kontrolu: hodnoty EC50(+UVA), EC50 (-UVA) a PIF, průměry a směrodatné odchylky.
- Testovaná látka:
Diskuse výsledků.
Závěry.
Tabulka č. 9
Úloha testu fototoxicity 3T3 NRU v sekvenčním přístupu k testování fototoxicity látek
- Ve zprávě o průběhu pokusu je třeba uvést tyto informace:
B.42 SENZIBILIZACE KŮŽE: ZKOUŠKA S VYŠETŘENÍM LOKÁLNÍCH LYMFATICKÝCH UZLIN
- 1 METODA je v souladu s právem Evropských společenství.
- 1.1 ÚVOD
Zkouška s vyšetřením lokálních lymfatických uzlin (LLNA) byla dostatečně validována a uznána, což opravňuje její přijetí jako nové metody7a). Jedná se o druhou metodu zkoušení na pokusných zvířatech zaměřenou na hodnocení potenciálu chemických látek senzibilizovat kůži. První metoda (B.6) využívá zkoušek na morčatech, a to zvláště maximalizační zkoušku na morčatech a Bühlerův test7a).
LLNA poskytuje alternativní postup pro identifikaci chemických látek způsobujících senzibilizaci kůže a pro potvrzení, že chemické látky nemají významný potenciál senzibilizovat kůži. To však neznamená, že by se metoda LLNA měla ve všech případech používat namísto zkoušek na morčatech; znamená to spíše, že tato metoda má stejnou hodnotu a že ji lze použít jako alternativní metodu, jejíž pozitivní ani negativní výsledky již nevyžadují žádné další potvrzování.
LLNA poskytuje určité výhody, pokud jde o vědecký pokrok a dobré životní podmínky pokusných zvířat. Metoda zkoumá indukční fázi senzibilizace kůže a poskytuje kvantitativní údaje, které jsou vhodné pro hodnocení vztahu dávky a odezvy. Podrobné údaje o validaci metody LLNA a přehled prací spojených s touto metodou byly publikovány. Kromě toho je třeba poznamenat, že mírně nebo středně silně senzibilizující látky, které se doporučují jako vhodné pozitivní kontrolní látky u zkoušek na morčatech, jsou vhodné také pro metodu LLNA.7a)
LLNA je metodou in vivo a jako taková neeliminuje používání pokusných zvířat při hodnocení senzibilizující aktivity působící kontaktem. Tato metoda však umožňuje snížit počet pokusných zvířat, která jsou k tomuto účelu nezbytná. Kromě toho LLNA nabízí podstatné zjemnění způsobu, jakým se pokusná zvířata používají ke zkoušení kontaktní senzibilizace. Metoda LLNA je založená na posouzení imunologických jevů navozených chemickými látkami během indukční fáze senzibilizace. Na rozdíl od zkoušek na morčatech metoda LLNA nevyžaduje vyvolávání kožní přecitlivělosti navozené provokační reakcí. Kromě toho metoda LLNA nevyžaduje ani používání adjuvantu, jak je tomu v případě maximalizační zkoušky na morčatech. Díky tomu metoda LLNA snižuje utrpení pokusných zvířat. Ale i přes výhody, které má metoda LLNA ve srovnání s tradičními maximalizačními zkouškami na morčatech, je třeba si uvědomit, že zde existují určitá omezení, která si mohou vyžádat použití tradičních zkoušek na morčatech (např. falešně negativní výsledky při použití LLNA s určitými kovy, falešně pozitivní výsledky u určitých látek způsobujících podráždění kůže)7a).
- 1.2 PRINCIP ZKUŠEBNÍ METODY
Základní princip metody LLNA spočívá v tom, že senzibilizátory navozují primární proliferaci lymfocytů v lymfatických uzlinách drenujících místo aplikace chemické látky. Toto zmnožení je úměrné aplikované dávce (a potenciálu alergenu) a poskytuje jednoduchý prostředek pro získání objektivního, kvantitativního měření senzibilizace. LLNA hodnotí tuto proliferaci jako vztah dávka-odezva a za tímto účelem se porovnává proliferace ve zkušebních skupinách s proliferací u skupin, kterým se podává vehikulum. Poměr proliferace u exponovaných skupin a u skupin s vehikulem, nazvaný index stimulace, musí být alespoň 3, než lze zkoušenou látku dále hodnotit jako možný senzibilizátor kůže. Metody, které jsou zde popsané, jsou založené na používání radioaktivního značení pro měření proliferace buněk. Pro hodnocení této proliferace je však možné použít i další koncová vyhodnocení, a to za předpokladu, že jsou zdůvodněná a existují pro ně vhodné vědecké důkazy, včetně úplných citací a popisu metodiky.
- 1.3 POPIS ZKUŠEBNÍ METODY
- 1.3.1 Přípravy
- 1.3.1.1 Podmínky chovu a krmení
Pokusná zvířata se chovají odděleně. Teplota ve zkušební místnosti pro pokusná zvířata by měla být (22 ± 3) °C. Ačkoliv by relativní vlhkost měla být alespoň 30 % a neměla by s výjimkou čištění místnosti překročit 70 %, je cílem hodnota 50 - 60 %. Osvětlení by mělo být umělé, mělo by se střídat 12 h světla a 12 h tmy, není-li v chovné místnosti denní světlo. Ke krmení lze použít obvyklé krmivo určené pro pokusná zvířata od registrovaného výrobce s neomezenou dodávkou pitné vody. Pokusná zvířata mohou být chována v klecích ve skupinách podle dávky v souladu s příslušným právním předpisem10), pokud není stanoveno projektem pokusů jinak, ale počet pokusných zvířat v kleci nesmí bránit nerušenému pozorování každého pokusného zvířete.
- 1.3.1.2 Příprava pokusných zvířat
Pokusná zvířata jsou vybrána s ohledem na druh, pohlaví a stáří v souladu s ustanovením § 15 zvláštního právního předpisu10) a označena tak, aby byla možná identifikace jednotlivých pokusných zvířat. Dobu navykání stanoví § 10 zvláštního právního předpisu10). Před začátkem aplikace látky se všechna pokusná zvířata vyšetří, aby se ověřilo, že nemají žádné pozorovatelné kožní léze.
- 1.3.1.1 Podmínky chovu a krmení
- 1.3.2 Zkušební podmínky
- 1.3.2.1 Pokusná zvířata
Druhem zvoleným pro tuto zkoušku je myš. Používají se mladé dospělé samice myší z kmene CBA/Ca nebo CBA/J, které musí být nullipary a nesmějí být březí. Na začátku podávání dávek by pokusná zvířata měla být přibližně 8 až 12 týdnů stará a odchylky v hmotnosti pokusných zvířat by měly být pouze minimální a neměly by překročit 20 % průměrné hmotnosti. Ostatní kmeny a samci by se měli používat pouze tehdy, je-li k dispozici dostatek údajů, které by dokazovaly, že v rámci reakcí v metodě LLNA skutečně neexistují žádné specifické odlišnosti mezi kmeny nebo pohlavími.
- 1.3.2.2 Kontrola spolehlivosti
Pozitivní kontroly se používají k prokázání odpovídající účinnosti zkoušky a odborné způsobilosti laboratoře úspěšně provést zkoušky. Pozitivní kontrola by měla vyvolat pozitivní reakci v LLNA při úrovni expozice, u které se očekává zvýšení indexu stimulace (SI) > 3 ve srovnání s negativní kontrolní skupinou. Je třeba zvolit takovou pozitivní kontrolní dávku, aby reakce byla zřetelná, nikoliv však přehnaná. K preferovaným látkám patří 2-benzylidenoktanal (CAS 101-86-0, EINECS 202-983-3) a 2-sulfanylbenzothiazol (CAS 149-30-4, EINECS 205-736-8). Mohou existovat určité okolnosti, za niž lze při řádném zdůvodnění použít jiné kontrolní látky, které splňují výše uvedená kritéria. I když se pro každou zkoušku obvykle vyžaduje pozitivní kontrolní skupina, mohou se rovněž vyskytnout situace, kdy mají zkušební laboratoře k dispozici předchozí údaje o pozitivní kontrole prokazující homogenitu dostatečné reakce během šesti měsíců nebo delšího časového období. V takovém případě může být vhodnější méně četné testování s pozitivními kontrolami v intervalech, které by neměly být delší než 6 měsíců. Ačkoliv by se pozitivní kontrolní látky měly testovat ve vehikulu, o kterém je známo, že vyvolává trvale stejnou reakci (např. aceton, olivový olej), mohou nastat určité situace, kdy je z důvodů požadovaných v právních předpisech nezbytné provést zkoušku s použitím nestandardního vehikula (klinicky/chemicky relevantní receptura přípravku). V takovém případě je třeba testovat možnou interakci pozitivní kontroly s tímto nestandardním vehikulem.
- 1.3.2.3 Počet pokusných zvířat, úrovně dávek a výběr vehikula
Na každou dávkovou skupinu se použijí alespoň čtyři pokusná zvířata, přičemž se použijí minimálně tři koncentrace zkoušené látky, dále se použije negativní kontrolní skupina, které se podává pouze vehikulum zkoušené látky, a v případě potřeby pozitivní kontrola. Jestliže se shromažďují údaje o jednotlivých pokusných zvířatech, použije se na každou dávkovou skupinu minimálně pět pokusných zvířat. S výjimkou aplikace zkoušené látky se s pokusnými zvířaty v kontrolní skupině zachází naprosto stejným způsobem jako s pokusnými zvířaty v experimentální skupině.
Volba dávkování a vehikula by měla být založena na doporučeních uvedených v literatuře7a). Dávky se vybírají z řady koncentrací 100 %, 50 %, 25 %, 10 %, 5 %, 2,5 %, 1 %, 0,5 % atd. Při výběru tří po sobě jdoucích koncentrací je třeba zvážit již existující údaje o akutní toxicitě a kožní dráždivosti, jsou-li k dispozici, aby nejvyšší koncentrace maximalizovala expozici, ale aby současně nevyvolala systémovou toxicitu a nadměrné podráždění kůže7a).
Vehikulum by mělo být vybráno tak, aby se maximalizovaly zkušební koncentrace a rozpustnost k přípravě roztoku/suspenze vhodné pro aplikaci zkoušené látky. Upřednostňují se vehikula v následujícím pořadí: aceton/olivový olej (4:1 obj.), N,N-dimethylformamid, ethylmethylketon, propan-1,2-diol a dimethylsulfoxid7a), avšak mohou být použita i jiná vehikula, jsou-li předloženy dostatečné vědecké důvody. V určitých případech může být nezbytné použít jako doplňující kontrolu klinicky relevantní rozpouštědlo nebo komerční recepturu přípravku, v němž je zkoušená látka uváděna na trh. Zvláštní pozornost je třeba věnovat zajištění toho, aby byly hydrofilní materiály zapracovány do takového vehikula, které zvlhčí kůži a nesteče ihned z pokožky. Z tohoto důvodu není vhodné používat jako vehikulum pouze vodu.
- 1.3.2.1 Pokusná zvířata
- 1.3.3 Zkušební postup
- 1.3.3.1 Harmonogram zkoušky
- Harmonogram zkoušky je následující:
- • Den 1:
Každé pokusné zvíře se individuálně zváží a zaznamená se jeho hmotnost. Provede se otevřená aplikace 25 μl příslušného ředění zkoušené látky, samotného vehikula nebo pozitivní kontrolní látky (podle vhodnosti) na dorsální část obou uší.
- • Den 2 a 3:
Zopakuje se postup aplikace provedený v den 1.
- • Den 4 a 5:
Žádná aplikace.
- • Den 6:
Zaznamená se hmotnost každého pokusného zvířete. Přes ocasní žílu se všem pokusným i kontrolním myším vpíchne 250 μl fyziologického roztoku ve fosfátovém pufru (PBS), obsahujícího 20 μCi (7,4·105Bq) [3H]thymidinu (tritiováném na methylu), nebo lze všem myším přes ocasní žílu vpíchnout 250 μl PBS obsahujícího 2μCi (7,4·104Bq) [125I]joddeoxyuridinu a 10-5M fiuordeoxyuridinu.
O pět hodin později se myši usmrtí. Drenující aurikulární lymfatické uzliny z obou uší se vyjmou a shromáždí se v PBS společně pro celou zkušební skupinu (metoda sdružení exponované skupiny), nebo se od každého pokusného zvířete vyjme pár lymfatických uzlin a uloží se do PBS individuálně pro každé pokusné zvíře (metoda individuálního přístupu k pokusným zvířatům)7a).
- • Den 1:
- Harmonogram zkoušky je následující:
- 1.3.3.2 Příprava buněčné suspenze
Jedna společná buněčná suspenze s buňkami lymfatických uzlin (LNC) buď od celé exponované skupiny, nebo bilaterálně od jednotlivých pokusných zvířat se připraví pomocí jemné mechanické deagregace přes 200 µm sítka z korozivzdorné oceli. Lymfatické buňky se dvakrát propláchnou v dostatečném množství PBS a nechají se vysrážet v roztoku s 5 % trichloroctovou kyselinou (TCA) při 4 °C po dobu 18 h7a). Sediment se buď resuspenduje v 1 ml TCA a přemístí do scintilačních kyvet obsahujících 10 ml kapalného scintilátoru pro měření aktivity 3H, nebo se přenese přímo do zkumavek pro měření aktivity 125I.
- 1.3.3.3 Stanovení buněčné proliferace (inkorporované radioaktivity)
Inkorporace [3H]thymidinu se měří β-scintilační metodou a vyjádří se v rozpadech za minutu (dpm). Inkorporace [125I]joddeoxyuridinu se měří prostřednictvím aktivity 125I a rovněž se vyjádří v dpm. V závislosti na použitém přístupu se inkorporace vyjádří v dpm na zkušební skupinu (metoda sdružení) nebo v dpm na pokusné zvíře (individuální přístup).
- 1.3.3.4 Pozorování
- 1.3.3.4.1 Klinická pozorování
Pokusná zvířata je třeba jednou denně pečlivě vyšetřit na jakékoli klinické příznaky, ať již ve formě lokálního podráždění v místě aplikace, nebo ve formě systémové toxicity. Všechna sledování se systematicky zaznamenávají, přičemž záznamy se vedou zvlášť pro každé pokusné zvíře.
- 1.3.3.4.2 Tělesná hmotnost
Jak je uvedeno v odstavci 1.3.3.1, tělesnou hmotnost u jednotlivých pokusných zvířat je třeba zaznamenat na začátku zkoušky a v den plánovaného usmrcení pokusných zvířat.
- 1.3.3.4.1 Klinická pozorování
- 1.3.3.1 Harmonogram zkoušky
- 1.3.4 Výpočet výsledků
Výsledky se vyjádří jako index stimulace (SI). Při metodě sdružení exponované skupiny se SI stanoví jako podíl sdružené inkorporované aktivity u jednotlivých experimentálních skupin a sdružené radioaktivity kontrolní skupiny s vehikulem; získá se tak průměrná hodnota SI. Při individuálním přístupu se SI stanoví jako podíl průměrné hodnoty dpm na pokusné zvíře jak u každé exponované skupiny, tak u pozitivní kontrolní skupiny, a průměrné hodnoty dpm na pokusné zvíře u kontrolní skupiny s rozpouštědlem/vehikulem. Průměrná hodnota SI pro kontrolní skupiny s vehikulem je proto 1.
Použití individuálního přístupu při výpočtu SI umožní provést statistickou analýzu dat. Při výběru vhodné metody pro statistickou analýzu si musí být experimentátor vědom možných nestejných odchylek a jiných souvisejících problémů, které si mohou vyžádat transformaci dat nebo neparametrickou statistickou analýzu. Správný přístup k analýze dat spočívá ve vyhodnocení veškerých individuálních dat exponovaných pokusných zvířat a kontrol s vehikulem a proložení regresní křivky závislosti odezvy na dávce při zohlednění intervalů spolehlivosti7a). V každém případě si však experimentátor musí uvědomovat možné „odlehlé“ reakce u jednotlivých pokusných zvířat v rámci skupiny, které mohou vyžadovat použití jiného hodnocení odezvy (např. použití mediánu namísto průměru) nebo vyřazení těchto odlehlých hodnot.
Do rozhodování, zda jde o pozitivní odezvu, se zahrnuje index stimulace ≥ 3 a zohledňuje se závislost odezvy na dávce a popřípadě statistická významnost.7a)
Je-li nezbytné objasnit získané výsledky, je třeba věnovat pozornost různým vlastnostem zkoušené látky, včetně toho, zda se její struktura podobá struktuře známých senzibilizátorů kůže, zda způsobuje nadměrné podráždění kůže a také povaze zjištěné závislosti odezvy na dávce7a).
- 1.3.1 Přípravy
- 1.1 ÚVOD
- 2 DATA
Data se shrnou do tabulky, přičemž pro každou dávkovou skupinu se uvedou průměrné a individuální hodnoty dpm a indexy stimulace (včetně kontrolní skupiny s vehikulem).
- 3 PROJEKT POKUSU, PROTOKOL POKUSU A ZÁVĚREČNÁ ZPRÁVA
V souladu s příslušnými právními předpisy9)10) musí být zpracován projekt pokusu a o průběhu pokusu je nutno vést protokol.
- 3.1 Zpráva o průběhu pokusu obsahuje tyto informace:
- Zkoušená látka:
- — identifikační údaje (např. číslo CAS, je-li k dispozici; zdroj, čistota, známé nečistoty; číslo šarže),
- — skupenství a fyzikálně-chemické vlastnosti (např. těkavost, stálost, rozpustnost),
- — jedná-li se o směs, složení a poměrné procentuální zastoupení složek.
- Vehikulum:
- — identifikační údaje (čistota; popřípadě koncentrace; použitý objem),
- — zdůvodnění výběru vehikula.
- Pokusná zvířata:
- — použitý druh myši,
- — mikrobiologický stav pokusných zvířat, je-li znám,
- — původ, podmínky chovu, krmivo atd.,
- — počet, stáří a pohlaví pokusných zvířat.
- Zkušební podmínky:
- — podrobnosti o přípravě a aplikaci zkoušené látky,
- — zdůvodnění výběru dávek, včetně výsledků z orientační studie, pokud byla provedena; použité koncentrace vehikula a zkoušené látky a celkové aplikované množství látky,
- — podrobnosti o jakosti vody a krmiva (včetně druhu/zdroje krmiva, zdroje vody).
- Kontrola spolehlivosti:
- — souhrn výsledků z poslední kontroly spolehlivosti, včetně informací o použité látce, koncentraci a vehikulu,
- — data ze souběžných nebo dřívějších pozitivních nebo negativních kontrolních skupin pro danou laboratoř.
- Výsledky:
- — individuální hmotnosti pokusných zvířat na počátku aplikace a v době plánovaného usmrcení,
- — tabulka průměrných (sdružená metoda) a individuálních (individuální přístup) hodnot dpm a rovněž rozpětí hodnot u obou přístupů a indexy stimulace pro jednotlivé dávkové skupiny (včetně kontrolní skupiny s vehikulem),
- — případná statistická analýza,
- — u každého pokusného zvířete časový průběh nástupu příznaků toxicity, včetně kožního podráždění v místě aplikace, pokud k němu dojde.
- Diskuse a interpretace výsledků.
- — stručný komentář k výsledkům, k analýze závislosti odezvy na dávce a k případným statistickým analýzám a dále a závěr, zda lze zkušební látku považovat za senzibilizátor kůže.
- Zkoušená látka:
Závěry.
- 3.1 Zpráva o průběhu pokusu obsahuje tyto informace:
B.43 ZKOUŠKA NEUROTOXICITY NA HLODAVCÍCH
- 1 METODA je v souladu s právem Evropských společenství7a).
Tato zkušební metoda byla navržena za účelem získání informací, které jsou nezbytné ke schválení nebo k další charakterizaci potenciální neurotoxicity chemických látek u dospělých pokusných zvířat. Tuto metodu lze buď kombinovat s již existujícími zkušebními metodami pro studium toxicity po opakovaných dávkách, nebo ji lze provést jako samostatnou zkoušku. Pro usnadnění plánování studií založených na této zkušební metodě se doporučuje prostudovat Doporučení OECD o strategiích a metodách zkoušení neurotoxicity (OECD Guidance Document on Neurotoxicity Testing Strategies and Methods)7a). To je zvláště důležité tehdy, je-li třeba zvážit změnu sledování a zkušebních postupů, jak jsou doporučeny pro rutinní používání této metody. Doporučení byla připravena pro usnadnění výběru zkušebních postupů pro specifické podmínky použití. Posouzení vývojové neurotoxicity není předmětem této metody.
- 1.1 ÚVOD
- Při posuzování a vyhodnocování toxických vlastností chemických látek je velmi důležité zvážit potenciál neurotoxických účinků. Již metoda zkoušení systémové toxicity po opakované dávce obsahuje sledování, která mají odkrýt potenciální neurotoxicitu. Předloženou zkušební metodu lze používat při plánování studie za účelem získání dalších informací o neurotoxických účincích zjištěných při studii systémové toxicity po opakovaných dávkách, nebo pro jejich potvrzení. Z úvah o potenciální neurotoxicitě určitých druhů chemických látek však může vyplynout, že by mohla být vhodněji posouzena pomocí této metody, pokud neexistují údaje o potenciální neurotoxicitě ze studií systémové toxicity po opakovaných dávkách. Tyto úvahy zahrnují například
- • pozorování neurologických příznaků nebo neuropatologických lézí v jiných studiích toxicity než studiích systémové toxicity po opakovaných dávkách, nebo
- • strukturní podobnost nebo jiné informace, které posuzovanou látku váží se známými neurotoxickými látkami.
Kromě toho mohou existovat i další případy, kdy je použití této metody vhodné; další podrobnosti jsou uvedeny v literatuře.7a)
Tato metoda byla navržena tak, aby ji bylo možné přizpůsobit zvláštním potřebám při potvrzování specifické histopatologické a behaviorální neurotoxicity chemických látek a při charakterizaci a kvantifikaci neurotoxických účinků.
Dříve se za neurotoxicitu považovaly neuropatie zahrnující neuropatologické leze nebo neurologické dysfunkce, jako např. záchvaty, ochrnutí nebo třes. I když jsou neuropatie významným projevem neurotoxicity, dnes je již jasné, že existují mnohé další příznaky toxicity pro nervový systém (např. ztráta motorické koordinace, senzorické výpadky, poruchy učení a paměti), které se nemusí projevovat ani neuropatií, ani v jiných typech zkoušek.
Tato metoda zkoušení neurotoxicity je navržena tak, aby odhalovala závažné neurobehaviorální a neuropatologické účinky na dospělé hlodavce. Zatímco behaviorální účinky i při nepřítomnosti morfologických změn mohou odrážet nepříznivý vliv na organismus, neznamená to, že všechny behaviorální změny jsou specifické pro nervový systém. Z tohoto důvodu by se měly jakékoliv zjištěné změny vyhodnotit v korelaci s histopatologickými, hematologickými nebo biochemickými výsledky. Zkoušení požadované v této metodě za účelem charakterizace a kvantifikace neurotoxických odpovědí zahrnuje specifické histopatologické a behaviorální postupy, které lze navíc podpořit elektrofyziologickým nebo biochemickým vyšetřením7a).
Neurotoxické látky mohou působit na množství cílových struktur v rámci nervového systému a prostřednictvím různých mechanismů. Protože neexistuje jediná sada zkoušek pro posouzení neurotoxického potenciálu u všech látek, může být nezbytné využít dalších zkoušek in vivo nebo in vitro, které jsou specifické pro typ pozorované nebo očekávané neurotoxicity.
Tuto zkušební metodu lze použít také společně s doporučeními OECD o strategiích a metodách testování neurotoxicity (OECD Guidance Document on Neurotoxicity Testing Strategies and Methods)7a) při plánování zkoušek určených k další charakterizaci nebo zvýšení citlivosti kvantifikace vztahu dávka-odezva s cílem lépe odhadnout úroveň nevyvolávající pozorovatelné nepříznivé účinky, anebo potvrdit známá nebo očekávaná rizika chemických látek. Lze například navrhnout zkoušky, které by identifikovaly a zhodnotily neurotoxický mechanismus (neurotoxické mechanismy) nebo doplnily údaje, které již byly získány základními neurobehaviorálními a neuropatologickými vyšetřovacími postupy. Takové studie nemusí replikovat údaje použitím standardních postupů doporučených v této metodě, jsou-li takové údaje již k dispozici a nepovažují se za nezbytné k interpretaci výsledků z této studie.
- Používá-li se tato zkouška neurotoxicity samotná nebo v kombinaci, poskytuje informace, které mohou
- — určit, zda zkoušené chemické látky ovlivňují nervový systém trvale, nebo vratně,
- — přispět k charakterizaci změn nervového systému spojených s expozicí chemické látce a přispět k pochopení mechanismů účinku,
- — stanovit vztahy mezi dávkou a odezvou a časem a odezvou s cílem odhadnout úroveň nevyvolávající pozorovatelné nepříznivé účinky (NOAEL) (kterou lze použít pro vytvoření bezpečnostních kritérií pro chemickou látku).
Tato zkušební metoda používá orální aplikaci zkušební látky. Jiné typy aplikace (např. kožní nebo inhalační) mohou být vhodnější a mohou si také vyžádat modifikaci doporučovaných postupů. Výběr způsobu aplikace závisí na způsobu expozice člověka a na dostupných toxikologických nebo kinetických informacích.
- Při posuzování a vyhodnocování toxických vlastností chemických látek je velmi důležité zvážit potenciál neurotoxických účinků. Již metoda zkoušení systémové toxicity po opakované dávce obsahuje sledování, která mají odkrýt potenciální neurotoxicitu. Předloženou zkušební metodu lze používat při plánování studie za účelem získání dalších informací o neurotoxických účincích zjištěných při studii systémové toxicity po opakovaných dávkách, nebo pro jejich potvrzení. Z úvah o potenciální neurotoxicitě určitých druhů chemických látek však může vyplynout, že by mohla být vhodněji posouzena pomocí této metody, pokud neexistují údaje o potenciální neurotoxicitě ze studií systémové toxicity po opakovaných dávkách. Tyto úvahy zahrnují například
- 1.2 DEFINICE
Nepříznivý účinek: je jakákoliv změna spojená s aplikací, která snižuje schopnost organismu přežít, rozmnožovat se nebo se přizpůsobit prostředí.
Neurotoxicita: je nepříznivá změna struktury nebo funkce nervového systému, která je výsledkem expozice chemickému, biologickému nebo fyzikálnímu činiteli.
Neurotoxické agens: je jakýkoliv chemický, biologický nebo fyzikální činitel, který má neurotoxický potenciál.
- 1.3 PRINCIP ZKUŠEBNÍ METODY
Zkoušená chemická látka se podává orálně v různých dávkách několika skupinám pokusných hlodavců. Obvykle se vyžaduje podávání opakovaných dávek a dávkovací režim může být buď 28 denní, nebo subchronický (90 dnů), nebo chronický (1 rok nebo déle). Postupy stanovené v této zkušební metodě lze použít i při studii akutní neurotoxicity. Pokusná zvířata jsou testována za účelem zjištění nebo charakterizace behaviorálních nebo neurologických odchylek. Během každého pozorovacího období se hodnotí řada znaků chování, které by mohly být ovlivněny neurotoxickými látkami. Na konci zkoušky se u podskupiny pokusných zvířat obou pohlaví z každé skupiny provede perfuze in situ a připraví se a vyšetří řezy mozku, míchy a periferních nervů.
Pokud se zkouška provádí jako samostatná zkouška pro vyšetření neurotoxicity nebo charakterizaci neurotoxických účinků, lze pokusná zvířata z každé skupiny, která nebyla použitá k perfuzi a k následnému histopatologickému vyšetření (viz tabulka 12), použít ke specifickým neurobehaviorálním, neuropatologickým, neurochemickým nebo elektrofyziologickým vyšetřením, která mohou doplnit údaje získané ze standardních vyšetření vyžadovaných v této metodě7a). Tyto doplňující postupy mohou být zvláště užitečné tehdy, jestliže empirická pozorování nebo předpokládané účinky naznačují specifický typ nebo cílovou strukturu neurotoxicity chemické látky. Zbývající pokusná zvířata lze případně použít k některým jiným hodnocením, jako jsou např. hodnocení požadovaná ve zkušebních metodách u studií toxicity po opakovaných dávkách na hlodavcích.
Pokud se postupy této zkušební metody kombinují s postupy z jiných zkušebních metod, je nezbytný dostatečný počet pokusných zvířat, aby byly splněny požadavky pro pozorování v obou studiích.
- 1.4 POPIS ZKUŠEBNÍ METODY
- 1.4.1 Výběr živočišných druhů
Upřednostňovaným druhem hlodavce je potkan, i když lze po odpovídajícím zdůvodnění použít i jiné druhy hlodavců. Použity by měly být běžně používané laboratorní kmeny mladých zdravých dospělých pokusných zvířat. Samice musí být nullipary a nesmějí být březí. Podávání látky by mělo začít co nejdříve po odstavení, nejlépe když pokusná zvířata dosáhnou stáří šesti týdnů a v každém případě dříve, než dosáhnou stáří devíti týdnů. Pokud se však tato zkouška kombinuje s dalšími zkouškami, je možné, že požadavky týkající se stáří pokusných zvířat budou vyžadovat určité změny. Na začátku studie by měl být u používaných pokusných zvířat jen minimální rozptyl hmotnosti a neměl by překročit 20 % průměrné hmotnosti u jednotlivých pohlaví. Pokud se před dlouhodobou studií provádí orientační krátkodobá studie toxicity po opakovaných dávkách, je třeba u obou studií použít pokusná zvířata ze stejných kmenů a stejného zdroje.
- 1.4.2 Podmínky chovu a krmení
Teplota ve zkušební místnosti pro pokusná zvířata by měla být (22 ± 3) °C. Relativní vlhkost by měla být alespoň 30 %, neměla by však překročit 70 % během čištění místnosti a cílem je hodnota 50 - 60 %. Osvětlení by mělo být umělé, mělo by se střídat 12 h světla a 12 h tmy, není-li v chovné místnosti denní světlo. Náhlé hlasité zvuky je třeba omezit na minimum. Ke krmení by se mělo používat obvyklé krmivo určené pro pokusná zvířata od registrovaného výrobce s neomezeným přísunem pitné vody. Na výběr krmiva může mít vliv nutnost zajistit vhodnou přísadu pro zkoušenou látku, je-li látka podávána touto metodou. Pokusná zvířata lze chovat jednotlivě, anebo je lze umístit v klecích v malých skupinkách tvořených pokusnými zvířaty stejného pohlaví v souladu s příslušným právním předpisem,10) pokud není stanoveno projektem pokusů jinak.
- 1.4.3 Příprava pokusných zvířat
Pokusná zvířata jsou vybrána s ohledem na druh, pohlaví a stáří v souladu s ustanovením § 15 zvláštního právního předpisu10) a označena tak, aby byla možná identifikace jednotlivých pokusných zvířat. Dobu navykání stanoví § 10 zvláštního právního předpisu10). Pokusná zvířata by měla být náhodně rozdělena do kontrolních a experimentálních skupin. Klece by měly být uspořádány tak, aby byl vliv umístění klecí minimalizován. Jednotlivá pokusná zvířata se jednoznačně identifikují a umístí se do klecí nejméně pět dnů před začátkem studie, aby si mohla zvyknout na laboratorní podmínky.
- 1.4.4 Způsob aplikace a příprava dávek
V této zkušební metodě se jedná konkrétně o orální způsob aplikace zkoušené látky. Orální aplikaci lze provádět prostřednictvím žaludeční sondy, krmiva, pitné vody nebo tobolek. Použít lze i jiné způsoby aplikace (např. kožní nebo inhalační), které si mohou vyžádat modifikaci doporučených postupů. Výběr způsobu aplikace závisí na typu expozice člověka a na dostupných toxikologických nebo kinetických informacích. Je třeba uvést důvody pro výběr způsobu aplikace a odpovídající modifikace postupů v rámci této zkušební metody.
Zkoušená látka se podle potřeby rozpustí nebo suspenduje ve vhodném vehikulu. Je-li to možné, doporučuje se zvážit použití vodného roztoku/suspense, potom použití roztoku/emulze v oleji (např. v kukuřičném oleji) a nakonec roztoku/suspenze v jiném vehikulu. Je třeba znát toxikologické charakteristiky vehikula. Kromě toho je třeba věnovat pozornost následujícím typickým znakům vehikula: účinku na absorpci, distribuci, metabolismus nebo retenci zkoušené látky a dále účinku na chemické vlastnosti zkoušené látky, které mohou pozměnit její toxické charakteristiky, a účinku na spotřebu krmiva nebo vody anebo nutriční stav pokusných zvířat.
- 1.4.1 Výběr živočišných druhů
- 1.5 POSTUPY
- 1.5.1 Počet a pohlaví pokusných zvířat
Pokud se studie provádí jako samostatná studie, je třeba použít v každé dávkové a kontrolní skupině alespoň 20 pokusných zvířat (10 samic a 10 samců) pro vyhodnocení podrobných klinických a funkčních pozorování. Alespoň u pěti samců a pěti samic vybraných z těchto deseti samců a samic je třeba na konci zkoušky provést perfuzi in situ a použít je k podrobnému neurohistopatologickému vyšetření. V případě, kdy jsou v dané dávkové skupině pozorovány příznaky neurotoxických účinků pouze u omezeného počtu pokusných zvířat, je třeba zvážit přiřazení těchto pokusných zvířat k pokusným zvířatům vybraným pro perfuzi. Pokud se studie provádí v kombinaci se studií toxicity po opakovaných dávkách, je třeba použít odpovídající počet pokusných zvířat, aby bylo možné splnit cíle obou studií. Minimální počet pokusných zvířat na skupinu u nejrůznějších kombinací studií je uveden v tabulce 12. Pokud se plánuje utracení ve vložených intervalech nebo vytvoření reparační skupiny ke sledování vratných účinků, perzistence nebo zpožděného výskytu toxických účinků po skončení aplikace, nebo se zvažují dodatečná sledování, je třeba zvýšit počet pokusných zvířat, aby se zajistil dostatečný počet pokusných zvířat požadovaných ke sledování a k histopatologickému vyšetření.
- 1.5.2 Experimentální a kontrolní skupina
Obecně by měly být použity nejméně tři experimentální a jedna kontrolní skupina; pokud se však podle jiných údajů neočekávají žádné účinky po opakovaných dávkách 1 000 mg/kg tělesné hmotnosti na den, může být provedena limitní zkouška. Nejsou-li k dispozici žádné vhodné údaje, může být provedena předběžná studie pro stanovení rozpětí dávek, které mají být použity. S výjimkou aplikace zkoušené látky je třeba s pokusnými zvířaty v kontrolní skupině zacházet naprosto stejným způsobem, jako s pokusnými zvířaty v experimentální skupině. Pokud se při podávání zkoušené látky používá vehikulum, podává se kontrolní skupině v nejvyšším použitém objemu.
- 1.5.3 Kontrola spolehlivosti
Laboratoř provádějící zkoušku by měla předložit údaje prokazující její způsobilost pro uskutečnění zkoušky a citlivost používaných postupů. Takové údaje by měly poskytnout důkaz o schopnosti odhalit a popřípadě kvantifikovat změny v různých ukazatelích doporučených ke sledování, jako jsou např. vegetativní příznaky, reaktivita na smyslové podněty, síla úchopu a motorická aktivita. Informace o chemických látkách, které způsobují různé typy neurotoxických reakcí a které jsou vhodné jako pozitivní kontrolní látky, lze nalézt v literatuře7a). Historické údaje lze použít tehdy, pokud zůstanou stejné základní aspekty experimentálních postupů. Doporučuje se pravidelná aktualizace historických údajů. Nové kontrolní údaje by měly být doplněny tehdy, pokud provádějící laboratoř v průběhu zkoušky změní některý základní prvek provádění zkoušky nebo postupu.
- 1.5.4 Výběr dávky
Úrovně dávek je třeba vybrat s ohledem na předchozí zjištěnou toxicitu a kinetické údaje dostupné pro zkoušenou sloučeninu nebo podobné látky. Nejvyšší úroveň dávky se zvolí tak, aby vyvolala neurotoxické nebo jasné systémové toxické účinky, aby bylo možné prokázat závislost odpovědi na dávkách a úroveň dávky bez pozorovatelného nepříznivého účinku (NOAEL), zvolí se sestupná posloupnost úrovní dávek. V zásadě je třeba stanovit úrovně dávek tak, aby bylo možné odlišit primární toxické účinky na nervový systém od systémové toxicity. Obvykle jsou optimální dva až tři intervaly a často je vhodnější přidání čtvrté zkušební skupiny než používání velkých intervalů mezi jednotlivými dávkami (např. lišících se faktorem 10). Rovněž je třeba vzít v úvahu i odhad úrovně expozice u člověka, je-li k dispozici.
- 1.5.5 Limitní zkouška
Pokud zkouška provedená podle postupů popsaných v této studii při jedné dávce nejméně 1 000 mg/kg tělesné hmotnosti na den nevyvolá pozorovatelné neurotoxické účinky a pokud se na základě údajů o látkách s podobnou strukturou nepředpokládá toxicita, není nezbytné provádět kompletní studii za použití tří úrovní dávek. V některých případech předpokládaná expozice u člověka si vyžádá použití vyšší orální dávky v limitní zkoušce. U dalších způsobů podávání látky, jako je inhalační nebo kožní aplikace, může být maximální dosažitelná úroveň expozice dána fyzikálně-chemickými vlastnostmi zkoušené látky. Při provedení akutní zkoušky orálně by dávka pro limitní zkoušku měla být alespoň 2 000 mg/kg.
- 1.5.6 Aplikace dávek
Zkoušená látka se podává pokusným zvířatům denně, 7 dnů v týdnu, po dobu alespoň 28 dnů. Použití 5 denního dávkovacího režimu nebo kratší expozice je třeba zdůvodnit. Je-li látka podávána prostřednictvím žaludeční sondy, měla by se podávat v jedné dávce pomocí sondy nebo vhodné intubační kanyly. Maximální množství tekutiny, které lze jednorázově podávat, závisí na velikosti pokusného zvířete. Objem by neměl překročit 1 ml/100 g tělesné hmotnosti. V případě vodných roztoků je však možné zvážit i použití až 2 ml/100 g tělesné hmotnosti. Kromě dráždivých nebo žíravých látek, které při vyšších koncentracích obvykle vyvolají prudké účinky, by se měly změny množství zkoušené látky minimalizovat upravením koncentrace, aby se na všech úrovních dávek zajistilo konstantní množství.
U látek podávaných prostřednictvím krmiva nebo pitné vody je velmi důležité zajistit, aby množství použité zkoušené látky neovlivnilo vyváženost běžného krmiva nebo příjmu vody. Je-li zkoušená látka podávána v krmivu, je třeba používat buď konstantní dietní koncentrace (v ppm), nebo konstantní úrovně dávky, pokud jde o tělesnou hmotnost pokusného zvířete. Použití jiné alternativy je třeba zdůvodnit. U látky podávané prostřednictvím žaludeční sondy je třeba dávku podávat každý den přibližně ve stejnou dobu a alespoň jednou týdně je třeba dávku přizpůsobit tak, aby se udržela konstantní úroveň dávky vzhledem k tělesné hmotnosti pokusného zvířete. Provádí-li se studie opakovaného podávání látky jako předběžná studie pro dlouhodobou studii, mělo by být v obou studiích používáno stejné krmivo. Není-li u akutní studie možnost podávání dávky v celku, je třeba podávat dávku po menších částech po dobu, která by neměla překročit 24 h.
- 1.5.1 Počet a pohlaví pokusných zvířat
- 1.6 POZOROVÁNÍ
- 1.6.1 Četnost pozorování a zkoušek
U studií s opakovanou dávkou by doba pozorování měla pokrýt celé dávkovací období. U studií akutní toxicity pozorování pokračuje ještě 14 dnů po skončení aplikace. U pokusných zvířat v satelitních skupinách, která jsou v období po skončení aplikace chována bez expozice, by pozorování mělo pokrýt i toto období.
Pozorování je třeba provádět dostatečně často, aby bylo možné odhalit jakékoli behaviorální nebo neurologické abnormality s co největší pravděpodobností. Pozorování se provádí denně, pokud možno ve stejnou dobu a s přihlédnutím k době očekávaného maxima účinku po podání látky. Četnost klinických pozorování a funkčních zkoušek je shrnuta v tabulce 13. Pokud kinetické nebo jiné údaje získané z předchozích studií naznačují potřebu zvolit časové body pozorování nebo zkoušek nebo období po skončení pozorování, je nutné zvolit takový náhradní plán, na jehož základě lze získat maximální množství informací. Změny plánu je třeba zdůvodnit.
- 1.6.1.1 Pozorování celkového zdravotního stavu a mortality/morbidity
U všech pokusných zvířat se alespoň jednou denně pečlivě kontroluje jejich zdravotní stav a nejméně dvakrát denně se provede prohlídka všech pokusných zvířat za účelem zjištění morbidity a mortality.
- 1.6.1.2 Podrobná klinická pozorování
Podrobná klinická pozorování se provedou u všech pokusných zvířat vybraných k těmto účelům (viz tabulka 12) nejprve před první expozicí (aby bylo možné intraindividuální srovnání) a poté v různých intervalech podle trvání studie (viz tabulka 13). Podrobná klinická pozorování u satelitních zotavovacích skupin se provedou na konci zotavovacího období. Podrobná klinická pozorování se provádějí mimo chovnou klec ve standardním pozorovacím prostoru. Pozorování se pečlivě zaznamenají pomocí systémů hodnocení, které zahrnují kritéria nebo bodovací stupnice pro jednotlivá měření v rámci pozorování. Používaná kritéria nebo stupnice musí být explicitně definovány zkušební laboratoří. Je třeba dbát na to, aby byly rozdíly ve zkušebních podmínkách co nejmenší (a nesouvisely systematicky s aplikací) a aby vyšetření prováděly osoby, které nejsou informovány o skupině, do které pokusné zvíře patří.
Doporučuje se provádět pozorování strukturovaně, přičemž se u každého pokusného zvířete při každém pozorování systematicky používají jasně definovaná kritéria (včetně definice normálního „rozpětí“). „Normální rozpětí“ je třeba dostatečně zdokumentovat. Všechny pozorované příznaky se zaznamenají. Je-li to možné, zaznamená se rovněž závažnost pozorovaných příznaků. Klinická pozorování zahrnují kromě změny kůže, srsti, očí a sliznic, výskyt sekretů a exkretů a autonomních funkcí (slzení, zježení srsti, velikost zornic, nezvyklý průběh dýchání nebo dýchání ústy, nezvyklé příznaky močení nebo defekace a zbarvení moči).
- 1.6.1.1 Pozorování celkového zdravotního stavu a mortality/morbidity
- 1.6.1 Četnost pozorování a zkoušek
- 1.1 ÚVOD