1. 4.1.1. každého in vitro diagnostika podle bodu 5 této přílohy nebo
  2. 4.1.2. vybraných statisticky podle bodu 6 této přílohy.

    Při statistickém ověřování podle bodu 6 této přílohy notifikovaná osoba musí rozhodnout, zda musí být použity statistické postupy pro průběžnou kontrolu šarží, nebo pro kontrolu samostatné šarže.Toto rozhodnutí musí být učiněno po projednání s výrobcem. Pokud provedení přezkoumání a zkoušek na statistickém podkladě nepřipadá v úvahu, přezkoumání a zkoušky mohou být provedeny náhodně za předpokladu, že takovýto postup společně s opatřeními přijatými v souladu s bodem 2.2. této přílohy zajišťuje rovnocennou úroveň shody.

  1. 5. Ověřování přezkoumáním a zkouškami každého in vitro diagnostika.
    1. Notifikovaná osoba
    2. 5.1. zkouší každé in vitro diagnostikum individuálně, za účelem ověření shody každého in vitro diagnostika s typem popsaným v certifikátu ES přezkoušení typu a s požadavky, které se na ně vztahují z tohoto nařízení. Notifikovaná osoba provádí odpovídající zkoušky stanovené v příslušné harmonizované normě (harmonizovaných normách) v souladu s § 4 a v případě potřeby provádí ekvivalentní zkoušky,
    3. 5.2. umístí nebo nechá umístit na každé schválené in vitro diagnostikum své identifikační číslo a vypracuje písemný certifikát shody vztahující se k provedeným zkouškám.
  1. 6. Statistické ověřování
    1. 6.1. výrobce předloží vyrobená in vitro diagnostika ve stejnorodých výrobních dávkách (šaržích),
    2. 6.2. notifikovaná osoba odebere z každé výrobní dávky (šarže) jeden nebo více náhodně vybraných vzorků. In vitro diagnostika, která tvoří tento vzorek, se zkoumají a podrobí se příslušným zkouškám stanoveným v odpovídající harmonizované normě, popřípadě (harmonizovaných normách) podle § 4 nebo ekvivalentním zkouškám, aby byla ověřena shoda in vitro diagnostik s typem popsaným v certifikátu ES přezkoušení typu a s požadavky tohoto nařízení, které se na ně vztahují, aby mohlo být rozhodnuto o přijetí výrobní dávky (šarže).
    3. 6.3. Statistická kontrola in vitro diagnostik vychází z vlastností, popřípadě variant odběrových schémat s provozními vlastnostmi, které zajišťují vysokou úroveň bezpečnosti a funkční způsobilosti podle současného stavu vědy a techniky. Plán odběru vzorků se stanoví v souladu s harmonizovanými normami podle ustanovení § 4 a se zřetelem ke specifické povaze příslušných in vitro diagnostik.
    4. 6.4. Jestliže notifikovaná osoba výrobní dávku (šarži) převezme, umístí nebo nechá umístit na každé in vitro diagnostikum své identifikační číslo a vypracuje písemný certifikát o shodě s odvoláním na provedené zkoušky. Všechna in vitro diagnostika z výrobní dávky ( šarže) mohou být uvedena na trh s výjimkou těch, jež nevyhověla.

      Jestliže notifikovaná osoba vyhodnotí výrobní dávku (šarži) jako nevyhovující, učiní přiměřená opatření, aby zabránila uvedení šarže na trh. V případě opakovaného odmítnutí převzetí výrobní dávky (šarže) může notifikovaná osoba statistické ověřování pozastavit.

      Výrobce může na zodpovědnost notifikované osoby připojit na in vitro diagnostikum jeho identifikační číslo již v průběhu výrobního procesu.

Příloha č. 7

k nařízení vlády č. 453/2004 Sb.

ES PROHLÁŠENÍ SHODĚ

( Zabezpečení jakosti výroby)

  1. 1. Výrobce zajišťuje uplatňování systému jakosti, schváleného pro výrobu daných in vitro diagnostik, a provádí výstupní kontrolu podle bodu 3 této přílohy.

    Výrobce podléhá dozoru podle bodu 4 této přílohy.

    ES prohlášení o shodě je součástí postupu, kterým výrobce, plnící závazky podle tohoto bodu, zajišťuje a prohlašuje, že příslušná in vitro diagnostika odpovídají typu popsanému v certifikátu ES přezkoušení typu a že jsou v souladu s ustanoveními tohoto nařízení, které se na ně vztahují.

  1. 2. Výrobce
    1. 2.1. opatřuje in vitro diagnostika označením CE v souladu s § 9 a
    2. 2.2. vypracuje prohlášení o shodě.
  1. 3. Systém jakosti.
    1. 3.1. Výrobce předkládá notifikované osobě žádost o zhodnocení svého systému jakosti. Žádost musí obsahovat
      1. 3.1.1. jméno, popřípadě jména a příjmení výrobce, adresu jeho bydliště a místa (míst) podnikání, jestliže výrobcem je fyzická osoba; název nebo obchodní firmu, adresu sídla, jestliže výrobcem je právnická osoba,
      2. 3.1.2. dokumentaci a závazky uvedené v bodě 3.1. přílohy č. 4 k tomuto nařízení a
      3. 3.1.3. technickou dokumentaci vztahující se ke schváleným typům a kopii certifikátu ES přezkoušení typu.
    1. 3.2. Uplatnění systému jakosti musí zajistit, že vyrobená in vitro diagnostika odpovídají typu popsanému v certifikátu ES přezkoušení typu.Všechny prvky, požadavky a postupy přijaté výrobcem pro jeho systém jakosti musí být dokumentovány systematickým a uspořádaným způsobem ve formě písemných vyjádření zásad a postupů. Tato dokumentace systému jakosti musí umožnit jednotný výklad zásad jakosti a postupů, jako jsou programy jakosti, plány, příručky a záznamy.
      1. Dokumentace musí obsahovat zejména odpovídající popis
      2. 3.2.1. cílů jakosti u výrobce,
      3. 3.2.2. organizace výrobce, zejména
        1. 3.2.2.1. organizačních struktur, zodpovědnosti vedoucích zaměstnanců jejich pravomocí ve vztahu k jakosti návrhu a výrobě in vitro diagnostika,
        2. 3.2.2.2. metod sledování účinnosti systému jakosti a zejména jeho schopnosti dosáhnout požadované jakosti návrhu a in vitro diagnostika, včetně kontroly in vitro diagnostik, které požadované jakosti nedosáhnou,
      1. 3.2.3. techniky kontrol a zajištění jakosti ve stadiu výroby, zejména
        1. 3.2.3.1. postupy a procesy, které budou použity, zejména pokud jde o sterilizaci,
        2. 3.2.3.2. postupy hodnocení dodavatelů,
        3. 3.2.3.3. postupy identifikace in vitro diagnostika vyhotovené, uchovávané a aktualizované ve všech stadiích výroby na základě výkresů, specifikací a dalších souvisejících dokumentů,
      1. 3.2.4. příslušné testy a zkoušky, které budou používány před výrobou, během výroby a po výrobě, jejich četnost provádění a použitá zkušební zařízení. Zpětně musí být možné přiměřeným způsobem vysledovat správnost kalibrace zkušebních zařízení.
    1. 3.3. Notifikovaná osoba
      1. 3.3.1. provádí audity systému jakosti výroby, za účelem zjištění, zda systém jakosti výroby vyhovuje požadavkům podle bodu 3.2. této přílohy. Shoda s těmito požadavky se předpokládá u systémů jakosti výroby, ve kterých se používají odpovídající harmonizované normy.
      2. 3.3.2. Tým provádějící hodnocení systému jakosti výroby musí mít zkušenosti s hodnoceními příslušné technologie. Postup hodnocení zahrnuje prohlídku provozních prostor výrobce a v oprávněných případech i kontrolu výrobních postupů v provozních prostorech dodavatelů, popřípadě subdodavatelů výrobce.
      3. 3.3.3. Po provedení auditu systému jakosti výroby notifikovaná osoba oznámí výrobci nebo jeho zmocněnému zástupci rozhodnutí, které musí obsahovat závěry kontroly a odůvodněné zhodnocení.
    1. 3.4. Výrobce informuje notifikovanou osobu, která schválila systém jakosti výroby, o záměru podstatně změnit tento systém.

      Notifikovaná osoba zhodnotí navrhované změny a ověří, zda takto změněný systém jakosti výroby ještě vyhovuje požadavkům podle bodu 3.2 této přílohy. Výrobci oznámí své rozhodnutí, které musí obsahovat závěry kontroly a odůvodněné zhodnocení.

  1. 4. Dozor.

    Při dozoru se postupuje podle bodu 5 přílohy č. 4 k tomuto nařízení.

  1. 5. Ověřování vyrobených in vitro diagnostik uvedených v seznamu A přílohy č. 2 k tomuto nařízení.
    1. 5.1. V případě in vitro diagnostik uvedených v seznamu A přílohy č. 2 k tomuto nařízení, výrobce bezodkladně poskytne notifikované osobě po uzavření kontrolních šetření příslušné záznamy o zkouškách provedených na vyrobených in vitro diagnosticích nebo na každé výrobní dávce (šarži) in vitro diagnostik. Dále výrobce poskytne notifikované osobě vzorky vyrobených in vitro diagnostik nebo výrobních dávek (šarží) in vitro diagnostik v souladu s předem dohodnutými podmínkami a postupy.
    2. 5.2. Výrobce může uvést in vitro diagnostika na trh, pokud notifikovaná osoba v dohodnuté časové lhůtě, ale ne delší než 30 dní po převzetí vzorků, nesdělí výrobci jiné rozhodnutí, obsahující zejména jakoukoliv podmínku platnosti vydaných certifikátů.
Příloha č. 8

k nařízení vlády č. 453/2004 Sb.

PROHLÁŠENÍ A POSTUPY TÝKAJÍCÍ SE IN VITRO DIAGNOSTIK PRO HODNOCENI FUNKČNÍ ZPŮSOBILOSTI

  1. 1. Výrobce nebo jeho zplnomocněný zástupce vyhotoví k in vitro diagnostikům pro hodnocení funkční způsobilosti prohlášení obsahující údaje podle bodu 2 této přílohy a zajistí splnění příslušných ustanovení podle tohoto nařízení.
  2. 2. Prohlášení musí obsahovat
    1. 2.1. údaje umožňující identifikaci příslušných in vitro diagnostik,
    2. 2.2. plán hodnocení uvádějící zejména účel, vědecké a technické nebo zdravotnické důvody, rozsah hodnocení a počet in vitro diagnostik, jichž se týká,
    3. 2.3. seznam laboratoří nebo jiných osob podílejících se na hodnotící studii,
    4. 2.4. datum zahájení a plánované trvání hodnocení a místo a počet zúčastněných subjektů hodnocení (neodborníků) v případě in vitro diagnostik pro sebetestování,
    5. 2.5. prohlášení, že dotyčné in vitro diagnostikum je ve shodě s požadavky tohoto nařízení, kromě hodnocených aspektů a aspektů specificky uvedených v prohlášení, a že byla učiněna všechna předběžná opatření k ochraně zdraví a bezpečnosti uživatelů.
  1. 3. Výrobce zpřístupňuje příslušným úřadům dokumentaci umožňující porozumět návrhu, výrobě a funkční způsobilosti in vitro diagnostika, včetně očekávané funkční způsobilosti, aby bylo možné zhodnocení souladu in vitro diagnostik s požadavky tohoto nařízení. Tato dokumentace musí být uchovávána po dobu alespoň 5 let po skončení hodnocení funkční způsobilosti.

    Výrobce provádí nezbytná opatření nutná k tomu, aby výrobní proces zajišťoval, že vyrobená in vitro diagnostika jsou ve shodě s dokumentací zmíněnou v prvním odstavci.

  1. 4. Ustanovení o oznámení podle § 11 se vztahuje na in vitro diagnostika určená pro hodnocení funkční způsobilosti.

Příloha č. 9

k nařízení vlády č. 453/2004 Sb.

ZÁKLADNÍ KRITÉRIA PRO NOTIFIKOVANÉ OSOBY

  1. Pro udělení autorizace se použijí následující kritéria:
    1. 1. notifikovaná osoba a osoby, které jsou členy jejích statutárních či jiných orgánů, zaměstnanci notifikované osoby, popřípadě osoby, které na smluvním základě jsou zodpovědní za hodnotící a ověřovací činnosti uvedené v přílohách č. 3 až 7 k tomuto nařízení (dále jen „hodnocení a ověřování“), nesmějí
      1. 1.1. být konstruktérem, výrobcem, dodavatelem ani servisním pracovníkem nebo uživatelem hodnocených a ověřovaných in vitro diagnostik,
      2. 1.2. být ani zmocněným zástupcem osoby uvedené v bodu 1 této přílohy,
      3. 1.3. podílet se přímo na návrhu, konstrukci, prodeji a údržbě in vitro diagnostik ani zastupovat strany zúčastněné na těchto činnostech.

        Možnost výměny technických informací mezi výrobcem a notifikovanou osobou není předchozí částí bodu 1 této přílohy, dotčena,

    1. 2. notifikovaná osoba, její zaměstnanci, popřípadě osoby, které na smluvním základě provádějí hodnocení a ověřování s nejvyšším stupněm profesionální péče a potřebné způsobilosti v oblasti in vitro diagnostik, nesmějí být pod vlivem jakýchkoliv nátlaků a stimulů, zejména finančních, které by mohly ovlivnit jejich úsudek nebo výsledky kontrolní činnosti, zejména pochází-li tyto od osob nebo skupin osob, které mají zájem na výsledcích hodnocení a ověřování,
    2. 3. notifikovaná osoba
      1. 3.1. při smluvním zajišťování specifických úkolů spojených s hodnocením a ověřováním skutečností se ujistí, že subdodavatel vyhovuje ustanovením tohoto nařízení,
      2. 3.2. uchová pro potřebu příslušných úřadů nebo orgánů potřebné dokumenty, které hodnotí kvalifikaci subdodavatele a práci, kterou vykonal podle tohoto nařízení,
      3. 3.3. je schopna vykonávat všechny úkoly, které jsou jí určeny podle jedné z příloh č. 3 až 7 k tomuto nařízení, a pro které byla ustanovena, a to buď sama, nebo je dát provést na svou odpovědnost,
      4. 3.4. má k dispozici nezbytný personál a vlastní potřebná vybavení, která jí umožní řádně plnit technické i administrativní úkoly uložené pro hodnocení a ověřování. Jedná se zejména o dostupnost dostatečného vědeckého personálního zázemí s dostatečnými zkušenostmi a znalostmi potřebnými k hodnocení biologické a funkční způsobilosti in vitro diagnostik, pro která byla autorizována, s ohledem na požadavky tohoto nařízení a zejména na požadavky přílohy č. 1 k tomuto nařízení,
      5. 3.5. má přístup k zařízením potřebným pro požadovaná ověření,
    1. 4. zaměstnanci notifikované osoby, popřípadě osoby, které na smluvním základě jsou odpovědní za hodnocení a ověřování musí mít
      1. 4.1. řádnou odbornou kvalifikaci ve všech hodnotících a ověřovacích postupech, v rámci a rozsahu udělené autorizace,
      2. 4.2. uspokojivé znalosti pravidel kontrolních postupů, které provádějí, a přiměřené zkušenosti s touto činností,
      3. 4.3. schopnosti potřebné k vyhotovování certifikátů, záznamů a zpráv prokazujících, že kontrolní postupy byly provedeny,
    1. 5. odměny zaměstnanců notifikované osoby a popřípadě osob, které na smluvním základě odpovídají za hodnocení a ověřování nesmějí být závislé na počtu provedených kontrol ani jejich výsledcích,
    2. 6. povinnost notifikované osoby uzavřít smlouvu o pojištění odpovědnosti za škodu stanoví zvláštní právní předpis,27)
    3. 7. povinnost osob uvedených v této příloze, zachovávat mlčenlivost o skutečnostech, o nichž se dozvídají při činnostech notifikované osoby stanoví zvláštní právní předpis.28)

Příloha č. 10

k nařízení vlády č. 453/2004 Sb.

SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA

  1. 1. OBLAST PŮSOBNOSTI
    1. Tyto společné technické specifikace se vztahují na in vitro diagnostika uvedená v seznamu A přílohy č. 2 k tomuto nařízení:
      1. 1.1. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů, pro stanovení krevních skupin: systém ABO, Rh (C, c, D, E, e) Kell(K),
      2. 1.2. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů, pro detekci, potvrzení a kvantifikaci markerů (ukazatelů) HIV infekce (HIV 1 a 2), HTLV I a II, a hepatitidy B, C a D v lidských vzorcích.
  1. 2. DEFINICE
    1. Pro účely této přílohy se rozumí

      Diagnostickou citlivostí pravděpodobnost, že in vitro diagnostikum vykazuje v přítomnosti cílového markeru pozitivní výsledek.

      Pravdivě pozitivním vzorkem vzorek, o kterém je známo, že je pro cílový marker pozitivní a in vitro diagnostikem správně klasifikovaný.

      Nesprávně negativním vzorkem vzorek, o kterém je známo, že je pro cílový marker pozitivní a in vitro diagnostikem nesprávně klasifikovaný.

      Specificitou (diagnostickou) pravděpodobnost, že in vitro diagnostikum vykazuje v nepřítomnosti cílového markeru negativní výsledek.

      Nesprávně pozitivním vzorkem vzorek, o kterém je známo, že je pro cílový marker negativní a in vitro diagnostikem nesprávně klasifikovaný.

      Pravdivě negativním vzorkem vzorek, o kterém je známo, že je pro cílový marker negativní a in vitro diagnostikem správně klasifikovaný.

      Analytickou citlivostí se vyjadřuje v kontextu společných technických specifikací jako detekční limit, tedy nejmenší množství cílového markeru, které může být přesně zjištěno.

      Analytickou specificitou schopnost metody určit výhradně cílový marker.

      Technikou amplifikace nukleových kyselin testy detekce, popřípadě kvantifikace nukleových kyselin buď zmnožováním cílové sekvence, zesilováním signálu nebo hybridizací (dále jen „NAT“).

      Rychlým testem testy, které mohou být použity pouze jednorázově nebo v malých sériích a které byly navrženy k tomu, aby poskytly rychlé výsledky při testování v blízkosti pacientů.

      Robustností analytického postupu míra jeho schopnosti zůstat neovlivněn malými, ale záměrnými odchylkami parametrů metody a poskytuje údaje o jeho spolehlivosti při normálním používání.

      Četností selhání celého systému frekvence selhání, pokud je celý proces prováděn ve shodě s pokyny výrobce.

  1. 3. SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA DEFINOVANÁ V SEZNAMU A PŘÍLOHY Č. 2 K TOMUTO NAŘÍZENÍ
    1. 3.1. Společné technické specifikace pro ověřování funkční způsobilosti činidel a výsledků reakcí činidel pro detekci, potvrzení a kvantifikaci markerů HIV infekce (HIV 1 a 2), HTLV I a II, a hepatitidy B, C a D v lidských vzorcích:

      OBECNÉ ZÁSADY

      1. 3.1.1. In vitro diagnostika pro detekci virové infekce uvedená na trh k použití buď jako screeningové (zjišťovací), popřípadě jako diagnostické testy musí splňovat tytéž požadavky na citlivost a specificitu (viz tabulka 1).
      2. 3.1.2. In vitro diagnostika určená výrobcem k testování tělních tekutin jiných než sérum nebo plazma, například moči, slin, musí splňovat tytéž požadavky společných technických specifikací na citlivost a specificitu jako testy pro sérum nebo plazmu. Při ověřování funkční způsobilosti se musí testovat vzorky z týchž jedinců jak v testech, které mají být schváleny, tak v příslušných testech pro sérum nebo plazmu.
      3. 3.1.3. In vitro diagnostika určená výrobcem k sebetestování, musí splňovat tytéž požadavky společných technických specifikací na citlivost a specificitu jako příslušná in vitro diagnostika pro profesionální použití. Odpovídající části ověřování funkční způsobilosti musí být prováděny (nebo opakovány) vhodnými laickými uživateli, aby byla validována funkčnost in vitro diagnostika a pokyny pro použití.
      4. 3.1.4. Veškerá ověřování funkční způsobilosti se provádějí přímým srovnáním se zavedeným in vitro diagnostikem s přijatelnou funkční způsobilostí. Pokud již byl pro in vitro diagnostikum zaveden systém opatřování označením CE, musí být in vitro diagnostikum užité pro srovnání opatřeno označením CE, pokud je v době ověřování funkční způsobilosti na trhu.
      5. 3.1.5. Pokud se v části ověřování funkční způsobilosti vyskytnou rozdílné výsledky, musí být tyto rozdíly pokud možno vyjasněny, například
        1. 3.1.5.1. ověřením odlišného vzorku v dalších testovacích systémech,
        2. 3.1.5.2. použitím alternativní metody nebo alternativního markeru,
        3. 3.1.5.3. přezkoumáním klinického stavu a diagnózy pacienta, a testováním následných vzorků.
      1. 3.1.6. Ověřování funkční způsobilosti se provádí na populaci ekvivalentní evropské populaci.
      2. 3.1.7. Pozitivní vzorky použité při ověřování funkční způsobilosti se vybírají tak, aby odrážely různá stadia příslušné nemoci (příslušných nemocí), různé typy například protilátek, genotypy, různé subtypy.
      3. 3.1.8. U in vitro diagnostik k vyšetření krve (s výjimkou testů HBsAg) musí in vitro diagnostikum, které má být opatřeno označením CE (tabulka 1), identifikovány všechny pravdivě pozitivní vzorky jako pozitivní. U testů HBsAg musí být celková funkční způsobilost nového in vitro diagnostika minimálně rovnocenná funkční způsobilosti zavedeného in vitro diagnostika (viz bod 3.1.4). Citlivost diagnostického testu během rané fáze infekce (sérokonverze) musí odpovídat současnému stavu vědeckých poznatků. Ať již je další testování týchž nebo dalších sérokonverzních panelů prováděno notifikovanou osobou, nebo výrobcem, musí výsledky potvrdit výchozí údaje ověřování funkční způsobilosti (viz tabulka 1).
      4. 3.1.9. Negativní vzorky použité při ověřování funkční způsobilosti musí být stanoveny tak, aby odrážely cílovou populaci, pro kterou je test určen, například dárce krve, hospitalizované pacienty a těhotné ženy.
      5. 3.1.10. Při ověřování funkční způsobilosti screeningových testů (tabulka 1) musí být zkoumána populace dárců krve nejméně ze dvou transfúzních stanic a musí se jednat o po sobě následující odběry krve, aniž by ze zkoumání byli vyloučeni prvodárci.
      6. 3.1.11. In vitro diagnostika musí mít při použití darované krve specificitu nejméně 99,5 %, pokud není v připojených tabulkách uvedeno jinak. Specificita se vypočte na základě frekvence opakovaně falešně pozitivních výsledků u dárců krve negativních na cílový marker.
      7. 3.1.12. V rámci ověřování funkční způsobilosti musí být in vitro diagnostika ověřena tak, aby byl zjištěn účinek potenciálně rušivých látek. Které potenciálně rušivé látky mají být hodnoceny, závisí do určité míry na složení činidla a uspořádání testu. Identifikace potenciálně rušivých látek je součástí analýzy rizik požadované v základních požadavcích pro každé nové in vitro diagnostikum; mohou k nim patřit například
        1. 3.1.12.1. vzorky představující související infekce,
        2. 3.1.12.2. vzorky pocházející od žen, které byly těhotné více než jednou (multipara), nebo od pacientů s pozitivním revmatoidním faktorem,
        3. 3.1.12.3. u rekombinantních antigenů lidské protilátky vůči komponentům expresního systému, například proti E-coli nebo proti kvasinkovým antigenům.
      1. 3.1.13. U in vitro diagnostik určených výrobcem k použití se sérem a plazmou musí ověřování funkční způsobilosti prokázat ekvivalenci séra a plazmy. Musí být prokázána minimálně pro 50 odběrů krve krevních dárců.
      2. 3.1.14. U in vitro diagnostik určených k použití s plazmou musí ověřování funkční způsobilosti prokázat funkční způsobilost in vitro diagnostika při použití všech antikoagulantních látek, které výrobce určuje k použití s in vitro diagnostikem. Musí být prokázána minimálně pro 50 odběrů krve krevních dárců.
      3. 3.1.15. V rámci požadované analýzy rizik musí být četnost selhání celého systému vedoucí k falešně negativním výsledkům stanovena v opakovaných testech na nízko pozitivních vzorcích.
    1. 3.2. Doplňkové požadavky na NAT

      Kritéria ověřování funkční způsobilosti pro testy NAT jsou uvedena v tabulce 2.

      1. 3.2.1. U testů amplifikace cílových sekvencí musí kontrola funkčnosti každého zkušebního vzorku (vnitřní kontrola) odrážet současný stav vědeckých poznatků. Taková kontrola by měla být pokud možno prováděna během celého procesu, při extrakci, amplifikaci, popřípadě hybridizaci a detekci.
      2. 3.2.2. Analytická citlivost nebo mez detekce pro testy NAT musí být vyjádřeny 95% hraniční pozitivní hodnotou (cut-off). Tato hodnota odpovídá koncentraci analytu v případě, že 95 % testů po sériových ředěních mezinárodního referenčního materiálu, například standardu Světové zdravotnické organizace nebo kalibrovaných referenčních materiálů, vykazuje pozitivní výsledky.
      3. 3.2.3. Detekce genotypu musí být prokázána vhodnou validací primeru nebo sondy a musí být rovněž validována testováním vzorků se stanoveným genotypem.
      4. 3.2.4. Výsledky kvantitativních zkoušek NAT musí být možné vztáhnout k mezinárodním standardům nebo ke kalibrovaným referenčním materiálům, pokud jsou k dispozici, a musí být vyjádřeny v mezinárodních jednotkách užívaných ve specifické oblasti použití.
      5. 3.2.5. Testy NAT mohou být použity k detekci viru nebo vzorků negativních na protilátky, tj. vzorků odebraných před sérokonverzí. Viry v imunokomplexech se mohou chovat ve srovnání s volnými viry odlišně, například v průběhu centrifugace. Proto je důležité, aby byly do zkoušek robustnosti zařazeny vzorky negativní na protilátky (vzorky odebrané před sérokonverzí).
      6. 3.2.6. Pro zjištění potenciálního přenosu se musí během zkoušek robustnosti provést minimálně pět řad testů střídavě s vysoce pozitivními a negativními vzorky. Vysoce pozitivní vzorky musí obsahovat vzorky s přirozeně se vyskytujícími vysokými titry viru.
      7. 3.2.7. Četnost selhání celého systému vedoucích k falešně negativním výsledkům musí být určena testováním slabě pozitivních vzorků. Slabě pozitivní vzorky musí obsahovat viry v koncentraci ekvivalentní trojnásobku hodnoty 95% hraniční pozitivní koncentrace virů.
    1. 3.3. Společné technické specifikace pro kontrolu uvolňování šarží u výrobce týkající se činidel a výsledků reakcí činidel pro detekci, potvrzení a kvantifikace ukazatelů HIV infekce (HIV 1 a 2), HTLV I a lI, a hepatitidy v lidských vzorcích B, C a D (pouze imunologické testy):
      1. 3.3.1. Kritéria uvolnění šarží u výrobce musí zajistit, aby každá šarže důsledně identifikovala příslušné antigeny, epitopy a protilátky.
      2. 3.3.2. Kontrola uvolňování šarží u výrobce musí obsahovat nejméně 100 vzorků negativních na příslušný analyt.
    1. 3.4. Společné technické specifikace pro ověřování funkční způsobilosti činidel a výsledků reakcí činidel pro stanovení krevních skupin: systém ABO, Rh (C, c, D, E, e) Kell(K)

      Kritéria pro ověřování funkční způsobilosti činidel a výsledků reakcí činidel pro stanovení krevních skupin: systém ABO, Rh (C, c, D, E, e) anti-Kell jsou uvedena v tabulce 9.

      1. 3.4.1. Veškerá ověřování funkční způsobilosti se provádějí přímým srovnáním se zavedeným in vitro diagnostikem s přijatelnou funkční způsobilostí. Pokud již byl pro in vitro diagnostikum zaveden systém opatřování označením CE, musí být in vitro diagnostikum užité pro srovnání opatřeno označením CE, pokud je v době ověřování funkční způsobilosti na trhu.
      2. 3.4.2. Pokud se v části ověřování vyskytnou rozdílné výsledky, musí být tyto rozdíly pokud možno vyjasněny, například
        1. 3.4.2.1. ověřením odlišného vzorku v dalších testovacích systémech,
        2. 3.4.2.2. použitím alternativní metody.
      1. 3.4.3. Ověřování funkční způsobilosti se provádí na populaci ekvivalentní evropské populaci.
      2. 3.4.4. Pozitivní vzorky použité při ověřování funkční způsobilosti se vybírají tak, aby odrážely proměnlivou a slabou expresi antigenu.
      3. 3.4.5. V rámci ověřování funkční způsobilosti musí být in vitro diagnostika ověřována tak, aby byl zjištěn účinek potenciálních rušivých látek. Které potenciální rušivé látky mají být hodnoceny, závisí do určité míry na složení činidla a uspořádání testu. Identifikace potenciálních rušivých látek je součástí analýzy rizik požadované v základních požadavcích pro každé nové in vitro diagnostikum.
      4. 3.4.6. U in vitro diagnostik zamýšlených k použití s plazmou musí ověřování funkční způsobilosti prokázat funkční způsobilost in vitro diagnostika při použití všech antikoagulantních látek, které výrobce určí k použití s in vitro diagnostikem. Musí být prokázána minimálně pro 50 odběrů krve krevních dárců.
    1. 3.5. Společné technické specifikace pro kontrolu uvolňování šarží u výrobce týkající se činidel a výsledků reakcí činidel pro stanovení krevních skupin: systém ABO, Rh (C, c, D, E, e) Kell(K)
      1. 3.5.1. Kritéria pro uvolňování šarží u výrobce musí zajistit, aby každá šarže důsledně identifikovala příslušné antigeny, epitopy a protilátky.
      2. 3.5.2. Požadavky na kontrolu uvolňování šarží u výrobce jsou uvedeny v tabulce 10.

        Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc
        Anti-HIV 1/2Anti-HTLV I/IIAnti-HCVHBsAgAnti-HBc
        Diagnostická citlivostPozitivní vzorky400 HIV 1
        100 HIV 2
        včetně 40 non-B
        subtypů
        každý dostupný HIV 1 subtyp by měl být reprezentován nejméně 3 vzorky
        300 HTLV I
        100 HTLV II
        400
        včetně genotypů la-4a: nejméně 20 vzorků/ genotyp
        genotypy 4 non-a a 5: nejméně 10 vzorků/
        genotyp
        400
        včetně úvahy o možnosti výskytu subtypů
        400
        včetně hodnocení dalších HBV-markerů
        Sérokonverzní panely20 panelů
        10 dalších panelů (u notifikované osoby nebo výrobce)
        Musí být stanoveny, až budou k dispozici20 panelů
        10 dalších panelů (u notifikované osoby nebo výrobce)
        20 panelů
        10 dalších panelů (u notifikované osoby nebo výrobce)
        Musí být stanoveny, až budou k dispozici
        Analytická citlivostStandardy0,5 ng/ml
        (francouzský/britský standard, dokud nebude k dispozici standard Světové zdravotnické organizace)
        SpecificitaNáhodně vybraní dárci (včetně prvodárců)5 0005 0005 0005 0005 000
        Hospitalizovaní pacienti200200200200200
        Vzorky krve s potenciální zkříženou reaktivitou (RF+, přidružených virů, těhotných žen a další)100100100100100

        Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace)

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace)
        HIV1HCVHBVHTLV I/IIKritéria přijatelnosti
        NATkvalitativníkvantitativníkvalitativníkvantitativníkvalitativníkvantitativníkvalitativníkvantitativní
        jako u kvantitativních testů na HIVjako u kvantitativních testů na HIVjako u kvantitativních testů na HIV
        Citlivost
        Mez detekce
        Detekce analytické citlivosti (MJ/ml; definovaná na základě standardů
        Světové zdravotnické organizace nebo kalibrovaných referenčních materiálů)
        Podle Pokynů pro validaci EP1: několik sériových ředění až po hraniční koncentraci; statistická analýza (např. probitová analýza) na základě nejméně 24 replikátů; výpočet 95% hraniční hodnoty cut-offMez detekce: stejně jako u kvalitativních testů;
        Mez kvantifikace: ředění (polovina log 10 nebo méně) kalibrovaných referenčních přípravků, definice dolní a horní meze kvantifikace, přesnost, správnost, „lineární rozsah měření“, „dynamický rozsah“. Musí být prokázána opakovatelnost při různých koncentračních úrovních
        Podle Pokynů pro validaci EP1: několik sériových ředění až po hraniční koncentraci; statistická analýza (např. probitová analýza) na základě nejméně 24 replikátů; výpočet 95% hraniční hodnoty cut-offPodle Pokynů pro validaci EP1: několik sériových ředění až po hraniční koncentraci; statistická analýza (např. probitová analýza) na základě nejméně 24 replikátů; výpočet 95% hraniční hodnoty cut-offPodle Pokynů pro validaci EP1: několik sériových ředění až po hraniční koncentraci; statistická analýza (např. probitová analýza) na základě nejméně 24 replikátů; výpočet 95% hraniční hodnoty cut-off
        Účinnost detekce/kvantifikace genotypu/subtypuPokud možno nejméně 10 vzorků na každý subtyp

        Buněčné kultury supernatants (může být nahraženo pro vzácné HIV 1 subtypy)


        Podle Pokynů pro validaci EP1, pokud jsou k dispozici kalibrované subtypové referenční materiály; alternativně lze použít transkripty in vitro
        Sériová ředění všech příslušných genotypů/subtypů, pokud možno referenčních materiálů

        Mohou být použity transkripty plasmidů kvantifikované vhodnými metodami
        Pokud možno nejméně 10 vzorků na každý genotyp


        Podle Pokynů pro validaci EP1, pokud jsou k dispozici kalibrované subtypové referenční materiály; alternativně lze použít transkripty in vitro
        Pokud jsou k dispozici kalibrované genotypové referenční materiály


        Podle Pokynů pro validaci EP1, pokud jsou k dispozici kalibrované subtypové referenční materiály; alternativně lze použít transkripty in vitro
        Pokud jsou k dispozici kalibrované genotypové referenční materiály


        Podle Pokynů pro validaci EP1, pokud jsou k dispozici kalibrované subtypové referenční materiály; alternativně lze použít transkripty in vitro
        Diagnostická specifická negativních vzorků500 dárců100 dárců500 dárců500 dárců500 jednotlivých odběrů krve krevních dárců
        Marker s potenciální zkříženou reaktivitouDůkazem vhodnosti navrženého testu (např. srovnání sekvencí), popřípadě testováním nejméně 10 vzorků pozitivních na lidský retrovirus (např. HTLV)Stejně jako u kvalitativních testůDůkazem vhodnosti navrženého testu, popřípadě testováním nejméně 10 vzorků pozitivních na lidský flavivirus (např. HGV,YFV)Důkazem vhodnosti navrženého testu, popřípadě testováním nejméně 10 dalších vzorků pozitivních na DNA virusDůkazem vhodnosti navrženého testu, popřípadě testováním nejméně 10 vzorků pozitivních na lidský retrovirus (např. HIV)
        RobustnostStejně jako u kvalitativních testů
        Zkřížená kontaminaceNejméně 5 řad testů při použití vysoce pozitivních (o nichž je známo, že se vyskytují přirozeně) a negativních vzorkůNejméně 5 řad testů při použití vysoce pozitivních (o nichž je známo, že se vyskytují přirozeně) a negativních vzorkůNejméně 5 řad testů při použití vysoce pozitivních (o nichž je známo, že se vyskytují přirozeně) a negativních vzorkůNejméně 5 řad testů při použití vysoce pozitivních (o nichž je známo, že se vyskytují přirozeně) a negativních vzorků
        InhibiceVnitřní kontrola pokud možno v průběhu celého procesu NATVnitřní kontrola pokud možno v průběhu celého procesu NATVnitřní kontrola pokud možno v průběhu celého procesu NATVnitřní kontrola pokud možno v průběhu celého procesu NAT
        Četnost selhání celého systému vedoucí k falešně negativním výsledkůmNejméně 100 vzorků infikovaných virem s trojnásobnou 95% pozitivní hraniční koncentracíNejméně 100 vzorků infikovaných virem s trojnásobnou 95% pozitivní hraniční koncentracíNejméně 100 vzorků infikovaných virem s trojnásobnou 95% pozitivní hraniční koncentracíNejméně 100 vzorků infikovaných virem s trojnásobnou 95% pozitivní hraniční koncentrací99 pozitivních testů ze 100
      3. 1 Pokyny Evropského lékopisu.
      4. Poznámka: Kritérium přijatelnosti pro „četnost selhání celého systému vedoucích k falešně negativním výsledkům“ je 99 pozitivních testů ze 100.
      5. Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II
        Anti-HIV 1/2Anti-HCVHBsAgAnti-HBcAnti-HTLV I/IIKritéria přijatelnosti
        Diagnostická citlivostPozitivní vzorkyStejná kritéria jako u screeningových testůStejná kritéria jako u screeningových testůStejná kritéria jako u screeningových testůStejná kritéria jako u screeningových testůStejná kritéria jako u screeningových testůStejná kritéria jako u screeningových testů
        Diagnostická specificitaNegativní vzorky1 000 odběrů krve krevních dárců

        200 klinických vzorků
        200 vzorků od těhotných žen
        100 vzorků s potenciálně rušivými látkami
        1 000 odběrů krve krevních dárců

        200 klinických vzorků
        200 vzorků od těhotných žen
        100 vzorků s potenciálně rušivými látkami
        1 000 odběrů krve krevních dárců

        200 klinických vzorků
        200 vzorků od těhotných žen
        100 vzorků s potenciálně rušivými látkami
        1 000 odběrů krve krevních dárců

        200 klinických vzorků
        100 vzorků s potenciálně rušivými látkami
        1 000 odběrů krve krevních dárců

        200 klinických vzorků
        200 vzorků od těhotných žen
        100 vzorků s potenciálně rušivými látkami
        ≥ 99 % (anti-HBc: ≥ 96 %)

        Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg
        Konfirmační test anti-HIVKonfirmační test anti-HTLVDoplňkový test HCVKonfirmační test anti-HBsAgKriteria přijatelnosti
        Diagnostická citlivostPozitivní vzorky200 HIV 1
        a 100 HIV 2
        Včetně vzorků z různých stadií infekce, které odrážejí různé typy protilátek
        200 HTLV 1
        a 100 HTLV 2
        300 HCV
        Včetně vzorků z různých stadií infekce, které odrážejí různé typy protilátek genotypy 1-4a: 15 vzorků; genotypy 4 (non a) a 5: 5 vzorků; 6: pokud jsou k dispozici
        300 HBsAg
        Včetně vzorků z různých stadií infekce 20 vysoce pozitivních vzorků (≥ 50 ng HBsAg/ml); 20 vzorků v rozmezí hraničního limitu cut-off
        Správná identifikace jako pozitivní (nebo neurčitý), ne negativní
        Sérokonverzní panely15 sérokonverzních panelů / panelů s nízkým titrem15 sérokonverzních panelů / panelů s nízkým titrem15 sérokonverzních panelů / panelů s nízkým titrem
        Analytická citlivostStandardyStandardy HBsAg (AdM, NIBSC, SZO)
        Diagnostická specificitaNegativní vzorky200 odběrů krve krevních dárců
        200 klinických vzorků včetně těhotných žen
        50 vzorků s potenciálně rušivými látkami, včetně vzorků s neurčitými výsledky v dalších konfirmačních testech
        200 odběrů krve krevních dárců
        200 klinických vzorků včetně těhotných žen
        50 vzorků s potenciálně rušivými látkami, včetně vzorků s neurčitými výsledky v dalších konfirmačních testech
        200 odběrů krve krevních dárců
        200 klinických vzorků včetně těhotných žen
        50 vzorků s potenciálně rušivými látkami, včetně vzorků s neurčitými výsledky v dalších konfirmačních testech
        20 falešně pozitivních v odpovídajících screeningových testech1

        50 vzorků s potenciálně rušivými látkami
        Žádné falešně pozitivní výsledky1/žádná neutralizace
      6. 1Kritéria přijatelnosti pro konfirmační test HBsAg: žádná neutralizace.
      7. Tabulka 5: Antigen HIV 1

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg Tabulka 5: Antigen HIV 1
        Test na antigen HIV 1Kritéria přijatelnosti
        Diagnostická citlivostPozitivní vzorky50 vzorků pozitivních na antigen HIV 1Správná identifikace (po neutralizaci)
        50 supernatantů buněčné kultury včetně různých subtypů HIV 1 a HIV 2
        Sérokonverzní panely20 sérokonverzních panelů/panelů s nízkým titrem
        Diagnostická specificitaStandardyADM nebo první mezinárodní referenční preparát< 50 pg/ml
        Diagnostická specificita200 odběrů krve krevních dárců≥ 99,5 % po neutralizaci
        200 klinických vzorků
        50 vzorků s potenciálně rušivými látkami

        Tabulka 6: Test sérologické typizace: HCV

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg Tabulka 5: Antigen HIV 1 Tabulka 6: Test sérologické typizace: HCV
        Test sérologické typizace HCV 1Kritéria přijatelnosti
        Diagnostická citlivostPozitivní vzorky200včetně genotypů 1-4a: > 20 vzorků 4 (non a); 5: > 10 vzorků,≥ 95% shoda mezi sérologickou typizací a genotypizací
        6: pokud jsou k dispozici
        Diagnostická specificitaNegativní vzorky100

        Tabulka 7: Markery HBV: anti-HBs, anti-HBc IgM, anti-Hbe, HBeAg

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg Tabulka 5: Antigen HIV 1 Tabulka 6: Test sérologické typizace: HCV Tabulka 7: Markery HBV: anti-HBs, anti-HBc IgM, anti-Hbe, HBeAg
        Anti-HBsAnti-HBc IgMAnti-HbeHBeAgKritéria přijatelnosti
        Diagnostická citlivostPozitivní vzorky100 očkovanců200200200≥ 98 %
        100 přirozeně infikovaných osobvčetně vzorků z různých stadií infekce(akutní/chronická atd.)včetně vzorků z různých stadií infekce(akutní/chronická atd.)včetně vzorků z různých stadií infekce(akutní/chronická atd.)
        Sérokonverzní panely10 panelů následných vzorků nebo sérokonverzí anti-HBsPokud jsou k dispozici
        Analytická citlivostStandardyStandard SZOStandard PEIAnti-HBs: < 10mMJ/ml
        Diagnostická specificitaNegativní vzorky500200 odběrů krve krevních dárců200 odběrů krve krevních dárců200 odběrů krve krevních dárců≥ 98 %
        včetně klinických vzorků200 klinických vzorků200 klinických vzorků200 klinických vzorků
        50 vzorků s potenciálně rušivými látkami50 vzorků s potenciálně rušivými látkami50 vzorků s potenciálně rušivými látkami50 vzorků s potenciálně rušivými látkami

        Tabulka 8: Markery HDV: anti-HDV, anti-HDV IgM, Delta antigen

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg Tabulka 5: Antigen HIV 1 Tabulka 6: Test sérologické typizace: HCV Tabulka 7: Markery HBV: anti-HBs, anti-HBc IgM, anti-Hbe, HBeAg Tabulka 8: Markery HDV: anti-HDV, anti-HDV IgM, Delta antigen
        Anti-HDVAnti-HDV IgMDelta antigenKritéria přijatelnosti
        Diagnostická citlivostPozitivní vzorky100 vzorků50 vzorků50 vzorků≥ 98 %
        se specifickými markery HBVse specifickými markery HBVse specifickými markery HBV
        Diagnostická specificitaNegativní vzorky200200200≥ 98 %
        včetně klinických vzorkůvčetně klinických vzorkůvčetně klinických vzorků
        50 vzorků s potenciálně rušivými látkami50 vzorků s potenciálně rušivými látkami50 vzorků s potenciálně rušivými látkami

        Tabulka 9: Krevní skupiny ABO, Rh (C, c, D, E, e) a Kell

        Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg Tabulka 5: Antigen HIV 1 Tabulka 6: Test sérologické typizace: HCV Tabulka 7: Markery HBV: anti-HBs, anti-HBc IgM, anti-Hbe, HBeAg Tabulka 8: Markery HDV: anti-HDV, anti-HDV IgM, Delta antigen Tabulka 9: Krevní skupiny ABO, Rh (C, c, D, E, e) a Kell
        123
        SpecificitaPočet testů na doporučenou metoduCelkový počet vzorků, které mají být testovány, na výrobek nově uvedený na trhCelkový počet vzorků, které mají být testovány, na nový preparát nebo použití dobře charakterizovaného činidla
        Anti-A, B a AB5003 0001 000
        Anti-D5003 0001 000
        Anti-C, c, E1001 000200
        Anti-e100500200
        Anti-K100500200
        1. Kritéria přijatelnosti:

          Všechna výše uvedená činidla musí vykazovat srovnatelné výsledky se zavedenými činidly s přijatelnou funkční způsobilostí s ohledem na předpokládanou reaktivitu in vitro diagnostika. U zavedených činidel musí být v případě, že se mění nebo rozšiřuje oblast jejich použití, provedeno další testování v souladu s požadavky uvedenými ve sloupci 1 (výše).

          Ověřování funkční způsobilosti činidel anti-D musí zahrnovat testy na řadě vzorků slabého RhD a částečných vzorků Rh, které závisí na předpokládaném použití výrobku.

        1. Kvalitativní údaje:
          Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg Tabulka 5: Antigen HIV 1 Tabulka 6: Test sérologické typizace: HCV Tabulka 7: Markery HBV: anti-HBs, anti-HBc IgM, anti-Hbe, HBeAg Tabulka 8: Markery HDV: anti-HDV, anti-HDV IgM, Delta antigen Tabulka 9: Krevní skupiny ABO, Rh (C, c, D, E, e) a Kell
          klinické vzorky:10 % testované populace
          novorozenecké vzorky:> 2 % testované populace
          vzorky ABO:> 40 % A, B pozitivních
          „slabé D“:> 2 % Rh pozitivních

        Tabulka 10: Kritéria propouštění šarží pro krevní skupiny ABO, Rh (C, c, D, E, e) a Kell

        1. 1. Testovací činidla
          Příloha č. 10 SPOLEČNÉ TECHNICKÉ SPECIFIKACE PRO IN VITRO DIAGNOSTIKA OBECNÉ ZÁSADY Tabulka 1: Screeningové testy: anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg, anti-HBc Tabulka 2: Testy NAT na HIV 1, HCV, HBV, HTLV I/II (kvalitativní a kvantitativní; nikoliv pro molekulární typizace) Tabulka 3: Rychlé testy: anti-HIV 1 a 2, anti-HCV, HBsAg, anti-HBc, anti HTLV I a II Tabulka 4: Konfirmační/doplňkové testy na anti-HIV 1 a 2, anti HTLV I a II, anti-HCV, HBsAg Tabulka 5: Antigen HIV 1 Tabulka 6: Test sérologické typizace: HCV Tabulka 7: Markery HBV: anti-HBs, anti-HBc IgM, anti-Hbe, HBeAg Tabulka 8: Markery HDV: anti-HDV, anti-HDV IgM, Delta antigen Tabulka 9: Krevní skupiny ABO, Rh (C, c, D, E, e) a Kell Tabulka 10: Kritéria propouštění šarží pro krevní skupiny ABO, Rh (C, c, D, E, e) a Kell
          Činidla krevních skupinMinimální počet kontrolních buněk, které mají být testovány
          Pozitivní reakceNegativní reakce
          A1A2BAxB0
          Anti-A222*22
          BA1BAI0
          Anti-B2222
          A1A2AxB0
          Anti-AB22224
          R1rR2rSlabé DR'rr"rrr
          Anti-D222*111
          R1R2R1rr´rR2R2r"rrr
          Anti-C211111
          R1R2R1rr´rR1R1
          Anti-c1213
          R1R2R2rr"rR1R1r´rrr
          Anti-E211111
          R1R2R2rr"rR2R2
          Anti-e2113
          Kkkk
          Anti-K43
        2. * Jen doporučenými technikami v případě, že se předpokládá reaktivita vůči těmto antigenům.
        3. Poznámka: Polyklonální činidla musí být testována na širším panelu buněk, aby se potvrdila specificita a vyloučila přítomnost nežádoucích znečišťujících protilátek.
          1. Kritéria přijatelnosti:

            Každá šarže činidla musí v souladu s výsledky získanými z údajů ověřování funkční způsobilosti vykazovat pozitivní nebo negativní výsledky všemi doporučenými technikami.

        1. 2. Kontrolní materiály (červené krvinky)

          Fenotyp červených krvinek použitých při kontrole výše uvedených činidel pro stanovení krevních skupin by měl být potvrzen za použití zavedeného in vitro diagnostika.

Příloha č. 11

k nařízení vlády č. 453/2004 Sb.
Obrázek

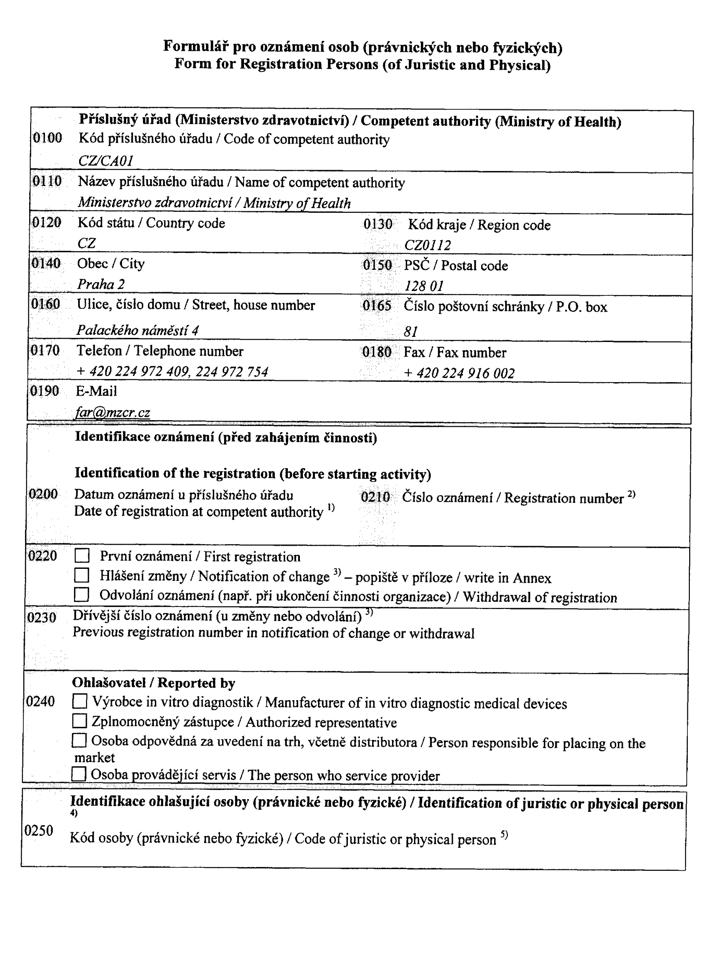
Příloha: SEZNAM IN VITRO DIAGNOSTIK

Seznam A

  1. 1. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení krevních skupin:
    1. systém ABO,
    2. Rh ( C, c, D, E, e ) anti - Kell,
  1. 2. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro průkaz, potvrzení a kvantifikaci ukazatelů HIV infekce (HIV 1 a 2), HTLV I a II, a hepatitidy B, C a D v lidských vzorcích.

Seznam B

  1. 1. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení krevních skupin:
    1. anti - Duffy, a
    2. anti - Kidd,
  1. 2. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení:
    1. nepravidelných protilátek proti erytrocytům,
  1. 3. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro zjištění a kvantifikaci v lidských vzorcích následujících vrozených infekcí:
    1. zarděnky, a
    2. toxoplazmóza,
  1. 4. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro diagnózu následujících dědičných onemocnění:
    1. fenylketonuria,
  1. 5. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení následujících lidských infekcí:
    1. cytomegalovirus,
    2. chlamydie,
  1. 6. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení HLA tkáňových skupin:
    1. DR, A, B,
  1. 7. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení následujících nádorových markerů:
    1. PSA,
  1. 8. činidla s výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů a programového vybavení, navržených pro specifické vyhodnocení rizika:
    1. trizómie 21,
  1. 9. následující in vitro diagnostikum pro sebetestování, včetně jeho příslušných kalibrátorů a kontrolních materiálů:
    1. in vitro diagnostikum k měření krevního cukru.
    2. Seznam A, B - odpovídá příloze 2 k nařízení vlády č. 453/2004 Sb., kterým se stanoví technické požadavky na diagnostické zdravotnické prostředky in vitro.

Seznam C

  1. Do skupiny C patří všechna in vitro diagnostika pro sebetestování, která nejsou uvedená ve skupině A nebo B (např. těhotenské testy).

Seznam D

  1. Do skupiny D patří ostatní in vitro diagnostika neuvedená ve skupinách A, B a C (např. příslušné přístrojové a laboratorní vybavení).
  2. Seznam C, D - mimo přílohu 2 k nařízení vlády č. 453/2004 Sb., kterým se stanoví technické požadavky na diagnostické zdravotnické prostředky in vitro.

Příloha č. 12

k nařízení vlády č. 453/2004 Sb.
Obrázek

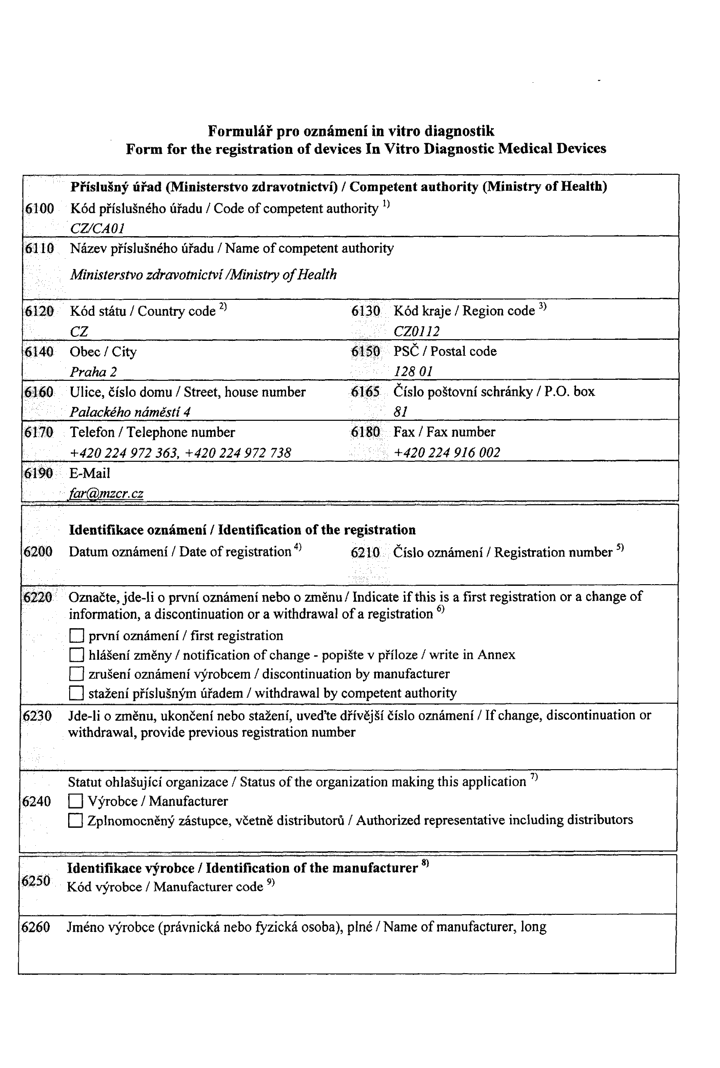
Příloha: SEZNAM ZDRAVOTNICKÝCH PROSTŘEDKŮ IN VITRO

Seznam A

  1. 1. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení krevních skupin:
    1. systém ABO,
    2. Rh ( C, c, D, E, e ) anti - Kell,
  1. 2. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro průkaz, potvrzení a kvantifikaci ukazatelů HIV infekce (HIV 1 a 2), HTLV I a II, a hepatitidy B, C a D v lidských vzorcích.

Seznam B

  1. 1. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení krevních skupin:
    1. anti - Duffy, a
    2. anti - Kidd,
  1. 2. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení:
    1. nepravidelných protilátek proti erytrocytům,
  1. 3. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro zjištění a kvantifikaci v lidských vzorcích následujících vrozených infekcí:
    1. zarděnky, a
    2. toxoplazmóza,
  1. 4. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro diagnózu následujících dědičných onemocnění:
    1. fenylketonuria,
  1. 5. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení následujících lidských infekcí:
    1. cytomegalovirus, a
    2. chlamydie,
  1. 6. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení HLA tkáňových skupin:
    1. DR, A, B,
  1. 7. činidla a výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů pro stanovení následujících nádorových markerů:
    1. PSA,
  1. 8. činidla s výsledky reakcí činidel, včetně příslušných kalibrátorů a kontrolních materiálů a programového vybavení, navržených pro specifické vyhodnocení rizika:
    1. trizómie 21,
  1. 9. následující in vitro diagnostikum pro sebetestování, včetně jeho příslušných kalibrátorů a kontrolních materiálů:
    1. in vitro diagnostikum k měření krevního cukru.
    2. Seznam A, B - odpovídá příloze 2 k nařízení vlády č. 453/2004 Sb., kterým se stanoví technické požadavky na diagnostické zdravotnické prostředky in vitro.

Seznam C

  1. Do skupiny C patří všechna in vitro diagnostika pro sebetestování, která nejsou uvedená ve skupině A nebo B (např. těhotenské testy).

Seznam D

  1. Do skupiny D patří ostatní in vitro diagnostika neuvedená ve skupinách A, B a C (např. příslušné přístrojové a laboratorní vybavení).
  2. Seznam C, D - mimo přílohu 2 k nařízení vlády č.453/2004 Sb., kterým se stanoví technické požadavky na diagnostické zdravotnické prostředky in vitro.

Příloha č. 13

k nařízení vlády č. 453/2004 Sb.
Obrázek
Obrázek
  1. 1) Směrnice Rady 98/79/ES ze dne 27. října 1998 týkající se diagnostických zdravotnických prostředků in vitro.
    Rozhodnutí Evropské komise 2002/364/EC ze 7. května 2002 o společných technických specifikacích pro in vitro diagnostické zdravotnické prostředky.
  2. 2) § 2 odst. 2 písm. c) zákona č. 123/2000 Sb., o zdravotnických prostředcích a o změně některých souvisejících zákonů.
  3. 3) § 3 písm. e) zákona č. 123/2000 Sb., ve znění zákona č. 130/2003 Sb.
  4. 4) Nařízení vlády č. 336/2004 Sb., kterým se stanoví technické požadavky na zdravotnické prostředky a kterým se mění nařízení vlády č. 251/2003 Sb., kterým se mění některá nařízení vlády vydaná k provedení zákona č. 22/1997 Sb., o technických požadavcích na výrobky a o změně a doplnění některých zákonů, ve znění pozdějších předpisů.