| 3027,1 (±0,3) | 1583,1 (±0,3) |
| 2924,0 (±2) | 1181,4 (±0,3) |
| 2850,7 (±0,3) | 1154,3 (±0,3) |
| 1944,0 (±1) | 1069,1 (±0,3) |
| 1871,0 (±0,3) | 1028,0 (±0,3) |
| 1801,6 (±0,3) | 906,7 (±0,3) |
| 1601,4 (±0,3) | 698,9 (±0,5) |
Při ampérometrických titracích se bod ekvivalence stanoví měřením změny proudu mezi dvěma elektrodami (indikační elektrodou a srovnávací elektrodou nebo dvěma indikačními elektrodami) ponořenými ve zkoušeném roztoku a udržovanými při konstantním rozdílu napětí v závislosti na množství přidaného odměrného roztoku.
Potenciál indikační elektrody má být dostatečný k dosažení limitního proudu elektrochemicky aktivní látky.
Přístroj. Přístoj má regulovatelný zdroj napětí a citlivý mikroampérmetr. Měřicí systém obvykle sestává z indikační elektrody (např. platinové, rtuťové kapkové, rotující diskové nebo uhlíkové elektrody) a srovnávací elektrody (např. kalomelové nebo argentchloridové elektrody).
Může být také použito zařízení se třemi elektrodami, které obsahuje kromě indikační a srovnávací elektrody též polarizovatelnou pomocnou elektrodu.
Postup. Potenciál indikační elektrody se nastaví na předepsanou hodnotu a vynese se do grafu závislost počátečního proudu a proudu získaného během titrace na množství přidávaného odměrného roztoku. Odměrný roztok se přidá v minimálně třech následných množstvích, jejichž celkový objem se rovná asi 80 % teoretického objemu odpovídajícího předpokládanému bodu ekvivalence. Tyto tři hodnoty mají ležet na přímce. Odměrný roztok se přidává dále za předpokládaný bod ekvivalence v minimálně třech dalších množstvích. Získané hodnoty rovněž mají ležet na přímce. Bod ekvivalence se nachází na průsečíku obou přímek.
V případě amperometrické titrace se dvěma indikačními elektrodami se zaregistruje celá titrační křivka a použije se ke zjištění bodu ekvivalence.
- 2.2.20 Potenciometrické titrace
Při potenciometrických titracích se bod ekvivalence stanoví měřením změn rozdílu potenciálů mezi dvěma elektrodami (indikační elektrodou a srovnávací elektrodou nebo dvěma indikačními elektrodami) ponořenými do titrovaného roztoku v závislosti na množství přidávaného odměrného roztoku.
Měření potenciálu se obvykle provádí za nulového nebo prakticky nulového proudu.
Přístroj. Přístroj (jednoduchý potenciometr nebo elektronické zařízení) obsahuje voltmetr, který umožňuje přesnost odečtu nejméně na 1 mV.
Použitá indikační elektroda závisí na stanovované látce; může to být skleněná elektroda nebo kovová elektroda (platinová, zlatá, stříbrná, rtuťová atd.). Srovnávací elektrodou je obvykle kalomelová nebo argentchloridová elektroda.
Při acidobazických titracích, pokud není uvedeno jinak, se použijí kombinace skleněná - kalomelová elektroda nebo skleněná - argentchloridová elektroda.
Postup. Do grafu se vynesou změny rozdílu potenciálů v závislosti na přidaném množství odměrného roztoku, přičemž se pokračuje v přidávání odměrného roztoku až za očekávaný bod ekvivalence. Bod ekvivalence odpovídá náhlé změně rozdílu potenciálů.
- 2.2.21 Fluorimetrie
Fluorimetrie je metoda, které se používá k měření intenzity fluorescenčního záření emitovaného zkoušenou látkou ve vztahu k intenzitě fluorescenčního záření standardu.
Pracovní postup. Zkoušená látka se rozpustí v rozpouštědle nebo ve směsi rozpouštědel udaných v článku, roztok se přenese do kyvety nebo fluorimetrické trubice (průtokové kyvety) a osvětlí se excitačním, co nejvíce monochromatickým světlem o vlnové délce předepsané v článku.
Měří se intenzita emitovaného záření v úhlu 90° vzhledem k excitačnímu paprsku po průchodu filtrem, který propouští zejména záření při vlnové délce fluorescence. Může být použit také jiný typ zařízení, pokud je zajištěno, že získané výsledky jsou identické.
Pro stanovení se nejprve umístí do přístroje rozpouštědlo nebo směs rozpouštědel použitých k rozpouštění stanovované látky a přístroj se nastaví na nulu. Vloží se roztok standardu a nastaví citlivost přístroje tak, aby odečtená hodnota byla větší než 50. Při změně šířky štěrbiny je třeba znovu nastavit nulu a měřit intenzitu fluorescence standardu. Nakonec se vloží roztok neznámé koncentrace a odečte se na přístroji intenzita fluorescence. Koncentrace cx zkoušené látky v měřeném roztoku se vypočítá ze vztahu:
v němž značí:
- cs - koncentraci roztoku standardu,
- Ix - intenzitu fluorescence emitované roztokem zkoušené látky,
- Is - intenzitu fluorescence emitované roztokem standardu.
Pokud intenzita fluorescence není přímo úměrná koncentraci, je vhodnější použít pro měření kalibrační křivku. V některých případech může být měření provedeno vzhledem k pevnému standardu (např. fluorescenčnímu sklu nebo roztoku jiné fluorescenční látky). V takových případech se koncentrace zkoušené látky stanoví s použitím předem sestrojené kalibrační křivky za stejných podmínek.
- 2.2.22 Atomová emisní spektrometrie
Atomová emisní spektrometrie je metoda na stanovení koncentrace prvku v látce měřením intenzity jedné z emisních čar atomové páry prvku generované z látky. Stanovení se provádí při vlnové délce odpovídající této emisní čáře.
Přístroj. Skládá se hlavně z atomizátoru stanovovaného prvku (plamen, plazma, oblouk atd.), monochromátoru a detektoru. Pokud je atomizátorem plamen, je vhodné použít vodu R jako rozpouštědlo na přípravu zkoušených a porovnávacích roztoků. Také lze použít organická rozpouštědla, zjistí-li se, že rozpouštědlo nebude ovlivňovat stabilitu plamene.
Pracovní postup. Atomový emisní spektrometr se obsluhuje ve shodě s výrobními předpisy při předepsané vlnové délce. Roztok slepé zkoušky se aplikuje do atomizátoru a signál přístroje se nastaví na nulu. Vnese se nejkoncentrovanější porovnávací roztok a citlivost se nastaví tak, aby se získal vhodný signál.
Stanovení se provádějí porovnáváním s porovnávacími roztoky o známých koncentracích stanovovaného prvku buď metodou přímé kalibrace (Metoda I), nebo metodou standardních přídavků (Metoda II).
- Metoda I - Přímá kalibrace
Připraví se roztok analyzované látky (zkoušený roztok), jak je předepsáno, a nejméně tři porovnávací roztoky stanovovaného prvku, jejichž koncentrace zahrnují očekávanou hodnotu ve zkoušeném roztoku. Zkoumadla používaná k přípravě zkoušeného roztoku se přidávají k porovnávacím roztokům ve stejné koncentraci.
Zkoušený roztok a každý porovnávací roztok se vnese do přístroje nejméně třikrát a zaznamená se ustálený signál. Po každém stanovení se přístroj propláchne roztokem slepé zkoušky a zjistí se, zda se signál vrátí k počáteční hodnotě slepé zkoušky.
Sestrojí se kalibrační křivka z průměru signálů získaných z porovnávacích roztoků a z takto získané křivky se zjistí koncentrace prvku ve zkoušeném roztoku.
- Metoda II - Standardní přídavky
Do nejméně třech stejných odměrných baněk se přidají stejné objemy roztoků analyzované látky (zkoušený roztok) připravené, jak je předepsáno. Do každé baňky kromě jedné se přidá postupně zvětšující se objem porovnávacího roztoku obsahujícího známou koncentraci stanovovaného prvku, aby se zhotovila série roztoků obsahujících stále stoupající koncentrace známého prvku, které dají odezvy v lineární části křivky. Obsah každé baňky se zředí rozpouštědlem a doplní po značku.
Každý z roztoků se vnese do přístroje nejméně třikrát a zaznamená se ustálený signál. Po každém stanovení se přístroj propláchne rozpouštědlem a zjistí se, zda se signál vrátí k počáteční hodnotě slepé zkoušky.
Vypočítá se lineární rovnice grafu použitím metody nejmenších čtverců a z toho se odvodí koncentrace stanovovaného prvku ve zkoušeném roztoku.
Alternativně se vynese do grafu průměr signálů proti přidanému množství stanovovaného prvku. Extrapoluje se čára spojující body na grafu do přetnutí osy koncentrace. Vzdálenost mezi tímto bodem a průsečíkem os představuje koncentraci stanovovaného prvku ve zkoušeném roztoku.
Pokud je požadována technika pevného vzorku,podrobné detaily postupu jsou uvedeny v článku.
- Metoda I - Přímá kalibrace
- 2.2.23 Atomová absorpční spektrometrie
Atomová absorpční spektrometrie je metoda na stanovení koncentrace prvku v látce měřením absorpce záření atomovými parami prvku generovanými z látky. Stanovení se provádí při vlnové délce jedné z absorpčních čar stanovovaného prvku.
Přístroj. Skládá se ze zdroje záření, atomizátoru stanovovaného prvku (plamen, pícka atd.), monochromátoru a detektoru.
Způsob zavádění analyzované látky závisí na typu používaného atomizátoru. Pokud je to plamen, látka se zmlžuje a voda R je vhodné rozpouštědlo na přípravu zkoušených a porovnávacích roztoků. Organická rozpouštědla se též mohou použít, pokud je splněna podmínka, že rozpouštědlo neovlivňuje stabilitu plamene. Jestliže se použije pícka, látky mohou být navážené a rozpuštěné ve vodě R nebo v organickém rozpouštědle, ale s touto technikou je možné analyzovat též přímo pevné vzorky.
Atomová pára může být též generovaná mimo spektrometr, např. metoda studených par pro rtuť nebo určité hydridy. U rtuti jsou atomy generované chemickou redukcí a vzniklé atomové páry jsou transportovány proudem inertního plynu do absorpční kyvety instalované v optické dráze přístroje. Hydridy jsou buď míšeny s plynem napájejícím hořák, nebo jsou transportovány inertním plynem do vyhřívané kyvety, v níž jsou disociovány na atomy.
Pracovní postup. Atomový absorpční spektrometr se obsluhuje ve shodě s předpisy výrobce při nastavené vlnové délce. Roztok slepé zkoušky se aplikuje do atomizátoru a signál přístroje se nastaví tak, že ukazuje maximum propustnosti. Vnese se nejkoncentrovanější porovnávací roztok a citlivost se nastaví tak, aby se získal vhodný signál absorbance. Stanovení se provádí porovnáním s porovnávacími roztoky známých koncentrací stanovovaného prvku buď metodou přímé kalibrace (Metoda I), nebo metodou standardních přídavků (Metoda II).
- Metoda I - Přímá kalibrace
Připraví se roztok analyzované látky (zkoušený roztok), jak je předepsáno, a nejméně tři porovnávací roztoky stanovovaného prvku, jejichž koncentrace zahrnují očekávanou hodnotu ve zkoušeném roztoku. Zkoumadla používaná k přípravě zkoušeného roztoku se přidávají k porovnávacím roztokům a použijí se i při slepé zkoušce ve stejné koncentraci.
Zkoušený roztok a každý porovnávací roztok se vnese do přístroje nejméně třikrát a zaznamená se ustálený signál. Přístroj se vždy propláchne roztokem slepé zkoušky a zjistí se, zda se signál vrátí k počáteční hodnotě slepé zkoušky.
Použije-li se pícky, mezi měřením signálů se vypaluje.
Sestrojí se kalibrační křivka z průměru signálů získaných porovnávacích roztoků a ze získané křivky se vypočte koncentrace stanovovaného prvku ve zkoušeném roztoku.
Pokud je požadována technika pevného vzorku, podrobné detaily postupu jsou uvedeny v článku.
- Metoda II - Standardní přídavky
Do nejméně tří stejných odměrných baněk se přidají stejné objemy roztoku analyzované látky (zkoušený roztok) připravené, jak je předepsáno. Do každé baňky kromě jedné se přidá postupně zvětšující se objem porovnávacího roztoku obsahujícího známou koncentraci stanovovaného prvku, aby se připravila série roztoků obsahujících stoupající koncentraci známého prvku, které dají odezvu v lineární části křivky. Obsah každé baňky se zředí rozpouštědlem a doplní se jím po značku. Každý z roztoků se vnese do přístroje nejméně třikrát a zaznamená se ustálený signál. Pokaždé se přístroj propláchne rozpouštědlem a zjistí se, zda se signál vrátí k počáteční hodnotě slepé zkoušky.
Použije-li se pícka, mezi měřením signálů se vypaluje.
Vypočítá se lineární rovnice grafu použitím metody nejmenších čtverců a z toho se odvodí koncentrace stanovovaného prvku ve zkoušeném roztoku.
Alternativně se vynese do grafu průměr signálů proti přidanému množství stanovovaného prvku. Extrapoluje se čára spojující body na grafů do přetnutí osy koncentrace. Vzdálenost mezi tímto bodem a průsečíkem os udává koncentraci stanovovaného prvku ve zkoušeném roztoku.
Pokud je požadována technika pevného vzorku, všechny podrobnosti postupu jsou uvedeny v článku.
- Metoda I - Přímá kalibrace
- 2.2.24 Absorpční spektrofotometrů v infračervené oblasti
Spektrofotometry pro záznam spekter v infračervené oblasti mají optický systém schopný dávat monochromatické záření v oblasti od 4000 cm-1 do 670 cm-1 (2,5 μm až 15 μm) nebo v některých případech až do 200 cm-1 (50 μm) a zařízení pro měření poměru intenzity transmitovaného a dopadajícího záření.
Příprava vzorku
Pro záznam pomocí transmitance
Látka se upraví jedním z následujících postupů.
- Kapaliny
Kapalina se zkouší buď jako film mezi dvěma destičkami transparentními pro infračervené záření, nebo v kyvetě vhodné tloušťky rovněž transparentní pro infračervené záření.
- Kapaliny nebo pevné látky v roztoku
Připraví se roztok ve vhodném rozpouštědle. Zvolí se koncentrace a tloušťka kyvety tak, aby se získalo vhodné spektrum. Dobré výsledky se zpravidla získají s koncentracemi od 10 g/l do 100 g/l pro tloušťku kyvety 0,5 mm až 0,1 mm. Absorpce způsobená rozpouštědlem by měla být kompenzována vložením podobné kyvety s použitým rozpouštědlem do referenčního paprsku.
- Pevné látky
Pevné látky se zkoušejí dispergované ve vhodné kapalině (suspenze) nebo v pevné látce (halogenidová tableta) podle toho, co je vhodnější. Je-li to v článku předepsáno, připraví se film z taveniny mezi dvěma destičkami transparentními pro infračervené záření.
- a) Suspenze. Rozetře se malé množství zkoušené látky s minimálním množstvím tekutého parafinu R nebo jiné vhodné kapaliny; k přípravě vhodné suspenze stačí zpravidla 5 mg až 10 mg zkoušené látky. Suspenze se stlačí mezi dvě destičky transparentní pro infračervené záření.
- b) Tableta. Není-li uvedeno jinak, rozetřou se 1 mg až 2 mg zkoušené látky s 300 mg až 400 mg jemně práškovaného a vysušeného bromidu draselného R nebo chloridu draselného R. Tato množství postačují zpravidla k přípravě tablety o průměru 13 mm a k získání spektra vhodné intenzity. Směs se pečlivě rozetře, stejnoměrně se jí naplní vhodná forma a slisuje se ve vakuu tlakem asi 800 MPa (8 t.cm-2). Z různých příčin mohou vzniknout špatné tablety: např. nedostatečné nebo přílišné roztírání, vlhkost nebo jiné nečistoty v dispergujícím prostředí a nedostatečné rozmělnění částeček. Tableta se nepoužije, vykazuje-li při vizuální kontrole nejednotnou transparentnost nebo je-li transmitance při asi 2000 cm-1 (5 μm) a nepřítomnosti specifického absorpčního pásu menší než 75 % bez kompenzace.
- Plyny
Plyny se zkoušejí v kyvetě transparentní pro infračervené záření mající optickou tloušťku asi 100 mm. Kyveta se evakuuje a naplní se na požadovaný tlak pomocí kohoutu nebo jehlového ventilu při použití vhodné trubice pro převod plynu mezi kyvetou a nádobou obsahující zkoušenou látku. Je-li to nutné, upraví se tlak v kyvetě na tlak atmosférický použitím plynu transparentního pro infračervené záření (např. dusíku R nebo argonu R). K odstranění interference absorpce způsobené vodou, oxidem uhličitým nebo jinými atmosférickými plyny se vloží do referenčního paprsku stejná kyveta, která je buď evakuována, nebo naplněna plynem transparentním pro infračervené záření.
Pro záznam pomocí mnohonásobné reflexe
Je-li tento záznam předepsán v článku, upraví se látka jednou z následujících metod.
- Roztoky
Látka se rozpustí ve vhodném rozpouštědle za podmínek uvedených v článku. Roztok se odpaří na thaliumbromido-jodidové destičce nebo na jiné vhodné destičce.
- Pevné látky
Látka se homogenně rozprostře na thaliumbromido-jodidové nebo jiné vhodné destičce.
Identifikace s použitím referenčních látek
Stejným způsobem se upraví jak zkoušená, tak i referenční látka a za stejných podmínek se zaznamenají spektra od 4000 cm-1 do 670 cm-1 (2,5 μm až 15 μm). Absorpční maxima spektra zkoušené látky odpovídají polohou i relativní intenzitou hodnotám referenční látky (CRL).
Vykazují-li spektra zaznamenaná v pevném stavu rozdíly v polohách absorpčních maxim, zpracuje se stejným způsobem zkoušená i referenční látka tak, aby vykrystalizovaly nebo vznikly ve stejné formě, nebo se postupuje tak, jak je předepsáno v článku, a pak se zaznamenají spektra.
Identifikace s použitím referenčních spekter
Kontrola rozlišovací schopnosti. Zaznamená se spektrum 0,05 mm silného polystyrénového filmu. Rozdíl x (viz obr. 2.2.24-1) mezi procenty transmitance v absorpčním minimu A při 2870 cm-1 (3,48 μm) a absorpčním maximu B v 2851 cm-1 (3,51 μm) by měl být větší než 18. Rozdíl y mezi procenty transmitance v absorpčním minimu C při 1589 cm-1 (6,29 μm) a absorpčním maximu D při 1583 cm-1 (6,32 μm) by měl být větší než 12.
Ověření stupnice vlnočtů. Stupnice vlnočtů může být ověřena použitím polystyrénového filmu, který má maxima při vlnočtech v cm-1 uvedených v tab. 2.2.24-1. Čísla v závorkách znamenají přesnost, s níž byly hodnoty stanoveny.
Tab. 2.2.24-1 Absorpční maxima polystyrenového filmu
Pracovní postup. Zkoušená látka se připraví podle návodu uvedeného u referenčního spektra. Za pracovních podmínek, které byly použity při kontrole rozlišovací schopnosti, se zaznamená spektrum zkoušené látky a na něj se superponují absorpční pásy polystyrenu při 2851 cm-1 (3,51 μm), 1601 cm-1 (6,25 μm) a 1028 cm-1 (9,73 μm). Porovnají se obě spektra a maxima polystyrenu uvedená výše. Použijeme-li poloh maxim polystyrenu jako referenčních údajů, pak polohy význačných maxim spektra zkoušené látky a referenčního spektra by měly odpovídat vlnočtové stupnici (s odchylkou maximálně 0,5 %). Relativní intenzity maxim obou spekter by měly být shodné.
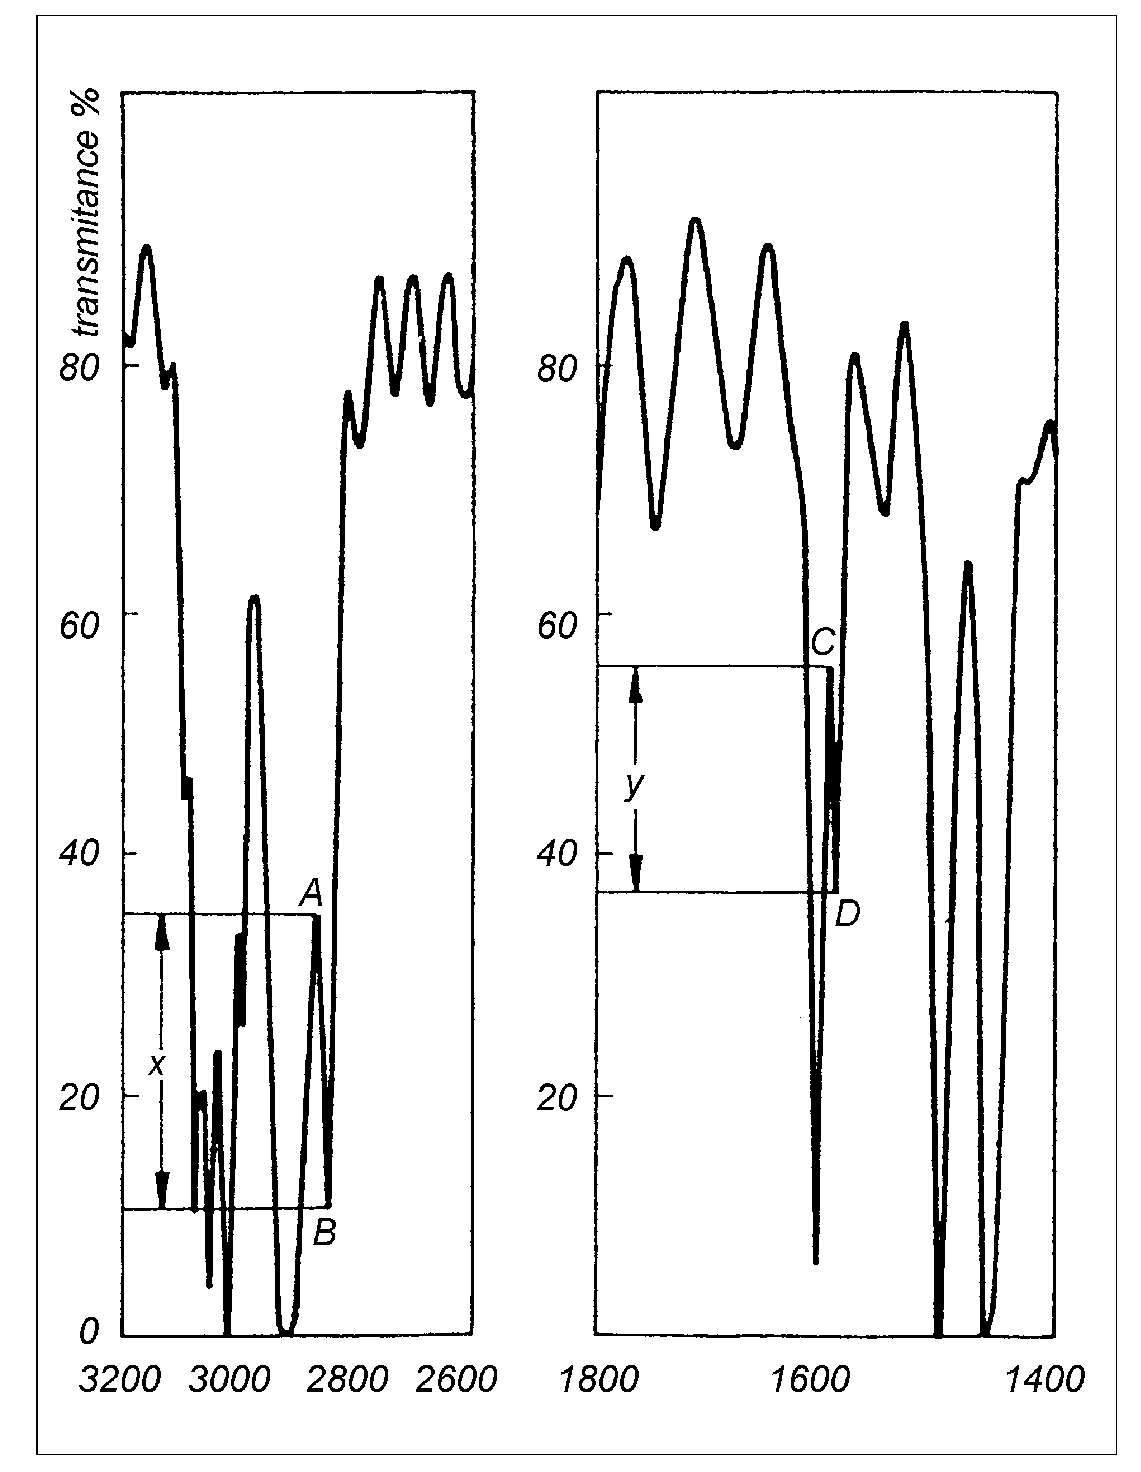
Obr. 2.2.24-1 Typické spektrum polystyrenu používané při kontrole rozlišovací schopnosti
Nečistoty v plynech
Pro analýzu nečistot v plynech se použije kyveta transparentní pro infračervené záření o vhodné optické délce (např. 1 m až 20 m). Naplní se způsobem uvedeným v odstavci "Plyny". Detekce a kvantifikace nečistot se provede podle postupu uvedeného v článku.
- 2.2.25 Absorpční spektrofotometrie v ultrafialové a viditelné oblastí
Stanovení absorbance. Absorbance A roztoku je definována jako dekadický logaritmus převrácené hodnoty transmitance T pro monochromatické světlo a je vyjádřena vztahem:
v němž značí:
- T - I/I0,
- I0 - intenzitu dopadajícího monochromatického světelného toku,
- I - intenzitu prošlého monochromatického světelného toku.
V homogenním prostředí měřená absorbance (A) závisí na tloušťce měřené vrstvy (b), kterou světlo prochází, a na koncentraci absorbující látky v roztoku (c) podle vztahu:
v němž značí:
- ε - molární absorpční koeficient (molární absorptivita), je-li koncentrace vyjádřena v mol/l (c) a tloušťka vrstvy v cm.
Výraz je specifická absorbance, která vyjadřuje absorbanci roztoku látky o koncentraci 10 g/l měřenou v 1 cm vrstvě při určité vlnové délce:
Není-li uvedeno jinak, měří se absorbance při předepsané vlnové délce v 1 cm vrstvě při (20± 1) °C a měření se provádí proti použitému rozpouštědlu nebo směsi rozpouštědel. Absorbance použitého rozpouštědla měřená proti vzduchu při předepsané vlnové délce by neměla být vyšší než 0,4, a je přednostně menší než 0,2. Absorpční spektrum se vynese jako závislost absorbance nebo její funkce (osa úseček) na vlnové délce nebo na její funkci (osa pořadnic).
Jestliže je v článcích uváděna jedna hodnota vlnové délky pro maximum absorpce, může se nalezená hodnota od této lišit nejvýše o ±2 nm.
Zařízení. Spektrofotometry vhodné pro měření v ultrafialové a viditelné oblasti spektra se skládají z optického systému schopného poskytovat monochromatické světlo v rozsahu 200 nm až 800 nm a ze zařízení vhodného pro měření absorbance.
Kontrola vlnových délek. Správnost stupnice vlnových délek se ověřuje pomocí hodnot absorpčních maxim roztoku chloristanu holmitého R. Poloha čar pro vodíkovou, resp. deuteriovou lampu a poloha čar pro rtuťové páry jsou uvedeny v tab. 2.2.25-1. Povolená tolerance je ±1 nm pro ultrafialovou oblast a ±3 nm pro viditelnou oblast.
Tab. 2.2.25-1 Maxima absorpce roztoku chloristanu holmitého R a poloha čar pro vodíkovou a deuteriovou lampu
Příprava vzorku Pro záznam pomocí transmitance Pro záznam pomocí mnohonásobné reflexe Identifikace s použitím referenčních látek Identifikace s použitím referenčních spekter Tab. 2.2.24-1 Absorpční maxima polystyrenového filmu Nečistoty v plynech Tab. 2.2.25-1 Maxima absorpce roztoku chloristanu holmitého R a poloha čar pro vodíkovou a deuteriovou lampu 241,15 nm (Ho) 404,66 nm (Hg) 253,7 nm (Hg) 435,83 nm (Hg) 287,15 nm (Ho) 486,0 nm (Dbeta) 302,25 nm (Hg) 486,1 nm (Hbeta) 313,16 nm (Hg) 536,3 nm (Ho) 334,15 nm (Hg) 546,07 nm (Hg) 361,5 nm (Ho) 576,96 nm (Hg) 365,48 nm (Hg) 579,07 nm (Hg) Kontrola absorbance. Správnost stupnice absorbanci se ověřuje roztokem dichromanu draselného R při vlnových délkách uvedených v tab. 2.2.25-2, v níž jsou pro každou vlnovou délku uvedeny přesné hodnoty specifické absorbance a povolené limity. Tolerance pro absorbanci je ±0,01.
Pro kontrolu absorbance se použije roztoku dichromanu draselného R připraveného takto: rozpustí se 57,0 mg až 63,0 mg dichromanu draselného R, předtím vysušeného při 130 °C do konstantní hmotnosti, v kyselině sírové 0,005 mol/l RS a doplní se jí na 1000,0 ml.
Tab. 2.2.25-2
Příprava vzorku Pro záznam pomocí transmitance Pro záznam pomocí mnohonásobné reflexe Identifikace s použitím referenčních látek Identifikace s použitím referenčních spekter Tab. 2.2.24-1 Absorpční maxima polystyrenového filmu Nečistoty v plynech Tab. 2.2.25-1 Maxima absorpce roztoku chloristanu holmitého R a poloha čar pro vodíkovou a deuteriovou lampu Tab. 2.2.25-2 Vlnová délka v nm A1%1cm Maxima tolerance 235 124,5 122,9 až 126,2 257 144,0 142,4 až 145,7 313 48,6 47,0 až 50,3 350 106,6 104,9 až 108,2 Absorbance roztoku dichromanu draselného obsahujícího přesně 60,06 mg K2Cr2O7 v 1000,0 ml roztoku kyseliny sírové 0,005 mol/l RS byly použity jako základ pro tab. 2.2.25-2. Hodnoty absorbance tohoto roztoku měřené při tloušťce vrstvy 1 cm jsou uvedeny v tab. 2.2.25-3.
Tab. 2.2.25-3
Příprava vzorku Pro záznam pomocí transmitance Pro záznam pomocí mnohonásobné reflexe Identifikace s použitím referenčních látek Identifikace s použitím referenčních spekter Tab. 2.2.24-1 Absorpční maxima polystyrenového filmu Nečistoty v plynech Tab. 2.2.25-1 Maxima absorpce roztoku chloristanu holmitého R a poloha čar pro vodíkovou a deuteriovou lampu Tab. 2.2.25-2 Tab. 2.2.25-3 235 nm 0,748 257 nm 0,865 313 nm 0,292 350 nm 0,640 Limit rozptýleného záření může být sledován při daných vlnových délkách pomocí vhodných roztoků nebo filtrů. Např. absorbance roztoku chloridu draselného R (12 g/l) měřená v 1 cm vrstvě při 200 nm by měla být vyšší než 2 v porovnání s vodou A jako kontrolní kapalinou.
Rozlišovací schopnost (pro kvalitativní analýzu). Pokud je to předepsáno v článku, je třeba provést měření rozlišovací schopnosti přístroje takto: zaznamená se spektrum roztoku toluenu R (0,02% V/V) v hexanu R. Minimální poměr absorbance v maximu při 269 nm a absorbance v minimu při 266 nm je uveden v článku.
Spektrální šířka štěrbiny (pro kvantitativní analýzu). Abychom předešli při měření chybám způsobeným spektrální šířkou štěrbiny při použití přístroje, kde šířka štěrbiny při zvolené vlnové délce může být měněna, měla by být šířka štěrbiny malá ve srovnání s pološířkou absorpčního pásu, ale současně by měla být co největší, abychom získali vysokou hodnotu I0. V každém případě šířka štěrbiny přístroje by měla být vždy taková, aby při jejím dalším zmenšení nedocházelo ke změnám v odečtu absorbance.
Kyvety. Povolená tolerance vnitřní vzdálenosti protilehlých stěn používaných kyvet je ±0,005 cm. Naplní-li se týmž rozpouštědlem, měly by kyvety pro zkoušený roztok a pro porovnávací kapalinu mít stejnou transmitanci. V opačném případě je třeba zavést příslušnou korekci.
Kyvety je nutno čistit a zacházet s nimi opatrně.
- 2.2.26 Papírová chromatografie
Vzestupná papírová chromatografie
Zařízení. Zařízení se skládá ze skleněné komory vhodných rozměrů pro použitý chromatografický papír. Horní část komory je zabroušená a opatřená dobře těsnícím víkem. V horní části komory je zařízení umožňující zavěšení chromatografického papíru a jeho ponoření do mobilní fáze bez otevření komory. Na dně komory je umístěna miska obsahující mobilní fázi, do které může být papír ponořen. Jako chromatografický papír se použije vhodný filtrační papír nastříhaný do pruhů dostatečné délky, ne užších než 2,5 cm; papír je nastříhán tak, aby mobilní fáze protékala ve směru vláken papíru.
Pracovní postup. Mobilní fáze, která je předepsána v článku, se nalije do misky na dně komory do výšky 2,5 cm. Pokud je uvedeno v článku, nalije se stacionární fáze i mezi stěny komory a misku. Komora se uzavře a ponechá se stát po dobu 24 h při teplotě 20 °C až 25 °C. V uvedeném intervalu teplot se komora udržuje i v průběhu další analýzy. Na papír se vyznačí měkkou tužkou horizontální linie (start) ve vzdálenosti 3 cm od jednoho konce. Mikropipetou se nanese na start ve formě skvrny objem roztoku, který je uveden v článku. Jestliže celkový objem nanášeného roztoku by vytvořil skvrnu o větším průměru než 10 mm, roztok se nanáší po částech v opakovaných dílčích dávkách tak, aby se před každým dalším nanášením rozpouštědlo odpařilo. Chromatografuje-li se na stejném pruhu papíru více než jeden vzorek, vzdálenost mezi sousedními skvrnami na startu nemá být menší než 3 cm. Papír s naneseným vzorkem se vloží do komory, která se uzavře víkem, a ponechá stát 1 h 30 min. Potom se papír ponoří do mobilní fáze a vyvíjí se do předepsané vzdálenosti nebo po předepsanou dobu. Papír se vyjme a ponechá uschnout na vzduchu. Během vyvíjení se papír chrání před přímým světlem.
Sestupná papírová chromatografie
Zařízení. Zařízení se skládá ze skleněné komory vhodných rozměrů pro použitý chromatografický papír. Horní část komory je zabroušená a opatřená dobře těsnícím víkem. Víko má středový otvor o průměru asi 1,5 cm uzavíratelný těžkou skleněnou deskou nebo zátkou. V horní části komory je umístěn žlábek pro rozpouštědlo se zařízením k zavěšení chromatografického papíru. Na každé straně žlábku jsou paralelně nad jeho horními okraji umístěny dvě skleněné vodicí tyče podpírající papír tak, aby žádná jeho část se nedotýkala stěn komory. Chromatografický papír je tvořen vhodným filtračním papírem nastříhaným na pruhy dostatečné délky a vhodné šíře, tj. mezi 2,5 cm a délkou žlábku; papír je nastříhán tak, aby mobilní fáze protékala ve směru vláken papíru.
Pracovní postup. Na dno komory se nalije rozpouštědlo uvedené v článku do výše 2,5 cm. Komora se uzavře a ponechá stát 24 h při teplotě 20 °C až 25 °C. V tomto rozmezí teplot se komora v průběhu analýzy udržuje. Na papír se vyznačí měkkou tužkou horizontální linie (start) v takové vzdálenosti od jednoho konce, aby po zajištění tohoto konce papíru ve žlábku s rozpouštědlem zbytek papíru volně splýval přes vodicí tyč a start byl několik cm pod vodicí tyčí a paralelně s ní. Pomocí mikropipety se nanese na start objem roztoku, který je uveden v článku. Jestliže celkový objem, který je nutno nanést, by vytvořil skvrnu o větším průměru než 10 mm, je nutno nanášet roztok po částech tak, aby se před každým následujícím nanášením rozpouštědlo odpařilo. Chromatografuje-li se na tomtéž pruhu papíru více než jeden vzorek, pak vzdálenost mezi sousedními skvrnami nemá být menší než 3 cm. Papír s naneseným vzorkem se vloží do komory, která se uzavře víkem, a ponechá se stát 1 h 30 min. Do žlábku se otvorem ve víku vpraví dostatečné množství mobilní fáze, komora se uzavře a papír se vyvíjí do předepsané vzdálenosti nebo po předepsanou dobu. Papír se vyjme z komory a ponechá uschnout na vzduchu. Během vyvíjení se papír chrání před přímým světlem.
- 2.2.27 Tenkovrstvá chromatografie
Tenkovrstvá chromatografie je separační metoda, u které stacionární fázi tvoří vhodný materiál nanesený v rovnoměrné tenké vrstvě a fixovaný na skleněný, kovový nebo plastický podklad (deska nebo fólie). K separaci dochází migrací rozpuštěných látek tenkou vrstvou v rozpouštědle nebo vhodné směsi rozpouštědel (mobilní fáze).
Pokud není uvedeno jinak, použije se následující zařízení, desky a postup.
Zařízení
- Zařízení se skládá:
- - z desek nebo fólií s vrstvami hotovými nebo připravenými (jak je popsáno níže) vhodné velikosti (obvykle 100 mm x 100 mm nebo 200 mm x 200 mm) pro nanášení chromatografovaných roztoků a vyvíjení do předepsané vzdálenosti (dráhy). Tloušťka vrstvy je obvykle 0,1 mm až 0,3 mm,
- - z chromatografické komory s plochým nebo dvojžlábkovým dnem z inertního transparentního materiálu vhodné velikosti pro použité desky nebo fólie a opatřené dobře těsnícím víkem,
- - z mikropipet, mikroinjekčních stříkaček, kalibrovaných kapilár pro jedno použití nebo jiného nanášecího zařízení, které je vhodné pro správné nanášení roztoků.
Desky
Chromatografie se provádí s použitím desek s vrstvami hotovými nebo připravenými, jak je popsáno níže. Oba typy vrstev vyhovují požadavku ověření detekční schopnosti, je-li předepsáno, i požadavku ověření separační schopnosti. Tyto zkoušky se provádějí současně s chromatografií zkoušené látky nanesením předepsaných porovnávacích roztoků. Je-li nutné, vrstvy je možno před použitím aktivovat zahřátím při 100 °C až 105 °C po dobu 1 h.
Příprava vrstev
Připraví se homogenní suspenze stacionární fáze a vhodným zařízením se nanese na pečlivě vyčištěné desky vrstva o síle 0,1 mm až 0,3 mm. Desky s vrstvami se ponechají schnout na vzduchu a potom se zahřívají v sušárně při teplotě 100 °C až 105 °C po dobu 1 h. Před použitím desky se odstraní úzký pruh vrstvy stacionární fáze z obou stran desky, aby tyto pruhy byly v průběhu vyvíjení vertikálně.
Pracovní postup
Stěny chromatografické komory se vyloží filtračním papírem. Do chromatografické komory se podle její velikosti nalije takové množství mobilní fáze, aby po impregnaci filtračního papíru byla na dně komory vrstva mobilní fáze o výšce 5 mm až 10 mm. Komora se uzavře víkem a ponechá se stát při 20 °C až 25 °C po dobu 1 h.
Na vrstvu se nanese ve vzdálenosti asi 15 mm až 20 mm od spodního okraje a nejméně 10 mm od bočního okraje předepsaný objem roztoků v dostatečně malých dávkách, aby vznikly kruhové skvrny (o průměru 2 mm až 6 mm) nebo, je-li předepsáno, skvrny tvaru proužků (10 mm až 20 mm x 2 mm až 6 mm). Roztoky se nanášejí na start paralelně se spodním okrajem desky tak, aby vzdálenost mezi skvrnami byla nejméně 10 mm.
Po odpaření rozpouštědla z nanášených roztoků se deska vloží do chromatografické komory tak, aby byla co nejvíce ve vertikální poloze a skvrny byly nad hladinou mobilní fáze. Chromatografická komora se uzavře a udržuje při teplotě 20 °C až 25 °C. Deska se vyjme z komory, když mobilní fáze dosáhne vzdálenosti předepsané v článku, vysuší se a chromatogram se deteguje předepsaným způsobem.
Pro dvojrozměrnou chromatografií se vrstva po prvním vyvíjení vysuší a provede se druhé vyvíjení ve směru kolmém na směr prvního vyvíjení.
Ověření separační schopností
Požadavky na ověření separační schopnosti jsou uvedeny v příslušných článcích.
Ověření detekční schopností
Detekční schopnost je dostatečná, jsou-li skvrny získané na chromatogramu s nejzředěnějším porovnávacím roztokem jasně viditelné.
- Zařízení se skládá:
- 2.2.28 Plynová chromatografie
Plynová chromatografie je separační metoda, ve které mobilní fází je plyn (nosný plyn) a stacionární fází naplněnou do kolony je buď pevná látka, nebo kapalina, kterou je pokryt pevný inertní nosič, nebo kapalný film rovnoměrně nanesený na stěnách kolony.
Plynová chromatografie je založena na mechanismu adsorpce a/nebo rozdělování.
Přístroj. Přístroj se skládá ze zdroje plynu, dávkovacího zařízení, chromatografické kolony, detektoru a vyhodnocovacího zařízení. Kolona je obvykle skleněná nebo z nerezové oceli a obsahuje stacionární fázi. Nosný plyn protéká kolonou kontrolovanou rychlostí do detektoru.
Stanovení je prováděno buď při konstantní teplotě, nebo podle daného teplotního programu.
Použitý detektor musí umožňovat stanovení množství sledovaných látek přítomných v eluátu z kolony. Obvykle je založen na principu plamenné ionizace, tepelné vodivosti, tepelné ionizace nebo elektronového záchytu.
Pracovní postup. Kolona, dávkovači zařízení a detektor se stabilizují při předepsaných teplotách. Připraví se roztok zkoušené látky a porovnávací roztok nebo roztoky, jak je předepsáno. Použitím porovnávacích roztoků se určí vhodné nastavení parametrů přístroje a množství, které má být nastřikováno, aby byla získána vhodná odezva. Provedou se opakované nástřiky, aby byla ověřena reprodukovatelnost odezvy, a je-li zapotřebí, určí se počet teoretických pater.
Nastříknou se roztoky a zaznamenají se výsledné chromatogramy. Provedou se opakované nástřiky, aby byla ověřena reprodukovatelnost odezvy. Určí se plochy píků nebo alternativně výšky píků odpovídajících sledovaným složkám, je-li faktor symetrie píku vypočítán, jak je uvedeno níže, mezi 0,80 a 1,20. Při měřeních vyžadujících teplotní program má být určována plocha píků. Je-li použit vnitřní standard, prověří se, zda žádný pík sledované látky není překryt píkem vnitřního standardu.
Ze získaných hodnot se vypočte obsah stanovované složky nebo složek. Je-li předepsáno, vypočte se procentuální obsah jedné nebo více složek sledované látky určením plochy píku nebo píků z celkové plochy všech píků, vyjma píků rozpouštědla nebo kterýchkoliv přidaných látek (normalizační postup). V tomto případě je doporučeno použití zesilovače se širokým rozsahem a automatického integrátoru.
Faktor symetrie píku se vypočte z výrazu:
v němž značí:
- b0,05 - šířku píku v jedné dvacetině jeho výšky,
- A - vzdálenost mezi kolmicí spuštěnou z vrcholu píku a vzestupnou částí píku v jedné dvacetině výšky píku.
Rozlišení (Rs) se vypočte ze vzorce:
v němž značí:
- tRb a tRa- vzdálenosti podél základní linie mezi bodem nástřiku a kolmicemi spuštěnými z vrcholů dvou sousedních píků (mm),
- b0,5a a b0,5b šířky píků v polovině jejich výšky (mm).
Výsledky stanovení lze hodnotit, jestliže rozlišení mezi měřenými píky v chromatogramu je větší než 1,0, pokud není předepsáno jinak.
- Počet teoretických pater (n) se vypočte z údajů získaných za izotermických podmínek ze vzorce:
- v němž značí:
- tR - vzdálenost podél základní linie mezi bodem nástřiku a kolmicí spuštěnou z vrcholu sledovaného píku (mm),
- b0,5 - šířku píku v polovině jeho výšky (mm).
- v němž značí:
Kapacitní poměr (Dm) (známý též jako kapacitní faktor) je definován jako:
v němž značí:
- K - rovnovážný rozdělovači koeficient,
- Vs - objem stacionární fáze,
- Vm - objem mobilní fáze.
Kapacitní poměr složky může být určen z chromatogramu s použitím vzorce:
v němž značí:
- tR - vzdálenost v mm podél základní linie mezi bodem nástřiku a kolmicí spuštěnou z vrcholu píku odpovídajícího složce,
- tR‘, - vzdálenost v mm podél základní linie mezi bodem nástřiku a kolmicí spuštěnou z vrcholu píku odpovídajícího nezadržované složce.
Poměr signálu k šumu (S/N) je počítán ze vzorce:
v němž značí:
- H - výšku píku odpovídajícího dané složce na chromatogramu získaném s předepsaným porovnávacím roztokem,
- hn - absolutní hodnotu největší výchylky signálu šumu od základní linie na chromatogramu kontrolního roztoku získaného při slepé zkoušce a sledovaného v rozsahu úměrném 20násobku šířky píku v polovině jeho výšky na chromatogramu předepsaného porovnávacího roztoku a pozorovaného v místě rovnoměrně situovaném okolo místa, kde by se tento pík nacházel.
Head-space plynová chromatografie
Head-space plynová chromatografie je metoda zvláště vhodná pro rozdělení a stanovení těkavých látek přítomných v pevných nebo kapalných vzorcích. Metoda je založena na analýze plynné fáze, která je v rovnováze s pevnou nebo kapalnou fází.
Přístroj. Přístroj se skládá z plynového chromatografu opatřeného zařízením pro zavádění zkoušeného vzorku, které může být připojeno k modulu, jenž automaticky ovládá tlak a teplotu. Je-li to nutné, může být připojeno zařízení pro eliminaci rozpouštědel. Analyzovaný vzorek je umístěn do lahvičky opatřené vhodným uzávěrem. Další částí je systém ventilů umožňující průchod nosného plynu. Lahvička je umístěna do termostatované nádobky vyhřívané na vhodnou teplotu dle povahy zkoušeného vzorku. Vzorek je zahříván na tuto teplotu dostatečně dlouho, aby byla ustavena rovnováha mezi pevnou nebo kapalnou fází a plynnou fází.
Nosný plyn je zaváděn do nádobky a po předepsaném čase se otevře vhodný ventil, který umožní expanzi plynu unášejícího zplynitelné látky do chromatografické kolony.
Místo chromatografu speciálně vybaveného pro zavádění vzorků je též možné použít vzduchotěsnou stříkačku a běžný chromatograf. Ustavení rovnováhy pak probíhá v oddělené komůrce a plynná fáze je vedena na kolonu při zajištění podmínek zaručujících, že nedojde k porušení rovnováhy.
Pracovní postup. Použitím porovnávacích vzorků se určí vhodné instrumentální podmínky k dosažení vhodné odezvy.
- a) Přímá kalibrace
Do stejných lahviček se umístí odděleně zkoušené látky a všechny porovnávací vzorky, jak je předepsáno v článku, přičemž se zabrání kontaktu mezi dávkovacím zařízením a vzorky. Lahvičky se hermeticky uzavřou a vloží do termostatovaného prostoru udržovaného na teplotě a tlaku předepsaných v článku.
Po ustavení rovnováhy se provede chromatografická analýza za předepsaných podmínek.
- b) Standardní přídavek
Do sady stejných vhodných lahviček se umístí stejné objemy zkoušeného přípravku. Do všech lahviček kromě jedné se přidají vhodná množství porovnávacích vzorků, které obsahují známé koncentrace stanovované látky, takže vznikne série přípravků obsahujících postupně vzrůstající koncentrace této látky. Lahvičky se hermeticky uzavřou a vloží se do termostatovaného prostoru udržovaného na teplotě a tlaku předepsaných v článku. Po ustavení rovnováhy se provede chromatografická analýza za předepsaných podmínek.
Metodou nejmenších čtverců se vypočítá lineární rovnice přímky a z ní se určí koncentrace stanovované látky ve zkoušeném přípravku.
Alternativně se vynesou do grafu střední hodnoty naměřených dat proti přidaným množstvím stanovované látky. Extrapoluje se přímka vycházející z bodu na grafu k ose koncentrací. Vzdálenost mezi tímto bodem a průsečíkem os představuje koncentraci stanovované látky ve zkoušeném přípravku.
- c) Postupný odběr
V případě, že je požadována metoda postupného odběru, je podrobně popsána v článku.
- 2.2.29 Kapalinová chromatografie
Kapalinová chromatografie je separační metoda, kde mobilní fází je kapalina a stacionární fází naplněnou do kolony je buď jemně rozptýlená pevná látka, nebo kapalina nanesená na pevný nosič, nebo pevný nosič, který je chemicky modifikován navázáním organických skupin.
Kapalinová chromatografie je založena na mechanismu adsorpce, rozdělování, iontové výměny nebo vylučování.
Zařízení. Přístroj se obvykle skládá z čerpacího systému, dávkovacího zařízení (injekční stříkačka nebo nastřikovaní ventil), chromatografické kolony, detektoru a zapisovače. Mobilní fáze je obvykle přiváděna pod tlakem z jednoho nebo více zásobníků a protéká kolonou konstantní rychlostí a potom detektorem.
Teplota chromatografické kolony je udržována konstantní. Složení předepsané mobilní fáze může být buď konstantní během celého chromatografického procesu (izokratická eluce), nebo se může měnit podle definovaného programu (gradientová eluce).
Použitý detektor umožňuje stanovení množství sledovaných látek eluovaných z kolony. Detekce je obvykle založena na absorpční spektrofotometru. Diferenční refraktometrie, fluorimetrie; spalovací a elektrochemické metody jsou také používány.
Pracovní postup. Kolona se uvede do rovnovážného stavu s předepsanou mobilní fází. Připraví se roztok zkoušené látky a porovnávací roztok nebo roztoky tak, jak je předepsáno. Roztoky nesmí obsahovat pevné částice. Za použití porovnávacích roztoků se určí vhodné nastavení přístroje a nastřikované množství potřebné pro přiměřenou odezvu. Provedou se opakované nástřiky pro ověření reprodukovatelnosti odezvy, a je-li to požadováno, stanoví se počet teoretických pater.
Nastříknou se roztoky a zaznamenají se výsledné chromatogramy. Provedou se opakované nástřiky k ověření reprodukovatelnosti odezvy. Stanoví se plochy píků sledovaných látek, případně výšky píků, leží-li hodnota faktoru symetrie píku vypočtená podle vzorce uvedeného níže mezi 0,80 a 1,20. V aplikacích vyžadujících gradientovou eluci je třeba použít stanovení ploch píků. Je-li použit vnitřní standard, zkontroluje se, zda není žádný pík zkoušené látky překryt Pikem vnitřního standardu.
Ze získaných hodnot se vypočte obsah stanovované složky nebo složek. Je-li požadován procentuální obsah jedné nebo více složek zkoušené látky, vypočte se stanovením plochy píku nebo píků jako procenta celkové plochy všech píků vyjma píků rozpouštědla nebo jakéhokoliv přidaného činidla (metoda normalizace). Pak se doporučuje použití automatického integrátoru a zesilovače s širokým rozsahem.
Faktor symetrie píku se vypočte z výrazu:
v němž značí:
- b0,05 - šířku píku v jedné dvacetině jeho výšky (mm),
- A - vzdálenost mezi kolmicí spuštěnou z vrcholu píku a vzestupnou částí píku v jedné dvacetině výšky píku (mm).
Rozlišení (RS) se vypočte ze vzorce:
v němž značí:
- tRb a tRa - vzdálenosti podél základní linie mezi bodem nástřiku a kolmicemi spuštěnými z vrcholů dvou sousedních píků (mm),
- b0,5a a b0,5b - šířky píků v polovině jejich výšky (mm).
Výsledky stanovení lze hodnotit, jestliže rozlišení mezi měřenými píky v chromatogramu je větší než 1,0, pokud není předepsáno jinak.
Počet teoretických pater (n) se vypočte z údajů, získaných za izotermických podmínek ze vzorce:
v němž značí:
- tR - vzdálenost podél základní linie mezi bodem nástřiku a kolmicí spuštěnou z vrcholu sledovaného píku (mm),
- b0,5 - šířku píku v polovině jeho výšky (mm).
Kapacitní poměr (Dm) (známý též jako kapacitní faktor) je definován jako:
v němž značí:
- K - rovnovážný rozdělovači koeficient,
- Vs - objem stacionární fáze,
- Vm - objem mobilní fáze.
Kapacitní poměr složky může být určen z chromatogramu s použitím vzorce:
v němž značí:
- tR - vzdálenost podél základní linie mezi bodem nástřiku a kolmicí spuštěnou z vrcholu píku odpovídajícího složce (mm),
- tR - vzdálenost podél základní linie mezi bodem nástřiku a kolmicí spuštěnou z vrcholu píku odpovídajícího nezadržované složce (mm).
Poměr signálu k šumu (S/N) je počítán ze vzorce:
v němž značí:
- H- výšku píku odpovídajícího dané složce na chromatogramu získaném s předepsaným porovnávacím roztokem,
- hn - absolutní hodnotu největší výchylky signálu šumu od základní linie na chromatogramu kontrolního roztoku získaného při slepé zkoušce a sledovaného v rozsahu úměrném 20násobku šířky píku v polovině jeho výšky na chromatogramu předepsaného porovnávacího roztoku a pozorovaného v místě rovnoměrně situovaném okolo místa, kde by se tento pík nacházel.
- 2.2.30 Vylučovací chromatografie
Vylučovací chromatografie (s organickou mobilní fází je známá jako gelová chromatografie a s vodnou mobilní fází se používá název gelová filtrace) je chromatografická technika, která rozděluje molekuly v roztoku podle jejich velikosti. Vzorek je vnesen na kolonu naplněnou gelem nebo náplní s porézními částicemi a je nesen mobilní fází kolonou. K separaci podle velikosti dochází opakovanou výměnou rozpuštěných molekul (rozpuštěné látky) mezi rozpouštědlem v mobilní fázi a týmž rozpouštědlem v nepohyblivé kapalné fázi (stacionární fázi), která je v pórech náplně. Rozmezí velikosti pórů náplně určuje rozmezí velikosti molekul, ve kterém může dojít k separaci.
Molekuly, které jsou tak malé, že mohou pronikat do všech pórů, jsou eluovány s celkovým permeačním objemem (Vt). Molekuly výrazně větší než maximální velikost pórů náplně se pohybují v koloně jen prostory mezi částicemi náplně bez zadržování a jsou eluovány s vylučovacím objemem (Vo). K separaci podle velikosti molekul dochází mezi vylučovacím a celkovým permeačním objemem, přičemž použitelná je obvykle separace v prvních dvou třetinách tohoto rozmezí.
Zařízení. Základem zařízení je chromatografická kolona vhodných rozměrů, v případě potřeby termostatovaná, naplněná separačním materiálem schopným dělení ve vhodném rozsahu velikosti molekul, kterou protéká konstantní rychlostí eluent. Jeden konec kolony je obvykle připojen ke vhodnému zařízení pro nástřik vzorku, jako je adaptér průtoku, septový dávkovač nebo nastřikovací ventil, a může být také připojen ke vhodnému čerpadlu pro kontrolu průtoku eluentu. Případně může být vzorek nastřikován přímo na vstup kolony (povrch náplně kolony zbavený kapaliny), nebo je-li vzorek hustší než eluent, může být převrstven eluentem. Výstup z kolony je obvykle připojen k vhodnému detektoru spojenému s automatickým zapisovačem, který umožňuje záznam relativních koncentrací separovaných složek vzorku. Detektory jsou většinou založeny na fotometrických, refraktometrických nebo luminiscenčních vlastnostech. V případě potřeby může být připojen automatický sběrač frakcí.
Náplní může být měkký nosič, jako je nabobtnalý gel, nebo tuhý nosič tvořený sklem, silikagelem nebo zesíťovaným organickým polymerem kompatibilním s rozpouštědlem. Tuhé nosiče obvykle vyžadují tlakovaný systém umožňující rychlejší separace. Mobilní fáze je volena podle typu vzorku, separačního prostředí a způsobu detekce.
Před provedením separace by měla být náplň upravena a naplněna do kolony tak, jak je popsáno v článku nebo podle návodu výrobce.
V případě potřeby jsou v článcích uvedeny postupy pro ověření způsobilosti systému. Účinnost kolony může být vyhodnocena z počtu teoretických pater (n), vypočteného ze vzorce:
v němž značí:
- Vr - retenční objem v maximu píku,
- b0,5 - šířku píku v polovině jeho výšky vyjádřenou ve stejných jednotkách jako retenční objem.
Stanovení distribučního koeficientu KD
Eluční charakteristika látky na určité koloně může být dána distribučním koeficientem, KD, který se vypočte ze vzorce:
Stanovení se provede měřením retenčních objemů nezadržované složky (V0), jiné složky, která může pronikat do všech pórů nosiče, (Vt), a látky, jejíž rozdělovači koeficient je stanovován, ( Vr). Retenční objem se měří od nástřiku do maxima píku.
Stanovení poměrného složení směsi
Provede se separace podle článku. Je-li to možné, průběžně se zaznamenává eluce složek a měří se odpovídající plochy píků. Je-li zaznamenávána fyzikálně-chemická vlastnost a mají-li všechny stanovované složky vzorku stejnou odezvu (např. mají-li stejnou specifickou absorbanci), spočítá se relativní množství každé složky jako podíl příslušné plochy píku a součtu ploch píků všech stanovovaných složek. Nejsou-li detekční odezvy stanovovaných složek stejné, spočítá se obsah pomocí kalibračních křivek získaných s použitím kalibračních referenčních látek předepsaných v článku.
Stanovení molekulových hmotností
Vylučovací chromatografii lze použít pro stanovení molekulových hmotností po srovnání s vhodnými kalibračními referenčními látkami, specifikovanými v článku.
Do grafu se vynese závislost retenčních objemů kalibračních referenčních látek na logaritmu jejich molekulových hmotností. Křivka se obvykle blíží přímce mezi vylučovací mezí a mezí úplné permeace pro použité separační prostředí. Z kalibrační křivky se stanoví molekulové hmotnosti. Kalibrace pro molekulové hmotnosti je platná jen pro určitý makromolekulární systém látka/rozpouštědlo za daných experimentálních podmínek.
Stanovení distribuce velikosti molekul polymerů
Vylučovací chromatografii lze použít pro stanovení distribuce velikosti molekul polymerů. Avšak porovnání vzorků je možné jen s výsledky získanými za stejných experimentálních podmínek. Látky použité pro kalibraci a metody stanovení distribuce velikosti molekul polymerů jsou uvedeny v článku.
- 2.2.31 Elektroforéza
Elektroforéza je fyzikálně-analytická metoda založená na pohybu elektricky nabitých částic rozpuštěných nebo dispergovaných v roztoku elektrolytu v elektrickém poli.
Elektroforetická pohyblivost je rychlost pohybu nabitých částic v m/s v elektrostatickém poli o intenzitě 1 V/m. Vyjadřuje se v m2.V-1.s-1. Z praktických důvodů se používá cm2.V-1.s-1. Pohyblivost může být definována pouze pro daný elektrolyt za určitých experimentálních podmínek. Je ovlivněna mnoha faktory, např.:
- - charakteristikou nabitých částic: druhem, velikostí, tvarem, elektrickým nábojem, koeficientem tření;
- - charakteristikou kapaliny, ve které se nabité částice pohybují: rozpouštědlem, druhem a koncentrací elektrolytu, iontovou silou, pH, viskozitou roztoku.
Směr pohybu závisí na druhu elektrického náboje; nabité částice se pohybují k elektrodě s opačným nábojem.
Volná elektroforéza neboli elektroforéza s pohyblivým rozhraním
Tato metoda se hlavně užívá ke stanovení elektroforetické pohyblivosti, přičemž experimentální charakteristiky jsou přímo měřitelné a reprodukovatelné. Hlavně se používá u látek o vysoké relativní molekulové hmotnosti s nízkými difuzními koeficienty. Poloha rozhraní se na počátku stanoví fyzikálními metodami, jako jsou refraktometrie nebo konduktometrie. Po aplikaci daného elektrického pole se po přesně změřeném čase pozorují nová rozhraní a jejich vzájemná poloha. Je nutno volit takové pracovní podmínky, které zajistí vznik a určení tolika rozhraní, kolik je složek.
Zónová elektroforéza v nosiči
Tato metoda vyžaduje pouze malé množství vzorku.
Druh nosiče, jako je papír, agarový gel, acetat celulosy, škrob, agarosa, methakrylamid, směsný gel, zavádí množství dalších faktorů ovlivňujících elektroforetickou pohyblivost:
- a) následkem porozity nosiče je naměřená migrační vzdálenost menší než skutečná dráha iontu,
- b) některé nosiče nejsou elektroneutrální, a mohou tedy vyvolat významný elektroosmotický tok,
- c) jakékoliv zahřívání může vlivem Jouleova efektu způsobit odpařování kapaliny z nosiče, což v důsledku kapilarity způsobí pohyb roztoku od krajů do středu. Iontová síla z tohoto důvodu má tendenci postupně vzrůstat.
Rychlost pohybu potom závisí na čtyřech hlavních faktorech, zejména na pohyblivosti nabité částice, elektroendosmotickém proudění, na odpařování a intenzitě elektrického pole. Proto je nezbytné pracovat za zcela přesně definovaných experimentálních podmínek a používat, kdekoliv je to možné, referenčních látek.
Zařízení pro elektroforézu se skládá ze:
- - zdroje stejnosměrné elektrické energie, jehož napětí může být regulováno a stabilizováno;
- - elektroforetické komory, je obvykle pravoúhlá, vyrobená ze skla nebo pevného plastu se dvěma oddělenými prostory - anodickým a katodickým - obsahujícími roztok elektrolytu. V každém prostoru je ponořena elektroda, např. platinová nebo grafitová. Elektrody jsou propojeny vhodně izolovaným obvodem se zdrojem stejnosměrného proudu, čímž se vytvoří anoda a katoda. Hladina kapaliny v obou prostorech se udržuje na stejné úrovni, aby se předešlo vzájemnému přelévání.
Elektroforetická komora je uzavřena vzduchotěsným víkem, které udržuje vlhkostí nasycenou atmosféru během operace a tím snižuje odpařování rozpouštědla. Víko může být opatřeno bezpečnostním zařízením, které po jeho sejmutí vypne elektrický proud. Jestliže elektrický výkon překročí 10 W, doporučuje se chlazení nosiče;
- - zařízení na upevnění nosiče:
Proužková elektroforéza. Proužek nosiče, předem navlhčený v používaném roztoku elektrolytu a ponořený na obou koncích do elektrodových prostorů, je vhodně napnutý a upevněný k vhodnému držáku nosiče, který zabrání difuzi elektrolytu. Držák může být vodorovný rámeček, podstavec ve tvaru obráceného V nebo podložka s vertikálně vyčnívajícími hroty umístěnými ve vhodných vzdálenostech;
Gelová elektroforéza. Zařízení se skládá ze skleněné desky (např. mikroskopické sklíčko), na jejíž celou plochu je nanesena pevně přilnavá vrstva gelu stejné tloušťky. Elektrické spojení mezi gelem a vodivým roztokem je zajištěno různými způsoby podle druhu použitého zařízení. Je třeba učinit preventivní opatření, aby bylo zabráněno kondenzaci vlhkosti nebo vysychání pevné vrstvy;
- - měřicího nebo detekčního zařízení.
Pracovní postup. Roztok nosného elektrolytu se nalije do elektrodových prostorů. Nosič nasycený elektrolytem se umístí do komory způsobem vhodným pro dané zařízení. Vyznačí se místo startu a nanese se vzorek. Na předepsanou dobu se zapojí energetický zdroj. Po vypnutí zdroje se nosič vyjme z komory, vysuší se a vizuálně posoudí.
Elektroforéza na polyakrylamidovém gelu
Při tomto typu elektroforézy je stacionární fází (nosičem) gel připravený ze směsi akrylamidu a N,Nˊ -methylenbisakrylamidu. Gely se mohou připravit do trubiček 7,5 cm dlouhých a o vnitřním průměru 0,5 cm (trubičkové gely). V tomto případě se na jednu trubičku nanáší jeden roztok. Gely mohou být také připraveny mezi skleněnými deskami (deskový gel). Na takto připravený gel je možno nanášet více roztoků.
Zařízení. Skládá se ze dvou nad sebou umístěných nádobek na tlumivý roztok vyrobených z vhodného materiálu, jako je polymethylmethakrylát. Každá nádobka je vybavena platinovou elektrodou. Elektrody jsou připojeny ke zdroji umožňujícímu práci buď při konstantním proudu, nebo při konstantním napětí. Pro trubičkové gely je na dně horní nádobky několik držáků stejně vzdálených od elektrody. Pro deskové gely jsou k dispozici vyvíjecí komory umožňující dělení ve vertikální nebo horizontální poloze.
Postup stanovení. Před polymerací gelu by měly být roztoky odplyněny a gely používány okamžitě po přípravě.
- a) Trubičkové gely
Připraví se směs gelu podle předpisu a nalije se do skleněných trubiček s uzavřeným dnem do stejné výšky asi 1 cm od horního okraje. Je nutno zajistit, aby v trubičce nezůstaly bublinky vzduchu. Směs gelu se převrství vodou R, aby se zamezilo přístupu vzduchu, a gel se nechá zpolymerovat. Tvorba gelu trvá asi 30 min a je ukončena, když se objeví ostré rozhraní mezi gelem a vrstvou vody. Vrstva vody se odstraní. Spodní nádobka se naplní předepsaným tlumivým roztokem a odstraní se uzávěry trubiček. Trubičky se upevní do držáků v horní nádobce tak, aby spodní část trubiček byla ponořena v tlumivém roztoku spodní nádobky. Trubičky se opatrně naplní předepsaným tlumivým roztokem. Připraví se zkoušený roztok a porovnávací roztok, které obsahují vhodné značkovací barvivo, a zahustí se např. sacharosou R. Tyto roztoky se nanášejí na povrch gelu jednotlivých trubiček, přičemž pro každý roztok se použije jiná trubička. Do horní nádobky se nalije stejný tlumivý roztok. Elektrody se připojí ke zdroji elektrické energie a elektroforéza se nechá probíhat za předepsané teploty a při předepsaném konstantním napětí nebo předepsané intenzitě proudu. Zdroj energie se vypne v okamžiku, kdy značkovací barvivo doputuje téměř ke spodní nádobce. Trubičky se okamžitě vyjmou ze zařízení a gel se z nich uvolní. Poloha jednotlivých zón se v elektroforeogramu deteguje předepsaným způsobem.
- b) Deskové gely
Gelová směs se připraví předepsaným způsobem a vpraví se do vhodné formy buď pomocí pumpy, nebo nalitím. Je nutno zajistit, aby v gelu nezůstaly bublinky vzduchu. Otvory pro vzorky se mohou v gelu vytvořit přímo pomocí vhodného plastikového hřebene. Po z polymerování gelu se uvolní dolní okraj desky, odřízne se nadbytečný polyakrylamid a odstraní se hřeben. Desky se upevní do komory a spodní nádobka se naplní předepsaným tlumivým roztokem. Otvory pro vzorky se opatrně naplní předepsaným tlumivým roztokem. Připraví se zkoušený roztok a porovnávací roztok, které obsahují vhodné značkovací barvivo, a zahustí se např. sacharosou R. Roztoky se odděleně nanesou do otvorů v horním okraji gelu. Horní nádobka se naplní předepsaným tlumivým roztokem. Elektrody se připojí ke zdroji elektrické energie a elektroforéza se nechá probíhat za předepsané teploty při předepsaném konstantním napětí nebo proudu. Zdroj energie se vypne v okamžiku, kdy značkovací barvivo doputuje k spodnímu okraji gelu. Desky se okamžitě vyjmou z aparatury a gel se uvolní. Poloha jednotlivých zón se deteguje v elektroforeogramu předepsaným způsobem.
Zaostřovací gel. Jestliže je v článku předepsáno použití zaostřovacího gelu, postupuje se, jak je uvedeno výše s následující modifikací. Směsí separačního gelu se naplní přibližně tři čtvrtiny celkové délky desky a nechá se z polymerovat. Odstraní se vrstva vody a deska se doplní druhou vrstvou zaostřovacího gelu připravenou způsobem předepsaným v článku. Jestliže je to potřebné, použije se plastikový hřeben k vytvoření otvorů pro nanesení vzorků a gel se nechá zpolymerovat. Na takto připraveném gelu by měla být vzdálenost mezi otvory pro vzorky a povrchem separačního gelu minimálně 1 cm až 2 cm.
V poslední době se používají stále více komerčně připravené polyakrylamidové gely, které zaručují lepší reprodukovatelnost výsledků.
- 2.2.32 Ztráta sušením
Ztráta sušením je ztráta hmotnosti vyjádřená ve hmotnostních procentech (m/m).
Postup zkoušky. Naváží se předepsané množství zkoušené látky do váženky předem vysušené za podmínek, předepsaných pro zkoušenou látku. Látka se vysuší do konstantní hmotnosti nebo se suší předepsanou dobu jedním z následujících postupů:
- a) "v exsikátoru". Sušení se provádí nad oxidem fosforečným R při atmosférickém tlaku vzduchu a při pokojové teplotě;
- b) "ve vakuu". Sušení se provádí nad oxidem fosforečným R při tlaku 1,5 kPa až 2,5 kPa a při pokojové teplotě;
- c) "ve vakuu při stanoveném teplotním rozmezí". Sušení se provádí nad oxidem fosforečným R při tlaku 1,5 kPa až 2,5 kPa a teplotním rozmezí předepsaném v článku;
- d) "v sušárně" při stanoveném teplotním rozmezí. Sušení se provádí v sušárně při teplotním rozmezí předepsaném v článku;
- e) "pod vysokým vakuem". Sušení se provádí nad oxidem fosforečným R při tlaku, který nepřekročí 0,1 kPa a teplotě předepsané v článku.
Pokud jsou předepsány jiné podmínky, postupuje se přesně tak, jak je předepsáno v jednotlivém článku.
- 2.2.33 Nukleární magnetická rezonanční spektrometrie
Nukleární magnetická rezonanční (NMR) spektrometrie je založena na skutečnosti, že atomová jádra jako 1H, 13C, 19F, 31P mají permanentní nukleární magnetický moment. Při vložení do vnějšího magnetického pole (hlavní pole) nabývají určitých, přesně definovaných orientací vzhledem ke směru tohoto pole, což odpovídá jednotlivým energetickým hladinám. Při dané intenzitě magnetické indukce dochází k přechodům mezi sousedními energetickými hladinami vlivem absorpce elektromagnetického záření charakteristických vlnových délek odpovídajících radiovým kmitočtům.
Tyto kmitočty lze určit buď postupným hledáním rezonančních podmínek (CW [continuouswave] spektrometrie), nebo současnou excitací všech přechodů multifrekvenčním impulzem a následnou počítačovou analýzou vyhasínání volné indukce, při kterém se excitovaný systém vrací do základního stavu (pulzní spektrometrie).
Spektrum protonové magnetické rezonance se jeví jako soubor signálů, které odpovídají protonům a jsou charakteristické pro jejich nukleární a elektronové okolí v molekule. Rozdíl mezi daným signálem a signálem referenční látky se nazývá chemický posun (δ) a vyjadřuje se v ppm (parts per milion). Charakterizuje druh protonu v závislosti na elektronovém okolí. Signály jsou často rozštěpeny do skupin vzájemně souvisejících píků nazývaných dublety, triplety, ... multiplety. Toto štěpení je způsobeno přítomností permanentních magnetických polí vytvářených sousedními jádry, zvláště protonů oddělených dvěma až pěti chemickými vazbami. Intenzita každého signálu se určí z plochy pod příslušným signálem a je úměrná počtu ekvivalentních protonů.
Přístroj. NMR-spektrometr pro CW-spektrometrii se skládá z magnetu, nízkofrekvenčního generátoru pro posun pole, držáku vzorku, radiofrekvenčního vysílače a přijímače, zapisovače a elektronického integrátoru. Pulzní spektrometr je dále vybaven pulzním vysílačem a počítačem pro sběr, uložení a matematickou transformaci dat na běžné spektrum.
Používá se NMR-spektrometr s kmitočtem minimálně 60 MHz pro 1H. Pokud není předepsáno jinak, je třeba dodržovat instrukce výrobce přístroje. Před záznamem spektra je třeba ověřit, že:
- 1. Rozlišení je 0,5 Hz nebo méně při měření šířky píku v polovině výšky při použití přiměřeného rozsahu stupnice pro tyto píky:
- - buď pík při δ 7,33 ppm nebo při δ 7,51 ppm symetrického multipletu u 20% roztoku (V/V) dichlorbenzenu R v deuterovaném acetonu R,
- - nebo pík při δ 0,00 ppm pro 5% roztok (V/V) tetramethylsilanu R v deuterovaném chloroformu R,
- 2. Poměr signálu k šumu (S/N) měřený v rozmezí od δ 2 ppm do δ 5 ppm ve spektru 1% roztoku ethylbenzenu R v tetrachlormethanu R (V/V) je minimálně 25 : 1. Tento poměr se vypočte jako průměr z pěti stanovení podle vztahu:
v němž značí:
A - amplitudu v mm největšího píku methylenového kvartetu ethylbenzenu při δ 2,65 ppm, amplituda se měří od základní čáry procházející středem šumu na každé straně tohoto kvartetu a ve vzdálenosti minimálně 1 ppm od jeho středu,
H - mezi vrcholovou amplitudu šumu základní čáry změřenou v mm mezi δ 4 ppm a δ 5 ppm;
- 3. Amplituda postranních rotačních pásů není větší než 2 % amplitudy píku vzorku v kyvetě rotující rychlostí běžnou pro daný spektrometr;
- 4. Pro kvantitativní měření se ověří reprodukovatelnost integrátoru za použití 5% roztoku ethylbenzenu R v tetrachlormetanu R (V/V). Provede se pět po sobě jdoucích stanovení protonů fenylových a ethylových skupin a vypočtou se průměrné hodnoty, žádná z jednotlivých hodnot se nemá lišit od průměru o více než 2,5 %.
Postup měření. Zkoumaná látka se rozpustí podle předpisu a roztok se zfiltruje. Roztok musí být čirý. Použije se vnitřní standard, kterým je obvykle roztok obsahující 0,5 % až 1 % tetramethylsilanu R (TMS) v deuterovaném organickém rozpouštědle (V/V) nebo roztok tetradeuteriotrimethyl-silylpropionanu sodného R 5 g/l až 10 g/l v oxidu deuteria R. Vezme se potřebné množství a zaznamená se spektrum.
CW-spektrometrie
Spektrometr se seřídí tak, aby pracoval pokud možno v čistě absorpčním modu a přitom nedošlo k saturaci signálů. Dále se nastaví tak, aby nejintenzivnější pík ve spektru zkoušené látky obsáhl téměř celý rozsah stupnice zapisovače a aby signál vnitřního standardu odpovídal chemickému posunu δ 0,00 ppm. Zaznamená se spektrum v požadovaném rozsahu, není-li uvedeno jinak, při rychlosti záznamu, která by neměla přesáhnout 2 Hz/s. Zaznamená se integrované spektrum ve stejném rozsahu a při vhodné rychlosti záznamu podle použitého přístroje. Kvantitativní měření se provede podle příslušného předpisu.
Pulzní spektrometrie
Akviziční parametry spektrometru (pulzní sklápěcí úhel, amplituda a délka pulzu, interval mezi pulzy, spektrální šířka, rozlišení a rychlost snímání) se nastaví podle instrukcí výrobce a shromáždí se nezbytný počet signálů vyhasínání volné indukce. Po matematické transformaci dat počítačem se nastaví fáze tak, aby se získalo pokud možno čisté absorpční spektrum, a provede se kalibrace spektra vzhledem k rezonanční frekvenci odpovídající chemickému posunu vnitřního standardu. Spektrum uložené v počítači se zaznamená na vhodném výstupním zařízení a pro kvantitativní měření se provede integrace podle vybavení přístroje.
- 1. Rozlišení je 0,5 Hz nebo méně při měření šířky píku v polovině výšky při použití přiměřeného rozsahu stupnice pro tyto píky:
- 2.2.34 Termogravimetrie
Termická analýza je skupina technik, při kterých je měřena změna fyzikální vlastnosti látky v závislosti na teplotě. Nejběžněji užívanými jsou techniky, při nichž se měří změny energie nebo hmotnosti látky.
Termogravimetrie je technika, při které je zaznamenávána hmotnost vzorku látky jako funkce programovaně se měnící teploty.
Přístroj. Základními složkami termovah jsou zařízení pro ohřev a chlazení látky podle zadaného teplotního programu, nosič vzorku v kontrolované atmosféře, elektrováha a zapisovač. Přístroj může být spojen se zařízením umožňujícím analýzu těkavých produktů.
Ověření teploty. Kontrola teplotní stupnice se provádí pomocí niklu nebo jiného vhodného materiálu dle pokynů výrobce.
Kalibrace elektrováhy. Vhodné množství šťavelanu vápenatého monohydrátu CRL se vloží do nosiče vzorku a zaznamená se jeho hmotnost. Nastaví se rychlost ohřevu podle pokynů výrobce a spustí se teplotní program. Zaznamenává se termogravimetrická křivka jako graf s teplotou na ose úseček stoupající zleva doprava a hmotností na ose pořadnic stoupající zdola nahoru. Ohřev se přeruší asi při 230 °C. Na grafu se změří vzdálenost mezi počáteční a konečnou hmotnostně teplotní prodlevou, která odpovídá úbytku hmotnosti. Deklarovaný úbytek hmotnosti pro šťavelan vápenatý monohydrát CRL je udán v označení na obalu.
Postup zkoušky. Stejně se postupuje v případě stanovení zkoumané látky, přičemž se respektují podmínky předepsané v článku. Úbytek hmotnosti stanovované látky se vypočte ze vzdálenosti změřené v získaném grafu. Úbytek hmotnosti se vyjádří v hmotnostních procentech.
Používá-li se zařízení častěji, provádí se kontrola teploty a kalibrace pravidelně. Jinak se tyto kontroly provádějí před každým měřením.
- 2.2.35 Osmolalita
Osmolalitou se stanovují prakticky všechny rozpuštěné látky, které se podílejí na osmotickém tlaku roztoku.
Přijatelná aproximace pro osmolalitu ξm určitého vodného roztoku je dána vztahem:
Není-li roztok ionizován, υ = 1. Jestliže roztok je ionizován, υ je celkový počet iontů přítomných v roztoku nebo vytvořených solvolýzou z jedné molekuly rozpuštěné látky.
m - molalita roztoku, což je počet molů rozpuštěné látky na kilogram rozpouštědla,
Φ - molální osmotický koeficient, který udává počet interakcí mezi ionty opačného náboje v roztoku. Je závislý na hodnotě m. Zvyšuje-li se složitost roztoku, hodnotu Φ je obtížné měřit.
Jednotkou osmolality je osmol na kilogram (osmol/kg), ale obyčejně se používá odvozená jednotka miliosmol na kilogram (mosmol/kg).
Není-li uvedeno jinak, stanovuje se osmolalita měřením snížení teploty tuhnutí. Mezi osmolalitou a snížením teploty tuhnutí ΔT platí následující vztah:
Přístroj. Přístroj (osmometr) se skládá ze:
- - zařízení pro chlazení nádoby pro měření,
- - systému pro měření teploty, obsahujícího elektrický odpor, citlivý na teplotu (termistor) a přístroje pro běžné měření proudu nebo měření rozdílu potenciálů, který má stupnici pro snížení teploty nebo přímo pro osmolalitu,
- - zařízení pro míchání vzorku (obvykle součást přístroje).
Tab. 2.2.35-1 Porovnávací roztoky pro kalibraci osmometru
Příprava vzorku Pro záznam pomocí transmitance Pro záznam pomocí mnohonásobné reflexe Identifikace s použitím referenčních látek Identifikace s použitím referenčních spekter Tab. 2.2.24-1 Absorpční maxima polystyrenového filmu Nečistoty v plynech Tab. 2.2.25-1 Maxima absorpce roztoku chloristanu holmitého R a poloha čar pro vodíkovou a deuteriovou lampu Tab. 2.2.25-2 Tab. 2.2.25-3 Vzestupná papírová chromatografie Sestupná papírová chromatografie Zařízení Desky Příprava vrstev Pracovní postup Ověření separační schopností Ověření detekční schopností Head-space plynová chromatografie Stanovení distribučního koeficientu KD Stanovení poměrného složení směsi Stanovení molekulových hmotností Stanovení distribuce velikosti molekul polymerů Volná elektroforéza neboli elektroforéza s pohyblivým rozhraním Zónová elektroforéza v nosiči Elektroforéza na polyakrylamidovém gelu CW-spektrometrie Pulzní spektrometrie Tab. 2.2.35-1 Porovnávací roztoky pro kalibraci osmometru Obsah chloridu sodného R v g/kg vody R Skutečná osmolalita (mosmol/kg) Ideální osmolalita (mosmol/kg) Molální osmotický koeficient Kryoskopické snížení (° C) 3,087 100 105,67 0,9463 0,186 6,260 200 214,20 0,9337 0,372 9,463 300 323,83 0,9264 0,558 12,684 400 434,07 0,9215 0,744 15,916 500 544,66 0,9180 0,930 19,147 600 655,24 0,9157 1,116 22,380 700 765,86 0,9140 1,302 Pracovní postup. Připraví se požadované porovnávací roztoky, jak je uvedeno v tab. 2.2.35-1. Nastaví se nulová hodnota přístroje na vodu R. Pak se provede kalibrace přístroje pomocí porovnávacích roztoků. Do měřicí kyvety se dá 50 μl až 250 μl vzorku a zapne se chladicí systém. Přístroj má obvykle míchací systém naprogramovaný tak, aby pracoval při nižší teplotě, než je teplota očekávaná v průběhu kryoskopického snížení, aby nenastalo přechlazení. Vhodným zařízením se indikuje dosažení rovnováhy. Před každým měřením se nádobka vypláchne roztokem, který se pak měří.
Stejným způsobem se postupuje se zkoušenými vzorky. Osmolalita se odečte přímo na přístroji nebo se vypočítá ze snížení teploty tuhnutí. Zkoušku lze hodnotit pouze v případě, že nalezená hodnota leží v intervalu daném kalibrační křivkou.
- 2.2.36 Potenciometrické stanovení koncentrace iontů pomocí iontově selektivních elektrod
Za ideálních podmínek závisí potenciál E iontové selektivní elektrody lineárně na logaritmu aktivity ai příslušného iontu, což vyjadřuje Nernstova rovnice:
v níž značí:
- E0 - standardní elektrodový potenciál,
- R - univerzální plynovou konstantu,
- T - absolutní teplotu,
- F - Faradayovu konstantu,
- z1 - náboj příslušného iontu včetně znaménka.
Při konstantní iontové síle platí vztah:
v němž značí:
- Ci - molární koncentraci příslušného iontu,
- f - aktivitní koeficient (ai = fCi),
Tab. 2.2.36-1 Hodnoty k při různých teplotách
Příprava vzorku Pro záznam pomocí transmitance Pro záznam pomocí mnohonásobné reflexe Identifikace s použitím referenčních látek Identifikace s použitím referenčních spekter Tab. 2.2.24-1 Absorpční maxima polystyrenového filmu Nečistoty v plynech Tab. 2.2.25-1 Maxima absorpce roztoku chloristanu holmitého R a poloha čar pro vodíkovou a deuteriovou lampu Tab. 2.2.25-2 Tab. 2.2.25-3 Vzestupná papírová chromatografie Sestupná papírová chromatografie Zařízení Desky Příprava vrstev Pracovní postup Ověření separační schopností Ověření detekční schopností Head-space plynová chromatografie Stanovení distribučního koeficientu KD Stanovení poměrného složení směsi Stanovení molekulových hmotností Stanovení distribuce velikosti molekul polymerů Volná elektroforéza neboli elektroforéza s pohyblivým rozhraním Zónová elektroforéza v nosiči Elektroforéza na polyakrylamidovém gelu CW-spektrometrie Pulzní spektrometrie Tab. 2.2.35-1 Porovnávací roztoky pro kalibraci osmometru Tab. 2.2.36-1 Hodnoty k při různých teplotách Teplota (°C) k 20 0,0582 25 0,0592 30 0,0602 Jestliže označíme
kde S je směrnice lineární části kalibrační křivky této elektrody, pak platí následující rovnice:
.
Je-li , pak lze psát: .
Potenciometrické stanovení koncentrace příslušného iontu se provádí měřením potenciálního rozdílu mezi dvěma vhodnými elektrodami ponořenými do zkoušeného roztoku. Indikační elektroda je selektivní pro iont, který má být stanoven, druhá elektroda je referenční.
Zařízení. Použije se voltmetr umožňující měření s přesností na 0,1 milivoltů (mV), jehož vstupní impedance je alespoň stokrát větší než impedance použitých elektrod.