- B. Droga se upráškuje (355). Prášek je šedozelený a plstnatý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: četné krycí a žláznaté chlupy a jejich úlomky, spolu s úlomky pokožky; krycí chlupy mnohobuněčné, jednořadé, se ztlustlými stěnami a rýhovanou kutikulou, nahoře jsou rýhy přímé, dole jsou delší, četnější, zkroucené; některé žláznaté chlupy s jednobuněčnou až čtyřbuněčnou nohou a jednobuněčnou nebo dvoubuněčnou hlavičkou, většina však má krátkou, jednobuněčnou nohu a hlavičku z osmi paprsčitě uspořádaných buněk, pokrytých měchýřkovitou kutikulou; pokožka svrchní strany listu z buněk někdy mnohohranných s tečkovanými, růžencovitými stěnami, s roztroušenými diacytickými průduchy (2.8.3); pokožka spodní strany listu z buněk se stěnami zprohýbanými až vlnitě zprohýbanými a četnými diacytickými průduchy.
- C. Hodnotí se chromatogram ze zkoušky Thujon, viz Zkoušky na čistotu. Na chromatogramu zkoušeného roztoku je modrá skvrna odpovídající velikostí a intenzitou zbarvení skvrně cineolu na chromatogramu porovnávacího roztoku, nebo tuto skvrnu velikostí a intenzitou zbarvení převyšuje. Na chromatogramu zkoušeného roztoku jsou další skvrny.
Zkoušky na čistotu
Thujon. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. 0,3 g čerstvě práškované drogy (355) se protřepává 5 min s 5,0 ml ethanolu R.
Porovnávací roztok. 20 μl thujonu R a 25 μl cineolu R se rozpustí ve 20 ml ethanolu R.
Na vrstvu se nanese do pruhů po 20 μl každého roztoku a vyvíjí se směsí objemových dílů ethylacetatu R a toluenu R (5 + 95) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se roztokem kyseliny fosfomolybdenové R (200 g/l) v ethanolu R a zahřívá se 10 min při 100 °C až 105 °C. Pozoruje se v denním světle. Na chromatogramu porovnávacího roztoku je ve střední části modrá skvrna (cineol) a v horní části růžovomodrá skvrna (thujon). Na chromatogramu zkoušeného roztoku skvrna odpovídající thujonu není patrná, nebo je jen velmi slabě růžovomodře zbarvena.
Cizí příměsi (2.8.2). Nejvýše 8 % stonků a nejvýše 2 % ostatních cizích příměsí.
Voda, stanovení destilací (2.2.13). Nejvýše 10,0 %; stanoví se s 20,0 g drogy.
Celkový popel (2.4.16). Nejvýše 10,0 %.
Stanovení obsahu
Provede se Stanovení silic v rostlinných drogách (2.8.12). 20,0 g drogy, rozdrobněné je-li třeba, bezprostředně před stanovením, se destiluje 2 h rychlostí 2 ml/min až 3 ml/min v 500ml baňce s 250 ml vody R jako destilační kapaliny. Do dělené zkumavky se přidá 0,50 ml xylenu R.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
- “
- 172. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Scopolamini hydrobromidum zní:
- „
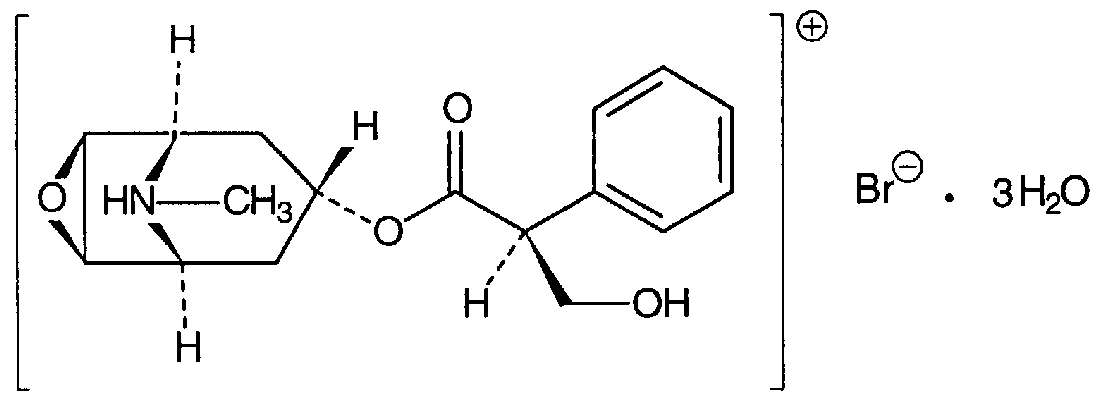
†† Scopolamini hydrobromidum trihydricum
Trihydrát skopolaminiumbromidu
Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum
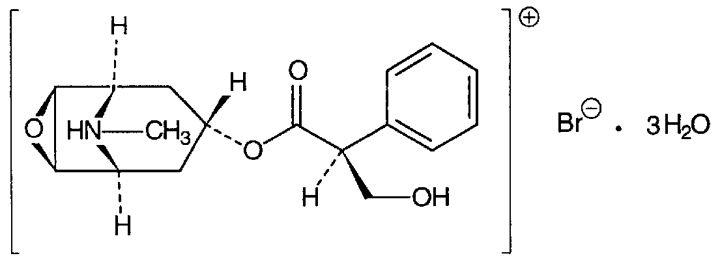
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum C17H22BrNO4 . 3H2O Mr 438,31 CAS 6533-68-2 Je to trihydrát (1S,3s,5R,6R,7S)-6,7-epoxy-3-[(S)-(2-fenyl-3-hydroxypropionyl)oxy]-8-methyl-8-azabicyklo[3,2,1]-oktan-8-iumbromidu1). Počítáno na bezvodou látku, obsahuje 99,0 % až 101,0 % sloučeniny C17H22BrNO4.
Vlastnosti
Bílý krystalický prášek nebo bezbarvé krystaly, na vzduchu zvětrávající. Je snadno rozpustný ve vodě, dobře rozpustný v lihu 96%.
Taje při asi 197 °C, za rozkladu; teplota tání se stanoví po sušení ve vakuu po dobu 24 h a pak při 100 °C až 105 °C po dobu 2 h.
Zkoušky totožnosti
Základní sestava zkoušek: B, E.
Alternativní sestava zkoušek: A, C, D a E, viz Obecné zásady (1.2).
- A. Zkouška Specifická optická otáčivost, viz zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru trihydrátu skopolaminiumbromidu CRL. Pokud se spektra získaná v pevném stavu liší, postupuje se takto: 3 mg zkoušené látky se rozpustí v 1 ml lihu 96% R a odpaří se na vodní lázni do sucha. Zbytek se rozpustí v 0,5 ml dichlormethanu R, přidá se 0,2 g bromidu draselného R, 15 ml etheru R, nechá se 5 min stát za občasného protřepání a dekantuje se. Zbytek se suší na vodní lázni tak dlouho, dokud nevymizí pach rozpouštědla. Ze zbytku se připraví tableta, která se suší 3 h při 100 °C až 105 °C. Stejným způsobem se připraví tableta trihydrátu skopolaminiumbromidu CRL a zaznamenají se nová spektra.
- C. 50 mg se rozpustí v 5 ml vody R a přidá se po kapkách za protřepávání 5 ml trinitrofenolu RS. Vzniklá sraženina se promyje vodou R a suší se 2 h při 100 °C až 105 °C; taje (2.2.14) při 188 °C až 193 °C.
- D. K asi 1 mg se přidá 0,2 ml kyseliny dusičné dýmavé R a odpaří se ve vodní lázni do sucha. Zbytek se rozpustí ve 2 ml acetonu R a přidá se 0,1 ml roztoku hydroxidu draselného R (30 g/l) v methanolu R; vzniká fialové zbarvení.
- E. Vyhovuje zkouškám na bromidy (2.3.1).
Zkoušky na čistotu
Roztok S. 2,50 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 50,0 ml.
Hodnota pH (2.2.3). 4,0 až 5,5; měří se roztok S.
Specifická optická otáčivost (2.2.7). -24° až -27°, počítáno na bezvodou látku; měří se roztok S.
Cizí alkaloidy a rozkladné produkty. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 0,2 g se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 1 ml zkoušeného roztoku se zředí methanolem R na 100 ml.
Porovnávací roztok (b). 5 ml porovnávacího roztoku (a) se zředí methanolem R na 10 ml.
Na vrstvu se nanese po 10 μl každého roztoku a vyvíjí se směsí objemových dílů amoniaku 26% R, methanolu R, acetonu R a chloroformu R (2 + 10 + 30 + 50) po dráze 10 cm. Vrstva se suší 15 min při 100 °C až 105 °C a po ochlazení se postříká jodobismutitanem draselným zředěným RS do vzniku skvrn. Na chromatogramu zkoušeného roztoku není žádná skvrna, kromě hlavní skvrny, intenzivnější než skvrna na chromatogramu porovnávacího roztoku (a) (1,0 %) a nejvýše jedna taková skvrna je intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se ke žluté skvrně na startu.
Apohyoscin. Asi 0,5 %; 0,10 g se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí na 100,0 ml. Měří se absorbance (2.2.25) při 245 nm. Specifická absorbance, počítaná na bezvodou látku, není větší než 3,6.
Voda, semimikrostanovení (2.5.12). 10,0 % až 13,0 %; stanoví se s 0,20 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí ve směsi 5,0 ml kyseliny chlorovodíkové 0,01 mol/l VS a 50 ml lihu 96% R a titruje se hydroxidem sodným 0,1 mol/l VS za potenciometrické indikace (2.2.20) bodu ekvivalence. Odečte se spotřeba mezi dvěma inflexními body.
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 38,43 mg C17H22BrNO4.
Uchovávání
Ve vzduchotěsných zcela naplněných maloobjemových obalech, chráněn před světlem, při teplotě pod 15 °C.
Venenum.
- “
- 173. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Selegilini hydrochloridum zní:
- „
† Selegilini hydrochloridum
Selegiliniumchlorid
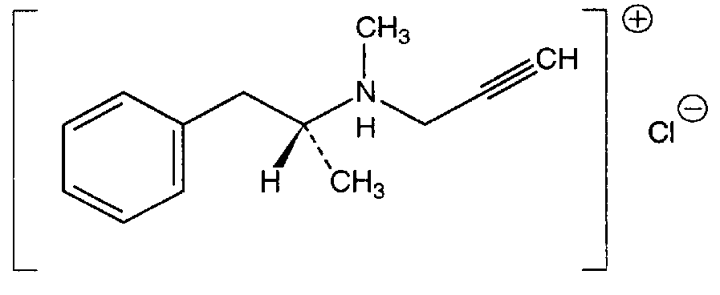
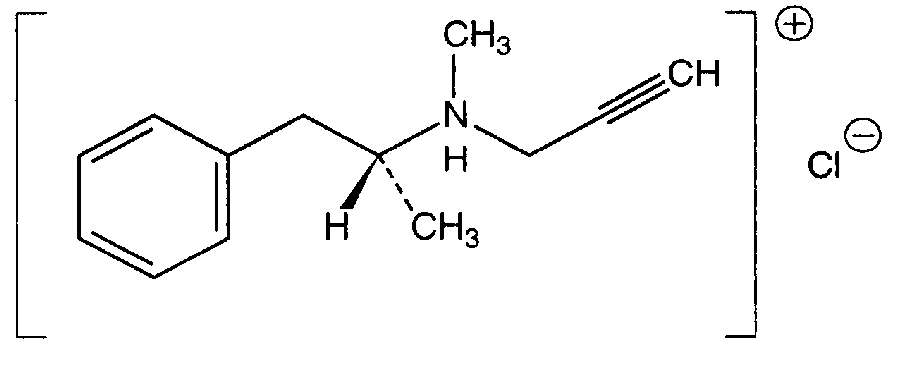
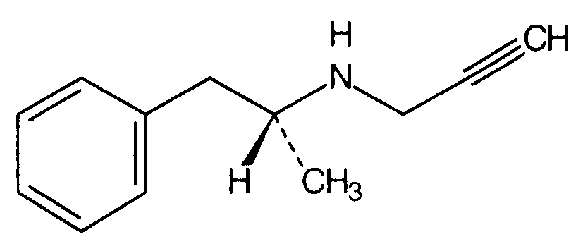
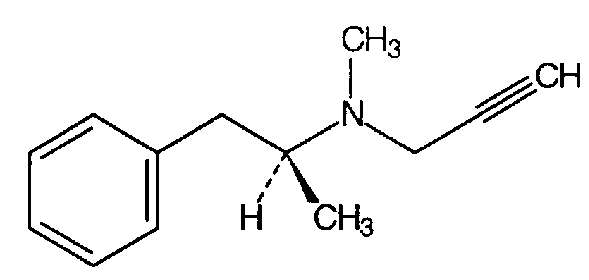
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid C13H18ClN Mr 223,74 CAS 14611-52-0 Je to N-[(2R)-1-fenyl-2-propyl]-N-methyl-(2-propin-1-yl)amoniumchlorid1). Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C13H18ClN.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je snadno rozpustný ve vodě a v methanolu, těžce rozpustný v acetonu. Taje při asi 143 °C.
Zkoušky totožnosti
- A. 2,000 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 20,0 ml. Specifická optická otáčivost (2.2.7) je -10,0° až -12,0°, počítáno na vysušenou látku.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety selegiliniumchloridu CRL. Tablety se připraví za použití chloridu draselného R.
- C. Vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Hodnota pH (2.2.3). 3,5 až 4,5; měří se roztok připravený rozpuštěním 0,20 g ve vodě prosté oxidu uhličitého R a zředěním stejným rozpouštědlem na 10 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 20 mg se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (a). 50,0 mg selegiliniumchloridu CRL a 10,0 mg butylparabenu R se rozpustí v mobilní fázi a zředí se jí na 50,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 20,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 10,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktylsilanizovaným pro chromatografů R (5 μm),
- - mobilní fáze, která je směsí připravené takto: 500 ml acetonitrilu R se zředí butylamoniumacetatovým tlumivým roztokem o pH 6,5 na 1000,0 ml; tlumivý roztok se připraví rozpuštěním 4 ml butylaminu R v 900 ml vody R (pH se upraví kyselinou octovou R na hodnotu 6,5) a zředěním vodou R na 1000,0 ml; průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 215 nm.
Nastříkne se 20 μl porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) je rozlišení mezi píky selegilinu a butylparabenu větší než 3. Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (b). Chromatogramy se zaznamenávají po dobu odpovídající 1,7násobku retenčního času selegilinu. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,2 %); a součet ploch těchto píků není větší než 2,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se k pikům chloridů a k pikům, jejichž plocha je menší než 0,1násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,02 %).
(S)-Selegilin. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 20,0 mg se rozpustí ve směsi 1 ml 2-propanolu R a 10 μl butylaminu R a zředí se mobilní fází na 10,0 ml.
Porovnávací roztok (a). 8,0 mg (RS)-selegiliniumchloridu CRL se rozpustí ve směsi 1 ml 2-propanolu R a 10 μl butylaminu R a zředí se mobilní fází na 10,0 ml.
Porovnávací roztok (b). 0,5 ml porovnávacího roztoku (a) se zředí mobilní fází na 20,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem OD pro chirální separaci R,
- - mobilní fáze, kterou je směs objemových dílů 2-propanolu R a cyklohexanu R (0,2 + 99,8). Průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 220 nm.
Nastříkne se po 20 μl každého roztoku. Při zaznamenání chromatogramu za předepsaných podmínek je retenční čas (S)-selegilinu asi 10 min. Citlivost systému se nastaví tak, aby výška píků na chromatogramu porovnávacího roztoku (b) byla asi 10 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) je rozlišení mezi píky (S)-selegilinu a (R)-selegilinu nejméně 1,5. V případě potřeby se upraví koncentrace 2-propanolu v mobilní fázi. Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího (S)-selegilinu větší než plocha odpovídajího píku na chromatogramu porovnávacího roztoku (b) (0,5 %).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší při 60 °C a tlaku nepřevyšujícím 0,5 kPa.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,180 g se rozpustí v 50 ml acetanhydridu R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 22,37 mg C13H18ClN.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Nečistoty
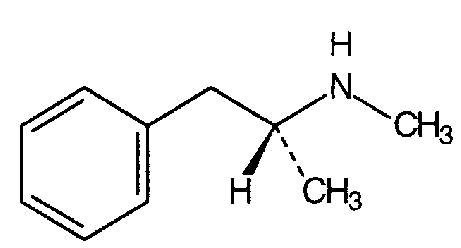 a enantiomer
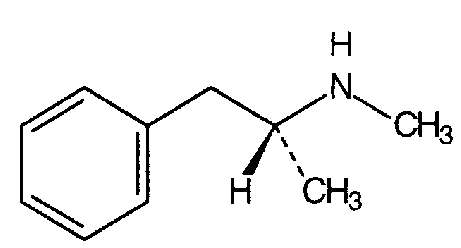
- A. N- [(2RS)-1-fenyl-2-propyl]-N-methylamin2) [(RS)-metamfetamin],
- B. (2R)-1-fenyl-2-propylamin3) (amfetamin),
- C. (1RS,2SR)-2-amino-1-fenyl-1-propanol4) (fenylpropanolamin),
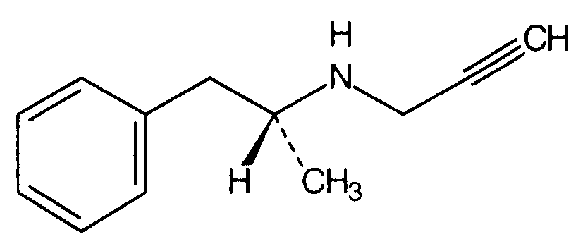
- D. N-(2R)-(1-fenyl-2-propyl)-2-propin-1-ylamin5) (demethylselegilin),
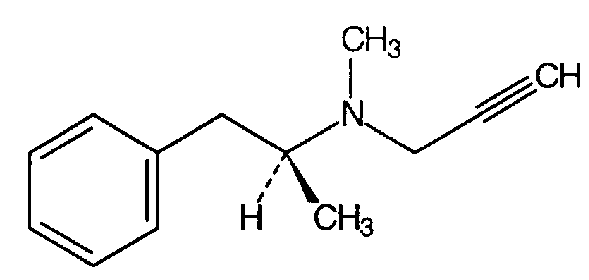
- E. N-[(2S)-1-fenyl-2-propyl]-N-methyl-(2-propin-1-yl)amin6) [(S)-selegilin].
- “
- 174. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Sesami oleum doplňuje článek Silica ad usum dentalem, který zní:
- „
Silica ad usum dentalem
Oxid křemičitý pro dentální použití
Je to amorfní oxid křemičitý (vysrážený, gel nebo získaný hydrolýzou plamenem). Počítáno na vyžíhanou látku, obsahuje 94,0 % až 100,5 % sloučeniny SiO2.
Vlastnosti
Bílý nebo téměř bílý lehký jemný amorfní prášek. Je prakticky nerozpustný ve vodě a v minerálních kyselinách, s výjimkou kyseliny fluorovodíkové. Rozpouští se v horkých roztocích alkalických hydroxidů.
Zkouška totožnosti
Asi 20 mg vyhovuje zkoušce na křemičitany (2.3.1).
Zkoušky na čistotu
Roztok S. K 2,5 g se přidá 50 ml kyseliny chlorovodíkové R, promíchá se, zahřívá se 30 min na vodní lázni za občasného zamíchání. Odpaří se do sucha. Ke zbytku se přidá směs 8 ml kyseliny chlorovodíkové zředěné RS a 24 ml vody R, zahřeje se k varu a zfiltruje se za sníženého tlaku přes filtr ze slinutého skla (16). Zbytek na filtru se promyje horkou směsí 3 ml kyseliny chlorovodíkové zředěné RS a 9 ml vody R a malými množstvími vody R. Promývací tekutiny a filtrát se spojí a zředí se vodou R na 50 ml.
Hodnota pH (2.2.3). 3,2 až 8,9; měří se suspenze připravená smícháním 5 g se směsí 5 ml roztoku chloridu draselného R (7,46 g/l) a 90 ml vody prosté oxidu uhličitého R.
Chloridy. Stanoví se kapalinovou chromatografií (2.2.29) způsobem popsaným ve zkoušce Sírany.
Nastříkne se 25 μl zkoušeného roztoku a 25 μl porovnávacího roztoku. Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího chloridu větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (0,3 %).
Sírany. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. K 0,625 g se přidá 30 ml vody R a 2 h se vaří. Nechá se ochladit, převede se kvantitativně do 50ml odměrné baňky a zředí se vodou R na 50,0 ml. 5,0 ml supernatantní tekutiny se zředí vodou R na 50,0 ml a zfiltruje se přes membránový filtr (jmenovitá velikost pórů: 0,45 μm).
Porovnávací roztok. 0,50 g síranu sodného bezvodého R a 0,062 g chloridu sodného R se rozpustí ve vodě R a zředí se jí na 1000,0 ml. 5,0 ml tohoto roztoku se zředí se vodou R na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nekovové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné vhodným anexem (30 μm až 50 μm),
- - mobilní fáze, která se připraví následujícím způsobem: 0,508 g uhličitanu sodného R a 0,05 g hydrogenuhličitanu sodného R se rozpustí ve vodě R a zředí se jí na 1000 ml; průtoková rychlost je 1,2 ml/min,
- - vodivostního detektoru,
- - injektorové smyčky.
Nastříkne se 25 μl zkoušeného roztoku a 25 μl porovnávacího roztoku. Při zaznamenání chromatogramů za předepsaných podmínek jsou retenční časy síranu asi 8 min a chloridu asi 4 min.
Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího síranu větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (4,0 %, počítáno jako síran sodný).
Železo (2.4.9). 2 ml roztoku S se zředí vodou R na 40 ml. 10 ml tohoto roztoku vyhovuje limitní zkoušce na železo (400 μg/g).
Těžké kovy (2.4.8). K 20 ml roztoku S se přidá 50 mg hydroxylamoniumchloridu R a 1 ml amoniaku 26% R, pH tohoto roztoku se za potenciometrické kontroly upraví amoniakem zředěným RS2 na hodnotu 3,5 a zředí se vodou R na 25 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (25 μg/g). Porovnávací roztok se připraví za použití základního roztoku olova (1 μg Pb/ml).
Ztráta žíháním. Nejvýše 25,0 %; 0,200 g se 1 h zahřívá v platinovém kelímku při 100 °C až 105 °C a pak se žíhá 2 h při 1000 °C.
Stanovení obsahu
Ke zbytku získanému ze zkoušky Ztráta žíháním se přidá 0,2 ml kyseliny sírové R a množství lihu 96% R potřebné k úplnému zvlhčení zbytku. Přidá se 6 ml kyseliny fluorovodíkové R a odpaří se do sucha při 95 °C až 105 °C opatrně, aby se zabránilo ztrátám prskáním. Vnitřní stěny kelímku se opláchnou 6 ml kyseliny fluorovodíkové R a znovu se odpaří do sucha, žíhá se při 900 °C, ochladí se v exsikátoru a zváží se. Rozdíl mezi hmotností konečného zbytku a hmotností zbytku získaného ve zkoušce Ztráta žíháním odpovídá hmotnosti SiO2 v použitém množství zkoušeného vzorku.
Uchovávání
V dobře uzavřených obalech.
- “
- 175. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Simeticonum zní:
- „
Simeticonum
Simetikon
CAS-8050-81-5
Připravuje se zavedením 4 % až 7 % oxidu křemičitého do poly(dimethylsiloxanu) se stupněm polymerace 20 až 400. Simetikon obsahuje 90,5 % až 99,0 % poly(dimethylsiloxanu) (dimetikonu).
Výroba
Poly(dimethylsiloxan) se získává hydrolýzou a polykondenzací dichlordimethylsilanu a chlortrimethylsilanu. Na povrchu je oxid křemičitý modifikován zavedením methylsilanových skupin.
Vlastnosti
Viskózní šedobílá opalizující kapalina. Je prakticky nerozpustný ve vodě a v methanolu, velmi těžce rozpustný až prakticky nerozpustný v ethanolu, částečně mísitelný s ethylacetatem, s dichlormethanem, s 2-butanonem a s toluenem.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) se získá způsobem popsaným ve Stanovení obsahu. Spektrum vykazuje maxima při 2964 cm-1, 2905 cm-1, 1412 cm-1, 1260 cm-1 a 1020 cm-1 a kromě toho odpovídá spektru látky zvolené podle typu zkoušeného vzorku. Zkouší se tenký film látek nanesených odděleně mezi destičkami chloridu sodného R.
- B. 0,5 g se zahřívá ve zkumavce nad malým plamenem, dokud se nezačnou objevovat bílé dýmy. Zkumavka se převrátí nad druhou zkumavku obsahující 1 ml roztoku kyseliny chromotropové sodné soli R (1 g/l) v kyselině sírové R tak, aby dýmy dosáhly roztoku. Druhá zkumavka se protřepává asi 10 s a zahřívá se 5 min na vodní lázni; roztok se zbarví fialově.
- C. Zbytek získaný ze zkoušky Oxid křemičitý v odstavci Stanovení obsahu, vyhovuje zkoušce na křemičitany (2.3.1).
Zkoušky na čistotu
Kysele reagující látky. K 2,0 g se přidá 25 ml směsi stejných objemových dílů ethanolu R a etheru R, předem neutralizované na 0,2 ml modři bromthymolové RS1 a protřepe se. Ke změně zbarvení indikátoru na modré se spotřebují nejvýše 3,0 ml hydroxidu sodného 0,01 mol/l VS.
Odpěňovací účinnost
Pěnici roztok. 5,0 g natriumdokusatu R se rozpustí v 1 l vody R (je-li třeba zahřátím na 50 °C).
Odpěňovací roztok. K 50 ml 2-butanonu R se přidá 0,250 g simetikonu, za protřepávání se zahřeje nejvýše na 50 °C.
Do 250ml válcovité zkumavky o průměru 5 cm se převede 100 ml pěnicího roztoku a 1 ml odpěňovacího roztoku. Zkumavka se dobře uzavře a umístí se do vhodné vibrační třepačky, která splňuje následující podmínky:
- - 250 až 300 kmitů za minutu,
- - úhel kmitu: asi 10°,
- - amplituda kmitu: asi 10 cm.
Třepe se 10 s a zaznamená se doba mezi koncem třepání a prvním objevením povrchu odpěněné kapaliny. Tato doba je nejvýše 15 s.
Minerální oleje. 2,0 g se pozorují ve zkumavce v ultrafialovém světle při 365 nm. Fluorescence není intenzivnější než fluorescence roztoku chininiumsulfatu R (0,1 mg/l) v kyselině sírové 0,005 mol/l RS pozorovaná za stejných podmínek.
Fenylované sloučeniny. 5,0 g se rozpustí za protřepávání v 10,0 ml cyklohexanu R a měří se absorbance (2.2.25) tohoto roztoku při 200 nm až 350 nm za použití cyklohexanu R jako kontrolní tekutiny. Rozdíl absorbance měřené v maximu při 250 nm až 270 nm a absorbance měřené při 300 nm není větší než 0,2.
Těžké kovy. 1,0 g se smíchá s dichlormethanem R a zředí se jím na 20 ml. Přidá se 1,0 ml čerstvě připraveného roztoku dithizonu R (0,02 g/l) v dichlormethanu R, 0,5 ml vody R a 0,5 ml směsi objemových dílů amoniaku zředěného RS2 a roztoku hydroxylamoniumchloridu R (2 g/l) (1 + 9). Současně se připraví porovnávací roztok takto: ke 20 ml dichlormethanu R se přidá 1,0 ml čerstvě připraveného roztoku dithizonu R (0,02 g/l) v dichlormethanu R, 0,5 ml základního roztoku olova (10 μg Pb/ml) a 0,5 ml směsi objemových dílů amoniaku zředěného RS2 a roztoku hydroxylamoniumchloridu R (2 g/l) (1 + 9). Ihned se oba roztoky intenzivně 1 min protřepávají. Případné červené zbarvení zkoušeného roztoku není intenzivnější než zbarvení porovnávacího roztoku (5 μg/g).
Těkavé látky. Nejvýše 1,0 %; 1,00 g se zahřívá 2 h na misce o průměru 60 mm a hloubce 10 mm v sušárně při 150 °C.
Stanovení obsahu
Oxid křemičitý. Nejvýše 7 %; stanoví se termogravimetricky (2.2.34). 20,0 mg se zahřívá na teplotu 800 °C rychlostí 20 °C/min v proudu dusíku R o průtokové rychlosti 200 ml/min.
Dimetikon
Zkoušený roztok. 50 mg (E) se převede do 125ml válcovité zkumavky se šroubovacím uzávěrem, přidá se 25,0 ml toluenu R, disperguje se pohybováním zkumavkou a přidá se 50 ml kyseliny chlorovodíkové zředěné RS. Zkumavka se uzavře a ve vířivé míchačce se 5 min promíchává. Obsah zkumavky se převede do dělicí nálevky, nechá se usadit a 5 ml horní vrstvy se převede do zkumavky se šroubovacím uzávěrem, obsahující 0,5 g síranu sodného bezvodého R, zkumavka se uzavře, silně se protřepe a odstředí se, aby se získal čirý zkoušený roztok.
Porovnávací roztok. Asi 0,20 g dimetikonu CRL se smíchá se 100,0 ml toluenu R. Za použití 25,0 ml tohoto roztoku se připraví porovnávací roztok stejným způsobem jako zkoušený roztok. Zároveň se připraví kontrolní roztok protřepáním 10 ml toluenu R s 1 g síranu sodného bezvodého R. Výsledná suspenze se odstředí.
Zaznamenají se infračervená absorpční spektra zkoušeného roztoku a porovnávacího roztoku v 0,5mm kyvetě od 1330 cm-1 do 1180 cm-1 a stanoví se absorbance při 1260 cm-1 (2.2.24).
Obsah dimetikonu v procentech se vypočítá podle vzorce:
v němž značí:
- AM - absorbanci zkoušeného roztoku,
- AE - absorbanci porovnávacího roztoku,
- C - koncentraci porovnávacího roztoku v miligramech na mililitr,
- E - navážku zkoušené látky v miligramech.
- “
- 176. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Simeticonum doplňuje článek Simvastatinum, který zní:
- „
† Simvastatinum
Simvastatin
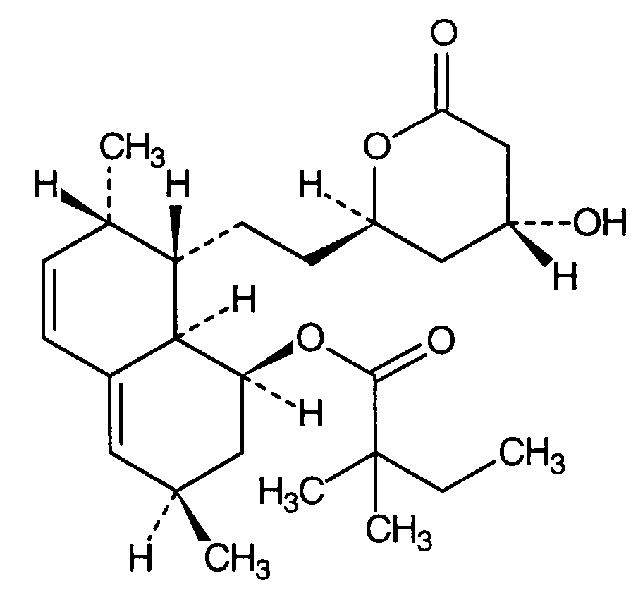
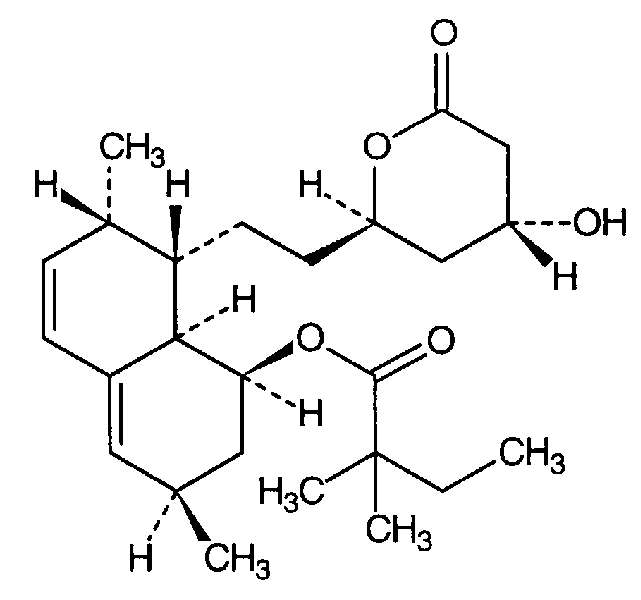
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Silica ad usum dentalem Oxid křemičitý pro dentální použití Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Simeticonum Simetikon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Simvastatinum Simvastatin C25H38O5 Mr 418,57 CAS 79902-63-9 Je to (1S,3R,7S,8S,8aR)-8-{2-[(2R,4R)-4-hydroxy-6-oxotetrahydro-2H-pyran-2-yl]ethyl}-3,7-dimethyl-1,2,3,7,8,8a-hexahydronaftalen-1-yl-2,2-dimethylbutanoat1). Počítáno na vysušenou látku, obsahuje 97,0 % až 102,0 % sloučeniny C25H38O5. Může být přidána vhodná antioxidační přísada.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, velmi snadno rozpustný v dichlormethanu, snadno rozpustný v lihu 96%.
Zkoušky totožnosti
- A. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety simvastatinu CRL.
Zkoušky na čistotu
Vzhled roztoku. 0,200 g se rozpustí v methanolu R a zředí se jím na 20 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací roztok HŽ7 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). +285° až +300°; počítáno na bezvodou látku. Měří se roztok připravený rozpuštěním 0,125 g v acetonitrilu R a zředěním stejným rozpouštědlem na 25,0 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu.
Nastříkne se 5 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška hlavního píku byla nejméně 20 % celé stupnice zapisovače. Nastříkne se 5 μl zkoušeného roztoku (a) a chromatogram se zaznamenává po dobu odpovídající pětinásobku retenčního času simvastatinu. Při zaznamenání chromatogramu za předepsaných podmínek relativní retenční čas nečistoty A je asi 0,45, lovastatinu (nečistota E) a epilovastatinu (nečistota F) je asi 0,60, nečistoty G je asi 0,80, nečistoty B je asi 2,38, nečistoty C je asi 2,42 a nečistoty D je asi 3,80 (retenční čas simvastatinu je asi 2,6 min). Na chromatogramu zkoušeného roztoku (a) plocha píku lovastatinu není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (1,0 %); plocha žádného píku, kromě plochy hlavního píku a píku lovastatinu, není větší než 0,8násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,4 %); součet ploch všech píků, kromě hlavního píku a píku lovastatinu, není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (1,0 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,1násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,05 %).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně 3 h pod vysokým vakuem při 60 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29). Roztoky se připraví těsně před použitím.
Směs rozpouštědel. Směs objemových dílů roztoku dihydrogenfosforečnanu draselného R (1,4 g/l), jehož pH se upraví kyselinou fosforečnou R na hodnotu 4,0 a acetonitrilu R (40 + 60). Zfiltruje se.
Zkoušený roztok (a). 75,0 mg se rozpustí ve směsi rozpouštědel a zředí se jí na 50,0 ml.
Zkoušený roztok (b). 40,0 mg se rozpustí ve směsi rozpouštědel a zředí se jí na 50,0 ml.
Porovnávací roztok (a). 1,0 mg simvastatinu CRL a 1,0 mg lovastatinu CRL se rozpustí ve směsi rozpouštědel a zředí se jí na 50,0 ml.
Porovnávací roztok (b). 0,5 ml zkoušeného roztoku (a) se zředí směsí rozpouštědel na 100,0 ml.
Porovnávací roztok (c). 40,0 mg simvastatinu CRL se rozpustí ve směsi rozpouštědel a zředí se jí na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,033 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným s odstíněnými koncovými skupinami pro chromatografii R (3 μm),
- - mobilní fáze s průtokovou rychlostí 3,0 ml/min:
- - mobilní fáze A - směs objemových dílů acetonitrilu R a kyseliny fosforečné R 0,1% (V/V) (50 + 50),
- - mobilní fáze B - roztok kyseliny fosforečné R 0,1% (V/V) v acetonitrilu R,
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Silica ad usum dentalem Oxid křemičitý pro dentální použití Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Simeticonum Simetikon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Simvastatinum Simvastatin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) Poznámky 0 - 4,5 100 0 izokraticky 4,5 - 4,6 100 → 95 0 → 5 lineární gradient 4,6 - 8,0 95 → 25 5 → 75 lineární gradient 8,0 - 11,5 25 75 izokraticky 1 1,5 - 11,6 25 → 100 75 → 0 lineární gradient 11,6 - 13 100 0 ustalování - - spektrofotometrického detektoru, 238 nm.
Nastříkne se 5 μl porovnávacího roztoku (a). Zkoušku na čistotu a stanovení obsahu lze hodnotit, jestliže na získaném chromatogramu je rozlišení mezi píky simvastatinu a lovastatinu nejméně 5,0. Jsou-li chromatogramy zaznamenány za předepsaných podmínek, retenční čas lovastatinu je asi 1,6 min a simvastatinu asi 2,6 min. Nastříkne se 5 μl porovnávacího roztoku (c). Nastaví se citlivost systému tak, aby výška hlavního píku byla nejméně 50 % celé stupnice zapisovače. Nastříkne se 5 μl zkoušeného roztoku (b).
Obsah simvastatinu se vypočítá z ploch píků na chromatogramech zkoušeného roztoku (b) a porovnávacího roztoku (c) a z deklarovaného obsahu simvastatinu CRL.
Uchovávání
Uchovává se pod dusíkem ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
Označování
V označení na obalu se uvede název a koncentrace přidaného antioxidantu.
Nečistoty
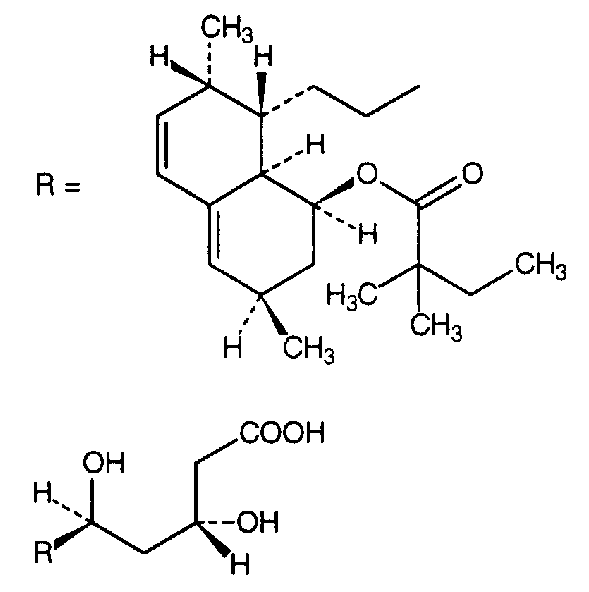
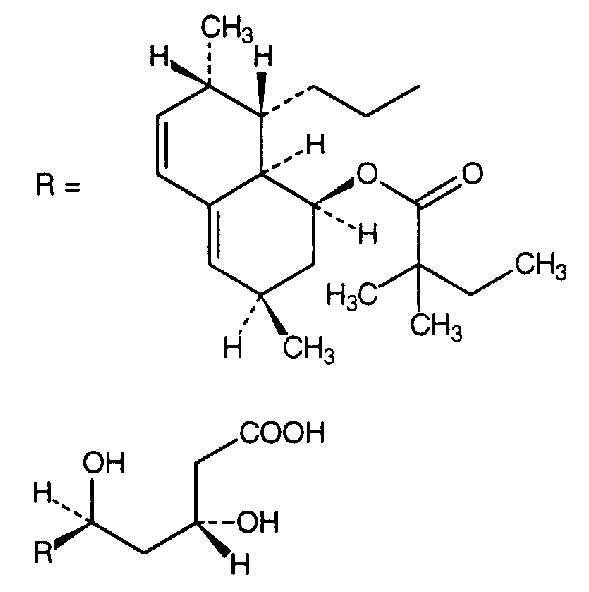
- A. kyselina (3R,5R)-7-{(1S,2S,6R,8S,8aR)-8-[(2,2-dimethylbutanoyl)oxy]-2,6-dimethyl-1,2,6,7,8,8a-hexahydronaftalen-1-yl}-3,5-dihydroxyheptanová (hydroxykyselina),
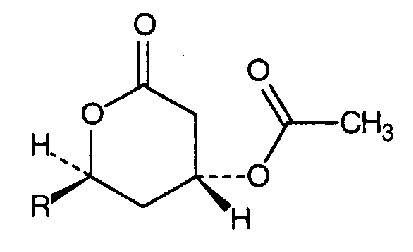
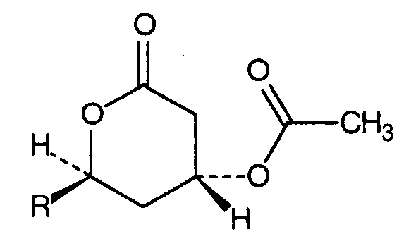
- B. (1S,3R,7S,8S,8aR)-8-{2-[(2R,4R)-4-acetyloxy-6-oxotetrahydro-2H-pyran-2-yl]ethyl}-3,7-dimethyl-1,2,3,7,8,8a-hexahydronaftalen-1-yl-2,2-dimethylbutanoat2) (acetylester),
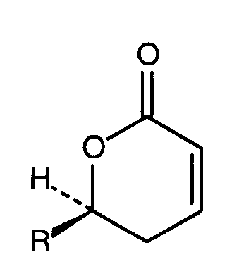
- C. (1S,3R,7S,8S,8aR)-3,7-dimethyl-8-{2-[(2R)-6-oxo-3,6-dihydro-2H-pyran-2-yl]ethyl}-1,2,3,7,8,8a-hexahydronaftalen-1-yl-2,2-dimethylbutanoat3) (anhydrosimvastatin),
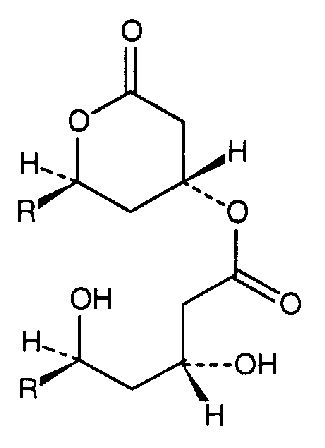
- D. (2R,4R)-2-{[(1S,2S,6R,8S,8aR)-8-[(2,2-dimethylbutanoyl)oxy]-2,6-dimethyl-1,2,3,7,8,8a-hexahydronaftalen-1-yl]ethyl}-6-oxotetrahydro-2H-pyran-4-yl-(3R,5R)-7-{(1S,2S,6R,8S,8aR)-8-[(2,2-dimethylbutanoyl)oxy]-2,6-dimethyl-1,2,6,7,8,8a-hexahydronaftalen-1-yl}-3,5-dihydroxyheptanoat4) (dimer),
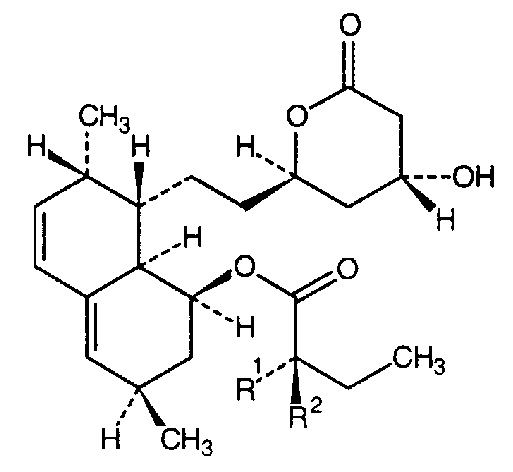
- E. R1 = CH3, R2 = H: (1S,3R,7S,8S,8aR)-8-{2-[(2R,4R)-4-hydroxy-6-oxotetrahydro-2H-pyran-2-yl]ethyl}-3,7-dimethyl-1,2,3,7,8,8a-hexahydronaftalen-1-yl-(2S)-2-methylbutanoat5) (lovastatin),
- F. R1 = H, R2 = CH3: (1S,3R,7S,8S,8aR)-8-{2-[(2R,4R)-4-hydroxy-6-oxotetrahydro-2H-pyran-2-yl]ethyl}-3,7-dimethyl-1,2,3,7,8,8a-hexahydronaftalen-1-yl-(2R)-2-methylbutanoat6) (epilovastatin),
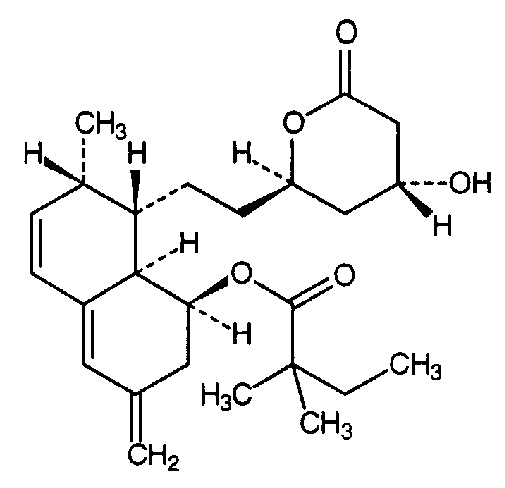
- G. (1S,7S,8S,8aR)-8-{2-[(2R,4R)-4-hydroxy-6-oxotetrahydro-2H-pyran-2-yl]ethyl}-7-methyl-3-methylen-1,2,3,7,8,8a-hexahydronaftalen-1-yl-2,2-dimethylbutanoat7).
- “
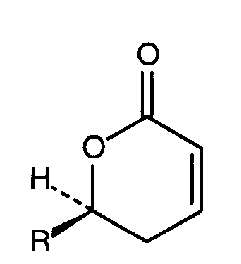
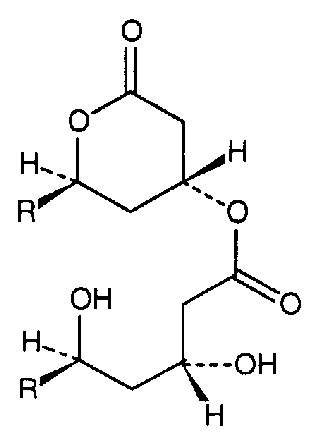
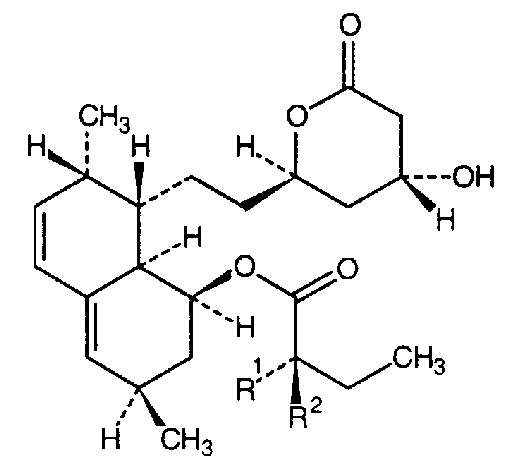
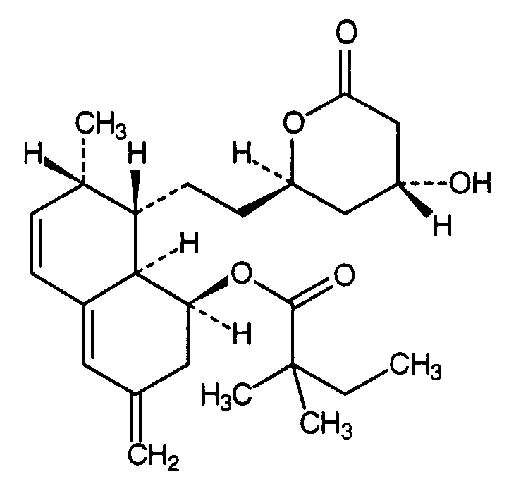
- 177. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, články Sorbitolum, Sorbitolum 70% cristallisabile a Sorbitolum 70% non cristallisabile znějí:
- „
Sorbitolum
Sorbitol
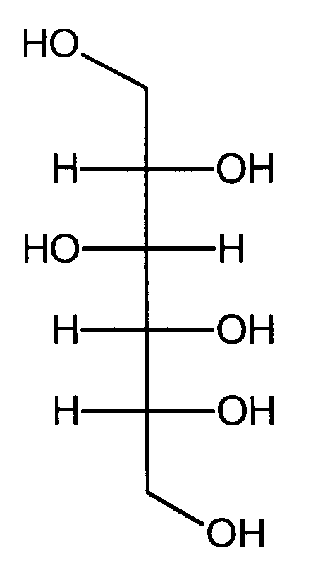
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Silica ad usum dentalem Oxid křemičitý pro dentální použití Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Simeticonum Simetikon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Simvastatinum Simvastatin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Sorbitolum Sorbitol C6H14O6 Mr 182,17 CAS 50-70-4 Je to D-glucitol (D-sorbitol). Počítáno na bezvodou látku, obsahuje 97,0 % až 102,0 % sloučeniny C6H14O6.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je velmi snadno rozpustný ve vodě, prakticky nerozpustný v lihu 96%.
Vykazuje polymorfismus.
Zkoušky totožnosti
Základní sestava zkoušek: A.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety sorbitolu CRL. Pokud se spektra získaná v pevném stavu liší, rozpustí se odděleně zkoušená látka i referenční látka ve vodě R, odpaří se do sucha, a se zbytky se zaznamenají nová spektra.
- B. 0,5 g se zahřívá s 0,5 ml pyridinu R a 5 ml acetanhydridu R do rozpuštění. Po 10 min se směs vlije do 25 ml vody R a nechá se stát 2 h v ledové vodě. Sraženina rekrystalizovaná z malého množství lihu 96% R a vysušená ve vakuu taje (2.2.14) při 98 °C až 104 °C.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 25 mg se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (a). 25 mg sorbitolu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (b). 25 mg mannitolu CRL a 25 mg sorbitolu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Na vrstvu se nanese po 2 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, ethylacetatu R a 1-propanolu R (10 + 20 + 70) po dráze 17 cm. Vrstva se usuší na vzduchu a postříká se kyselinou 4-aminobenzoovou RS. Potom se vrstva suší v proudu studeného vzduchu do vymizení pachu acetonu, 15 min se zahřívá při 100 °C a po ochlazení se postříká roztokem jodistanu sodného R (2 g/l). Vrstva se znovu suší v proudu studeného vzduchu a 15 min se zahřívá při 100 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- D. Specifická optická otáčivost (2.2.7). +4,0° až +7,0°, počítáno na bezvodou látku. Měří se roztok připravený takto: 5,00 g zkoušené látky a 6,4 g tetraboritanu sodného R se rozpustí ve 40 ml vody R, nechá se stát 1 h za občasného třepání a zředí se vodou R na 50,0 ml. Je-li třeba, zfiltruje se.
Zkoušky na čistotu
Vzhled roztoku. 5 g se rozpustí ve vodě R a zředí se jí na 50 ml. Tento roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Měrná vodivost (2.2.38). Nejvýše 20 μS.cm-1. 20,0 g se rozpustí ve vodě prosté oxidu uhličitého R připravené z vody destilované R a zředí se stejným rozpouštědlem na 100,0 ml. Vodivost tohoto roztoku se měří za mírného míchání magnetickým míchadlem při teplotě 20 °C.
Redukující cukry. 5,0 g se rozpustí mírným zahřátím v 6 ml vody R, ochladí se a přidá se 20 ml citronanu měďnatého RS a několik skleněných kuliček. Směs se během 4 min uvede do varu a vaří se 3 min. Rychle se ochladí a přidá se 100 ml roztoku kyseliny octové ledové R 2,4% (V/V) a 20,0 ml jodu 0,025 mol/l VS. Za stálého protřepávání se přidá 25 ml směsi objemových dílů kyseliny chlorovodíkové R a vody R (6 + 94). Po rozpuštění sraženiny se nadbytek jodu titruje thiosíranem sodným 0,05 mol/l VS za použití 1 ml škrobu RS přidaného před koncem titrace jako indikátor. Při titraci se spotřebuje nejméně 12,8 ml thiosíranu sodného 0,05 mol/l VS (0,2 %, počítáno jako glukosový ekvivalent).
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29) způsobem popsaným v odstavci Stanovení obsahu. Nastříkne se 20 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška píku sorbitolu byla nejméně 50 % rozsahu celé stupnice zapisovače. Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (c) a chromatogramy se zaznamenávají po dobu odpovídající dvojnásobku retenčního času sorbitolu. Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního píku, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (2 %); součet ploch všech píků, kromě hlavního píku, není větší než 1,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (3 %). Nepřihlíží se k pikům, jejichž plocha je menší než plocha hlavního píku na chromatogramu porovnávacího roztoku (c) (0,1 %).
Olovo (2.4.10). Vyhovuje limitní zkoušce Olovo v cukrech (0,5 μg/g).
Nikl (2.4.15). Vyhovuje limitní zkoušce Nikl v polyolech (1 μg/g); zkoušená látka se rozpustí ve 150,0 ml předepsané směsi rozpouštědel.
Voda, semimikrostanovení (2.5.12). Nejvýše 1,5 %; stanoví se s 1,00 g zkoušené látky.
Mikrobiální znečištění. Pokud je látka určena k výrobě parenterálních přípravků, celkový počet živých aerobních mikroorganismů (2.6.12) je nejvýše 102 bakterií a nejvýše 102 hub v gramu; stanoví se počítáním na pevných půdách. Vyhovuje zkoušce na nepřítomnost Escherichia coli a Salmonella (2.6.13).
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li:
- - nejvýše 4 m.j. endotoxinu v gramu pro parenterální přípravky obsahující méně než 100 g/l sorbitolu,
- - nejvýše 2,5 m.j. endotoxinu v gramu pro parenterální přípravky obsahující 100 g/l nebo více sorbitolu.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 5,0 g se rozpustí ve 20 ml vody R a zředí se jí na 100,0 ml.
Porovnávací roztok (a). 0,5 g sorbitolu CRL se rozpustí ve 2 ml vody R a zředí se jí na 10,0 ml.
Porovnávací roztok (b). 2,0 ml zkoušeného roztoku se zředí vodou R na 100,0 ml.
Porovnávací roztok (c). 5,0 ml porovnávacího roztoku (b) se zředí vodou R na 100,0 ml.
Porovnávací roztok (d). 0,5 g sorbitolu CRL a 0,5 g mannitolu CRL se rozpustí v 5 ml vody R a zředí se jí na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,3 m a vnitřního průměru 7,8 mm naplněné katexem silně kyselým (vápníková forma) R (9 μm) a udržované při teplotě (85 ±1) °C,
- - mobilní fáze, kterou je odplyněná voda R; průtoková rychlost je 0,5 ml/min,
- - refraktometrického detektoru udržovaného při konstantní teplotě.
Nastříkne se 20 μl porovnávacího roztoku (d) a chromatogram se zaznamenává po dobu odpovídající trojnásobku retenčního času sorbitolu. Při zaznamenání chromatogramu za předepsaných podmínek je retenční čas sorbitolu asi 27 min a relativní retenční časy vzhledem k sorbitolu jsou: maltitolu asi 0,6, mannitolu asi 0,8 a iditolu asi 1,1. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (d) je rozlišení mezi píky sorbitolu a mannitolu nejméně 2.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (a) a chromatogram se zaznamenává po dobu odpovídající dvojnásobku retenčního času sorbitolu.
Obsah D-sorbitolu v procentech se vypočítá z ploch píků a z deklarovaného obsahu sorbitolu CRL.
Označování
V označení na obalu se uvede:
- - kde je to vhodné, nejvyšší koncentrace bakteriálních endotoxinů,
- - kde je to vhodné, zda je látka vhodná k výrobě parenterálních lékových forem.
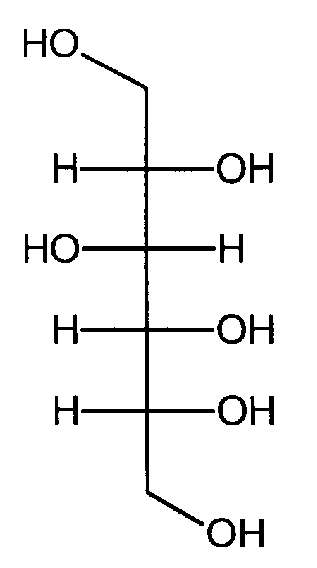
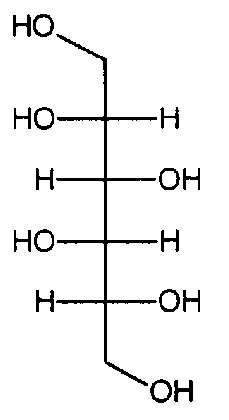
Nečistoty
- A. mannitol,
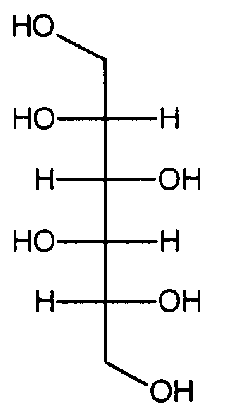
- B. iditol,
- C. maltitol.
Sorbitolum 70% cristallisabile
Sorbitol 70% krystalizující
Synonymum. Sorbitolum liquidum cristallisabile
Je to vodný roztok hydrogenovaného a částečně hydrolyzovaného škrobu. Obsahuje 68,0 % až 72,0 % bezvodé látky. Počítáno na bezvodou látku, obsahuje 92,0 % až 101,0 % D-sorbitolu (D-glucitol, C6H14O6).
Vlastnosti
Čirá bezbarvá sirupovitá tekutina. Je mísitelný s vodou.
Zkoušky totožnosti
Základní sestava zkoušek: A, B a E.
Alternativní sestava zkoušek: B, C, D a E, viz Obecné zásady (1.2).
- A. Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční čas hlavního píku na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu porovnávacího roztoku (a).
- B. Optická otáčivost (2.2.7). +0° až +1,5°. Měří se úhel optické otáčivosti roztoku připraveného takto: K 7,0 g se přidá 40 ml vody R a 6,4 g tetraboritanu sodného R, nechá se stát 1 h za občasného třepání a zředí se vodou R na 50,0 ml. Je-li třeba, zfiltruje se.
- C. 1 g se vysuší ve vakuu při 80 °C. 0,5 g zbytku se zahřívá s 0,5 ml pyridinu R a 5 ml acetanhydridu R do rozpuštění. Po 10 min se směs vlije do 25 ml vody R a nechá se stát 2 h v ledové vodě. Sraženina rekrystalizovaná z malého množství lihu 96% R a vysušená ve vakuu taje (2.2.14) při 98 °C až 104 °C.
- D. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 70 mg se rozpustí ve vodě R a zředí se jí na 20 ml.
Porovnávací roztok (a). 25 mg sorbitolu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (b). 5 mg mannitolu CRL a 50 mg sorbitolu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Na vrstvu se nanese po 2 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, ethylacetatu R a 1-propanolu R (10 + 20 + 70) po dráze 17 cm. Vrstva se usuší na vzduchu a postříká se kyselinou 4-aminobenzoovou RS. Potom se vrstva suší v proudu studeného vzduchu do vymizení pachu acetonu, 15 min se zahřívá při 100 °C a po ochlazení se postříká roztokem jodistanu sodného R (2 g/l). Vrstva se znovu suší v proudu studeného vzduchu a 15 min se zahřívá při 100 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- E. Čirá sirupovitá tekutina při teplotě 25 °C.
Zkoušky na čistotu
Vzhled roztoku. 7,0 g se zředí vodou R na 50 ml. Tento roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Měrná vodivost (2.2.38). Nejvýše 10 μS.cm-1. Měří se neředěný roztok za mírného míchání magnetickým míchadlem při teplotě 20 °C.
Redukující cukry. K 5,0 g se přidá 6 ml vody R, 20 ml citronanu měďnatého RS a několik skleněných kuliček. Směs se během 4 min uvede do varu a vaří se 3 min. Rychle se ochladí a přidá se 100 ml roztoku kyseliny octové ledové R 2,4% (V/V) a 20,0 ml jodu 0,025 mol/l VS. Za stálého protřepávání se přidá 25 ml směsi objemových dílů kyseliny chlorovodíkové R a vody R (6 + 94). Po rozpuštění sraženiny se nadbytek jodu titruje thiosíranem sodným 0,05 mol/l VS za použití 1 ml škrobu RS přidaného před koncem titrace jako indikátor. Při titraci se spotřebuje nejméně 12,8 ml thiosíranu sodného 0,05 mol/l VS (0,2 %, počítáno jako glukosový ekvivalent).
Olovo (2.4.10). Vyhovuje limitní zkoušce Olovo v cukrech (0,5 μg/g).
Nikl (2.4.15). Vyhovuje limitní zkoušce Nikl v polyolech (1 μg/g).
Voda, semimikrostanovení (2.5.12). 28,0 % až 32,0 %; stanoví se s 0,1 g zkoušené látky.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 1,00 g se smíchá s 20 ml vody R a zředí se jí na 50,0 ml.
Porovnávací roztok (a). 65,0 mg sorbitolu CRL se rozpustí ve 2 ml vody R a zředí se jí na 5,0 ml.
Porovnávací roztok (b). 65 mg mannitolu CRL a 65 mg sorbitolu CRL se rozpustí ve 2 ml vody R a zředí se jí na 5,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,3 m a vnitřního průměru 7,8 mm naplněné katexem silně kyselým (vápníková forma) R (9 μm) a udržované při teplotě (85 ±1) °C,
- - mobilní fáze, kterou je odplyněná voda R; průtoková rychlost je 0,5 ml/min,
- - refraktometrického detektoru udržovaného při konstantní teplotě.
Nastříkne se 20 μl porovnávacího roztoku (b) a chromatogram se zaznamenává po dobu odpovídající trojnásobku retenčního času sorbitolu.
Při zaznamenání chromatogramu za předepsaných podmínek je retenční čas sorbitolu asi 27 min a relativní retenční čas mannitolu vzhledem k sorbitolu je asi 0,8. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) je rozlišení mezi píky sorbitolu a mannitolu nejméně 2.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (a) a chromatogram se zaznamenává po dobu odpovídající trojnásobku retenčního času sorbitolu.
Obsah D-sorbitolu v procentech se vypočítá z ploch píků a z deklarovaného obsahu sorbitolu CRL.
Sorbitolum 70% non cristallisabile
Sorbitol 70% nekrystalizující
Synonymum. Sorbitolum liquidum non cristallisabile
Je to vodný roztok hydrogenovaného a částečně hydrolyzovaného škrobu. Obsahuje 68,0 % až 72,0 % bezvodé látky. Počítáno na bezvodou látku, obsahuje 72,0 % až 92,0 % D-sorbitolu (D-glucitol, C6H14O6).
Vlastnosti
Čirá bezbarvá sirupovitá tekutina. Je mísitelný s vodou.
Zkoušky totožnosti
Základní sestava zkoušek: A, B a E.
Alternativní sestava zkoušek: B, C, D a E, viz Obecné zásady (1.2).
- A. Hodnotí se chromatogramy získané v odstavci Stanovení obsahu. Retenční čas hlavního píku na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu porovnávacího roztoku (a).
- B. Optická otáčivost (2.2.7). +1,5° až +3,5°. Měří se úhel optické otáčivosti roztoku připraveného takto: K 7,0 g zkoušené látky se přidá 40 ml vody R a 6,4 g tetraboritanu sodného R, nechá se stát 1 h za občasného protřepání a zředí se vodou R na 50,0 ml. Je-li třeba, zfiltruje se.
- C. 1 g se vysuší ve vakuu při 80 °C. 0,5 g zbytku se zahřívá s 0,5 ml pyridinu R a 5 ml acetanhydridu R do rozpuštění. Po 10 min se směs vlije do 25 ml vody R a nechá se stát 2 h v ledové vodě. Sraženina rekrystalizovaná z malého množství lihu 96% R a vysušená ve vakuu taje (2.2.14) při 98 °C až 104 °C.
- D. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 70 mg se rozpustí ve vodě R a zředí se jí na 20 ml.
Porovnávací roztok (a). 25 mg sorbitolu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (b). 5 mg mannitolu CRL a 50 mg sorbitolu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Na vrstvu se nanese po 2 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, ethylacetatu R a 1-propanolu R (10 + 20 + 70) po dráze 17 cm. Vrstva se usuší na vzduchu a postříká se kyselinou 4-aminobenzoovou RS. Potom se vrstva suší v proudu studeného vzduchu do vymizení pachu acetonu, 15 min se zahřívá při 100 °C a po ochlazení se postříká roztokem jodistanu sodného R (2 g/l). Vrstva se znovu suší v proudu studeného vzduchu a 15 min se zahřívá při 100 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- E. Je to čirá sirupovitá tekutina při teplotě 25 °C.
Zkoušky na čistotu
Vzhled roztoku. 7,0 g se zředí vodou R na 50 ml. Tento roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Měrná vodivost (2.2.38). Nejvýše 10 μS.cm-1. Měří se neředěný roztok za mírného míchání magnetickým míchadlem při teplotě 20 °C.
Redukující cukry. K 5,0 g se přidá 6 ml vody R, 20 ml citronanu měďnatého RS a několik skleněných kuliček. Směs se během 4 min uvede do varu a vaří se 3 min. Rychle se ochladí a přidá se 100 ml roztoku kyseliny octové ledové R 2,4% (V/V) a 20,0 ml jodu 0,025 mol/l VS. Za stálého protřepávání se přidá 25 ml směsi objemových dílů kyseliny chlorovodíkové R a vody R (6 + 94). Po rozpuštění sraženiny se nadbytek jodu titruje thiosíranem sodným 0,05 mol/l VS za použití 1 ml škrobu RS přidaného před koncem titrace jako indikátor. Při titraci se spotřebuje nejméně 12,8 ml thiosíranu sodného 0,05 mol/l VS (0,2 %, počítáno jako glukosový ekvivalent).
Redukující cukry po hydrolýze. K 6,0 g se přidá 35 ml vody R, 40 ml kyseliny chlorovodíkové 1 mol/l RS a několik skleněných kuliček. Vaří se 4 h pod zpětným chladičem. Pak se ochladí a zneutralizuje se hydroxidem sodným zředěným RS na modř bromthymolovou. Ochladí se a zředí se vodou R na 100,0 ml. K 3,0 ml tohoto roztoku se přidá 5 ml vody R, 20 ml citronanu měďnatého RS a několik skleněných kuliček. Směs se během 4 min uvede do varu a vaří se 3 min. Rychle se ochladí a přidá se 100 ml roztoku kyseliny octové ledové R 2,4% (V/V) a 20,0 ml jodu 0,025 mol/l VS. Za stálého protřepávání se přidá 25 ml směsi objemových dílů kyseliny chlorovodíkové R a vody R (6 + 94). Po rozpuštění sraženiny se nadbytek jodu titruje thiosíranem sodným 0,05 mol/l VS za použití 1 ml škrobu RS přidaného před koncem titrace jako indikátor. Při titraci se spotřebuje nejméně 8,0 ml thiosíranu sodného 0,05 mol/l VS. (9,3 %, počítáno jako glukosový ekvivalent).
Olovo (2.4.10). Vyhovuje limitní zkoušce Olovo v cukrech (0,5 μg/g).
Nikl (2.4.15). Vyhovuje limitní zkoušce Nikl v polyolech (1 μg/g).
Voda, semimikrostanovení (2.5.12). 28,0 % až 32,0 %; stanoví se s 0,1 g zkoušené látky.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 1,00 g se smíchá s 20 ml vody R a zředí se jí na 50,0 ml.
Porovnávací roztok (a). 55,0 mg sorbitolu CRL se rozpustí ve 2 ml vody R a zředí se jí na 5,0 ml.
Porovnávací roztok (b). 55 mg mannitolu CRL a 55 mg sorbitolu CRL se rozpustí ve 2 ml vody R a zředí se jí na 5,0 ml. Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,3 m a vnitřního průměru 7,8 mm naplněné katexem silně kyselým (vápníková forma) R (9 μm) a udržované při teplotě (85 ± 1) °C,
- - mobilní fáze, kterou je odplyněná voda R; průtoková rychlost je 0,5 ml/min,
- - refraktometrického detektoru udržovaného při konstantní teplotě.
Nastříkne se 20 μl porovnávacího roztoku (b) a chromatogram se zaznamenává po dobu odpovídající trojnásobku retenčního času sorbitolu.
Při zaznamenání chromatogramu za předepsaných podmínek je retenční čas sorbitolu asi 27 min a relativní retenční čas mannitolu vzhledem k sorbitolu je asi 0,8. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) je rozlišení mezi píky sorbitolu a mannitolu nejméně 2.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (a) a chromatogram se zaznamenává po dobu odpovídající trojnásobku retenčního času sorbitolu.
Obsah D-sorbitolu v procentech se vypočítá z ploch píků a z deklarovaného obsahu sorbitolu CRL.
- “
- 178. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Spiramycinum zní:
- „
† Spiramycinum
Spiramycin
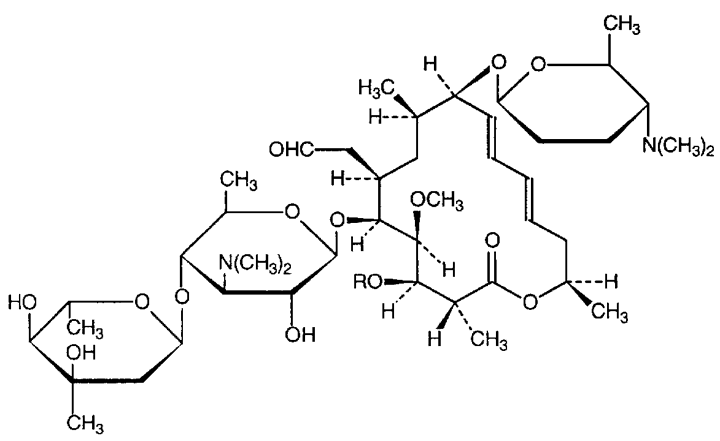
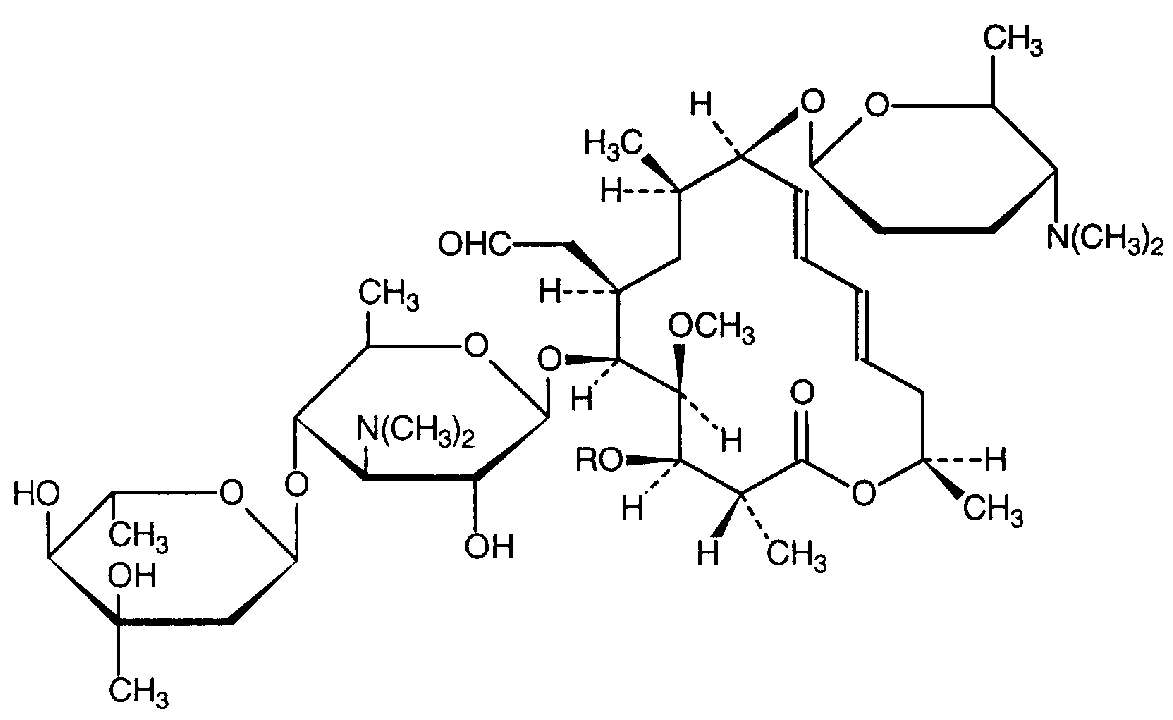
spiramycin I R = H
spiramycin II R = COCH3
spiramycin II R = CO—CH2—CH3
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Silica ad usum dentalem Oxid křemičitý pro dentální použití Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Simeticonum Simetikon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Simvastatinum Simvastatin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Sorbitolum Sorbitol Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Označování Nečistoty Sorbitolum 70% cristallisabile Sorbitol 70% krystalizující Synonymum. Sorbitolum liquidum cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Sorbitolum 70% non cristallisabile Sorbitol 70% nekrystalizující Synonymum. Sorbitolum liquidum non cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Spiramycinum Spiramycin C43H74N2O14 CAS 8025-81-8 Je to makrolidové antibiotikum produkované při růstu určitých kmenů Streptomyces ambofaciens nebo získané jiným způsobem. Hlavní složkou je (4R,5S,6S,7R,9R,10R,16R)-(11E,13E)-6-[(O-2,6-dideoxy-3-C-methyl-α-L-ribo-hexopyranosyl)-(1→4)-(3,6-dideoxy-3-dimethylamino-β-D-glukopyranosyl)oxy]-7-formylmethyl-4-hydroxy-5-methoxy-9,16-dimethyl-10-[(2,3,4,6-tetradeoxy-4-dimemylamino-D-erythro-hexopyranosyl)oxy]oxacyklohexadeka-11,13-dien-2-on1) (spiramycin I, Mr 843,06). Spiramycin II (4-O-acetylspiramycin I2)) a spiramycin III (4-O-propanoylspiramycin I3)) jsou též přítomny. Účinnost je nejméně 4100 m.j. v miligramu, počítáno na vysušenou látku.
Vlastnosti
Bílý nebo slabě nažloutlý slabě hygroskopický prášek. Je těžce rozpustný ve vodě, snadno rozpustný v acetonu, v lihu 96% a v methanolu.
Zkoušky totožnosti
- A. 0,10 g se rozpustí v methanolu R a zředí se jím na 100,0 ml. 1,0 ml tohoto roztoku se zředí methanolem R na 100,0 ml. Měří se absorbance tohoto roztoku při 220 nm až 350 nm (2.2.25). Roztok vykazuje absorpční maximum při 232 nm. Specifická absorbance v maximu je asi 340.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 40 mg se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 40 mg spiramycinu CRL se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 40 mg erythromycinu A CRL se rozpustí v methanolu R a zředí se jím na 10 ml.
Na vrstvu se nanese po 5 μl každého roztoku a vyvíjí se horní vrstvou směsi objemových dílů 2-propanolu R, roztoku octanu amonného R (150 g/l), jehož pH bylo předem upraveno hydroxidem sodným koncentrovaným RS na hodnotu 9,6 a ethylacetatu R (4 + 8 + 9) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se anisaldehydem RS1 a 5 min se zahřívá při 110°C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Jestliže na chromatogramu zkoušeného roztoku je patrná jedna nebo dvě skvrny s hodnotami RF slabě vyššími, než má hlavní skvrna, potom tyto skvrny odpovídají polohou a zbarvením vedlejším skvrnám na chromatogramu porovnávacího roztoku (a) a liší se od skvrn na chromatogramu porovnávacího roztoku (b).
- C. 0,5 g se rozpustí v 10 ml kyseliny sírové 0,05 mol/l RS a přidá se 25 ml vody R. pH se upraví hydroxidem sodným 0,1 mol/l RS na hodnotu 8 a zředí se vodou R na 50 ml. K 5 ml tohoto roztoku se přidají 2 ml směsi objemových dílů vody R a kyseliny sírové R (1 + 2); vzniká hnědé zbarvení.
Zkoušky na čistotu
Hodnota pH (2.2.3). 8,5 až 10,5; měří se následující roztok: 0,5 g se rozpustí v 5 ml methanolu R a zředí se vodou prostou oxidu uhličitého R na 100 ml.
Specifická optická otáčivost (2.2.7). -80° až -85°, počítáno na vysušenou látku. Měří se roztok připravený rozpuštěním 1,00 g v kyselině octové zředěné R 10% (V/V) a zředěním stejným rozpouštědlem na 50,0 ml.
Složení. Nejméně 80,0 % spiramycinu I, nejvýše 5,0 % spiramycinu II a nejvýše 10,0 % spiramycinu III; součet obsahů spiramycinu I, spiramycinu II a spiramycinu III je nejméně 90,0 %; vše počítáno na vysušenou látku. Provede se kapalinová chromatografie (2.2.29) způsobem popsaným ve zkoušce Příbuzné látky.
Porovnávací roztok (a) se nastříkne šestkrát. Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka ploch píku spiramycinu I je nejvýše 1,0 %. Nastřikuje se střídavě zkoušený roztok a porovnávací roztok (a). Chromatogramy se zaznamenávají po dobu odpovídající trojnásobku retenčního času spiramycinu I. Vypočítá se procentuální obsah spiramycinu I, spiramycinu II a spiramycinu III.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29). Roztoky se připraví v čas potřeby.
Zkoušený roztok. 25,0 mg se rozpustí ve směsi objemových dílů acetonitrilu R a vody R (3 + 7) a zředí se stejnou směsí na 100,0 ml.
Porovnávací roztok (a). 25,0 mg spiramycinu CRL se rozpustí ve směsi objemových dílů acetonitrilu R a vody R (3 + 7) a zředí se stejnou směsí na 100,0 ml.
Porovnávací roztok (b). 2,0 ml porovnávacího roztoku (a) se zředí směsí objemových dílů acetonitrilu R a vody R (3 + 7) na 100,0 ml.
Porovnávací roztok (c). 5,0 ml porovnávacího roztoku (a) se zředí směsí objemových dílů acetonitrilu R a vody R (3 + 7) na 100,0 ml.
Porovnávací roztok (d). 5 mg spiramycinu CRL se rozpustí ve 25 ml mobilní fáze, pak se 30 min zahřívá ve vodní lázni při 60 °C.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné sférickým silikagelem oktylsilanizovaným pro chromatografii (5 μm), jehož specifický povrch je 350 m2/g a velikost póruje 0,01 μm,
- - mobilní fáze, kterou je směs objemových dílů acetonitrilu R a tlumivého roztoku o pH 2,2, obsahujícího roztok chloristanu sodného R (9,3 g/l) (30 + 70); průtoková rychlost je 0,8 ml/min,
- - spektrofotometrického detektoru, 232 nm.
Nastříkne se 20 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška hlavního píku na chromatogramu byla nejméně 50 % celé stupnice zapisovače. Nastříkne se 20 μl porovnávacího roztoku (c) a 20 μl porovnávacího roztoku (d). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) je nevýznamný pík s relativním retenčním časem vzhledem k spiramycinu I asi 1,1; na chromatogramu porovnávacího roztoku (d) je rozlišení mezi pikem nečistoty A (eluuje nejdříve) a pikem spiramycinu I (eluuje 13 min až 17 min) nejméně 6,3. Je-li třeba, upraví se koncentrace acetonitrilu v mobilní fázi (s rostoucí koncentrací se zkracuje retenční čas nebo se snižující koncentrací roste retenční čas).
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (b). Chromatogram zkoušeného roztoku se zaznamenává po dobu odpovídající trojnásobku retenčního času spiramycinu I. Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě píků odpovídajících spiramycinu I, spiramycinu II a spiramycinu III, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (2 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,05násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 3,5 %; 0,50 g se 6 h suší nad oxidem fosforečným R při 80 °C a při tlaku nepřevyšujícím 670 Pa.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení účinnosti
Provede se mikrobiologické stanovení účinnosti antibiotik (2.7.2).
Uchovávání
Ve vzduchotěsných obalech.
Separandum.
Nečistoty
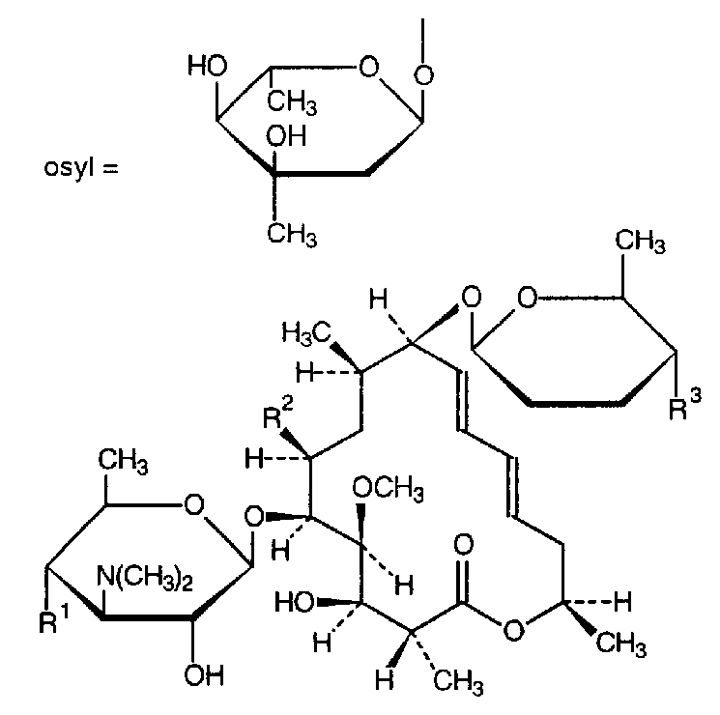
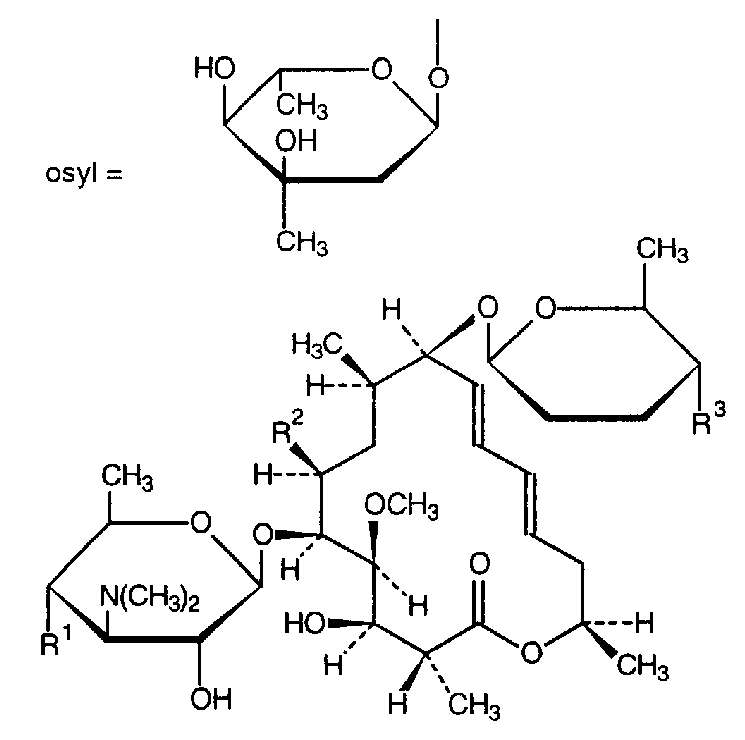
- A. R1 = OH, R2 = CH2-CHO, R3 = N(CH3)2: neospiramycin I
- B. R1 = osyl, R2 = CH2-CH2-OH, R3 = N(CH3)2,
- C. R1 = osyl, R2 = CH2-CH2-CHO, R3 = N(CH3)2,
- D. R1 = osyl, R2 = CH2-CHO, R3 = OH,
- E. R1 = osyl, R2 = CH2-CH3, R3 = N(CH3)2,
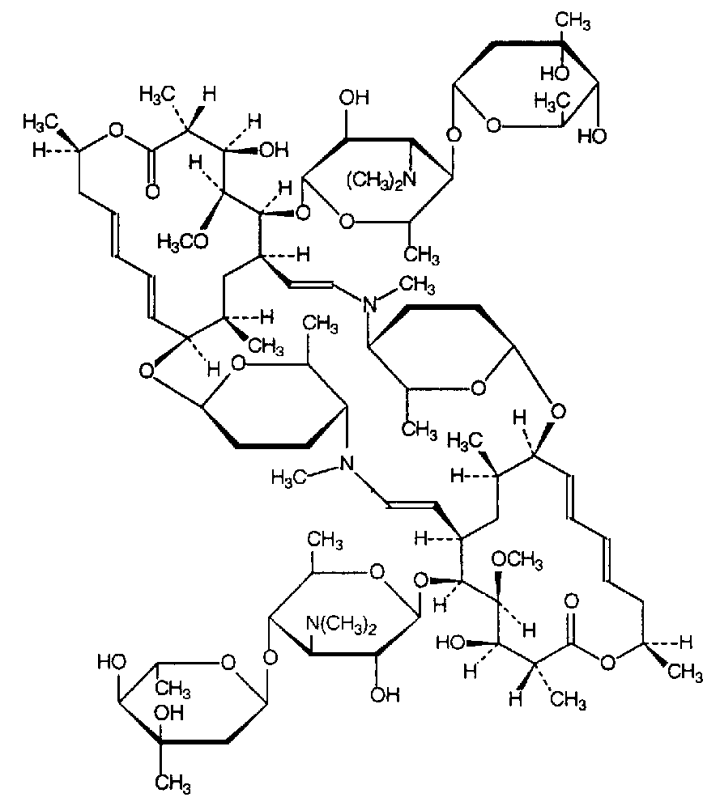
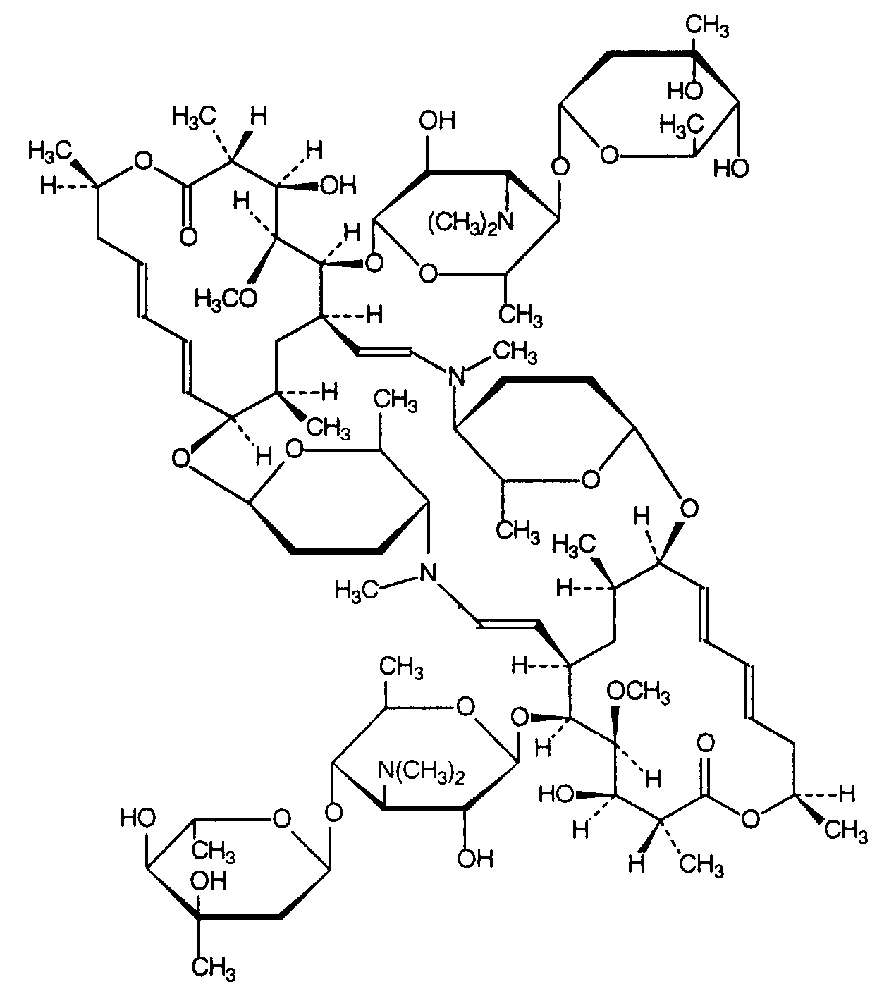
- F. dimer spiramycinu.
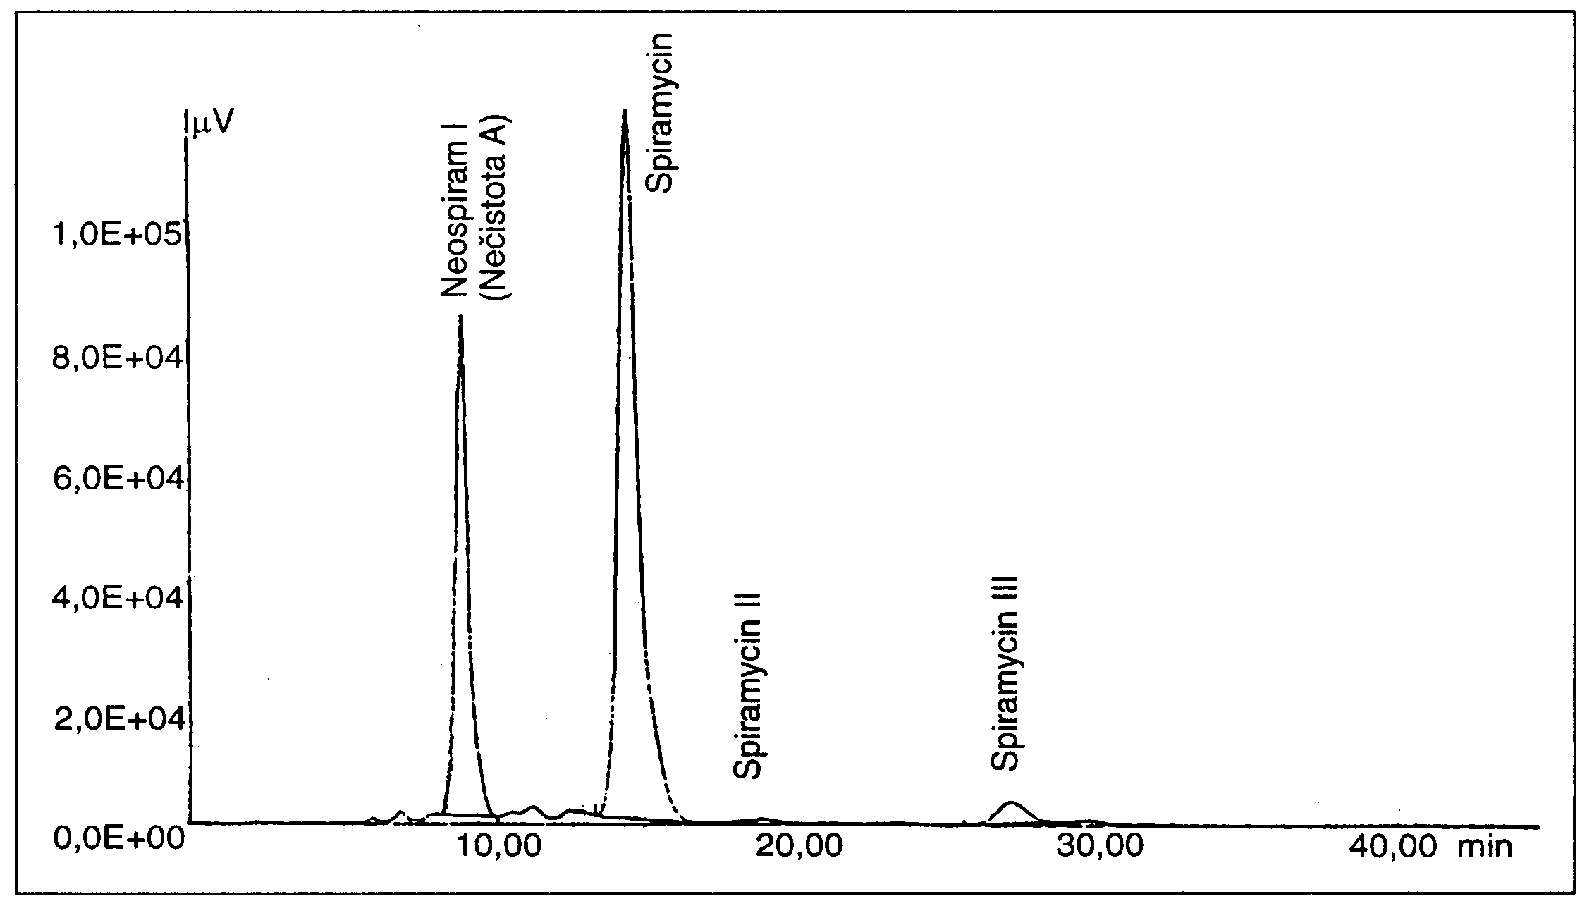
Následující vzor chromatogramu je pouze pro informaci a není součástí požadavků článku.
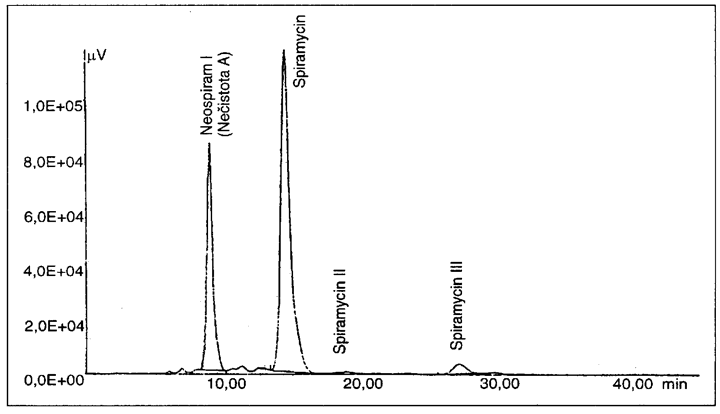
Obr. 1 Vzorový chromatogram spiramycinu
- “
- 179. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Stannosi chloridum dihydricum doplňuje článek Stanozololum, který zní:
- „
† Stanozololum
Stanozolol
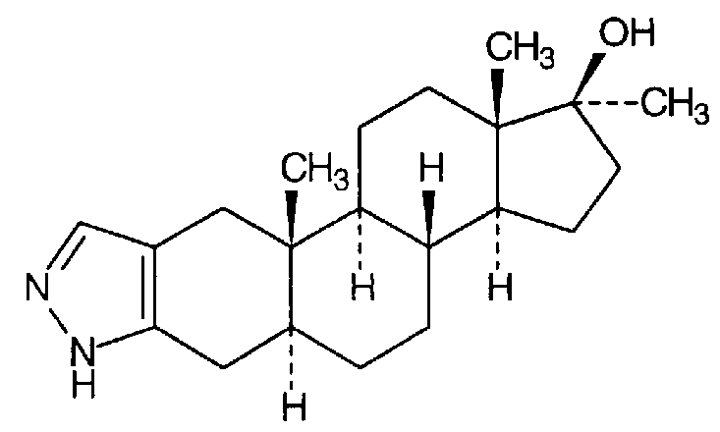
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Silica ad usum dentalem Oxid křemičitý pro dentální použití Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Simeticonum Simetikon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Simvastatinum Simvastatin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Sorbitolum Sorbitol Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Označování Nečistoty Sorbitolum 70% cristallisabile Sorbitol 70% krystalizující Synonymum. Sorbitolum liquidum cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Sorbitolum 70% non cristallisabile Sorbitol 70% nekrystalizující Synonymum. Sorbitolum liquidum non cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Spiramycinum Spiramycin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Nečistoty † Stanozololum Stanozolol C21H32N2O Mr 328,48 CAS 10418-03-8 Je to 17-methyl-2´H-5α-androst-2-eno[3,2-c]pyrazol-17β-ol. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C21H32N2O.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek, hygroskopický. Je prakticky nerozpustný ve vodě, dobře rozpustný v dimethylformamidu, těžce rozpustný v lihu 96%, velmi těžce rozpustný v dichlormethanu.
Vykazuje polymorfismus.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) odpovídá spektru stanozololu CRL. Pokud se spektra získaná v pevném stavu liší, rozpustí se odděleně zkoušená látka a referenční látka v co nejmenším množství dichlormethanu, odpaří se do sucha při pokojové teplotě v proudu vzduchu a se získanými zbytky se znovu zaznamenají spektra.
- B. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) polohou, zbarvením a velikostí odpovídá hlavní skvrně na chromatogramu porovnávacího roztoku (c).
Zkoušky na čistotu
Specifická optická otáčivost (2.2.7). +34° až +40°, počítáno na vysušenou látku; měří se roztok připravený rozpuštěním 0,10 g v chloroformu R a zředěním stejným rozpouštědlem na 10,0 ml.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok (a). 0,10 g se rozpustí ve směsi objemových dílů methanolu R a dichlormethanu R (1 + 9) a zředí se stejnou směsí na 5 ml.
Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí směsí objemových dílů methanolu R a dichlormethanu R (1 + 9) na 10 ml.
Porovnávací roztok (a). 1,0 ml zkoušeného roztoku (a) se zředí směsí objemových dílů methanolu R a dichlormethanu R(1 + 9) na 200 ml.
Porovnávací roztok (b). 5 mg stanozololu nečistoty A CRL se rozpustí v porovnávacím roztoku (a) a zředí se jím na 50 ml.
Porovnávací roztok (c). 10 mg stanozololu CRL se rozpustí ve směsi objemových dílů methanolu R a dichlormethanu R (1 + 9) a zředí se stejnou směsí na 5 ml.
Na vrstvu se nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů methanolu R a dichlormethanu R (10 + 90) po dráze odpovídající dvěma třetinám výšky vrstvy. Vrstva se nechá usušit na vzduchu, postříká se kyselinou sírovou v lihu RS, 15 min se zahřívá při 105 °C a pozoruje se v ultrafialovém světle při 365 nm. Na chromatogramu zkoušeného roztoku (a) není žádná vedlejší skvrna intenzivnější než skvrna na chromatogramu porovnávacího roztoku (a) (0,5 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
Ztráta sušením (2.2.32). Nejvýše 1,0 %; stanoví se s 1,000 g zkoušené látky sušením při 100 °C a tlaku nepřevyšujícím 0,7 kPa.
Stanovení obsahu
0,250 mg se rozpustí v 50 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 32,85 mg C21H32N2O.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
Nečistoty
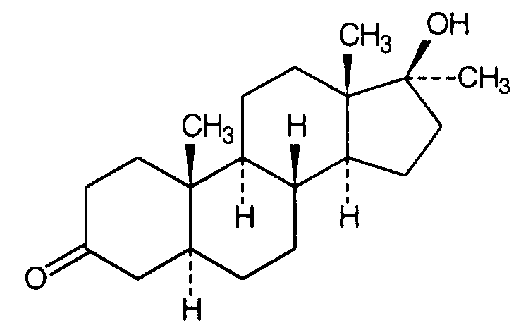
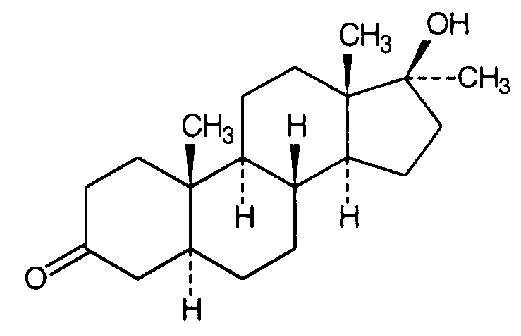
- A. 17β-hydroxy-17-methyl-5α-androstan-3-on (mestanolon),
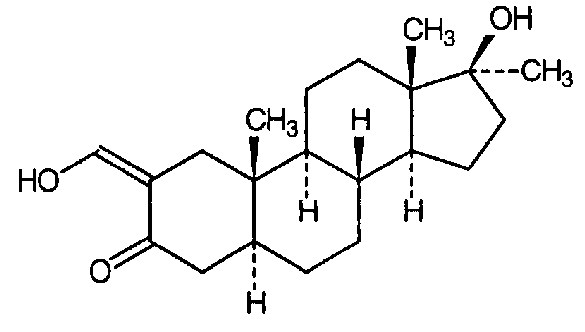
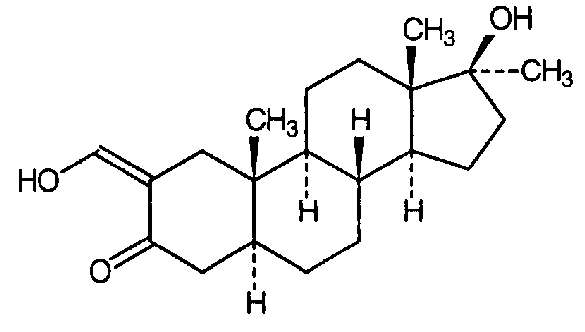
- B. 17β-hydroxy-2-(hydroxymethylen)-17-methyl-5α-androstan-3-on (oxymetholon).
- “
- 180. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Sufentanili dihydrogenocitras doplňuje článek Sufentanilum, který zní:
- „
§§ Sufentanilum
Sufentanil
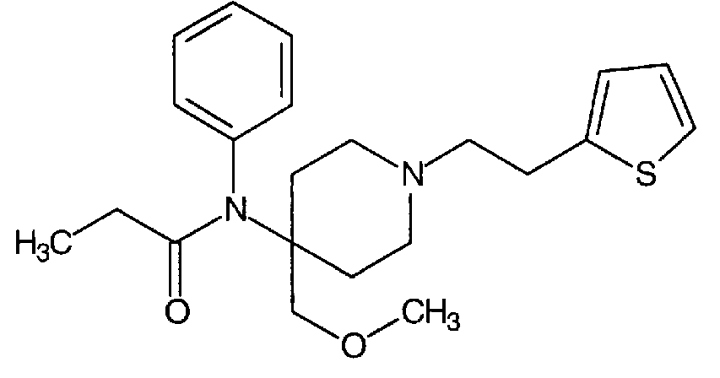
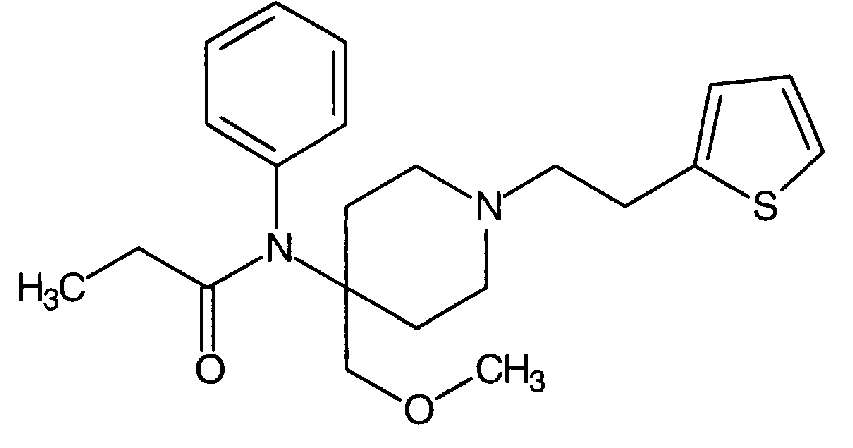
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Silica ad usum dentalem Oxid křemičitý pro dentální použití Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Simeticonum Simetikon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Simvastatinum Simvastatin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Sorbitolum Sorbitol Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Označování Nečistoty Sorbitolum 70% cristallisabile Sorbitol 70% krystalizující Synonymum. Sorbitolum liquidum cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Sorbitolum 70% non cristallisabile Sorbitol 70% nekrystalizující Synonymum. Sorbitolum liquidum non cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Spiramycinum Spiramycin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Nečistoty † Stanozololum Stanozolol Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty §§ Sufentanilum Sufentanil C22H30N2O2S Mr 386,55 CAS 56030-54-7 Je to N-fenyl-N-{4-(methoxymethyl)-1-[2-(2-thienyl)ethyl]piperidin-4-yl}propanamid1). Počítáno na vysušenou látku obsahuje 99,0 % až 101,0 % sloučeniny C22H30N2O2S.
Vlastnosti
Bílý nebo téměř bílý prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v lihu 96% a v methanolu.
Taje při asi 98 °C.
Zkouška totožnosti
Infračervené absorpční spektrum (2.2.24) odpovídá referenčnímu spektru Ph. Eur. sufentanilu.
Zkoušky na čistotu
Vzhled roztoku. 0,10 g se rozpustí v methanolu R a zředí se jím na 20 ml. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 0,100 g se rozpustí v methanolu R a zředí se jím na 10,0 ml.
Porovnávací roztok (a). Pro přípravu in situ degradační sloučeniny (sufentanil nečistota E) se rozpustí 10 mg zkoušené látky v 10,0 ml kyseliny chlorovodíkové zředěné RS a 4 h se zahřívá na vodní lázni pod zpětným chladičem, přidá se 10,0 ml hydroxidu sodného zředěného RS a odpaří se do sucha na vodní lázni. Po ochlazení se k odparku přidá 10 ml methanolu R a zfiltruje se.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí methanolem R na 100,0 ml. 5,0 ml tohoto roztoku se zředí methanolem R na 20,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,1 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (3 μm),
- - mobilní fáze s průtokovou rychlostí 1,5 ml/min:
- - mobilní fáze A - roztok uhličitanu amonného R (5 g/l) ve směsi objemových dílů tetrahydrofuranu R a vody R (10 + 90),
- - mobilní fáze B - acetonitril R,
- - gradientového programu za použití následujících podmínek:
Zkoušky na čistotu Stanovení obsahu Uchovávání †† Scopolamini hydrobromidum trihydricum Trihydrát skopolaminiumbromidu Synonyma. Hyoscini hydrobromidum, Scopolamini hydrobromidum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Selegilini hydrochloridum Selegiliniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Silica ad usum dentalem Oxid křemičitý pro dentální použití Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Simeticonum Simetikon Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Simvastatinum Simvastatin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Sorbitolum Sorbitol Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Označování Nečistoty Sorbitolum 70% cristallisabile Sorbitol 70% krystalizující Synonymum. Sorbitolum liquidum cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Sorbitolum 70% non cristallisabile Sorbitol 70% nekrystalizující Synonymum. Sorbitolum liquidum non cristallisabile Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu † Spiramycinum Spiramycin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Nečistoty † Stanozololum Stanozolol Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty §§ Sufentanilum Sufentanil Vlastnosti Zkouška totožnosti Zkoušky na čistotu Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) Poznámky 0 - 15 90 → 40 10 → 60 lineární gradient 15 - 20 40 60 izokraticky 20 - 21 40 → 90 60 → 10 návrat na původní podmínky 21 - 25 90 10 nové ustavení rovnováhy - - spektrofotometrického detektoru, 220 nm.
Kolona se promývá do ustavení rovnováhy nejméně 30 min acetonitrilem R a pak nejméně 5 min mobilní fází o počátečním složení.
Citlivost systému se nastaví tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) při nástřiku 10 μl byla nejméně 50 % celé stupnice zapisovače.
Nastříkne se 10 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy: nečistoty E asi 12 min a sufentanilu asi 13 min. Zkoušku lze hodnotit, jestliže rozlišení mezi píky odpovídajícími sufentanilu a nečistoty E je nejméně 4,0. Pokud je to nutné, upraví se koncentrace acetonitrilu v mobilní fázi nebo časový program lineárního gradientu.
Nastříkne se 10 μl methanolu R jako kontrolní roztok, 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (b). Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,25 %); součet ploch všech píků, kromě hlavního píku, není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se k pikům získaným na chromatogramu kontrolního roztoku a k píkům, jejichž plocha je menší než 0,2násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,05 %).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší ve vakuové sušárně 2 h při 60 °C.
Stanovení obsahu
0,300 g se rozpustí v 50 ml směsi objemových dílů kyseliny octové bezvodé R a 2-butanonu R (1 + 7) a titruje se kyselinou chloristou 0,1 mol/l VS za použití 0,2 ml naftolbenzeinu RS jako indikátoru.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 38,66 mg C22H30N2O2S.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Omamná látka.
Nečistoty
Kvalifikované nečistoty: D, F, H.
Jiné detegovatelné nečistoty: A, B, C, E, G, I.
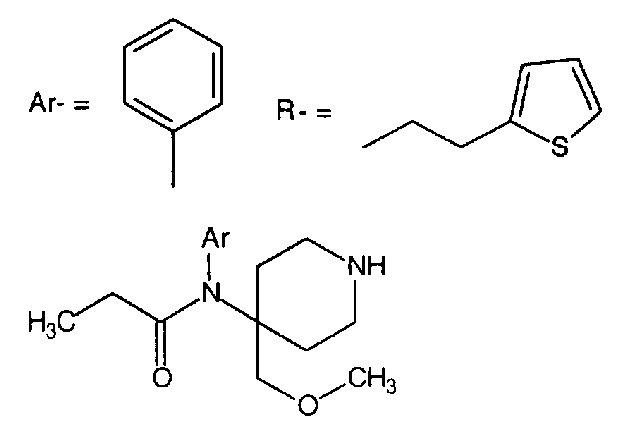
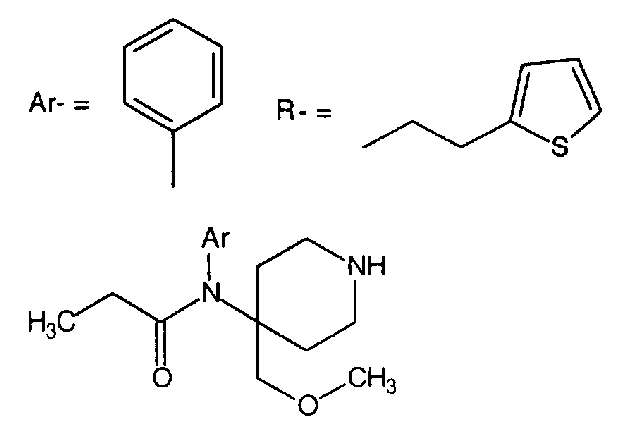
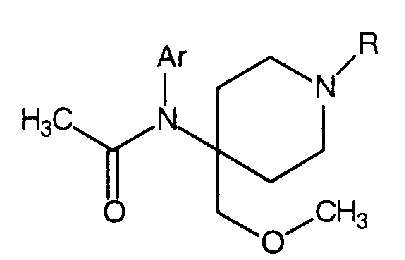
- A. N-fenyl-N-[4-(methoxymethyl)piperidin-4-yl]propanamid2),
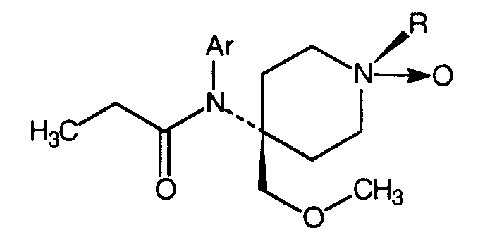
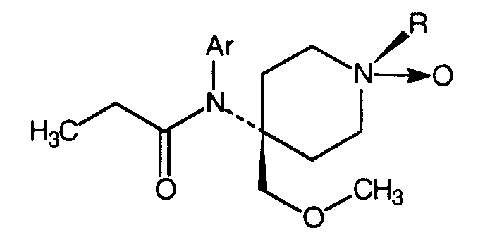
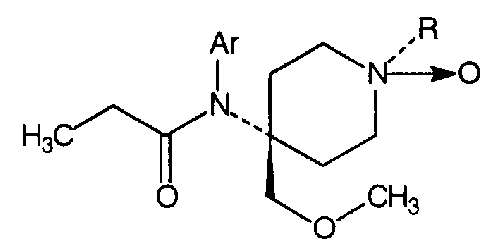
- B. cis-4-(N-fenylpropanoylamino)-4-(methoxymethyl)-1-[2-(2-thienyl)ethyl]piperidin-1-oxid3),
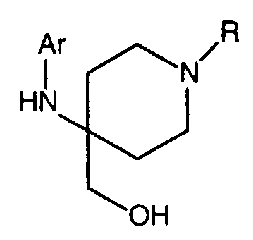
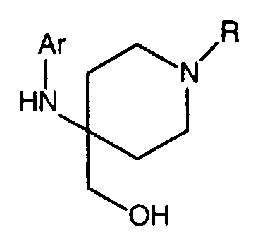
- C. {4-(fenylamino)-1-[2-(2-thienyl)ethyl]piperidin-4-yl}methanol,
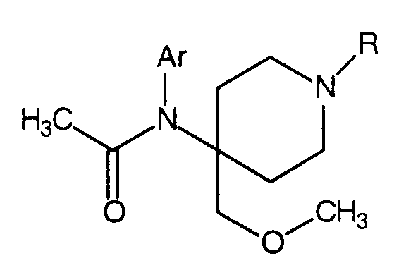
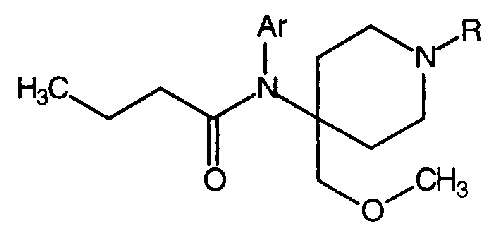
- D. N-fenyl-N-{4-(methoxymethyl)-1-[2-(2-thienyl)ethyl]piperidin-4-yl}acetamid4),
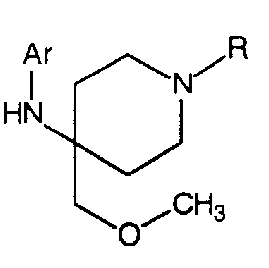
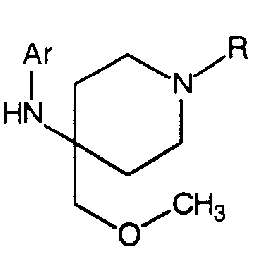
- E. N-fenyl-{4-(methoxymethyl)-1-[2-(2-thienyl)ethyl]piperidin-4-yl}amin,
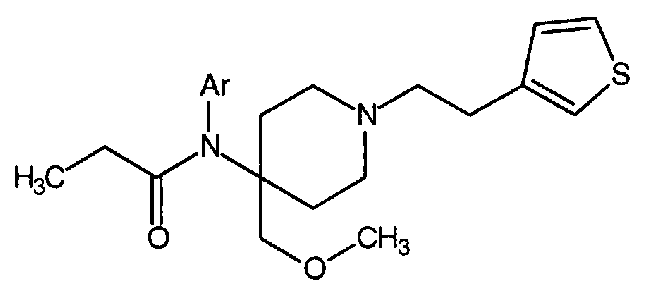
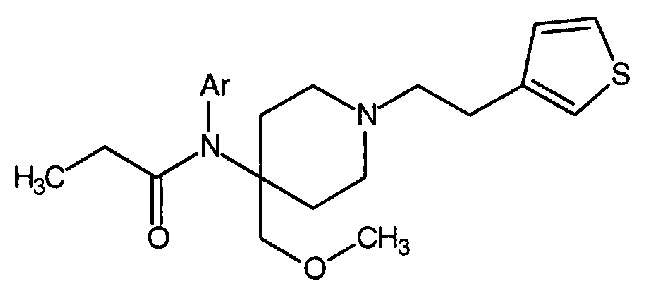
- F. N-fenyl-N-{4-(methoxymethyl)-1-[2-(3-thienyl)ethyl]piperidin-4-yl}propanamid5),
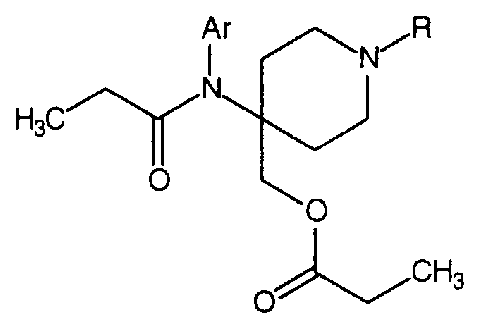
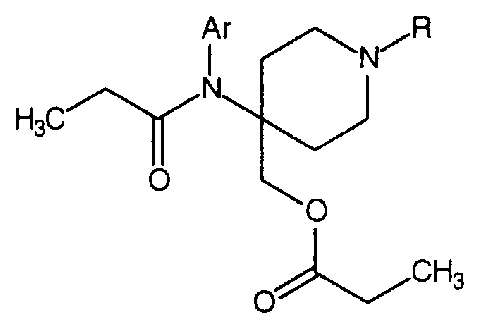
- G. {4-(N-fenylpropanoylamino)-1-[2-(2-thienyl)ethyl]piperidin-4-yl}methyl-propanoat6),
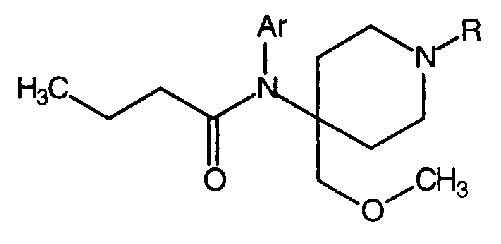
- H. N-fenyl-N-{4-(methoxymethyl)-1-[2-(2-thienyl)ethyl]piperidin-4-yl}butanamid7),
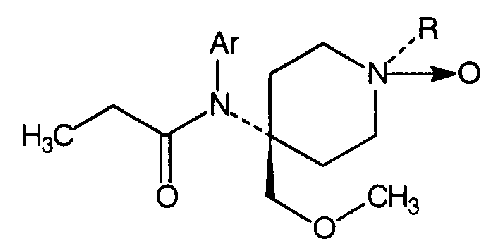
- I. trans-4-(N-fenylpropanoylamino)-4-(methoxymethyl)-1-[2-(2-thienyl)ethyl]piperidin-1-oxid8).
- “
- 181. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Sulfamethoxypyridazinum doplňuje článek Sulfanilamidum, který zní:
- „
† Sulfanilamidum
Sulfanilamid
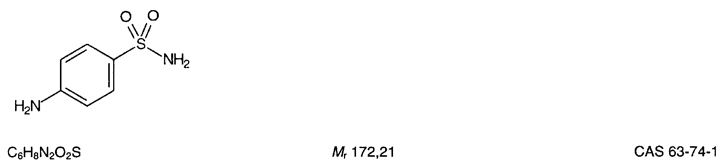
Je to 4-aminobenzensulfonamid. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C6H8N2O2S.
Vlastnosti
Bílé nebo nažloutle bílé krystaly nebo jemný prášek. Je těžce rozpustný ve vodě, snadno rozpustný v acetonu, mírně rozpustný v lihu 96%, prakticky nerozpustný v dichlormethanu. Rozpouští se v roztocích alkalických hydroxidů a ve zředěných minerálních kyselinách.
Zkoušky totožnosti
Základní zkouška: B.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 164,5 °C až 166,0 °C.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety sulfanilamidu CRL.
- C. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (a) odpovídá polohou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a).
- D. Asi 5 mg se rozpustí v 10 ml kyseliny chlorovodíkové 1 mol/l RS. 1 ml tohoto roztoku se zředí vodou R na 10 ml. Roztok bez dalšího okyselení vyhovuje zkoušce na primární aromatické aminy (2.3.1).
Zkoušky na čistotu
Roztok S. Ke 2,5 g se přidá 50 ml vody prosté oxidu uhličitého R. Zahřívá se asi 5 min při asi 70 °C, potom se asi 15 min chladí v ledové lázni a zfiltruje se.
Kysele reagující látky. K 20 ml roztoku S se přidá 0,1 ml modři bromthymolové RS1. Ke změně zbarvení indikátoru se spotřebuje nejvýše 0,2 ml hydroxidu sodného 0,1 mol/l VS.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok (a). 20 mg se rozpustí ve směsi objemových dílů amoniaku 26% R a methanolu R (2 + 48) a zředí se stejnou směsí na 5 ml.
Zkoušený roztok (b). 0,10 g se rozpustí v 0,5 ml amoniaku 26% R a zředí se methanolem R na 5 ml. Není-li roztok úplně čirý, mírně se zahřívá do úplného rozpuštění.
Porovnávací roztok (a). 20 mg se sulfanilamidu CRL se rozpustí ve 3 ml směsi objemových dílů amoniaku 26% R a methanolu R (2 + 48) a zředí se stejnou směsí na 5 ml.
Porovnávací roztok (b). 1,25 ml zkoušeného roztoku (a) se zředí směsí objemových dílů amoniaku 26% R a methanolu R(2 + 48) na 50 ml.
Porovnávací roztok (c). 20 mg zkoušené látky a 20 mg sulfamerazinu CRL se rozpustí ve 3 ml směsi objemových dílů amoniaku 26% R a methanolu R (2 + 48) a zředí se stejnou směsí na 5 ml.
Na vrstvu se nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů amoniaku 17,5% R, vody R, nitromethanu R a dioxanu R (3 + 5 + 40 + 50) po dráze odpovídající dvěma třetinám výšky desky. Vrstva se usuší při 100 °C až 105 °C a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku (b) žádná skvrna, kromě hlavní skvrny, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,5 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) jsou dvě zřetelně oddělené hlavní skvrny.
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použije základní roztok olova (1 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Provede se zkouška Dusík v primárních aromatických aminech (2.5.8) za použití 0,140 g a za elektrometrické indikace bodu ekvivalence.
1 ml dusitanu sodného 0,1 mol/l VS odpovídá 17,22 mg C6H8N2O2S.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
- “
- 182. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Sulpiridum doplňuje článek Sumatriptani hydrogenosuccinas, který zní:
- „
† Sumatriptani hydrogenosuccinas
Sumatriptaniumhydrogensukcinat
Synonymum. Sumatriptani succinas
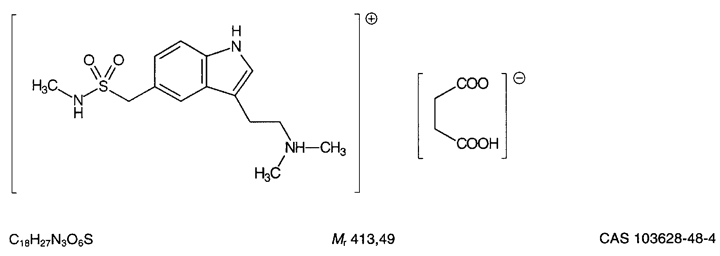
Je to N,N-dimemyl-2-{5-[[(methylamino)sulfonyl]methyl]-1H-indol-3-yl}ethylamonium-hydrogen-butandioat1). Počítáno na bezvodou látku, obsahuje 97,5 % až 102,0 % sloučeniny C18H27N3O6S.
Vlastnosti
Bílý nebo téměř bílý prášek. Je snadno rozpustný ve vodě, mírně rozpustný v methanolu a prakticky nerozpustný v dichlormethanu.
Zkouška totožnosti
Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety sumatriptaniumhydrogen-sukcinatu CRL.
Zkoušky na čistotu
Roztok S. 1,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 25,0 ml.
Absorbance (2.2.25). Absorbance roztoku S měřená při 440 nm není větší než 0,10.
Hodnota pH (2.2.3). 4,5 až 5,3; 2,5 ml roztoku S se zředí vodou prostou oxidu uhličitého R na 10 ml.
Příbuzné látky
- A. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 30,0 mg se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (a). 2 mg sumatriptanu nečistoty A CRL se rozpustí v mobilní fázi, přidá se 1 ml zkoušeného roztoku a zředí se mobilní fází na 100 ml. 1 ml tohoto roztoku se zředí mobilní fází na 10 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Porovnávací roztok (c). 3 mg sumatriptanu pro test způsobilosti CRL se rozpustí v mobilní fázi a zředí se jí na 1 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů roztoku octanu amonného R (771 g/l) a methanolu R (10 + 90); průtoková rychlost je 2,0 ml/min,
- - spektrofotometrického detektoru, 282 nm.
Nastříkne se 20 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška hlavního píku byla nejméně 20 % celé stupnice zapisovače.
Nastříkne se 20 μl porovnávacího roztoku (c). Výsledný chromatogram odpovídá chromatogramu dodanému pro sumatriptan pro test způsobilosti CRL.
Nastříkne se 20 μl porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu je rozlišení mezi píky sumatriptanu (retenční čas je asi 3 min) a nečistoty A (relativní retenční čas je asi 2,5) nejméně 1,5.
Nastříkne se 20 μl zkoušeného roztoku. Chromatogram se zaznamenává po dobu odpovídající pětinásobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího nečistotě A větší než šestinásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,6 %); plocha píku odpovídajícího nečistotě H (relativní retenční čas je asi 3,5) není větší než trojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,3 %); plocha žádného dalšího píku, kromě hlavního píku a píků odpovídajících nečistotám A a H, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,1 %). Součet ploch všech píků, kromě hlavního píku, není větší než devítinásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,9 %). Nepřihlíží se k píkům, jejichž plocha je menší než 0,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,05 %).
- B. Provede se kapalinová chromatografie (2.2.29) způsobem, který je popsán v odstavci Stanovení obsahu.
Zkoušený roztok. 30,0 mg se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (a). 2 mg sumatriptanu nečistoty C CRL se rozpustí v mobilní fázi, přidá se 1 ml zkoušeného roztoku a zředí se mobilní fází na 100 ml. 1 ml tohoto roztoku se zředí mobilní fází na 10 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Porovnávací roztok (c). 30 mg sumatriptanu směsi nečistot CRL se rozpustí v mobilní fázi a zředí se jí 10 ml.
Nastříkne se 10 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška hlavního píku byla nejméně 50 % celé stupnice zapisovače. Stanoví se retenční čas sumatriptanu.
Nastříkne se 10 μl porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu je rozlišení mezi píky sumatriptanu a nečistoty C nejméně 1,5.
Nastříkne se 10 μl porovnávacího roztoku (c). Na chromatogramu je pět hlavních píků. Plocha píku nečistoty E je asi dvojnásobek plochy píku nečistoty B, nečistoty C nebo nečistoty D (retenční čas nečistoty E může velmi záviset na použité koloně). Relativní retenční časy, vzhledem k sumatriptanu, jsou asi 0,6 pro nečistotu B, 0,9 pro nečistotu C a 0,3 pro nečistotu D. Stanoví se retenční časy nečistoty E, nečistoty B, nečistoty C a nečistoty D.
Nastříkne se 10 μl zkoušeného roztoku. Chromatogram se zaznamenává po dobu odpovídající čtyřnásobku retenčního času hlavního píku. Na chromatogramu zkušeného roztoku není plocha píku odpovídajícího nečistotě B, nečistotě C nebo nečistotě D větší než pětinásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %); plocha píku odpovídajícího nečistotě E a plocha žádného dalšího píku, kromě hlavního píku a píků odpovídajících nečistotě B, nečistotě C nebo nečistotě D, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,1 %); součet ploch všech píků, kromě hlavního píku, není větší než šestinásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,6 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,05 %).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 0,500 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Roztok A. 2,925 g dihydrogenfosforečnanu sodného R se rozpustí v 600 ml vody R, pH se upraví hydroxidem sodným koncentrovaným RS na hodnotu 6,5, zředí se vodou R na 750 ml, přidá se 250 ml acetonitrilu R a zamíchá se.
Zkoušený roztok. 15,0 mg se rozpustí v roztoku A a zředí se jím na 100,0 ml.
Porovnávací roztok (a). 15,0 mg sumatriptaniumhydrogensukcinatu CRL se rozpustí v roztoku A a zředí se jím na 100,0 ml.
Porovnávací roztok (b). 3 mg sumatriptanu nečistoty C CRL se rozpustí v roztoku A, přidá se 40 ml porovnávacího roztoku (a) a zředí se roztokem A na 100 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, kterou je směs objemových dílů acetonitrilu R a roztoku připraveného takto: 0,970 g dibutylaminu R, 0,735 g kyseliny fosforečné R a 2,93 g dihydrogenfosforečnanu sodného R se rozpustí v 750 ml vody R, pH se upraví hydroxidem sodným koncentrovaným RS na hodnotu 6,5 a zředí se vodou R na 1000 ml (25 + 75); průtoková rychlost je 1,5 ml/min,
- - spektrofotometrického detektoru, 282 nm.
Nastříkne se 10 μl porovnávacího roztoku (a). Citlivost systému se nastaví tak, aby výška hlavního píku byla nejméně 50 % celé stupnice zapisovače. Nastříkne se 10 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže je rozlišení na chromatogramu mezi píky sumatriptanu a nečistoty C nejméně 1,5. Nastříkne se 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (a) a vypočítá se procentuální obsah sumatriptaniumhydrogensukcinatu.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
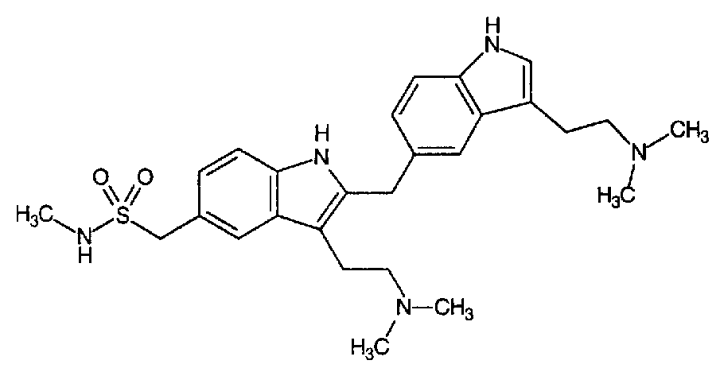
- A. {3-[2-(dimethylamino)ethyl]-2-[[3-[2-(dimethylamino)ethyl]-1H-indol-5-yl]methyl]-1H-indol-5-yl}-N-methylmethansulfonamid2),
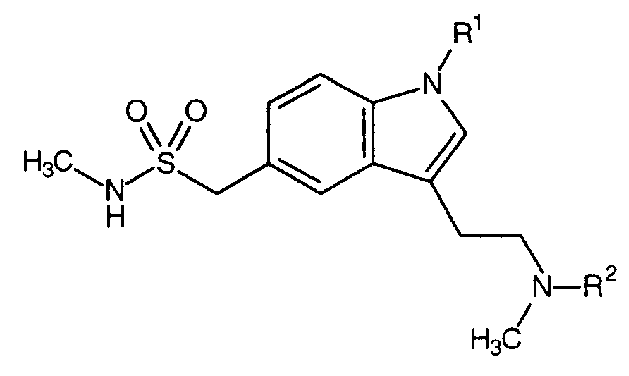
- B. R1 = R2 = H: {3-[2-(methylamino)ethyl]-1H-indol-5-yl}-N-methylmethansulfonamid3)
- C. R1 = CH2-OH, R2 = CH3: {3-[2-(dimethylamino)ethyl]-1-(hydroxymethyl)-1H-indol-5-yl}-N-methylmethansulfonamid4),
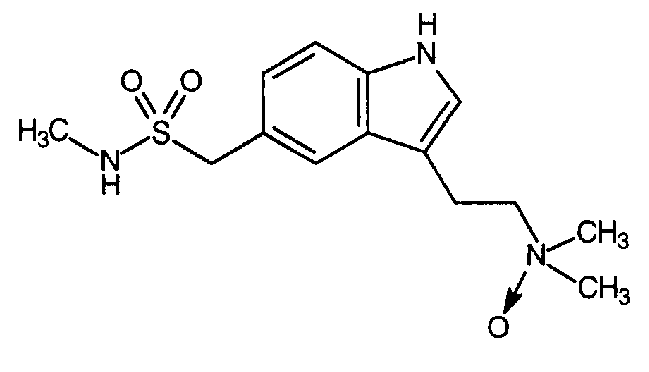
- D. N,N-dimethyl-N-{2-[5-[[(methylamino)sulfonyl]methyl]-1H-indol-3-yl]ethyl}aminoxid5),
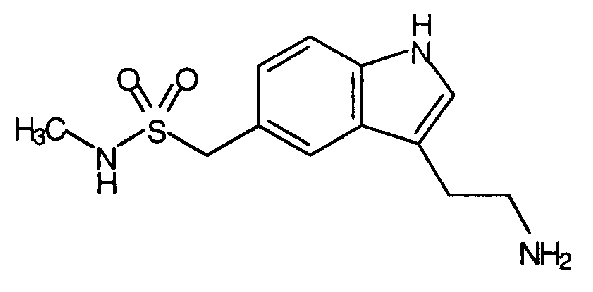
- E. [3-(2-aminoethyl)-1H-indol-5-yl]-N-methylmethansulfonamid6),
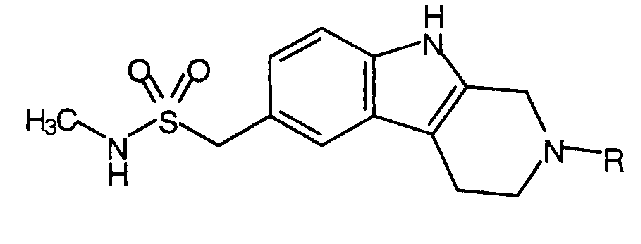
- F. R = H: N-methyl(2,3,4,9-tetrahydro-1H-pyrido[3,4-b]indol-6-yl)methansulfonamid7),
- G. R = CH3: N-methyl(2-methyl-2,3,4,9-tetrahydro-1H-pyrido[3,4-b]indol-6-yl)methansulfonamid8),
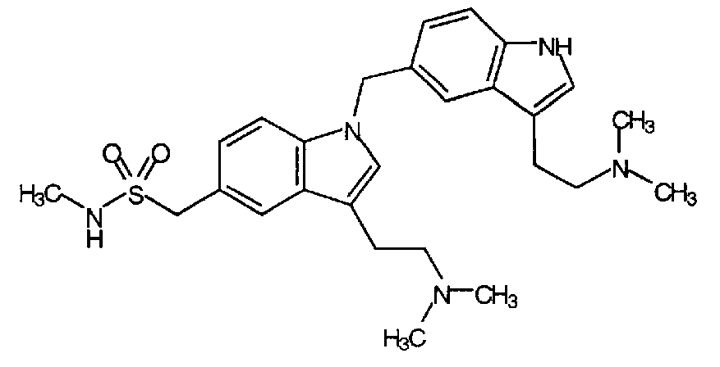
- H. {3-[2-(dimethylamino)ethyl]-1-[[3-[2-(dimethylamino)ethyl]-1H-indol-5-yl]methyl-1H-indol-5-yl}-N-methylme thansulfonamid9).
- “
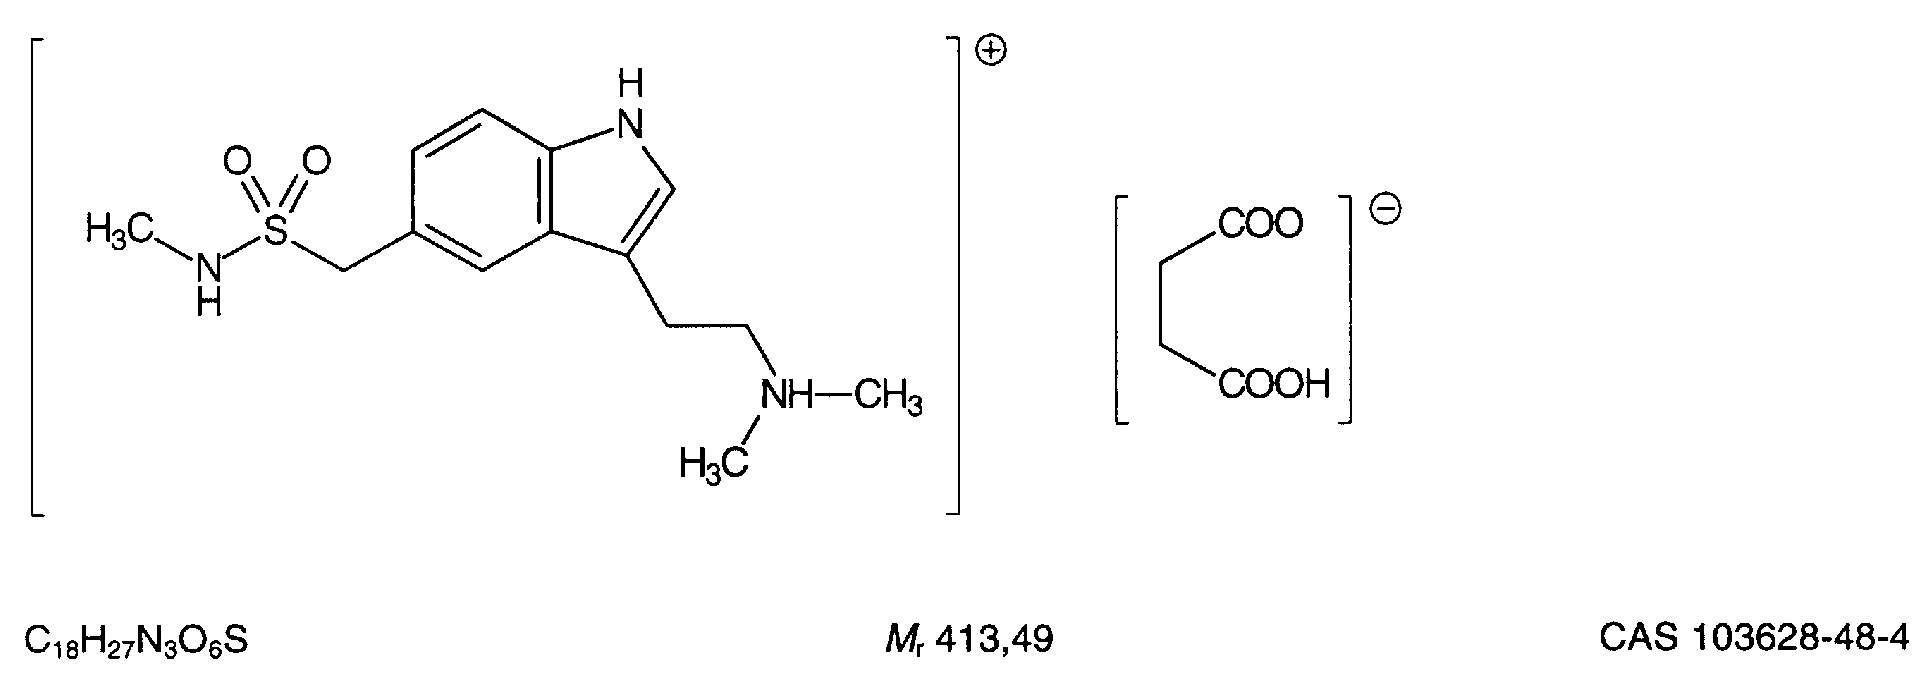
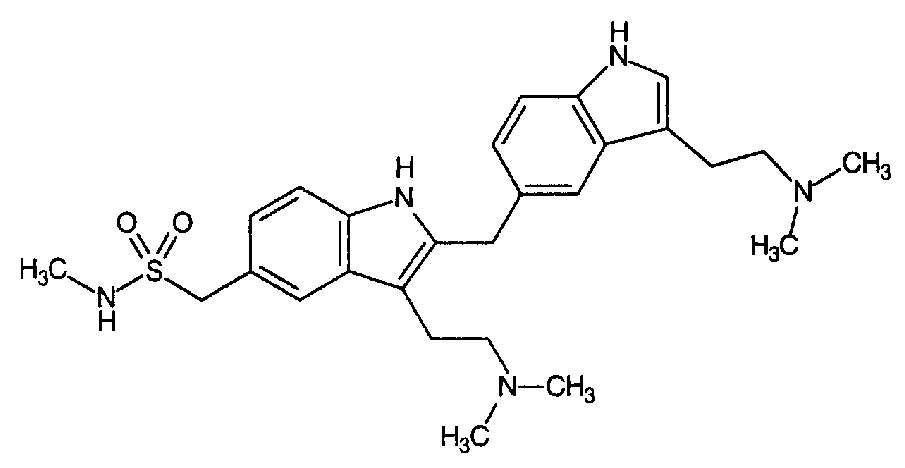
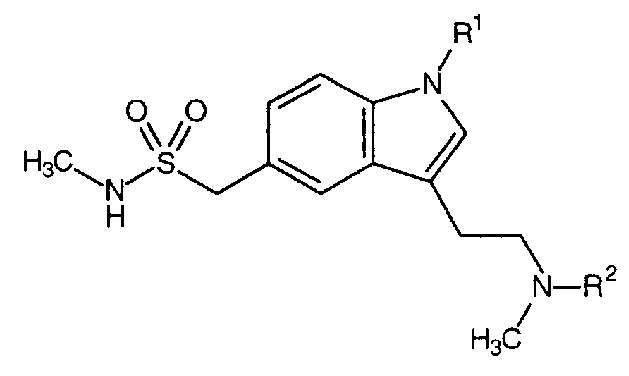
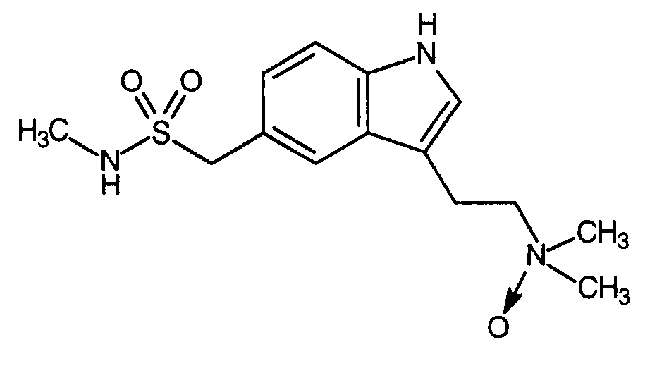
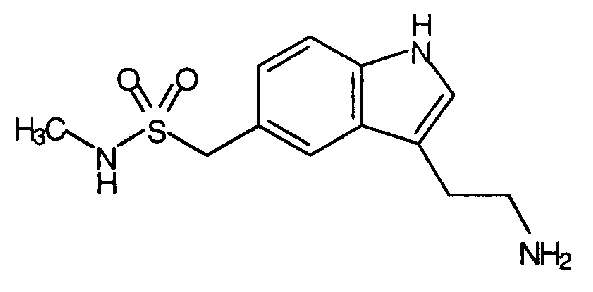
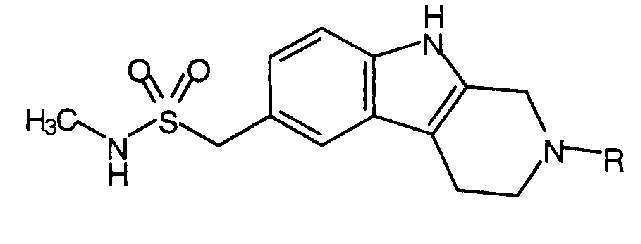
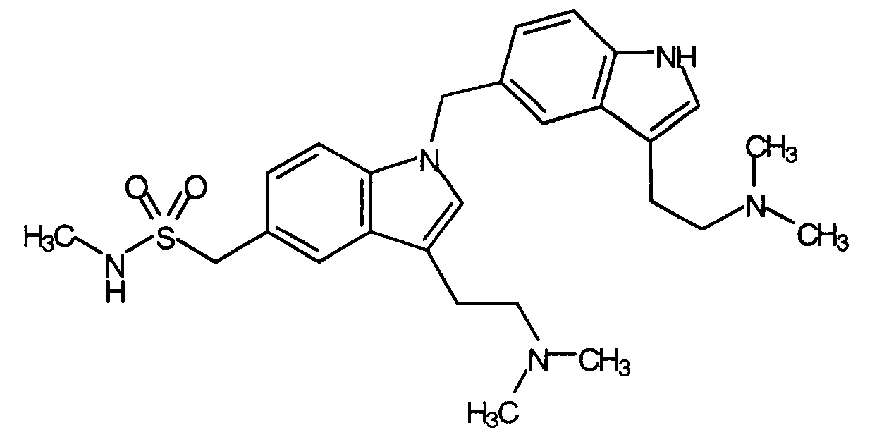
- 183. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Suxamethonii chloridum zní:
- „
† Suxamethonii chloridum dihydricum
Dihydrát suxamethoniumchloridu
Synonyma. Suxamethonii chloridum, suxamethoniumchlorid
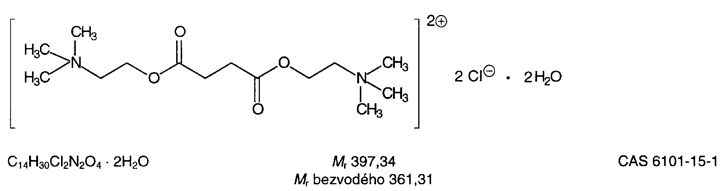
Je to dihydrát N,N'-[(2,2'-sukcinyldioxy)diethyl]bis(trimethylamonium)dichloridu1). Počítáno na bezvodou látku, obsahuje 98,0 % až 101,0 % sloučeniny C14H30Cl2N2O4.
Vlastnosti
Bílý nebo téměř bílý krystalický hygroskopický prášek. Je snadno rozpustný ve vodě, těžce rozpustný v lihu 96%.
Taje při asi 160 °C, stanoví se bez předchozího sušení.
Zkoušky totožnosti
Základní sestava zkoušek: A a D.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety hydrátu suxamethonium-chloridu CRL.
- B. K 1 ml roztoku S, viz Zkoušky na čistotu, se přidá 9 ml vody R, 10 ml kyseliny sírové zředěné RS a 30 ml Reineckovy soli RS; vznikne růžová sraženina. Nechá se 30 min stát, zfiltruje se, promyje vodou R, lihem 96% R, potom etherem R a vysuší se při 80 °C. Teplota tání (2.2.14) sraženiny je 180 °C až 185 °C.
- C. Asi 25 mg se rozpustí v 1 ml vody R, přidá se 0,1 ml roztoku chloridu kobaltnatého R (10 g/l) a 0,1 ml hexakyano-železnatanu draselného RS; vznikne zelené zbarvení.
- D. Asi 20 mg vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztok S. 1,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 20 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1). 4 ml roztoku S se zředí vodou R na 10 ml. Roztok je bezbarvý (2.2.2, Metoda II).
Hodnota pH (2.2.3). 4,0 až 5,0; měří se roztok připravený zředěním 1 ml roztoku S vodou prostou oxidu uhličitého R na 10 ml.
Choliniumchlorid. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy celulosy pro chromatografii R1. Zkoušený roztok. 0,4 g se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok. 0,4 g dihydrátu suxamethoniumchloridu CRL a 2 mg choliniumchloridu R se rozpustí v methanolu R a zředí se jím na 10 ml.
Na vrstvu se nanese po 5μl každého roztoku a vyvíjí se po dráze 15 cm horní vrstvou mobilní fáze připravené takto: směs objemových dílů kyseliny mravenčí bezvodé R, vody R a 1-butanolu R (10 + 40 + 50) se 10 min třepe a potom se nechá stát. Vrstva se vysuší na vzduchu a postříká se jodobismutitanem draselným RS. Na chromatogramu zkoušeného roztoku žádná skvrna, kromě hlavní skvrny, není intenzivnější než skvrna odpovídající choliniumchloridu na chromatogramu porovnávacího roztoku (0,5 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou dvě zřetelně oddělené skvrny.
Voda, semimikrostanovení (2.5.12). 8,0 % až 10,0 %; stanoví se s 0,30 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,150 g se rozpustí v 50 ml acetanhydridu R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 18,07 mg C14H30Cl2N2O4.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
- “
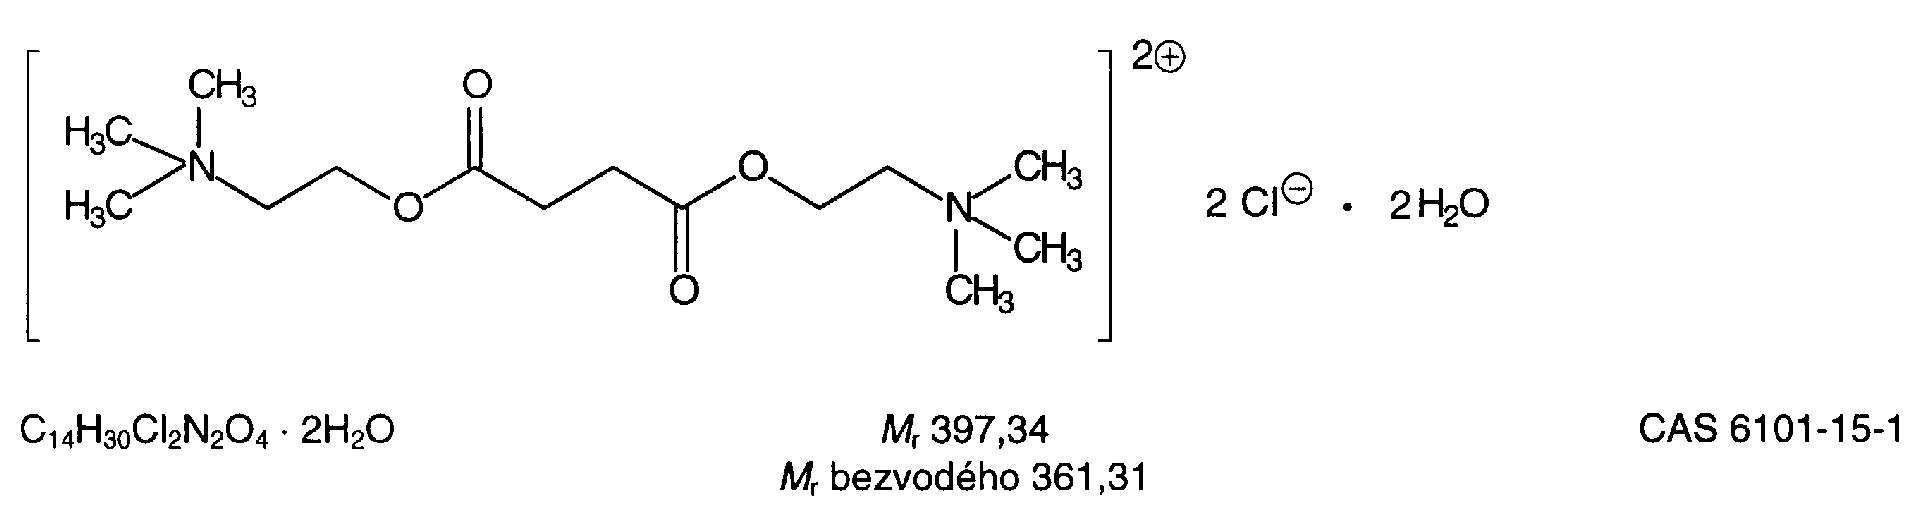
- 184. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Suxamethonii jodidum doplňuje článek Suxibuzonum, který zní:
- „
† Suxibuzonum
Suxibuzon
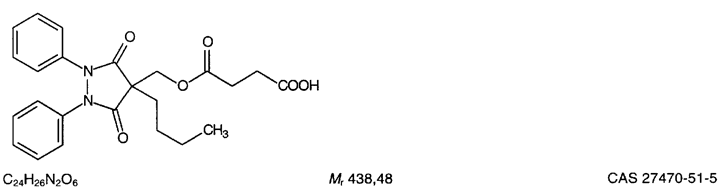
Je to kyselina 4-[(4-butyl-1,2-difenyl-3,5-dioxopyrazolidin-4-yl)methoxy]-4-oxobutanová. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C24H26N2O6
Vlastnosti
Vzhled. Bílý krystalický prášek.
Rozpustnost. Prakticky nerozpustný ve vodě, snadno rozpustný v acetonu, dobře rozpustný v lihu 96% a prakticky nerozpustný v cyklohexanu.
Zkouška totožnosti
Infračervené absorpční spektrum (2.2.24).
Porovnání se suxibuzonem CRL.
Zkoušky na čistotu
Vzhled roztoku. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II). 1 g se rozpustí v ethanolu R a zředí se jím na 20 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 0,10 g se rozpustí v acetonitrilu R a zředí se jím na 25,0 ml.
Porovnávací roztok (a). 2,8 mg suxibuzonu nečistoty B CRL a 2,8 mg suxibuzonu nečistoty C CRL se rozpustí v acetonitrilu R a zředí se jím na 10,0 ml. 1,0 ml tohoto roztoku se zředí acetonitrilem R na 10,0 ml.
Porovnávací roztok (b). 4 mg fenylbutazonu CRL (nečistota A suxibuzonu) se rozpustí v acetoni-trilu R a zředí se jím na 100,0 ml. 1,0 ml tohoto roztoku se zředí acetonitrilem R na 10,0 ml.
Porovnávací roztok (c). 10 mg fenylbutazonu CRL se rozpustí v acetonitrilu R a zředí se jím na 25,0 ml. Směs 10,0 ml tohoto roztoku a 1,0 ml zkoušeného roztoku se zředí acetonitrilem R na 25,0 ml.
Kolona:
- - rozměry: délka (l) 0,125 m, vnitřní průměr (d) 4,0 mm;
- - stacionární fáze: silikagel oktadecylsilanizovaný pro chromatografii R (5 μm).
Mobilní fáze. Směs objemových dílů acetonitrilu R a roztoku připraveného takto: 6,7 g kyseliny citronové R a 2,4 g trometamolu R se rozpustí v 950 ml vody R, pH se upraví kyselinou citronovou R na hodnotu 3,0 a zředí se vodou R na 1000 ml (44 + 56).
Průtoková rychlost. 1 ml/min.
Detekce. Spektrofotometr, 250 nm.
Nástřik. 10 μl.
Relativní retenční časy vztažené na suxibuzon (retenční čas je asi 7 min):
- - nečistota C: 0,7;
- - nečistota A: 1,4;
- - nečistota B: 3,3.
Test způsobilosti systému:
- - rozlišení: nejméně 2,0 mezi píky suxibuzonu a nečistoty A na chromatogramu porovnávacího roztoku (c).
Limity:
- - nečistota A: nejvýše plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,1 %);
- - nečistota B: nejvýše plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,7 %);
- - nečistota C: nejvýše plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,7 %);
- - jakákoliv další nečistota: nejvýše plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,1 %);
- - celkový obsah všech nečistot: nejvýše 10násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (1,0 %);
- - zanedbatelnost píku: 0,1násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a) (0,07 %).
Těžké kovy (2.4.8). Nejvýše 10 μg/g. 2,0 g vyhovují limitní zkoušce C. Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší ve vakuové sušárně při 60 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,400 g se rozpustí v předem neutralizovaném ethanolu R, zředí se jím na 10 ml a titruje se hydroxidem sodným 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 43,85 mg C24H26N2O6.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
Kvalifikované nečistoty: B, C.
Jiné detegovatelné nečistoty: A.
- A. fenylbutazon,
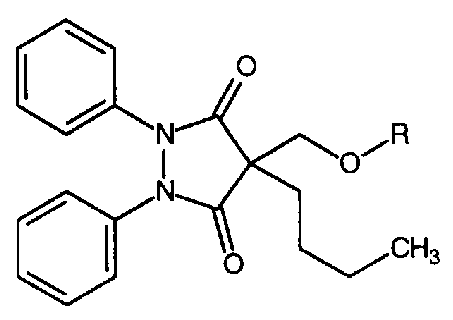
- B. R = CO-CH2-CH2-CO-O-CH2-CH3: (4-butyl-1,2-difenyl-3,5-dioxopyrazolidin-4-yl)methyl-ethyl-butandioat1),
- C. R = H: 4-butyl-1,2-difenyl-4-(hydroxymethyl)-1,2-dihydro-4H-pyrazol-3,5-dion.
- “
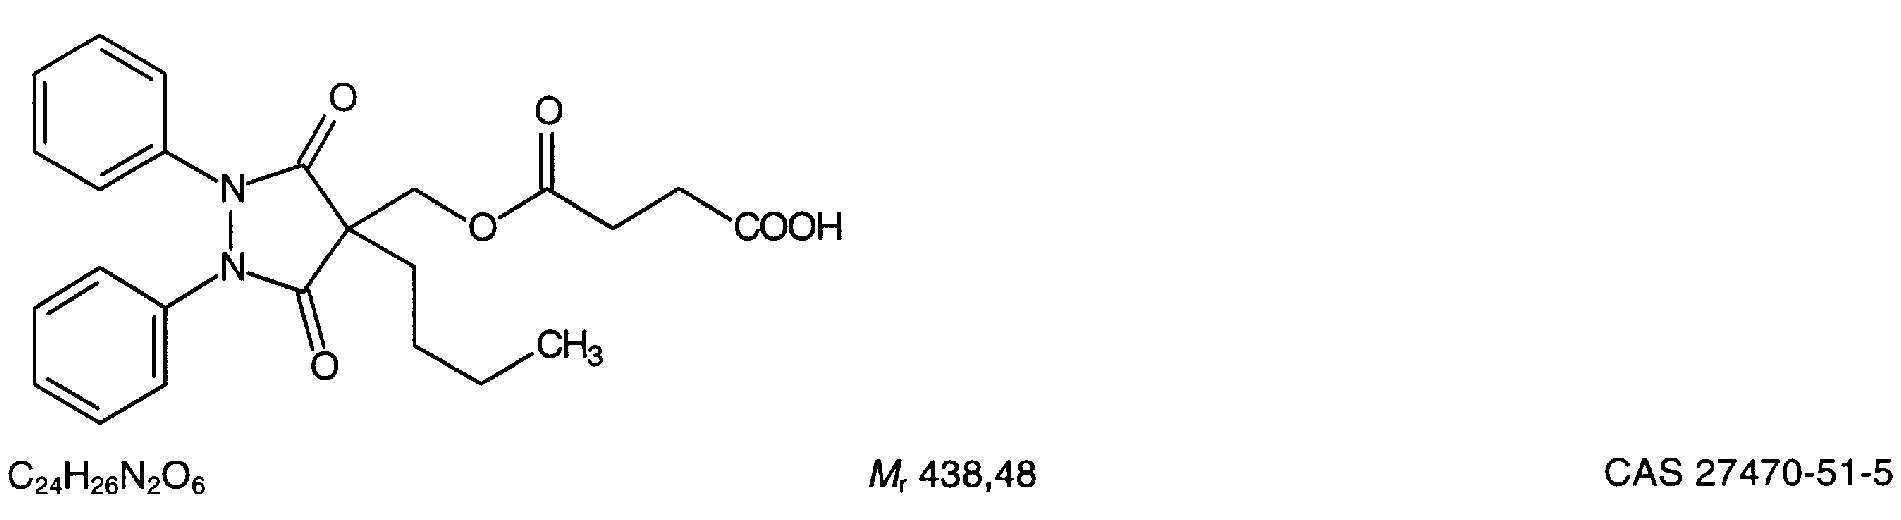
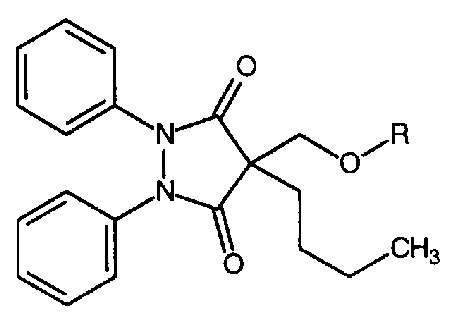
- 185. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Tamoxifeni dihydrogenocitras doplňuje článek Tanaceti parthenii herba, který zní:
- „
† Tanaceti parthenii herba
Řimbabová nať
Synonymum. Herba tanaceti parthenii
Je to celá nebo řezaná usušená nať druhu Tanacetum parthenium (L.) SCHULTZ BIP. Obsahuje nejméně 0,20 % parthenolidu (C15H20O3; Mr 248,3), vztaženo na vysušenou drogu.
Vlastnosti
Droga má charakteristický pach po kafru.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Listnatá, více nebo méně větvená lodyha o průměru až 5 mm, téměř čtyřhranná, podélně rýhovaná, slabě ochmýřená. Listy v obrysu vejčité 2 cm až 5 cm, někdy až 10 cm dlouhé, žlutozelené, řapíkaté a střídavé. Jsou peřenosečné až lichozpeřené, s 1-5 jařmy peřenoklanných, hrubě vroubkovaných, na konci tupých úkrojků. List na obou stranách pýřitý až olysalý, na spodní straně vyniká střední žilka. V droze mohou být přítomny dlouze stopkaté úbory o průměru 12 mm až 22 mm, které jsou uspořádány v pěti až třicetikvětém chocholíku. Polokulovitý zákrov o průměru 6 mm až 8 mm je složen z četných překrývajících se listenů, které jsou poměrně úzké, tupé, suchomázdřiště lemované. Terčové květy jsou žluté, oboupohlavné, pětičetné, trubkovité. Nitky tyčinek jsou volné, prašníky srůstají v trubku, kterou proniká čnělka s dvojklannou bliznou. Obvodové květy jsou bílé, samičí, s třícípým 2 mm až 7 mm dlouhým jazykem. Plod je žláznatá nažka 1,2 mm až 1,5 mm dlouhá, v době zralosti hnědá s pěti až deseti bílými podlouhlými žebry a s krátkou vroubkovanou blanitou korunkou.
- B. Droga se upráškuje (355). Prášek je žlutozelený. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: četné velké mnohobuněčné jednořadé krycí chlupy tvořené kosočtverečnou bazální buňkou, třemi až pěti menšími ztlustlými buňkami s pravoúhlými stěnami a velmi dlouhou plochou štíhlou koncovou buňkou, často ohnutou do pravého úhlu k ose bazální buňky; žláznaté chlupy s krátkou dvouřadou dvoubuněčnou až čtyřbuněčnou nohou a dvouřadou čtyřbuněčnou hlavičkou, překrytou měchýřovitou kutikulou; pokožka z buněk se stěnami silně vlnitě zprohýbanými, krytými zvrásněnou kutikulou a s anomocytickými průduchy; četné šroubovitě a kruhovitě ztlustlé cévy; mnohovrstevný parenchym a kolenchym. Mohou být přítomny: úlomky terčových květů obsahující světle žlutou amorfní hmotu a malé růžicovité krystaly šťavelanu vápenatého; kulovitá pylová zrna o průměru asi 25 μm se třemi klíčními póry a ostnitou exinou.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. 1 g práškované drogy (355) se smíchá s 20 ml methanolu R a zahřívá se 15 min na vodní lázni při 60 °C. Po ochlazení se zfiltruje. Filtrát se odpaří za sníženého tlaku do sucha a zbytek se rozpustí ve 2 ml methanolu R.
Porovnávací roztok. 5 mg parthenolidu R se rozpustí v methanolu R a zředí se jím na 5 ml.
Na vrstvu se nanese do pruhů po 20 μl každého roztoku a vyvíjí se směsí objemových dílů acetonu R a toluenu R (15 + 85) po dráze 10 cm. Vrstva se usuší na vzduchu, postříká se roztokem vanilinu R (5 g/l) ve směsi objemových dílů ethanolu R a kyseliny sírové R (20 + 80). Po 5 min se pozoruje v denním světle. Na chromatogramu zkoušeného roztoku je ve střední části modrá hlavní skvrna odpovídající polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku a těsně pod hlavní skvrnou na chromatogramu zkoušeného roztoku může být další modrá skvrna. V dolní třetině chromatogramu jsou jedna nebo dvě modré skvrny. Mohou být přítomny další fialové skvrny.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Nejvýše 10,0 % stonků o průměru větším než 5 mm a nejvýše 2,0 % ostatních cizích příměsí.
Ztráta sušením (2.2.32). Nejvýše 10,0 %; 1,000 g práškované drogy (355) se suší 2 h v sušárně při 100 °C až 105 °C.
Celkový popel (2.4.16). Nejvýše 12,0 %.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. Asi 50 g drogy se upráškuje (355). Po homogenizaci se 1,00 g práškované drogy v baňce smíchá se 40 ml methanolu R a zahřívá se 10 min ve vodní lázni při 60 °C. Po ochlazení se zfiltruje. Filtr se promyje 15 ml methanolu R. Zbytek drogy se smíchá se 40 ml methanolu R a postup se opakuje ještě jednou. Filtráty a promývací tekutiny se spojí a odpaří se za sníženého tlaku do sucha. Zbytek se rozpustí v methanolu R a zředí se jím na 20,0 ml. 10,0 ml tohoto roztoku se zředí mobilní fází na 50,0 ml a zfiltruje se (0,45 μm).
Porovnávací roztok. 5,0 mg parthenolidu R se rozpustí v methanolu R a zředí se jím na 10,0 ml. 2,0 ml tohoto roztoku se zředí mobilní fází na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, kterou je směs objemových dílů acetonitrilu R a vody R (40 + 60). Průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 220 nm.
Nastříkne se po 20 μl každého roztoku. Retenční čas parthenolidu je asi 11,5 min.
Obsah parthenolidu (C15H20O3) v procentech se vypočítá podle vztahu:
v němž značí:
- A1 - plochu píku odpovídajícího hlavní složce na chromatogramu zkoušeného roztoku,
- A2 - plochu píku odpovídajícího hlavní složce na chromatogramu porovnávacího roztoku,
- m1 - navážku drogy ve zkoušeném roztoku v gramech,
- m2 - navážku parthenolidu v porovnávacím roztoku v gramech.
Uchovávání
V dobře uzavřených obalech, chráněna před světlem.
Separandum.
- “
- 186. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, články Tetracaini hydrochloridum a Tetracosactidum znějí:
- „
† Tetracaini hydrochloridum
Tetrakainiumchlorid
Synonymum. Tetracainium chloratum
Je to [2-(4-butylaminobenzoyl)oxyethyl]dimethylamoniumchlorid1). Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C15H25ClN2O2.
Vlastnosti
Bílý krystalický slabě hygroskopický prášek. Je snadno rozpustný ve vodě, dobře rozpustný v lihu 96%. Taje při asi 148 °C nebo v případě dalších dvou krystalických forem při asi 134 °C a 139 °C. Směsi těchto forem tají při 134 °C až 147 °C.
Zkoušky totožnosti
Základní sestava zkoušek: A, B a D.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru tetrakainiumchloridu CRL.
- B. K 10,0 ml roztoku S, viz Zkoušky na čistotu, se přidá 1 ml thiokyanatanu amonného RS. Vzniká bílá krystalická sraženina, která se rekrystalizuje z vody R a suší se 2 h při 80 °C; teplota tání (2.2.14) je asi 131 °C.
- C. K asi 5 mg se přidá 0,5 ml kyseliny dusičné dýmavé R. Odpaří se do sucha na vodní lázni, nechá se ochladit, zbytek se rozpustí v 5 ml acetonu R a přidá se 1 ml hydroxidu draselného v lihu RS; vzniká fialové zbarvení.
- D. Roztok S vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztok S. 5,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 50 ml.
Vzhled roztoku. 2 ml roztoku S se zředí vodou R na 10 ml. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Hodnota pH (2.2.3). 4,5 až 6,5; měří se roztok připravený zředěním 1 ml roztoku S vodou prostou oxidu uhličitého R na 10 ml.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu GF254 pro TLC R. Vrstva se předem vyvíjí směsí objemových dílů kyseliny octové ledové R, hexanu R a dibutyletheru R (4 + 16 + 80) po dráze 12 cm, pak se vyjme a několik minut se suší v proudu teplého vzduchu. Vrstva se před použitím nechá ochladit. Zkoušený roztok. 1,0 g se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok. 50 mg kyseliny 4-aminobenzoové R se rozpustí ve vodě R a zředí se jí na 100 ml. 1 ml tohoto roztoku se zředí vodou R na 10 ml.
Na vrstvu se nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, hexanu R a dibutyletheru R (4 + 16 + 80) po dráze 10 cm. Vrstva se suší 10 min při 100 °C až 105 °C a pak se pozoruje v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku žádná skvrna, kromě hlavní skvrny, není intenzivnější než odpovídající skvrna na chromatogramu porovnávacího roztoku (0,05 %). Hlavní skvrna na chromatogramu zkoušeného roztoku zůstává na startu.
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití základního roztoku olova (1 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 1,0 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,250 g se rozpustí v lihu 96% R a přidá se 5,0 ml kyseliny chlorovodíkové 0,01 mol/l VS a titruje se hydroxidem sodným 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20). Odečte se spotřeba mezi dvěma inflexními body.
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 30,08 mg C15H25ClN2O2.
Uchovávání
Chráněn před světlem.
Separandum.
† Tetracosactidum
Tetrakosaktid
Je to syntetický tetrakosapeptid, který má stejné pořadí aminokyselin, jako prvních 24 zbytků aminokyselin v molekule lidského kortikotropinu. Je dostupný jako octan a obsahuje vodu. Zvyšuje vyměšování kortikoidních hormonů nadledvin. Počítáno na bezvodou a kyseliny octové prostou látku, účinnost je nejméně 800 m.j. v miligramu.
Vlastnosti
Bílý nebo žlutý amorfní prášek. Je mírně rozpustný ve vodě.
Zkoušky totožnosti
- A. V podmínkách popsaných ve Stanovení obsahu zvyšuje zkoušená látka množství kortikosteronu vytvářeného izolovanými buňkami nadledvin potkanů.
- B. Provede se elektroforéza (2.2.31) a tenkovrstvá chromatografie (2.2.27) k dosažení dvojrozměrného rozdělení. Použijí se dvě desky s vrstvou celulosy pro chromatografii R1.
Zkoušený roztok. 1 mg se rozpustí v 0,2 ml roztoku octanu amonného R (15,4 g/l), jehož pH se upraví amoniakem zředěným RS2 na hodnotu 8,2. Potom se přidá 10 μl roztoku trypsinu R (2 g/l). Směs se 40 min inkubuje při 37 °C až 38 °C a pak se 3 min vaří ve vodní lázni. Nakonec se přidá 5 μl kyseliny octové ledové R a odpaří se do sucha při 40 °C a tlaku, který nepřesáhne 3 kPa. Sklovitý odparek se suší 1 h při 40 °C a pak se rozpustí v 0,1 ml kyseliny octové ledové R. Roztok se lyofilizuje, zbytek se rozpustí v 0,1 ml vody R a znovu se lyofilizuje. Konečný zbytek se 1 h suší při 45 °C a tlaku, který nepřesáhne 3 kPa, a pak se rozpustí v 50 μl vody R.
Porovnávací roztok. Připraví se současně a stejným způsobem jako zkoušený roztok; místo zkoušené látky se však použije tetrakosaktid CRL.
Vrstvy se postříkají roztokem elektrolytu, který obsahuje 0,2 % (V/V) kyseliny octové ledové R a 0,2 % (V/V) pyridinu R. Pomocí filtračních pásků 1,5 cm širokých se spojí konce vrstev s příslušnou komůrkou každého chromatografického žlábku. Celá nádoba se uzavře a nechá 30 min stát. Pak se nanesou roztoky na anodovou stranu. Na první vrstvu se do rohu asi 2,5 cm od každé strany nanesou 4 μl zkoušeného roztoku. Na druhou vrstvu se ve stejném místě nanesou 4 μl porovnávacího roztoku. Obě vrstvy se vyvíjejí 90 min při napětí 280 V na 200 mm délky. Pak se suší 30 min na vzduchu a následovně 30 min v proudu vzduchu při 30 °C. Potom se na každé vrstvě provede druhé dělení chromatograficky. Vyvíjí se v pravém úhlu vzhledem ke směru elektroforézy směsí objemových dílů kyseliny octové ledové R, pyridinu R, vody R a 1-butanolu R (8 + 24 + 30 + 38) po dráze 15 cm. Vrstvy se usuší v proudu vzduchu a postříkají ninhydrinem RS1. Hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají svou polohou skvrnám na chromatogramu porovnávacího roztoku, ale jejich intenzita se může lišit.
Zkoušky na čistotu
Specifická optická otáčivost (2.2.7). -99° až -109°, počítáno na bezvodou látku prostou kyseliny octové. Měří se roztok připravený rozpuštěním 10,0 mg v 1,0 ml směsi objemových dílů kyseliny octové ledové R a vody R (1 + 99).
Absorbance (2.2.25). 1,0 mg se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 5,0 ml. Měří se absorbance tohoto roztoku při 240 nm až 280 nm. Absorpční maximum je při 276 nm. Absorbance v maximu je 0,51 až 0,61, počítáno na bezvodou látku prostou kyseliny octové. Poměr absorbance naměřené v maximu při 276 nm k absorbanci při 248 nm je 2,4 až 2,9.
Aminokyseliny. Stanoví se pomocí aminokyselinového analyzátoru. Přístroj se kalibruje směsí obsahující ekvimolární množství amoniaku, glycinu a L-forem následujících aminokyselin: