Nastříkne se 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (b). Chromatogram zkoušeného roztoku se zaznamenává po dobu odpovídající pětinásobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,3 %); součet ploch všech píků, kromě hlavního píku, není větší než 3,33násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (1,0 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,1násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 4 h v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí ve 25 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace (2.2.20) bodu ekvivalence.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 36,24 mg C17H18N2O5S.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
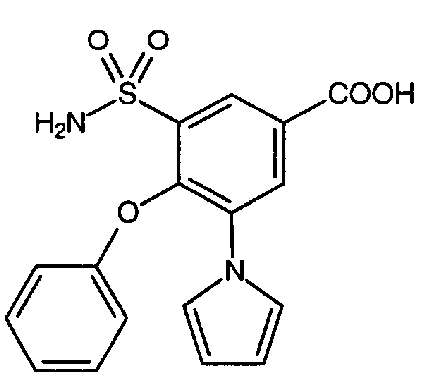
- A. kyselina 4-fenoxy-3-(1H-pyrrol-1-yl)-5-sulfamoylbenzoová,
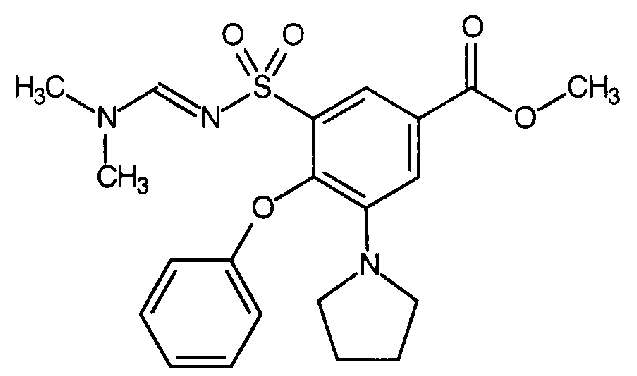
- B. methyl-3-{[(dimethylamino)methylen]sulfamoyl}-4-fenoxy-5-(pyrrolidin-1-yl)benzoat1),
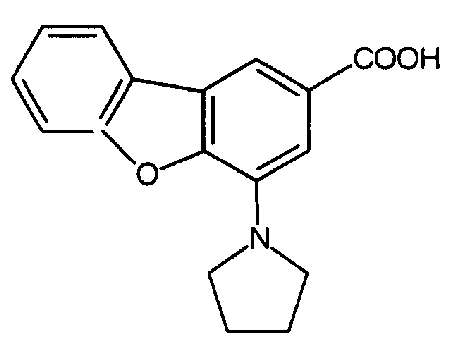
- C. kyselina 4-(pyrrolidin-1-yl)dibenzo[b,d]furan-2-karboxylová.
- “
- 157. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Piroxicamum zní:
- „
† Piroxicamum1)
Piroxikam
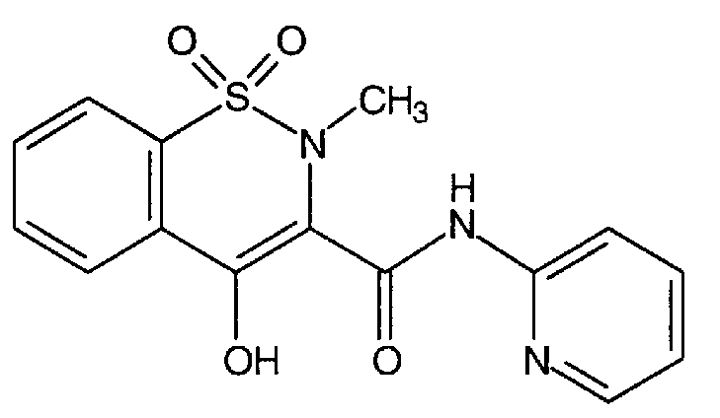
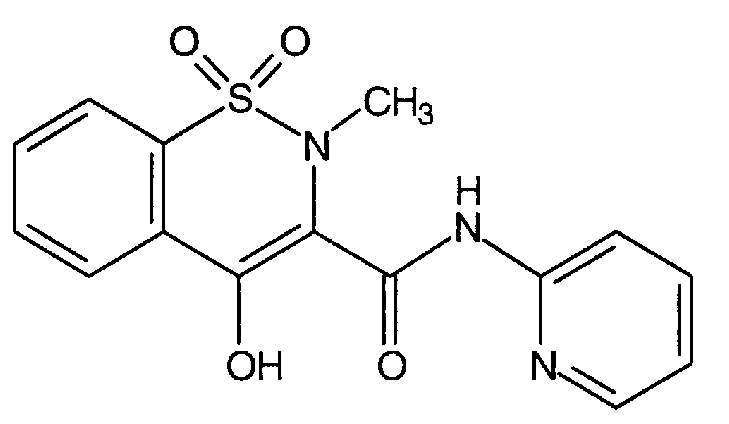
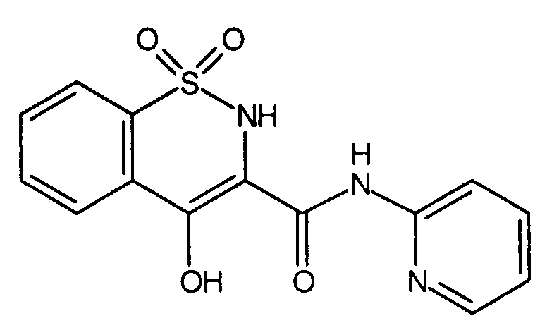
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam C15H13N3O4S Mr 331,35 CAS 36322-90-4 Je to 4-hydroxy-2-methyl-3-[(2-pyridyl)aminokarbonyl]-2H-1,2-benzothiazin-1,1-dioxid. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C15H13N3O4S.
Vlastnosti
Bílý nebo slabě žlutý krystalický prášek. Je prakticky nerozpustný ve vodě, dobře rozpustný v dichlormethanu, mírně rozpustný v ethanolu.
Vykazuje polymorfismus.
Zkouška totožnosti
Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety piroxikamu CRL. Tablety se připraví s bromidem draselným R. Pokud se spektra získaná v pevném stavu liší, rozpustí se odděleně zkoušená látka i referenční látka v minimálním objemu dichlormethanu R, odpaří se do sucha na vodní lázni a se zbytky se zaznamenají nová spektra.
Zkoušky na čistotu
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 75 mg se rozpustí, je-li třeba mírným zahřátím, v acetonitrilu R a zředí se jím na 50,0 ml.
Porovnávací roztok (a). 10 mg piroxikamu pro test způsobilosti CRL se rozpustí v acetonitrilu R a zředí se jím na 50,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí acetonitrilem R na 10,0 ml. 1,0 ml tohoto roztoku se zředí acetonitrilem R na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným deaktivovaným pro chromatografii bazických látek R (5 μm),
- - mobilní fáze, která je směsí objemových dílů acetonitrilu R a roztoku dihydrogenfosforečnanu draselného R (6,81 g/l), jehož pH bylo upraveno kyselinou fosforečnou R na hodnotu 3,0 (40 + 60); průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 230 nm.
Teplota kolony se udržuje na 40 °C.
Nastříkne se po 20 μl každého roztoku. Chromatogramy se zaznamenávají po dobu odpovídající pětinásobku retenčního času piroxikamu. Zkoušku lze hodnotit, jestliže profil chromatogramu porovnávacího roztoku (a) odpovídá profilu chromatogramu piroxikamu pro test způsobilosti CRL, relativní retenční čas píku nečistoty B je asi 0,85 a faktor symetrie je nejvýše 1,5.
Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,2 %) a součet ploch těchto píků není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,4 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,1násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 4 h ve vakuu při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,250 g se rozpustí v 60 ml směsi stejných objemových dílů kyseliny octové bezvodé R a acetanhydridu R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 33,14 mg C15H13N3O4S.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
Nečistoty
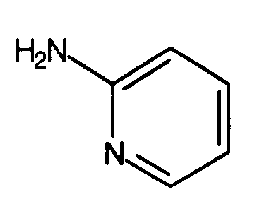
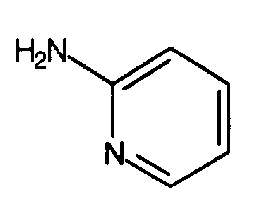
- A. 2-pyridylamin,
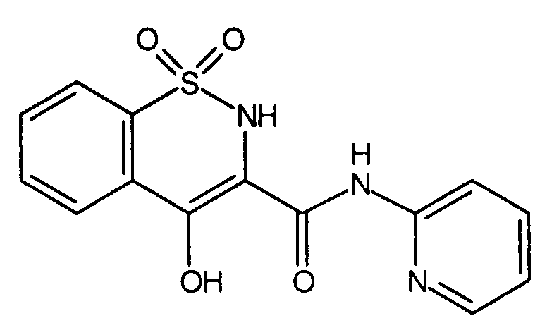
- B. 4-hydroxy-3-[(2-pyridyl)aminokarbonyl]-2H-1,2-benzothiazin-1,1-dioxid,
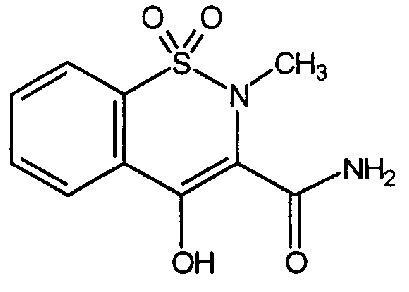
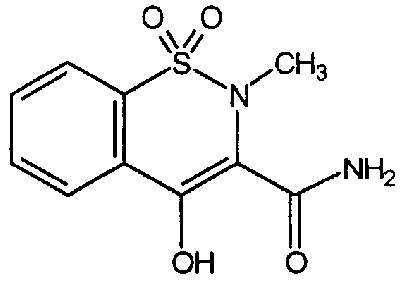
- C. 4-hydroxy-3-karbamoyl-2-methyl-2H-1,2-benzothiazin-1,1-dioxid,
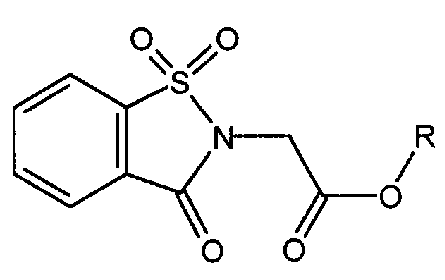
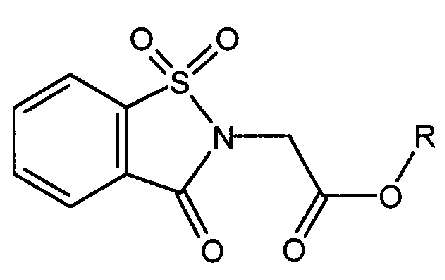
- D. R = CH3: 2-[(methoxykarbonyl)methyl]-3-oxo-2,3-dihydro-1,2-benzisothiazol-1,1-dioxid,
- E. R = C2H5: 2-[(ethoxykarbonyl)methyl]-3-oxo-2,3-dihydro-1,2-benzisothiazol-1,1-dioxid,
- F. R = CH(CH3)2: 2-[(isopropyloxykarbonyl)methyl]-3-oxo-2,3-dihydro-1,2-benzisothiazol-1,1-dioxid,
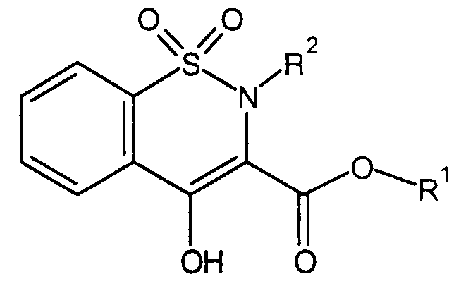
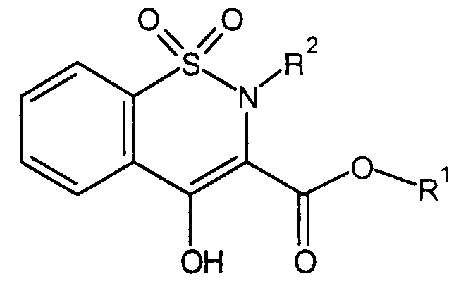
- G. R1 = CH3, R2 = H: 4-hydroxy-3-methoxykarbonyl-2H-1,2-benzothiazin-1,1-dioxid,
- H. R1 = C2H5, R2 = H: 3-ethoxykarbonyl-4-hydroxy-2H-1,2-benzothiazin-1,1-dioxid,
- I. R1 = CH(CH3)2, R2 = H: 4-hydroxy-3-isopropyloxykarbonyl-2H-1,2-benzothiazin-1,1-dioxid,
- J. R1 = CH3, R2 = CH3: 4-hydroxy-3-methoxykarbonyl-2-methyl-2H-1,2-benzothiazin-1,1-dioxid,
- K. R1 = C2H5, R2 = CH3: 3-ethoxykarbonyl-4-hydroxy-2-methyl-2H-1,2-benzothiazin-1,1-dioxid,
- L. R1 = CH(CH3)2, R2 = CH3: 4-hydroxy-3-isopropyloxykarbonyl-2-methyl-2H-1,2-benzothiazin-1,1-dioxid.
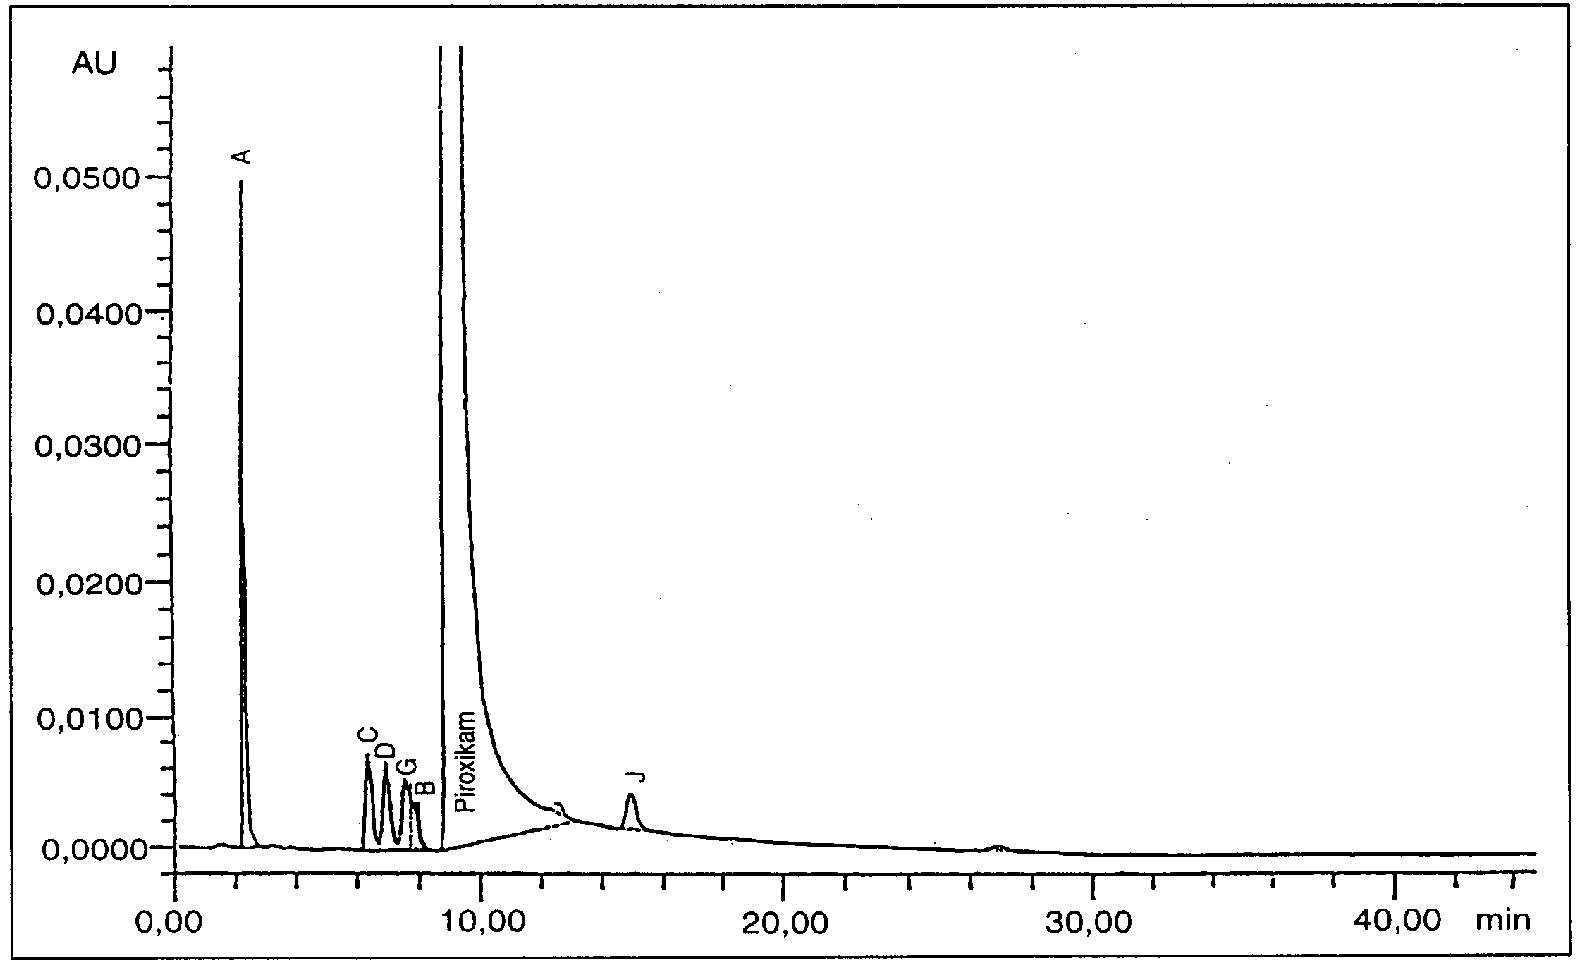
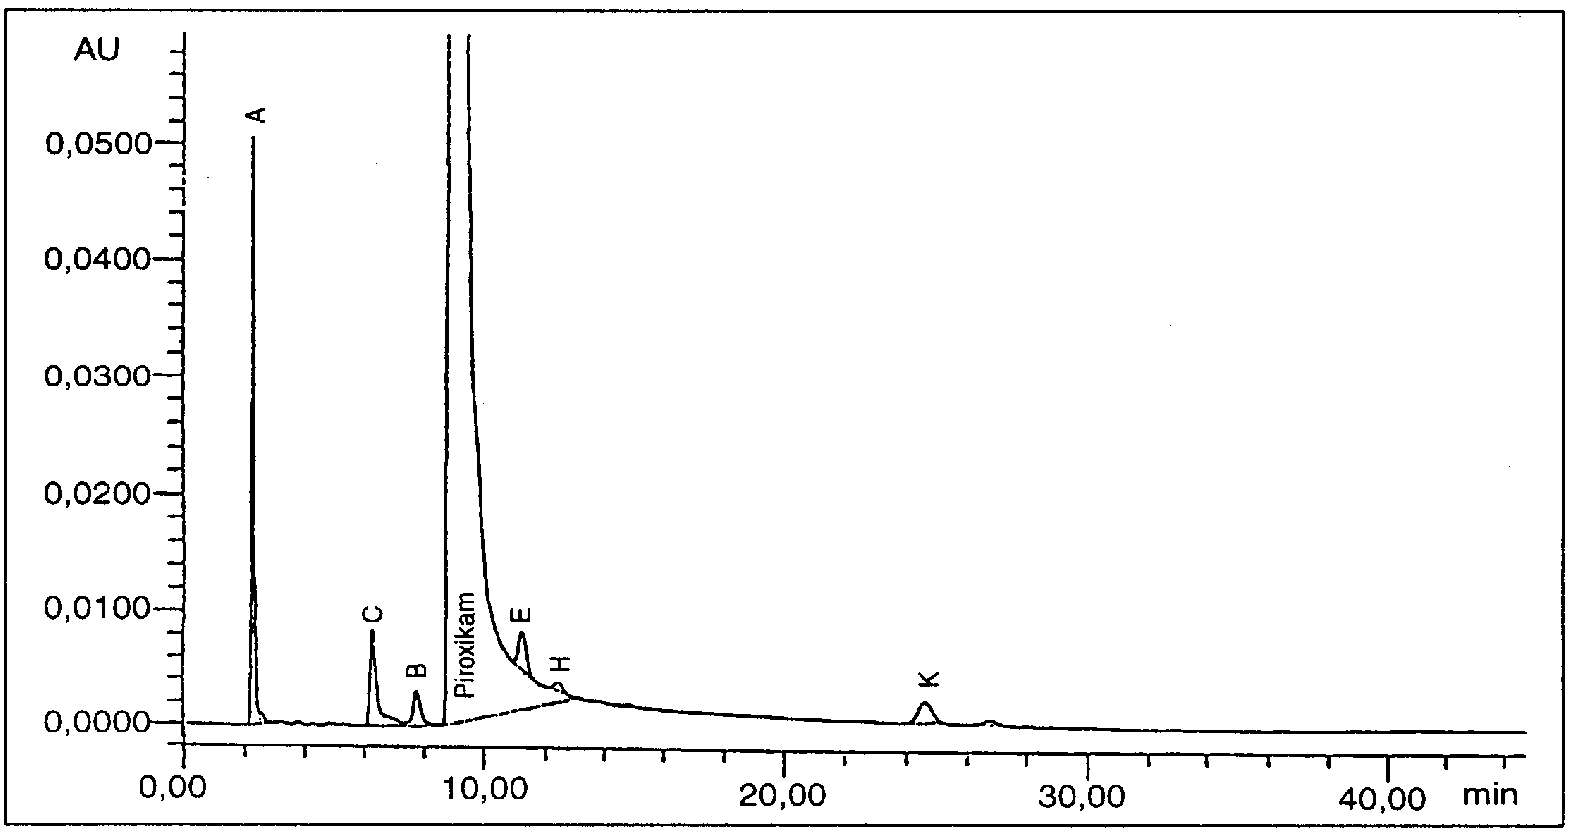
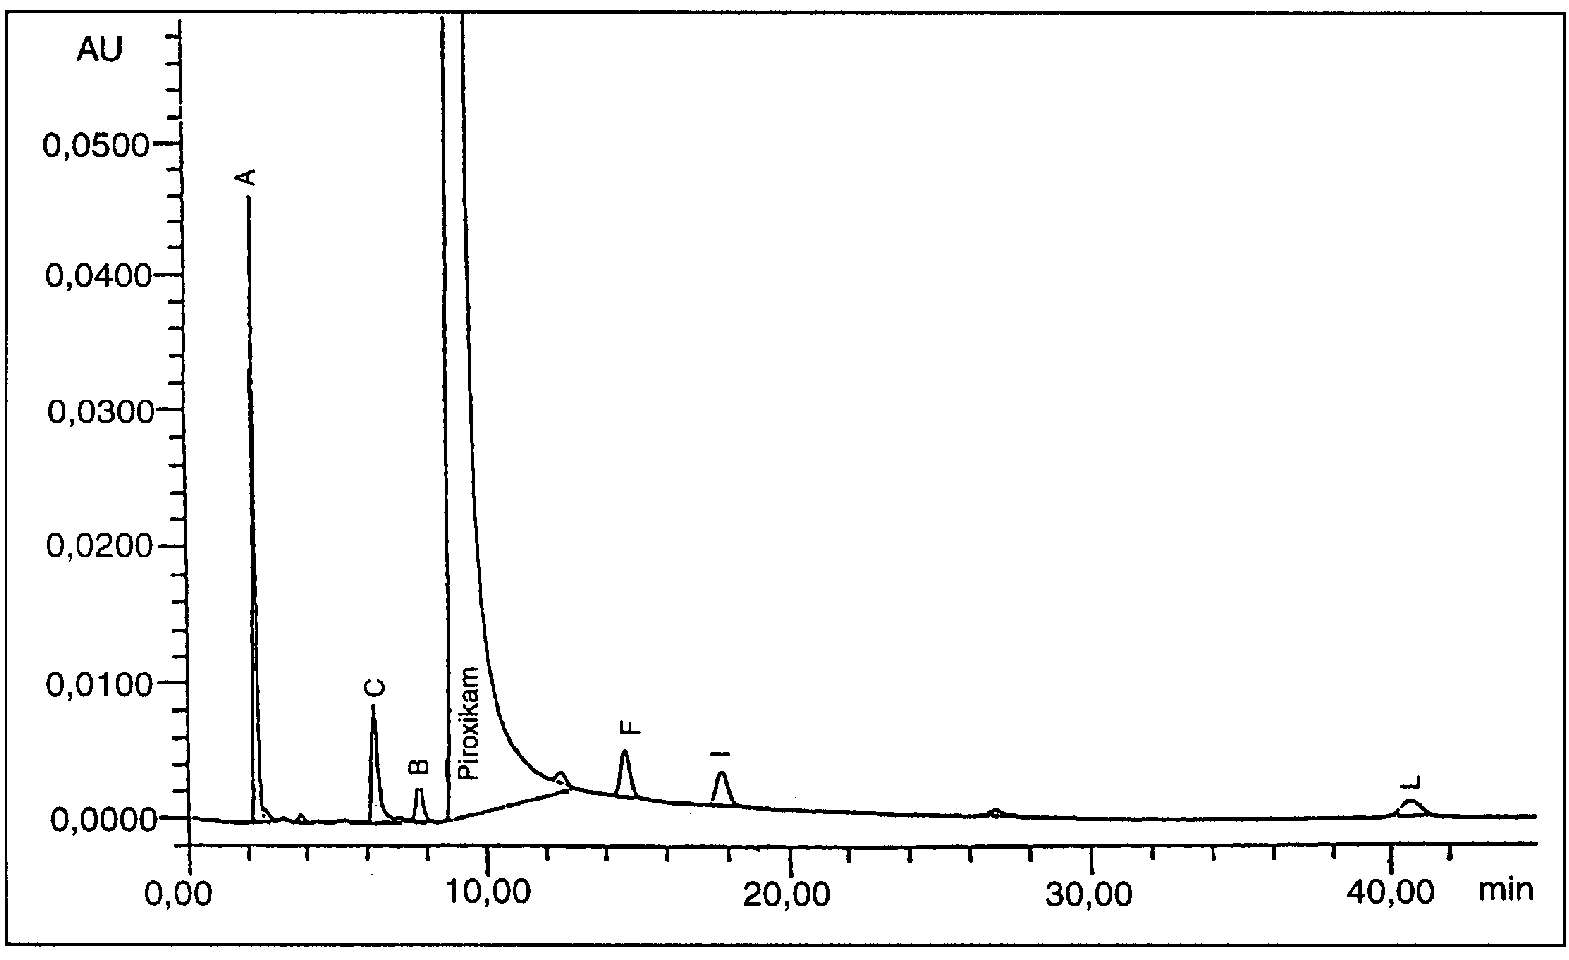
Následující vzory chromatogramů jsou pouze pro informaci a nejsou součástí požadavků článku.
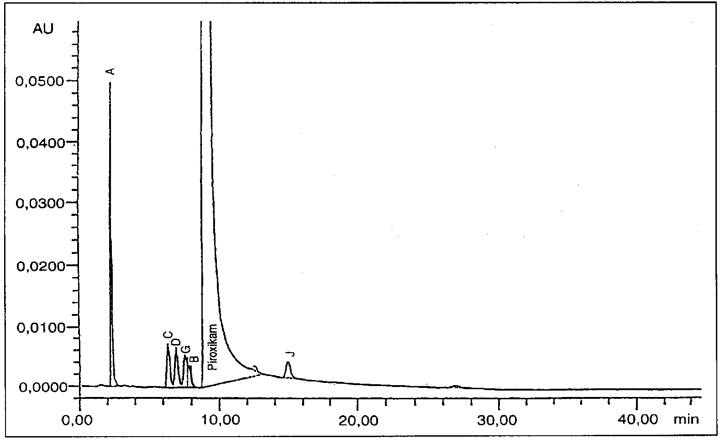
Obr. 1 Vzorový chromatogram s nečistotami společnými pro tři způsoby syntézy a s nečistotami „methylového“ způsobu zpracování
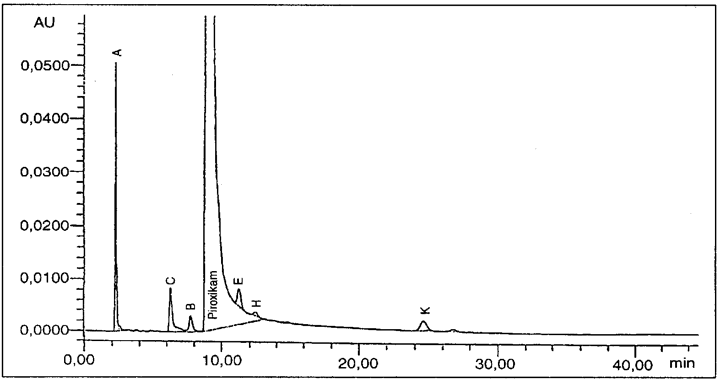
Obr. 2 Vzorový chromatogram s nečistotami společnými pro tři způsoby syntézy a s nečistotami „ethylového“ způsobu zpracování
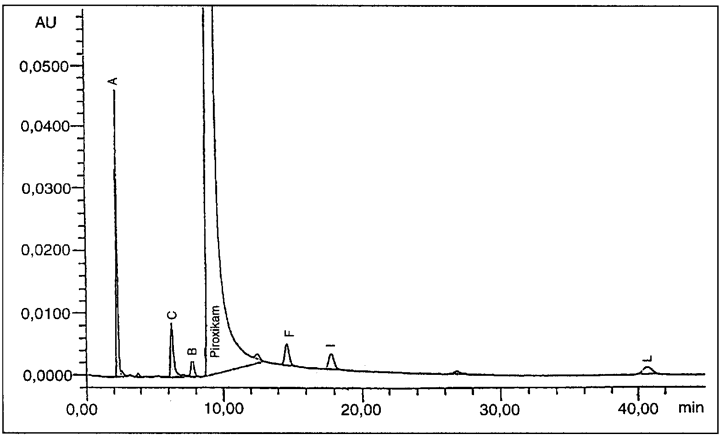
Obr. 3 Vzorový chromatogram s nečistotami společnými pro tři způsoby syntézy a s nečistotami „isopropylového“ způsobu zpracování
- “
- 158. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Plasma humanum ad separationem zní:
- „
Plasma humanum ad separationem
Lidská plazma pro frakcionaci
Je to tekutá část lidské krve zbývající po oddělení buněčných elementů z krve odebrané do obalu s antikoagulačním roztokem nebo oddělená průběžnou filtrací nebo odstřeďováním nesrážlivé krve během plazmaferézy. Je určena k výrobě přípravků z plazmy.
Výroba
Dárci
Může se odebrat pouze pečlivě vybraným zdravým dárcům, u nichž je co možná nejvíce zjištěno lékařskou prohlídkou, laboratorními zkouškami krve a z anamnézy, že jsou prosti zjistitelných původců těch nákaz, které se mohou přenést přípravky z plazmy. Doporučení v této oblasti jsou vypracována Radou Evropy v dokumentu o přípravě, použití a jištění jakosti krevních složek (Recommendation No. R (95) 15 on the preparation, use and quality assurance of blood components nebo následující revize) a Evropskou unií v dokumentu rady z 29. června 1998 o vhodnosti dárců krve a plazmy a vyšetření darované krve v Evropském společenství (Council Recommendation of 29 June 1998 on the suitability of blood and plasma donors and the screening of donated blood in the European Community (98/463/EC).
Imunizace dárců. Záměrná imunizace dárců pro získání imunoglobulinů se specifickými aktivitami se může provést v případě, kdy nelze od přirozeně imunizováných dárců zajistit dostatečné množství látky odpovídající kvality. Doporučení pro takovou imunizaci jsou formulována Světovou zdravotnickou organizací v požadavcích na odběry, zpracování a kontrolu jakosti krve, krevních složek a derivátů plazmy (Requirements for the collection, processing and quality control of blood, blood components and plasma derivatives, WHO Technical Report Series No. 840, 1994 nebo následující revize).
Záznamy. Záznamy o dárcích a provedených odběrech se uchovávají tak, aby při dodržení příslušného stupně důvěrnosti dat týkajících se osoby dárce bylo možno zpětně vyhledat původ každého odběru ve směsi plazmy a výsledky příslušného posouzení způsobilosti a laboratorních zkoušek.
Laboratorní zkoušky. Při každém odběru se provádějí laboratorní zkoušky na zjištění následujících virových markerů:
- 1. protilátek proti viru lidské imunodeficience typ 1 (anti HIV-1),
- 2. protilátek proti viru lidské imunodeficience typ 2 (anti HIV-2),
- 3. povrchového antigenu hepatitidy B (HbsAg),
- 4. protilátek proti viru hepatitidy C (anti-HCV).
K dosažení úplné shody ve výsledcích laboratorních zkoušek, může oprávněná autorita požadovat také vyšetření hladiny alanin-aminotransferasy (ALT).
Užívané zkušební metody mají přiměřenou citlivost a specificitu a jsou schváleny oprávněnou autoritou. Pokud se při jakékoliv z těchto zkoušek opakovaně zjistí reaktivní nález, odběr se vyřadí.
Jednotlivé odběry plazmy
Plazma se připravuje metodou, která co možná nejdokonaleji odstraňuje krevní buňky a buněčnou drť. Ať se připravuje z lidské krve nebo plazmaferézou, odděluje se plazma od buněk metodou, která umožní vyloučit kontaminaci mikroorganismy. Do plazmy se nepřidávají žádné protibakteriální ani protiplísňové přísady. Obaly vyhovují požadavkům na skleněné obaly (3.2.1) nebo na obaly z plastů na krev a krevní složky (3.2.3). Obaly jsou uzavřeny tak, aby se předešlo kontaminaci.
Pokud se spojují dvě nebo více jednotek (tj. množství připravené z jednoho odběru) plazmy před zmrazením, používá se ke spojení obalů speciální přístroj ke sterilnímu spojení hadiček, nebo se spojení provede za aseptických podmínek za použití obalů, které nebyly předtím použity.
Plazma získaná plazmaferézou a určená k získání bílkovin, které jsou v plazmě labilní, se rychle zmrazí na teplotu -30 °C nebo nižší, co možná nejdříve, nejpozději však do 24 h od odběru.
Plazma získaná z plné krve a určená k získání bílkovin, které jsou v plazmě labilní se oddělí od buněčných elementů a rychle se zmrazí na teplotu -30 °C nebo nižší, co možná nejdříve, nejpozději však do 24 h od odběru.
Plazma získaná z plné krve a určená pouze k získání bílkovin, které nejsou labilní v plazmě, se oddělí od buněčných elementů a zmrazí se na teplotu -20 °C nebo nižší, co možná nejdříve, nejpozději však do 72 h od odběru.
Stanovení celkových bílkovin a faktoru VIII se neprovádějí u každé jednotky plazmy. To je spíše dáno zásadami správné výrobní praxe; stanovení účinnosti faktoru VIII je důležité pro plazmu určenou pro přípravu koncentrátů labilních bílkovin.
Celkový obsah bílkovin v jednotce plazmy závisí na obsahu sérových bílkovin dárce a na stupni naředění během odběru. Když se plazma získá od vhodného dárce a odebere do zamýšleného množství antikoagulačního roztoku, získá se celkový obsah bílkovin, který vyhovuje hranici 50 g v litru. Jestliže se do antikoagulačního roztoku odebere objem krve nebo plazmy menší než původně zamýšlený, nemusí výsledná plazma být nezbytně nevhodná pro smíchání k frakcionaci. Cílem správné výrobní praxe je dosažení předepsaného limitu pro všechny normální odběry.
Uchování faktoru VIII v odebrané surovině závisí na postupu při odběru a na dalším zacházení s krví a plazmou. Při správné praxi se obvykle dosahuje koncentrace 0,7 m.j. v mililitru, ale i plazma s nižší aktivitou se může použít k výrobě koncentrátů koagulačních faktorů. Cílem správné výrobní praxe je zachovat taková množství labilních bílkovin, kolik je možno.
Celkové bílkoviny. Nejméně 50 g/l. Stanoví se ve směsi nejméně deseti odběrů, která se zředí roztokem chloridu sodného R (9 g/l) tak, aby se získal roztok obsahující ve 2 ml asi 15 mg bílkovin. Ke 2,0 ml tohoto roztoku v centrifugační zkumavce s kulatým dnem se přidají 2 ml roztoku molybdenanu sodného R (75 g/l) a 2 ml směsi objemových dílů kyseliny sírové prosté dusíku R a vody R (1 + 30). Protřepe se, 5 min se odstřeďuje, supernatantní tekutina se sleje a převrácená zkumavka se nechá odkapat na filtrační papír. Ve zbytku se stanoví dusík mineralizací kyselinou sírovou (2.5.9) a obsah bílkovin se vypočítá vynásobením výsledku faktorem 6,25.
Faktor VIII. Nejméně 0,7 m.j./ml. Stanovuje se ve směsi nejméně deseti odběrů, které se, je-li třeba, nechají roztát při teplotě 37 °C. Provede se zkouška Stanovení účinnosti lidského koagulačního faktoru VIII (2.7.4) za použití porovnávací plazmy kalibrované na mezinárodní referenční přípravek pro stanovení účinnosti krevního koagulačního faktoru VIII v plazmě.
Směsná plazma
Při výrobě přípravků z plazmy se první homogenní směs plazmy (např. po odstranění kryoprecipitátu) zkouší na povrchový antigen hepatitidy B, na protilátky proti hepatitidě C a na protilátky proti HIV metodami s vhodnou citlivostí a specificitou; směs dává negativní výsledky v těchto zkouškách.
Směs se také zkouší na RNK viru hepatitidy C validovanou zkouškou Techniky amplifikace nukleových kyselin (2.6.21). Do zkoušky se zařadí pozitivní kontrola obsahující, 100 m.j./ml RNK viru hepatitidy C, a pro zkoušení na inhibitory se připraví vnitřní kontrola přidáním vhodného markeru ke vzorku směsi plazmy. Zkoušku lze hodnotit, jestliže reaguje pozitivní kontrola a výsledky vnitřní kontroly neprokazují přítomnost inhibitorů. Směs plazmy vyhovuje zkoušce, jestliže nereaguje na RNK viru hepatitidy C.
Vlastnosti
Před zmrazením čirá nebo slabě zakalená tekutina, bez viditelných známek hemolýzy; její barva je světle žlutá až zelená.
Uchovávání
Zmrazená plazma se uchovává při teplotě -20 °C nebo nižší; pro frakcionaci se může použít ještě plazma, u které nejvýše jedenkrát teplota vystoupila nad -20 °C, a to nejvýše na 72 h, přičemž teplota nikdy nebyla vyšší než -5 °C.
Označování
Označení umožňuje identifikaci každého jednotlivého odběru a určení příslušného dárce.
- “
- 159. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, články Polysorbatum 60 a Polysorbatum 80 znějí:
- „
Polysorbatum 60
Polysorbát 60
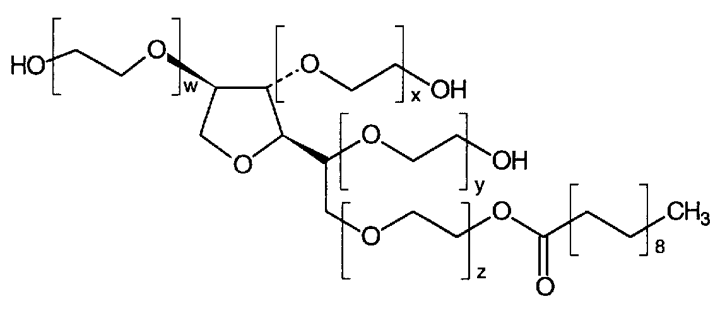
w + x + y + z = 20 CAS 9005-67-8
Je to směs parciálních esterů kyseliny stearové se sorbitolem a jeho anhydridů kopolymerovaných s asi 20 moly ethylenoxidu na každý mol sorbitolu a sorbitolanhydridů. Kyselina stearová používaná k esterifikaci může obsahovat další mastné kyseliny, zejména kyselinu palmitovou.
Výroba
Kde je to vhodné, vyhovuje článku Producta cum possibili transmissione vectorium encephalopathiarum spongiformium animalium.
Vlastnosti
Nažloutle hnědá gelovitá hmota, která se stává čirou kapalinou při teplotě nad asi 25 °C. Je mísitelný s vodou, s ethanolem, s ethylacetatem a s methanolem, prakticky nerozpustný v mastných olejích a v tekutém parafinu. Relativní hustota je asi 1,10.
Zkoušky totožnosti
- A. 0,5 g se rozpustí při asi 50 °C ve vodě R a zředí se jí na 10 ml. Při třepání roztok silně pění. Přidá se 0,5 g chloridu sodného R a zahřeje se k varu. Vzniklý zákal zmizí během ochlazení na asi 50 °C.
- B. Ke 4 g se přidá 40 ml roztoku hydroxidu draselného R (50 g/l) a vaří se 60 min pod zpětným chladičem ve vodní lázni. Po ochlazení na asi 80 °C se přidá 20 ml kyseliny dusičné zředěné RS a vaří se asi 10 min pod zpětným chladičem do odstranění emulze; mastná kyselina se oddělí na povrchu jako olejovitá kapalina. Po ochlazení na pokojovou teplotu se mastná kyselina přenese bez protřepání do dělicí nálevky za použití 100 ml etheru petrolejového R. Organická vrstva se promyje třikrát 10 ml vody R. Organická vrstva se odpaří do sucha na vodní lázni. Zbytek se suší 2 h v sušárně do vymizení zbytkových rozpouštědel. Číslo kyselosti (2.5.1) zbytku je 190 až 220; stanoví se s 0,50 g.
- C. 0,1 g se rozpustí v 5 ml chloroformu R. Přidá se 0,1 g thiokyanatanu draselného R a 0,1 g dusičnanu kobaltnatého R a míchá se skleněnou tyčinkou; roztok zmodrá.
Zkoušky na čistotu
Číslo kyselosti (2.5.1). Nejvýše 2,0; stanoví se s 5,0 g rozpuštěnými v 50 ml předepsané směsi rozpouštědel.
Číslo hydroxylové (2.5.3, Metoda A). 81 až 96; stanoví se s 2,0 g.
Číslo jodové (2.5.4). Nejvýše 5,0.
Číslo zmýdelnění (2.5.6). 45 až 55; stanoví se s 2,0 g. Použije se 15,0 ml hydroxidu draselného v lihu 0,5 mol/l VS, před provedením titrace se zředí 50 ml lihu 96% R.
Redukující látky. 2,00 g se rozpustí ve 25 ml horké vody R, přidá se 25 ml kyseliny sírové zředěné RS a 0,1 ml feroinu RS. Titruje se hexanitratoceričitanem amonným 0,01 mol/l VS za stálého protřepávání do změny červeného zbarvení na zelenomodré, které je stálé 30 s. Provede se slepá zkouška. Spotřebují se nejvýše 2,0 ml hexanitratoceričitanu amonného 0,01 mol/l VS.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 3,0 %; stanoví se s 1,00 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,2 %. Ke 2,00 g v křemenném nebo platinovém kelímku se přidá 0,5 ml kyseliny sírové R a zahřívá se 2 h na vodní lázni. Opatrně se žíhá při nízké teplotě do úplného zuhelnatění. K zuhelnatělé hmotě se přidají 2 ml kyseliny dusičné R a 0,25 ml kyseliny sírové R, opatrně se zahřívá, dokud se uvolňují bílé dýmy a žíhá se při teplotě 600 °C do vymizení všech černých částic. Nechá se vychladnout, zváží se a žíhání se opakuje vždy po 15 min do konstantní hmotnosti.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Polysorbatum 80
Polysorbát 80
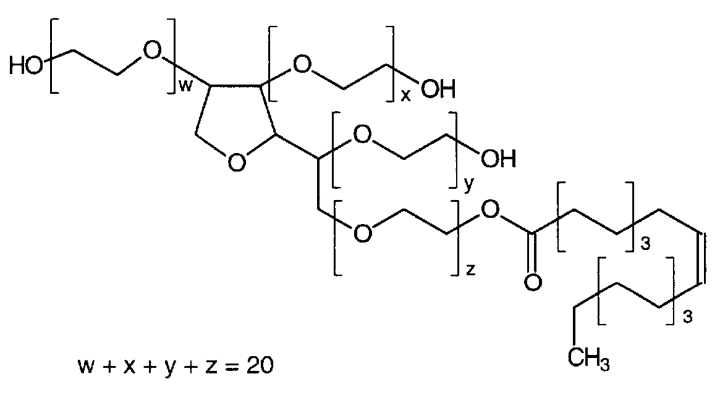
CAS 9005-65-6
Je to směs parciálních esterů různých mastných kyselin, hlavně kyseliny olejové, se sorbitolem a jeho anhydridů kopolymerovaných s asi 20 moly ethylenoxidu na každý mol sorbitolu a sorbitolanhydridů. Frakce mastných kyselin může být rostlinného nebo živočišného původu. Obsahuje nejméně 60,0 % kyseliny olejové a 90,0 % až 110,0 % obsahu uvedeného v označení.
Výroba
Kde je to vhodné, vyhovuje článku Producta cum possibili transmissione vectorium encephalopathiarum spongiformium animalium.
2-Chlorethanol, ethylenglykol a diethylenglykol. Nejvýše 10 μg/g 2-chlorethanolu a nejvýše 0,25 % ethylenglykolu a diethylenglykolu celkem. Provede se head-space plynová chromatografie (2.2.28) za použití metody standardního přídavku.
Zkoušený roztok. 50 mg se naváží do 20ml lahvičky, přidají se 2,0 μl 2-propanolu R, lahvička se ihned uzavře a nechá se stát asi 2 min, v žádném případě ne více než 5 min.
Porovnávací roztok. 50 mg zkoušené látky se naváží do 20ml lahvičky, přidají se 2,0 μl roztoku obsahujícího 2-chlorethanol R (0,25 mg/ml), ethylenglykol R (31,25 mg/ml) a diethylenglykol R (31,25 mg/ml) ve 2-propanolu R, lahvička se ihned uzavře a nechá se stát asi 2 min, v žádném případě ne více než 5 min.
Chromatografický postup se obvykle provádí za použití:
- - head space vstřikovacího systému pro adsorpci a desorpci umístěného před chromatografickým systémem, který používá nerezovou ocelovou předkolonu délky 13,6 mm a vnitřního průměru 4 mm naplněnou ethylvinylbenzen-divinylbenzenem kopolymerem R jako adsorpční kolonu a helium pro chromatografi R jako nosný plyn při průtokové rychlosti 20 ml/min a přídavný plyn při průtokové rychlosti 20 ml/min. Lahvičky se odděleně umístí do vodní lázně při 110°C a během 5 min se začne probublávání, přičemž se adsorpční kolona udržuje na 50 °C; pokračuje se v probublávání po dobu 40 min. Pak se teplota adsorpční kolony zvýší na 210 °C a 5 min se nastřikuje do chromatografického systému,
- - kapilární křemenné kolony délky 30 m a vnitřního průměru 0,53 mm se stěnou pokrytou makrogolem 20 000 pro chromatografii R (tloušťka filmu je 1 μm),
- - helia pro chromatografi R jako nosného plynu s lineární rychlostí 60 cm/s,
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Čas (min) Teplota (°C) Rychlost (°C/min) Poznámky kolona 0 - 6 60 izotermicky 6 - 16 60 → 110 5 lineární gradient 16 - 31 110 → 230 8 lineární gradient 31 - 36 230 izotermicky nástřikový prostor 150 detektor 260 - - plamenoionizačního detektoru.
Obsah 2-chlorethanolu, ethylenglykolu a diethylenglykolu se vypočítá z ploch píků a z koncentrace roztoků.
Vlastnosti
Olejovitá nažloutlá nebo nahnědle žlutá čirá kapalina. Je mísitelný s vodou, s ethanolem, s ethylacetatem a s methanolem, prakticky nerozpustný v mastných olejích a v parafinu tekutém.
Relativní hustota je asi 1,08. Viskozita při 25 °C je asi 400 mPa.s.
Zkoušky totožnosti
Základní sestava zkoušek: B a C.
Alternativní sestava zkoušek: A, D a E, viz Obecné zásady (1.2).
- A. 0,5 g se rozpustí ve vodě R při asi 50 °C a zředí se jí na 10 ml. Při třepání roztok silně pění. Přidá se 0,5 g chloridu sodného R a roztok se zahřeje k varu; vzniklý zákal zmizí během ochlazení na asi 50 °C.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá referenčnímu spektru Ph. Eur. polysorbatu 80 při následujících vlnových délkách: 720 cm-1, 1110 cm-1, 1250 cm-1, 1300 cm-1, 1350 cm-1, 1640 cm-1, 1740 cm-1, 2850 cm-1, 2920 cm-1 a 3480 cm-1.
- C. Stanovení obsahu je zároveň zkouškou totožnosti.
- D. Ke 2 ml roztoku (50 g/l) se přidá 0,5 ml bromové vody R; směs se odbarví.
- E. 0,1 g se rozpustí v 5 ml dichlormethanu R. Přidá se 0,1 g thiokyanatanu draselného R a 0,1 g dusičnanu kobaltnatého R a míchá se skleněnou tyčinkou; roztok zmodrá.
Zkoušky na čistotu
Číslo kyselosti (2.5.1). Nejvýše 2,0; stanoví se s 5,0 g rozpuštěnými v 50 ml předepsané směsi rozpouštědel.
Číslo hydroxylové (2.5.3, Metoda A). 65 až 80; stanoví se s 2,0 g zkoušené látky.
Číslo peroxidové (2.5.5). Nejvýše 10.
Číslo zmýdelnění (2.5.6). 45 až 55; stanoví se s 2,0 g. Použije se 15,0 ml hydroxidu draselného v lihu 0,5 mol/l VS, před provedením titrace se zředí 50 ml vody R.
Zbytkový ethylenoxid a dioxan (2.4.25, Systém A). Nejvýše 1 μg/g zbytkového ethylenoxidu a nejvýše 10 μg/g zbytkového dioxanu. Při stanovení obsahu zbytkového dioxanu se k výpočtu použije korekční faktor 1/5.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 3,0 %; stanoví se s 1,000 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,25 %. Ke 2,00 g v křemenném nebo platinovém kelímku se přidá 0,5 ml kyseliny sírové R a zahřívá se 2 h na vodní lázni. Opatrně se žíhá při nízké teplotě do úplného zuhelnatění. K zuhelnatělé hmotě se přidají 2 ml kyseliny dusičné R a 0,25 ml kyseliny sírové R, pak se opatrně zahřívá, dokud se uvolňují bílé dýmy, a žíhá se při teplotě 600 °C do vymizení všech černých částic. Nechá se vychladnout, zváží se a žíhání se opakuje vždy po 15 min do konstantní hmotnosti.
Pyrogenní látky (2.6.8). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího pyrogenní látky, vyhovuje zkoušce na pyrogenní látky, při níž se vstříkne na 1 kg hmotnosti králíka 5,0 ml roztoku (2 mg/ml) zkoušené látky v roztoku chloridu sodného R (9 g/l).
Stanovení obsahu
Provede se plynová chromatografie (2.2.28).
Zkoušený roztok. 0,10 g se v 25ml kuželové baňce rozpustí ve 2 ml hydroxidu sodného v methanolu RS1 a vaří se 30 min pod zpětným chladičem. Zpětným chladičem se přidají 2,0 ml roztoku fluoridu boritého R (140 g/l) v methanolu R a vaří se 30 min. Pak se zpětným chladičem přidají 4 ml heptanu R a vaří se 5 min. Po ochlazení se přidá 10,0 ml nasyceného roztoku chloridu sodného R, třepe se asi 15 s a přidá se takové množství nasyceného roztoku chloridu sodného R, aby horní vrstva vystoupila do hrdla baňky. 1 ml horní vrstvy se odebere a usuší se nad síranem sodným bezvodým R.
Porovnávací roztok. 0,02 g methyloleatu R se rozpustí v heptanu R a zředí se jím na 10 ml. 1 ml tohoto roztoku se zředí heptanem R na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,32 mm s vnitřní stěnou pokrytou makrogolem 20 000 R (tloušťka filmu je 0,5 μm),
- - helia pro chromatografii R jako nosného plynu při lineární rychlosti 50 cm/s,
- - plamenoionizačního detektoru.
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Čas (min) Teplota (°C) Rychlost (°C/min) Poznámky kolona 0 - 4 70 izotermicky 4 - 38 70 → 240 5 lineární gradient 38 - 53 240 izotermicky nástřikový prostor 280 Nastříkne se 0,1 μl zkoušeného roztoku a 0,1 μl porovnávacího roztoku. Retenční čas methylesteru kyseliny olejové je asi 35 min. Chromatogram se zaznamenává po dobu odpovídající 1,5násobku retenčního času hlavního píku. Z ploch píků na chromatogramu zkoušeného roztoku se vypočítá obsah kyseliny olejové v procentech metodou normalizace. Nepřihlíží se k pikům, jejichž plocha je menší než plocha píku na chromatogramu porovnávacího roztoku (0,16 %).
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Označování
V označení na obalu se uvede:
- - obsah kyseliny olejové ve frakci mastných kyselin,
- - kde je to vhodné, zda je látka prostá pyrogenních látek.
- “
- 160. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Primaquini diphosphas zní:
- „
† Primaquini diphosphas
Primachiniumdifosfat
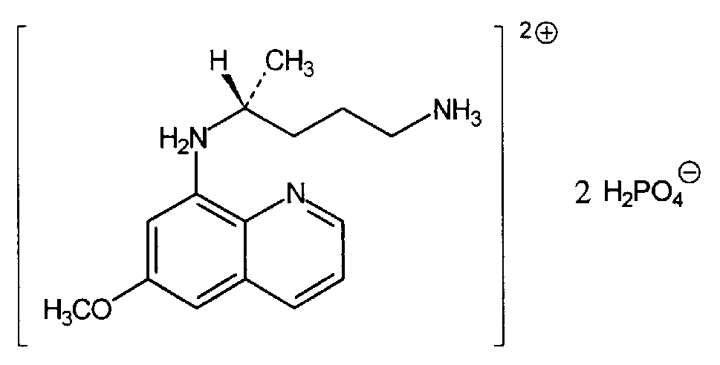 a enantiomer
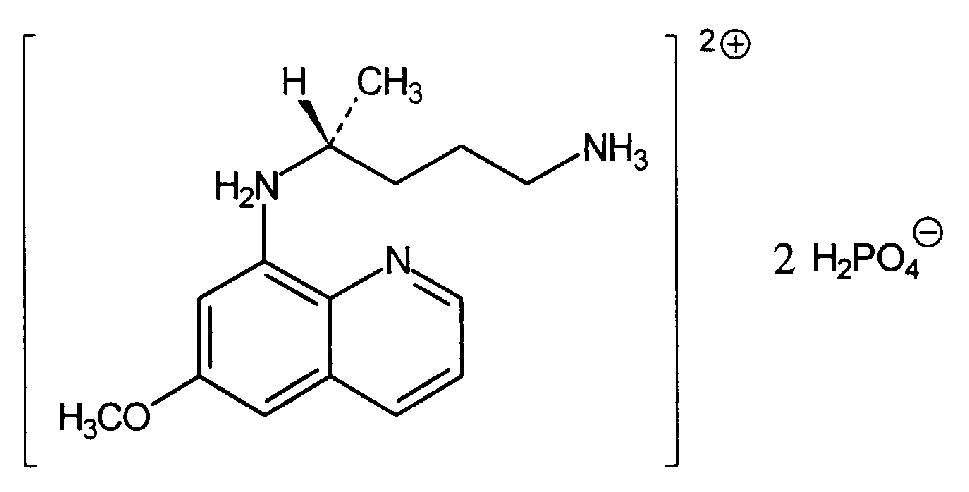
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat C15H27N3O9P2 Mr 455,34 CAS 63-45-6 Je to (RS)-N-4-(6-methoxy-8-chinolyl)-1,4-pentandiamonium-bis(dihydrogenfosfat)1). Počítáno na vysušenou látku, obsahuje 98,5 % až 101,5 % sloučeniny C15H27N3O9P2.
Vlastnosti
Oranžový krystalický prášek. Je dobře rozpustný ve vodě, prakticky nerozpustný v lihu 96%.
Taje při asi 200 °C, za rozkladu.
Zkoušky totožnosti
Základní sestava zkoušek: B a D.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. 15 mg se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí na 100,0 ml. Měří se absorbance (2.2.25) tohoto roztoku při 310 nm až 450 nm. Absorpční maxima jsou při 332 nm a 415 nm. Specifické absorbance v maximech jsou 45 až 52 a 27 až 35. 5,0 ml roztoku se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 50,0 ml. Tento roztok měřený při 215 nm až 310 nm vykazuje tři absorpční maxima, při 225 nm, 265 nm a 282 nm. Specifické absorbance v maximech jsou 495 až 515, 335 až 350 a 330 až 345.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru primachiniumdifosfatu CRL. Látky se zkouší ve formě tablet připravených takto: 0,1 g zkoušené látky se rozpustí v 5 ml vody R, přidají se 2 ml amoniaku zředěného RS2, 5 ml dichlormethanu R a protřepe se. Dichlormethanová vrstva se vysuší nad 0,5 g síranu sodného bezvodého R. Připraví se kontrolní tableta za použití 0,3 g bromidu draselného R a na ni se po kapkách nanese 0,1 ml dichlormethanové vrstvy, přičemž chloroform se nechá vždy mezi kapáním odpařit. Pak se tableta suší 2 min při 50 °C.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu GF254 pro TLC R. Všechny postupy je třeba provádět co nejrychleji a za ochrany před světlem. Zkoušený roztok a porovnávací roztok se připraví těsně před použitím.
Zkoušený roztok. 0,20 g se rozpustí v 5 ml vody R a zředí se methanolem R na 10 ml. 1 ml tohoto roztoku se zředí směsí stejných objemových dílů methanolu R a vody R na 10 ml.
Porovnávací roztok. 20 mg primachiniumdifosfatu CRL se rozpustí v 5 ml vody R a zředí se methanolem R na 10 ml.
Vrstva se promyje směsí objemových dílů amoniaku 26% R, methanolu R a dichlormethanu R (1 + 40 + 60) a nechá se vysušit na vzduchu. Pak se na ni nanese odděleně po 5 μl každého roztoku a vyvíjí se uvedenou směsí rozpouštědel použitou při promytí vrstvy po dráze 15 cm. Vrstva se nechá usušit na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku.
- D. 50 mg se rozpustí v 5 ml vody R, přidají se 2 ml hydroxidu sodného zředěného RS a protřepe se dvakrát s 5 ml dichlormethanu R; vodná vrstva, okyselená kyselinou dusičnou R, vyhovuje zkoušce (b) na fosforečnany (2.3.1).
Zkoušky na čistotu
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 50 mg se rozpustí ve vodě R a zředí se jí na 5,0 ml. K 1,0 ml tohoto roztoku se přidá 0,2 ml amoniaku 26% R a protřepe se s 10,0 ml mobilní fáze. Použije se čirá spodní vrstva.
Porovnávací roztok (a). 50 mg primachiniumdifosfatu CRL se rozpustí ve vodě R a zředí se jí na 5,0 ml. K 1,0 ml tohoto roztoku se přidá 0,2 ml amoniaku 26% R a protřepe se s 10,0 ml mobilní fáze. Použije se čirá spodní vrstva.
Porovnávací roztok (b). 3,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (c). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 10,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 0,2 m a vnitřního průměru 4,6 mm naplněné silikagelem pro chromatografii R (10 μm),
- - mobilní fáze, která je směsí objemových dílů amoniaku 26% R, methanolu R, dichlormethanu R a hexanu R (0,1 + 10 + 45 + 45); průtoková rychlost je 3,0 ml/min,
- - spektrofotometrického detektoru, 261 nm,
- - injektorové smyčky.
Nastříkne se po 20 μl každého roztoku a chromatogramy se zaznamenávají po dobu odpovídající nejméně dvojnásobku retenčního času primachinu. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) je těsně před hlavním pikem pík s plochou asi 6 % plochy hlavního píku a rozlišení mezi těmito píky je nejméně 2,0; na chromatogramu porovnávacího roztoku (c) je poměr signálu hlavního píku k šumu nejméně 5. Na chromatogramu zkoušeného roztoku není součet ploch všech píků, kromě hlavního píku, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (3,0 %). Nepřihlíží se k píku rozpouštědla a k pikům s plochou menší, než je plocha hlavního píku na chromatogramu porovnávacího roztoku (c).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Stanovení obsahu
0,2000 g se rozpustí mírným zahřátím ve 40 ml kyseliny octové bezvodé R. Po ochlazení se titruje kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 22,77 mg C15H27N3O9P2.
Uchovávání
Chráněn před světlem.
Separandum.
- “
- 161. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Procaini benzylpenicillinum zní:
- „
† Procaini benzylpenicillinum monohydricum
Monohydrát prokain-benzylpenicilinu
Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum,
Procainum-penicillinum G, Procaini benzylpenicillinum
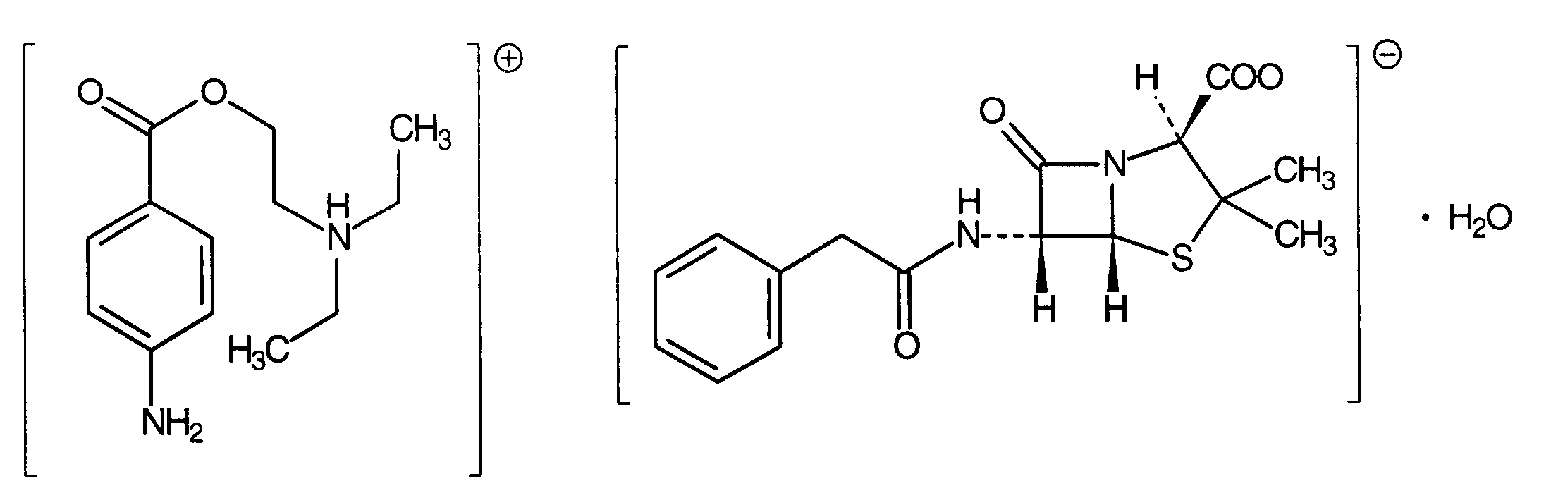
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Procaini benzylpenicillinum monohydricum Monohydrát prokain-benzylpenicilinu Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum, Procainum-penicillinum G, Procaini benzylpenicillinum C29H38N4O6S.H2O Mr 588,72
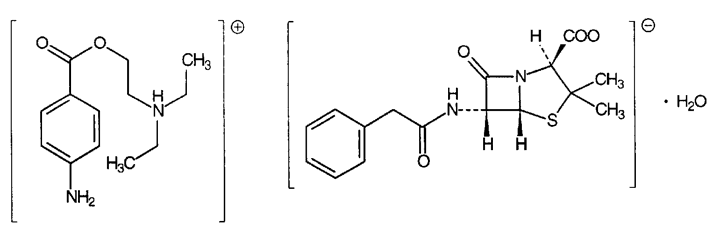
Mr bezvodého 570,70CAS 6130-64-9 Je to monohydrát soli kyseliny (2S,5R,6R)-6-[(fenylacetyl)amino]-3,3-dimethyl-7-oxo-4-thia-1-azabicyklo[3,2,0]heptan-2-karboxylové1) s N,N-diethyl-2-[(4-aminobenzoyloxy)ethyl]aminem2). Počítáno na bezvodou látku, obsahuje 96,0 % až 102,0 % prokain-benzylpenicilinu (počítáno jako C29H38N4O6S) a 39,0 % až 42,0 % prokainu (C13H20N2O2; Mr 236,31). Může být přidán stabilizátor disperze nebo suspenze částic (např. lecithin, polysorbát 80).
Výroba
Vyhovuje požadavkům článku Producta fermentationis.
Vlastnosti
Bílý krystalický prášek. Je těžce rozpustný ve vodě, mírně rozpustný v lihu 96%.
Zkoušky totožnosti
Základní zkouška: A.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru prokain-benzylpenicilinu CRL.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu silanizovaného pro TLC R.
Zkoušený roztok. 25 mg se rozpustí v 5 ml acetonu R.
Porovnávací roztok. 25 mg prokain-benzylpenicilinu CRL se rozpustí v 5 ml acetonu R.
Na vrstvu se nanese po 1 μl obou roztoků a vyvíjí se směsí objemových dílů acetonu R a roztoku octanu amonného R (154 g/l), jehož pH bylo upraveno amoniakem 17,5% RS na hodnotu 7,0, (30 + 70) po dráze 15 cm. Vrstva se nechá usušit na vzduchu, vystaví se působení par jodu do vzniku skvrn a pozoruje se v denním světle. Dvě hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají polohou, zbarvením a velikostí dvěma hlavním skvrnám na chromatogramu porovnávacího roztoku. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou dvě zřetelně oddělené skvrny.
- C. Asi 2 mg se převedou do zkumavky dlouhé asi 150 mm a o průměru 15 mm, zvlhčí se 0,05 ml vody R a přidají se 2 ml formaldehydu v kyselině sírové RS. Obsah zkumavky se promíchá krouživým pohybem; roztok je prakticky bezbarvý. Zkumavka se na 1 min vloží do vodní lázně; vzniká červenohnědé zbarvení.
- D. 0,1 g se rozpustí ve 2 ml kyseliny chlorovodíkové zředěné RS. Vzniklý roztok, který může být zakalený, vyhovuje zkoušce na primární aromatické aminy (2.3.1).
Zkoušky na čistotu
Hodnota pH (2.2.3). 5,0 až 7,5; měří se tento roztok: 50 mg se rozpustí ve vodě prosté oxidu uhličitého R, zředí se jí na 15 ml a protřepává se do úplného rozpuštění.
Specifická optická otáčivost (2.2.7). +165° až +180°, počítáno na bezvodou látku; měří se následující roztok: 0,250 g se rozpustí ve směsi objemových dílů vody R a acetonu R (2 + 3) a zředí se stejnou směsí na 25,0 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29) postupem uvedeným ve Stanovení obsahu. Nastříkne se 10 μl porovnávacího roztoku (c). Citlivost systému se nastaví tak, aby výška píku odpovídajícího benzylpenicilinu byla nejméně 50 % celé stupnice zapisovače. Nastříkne se 10 μl zkoušeného roztoku (a) a chromatogram se zaznamenává po dobu odpovídající 1,5násobku retenčního času píku benzylpenicilinu. Na chromatogramu zkoušeného roztoku (a) plocha píku odpovídajícího kyselině 4-aminobenzoové není větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (c) (0,024 %); plocha žádného píku, kromě dvou hlavních píků a píku odpovídajícího kyselině 4-aminobenzoové, není větší než plocha píku odpovídajícího benzylpenicilinu na chromatogramu porovnávacího roztoku (c) (1 %).
Voda, semimikrostanovení (2.5.12). 2,8 % až 4,2 %; stanoví se s 0,500 g zkoušené látky.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14, Metoda E). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 0,10 m.j. endotoxinu v miligramu.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29). Roztoky se připravují těsně před použitím.
Zkoušený roztok (a). 70,0 mg se rozpustí v mobilní fázi a zředí se jí na 50,0 ml.
Zkoušený roztok (b). 70,0 mg se rozpustí v mobilní fázi a zředí se jí na 100,0 ml.
Porovnávací roztok (a). 70,0 mg prokain-benzylpenicilinu CRL se rozpustí v mobilní fázi a zředí se jí na 100,0 ml.
Porovnávací roztok (b). 4 mg kyseliny 4-aminobenzoové CRL se rozpustí v porovnávacím roztoku (a) a zředí se jím na 25 ml.
Porovnávací roztok (c). 16,8 mg kyseliny 4-aminobenzoové R se rozpustí ve vodě R a zředí se jí na 50,0 ml. 1,0 ml tohoto roztoku se zředí vodou R na 10,0 ml. K 1,0 ml tohoto roztoku se přidá 1,0 ml zkoušeného roztoku (a) a zředí se mobilní fází na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - ocelové nerezové kolony 0,25 m dlouhé a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí připravenou následujícím způsobem: smíchá se 250 ml acetonitrilu R, 250 ml vody R a 500 ml roztoku obsahujícího 14 g/l dihydrogenfosforečnanu draselného R a 6,5 g/l roztoku tetrabutylamoniumhydroxidu R (400 g/l), jehož pH se upraví hydroxidem draselným 1 mol/l RS na hodnotu 7,0; je-li třeba, upraví se pH směsi kyselinou fosforečnou zředěnou RS na hodnotu 7,2; průtoková rychlost je 1,75 ml/min,
- - spektrofotometrického detektoru, 225 nm.
Nastříkne se 10 μl porovnávacího roztoku (b). Je-li chromatogram zaznamenáván za předepsaných podmínek, látky se eluují v následujícím pořadí: kyselina 4-aminobenzoová, prokain, benzylpenicilin. Citlivost systému se nastaví tak, aby výška píku odpovídajícího kyselině 4-aminobenzoové byla nejméně 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi prvním pikem (kyselina 4-aminobenzoová) a druhým pikem (prokain) je nejméně 2,0. Je-li třeba, upraví se koncentrace acetonitrilu v mobilní fázi. Nastříkne se porovnávací roztok (a) šestkrát. Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka plochy dvou píků není větší než 1,0 %. Nastříkne se střídavě zkoušený roztok (b) a porovnávací roztok (a).
Vypočítá se procentuální obsah prokainu a prokain-benzylpenicilinu. Prokain-benzylpenicilin se vypočítá vynásobením obsahu benzylpenicillinu číslem 1,67.
Uchovávání
Ve vzduchotěsných obalech. Je-li látka sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech. Separandum.
Označování
V označení na obalu se uvede název a množství přidaného stabilizátoru disperze nebo suspenze:
- - kde je to vhodné, zda je látka sterilní,
- - kde je to vhodné, zda je látka prostá bakteriálních endotoxinu.
Nečistoty
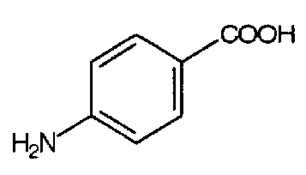
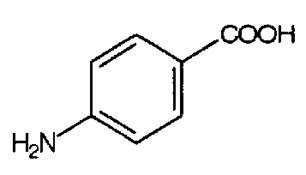
- A. kyselina 4-aminobenzoová,
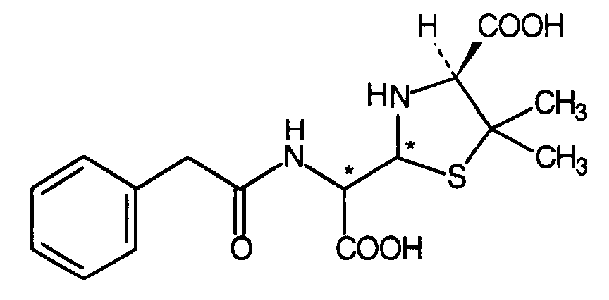
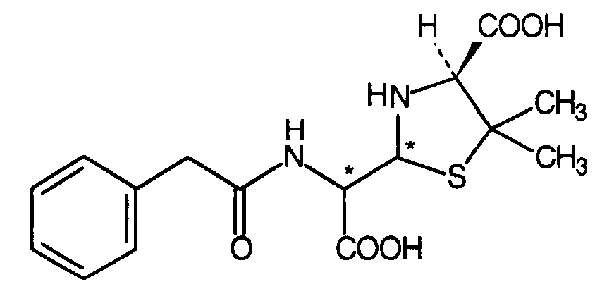
- B. kyselina (4S)-2-{karboxy[(fenylacetyl)amino]methyl}-5,5-dimethylthiazolidin-4-karboxylová (peniciloové kyseliny benzylpenicilinu),
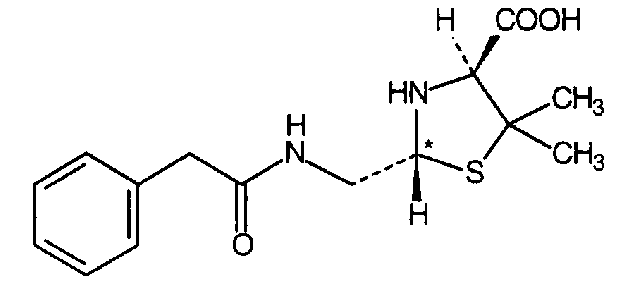 a epimer na C*
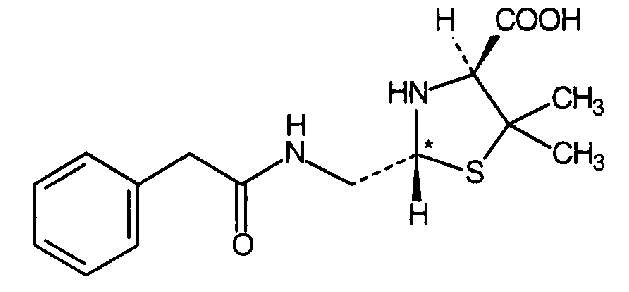
- C. kyselina (2RS,4S)-2-{ [(fenylacetyl)amino]methyl}-5,5-dimethylthiazolidin-4-karboxylová (peniloové kyseliny benzylpenicilinu),
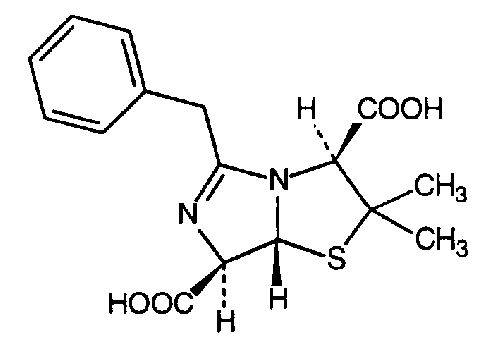
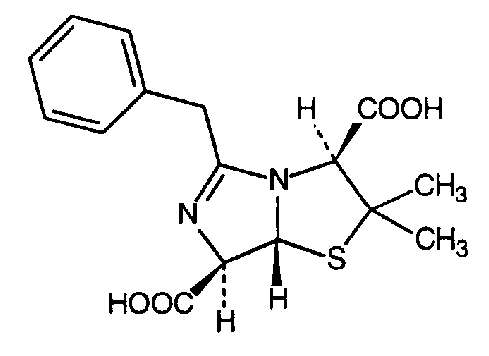
- D. kyselina (3S,7R,7aR)-5-benzyl-2,2-dimethyl-2,3,7,7a-tetrahydroimidazo[5,1-b]thiazol-3,7-dikarboxylová (penilová kyselina benzylpenicilinu),
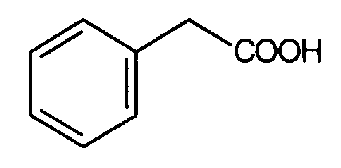
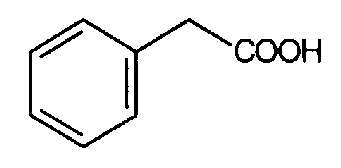
- E. kyselina fenyloctová.
- “
- 162. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Propanthelini bromidum doplňuje článek Propofolum, který zní:
- „
Propofolum
Propofol
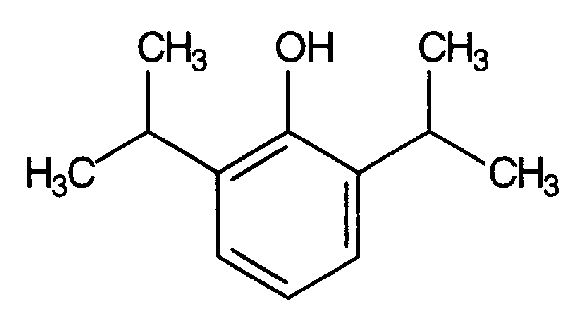
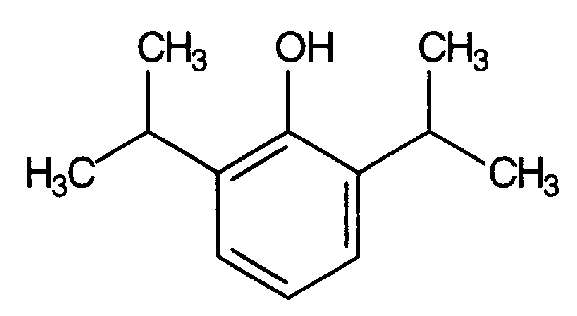
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Procaini benzylpenicillinum monohydricum Monohydrát prokain-benzylpenicilinu Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum, Procainum-penicillinum G, Procaini benzylpenicillinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Propofolum Propofol C12H18O Mr 178,27 CAS 2078-54-8 Je to 2,6-diisopropylfenol. Obsahuje 98,0 % až 102,0 % sloučeniny C12H18O.
Vlastnosti
Bezbarvá nebo velmi slabě žlutá čirá kapalina. Je velmi těžce rozpustný ve vodě, je mísitelný s hexanem a methanolem.
Zkouška totožnosti
Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru propofolu CRL. Měří se látky jako tenký film mezi destičkami bromidu draselného R.
Zkoušky na čistotu
Index lomu (2.2.6). 1,5125 až 1,5145.
Nečistota J. Provede se kapalinová chromatografie (2.2.29).
Roztoky se připravují v čas potřeby za ochrany před světlem.
Zkoušený roztok. 0,5 g se rozpustí v hexanu R a zředí se jím na 10,0 ml.
Porovnávací roztok. 5 μl propofolu nečistoty J CRL (odpovídající 5 mg) se rozpustí v hexanu R a zředí se jím na 50,0 ml. 5,0 ml tohoto roztoku se zředí hexanem R na 100,0 ml.
Chromatografický postup se provede způsobem uvedeným ve zkoušce Příbuzné látky s tím rozdílem, že místo při 275 nm se provede detekce při 254 nm.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku a chromatogram se zaznamenává po dobu odpovídající šestinásobku retenčního času píku propofolu. Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího nečistotě J větší než pětinásobek plochy píku nečistoty J na chromatogramu porovnávacího roztoku (0,05 %).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29) způsobem popsaným v odstavci Stanovení obsahu.
Nastříkne se 10 μl porovnávacího roztoku (a) a chromatogram se zaznamenává po dobu 15 min. Rozlišení mezi dvěma hlavními píky (nečistoty J s přibližným retenčním časem 2,5 min a propofolu s přibližným retenčním časem 3 min) je nejméně 4,0.
Nastříkne se 10 μl porovnávacího roztoku (b) a lokalizují se píky nečistoty G (relativní retenční čas je asi 0,5) a nečistoty E (relativní retenční čas je asi 5), vzhledem k propofolu.
Nastříkne se odděleně 10 μl porovnávacího roztoku (c). Citlivost systému se nastaví tak, aby výška píku propofolu byla nejméně 50 % celé stupnice zapisovače.
Nastříkne se 10 μl zkoušeného roztoku (a) a 10 μl porovnávacího roztoku (c) a chromatogram zkoušeného roztoku (a) se zaznamenává po dobu odpovídající šestinásobku retenčního času propofolu. Na chromatogramu zkoušeného roztoku (a) není plocha píku odpovídajícího nečistotě G větší než 0,4násobek plochy píku propofolu na chromatogramu porovnávacího roztoku (c) (0,2 %, do výpočtu se zahrne odezvový faktor 0,2); a plocha píku nečistoty E není větší než 0,4násobek plochy píku propofolu na chromatogramu porovnávacího roztoku (c) (0,01 %, do výpočtu se zahrne odezvový faktor 4,0). Plocha žádného dalšího píku, kromě píku propofolu a obou nečistot, není větší než 0,5násobek plochy píku propofolu na chromatogramu porovnávacího roztoku (c) (0,05 %). Součet všech nečistot, včetně nečistoty G a nečistoty E, není větší než 0,3 %. Nepřihlíží se k pikům, jejichž plocha je menší než 0,25násobek plochy píku propofolu na chromatogramu porovnávacího roztoku (c) (0,025 %).
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok (a). 1,00 g se rozpustí v hexanu R a zředí se jím na 10,0 ml.
Zkoušený roztok (b). 0,240 g se rozpustí v hexanu R a zředí se jím na 100,0 ml.
Porovnávací roztok (a). 5 μl zkoušené látky a 15 μl propofolu nečistoty J CRL se rozpustí v hexanu R a zředí se jím na 50,0 ml.
Porovnávací roztok (b). 1,0 ml propofolu pro test způsobilosti CRL se zředí hexanem R na 10,0 ml.
Porovnávací roztok (c). 1,0 ml zkoušeného roztoku (a) se zředí hexanem R na 100,0 ml. 1,0 ml tohoto roztoku se zředí hexanem R na 10,0 ml.
Porovnávací roztok (d). 0,240 g propofolu CRL se rozpustí v hexanu R a zředí se jím na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,20 m a vnitřního průměru 5 mm naplněné silikagelem pro chromatografii R (5 μm),
- - mobilní fáze, kterou je směs objemových dílů ethanolu R, acetonitrilu R a hexanu R (1,0 + 7,5 + 990); průtoková rychlost je 2,0 ml/min,
- - spektrofotometrického detektoru, 275 nm.
Nastříkne se 10 μl zkoušeného roztoku (b) a 10 μl porovnávacího roztoku (d) a chromatogram se zaznamenává po dobu odpovídající pětinásobku retenčního času propofolu.
Uchovávání
Chráněn před světlem pod inertním plynem.
Nečistoty
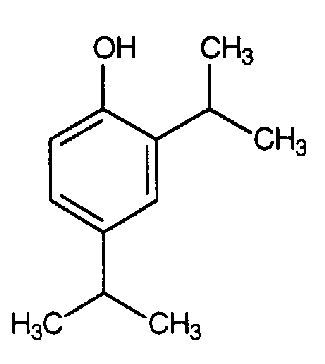
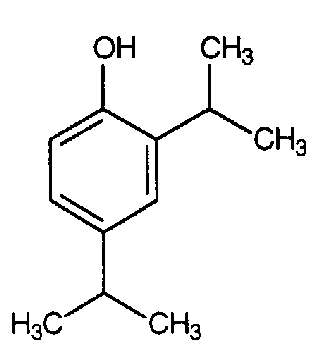
- A. 2,4-diisopropylfenol,
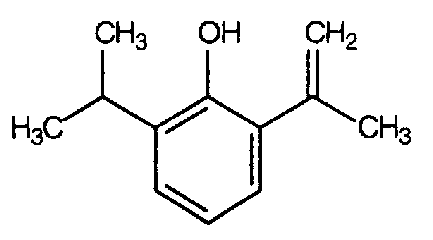
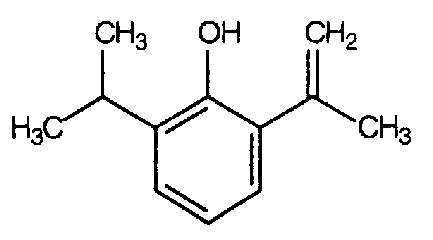
- B. 6-isopropyl-2-(1-methylvinyl)fenol,
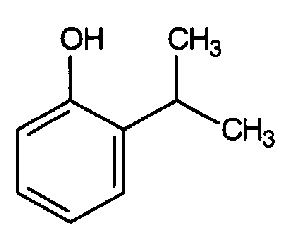
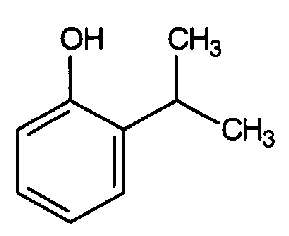
- C. 2-isopropylfenol,
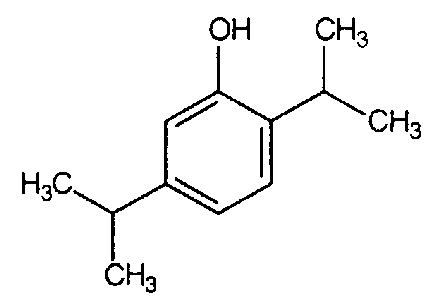
- D. 2,5-diisopropylfenol,
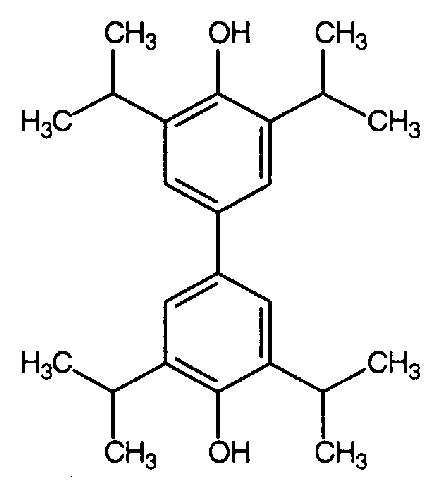
- E. 3,3´,5,5´-tetraisopropylbifenyl-4,4´-diol,
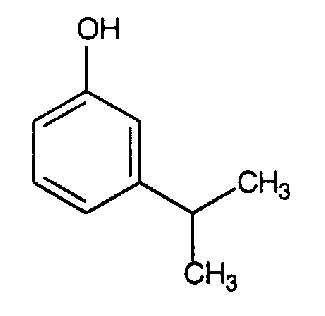
- F. 3-isopropylfenol,
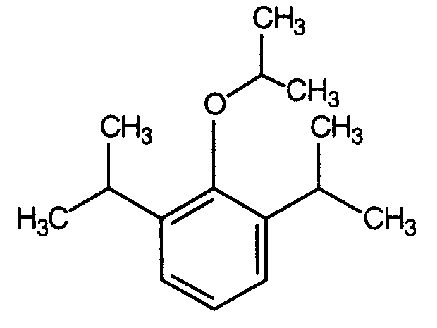
- G. 1,3-diisopropyl-2-isopropoxybenzen,
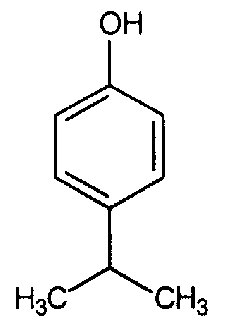
- H. 4-isopropylfenol,
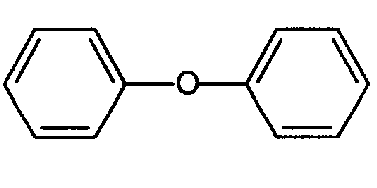
- I. difenylether,
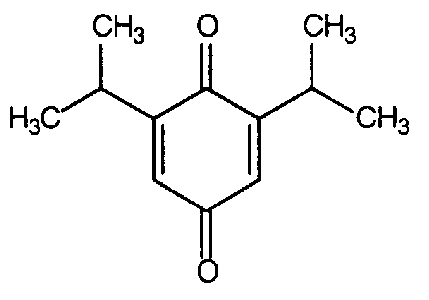
- J. 2,6-diisopropyl-1,4-benzochinon.
- “
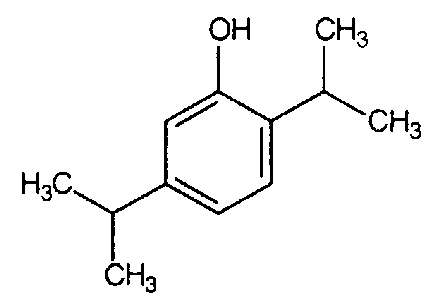
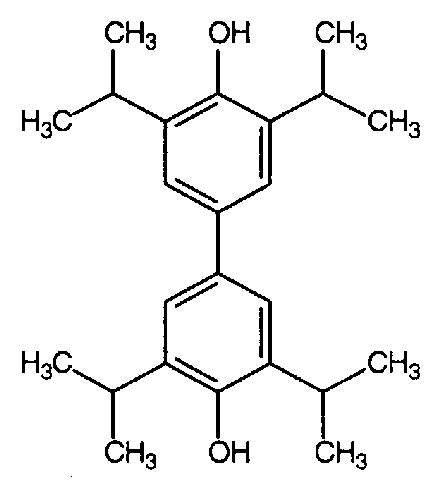
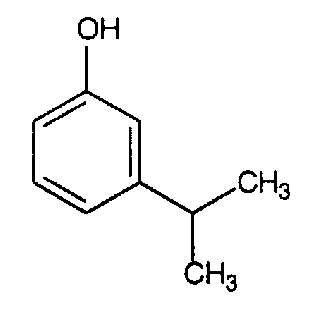
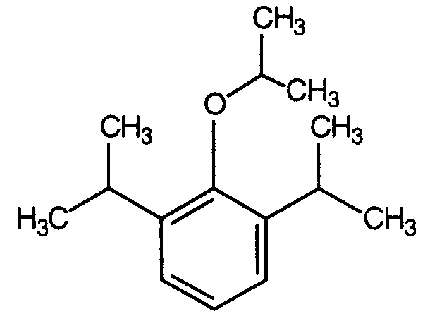
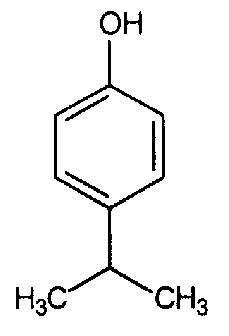
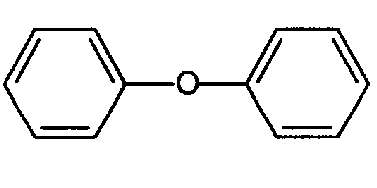
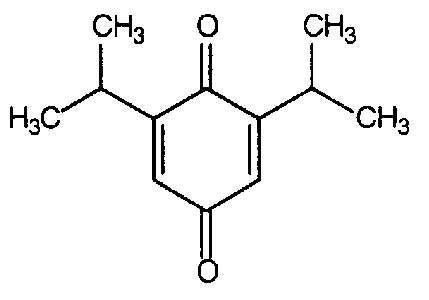
- 163. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Protirelinum zní:
- „
† Protirelinum
Protirelin
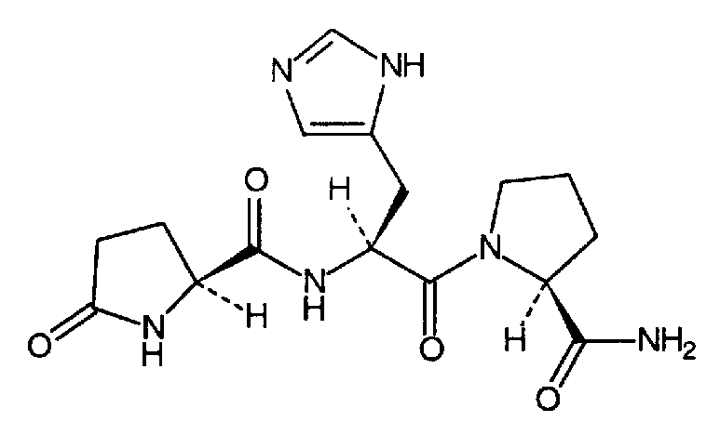
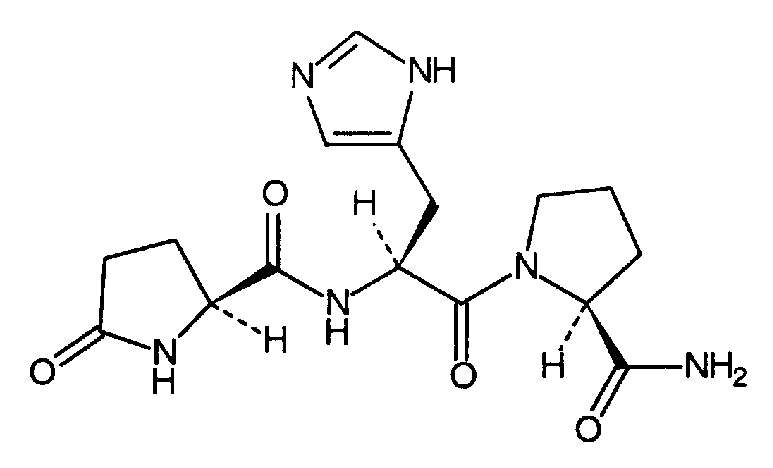
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Procaini benzylpenicillinum monohydricum Monohydrát prokain-benzylpenicilinu Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum, Procainum-penicillinum G, Procaini benzylpenicillinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Propofolum Propofol Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Protirelinum Protirelin C16H22N6O4 Mr 362,39 CAS 24 305-27-9 Je to syntetický tripeptid 5-oxo-L-prolyl-L-histidyl-L-prolinamid, ve kterém je pořadí aminokyselin stejné jako v přírodním neurohormonu hypothalamu, který stimuluje uvolňování a syntézu thyrotropinu. Počítáno na bezvodou a kyseliny octové prostou látku, obsahuje 97,0 % až 102,0 % sloučeniny C16H22N6O4.
Vlastnosti
Bílý nebo žlutobílý hygroskopický prášek. Je velmi snadno rozpustný ve vodě, snadno rozpustný v methanolu.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru protirelinu CRL.
- B. Hodnotí se chromatogramy ze zkoušky Stanovení obsahu. Hlavní pík na chromatogramu zkoušeného roztoku přibližně odpovídá retenčním časem a velikostí hlavnímu píku na chromatogramu porovnávacího roztoku.
Zkoušky na čistotu
Vzhled roztoku. Roztok zkoušené látky (10 g/l) je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž5 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). -62° až -70°, počítáno na bezvodou a kyseliny octové prostou látku. 10 mg zkoušené látky se rozpustí v 1,0 ml vody R.
Příbuzné peptidy. Provede se kapalinová chromatografie (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu.
Zkoušený roztok. 5,0 mg se rozpustí v mobilní fázi A a zředí se jí na 5,0 ml.
Porovnávací roztok (a). Obsah lahvičky D-His-protirelinu CRL se rozpustí ve vhodném objemu mobilní fáze A tak, aby konečná koncentrace tohoto roztoku byla 1 mg/ml. Smíchají se stejné objemové díly tohoto roztoku a zkoušeného roztoku.
Porovnávací roztok (b). 0,2 ml zkoušeného roztoku se zředí mobilní fází A na 10,0 ml.
Nastříkne se 10 μl porovnávacího roztoku (a). Pomocí porovnávacího chromatogramu D-His-protirelinu CRL se identifikují píky D-His-protirelinu a protirelinu. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) je rozlišení mezi pikem protirelinu a pikem D-His-protirelinu nejméně 2,5 a symetrie píku protirelinu je 0,9 až 1,2. Je-li třeba, upraví se počáteční složení mobilní fáze nebo profil gradientu.
Nastříkne se 10 μl porovnávacího roztoku (b). Nastaví se citlivost detektoru tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) byla nejméně 50 % rozsahu stupnice zapisovače.
Nastříkne se 10 μl zkoušeného roztoku a chromatogram se zaznamenává po dobu asi 40 min. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (2 %); součet ploch všech píků, kromě hlavního píku, není větší než 1,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (3 %). Nepřihlíží se k pikům rozpouštědla a k pikům, jejichž plocha je menší než 0,05násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,1 %).
Kyselina octová (2.5.34). Nejvýše 2,0 %.
Zkoušený roztok. 40,0 mg se rozpustí ve směsi objemových dílů mobilní fáze B a mobilní fáze A (5 + 95) a zředí se stejnou směsí rozpouštědel na 10,0 ml.
Voda, semimikrostanovení (2.5.12). Nejvýše 7,0 %; stanoví se s 0,200 g zkoušené látky.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 0,7 m.j. v miligramu.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 5,0 mg se rozpustí v mobilní fázi A a zředí se jí na 5,0 ml.
Porovnávací roztok. Obsah lahvičky protirelinu CRL se zředí mobilní fází A tak, aby konečná koncentrace tohoto roztoku byla 1,0 mg/ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,0 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm) (velikost pórů 12 nm),
- - mobilní fáze při průtokové rychlosti 1 ml/min:
- - mobilní fáze A - je to směs složená z 1900 ml vody R, 100 ml acetonitrilu pro chromatografii R a 2,0 g oktansulfonanu sodného R obsahující 2,5 ml/l tetraethylamoniumhydroxidu RS; pH roztoku se upraví kyselinou fosforečnou R na hodnotu 3,5,
- - mobilní fáze B - je to směs složená z 1700 ml vody R, 300 ml acetonitrilu pro chromatografii R a 2,0 g oktansulfonanu sodného R obsahující 2,5 ml/l tetraethylamoniumhydroxidu RS; pH roztoku se upraví kyselinou fosforečnou R na hodnotu 3,5,
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Procaini benzylpenicillinum monohydricum Monohydrát prokain-benzylpenicilinu Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum, Procainum-penicillinum G, Procaini benzylpenicillinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Propofolum Propofol Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Protirelinum Protirelin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) 0 - 30 74 → 41 26 → 59 30 - 35 41 → 74 59 → 26 35 - 50 74 26 - - spektrofotometrického detektoru, 210 nm.
Kolona se promývá směsí objemových dílů mobilní fáze A a mobilní fáze B (74 + 26).
Nastříkne se 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku a chromatogramy se zaznamenávají po dobu asi 40 min.
Obsah protirelinu (C16H22N6O4) se vypočítá z ploch píků na chromatogramu zkoušeného roztoku a porovnávacího roztoku a deklarovaného obsahu C16H22N6O4 v protirelinu CRL.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem, při teplotě 2 °C až 8 °C. Jestliže je látka sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Separandum.
Označování
V označení na obalu se uvede:
- - hmotnost peptidu v obalu,
- - kde je to vhodné, zda je látka prostá bakteriálních endotoxinů,
- - kde je to vhodné, zda je látka sterilní.
- “
- 164. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Pyridoxini hydrochloridum zní:
- „
† Pyridoxini hydrochloridum
Pyridoxiniumchlorid
Synonyma. Pyridoxolium chloratum, Pyridoxinium chloratum, vitamin B6
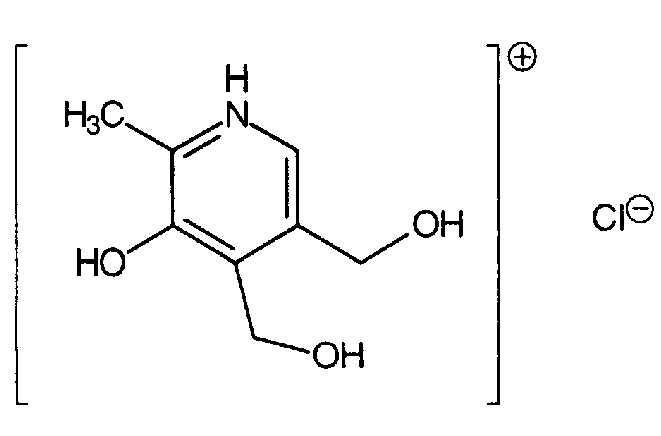
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Procaini benzylpenicillinum monohydricum Monohydrát prokain-benzylpenicilinu Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum, Procainum-penicillinum G, Procaini benzylpenicillinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Propofolum Propofol Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Protirelinum Protirelin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Pyridoxini hydrochloridum Pyridoxiniumchlorid C8H12ClNO3 Mr 205,64 CAS 58-56-0 Je to 3-hydroxy-4,5-bis(hydroxymethyl)-2-methylpyridiniumchlorid1). Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C8H12ClNO3.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je snadno rozpustný ve vodě, těžce rozpustný v lihu 96%.
Taje při asi 205 °C, za rozkladu.
Zkoušky totožnosti
Základní sestava zkoušek: B a D.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. 1,0 ml roztoku S, viz Zkoušky na čistotu, se zředí kyselinou chlorovodíkovou 0,1 mol/l RS na 50,0 ml (roztok a). 1,0 ml roztoku (a) se zředí kyselinou chlorovodíkovou 0,1 mol/l RS na 100 ml. Měří se absorbance tohoto roztoku při 250 nm až 350 nm (2.2.25). Absorpční maximum roztoku je při 288 nm až 296 nm. Specifická absorbance v maximu je 425 až 445. 1,0 ml roztoku (a) se zředí na 100,0 ml roztokem dihydrogenfosforečnanu draselného 0,025 mol/l RS a hydrogenfosforečnanu sodného 0,025 mol/l RS (2.2.3). Tento roztok měřený při 220 nm až 350 nm vykazuje dvě absorpční maxima, při 248 nm až 256 nm a při 320 nm až 327 nm. Specifické absorbance v maximech jsou v rozmezí 175 až 195 a 345 až 365.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky odpovídá spektru pyridoxinium chloridu CRL.
- C. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a).
- D. Roztok S, viz Zkoušky na čistotu, vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztok S. 2,50 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 50,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž7 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 2,4 až 3,0; měří se roztok S.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok (a). 1,0 g se rozpustí ve vodě R a zředí se jí na 10 ml.
Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí vodou R na 10 ml.
Porovnávací roztok (a). 0,10 g pyridoxiniumchloridu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (b). 2,5 ml zkoušeného roztoku (a) se zředí vodou R na 100 ml. 1 ml tohoto roztoku se zředí vodou R na 10 ml.
Na vrstvu se nanese po 2 μl každého roztoku a vyvíjí se v nenasycené komoře směsí objemových dílů amoniaku 26% R, dichlormethanu R, tetrahydrofuranu R a acetonu R (9 + 13 + 13 + 65) po dráze 15 cm. Vrstva se usuší na vzduchu a postříká se roztokem uhličitanu sodného R (50 g/l) ve směsi objemových dílů lihu 96% R a vody R (30 + 70). Po vysušení v proudu vzduchu se vrstva postříká roztokem dichlorchinonchlorimidu R (1 g/l) v lihu 96% R a ihned se pozoruje. Žádná skvrna na chromatogramu zkoušeného roztoku (a), kromě hlavní skvrny, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,25 %). Ke skvrnám na startu se nepřihlíží.
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použije základní roztok olova (1 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,150 g se rozpustí ve směsi 5,0 ml kyseliny chlorovodíkové 0,01 mol/l VS a 50 ml lihu 96% R. Titruje se hydroxidem sodným 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20). Odečte se spotřeba mezi dvěma infexními body.
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 20,56 mg C8H12ClNO3.
Uchovávání
Chráněn před světlem.
Separandum.
- “
- 165. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Riboflavinum doplňuje článek Ricini oleum hydrogenatum, který zní:
- „
Ricini oleum hydrogenatum
Ricinový olej hydrogenovaný
CAS 8001-78-3
Je to olej získaný hydrogenací ricinového oleje panenského (Ricini oleum virginale). Obsahuje převážně triacylglyceroly kyseliny 12-hydroxystearové.
Vlastnosti
Téměř bílý nebo světle žlutý jemný prášek nebo téměř bílá nebo světle žlutá hmota nebo vločky. Je prakticky nerozpustný ve vodě, snadno rozpustný v dichlormethanu, těžce rozpustný v etheru petrolejovém a velmi těžce rozpustný v ethanolu.
Zkoušky totožnosti
- A. Teplota tání (2.2.14). 83 °C až 88 °C.
- B. Zkouška Číslo hydroxylové, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- C. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Číslo kyselosti (2.5.1). Nejvýše 4,0; stanoví se s 10,0 g rozpuštěnými v 75 ml horkého lihu 96% R.
Číslo hydroxylové (2.5.3, Metoda A). 145 až 165; stanoví se s teplým roztokem.
Číslo jodové (2.5.4). Nejvýše 5,0.
Zásadité reagující látky. 1,0 g se rozpustí mírným zahřátím ve směsi 1,5 ml lihu 96% R a 3 ml toluenu R a přidá se 0,05 ml roztoku modři bromfenolové R (0,4 g/l) v lihu 96% R. Ke změně zbarvení indikátoru na žluté se spotřebuje nejvýše 0,2 ml kyseliny chlorovodíkové 0,01 mol/l VS.
Podíl mastných kyselin. Provede se plynová chromatografie (2.2.28).
Zkoušený roztok. 75 mg se naváží do 10ml odstřeďovací zkumavky se šroubovacím uzávěrem a třepáním a mírným zahřátím na 50 °C až 60 °C se rozpustí ve 2 ml terc. butylmethyletheru R1. K ještě teplému roztoku se přidá 1 ml roztoku sodíku R (12 g/l) v methanolu bezvodém R, připraveném s potřebnou opatrností, a nejméně 5 min se intenzivně míchá. Potom se přidá 5 ml vody destilované R, asi 30 s se opět intenzivně míchá a pak se 15 min odstředďuje při 1500 gn. Použije se horní vrstva. Porovnávací roztok. 50 mg methyl 12-hydroxystearatu CRL a 50 mg methylstearatu CRL se rozpustí v 10,0 ml terc. butylmethyletheru R1.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,25 mm s vnitřním povrchem pokrytým makrogolem 20 000 R (tloušťka filmu 0,25 μm),
- - helia pro chromatografii R jako nosného plynu při průtokové rychlosti 0,9 ml/min,
- - plamenoionizačního detektoru,
- - injektorové smyčky (1 : 100).
Teplota kolony se udržuje 55 min na 215 °C, teplota nástřikového prostoru a detektoru se udržuje na 250 °C.
Nastříkne se po 1 μl obou roztoků.
Zkoušku lze hodnotit, jestliže kritéria testu způsobilosti odpovídají stati (2.4.22, Metoda A).
Podíl jednotlivých mastných kyselin v procentech se vypočítá podle vztahu:
v němž značí:
- Ax,s,c - korigovanou plochu píku mastné kyseliny ve zkoušeném roztoku:
Ax,s,c = Ax,s . Rc, - Rc -relativní korekční faktor pro píky methylesteru kyseliny 12-hydroxystearové a methylesteru kyseliny 9,10-dihydroxystearové:
v němž značí:
- Rc - 1 pro píky odpovídající každé ze sledovaných nebo nesledovaných mastných kyselin,
- m1,r - navážku methylesteru kyseliny 12-hydroxystearové v porovnávacím roztoku,
- m2,r - navážka methylstearatu v porovnávacím roztoku,
- A1,r - plochu píku odpovídajícího methylesteru kyseliny 12-hydroxystearové na chromatogramu porovnávacího roztoku,
- A2,r - plochu píku methylstearatu na chromatogramu porovnávacího roztoku,
- Ax,s - plochy píků odpovídajících methylesterům sledovaných i nesledovaných mastných kyselin.
Podíl mastných kyselin je následující:
- - kyselina palmitová: nejvýše 2,0 %,
- - kyselina stearová: 7,0 % až 14,0 %,
- - kyselina arachidová: nejvýše 0,5 %,
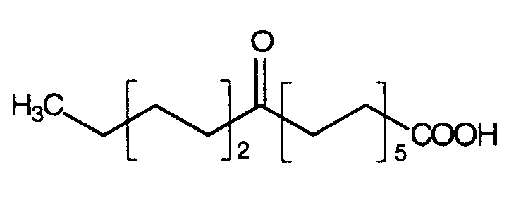
- - kyselina 12-oxostearová (délkou řetězce odpovídá makrogolu 20 000: 22,7): nejvýše 5,0 %,
- - kyselina 12-hydroxystearová (délkou řetězce odpovídá makrogolu 20 000: 23,9): 78,0 % až 91,0 %,
- - kyselina 9,10-dihydroxystearová (délkou řetězce odpovídá makrogolu 20 000: 25,8): 0,3 % až 0,7 %,
- - jakákoliv další mastná kyselina: nejvýše 3,0 %.
Nikl (2.4.27). Nejvýše 1 μg/g.
Uchovávání
V dobře naplněných obalech.
Nečistoty
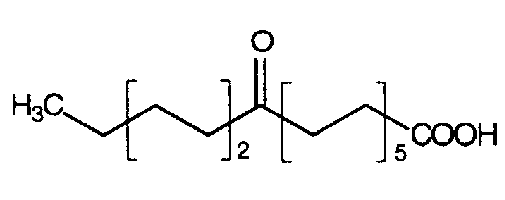
A. kyselina 12-oxostearová.
- “
- 166. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, článek Ricini oleum zní:
- „
Ricini oleum virginale
Ricinový olej panenský
Synonymum. Oleum ricini, Ricini oleum virginum
CAS 8001-79-4
Je to mastný olej získaný lisováním za studena ze semen druhu Ricinus communis L. Může být přidána vhodná antioxidační přísada.
Vlastnosti
Čirá téměř bezbarvá nebo slabě žlutá viskózní hygroskopická kapalina. Je těžce rozpustný v etheru petrolejovém, mísitelný s lihem 96% a s kyselinou octovou ledovou.
Index lomu je asi 1,479 a relativní hustota je asi 0,958.
Zkoušky totožnosti
Základní zkouška: D.
Alternativní sestava zkoušek: A, B a C, viz Obecné zásady (1.2).
- A. Zkouška Optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Zkouška Číslo hydroxylové, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- C. Zkouška Číslo jodové, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Optická otáčivost (2.2.7). +3,5° až +6,0°.
Absorbance (2.2.25). 1,0 g se smíchá s lihem 96% R a zředí se jím na 100,0 ml. Roztok vykazuje maximum při 269 nm. Specifická absorbance v maximu je nejvýše 1,5.
Číslo kyselosti (2.5.1). Nejvýše 2,0; 5,0 g se rozpustí v 25 ml předepsané směsi rozpouštědel.
Číslo hydroxylové (2.5.3, Metoda A). Nejméně 150.
Číslo jodové (2.5.4). 82 až 90.
Číslo peroxidové (2.5.5). Nejvýše 10,0.
Nezmýdelnitelné látky (2.5.7). Nejvýše 0,8 %; stanoví se s 5,0 g zkoušené látky.
Podíl mastných kyselin. Provede se plynová chromatografie (2.2.28).
Zkoušený roztok. 75 mg se naváží do 10ml odstřeďovací zkumavky se šroubovacím uzávěrem a třepáním a mírným zahřátím (50 °C až 60 °C) se rozpustí ve 2 ml terc. butylmethyletheru R1. K ještě teplému roztoku se přidá 1 ml roztoku sodíku R (12 g/l) v methanolu bezvodém R, připraveném s potřebnou opatrností, a nejméně 5 min se intenzivně míchá. Potom se přidá 5 ml vody destilované R, asi 30 s se opět intenzivně míchá a pak se 15 min odstřeďuje při 1500 gn. Použije se horní vrstva.
Porovnávací roztok. 50 mg methylricinoleatu CRL a 50 mg methylstearatu CRL se rozpustí v 10,0 ml terc. butylmethyletheru R1.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,25 mm, jejíž vnitřní povrch je pokryt makrogolem 20 000 R (tloušťka filmu 0,25 μm),
- - helia pro chromatografii R jako nosného plynu při průtokové rychlosti 0,9 ml/min,
- - plamenoionizačního detektoru,
- - injektorové smyčky (1 : 100).
Teplota kolony se udržuje 55 min na 215 °C, teplota nástřikového prostoru a detektoru se udržuje na 250 °C.
Nastříkne se po 1 μl obou roztoků.
Zkoušku lze hodnotit, jestliže kritéria testu způsobilosti odpovídají stati (2.4.22, Metoda A).
Podíl jednotlivých mastných kyselin v procentech se vypočítá podle vztahu:
v němž značí:
- Ax,s,c - korigovanou plochu píku mastné kyseliny ve zkoušeném roztoku:
- Ax,s,c = Ax,s · Rc ,
- Rc - relativní korekční faktor pro píky methylricinoleatu a methylesteru kyseliny 9,10-dihydroxystearové podle vztahu:
v němž značí:
- Rc - 1 pro píky odpovídající každé ze sledovaných nebo nesledovaných mastných kyselin,
- m1,r - navážku methylricinoleatu v porovnávacím roztoku,
- m2,r - navážku methylstearatu v porovnávacím roztoku,
- A1,r - plochu píku odpovídajícího methylricinoleatu na chromatogramu porovnávacího roztoku,
- A2,r - plochu píku methylstearatu na chromatogramu porovnávacího roztoku,
- Ax,s - plochu píků odpovídajících methylesterům sledovaných nebo nesledovaných mastných kyselin.
Podíl mastných kyselin v oleji je následující:
- - kyselina palmitová: nejvýše 2,0 %,
- - kyselina stearová: nejvýše 2,5 %,
- - kyselina olejová a isomery (C18:1 délkou řetězce odpovídá makrogolu 20 000: 18,3): 2,5 % až 6,0 %,
- - kyselina linolová (C18:2 délkou řetězce odpovídá makrogolu 20 000: 18,8): 2,5 % až 7,0 %,
- - kyselina linolenová (C18:3 délkou řetězce odpovídá makrogolu 20 000: 19,2): nejvýše 1,0 %,
- - kyselina ikosenová (C20:1 délkou řetězce odpovídá makrogolu 20 000: 20,2): nejvýše 1,0 %,
- - kyselina ricinolejová (délkou řetězce odpovídá makrogolu 20 000: 23,9): 85,0 % až 92,0 %.
- - kyselina 9,10-dihydroxystearová (délkou řetězce odpovídá makrogolu 20 000: 25,8): 0,3 % až 0,7 %,
- - jakákoliv další mastná kyselina: nejvýše 1,0 %.
Voda, semimikrostanovení (2.5.12). Nejvýše 0,3 %; stanoví se s 5,0 g zkoušené látky.
Uchovávání
Ve zcela naplněných obalech, chráněn před světlem, při teplotě nepřevyšující 25 °C.
Označování
V označení na obalu se uvede název a množství případně přidané antioxidační přísady.
- “
- 167. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Rifamycinum natricum doplňuje článek Risperidonum, který zní:
- „
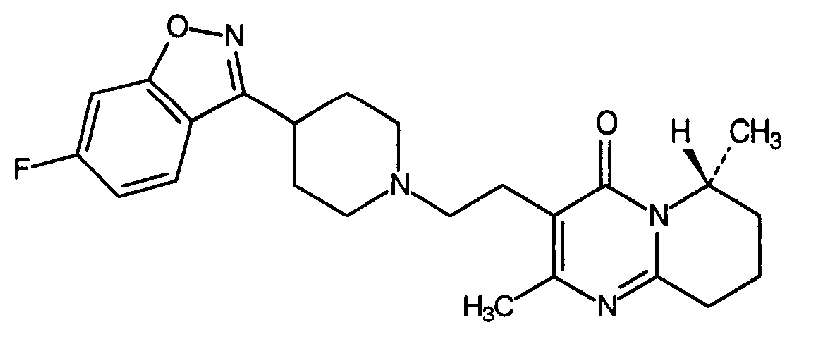
† Risperidonum Obrazek 001
Risperidon
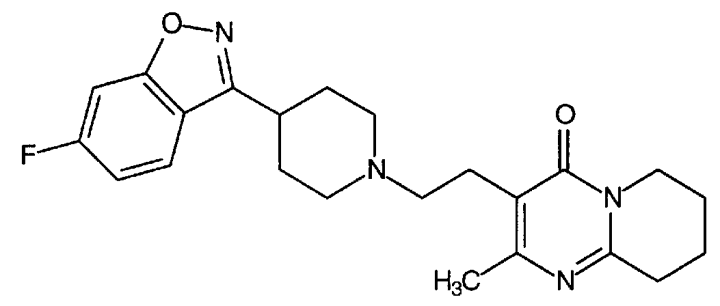
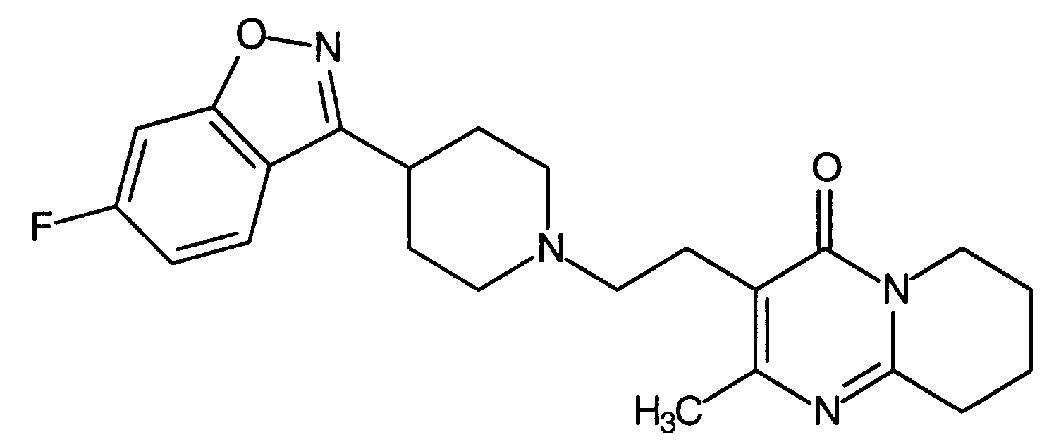
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Procaini benzylpenicillinum monohydricum Monohydrát prokain-benzylpenicilinu Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum, Procainum-penicillinum G, Procaini benzylpenicillinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Propofolum Propofol Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Protirelinum Protirelin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Pyridoxini hydrochloridum Pyridoxiniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Ricini oleum hydrogenatum Ricinový olej hydrogenovaný Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Nečistoty Ricini oleum virginale Ricinový olej panenský Synonymum. Oleum ricini, Ricini oleum virginum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Označování † Risperidonum Obrazek 001 Risperidon C23H27FN4O2 Mr 410,49 CAS 106266-06-2 Je to 3-{2-[4-(6-fIuor-1,2-benzisoxazol-3-yl)piperidin-1-yl]ethyl}-2-methyl-6,7,8,9-tetrahydro-4H-pyrido[1,2-a]pyrimidin-4-on. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C23H27FN4O2.
Vlastnosti
Bílý nebo téměř bílý prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v dichlormethanu, mírně rozpustný v lihu 96 %, rozpouští se ve zředěných kyselinách.
Vykazuje polymorfismus.
Zkouška totožnosti
Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky odpovídá spektru tablety risperidonu CRL. Pokud se získaná spektra liší, rozpustí se odděleně zkoušená látka i referenční látka v malém množství acetonu R, odpaří se do sucha a se získanými zbytky se zaznamenají nová spektra.
Zkoušky na čistotu
Vzhled roztoku. 0,1 g se rozpustí v roztoku kyseliny vinné R (7,5 g/l) a zředí se stejnou kyselinou na 100 ml. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 0,10 g se rozpustí v methanolu R a zředí se jím na 10,0 ml.
Porovnávací roztok (a). 5,0 mg risperidonu CRL a 5,0 mg haloperidolu CRL se rozpustí v methanolu R a zředí se jím na 250,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí methanolem R na 100,0 ml. 5,0 ml tohoto roztoku se zředí methanolem R na 25,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,10 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným deaktivovaným pro chromatografii bazických látek R (3 μm),
- - mobilní fáze s průtokovou rychlostí 1,5 ml/min:
- - mobilní fáze A - roztok octanu amonného R (5 g/l),
- - mobilní fáze B - methanol R,
Stanovení obsahu Uchovávání Nečistoty † Piroxicamum1) Piroxikam Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Plasma humanum ad separationem Lidská plazma pro frakcionaci Výroba Vlastnosti Uchovávání Označování Polysorbatum 60 Polysorbát 60 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Polysorbatum 80 Polysorbát 80 Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Primaquini diphosphas Primachiniumdifosfat Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Procaini benzylpenicillinum monohydricum Monohydrát prokain-benzylpenicilinu Synonyma. Benzylpenicillinum procainum, Benzylpenicillinum procainicum, Procainum-penicillinum G, Procaini benzylpenicillinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Propofolum Propofol Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Protirelinum Protirelin Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Pyridoxini hydrochloridum Pyridoxiniumchlorid Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Ricini oleum hydrogenatum Ricinový olej hydrogenovaný Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Nečistoty Ricini oleum virginale Ricinový olej panenský Synonymum. Oleum ricini, Ricini oleum virginum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání Označování † Risperidonum Obrazek 001 Risperidon Vlastnosti Zkouška totožnosti Zkoušky na čistotu Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) Poznámka 0 - 15 70 → 30 30 → 70 lineární gradient 15 - 20 30 70 izokraticky 20 - 21 30 → 70 70 → 30 přechod na počáteční složení eluentu 21 - 25 70 30 znovuustalování 25 = 0 70 30 znovuspuštění gradientu - - spektrofotometrického detektoru, 260 nm.
Kolona se nejméně 10 min ustaluje promýváním mobilní fází počátečního složení při průtokové rychlosti 1 ml/min.
Nastříkne se 10 μl porovnávacího roztoku (a). Nastaví se citlivost systému tak, aby výška dvou píků na chromatogramu byla nejméně 50 % celé stupnice zapisovače. Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy: risperidonu asi 10,5 min a haloperidolu asi 11 min. Zkoušku lze hodnotit, jestliže je rozlišení mezi píky risperidonu a haloperidolu nejméně 3,0. Je-li třeba, upraví se koncentrace methanolu v mobilní fázi nebo se upraví doba programu pro lineární gradientovou eluci.
Nastříkne se 10 μl methanolu R jako kontrolní tekutiny, 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (b). Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,2 %); součet ploch všech píků, kromě hlavního píku, není větší než 1,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,3 %). Nepřihlíží se k pikům kontrolní tekutiny a k pikům, jejichž plocha je menší než 0,25násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 4 h v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky v platinovém kelímku.
Stanovení obsahu
0,160 g se rozpustí v 70 ml směsi objemových dílů kyseliny octové ledové R a 2-butanonu R (1 + 7) a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 20,53 mg C23H27FN4O2.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
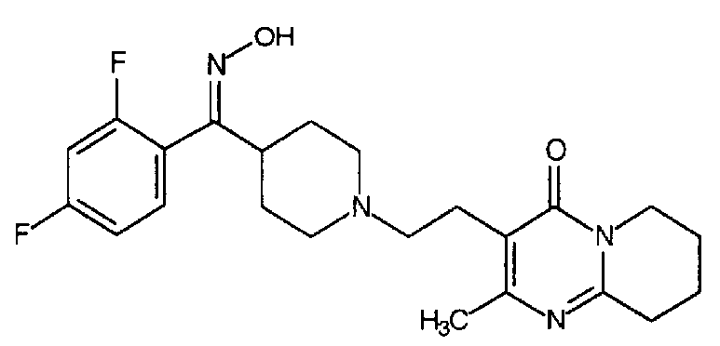
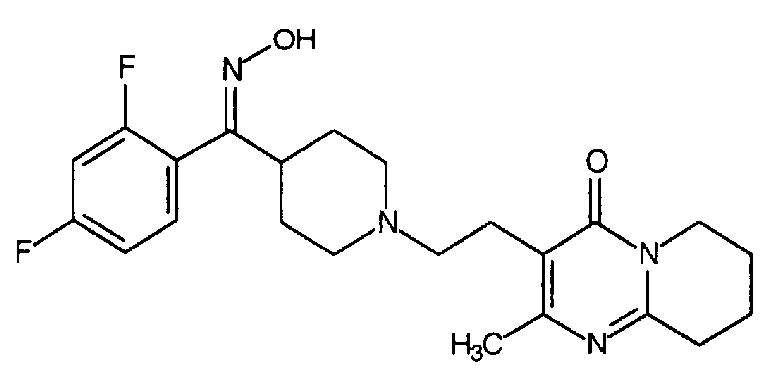
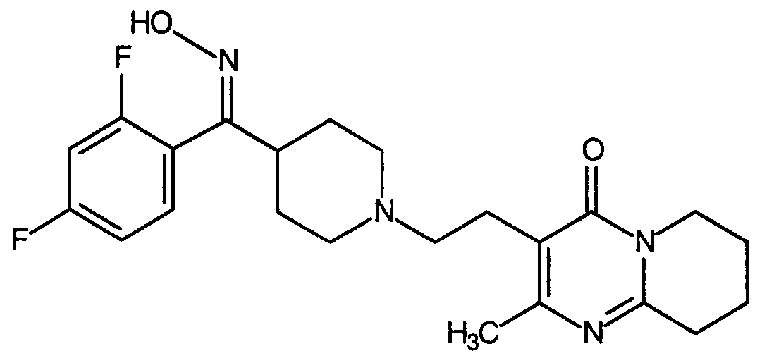
- A. 3-(2-{4-[(E)-(2,4-difluorfenyl)(hydroxyimino)methyl]piperidin-1-yl}ethyl)-2-methyl-6,7,8,9-tetrahydro-4H-pyrido[1,2-a]pyrimidin-4-on,
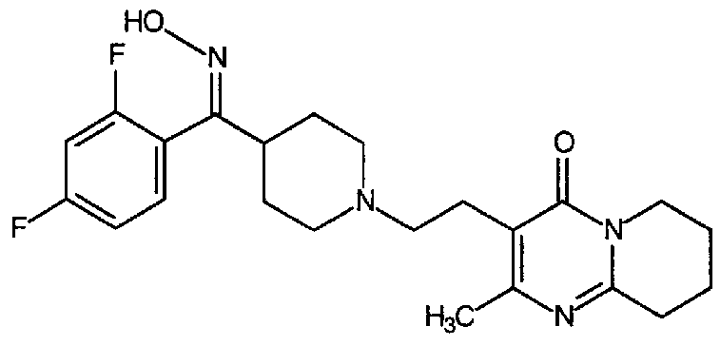
- B. 3-(2-{4-[(Z)-(2,4-difluorfenyl)(hydroxyimino)methyl]piperidin-1-yl}ethyl)-2-methyl-6,7,8,9-tetrahydro-4H-pyrido[1,2-a]pyrimidin-4-on,
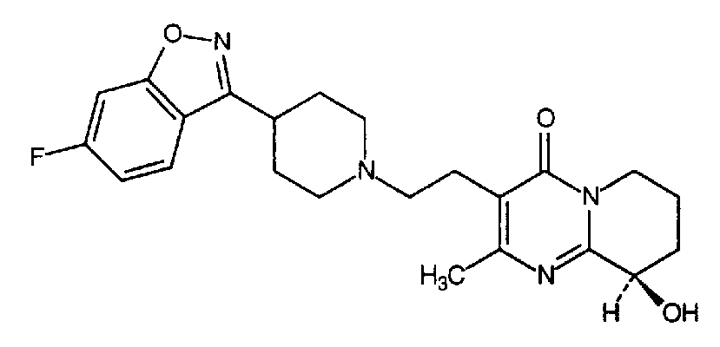 a enantiomer
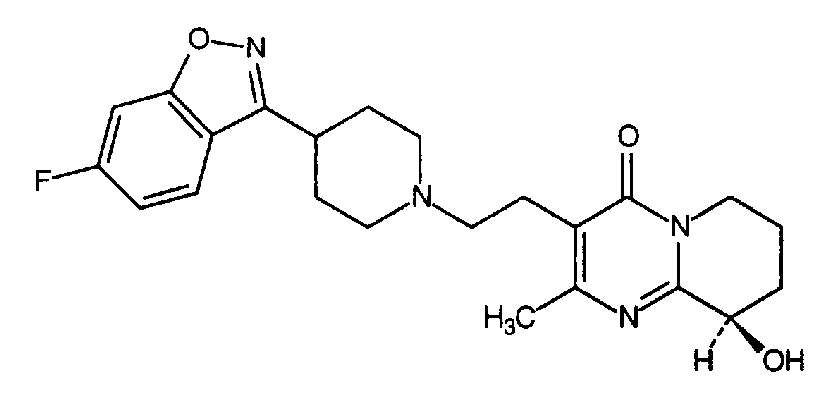
- C. (9RS)-3-{2-[4-(6-fluor-1,2-benzisoxazol-3-yl)piperidin-1-yl]ethyl}-9-hydroxy-2-methyl-6,7,8,9-tetrahydro-4H-pyrido[1,2-a] pyrimidin-4-on,
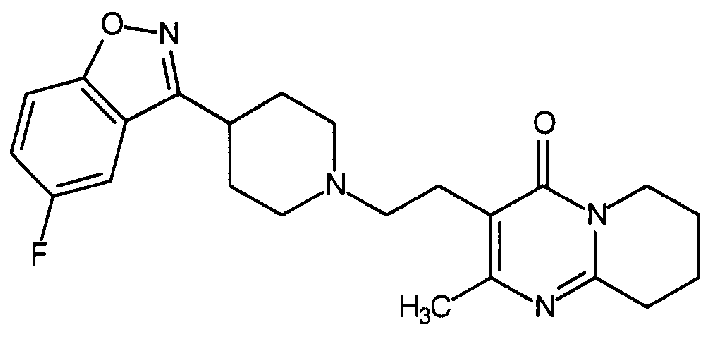
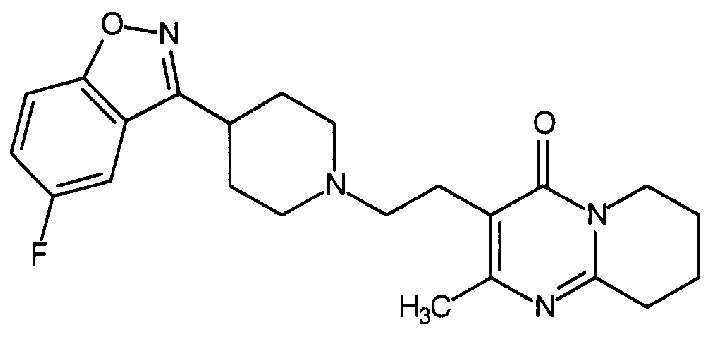
- D. 3-{2-[4-(5-fluor-1,2-benzisoxazol-3-yl)piperidin-1-yl]ethyl}-2-methyl-6,7,8,9-tetrahydro-4H-pyrido[1,2-a] pyrimidin-4-on,
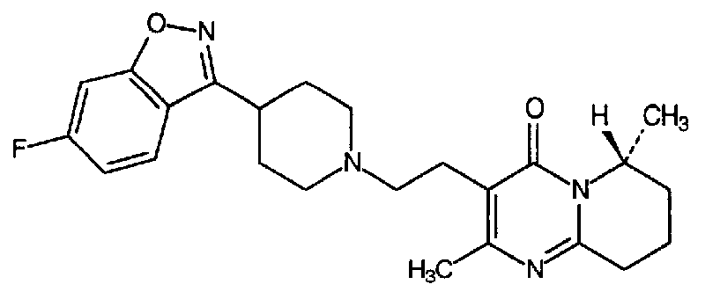 a enantiomer
- E. (6RS)-3-{2-[4-(6-fluor-1,2-benzisoxazol-3-yl)piperidin-1-yl]ethyl}-2,6-dimethyl-6,7,8,9-tetrahydro-4H-pyridol[1,2-a] pyrimidin-4-on.
- “
- 168. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Rosmarini etheroleum doplňuje článek Rosmarini folium, který zní:
- „
Rosmarini folium
Rozmarýnový list
Synonymum. Folium rosmarini
Je to celý nebo řezaný usušený list druhu Rosmarinus officinalis L. Obsahuje nejméně 12 ml silice v 1 kilogramu drogy, počítáno na bezvodou drogu.
Vlastnosti
Droga má výrazný aromatický pach.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. List čárkovitý až čárkovitě kopinatý, 10 mm až 40 mm dlouhý a 2 mm až 4 mm široký, přisedlý, tuhý, s podvinutými okraji. Na svrchní straně tmavě zelený a lysý, na spodní straně šedozelený a plstnatý s výraznou střední žilkou.
- B. Droga se upráškuje (355). Prášek je šedozelený až nažloutle zelený. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: pokožka spodní strany listu z buněk se stěnami přímými nebo vlnitě zprohýbanými, růžencovitě ztlustlými, s četnými diacytickými průduchy (2.8.3); úlomky pokožky horní strany listu z buněk se stěnami přímými, mírně ztlustlými a tečkovanými, pod ní ležící jednovrstevná až vícevrstevná hypodermis z velkých nepravidelných buněk se ztlustlými antiklinálními stěnami; pod hypodermis je jednořadý až dvouřadý palisádový parenchym uspořádaný do tvaru velkého srpku; četné mnohobuněčné, silně rozvětvené krycí chlupy; žláznaté chlupy dvou typů: převažují chlupy s krátkou jednobuněčnou nohou a hlavičkou z osmi paprsčitě uspořádaných buněk, méně četné chlupy mají jednobuněčnou nohu a kulovitou jednobuněčnou nebo dvoubuněčnou hlavičku.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 20 μl silice ze Stanovení obsahu se rozpustí v 1 ml hexanu R.
Porovnávací roztok. 5 mg borneolu R, 5 mg bornylacetatu R a 10 μl cineolu R se rozpustí v 1 ml hexanu R.
Na vrstvu se nanese do pruhů po 10 μl obou roztoků a vyvíjí se směsí objemových dílů ethylacetatu R a toluenu R (5 + 95) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se vanilinem RS, zahřívá se 10 min při 100 °C až 105 °C a do 10 min se pozoruje v denním světle. Na chromatogramu porovnávacího roztoku je v dolní třetině fialově modrá skvrna (borneol), nad ní modrá skvrna (cineol) a ve střední třetině modrošedá skvrna (bornylacetat). Na chromatogramu zkoušeného roztoku jsou tři skvrny odpovídající polohou a zbarvením skvrnám na chromatogramu porovnávacího roztoku. Na chromatogramu zkoušeného roztoku jsou další skvrny: v dolní třetině fialověmodré až fialověšedé, ve střední třetině fialověrůžová a v horní třetině fialověšedá, v blízkosti čela chromatogramu intenzivní fialová.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Nejvýše 5 % stonků a nejvýše 2 % ostatních cizích příměsí.
Voda, stanovení destilací (2.2.13). Nejvýše 10,0 %; použije se práškovaná droga (355).
Celkový popel (2.4.16). Nejvýše 9 %.
Stanovení obsahu
Provede se Stanovení silic v rostlinných drogách (2.8.12). 25,0 g rozdrcené drogy se destiluje 3 h rychlostí 2 ml/min až 3 ml/min v 1000ml baňce se 300 ml vody R jako destilační tekutiny.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
- “
- 169. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Roxithromycinum doplňuje článek Sacchari sphaerae, který zní:
- „
Sacchari sphaerae
Zrněný cukr
Synonymum. Sacchari spheri
Počítáno na vysušený základ, obsahuje nejvýše 92 % sacharosy. Zbytek obsahuje kukuřičný škrob a může také obsahovat škrobové hydrolyzáty a přísady barviv. Průměr cukrových zrn se obvykle pohybuje mezi 200 μm a 2000 μm a horní i dolní meze velikosti cukrových zrn jsou uvedeny v označení na obalu.
Zkoušky totožnosti
- A. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 2 ml roztoku S, viz Zkoušky na čistotu, se smíchají se 3 ml methanolu R a zředí se směsí objemových dílů vody R a methanolu R (2 + 3) na 20 ml.
Porovnávací roztok (a). 10 mg sacharosy CRL se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Porovnávací roztok (b). 10 mg fruktosy CRL, 10 mg glukosy CRL, 10 mg laktosy CRL a 10 mg sacharosy CRL se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Na vrstvu se nanese po 2 μl každého roztoku a nanesené skvrny se důkladně usuší. Vyvíjí se směsí objemových dílů vody R, methanolu R, kyseliny octové bezvodé R a dichlorethanu R (10 + 15 + 25 + 50) po dráze 15 cm. Rozpouštědla mají být odměřena přesně, i malý přebytek vody může způsobit zákal. Vrstva se usuší v proudu teplého vzduchu. Vyvíjení se ihned opakuje v čerstvě připravené směsi rozpouštědel. Vrstva se usuší v proudu teplého vzduchu, rovnoměrně se postříká roztokem thymolu R (5 g/l) ve směsi objemových dílů kyseliny sírové R a lihu 96% R (5 + 95) a zahřívá se 10 min při 130 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou čtyři zřetelně oddělené skvrny.
- B. K vodné řídké kaši nerozpustného podílu získaného při Stanovení obsahu se přidá 0,05 ml jodu RS1; vznikne tmavě modré zbarvení, které zahřátím vymizí.
- C. K 5 ml roztoku S se přidá 0,15 ml čerstvě připraveného síranu měďnatatého RS a 2 ml čerstvě připraveného hydroxidu sodného zředěného RS; roztok je modrý a čirý a zůstane takový i po zahřátí k varu. K horkému roztoku se přidají 4 ml kyseliny chlorovodíkové zředěné RS a 1 min se vaří. Pak se přidají 4 ml hydroxidu sodného zředěného RS; ihned vznikne oranžová sraženina.
Zkoušky na čistotu
Roztok S. Ke 0,5 g se ve 100ml odměrné baňce přidá 80 ml vody R, třepe se do rozpuštění sacharosy. Zředí se vodou R na 100,0 ml. Čirý roztok se získá filtrací pod vakuem.
Jemnost (2.9.12). Nejméně 90 % zrn má velikost v rozmezí uvedém v označení na obalu.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (5 μg/g). K přípravě porovnávacího roztoku se použije 1,0 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 5,0 %; 1,000 g se suší 4 h v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,2 %; stanoví se s 2,00 g zkoušené látky.
Mikrobiální znečištění. Celkový počet živých aerobních mikroorganismů (2.6.12) je nejvýše 103 bakterií a nejvýše 102 hub v gramu, stanoví se počítáním na pevných půdách. Vyhovuje zkoušce na nepřítomnost Escherichia coli a Salmonella (2.6.13).
Stanovení obsahu
Obsah sacharosy
10,000 g rozetřených cukrových zrn se odváží do 100ml dělené baňky a doplní se vodou R na 100,0 ml. Míchá se a dekantuje. Filtruje se pod vakuem (nerozpustný podíl se použije ve zkoušce totožnosti B) do získání čirého roztoku. Měří se úhel optické otáčivosti (2.2.7) a obsah sacharosy v procentech se vypočítá podle vztahu:
v němž značí:
- α - úhel otočení,
- l - délku polarimetrické trubice v decimetrech,
- m - přesnou navážku zkoušené látky v gramech,
- H - ztrátu sušením.
Označování
V označení na obalu se uvedou:
- - horní i dolní meze velikosti zrn,
- - jakékoliv přidané přísady barviv,
- - jakékoliv přidané hydrolyzáty škrobu.
- “
- 170. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Salbutamolum doplňuje článek Salicis cortex, který zní:
- „
Salicis cortex
Vrbová kůra
Synonymum. Cortex Salicis
Je to celá usušená kůra mladých větví, nebo její úlomky, nebo celé usušené kousky letorostů různých druhů rodu Salix, včetně druhů S. purpurea L., S. daphnoides VILL. a S. fragilis L.
Obsahuje nejméně 1,5 % salicylových derivátů, počítáno jako salicin (C13H18O7, Mr 286,3), vztaženo na vysušenou drogu.
Vlastnosti
Droga je zřetelně hořká.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Kůra je 1 mm až 2 mm silná, tvoří ohebné, podlouhlé, žlábkovité nebo ohnuté kousky. Zevní strana hladká nebo jemně podélně vrásčitá, zelenožlutá až hnědošedá. Vnitřní strana hladká nebo jemně podélně rýhovaná a v závislosti na druhu bílá, světle žlutá nebo červenohnědá. Lom v zevní části krátký, ve vnitřní části hrubě vláknitý. Průměr letorostů nepřesahuje 10 mm. Dřevo je bílé nebo světle žluté.
- B. Droga se upráškuje (355). Prášek je světle žlutý, zelenožlutý nebo světle hnědý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: svazky úzkých vláken lýka až asi 600 μm dlouhých, se silně ztlustlými stěnami jsou provázeny průvodními vlákny obsahujícími hranolovité krystaly šťavelanu vápenatého; parenchym kůry z buněk se stěnami ztlustlými, tečkovanými, uzlinovitými, každá z buněk obsahuje velkou drúzu šťavelanu vápenatého; jednořadé dřeňové paprsky; ztlustlé a zkorkovatělé buňky korku. Mohou být přítomné i části nahnědlého kolenchymu pupenů a úlomky zdřevnatělého lýka a cév dřeva letorostů.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok (a). 1,0 g práškované drogy (500) se smíchá s 2 ml methanolu R a zahřívá se 10 min ve vodní lázni při asi 50 °C za častého protřepávání. Po ochlazení se zfiltruje.
Zkoušený roztok (b). K 5,0 ml zkoušeného roztoku (a) se přidá 1,0 ml roztoku uhličitanu sodného bezvodého R (50 g/l) a zahřívá se 10 min ve vodní lázni při asi 60 °C. Je-li třeba, po ochlazení se zfiltruje.
Porovnávací roztok. 2,0 mg salicinu R se rozpustí v 1,0 ml methanolu R.
Na vrstvu se nanese do pruhů po 20 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, methanolu R a ethylacetatu R (8 + 15 + 77) po dráze 15 cm. Vrstva se usuší na vzduchu. Postříká se směsí objemových dílů kyseliny sírové R a methanolu R (5 + 95), zahřívá se 5 min při 100 °C až 105 °C a pozoruje se v denním světle. Na chromatogramu porovnávacího roztoku je ve střední části červenofialová skvrna (salicin). Na chromatogramu zkoušeného roztoku (a) je skvrna odpovídající salicinu slabé až střední intenzity. Na chromatogramu zkoušeného roztoku (b) je skvrna odpovídající salicinu zřetelně intenzivnější a nad ní je jedna (salikortin nebo 2'-O-acetylsalikortin) nebo případně dvě (tremulacin) nevýrazné červenofialové skvrny. Na obou chromatogramech mohou být další modré, žluté nebo hnědé skvrny.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Nejvýše 3 % větviček o průměru větším než 10 mm a nejvýše 2 % ostatních cizích příměsí.
Ztráta sušením (2.2.32). Nejvýše 11 %; 1,000 g práškované drogy (355) se suší 2 h v sušárně při 100 °C až 105 °C.
Celkový popel (2.4.16). Nejvýše 10 %.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29) za použití resorcinolu R jako vnitřního standardu. Roztok vnitřního standardu. 50 mg resorcinolu R se rozpustí v 10 ml methanolu R.
Zkoušený roztok. K 0,5 g práškované drogy (355) se přidá 50 ml methanolu R a zahřívá se 30 min pod zpětným chladičem. Po ochlazení se zfiltruje. Ke zbytku drogy se přidá 50 ml methanolu R a postup se opakuje. Spojené filtráty se odpaří za sníženého tlaku. Zbytek po odpaření se rozpustí v 5,0 ml methanolu R, přidá se 5,0 ml hydroxidu sodného 0,1 mol/l RS a zahřívá se 1 h na vodní lázni pod zpětným chladičem při asi 60 °C za častého protřepávání. Po ochlazení se přidá 0,5 ml kyseliny chlorovodíkové 1 mol/l RS. Roztok se zředí směsí objemových dílů vody R a methanolu R (50 + 50) na 20,0 ml. K 10,0 ml tohoto roztoku se přidá 1,0 ml roztoku vnitřního standardu a zfiltruje se přes membránový filtr.
Porovnávací roztok (a). 18,5 mg salicinu R se rozpustí v 10,0 ml směsi objemových dílů vody R a methanolu R (20 + 80) a přidá se 1,0 ml roztoku vnitřního standardu.
Porovnávací roztok (b). 1,0 mg piceinu R se rozpustí v 1,0 ml porovnávacího roztoku (a).
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,10 m a vnitřního průměru 3 mm nebo 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (3 μm),
- - mobilní fáze, kterou je směs objemových dílů tetrahydrofuranu R a vody R (1,8 + 98,2) obsahující roztok kyseliny fosforečné R 0,5 % (V/V); průtoková rychlost je 1,0 ml/min,
- - spektrofotometrického detektoru, 270 nm,
- - injektorové smyčky.
Nastříkne se 10 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže rozlišení mezi píky salicinu a piceinu a mezi píky piceinu a resorcinolu je nejméně 1,5.
Nastříkne se pětkrát 10 μl porovnávacího roztoku (a).
Nastříkne se třikrát 10 μl zkoušeného roztoku. Chromatogram se zaznamenává po dobu odpovídající čtyřnásobku retenčního času píku salicinu.
Obsah salicylových derivátů celkem v procentech, vyjádřen jako salicin (C13H18O7), se vypočítá ze vztahu:
v němž značí:
- S1 - plochu píku salicinu na chromatogramu zkoušeného roztoku,
- S2 - plochu píku resorcinolu na chromatogramu zkoušeného roztoku,
- S3 - plochu píku salicinu na chromatogramu porovnávacího roztoku (a),
- S4 - plochu píku resorcinolu na chromatogramu porovnávacího roztoku (a),
- m1 - navážku drogy ve zkoušeném roztoku v miligramech,
- m2 - navážku salicinu R v porovnávacím roztoku (a) v miligramech,
- p - obsah salicinu v porovnávací látce v procentech.
Uchovávání
V dobře uzavřených obalech, chráněna před světlem.
Následující chromatogram je uveden pro informaci a netvoří součást požadavků článku
Obr. 1 Vzor chromatogramu salicylových derivátů vrbové kůry s resorcinolem jako vnitřním standardem
- 1 = salicin
- 2 = resorcinol
- “
- 171. V příloze části 6 Speciální část, kapitola 6.1 Léčivé a pomocné látky, se za článek Salviae officinalis folium doplňuje článek Salviae trilobae folium, který zní:
- „
Salviae trilobae folium
Šalvějový list
Synonymum. Folium salviae trilobae
Je to celý nebo řezaný usušený list druhu Salvia fructicosa MILL. (S. triloba L. fil). Neřezaná droga obsahuje nejméně 18 ml silice v 1 kilogramu drogy a řezaná droga obsahuje nejméně 12 ml silice v 1 kilogramu drogy, obojí vztaženo na bezvodou drogu.
Vlastnosti
Droga má po rozetření kořeněný pach po eukalyptové silici.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Čepel listu je asi 8 mm až 50 mm dlouhá a asi 4 mm až 20 mm široká, oválně vejčitá až kopinatá, na obou stranách hustě chlupatá, na okraji nevýrazně jemně vroubkovaná, zvlněná. List na bázi tupý, často nese jeden nebo dva více nebo méně vyvinuté přílistky. List na svrchní straně šedoplstnatý, na spodní straně běloplstnatý, žilnatina nezřetelná. Běloplstnatý řapík má průměr asi 1 mm.