V souladu s § 9 odst. 2 lze tuto přílohu použít pro zdravotnické prostředky třídy IIa s tím, že odchylně od bodu 2. této přílohy a bodů 3.1. a 3.2. přílohy č. X k tomuto nařízení výrobce na základě prohlášení o shodě zajišťuje a prohlašuje, že zdravotnické prostředky třídy IIa jsou vyrobeny ve shodě s technickou dokumentací podle bodu 3. přílohy č. XIII k tomuto nařízení a vyhovují požadavkům, které se na ně vztahují z tohoto nařízení.
Příloha č. XII
k nařízení vlády č. 181/2001 Sb.
POSOUZENÍ SHODY ZA STANOVENÝCH PODMÍNEK VÝROBCEM NEBO DOVOZCEM
1. Posouzení shody za stanovených podmínek výrobcem nebo dovozcem [§ 12 odst. 4 písm. a)zákona] je postup, při kterém výrobce nebo dovozce plnící požadavky podle bodu 2. této přílohy a v případě zdravotnických prostředků uváděných na trh ve sterilním stavu a zdravotnických prostředků s měřicí funkcí plní i požadavky uvedené v bodě 5. této přílohy, posuzuje shodu zdravotnického prostředku s požadavky tohoto nařízení a jestliže zjistil shodu zaručuje a prohlašuje, že zdravotnické prostředky vyhovují ustanovením, která se na ně vztahují z tohoto nařízení.
2. Výrobce nebo dovozce připraví technickou dokumentaci podle bodu 3. této přílohy a zpřístupňuje tuto dokumentaci, včetně prohlášení o shodě, příslušným orgánům státní správy pro kontrolní účely po dobu nejméně 5 let po vyrobení posledního zdravotnického prostředku. Není-li ustanoven ani výrobce ani dovozce, udržuje přístup k technické dokumentaci osoba, která uvedla nebo uvádí v České republice zdravotnický prostředek na trh.
3. Technická dokumentace musí umožnit hodnocení shody zdravotnického prostředku s požadavky tohoto nařízení; tato dokumentace musí obsahovat zejména
3.1. všeobecný popis typu, včetně zamýšlených variant,
3.2. konstrukční výkresy, připravované výrobní technologie a schémata částí, podsestav, popřípadě obvodů,
3.3. popisy a vysvětlení nezbytné k porozumění výše uvedeným výkresům, schématům a funkci zdravotnického prostředku,
3.4. výsledky analýzy rizik a seznam norem,8) které byly úplně nebo částečně použity, a popisy řešení schválených pro splnění základních požadavků, pokud normy8) nebyly použity v plném rozsahu,
3.5. popis použitých metod sterilizace u zdravotnických prostředků uváděných na trh ve sterilním stavu,
3.6. výsledky zejména konstrukčních výpočtů a provedených kontrol; jestliže ke splnění určeného účelu použití má být zdravotnický prostředek spojen s jinými zdravotnickými prostředky, musí být prokázáno, že zdravotnický prostředek vyhovuje základním požadavkům při spojení se zdravotnickým prostředkem nebo zdravotnickými prostředky, který má (mají) charakteristiky specifikované výrobcem nebo dovozcem,
3.7. zkušební zprávy, popřípadě klinické údaje získané podle přílohy č. XVII k tomuto nařízení a
3.8. návod k použití zdravotnického prostředku a návrh označení zdravotnického prostředku ve smyslu § 4 odst. 1.
4. Výrobce nebo dovozce zavede a aktualizuje systematický postup získávání a vyhodnocování informací a zkušeností uživatelů s těmito jím vyrobenými nebo dovezenými zdravotnickými prostředky a v návaznosti na uvedenou činnost provede odpovídající nápravná opatření, zejména oznamovat vznik nežádoucích příhod, jakmile se o nich dozví.
5. U zdravotnických prostředků uváděných na trh ve sterilním stavu a u zdravotnických prostředků třídy I s měřicí funkcí výrobce nebo dovozce dodržuje kromě ustanovení této přílohy i jeden z postupů podle příloh č. VI, VIII nebo X k tomuto nařízení. Použití uvedených příloh a opatření autorizované osoby se omezuje u zdravotnických prostředků
5.1. uváděných na trh ve sterilním stavu pouze na výrobní hlediska, která se dotýkají zajišťování a udržování sterilních podmínek,
5.2. s měřicí funkcí pouze na výrobní hlediska, která souvisejí se shodou těchto prostředků s metrologickými požadavky,
přičemž lze použít ustanovení bodu 6.1. této přílohy.
6. Použití pro prostředky třídy IIa.
6.1. V souladu s § 8 odst. 2 může být tato příloha použita pro zdravotnické prostředky třídy IIa s tím, že při použití této přílohy ve spojení s postupem podle příloh č. VI, VIII nebo X k tomuto nařízení tvoří prohlášení o shodě podle uvedených příloh jediné prohlášení. Prohlášení, které vychází z této přílohy výrobce nebo dovozce zaručuje a prohlašuje, že návrh zdravotnického prostředku vyhovuje ustanovením, která se na něj vztahují z tohoto nařízení.
Příloha č. XIII
k nařízení vlády č. 181/2001 Sb.
ES PROHLAŠOVÁNÍ O SHODĚ
1. ES prohlašování o shodě je postup, kterým výrobce nebo jeho zplnomocněný zástupce plnící požadavky podle bodu 2. a v případě zdravotnických prostředků uváděných na trh ve sterilním stavu a zdravotnických prostředků s měřicí funkcí požadavky podle bodu 5. této přílohy, zaručuje a prohlašuje, že zdravotnické prostředky vyhovují ustanovením, která se na ně vztahují z tohoto nařízení.
2. Výrobce připraví technickou dokumentaci podle bodu 3. této přílohy. Výrobce nebo jeho zplnomocněný zástupce uchovává a zpřístupňuje tuto dokumentaci, včetně prohlášení o shodě, příslušným orgánům státní správy pro kontrolní účely po dobu nejméně 5 let po vyrobení posledního zdravotnického prostředku. Není-li ve státech Evropských společenství ustanoven výrobce ani jeho zplnomocněný zástupce, udržuje přístup k technické dokumentaci osoba, která uvádí zdravotnický prostředek na trh ve státech Evropských společenství.
3. Technická dokumentace musí umožnit hodnocení shody zdravotnického prostředku s požadavky tohoto nařízení; tato dokumentace musí obsahovat zejména náležitosti uvedené v příloze č. XII bodech 3.1. až 3.5. k tomuto nařízení a dále
3.6. výsledky zejména konstrukčních výpočtů a provedených kontrol; jestliže ke splnění určeného účelu použití má být zdravotnický prostředek spojen s jiným zdravotnickým prostředkem musí být prokázáno, že zdravotnický prostředek vyhovuje základním požadavkům při spojení s jiným zdravotnickým prostředkem nebo zdravotnickými prostředky, který má (které mají) charakteristiky specifikované výrobcem,
3.8. označení zdravotnického prostředku ve smyslu § 4 odst. 2 a návod k jeho použití.
4. Výrobce zavede a aktualizuje systematický postup vyhodnocování informací a zkušeností uživatelů s jím vyrobenými zdravotnickými prostředky a v návaznosti na uvedenou činnost provádí odpovídající nápravná opatření, zejména oznamuje vznik nežádoucích příhod, jakmile se o nich dozví.
5. U zdravotnických prostředků uváděných na trh ve sterilním stavu a u zdravotnických prostředků třídy I s měřicí funkcí výrobce dodržuje kromě ustanovení této přílohy i jeden z postupů podle příloh č. VI, VIII nebo X k tomuto nařízení. Použití uvedených příloh a opatření autorizované osoby se omezuje u zdravotnických prostředků
5.1. uváděných na trh ve sterilním stavu pouze na výrobní hlediska, která se dotýkají zajišťování a udržování sterilních podmínek,
5.2. s měřicí funkcí pouze na výrobní hlediska, která souvisejí se shodou těchto prostředků s metrologickými požadavky,
přičemž lze použít ustanovení bodu 6.1. této přílohy.
6. Použití pro prostředky třídy IIa.
6.1. V souladu s § 9 odst. 2 může být tato příloha použita pro zdravotnické prostředky třídy IIa s tím, že při jejím použití ve spojení s postupem podle příloh č. VI, VIII nebo X k tomuto nařízení tvoří prohlášení o shodě podle uvedených příloh jediné prohlášení o shodě. V tomto prohlášení, které vychází z této přílohy, výrobce zaručuje a prohlašuje, že návrh zdravotnického prostředku vyhovuje ustanovením, která se na něj vztahují z tohoto nařízení.
Příloha č. XIV
k nařízení vlády č. 181/2001 Sb.
PROHLÁŠENÍ O ZDRAVOTNICKÝCH PROSTŘEDCÍCH PRO ZVLÁŠTNÍ ÚČELY
1. Posouzení shody zdravotnických prostředků pro zvláštní účely je postup, při kterém výrobce nebo dovozce vyhotoví o zakázkových zdravotnických prostředcích nebo o zdravotnických prostředcích určených pro klinické zkoušky prohlášení, které obsahuje údaje uvedené v bodu 2. této přílohy.
2. Prohlášení uvedené v bodu 1. této přílohy musí obsahovat
2.1. u zakázkových zdravotnických prostředků
2.1.1. údaje umožňující identifikaci příslušného zdravotnického prostředku,
2.1.2. prohlášení, že tento zdravotnický prostředek je určen výlučně pro určitého pacienta spolu s uvedením jeho jména a příjmení,
2.1.3. jméno a příjmení lékaře nebo jiné pověřené osoby, která vypracovala předpis tohoto zdravotnického prostředku a adresu místa, kde poskytuje ambulantní nebo ústavní zdravotní péči; u právnické osoby její název (obchodní firmu), adresu sídla, kde poskytuje ambulantní nebo ústavní zdravotní péči,
2.1.4. jednotlivé charakteristiky tohoto zdravotnického prostředku podle specifikace v příslušném lékařském předpisu,
2.1.5. prohlášení, že tento zdravotnický prostředek vyhovuje základním požadavkům, popřípadě údaje, které z těchto základních požadavků nejsou zcela splněny včetně odůvodnění.
2.2.1. údaje umožňující identifikaci tohoto prostředku,
2.2.2. plán klinických zkoušek obsahující zejména účel, vědecké, technické nebo medicínské důvody, rozsah a počet těchto prostředků zahrnutých do plánu klinických zkoušek,
2.3.3. stanovisko příslušné etické komise včetně podrobných údajů souvisejících s tímto stanoviskem,
2.2.4. jméno a příjmení osoby, která zadává provedení klinické zkoušky34) a jméno a příjmení lékaře nebo jiné pověřené osoby, která prakticky provádí klinickou zkoušku a odpovídá za ně,35)
2.2.5. místo, datum zahájení a plánovaná doba trvání klinických zkoušek,
2.2.6. prohlášení, že příslušný zdravotnický prostředek vyhovuje základním požadavkům, s výjimkou hledisek, které jsou předmětem klinických zkoušek a že s ohledem na tato hlediska byla učiněna předběžná opatření k ochraně zdraví a bezpečnosti pacienta.
3. Výrobce nebo dovozce zpřístupní příslušným úřadům státní správy
3.1. u zakázkového zdravotnického prostředku dokumentaci umožňující porozumět návrhu, výrobě a účinnosti (včetně očekávané účinnosti) tohoto prostředku za účelem zhodnocení jeho shody s požadavky tohoto nařízení; dále výrobce učiní nezbytná opatření, aby jeho výrobní proces produkoval zakázkové zdravotnické prostředky v souladu s dokumentací uvedenou v části věty před středníkem,
3.2. u zdravotnického prostředku určeného ke klinickým zkouškám dokumentaci, která musí obsahovat
3.2.1. všeobecný popis tohoto prostředku,
3.2.2. konstrukční výkresy, předpokládané výrobní technologie, zejména pokud jde o sterilizaci, dále výkresy částí, podsestav a obvodů,
3.2.3. popisy a vysvětlení nezbytné k porozumění výše uvedeným výkresům, schématům a činnosti tohoto prostředku,
3.2.4. výsledky analýzy rizik, seznam částečně nebo plně použitých norem8) a popis řešení přijatých pro splnění základních požadavků, jestliže normy8) nebyly použity,
3.2.5. výsledky konstrukčních výpočtů, provedených kontrol, technických zkoušek, popřípadě dalších opatření;
výrobce učiní nezbytná opatření, aby jeho výrobní proces produkoval zdravotnické prostředky, které odpovídají dokumentaci podle části věty před středníkem. Výrobce nebo dovozce zajistí hodnocení účinnosti těchto opatření, v případě nutnosti pomocí auditu.
4. Výrobce nebo dovozce uchovává pro potřeby příslušných orgánů státní správy informace obsažené v prohlášeních podle této přílohy po dobu nejméně 5 let.
Příloha č. XV
k nařízení vlády č. 181/2001 Sb.
PROHLÁŠENÍ O ZDRAVOTNICKÝCH PROSTŘEDCÍCH PRO ZVLÁŠTNÍ ÚČELY
1. Výrobce nebo jeho zplnomocněný zástupce vyhotoví o zakázkových zdravotnických prostředcích nebo o zdravotnických prostředcích určených pro klinické zkoušky prohlášení.
2. Prohlášení podle bodu 1. této přílohy musí obsahovat náležitosti uvedené v bodu 2. přílohy č. XIV k tomuto nařízení.
3. Výrobce zpřístupňuje příslušným orgánům státní správy dokumentaci týkající se zakázkových zdravotnických prostředků a zdravotnických prostředků určených ke klinickým zkouškám podle přílohy č. XIV bodu 3. k tomuto nařízení; podle téhož ustanovení výrobce učiní nezbytná opatření, aby jeho výrobní proces produkoval zdravotnické prostředky, které odpovídají dokumentaci podle bodů 3.1. a 3.2. přílohy č. XIV k tomuto nařízení a zajistí hodnocení účinnosti těchto opatření, v případě nutnosti pomocí auditu.
4. Výrobce nebo jeho zplnomocněný zástupce uchovává pro potřeby příslušných orgánů státní správy informace obsažené v prohlášeních podle této přílohy po dobu nejméně 5 let.
Příloha č. XVI
k nařízení vlády č. 181/2001 Sb.
KLASIFIKAČNÍ PRAVIDLA
I. VYSVĚTLIVKY
1. Seznam vysvětlivek pro klasifikační pravidla:
1.1. trvání
1.1.1. „trvání přechodné“ znamená nepřetržité použití zdravotnického prostředku po dobu kratší než 60 minut,
1.1.2. „trvání krátkodobé“ znamená nepřetržité použití zdravotnického prostředku po dobu kratší než 30 dnů,
1.1.3. „trvání dlouhodobé“ znamená nepřetržité použití zdravotnického prostředku po dobu delší než 30 dnů,
1.2. invazivní prostředky
1.2.1. „tělní otvor“ znamená přirozený otvor v těle, včetně vnějšího povrchu oční bulvy nebo trvalý, uměle vytvořený otvor,
1.2.2. „invazivní zdravotnický prostředek“ znamená zdravotnický prostředek, který zcela nebo zčásti proniká do těla tělním otvorem nebo povrchem těla,
1.2.3. „chirurgicky invazivní zdravotnický prostředek“ znamená invazivní zdravotnický prostředek, který proniká do těla jeho povrchem pomocí chirurgického zásahu nebo v souvislosti s ním.
Pro účely tohoto nařízení se na zdravotnické prostředky, které nejsou vymezeny podle předchozí věty a které pronikají do těla jinak, než vytvořeným otvorem, pohlíží jako na chirurgické invazivní zdravotnické prostředky,
1.2.4. „implantabilní zdravotnický prostředek“ znamená zdravotnický prostředek, který má být zcela zaveden do lidského těla nebo má nahradit epiteliální povrch nebo povrch oka chirurgickým zákrokem, po němž má zůstat na místě; za implantabilní zdravotnický prostředek se rovněž považuje zdravotnický prostředek, který má být chirurgickým zákrokem částečně zaveden do lidského těla a po zákroku v něm zůstat alespoň 30 dní,
1.3. „chirurgický nástroj pro opakované použití“ znamená nástroj určený k chirurgickému řezání, vrtání, řezání pilkou, škrabání, seškrabávání, svorkování, odtahování, spínání a podobným postupům, který není spojen s aktivním zdravotnickým prostředkem a může být po provedení příslušných postupů znovu použit,
1.4. „aktivní zdravotnický prostředek“ znamená zdravotnický prostředek, jehož činnost závisí na zdroji elektrické nebo jiné energie, která není přímo vytvářena lidským tělem nebo gravitací a který působí prostřednictvím přeměny této energie. Zdravotnické prostředky určené k přenosu energie nebo látek mezi aktivním zdravotnickým prostředkem a pacientem bez jakékoliv významné změny se za aktivní zdravotnický prostředek nepovažují,
1.5. „aktivní terapeutické zařízení“ znamená aktivní zdravotnický prostředek použitý samostatně nebo v kombinaci s dalšími zdravotnickými prostředky k podpoře, změně, náhradě, úpravě nebo obnovení biologických funkcí nebo struktur za účelem léčby nebo zmírnění nemoci, poranění nebo zdravotního postižení,
1.6. „aktivní diagnostický zdravotnický prostředek“ znamená aktivní zdravotnický prostředek použitý samostatně nebo v kombinaci s dalšími zdravotnickými prostředky k dodávání informací pro diagnostikování, monitorování, zjišťování nebo léčbu fyziologických stavů, stavu zdraví, nemocí nebo vrozených vad,
1.7. „centrální oběhový systém“ znamená pro účely tohoto nařízení cévy arteriae pulmonales, aorta ascendens, arteriae coronariae, arteria carotis communis, arteria carotis externa, arteria carotis interna, arteriae cerebrales, truncus brachicephalicus, venae cordis, venae pulmonales, vena cava superior a vena cava inferior,
1.8. „centrální nervový systém“ znamená pro účely tohoto nařízení mozek, mozkové pleny a páteřní míchu.
II. PROVÁDĚCÍ PRAVIDLA
2. Prováděcí pravidla.
2.1. Klasifikační pravidla se řídí určeným účelem použití zdravotnických prostředků.
2.2. Jestliže je zdravotnický prostředek určen k použití v kombinaci s jiným zdravotnickým prostředkem, uplatní se klasifikační pravidla pro každý zdravotnický prostředek samostatně.
Příslušenství se klasifikuje samostatně (odděleně od zdravotnického prostředku, se kterým se používá).
2.3. Programové vybavení, které řídí nebo ovlivňuje použití zdravotnického prostředku, patří do stejné třídy jako tento zdravotnický prostředek.
2.4. Není-li zdravotnický prostředek určen výhradně nebo z principu k použití pro určitou část těla, posuzuje se a je klasifikován podle zásady nejkritičtějšího určeného účelu použití.
2.5. Platí-Ii pro klasifikaci zdravotnického prostředku několik pravidel vycházejících z účinnosti tohoto prostředku a určeného účelu použití, použijí se nejpřísnější pravidla ve vyšší klasifikační třídě.
III. KLASIFIKACE
Pro klasifikaci druhů zdravotnických prostředků se používají dále uvedená pravidla v tomto pořadí:
1. Neinvazivní zdravotnické prostředky.
1.1. Pravidlo 1.
Neinvazivní zdravotnické prostředky patří do třídy I, pokud se na ně nevztahuje některé z dalších pravidel.
1.2. Pravidlo 2.
Neinvazivní zdravotnické prostředky určené pro odvádění nebo shromažďování krve, tělních tekutin nebo tkání, tekutin nebo plynů pro případnou infúzi, podávání nebo zavádění do těla, patří do třídy IIa, jestliže
1.1.2. mohou být připojeny k aktivnímu zdravotnickému prostředku třídy IIa nebo vyšší třídy,
1.2.2. jsou určeny pro odvádění nebo shromažďování krve nebo jiných tělních tekutin nebo pro uchovávání orgánů, částí orgánů nebo tělesných tkání.
Ve všech ostatních případech patří do třídy I.
1.3. Pravidlo 3.
Neinvazivní zdravotnické prostředky určené pro měnění biologického nebo chemického složení krve, jiných tělních tekutin nebo jiných tekutin určených pro infúzi do těla patří do třídy IIb; pokud však léčba spočívá ve filtraci, odstředění či výměně plynu nebo tepla, patří do třídy IIa.
1.4. Pravidlo 4.
Neinvazivní zdravotnické prostředky, které přicházejí do styku s poraněnou kůží patří do
1.4.1. třídy I, jestliže jsou určeny k použití jako mechanická překážka, ke kompresi nebo k absorpci výpotků,
1.4.2. třídy IIb, jestliže jsou určeny z principu k použití u ran, při kterých byla porušena dermis a mohou mít pouze sekundární terapeutický účinek,
1.4.3. třídy IIa v ostatních případech, včetně zdravotnických prostředků z principu určených k ošetření mikroprostředí rány.
2. Invazivní zdravotnické prostředky.
2.1. Pravidlo 5.
Invazivní zdravotnické prostředky, vztahující se k tělním otvorům, které nejsou chirurgicky invazivními zdravotnickými prostředky a nejsou určeny k připojení k aktivnímu zdravotnickému prostředku, patří do
2.1.1. třídy I, jestliže jsou určeny k přechodnému použití,
2.1.2. třídy IIa, jestliže jsou určeny ke krátkodobému použití, s výjimkou použití v ústní dutině až po hltan, ve zvukovodu až po ušní bubínek nebo v nosní dutině, kdy patří do třídy I,
2.1.3. třídy IIb, jestliže jsou určeny k dlouhodobému použití, s výjimkou použití v ústní dutině až po hltan, ve zvukovodu až po ušní bubínek nebo v nosní dutině a není pravděpodobná jejich absorpce sliznicí, kdy patří do třídy IIa. Invazivní zdravotnické prostředky, které se vztahují k tělním otvorům, a které nejsou chirurgicky invazivními zdravotnickými prostředky a jsou určené ke spojení s aktivním zdravotnickým prostředkem třídy IIa nebo vyšší, patří do třídy IIa.
2.2. Pravidlo 6.
Chirurgicky invazivní zdravotnické prostředky pro přechodné použití patří do třídy IIa, jestliže nejsou
2.2.1. specificky určeny pro diagnostikování, monitorování nebo napravování vad srdce nebo centrálního oběhového systému přímým stykem s těmito částmi těla, kdy patří do třídy III,
2.2.2. chirurgickými nástroji pro opakované použití, kdy patří do třídy I,
2.2.3. určeny k dodávání energie ve formě ionizujícího záření, kdy patří do třídy IIb,
2.2.4. určeny k vyvolání biologického účinku nebo k částečné či plné absorpci, kdy patří do třídy IIb,
2.2.5. určeny k podávání léčiv pomocí dávkovacího systému, postupem z hlediska způsobu aplikace potenciálně nebezpečným, kdy patří do třídy IIb.
2.3. Pravidlo 7.
Chirurgicky invazivní zdravotnické prostředky pro krátkodobé použití patří do třídy IIa, jestliže nejsou určeny
2.3.1. specificky pro diagnostikování, monitorování nebo napravování vad srdce nebo centrálního oběhového systému přímým dotykem s těmito částmi těla, kdy patří do třídy III,
2.3.2. specificky pro použití v přímém dotyku s centrálním nervovým systémem, kdy patří do třídy III,
2.3.3. k dodávání energie ve formě ionizujícího záření, kdy patří do třídy IIb,
2.3.4. k vyvolání biologického účinku nebo k částečné či plné absorpci, kdy patří do třídy III,
2.3.5. k uskutečnění chemické změny v těle, s výjimkou zdravotnických prostředků umístěných v zubech, nebo k podávání léčiv, kdy patří do třídy IIb.
2.4. Pravidlo 8.
Implantabilní a dlouhodobě chirurgicky invazivní zdravotnické prostředky patří do třídy IIb, jestliže nejsou určeny k
2.4.1. umístění v zubech, kdy patří do třídy IIa,
2.4.2. použití v přímém dotyku se srdcem, s centrálním oběhovým nebo centrálním nervovým systémem, kdy patří do třídy III,
2.4.3. vyvolání biologického účinku nebo k částečné či plné absorpci, kdy patří do třídy III,
2.4.4. uskutečnění chemické změny v těle s výjimkou zdravotnických prostředků umístěných v zubech, nebo k podávání léčiv, kdy patří do třídy III.
3. Dodatečná pravidla pro aktivní zdravotnické prostředky.
3.1. Pravidlo 9.
3.1.1. Aktivní terapeutické zdravotnické prostředky určené k podávání nebo výměně energie patří do třídy IIa, jestliže nejsou jejich charakteristiky takové, že s přihlédnutím k povaze, hustotě a místu aplikace energie mohou energii do lidského těla nebo z těla předávat nebo vyměňovat potenciálně nebezpečným způsobem, kdy patří do třídy IIb.
3.1.2. Aktivní zdravotnické prostředky určené k řízení nebo monitorování účinnosti aktivních terapeutických zdravotnických prostředků třídy IIb nebo určené přímo k ovlivňování účinnosti takových zdravotnických prostředků patří do třídy IIb.
3.2. Pravidlo 10.
Aktivní zdravotnické prostředky určené pro diagnostiku patří do třídy IIa, jestliže jsou určeny k
3.2.1. podávání energie, která je lidským tělem absorbována, s výjimkou zdravotnických prostředků používaných k osvětlení pacientova těla ve viditelném spektru,
3.2.2. zobrazení in vivo distribuce radiofarmak,
3.2.3. přímé diagnostice nebo monitorování životně důležitých fyziologických procesů, pokud nejsou specificky určeny k monitorování životně důležitých fyziologických parametrů, kde povaha změn je taková, že by mohlo dojít k bezprostřednímu ohrožení pacienta (například změny srdečního výkonu, dýchání, činnosti centrální nervové soustavy), kdy patří do třídy IIb.
Aktivní zdravotnické prostředky určené k emitování ionizujícího záření a určené pro diagnostickou a terapeutickou intervenční radiologii, včetně zdravotnických prostředků, které řídí nebo monitorují takové zdravotnické prostředky či přímo ovlivňují jejich účinnost, patří do třídy IIb.
3.3. Pravidlo 11.
Aktivní zdravotnické prostředky určené k podávání léčiv, tělních tekutin nebo jiných látek do těla nebo odstraňování léčiv, tělních tekutin nebo jiných látek z těla patří do třídy IIa, pokud se tak nečiní způsobem, který je potenciálně nebezpečný s přihlédnutím k povaze používaných látek, částí těla a ke způsobu aplikace, kdy patří do třídy IIb.
3.4. Pravidlo 12.
Ostatní aktivní zdravotnické prostředky patří do třídy I.
4. Zvláštní pravidla.
4.1. Pravidlo 13.
Zdravotnické prostředky obsahující jako integrální část látku, která při samostatném použití může být považována za léčivo a která snadno působí na lidské tělo účinkem doplňujícím účinek zdravotnického prostředku, patří do třídy III.
4.2. Pravidlo 14.
Zdravotnické prostředky používané pro antikoncepci nebo k prevenci přenosu sexuálně přenosných chorob patří do třídy IIb, jestliže nejsou implantabilními nebo dlouhodobě invazivními zdravotnickými prostředky, kdy patří do třídy III.
4.3. Pravidlo 15.
Zdravotnické prostředky specificky určené k použití při dezinfekci, čištění, oplachování, popřípadě hydrataci kontaktních čoček, patří do třídy IIb.
Zdravotnické prostředky specificky určené k použití při dezinfekci zdravotnických prostředků patří do třídy IIa.
Toto pravidlo neplatí pro výrobky určené k fyzickému čištění zdravotnických prostředků, které nejsou kontaktními čočkami.
4.4. Pravidlo 16.
Neaktivní zdravotnické prostředky specificky určené pro záznam diagnostických rentgenových zobrazení patří do třídy IIa.
4.5. Pravidlo 17.
Zdravotnické prostředky vyrobené s použitím zvířecích tkání nebo jejich neživých derivátů patří do třídy III, s výjimkou zdravotnických prostředků, které jsou určeny pouze ke styku s neporušenou kůží.
5. Pravidlo 18.
Odchylně od jiných pravidel patří krevní vaky do třídy IIb.
Příloha č. XVII
k nařízení vlády č. 181/2001 Sb.
BLIŽŠÍ PODROBNOSTI KLINICKÉHO HODNOCENÍ
1. Obecná ustanovení.
1.1. podmínky, práva a povinnosti osoby, která zadává provedení klinického hodnocení a klinického výzkumného pracovníka a dokumentaci klinického hodnocení upravuje zákon o zdravotnických prostředcích.10)
1.2. Potvrzení shody s požadavky, které se týkají charakteristik a účinnosti podle přílohy č. I bodu 1. a 3. k tomuto nařízení za normálních podmínek použití zdravotnického prostředku a hodnocení nežádoucích vedlejších účinků, zejména v případě implantabilních zdravotnických prostředků a zdravotnických prostředků třídy III, vychází z klinických údajů.
2. Klinické zkoušky musí
2.1. být prováděny v souladu s Helsinskou deklarací přijatou 18. Světovým zdravotnickým shromážděním v roce 1964 v Helsinkách ve Finsku, změněnou a doplněnou 29. Světovým lékařským shromážděním v Tokiu v roce 1975, 35. Světovým lékařským shromážděním v Benátkách v roce 1983 a 41. Světovým lékařským shromážděním v Hong Kongu v roce 1989, v Somerset Westu v Jihoafrické republice v roce 1996 a v Edinburgu v roce 2000 a Úmluvou na ochranu lidských práv a důstojnosti lidské bytosti v souvislosti s aplikací biologie a medicíny. Tento požadavek se vztahuje na klinické zkoušky, a to od první úvahy o jejich potřebě a oprávněnosti až po zveřejnění výsledků,
2.2. obsahovat odpovídající počet pozorování, aby byla zaručena vědecká platnost závěrů,
2.3. být provedeny za okolností podobných normálním podmínkám použití zdravotnického prostředku a
2.4. být vyzkoušeny příslušné charakteristiky zdravotnického prostředku a jeho vliv na pacienta.
3. Po ukončení klinického hodnocení se zpracovává závěrečná písemná zpráva; její náležitosti stanoví vyhláška č. 316/2000 Sb., kterou se stanoví náležitosti závěrečné zprávy o provedeném klinickém hodnocení zdravotnického prostředku.
Příloha č. XVIII
k nařízení vlády č. 181/2001 Sb.
ZÁKLADNÍ KRITÉRIA PRO AUTORIZOVANÉ OSOBY
Vedle podmínek uvedených ve zvláštním právním předpisu36) Úřad uděluje autorizaci za předpokladu splnění dalších následujících podmínek a požadavků:
1. autorizovaná osoba a osoby, které jsou členy jejích statutárních či jiných orgánů i zaměstnanci autorizované osoby, kteří jsou zodpovědní za hodnotící a ověřovací činnosti uvedené v přílohách č. II a X k tomuto nařízení (dále jen „hodnocení a ověřování“), nesmějí
1.1. být autorem návrhu zdravotnického prostředku, jeho výrobcem, distributorem ani osobou provádějící údržbu, opravy, seřizování a kontroly zdravotnických prostředků nebo jejich uživatelem těchto prostředků,
1.2. být zplnomocněným zástupcem osoby uvedené v bodu 1,
1.3. podílet se přímo na návrhu, konstrukci, prodeji a udržování zdravotnických prostředků ani zastupovat strany zúčastněné na těchto činnostech;
možnost výměny technických informací mezi výrobcem a autorizovanou osobou není předchozí částí věty dotčena,
2. autorizovaná osoba a její zaměstnanci provádějí hodnocení a ověřování na soudobé úrovni vědy a techniky, s odpovídající odborností, zodpovědností, objektivitou a za okolností, které nemohou ovlivnit jejich úsudek nebo výsledky kontrolní činnosti, zejména které vylučují vliv osob, majících zájem na výsledcích hodnocení a ověřování,
3. autorizovaná osoba
3.1. musí být schopná ověřit požadavky vyplývající z přílohy č. I k tomuto nařízení podle jedné z příloh č. II až X k tomuto nařízení a vykonat další úkoly, pro které byla autorizována nebo může smluvně na svou zodpovědnost sjednat plnění svých úkolů jinou osobou,
3.2. uchovává pro potřebu příslušných úřadů státní správy dokumenty o kvalifikaci sjednané osoby a údaje o její činnosti vykonané podle tohoto nařízení,
3.3. musí mít přístup k materiálnímu a technickému vybavení a být vybavena zkušenostmi a znalostmi tak, aby mohla řádně plnit úkoly požadované pro hodnocení a ověřování,
4. zaměstnanci odpovědní za hodnocení a ověřování v rámci kontrolních postupů musí
4.1. mít odpovídající odbornou praxi pro hodnotící a ověřovací postupy v rámci obsahu a rozsahu udělené autorizace autorizované osoby,
4.2. být obeznámena s kontrolní činností, které provádí a musí mít odpovídající zkušenosti s těmito činnostmi,
4.3. být schopna vypracovat certifikáty nebo ES certifikáty, záznamy a zprávy prokazující, že kontroly byly provedeny,
4.4. zaručovat nestrannost hodnocení a ověřování,
5. odměny zaměstnanců odpovědných za hodnocení a ověřování nesmějí být závislé na počtu provedených kontrol ani na jejich výsledcích,
6. povinnost osob uvedených v návětí v bodu 1. zachovávat mlčenlivost o skutečnostech, o nichž se dozvídají při činnosti autorizované osoby stanoví zvláštní právní předpis,37)
7. povinnost autorizované osoby uzavřít smlouvu o pojištění odpovědnosti za škodu stanoví zvláštní právní předpis.38)
Příloha č. XIX
k nařízení vlády č. 181/2001 Sb.
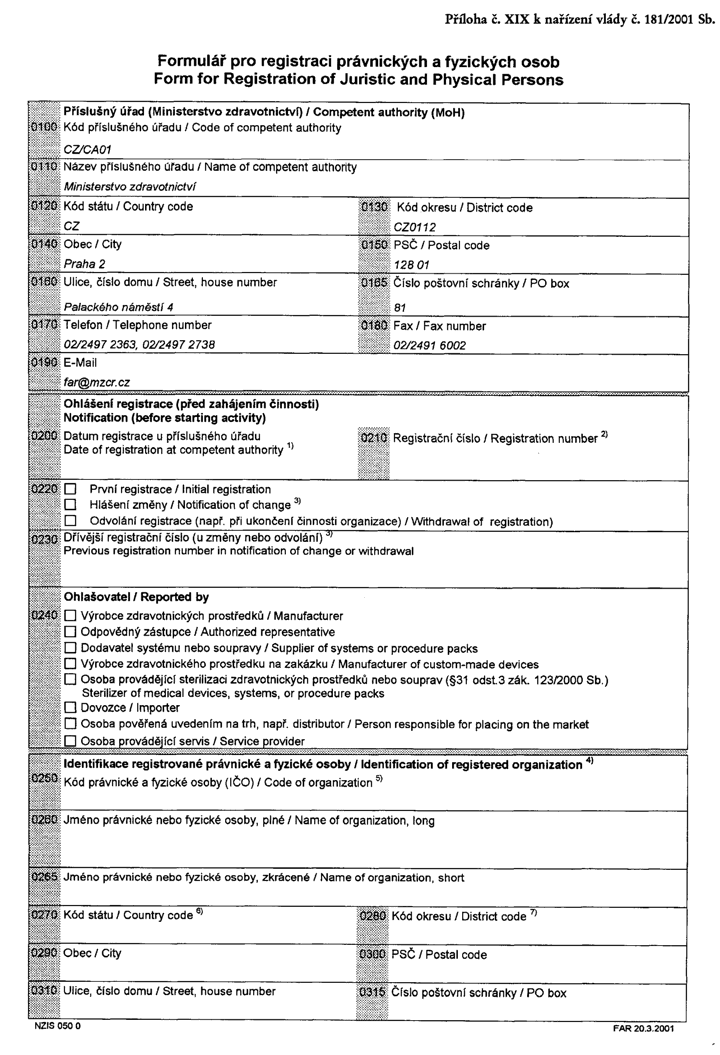
Formulář pro registraci právnických a fyzických osob
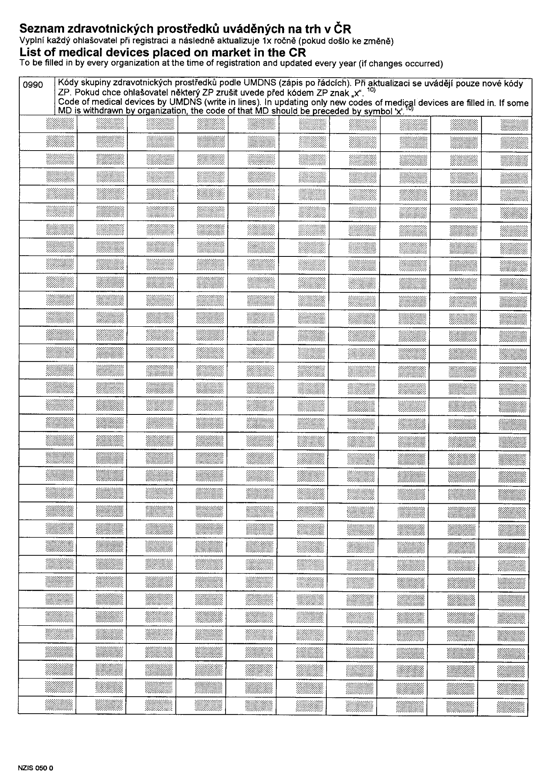
Seznam zdravotnických prostředků uváděných na trh v ČR
Příloha č. XX
k nařízení vlády č. 181/2001 Sb.
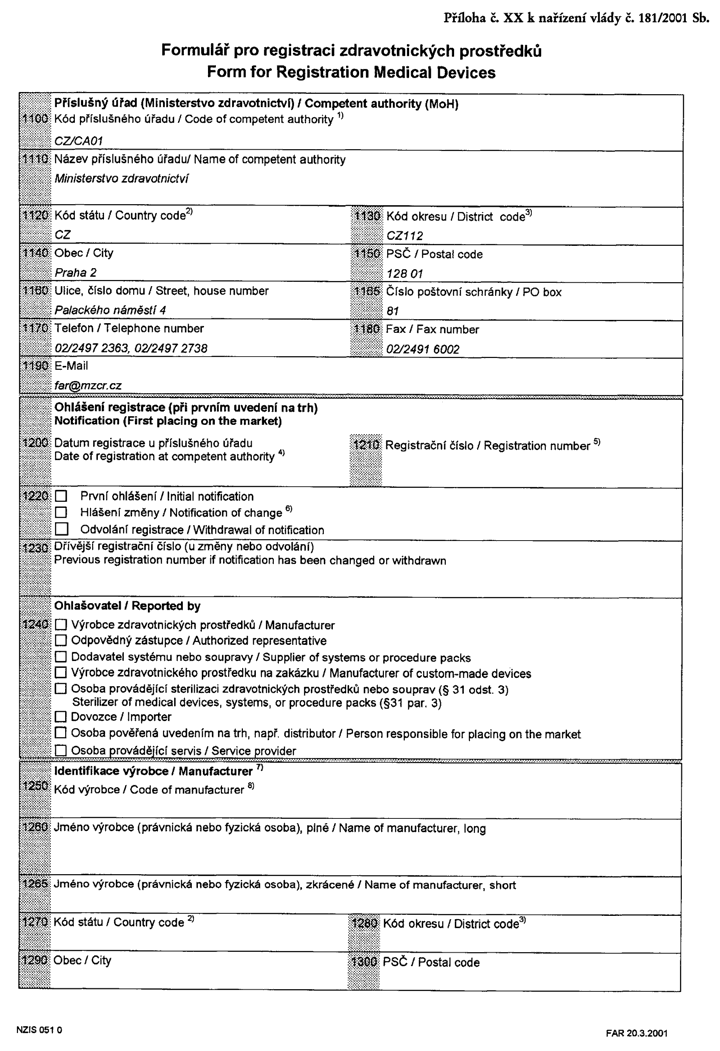
Formulář pro registraci zdravotnických prostředků
Příloha č. XXI
k nařízení vlády č. 181/2001 Sb.
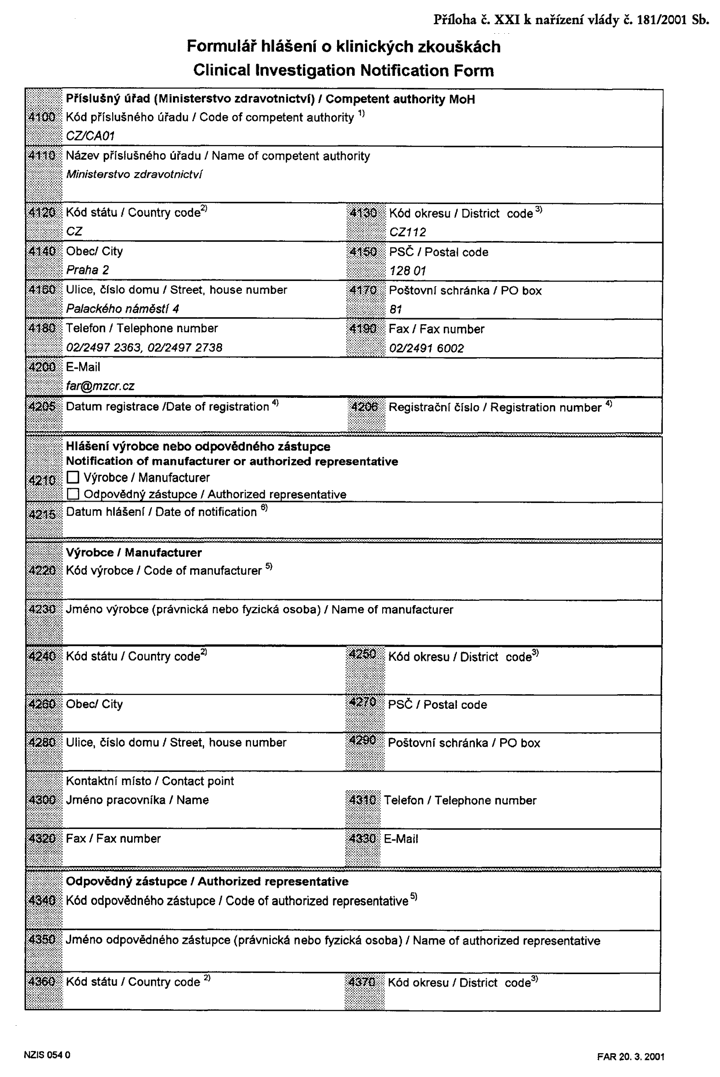
Formulář hlášení o klinických zkouškách
Příloha č. XXII
k nařízení vlády č. 181/2001 Sb.
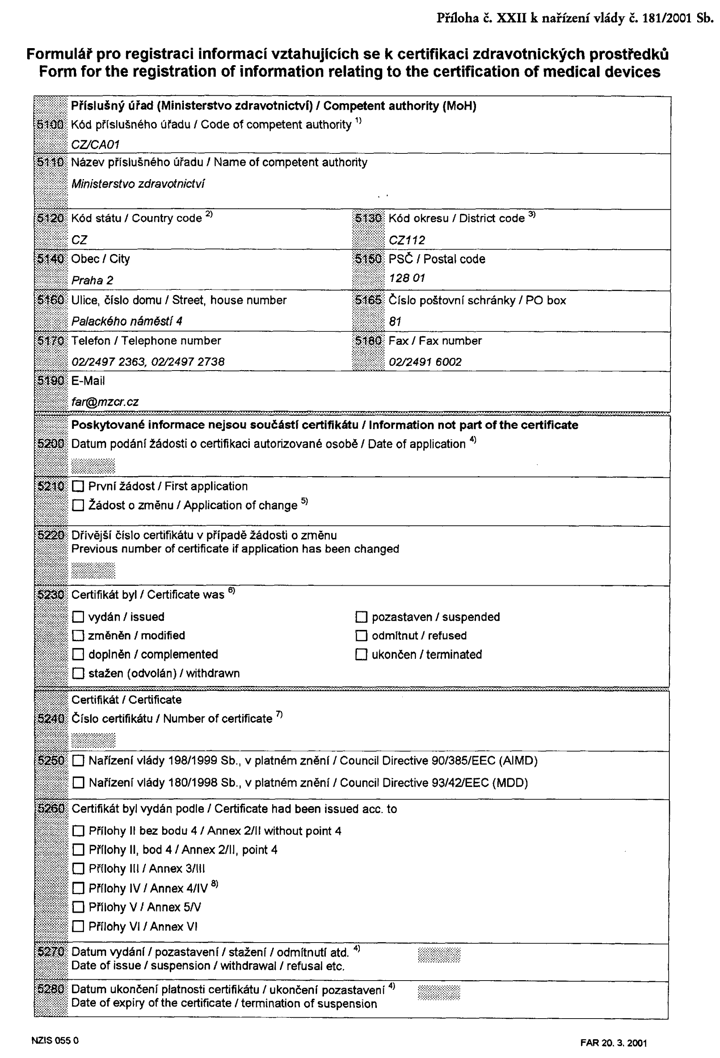
Formulář pro registraci informací vztahujících se k certifikaci zdravotnických prostředků
1) Směrnice Rady 93/42/EHS z 14. června 1993 týkající se zdravotnických prostředků, ve znění směrnice Rady 98/79/ES z 27. října 1998.