| poměr: | 0,1 | 0,2 | 0,6 | 1,0 | 2,0 |
| K: | 0,952 | 0,909 | 0,771 | 0,672 | 0,514 |
Neleží-li hodnoty zjištěné z opakovaných odečtů na křivce zjištěné pro zvyšující se teplotu, může to být způsobeno jednou z těchto příčin:
- 1. Vzorek stále obsahuje vzduch (např. u vysoce viskózních materiálů) nebo obsahuje látky s nízkým bodem varu, které jsou při zahřátí uvolňovány a které lze odstranit odsátím po předchozím podchlazení.
- 2. Teplota podchlazení není dostatečně nízká. V tomto případě se použije jako chladicí médium tekutý dusík.
- Pokud nastane případ 1 nebo 2, musí se měření opakovat.
- 3. V látce probíhá ve vyšetřovaném teplotním rozsahu chemická reakce (např. rozklad, polymerace).
- IV.1.6.3 Isoteniskop
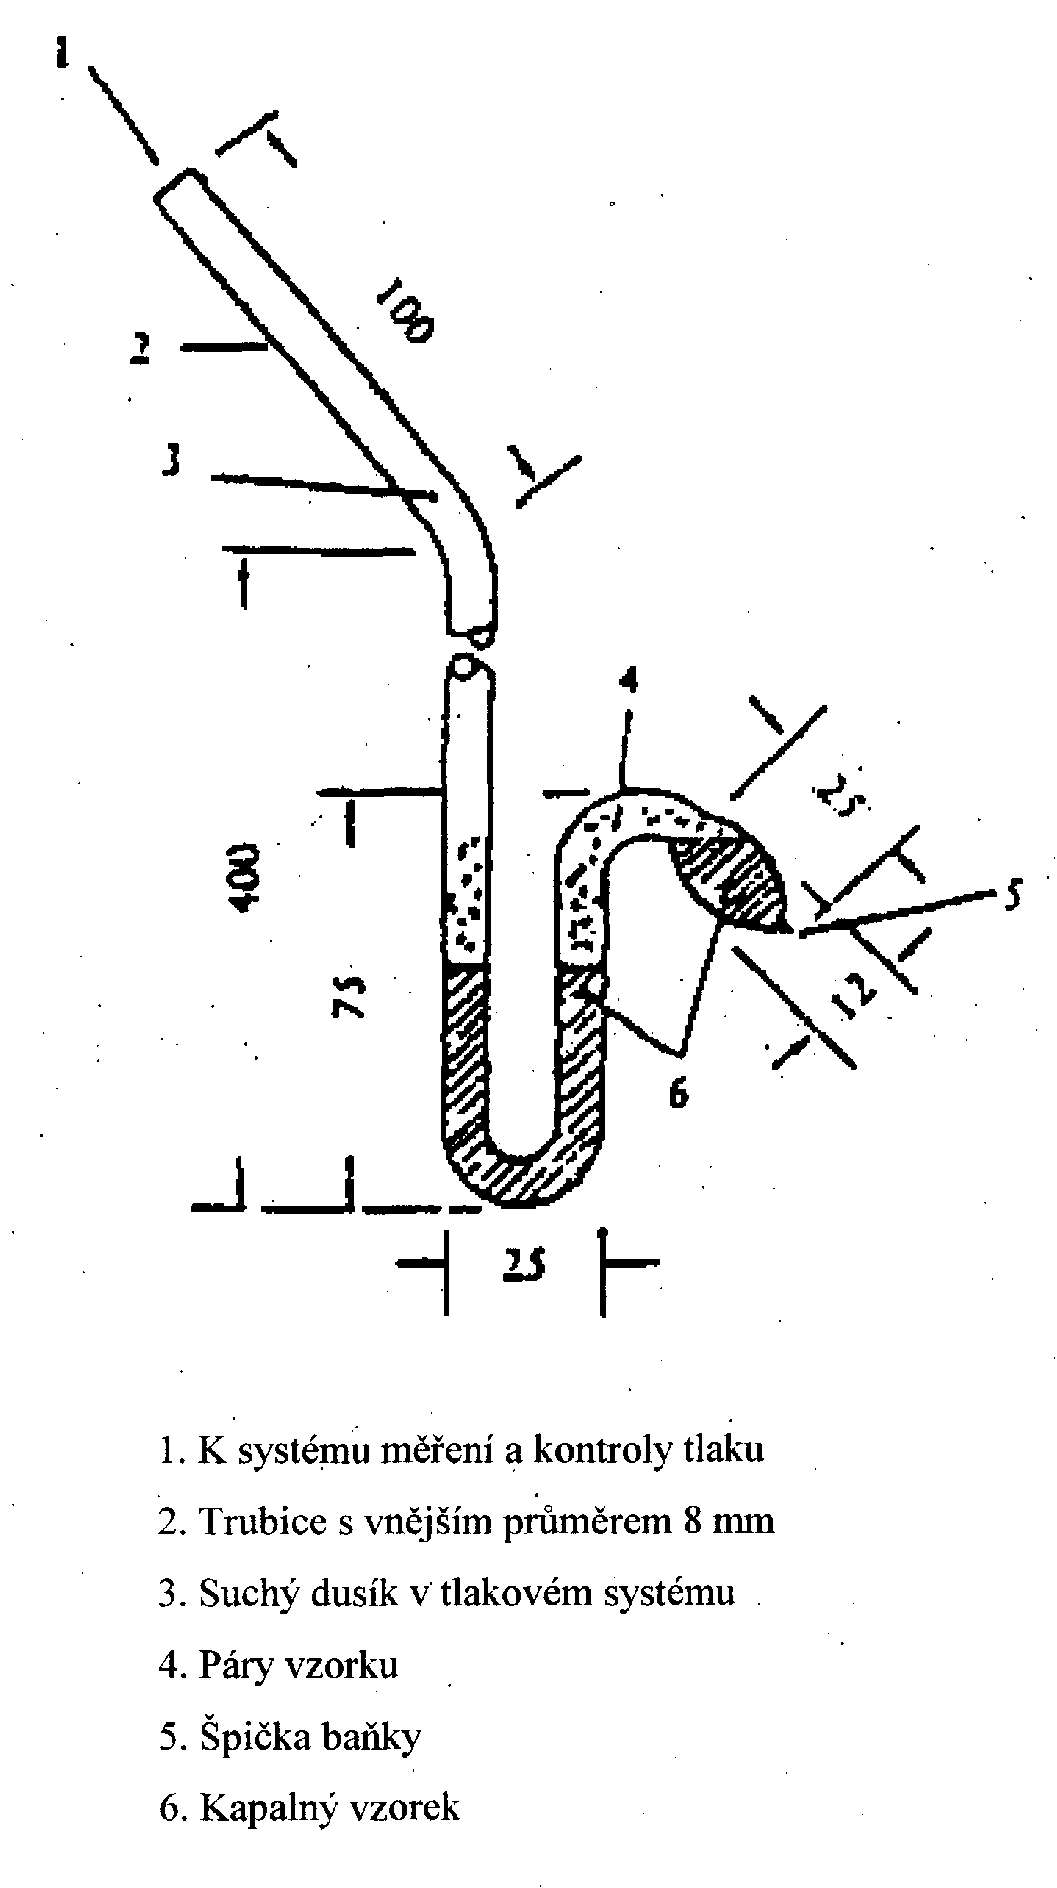
Úplný popis této metody je uveden v literatuře (7). Princip měřicího zařízení je znázorněn na obrázku 3. Podobně jako statická metoda popsaná v bodě 1.6.2 je isoteniskop vhodný k vyšetřování tuhých látek i kapalin.
V případě kapalin slouží látka samotná jako indikační sloupec v pomocném manometru. Do isoteniskopu se odměří množství kapaliny postačující k naplnění baňky a krátkého ramene manometru. Isoteniskop se připojí k vakuovému systému, evakuuje se a poté se naplní dusíkem. Evakuace a výplach systému se opakuje dvakrát, aby se odstranil veškerý zbytkový kyslík. Naplněný isoteniskop se umístí do horizontální polohy, aby se vzorek rozprostřel v baňce a v U-části manometru do tenké vrstvy. Tlak v systému se sníží na 133 Pa a vzorek se opatrně zahřeje právě k varu (odstranění rozpuštěných plynů). Poté se isoteniskop vrátí do původní polohy tak, aby se vzorek vrátil do baňky a krátkého ramene manometru, takže oba díly jsou zcela naplněny kapalinou. Tlak se udržuje jako při odplyňování; špička baňky se zahřívá malým plamenem, dokud uvolněná pára neexpanduje natolik, že přetlačí část vzorku z horní části baňky a ramene manometru do manometrické části isoteniskopu, přičemž se vytvoří prostor bez dusíku, naplněný výhradně parami.
Isoteniskop se poté vloží do lázně se stálou teplotou a tlak dusíku se upraví tak, aby se rovnal tlaku vzorku. Rovnovážný tlak je udáván manometrickou částí isoteniskopu. V rovnováze se rovná tlak dusíku tenzi par látky.
U tuhých látek se v závislosti na oblasti tlaku a teploty používají manometrické kapaliny uvedené v bodě 1.6.2.1. Odplyněná manometrická kapalina se naplní do rozšířené části dlouhého ramene isoteniskopu. Poté se vyšetřovaná látka naplní do baňky a odplyní se při zvýšené teplotě. Isoteniskop se poté nakloní, aby manometrická kapalina natekla do U-trubice. Měření závislosti tlaku par na teplotě se provede jako v bodě 1.6.2.
- IV.1.6.4 Efusní metoda: Váhy pro měření tlaku par
- IV.1.6.4.1 Aparatura
- V literatuře jsou popsána různá provedení aparatury (1). Aparatura popsaná zde slouží ke znázornění použitého obecného principu (obrázek 4). Na obrázku 4 jsou znázorněny hlavní části aparatury složené z vysokovakuové komory z korozivzdorné oceli nebo ze skla, z vývěvy a měřiče vakua a z vestavěného zařízení pro měření tlaku par pomocí vah. V aparatuře jsou vestavěny následující díly:
- — odpařovací pícka s přírubou a otočnou průchodkou. Odpařovací pícku tvoří válcová nádoba vyrobená např. z mědi nebo z chemicky odolné slitiny s dobrou tepelnou vodivostí. Rovněž lze použít skleněnou nádobu opatřenou měděným pláštěm. Pícka má průměr přibližně 3 až 5 cm a je 2 až 5 cm vysoká. Je opatřena jedním až třemi otvory různé velikosti pro průchod par. Pícka je vyhřívána buď podstavenou vyhřívací destičkou nebo topnou spirálou v plášti. Aby nedošlo k rozptylování tepla do základní desky, je spojení vyhřívací destičky se základní realizováno deskou přes materiál s nízkou tepelnou vodivostí (stříbroniklová nebo chromniklová ocel); je-li např. použita pícka s několika průchody, je izolace tvořena stříbroniklovými trubicemi připojenými k rotující ose pícky. Toto uspořádání je výhodné, neboť umožňuje zavedení měděné tyče. Je tím umožněno chlazení z vnějšku chladicí lázní,
- — je-li měděné víko pícky opatřeno třemi otvory různého průměru, jejichž poloha je posunuta vůči sobě o 90°, pokrývá měření široký rozsah tlaků par (otvory o průměru 0,30 až 4,50 mm). Široké otvory se použijí při nízkých tlacích par a naopak. Otáčením pícky se žádaný otvor nebo mezipoloha nastaví do směru toku páry (v ose se nachází otvor pícky – clona – miska vah) a proud molekul se propustí nebo odkloní otvorem pícky na misku vah. Pro měření teploty látky se na vhodné místo umístí termočlánek nebo odporový teploměr,
- — nad clonou je miska velmi citlivých mikrovah (viz níže). Miska vah má průměr přibližně 30 mm. Vhodným materiálem je pozlacený hliník,
- — miska vah je obklopena válcovitým chladicím blokem z mosazi nebo mědi. Otvory v bloku jsou přizpůsobeny typu raménka podle typu vah a otvor ve cloně musí umožnit průchod proudu molekul a současně musí zajišťovat úplné zkapalnění par na misce. Odvod tepla směrem ven je zajištěn např. měděnou tyčí připojenou k chladicímu bloku. Tyč prochází základní deskou a je od ní tepelně izolována např. trubicí z chromniklové oceli. Tyč je ponořena do Dewarovy nádoby s kapalným dusíkem umístěné pod základní deskou a/nebo se zajistí cirkulace kapalného dusíku přímo provrtanou tyčí. Chladicí blok je tak udržován při teplotě –120 °C. Miska vah je chlazena výhradně vyzařováním, které pro vyšetřovanou oblast tlaku postačuje (zahájení chlazení přibližně 1 h před začátkem měření),
- — váha je umístěna nad chladicím blokem. Vhodné váhy jsou např. vysoce citlivé dvojramenné elektronické mikrováhy nebo vysoce citlivý přístroj s pohyblivou cívkou (viz Pokyny OECD pro zkoušení 104, vydání 12. 5. 1981),
- — v základní desce jsou také elektrické zásuvky pro připojení termočlánků (nebo odporových teploměrů) a topných spirál,
- — vakuum se vytváří v nádobě pomocí středněvakuové nebo vysokovakuové pumpy (požadované vakuum přibližně 1 až 2·10–3 Pa, kterého se dosáhne po dvouhodinovém odsávání). Tlak se sleduje vhodným ionizačním manometrem.
- V literatuře jsou popsána různá provedení aparatury (1). Aparatura popsaná zde slouží ke znázornění použitého obecného principu (obrázek 4). Na obrázku 4 jsou znázorněny hlavní části aparatury složené z vysokovakuové komory z korozivzdorné oceli nebo ze skla, z vývěvy a měřiče vakua a z vestavěného zařízení pro měření tlaku par pomocí vah. V aparatuře jsou vestavěny následující díly:
- IV.1.6.4.2 Postup měření
Nádoba se naplní zkušební látkou a uzavře se víčkem. Clona a chladicí blok jsou vysunuty proti pícce. Aparatura se uzavře a spustí se vývěvy. Před zahájením měření by měl být tlak asi 10–4 Pa. Od 10–2 Pa je třeba začít s chlazením chladicího bloku.
Po dosažení potřebného vakua se zahájí řada kalibračních měření při nejnižší požadované teplotě. Otevře se odpovídající otvor ve víku, proud páry projde clonou umístěnou nad ním a dopadne na ochlazovanou misku vah. Miska vah musí být dostatečně velká, aby zajistila zachycení veškeré páry procházející clonou. Hybnost proudu par působí jako síla proti misce vah a molekuly se srážejí na jejím studeném povrchu.
- Hybnost a současná kondenzace vytvářejí signál v zapisovači. Vyhodnocení signálu poskytuje dva druhy informací:
- 1. V popsaném zařízení je tlak par určen přímo z působení na misku vah (k tomu není třeba znát molekulovou hmotnost (2)). Při vyhodnocení odečtu musí být vzaty v úvahu geometrické faktory, jako jsou otvor v pícce a úhel molekulárního proudu.
- 2. Současně může být měřeno množství kondenzátu, z čehož může být vypočtena rychlost vypařování. Tlak par může být také vypočítán z rychlosti vypařování a z molekulové hmotnosti pomocí Hertzovy rovnice (2).
- kde
- G = rychlost vypařování (kg·s–1·m–2),
- M = molekulová hmotnost (g·mol–1),
- T = termodynamická teplota (K),
- R = univerzální molární plynová konstanta (J·mol–1·K–1),
- p = tlak páry (Pa).
- kde
Poté, co je dosaženo potřebného vakua, začíná série měření při nejnižší možné teplotě.
Pro další měření se teplota zvyšuje v malých intervalech, dokud se nedosáhne její nejvyšší požadované hodnoty. Vzorek se poté znovu ochladí a je možné zaznamenat druhou křivku tlaku par. Jestliže se při druhém opakování nepotvrdí výsledek prvního měření, je možné, že se látka v dané teplotní oblasti měření rozkládá.
- Hybnost a současná kondenzace vytvářejí signál v zapisovači. Vyhodnocení signálu poskytuje dva druhy informací:
- IV.1.6.4.1 Aparatura
- IV.1.6.5 Efusní metoda: Měření hmotnostního úbytku
- IV.1.6.5.1 Aparatura
- Zařízení se skládá z následujících částí:
- — blok, ve kterém jsou umístěny efusní komůrky, s možností termostatování a evakuace,
- — vysokovakuová vývěva (např. difusní vývěva nebo turbomolekulární vývěva) a podtlakové měřidlo,
- — zařízení pro zachycování par se zkapalněným dusíkem nebo suchým ledem.
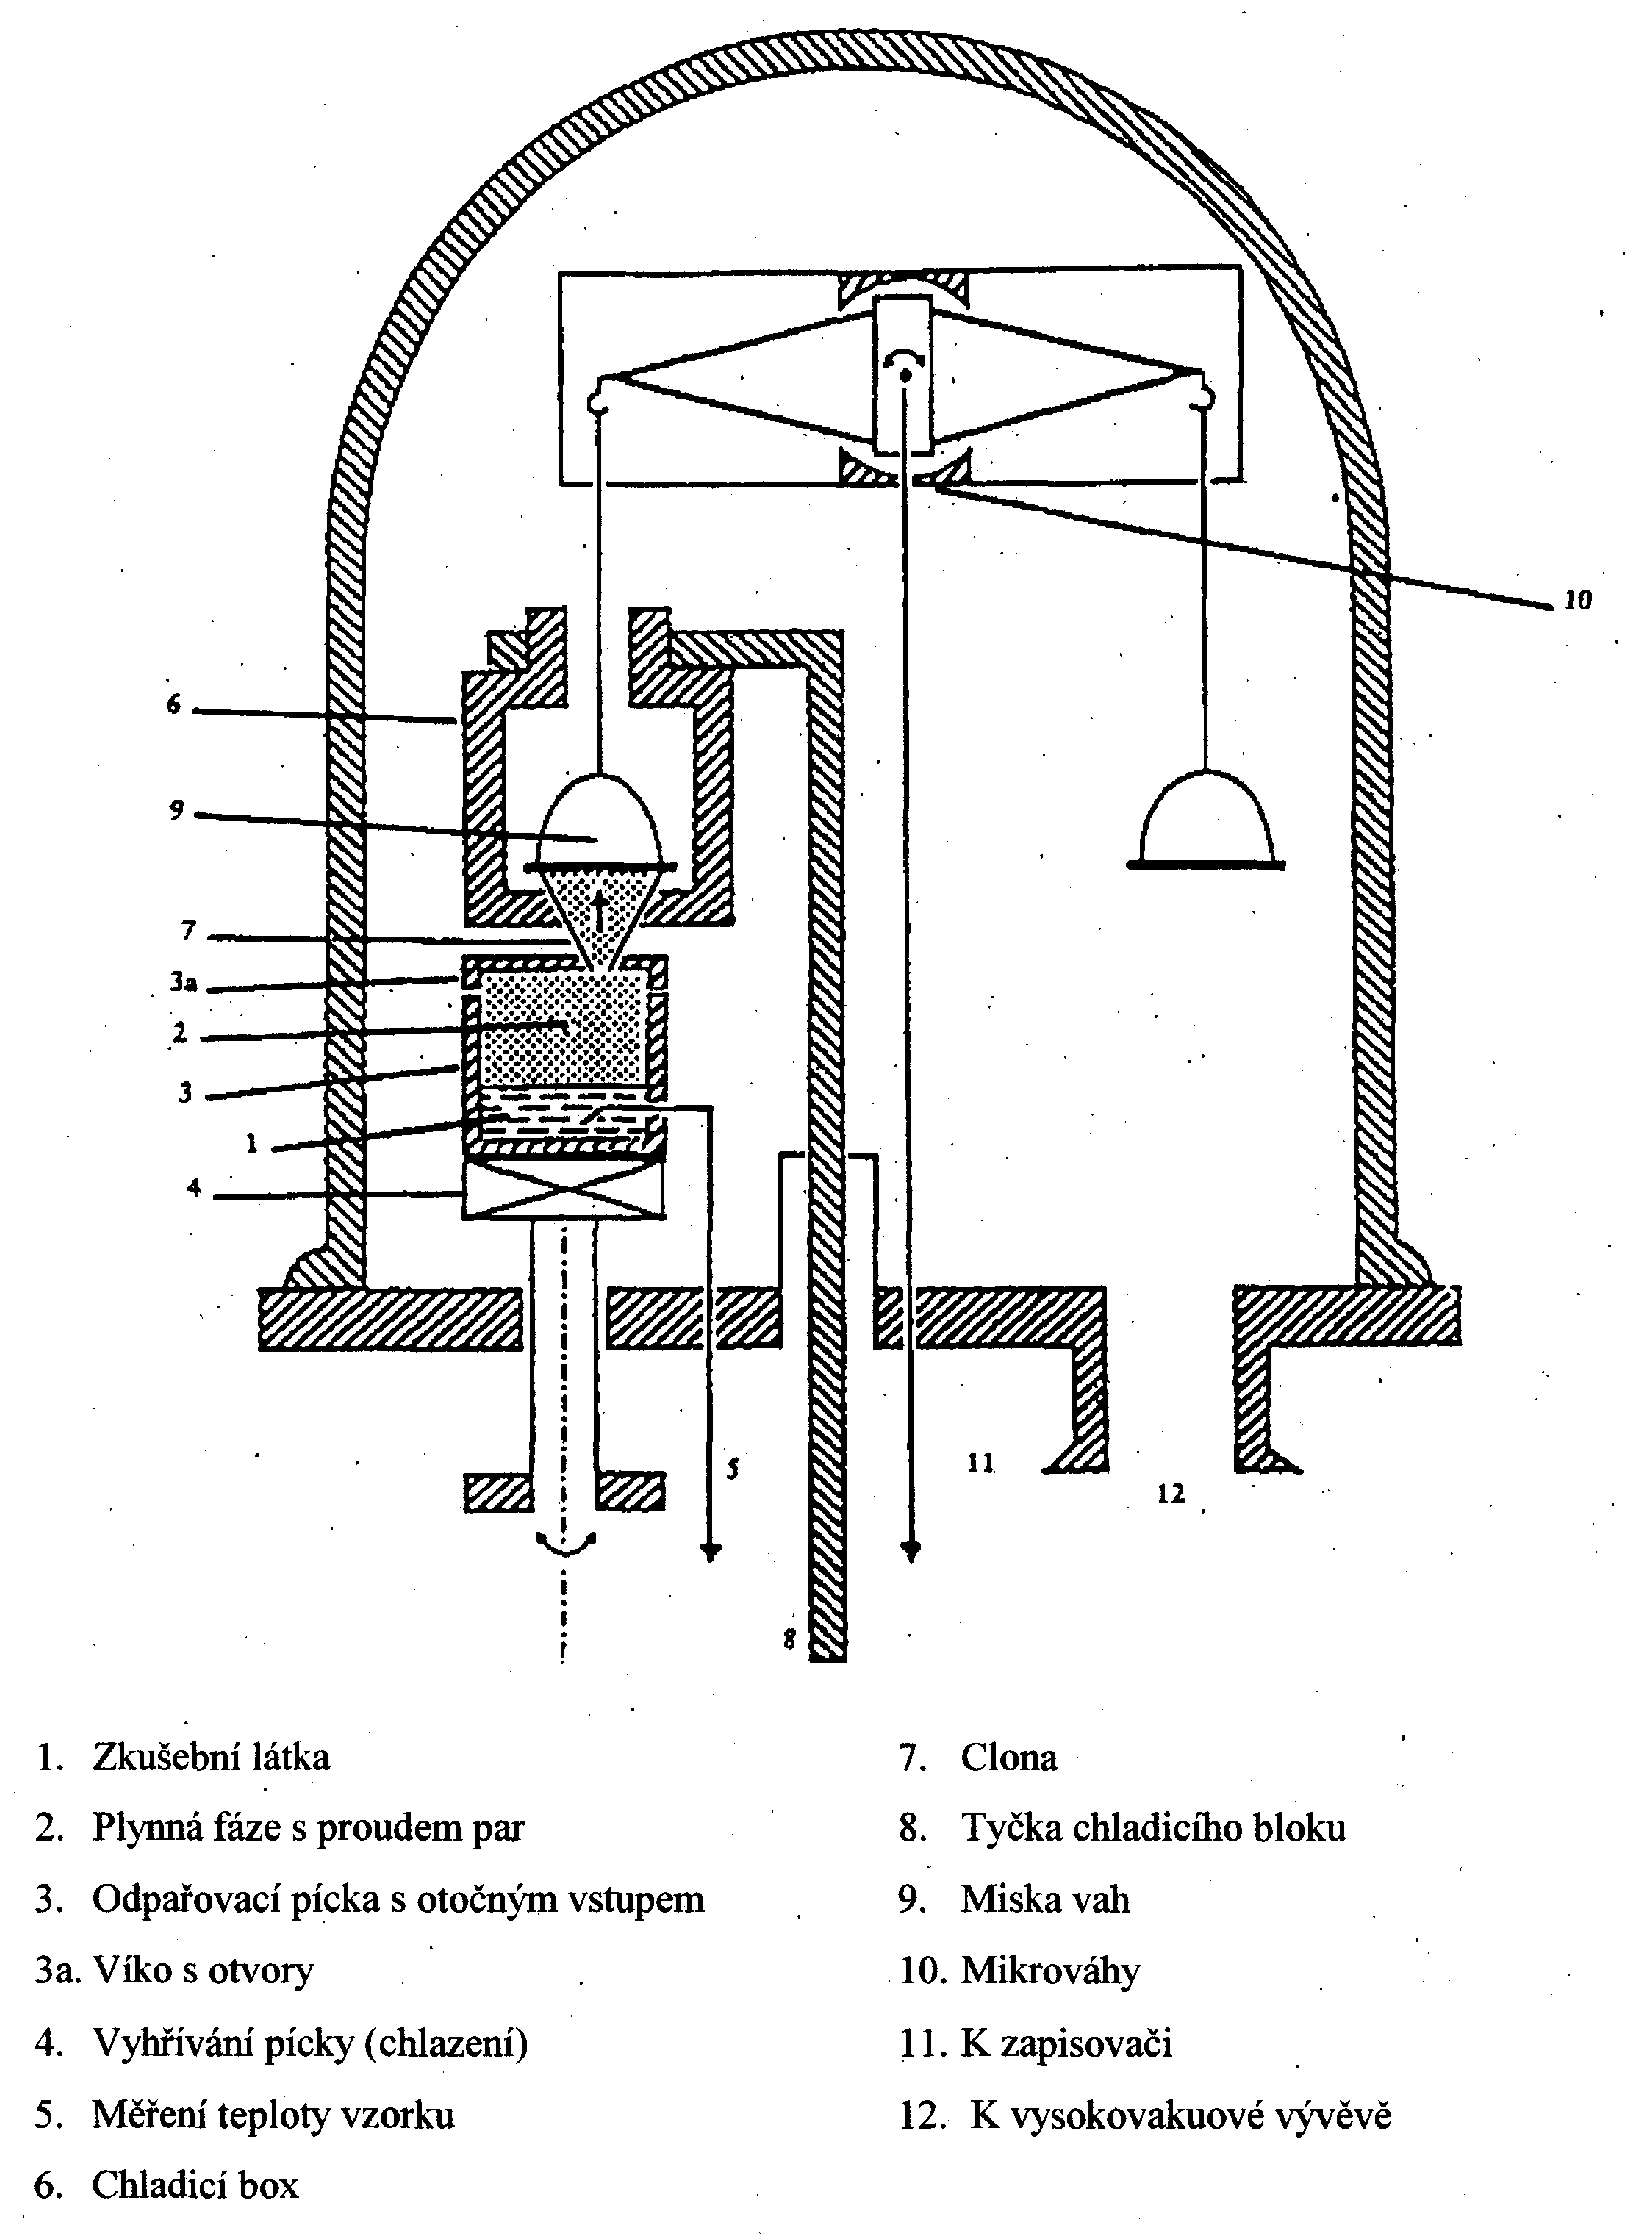
Elektricky vyhřívaný hliníkový vakuový blok se čtyřmi ocelovými efusními komůrkami je znázorněn jako příklad na obrázku 5. Membrána z korozivzdorné oceli tloušťky asi 0,3 mm s efusním otvorem o průměru 0,2 až 1 mm je připojena k efusní komůrce víčkem opatřeným závitem.
- Zařízení se skládá z následujících částí:
- IV.1.6.5.2 Postup měření
Do každé efusní komůrky se umístí referenční a zkušební látka, kovová membrána s otvorem se zajistí šroubovacím víčkem a každá komůrka se zváží s přesností na 0,1 mg. Měřicí komůrka se umístí do termostatovaného bloku, který se poté evakuuje na tlak nižší, než je jedna desetina očekávaného tlaku par. Ve stanovených časových intervalech v rozmezí od 5 do 30 h se do zařízení vpouští vzduch a úbytek hmotnosti efusní komůrky se stanoví opakovaným vážením.
Aby bylo zajištěno, že výsledky nebudou ovlivněny těkavými nečistotami, váží se komůrka opakovaně ve stanovených časových intervalech a tak se kontroluje, zda je rychlost odpařování konstantní nejméně po dva měřicí intervaly.
- Tlak par p je dán vztahem:
- kde
- p = tlak par (Pa),
- m = hmotnost látky opouštějící komůrku za čas t (kg),
- t = čas (s),
- A = plocha otvoru (m2),
- K = korekční faktor,
- R = univerzální plynová konstanta (J·mol–1·K–1),
- T = teplota (K),
- M= molekulární hmotnost (kg·mol–1).
- kde
- Korekční faktor K závisí na poměru délky a poloměru kruhového otvoru:
- Výše uvedená rovnice může být zapsána ve tvaru
kde je efusní konstanta komůrky.
- Tato efusní konstanta může být určena s využitím referenčních látek (2, 9) pomocí následující rovnice:
- kde
- p(r) = tlak par referenční látky (Pa)
- M(r)= molekulární hmotnost referenční látky (kg·mol–1).
- kde
- Tlak par p je dán vztahem:
- IV.1.6.5.1 Aparatura
- IV.1.6.6. Metoda nasycení plynu
- IV.1.6.6.1 Aparatura
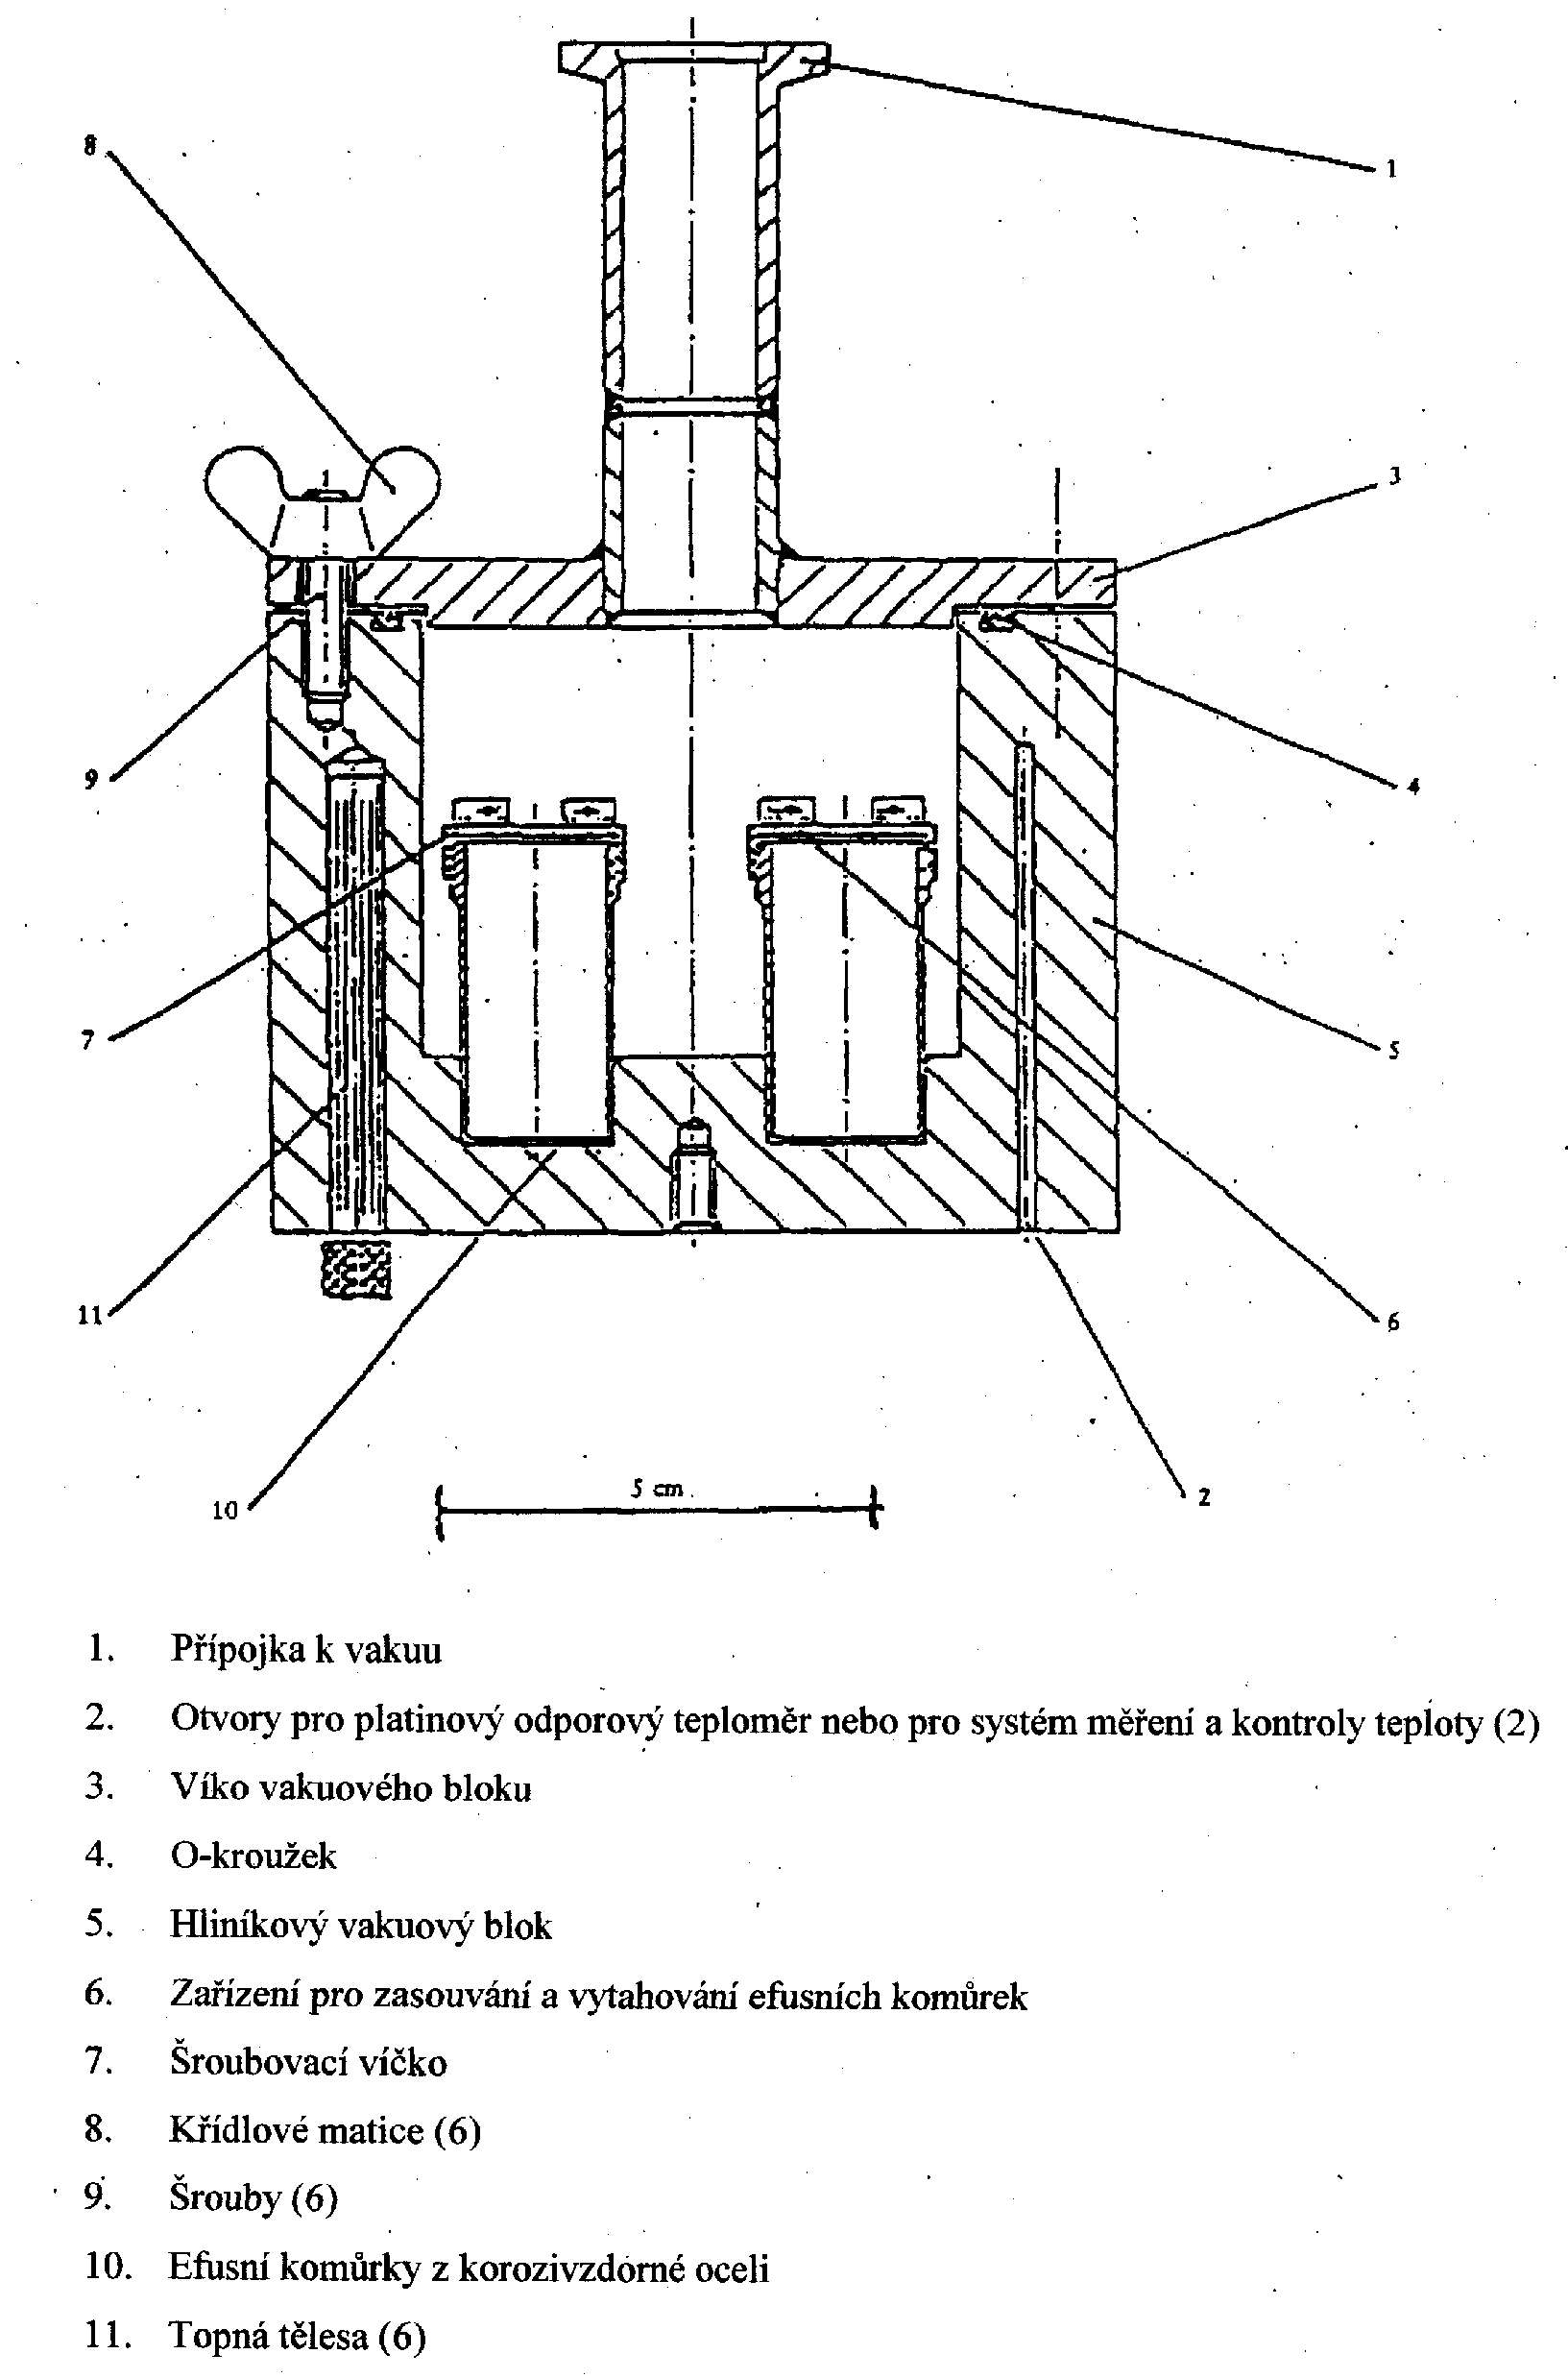
Typická aparatura používaná pro tuto zkoušku sestává z řady dále popsaných a na obrázku 6a vyobrazených částí (1).
Inertní plyn:
Nosný plyn nesmí se zkušební látkou chemicky reagovat. Obvykle je vhodný dusík, někdy je však nutné použít jiné plyny (10). Použitý plyn musí být suchý (viz obrázek 6a, číslo 4: čidlo pro měření relativní vlhkosti plynu).
Kontrola průtoku:
Pro kontrolu průtoku plynu je nezbytný vhodný regulační systém pro zajištění konstantního a podle potřeby nastavitelného průtoku plynu syticí kolonou.
Zařízení pro zachycování par:
Jejich výběr závisí na vlastnostech zkoumané látky a na zvolené analytické metodě. Páry by se měly zachycovat kvantitativně a ve formě, která umožní následnou analýzu. Pro některé zkušební látky jsou vhodné lapače obsahující kapaliny jako hexan nebo ethylenglykol. Pro jiné látky lze použít tuhé absorbenty.
Jako alternativní metody zachycení páry a následné analýzy mohou být ke stanovení množství hmoty transportované známým množstvím nosného plynu použity průtokové analytické techniky, jako je chromatografie. Navíc může být měřen úbytek hmotnosti vzorku.
Výměník tepla:
Pro měření při různých teplotách může být nezbytné zabudovat do aparatury výměník tepla.
Syticí kolona:
Zkušební látka se v rozpuštěné formě nanese na vhodný inertní nosič. Nosič s nanesenou látkou se vloží do sytící kolony. Kolona by měla být dimenzována a průtok plynu nastaven tak, aby bylo zaručeno úplné nasycení nosného plynu. Kyticí kolonu je nutno termostatovat. Má-li se měřit při teplotách nad laboratorní teplotou, musí být části aparatury mezi sytící kolonou a zařízeními pro zachycování par rovněž ohřívány, aby se zamezilo kondenzaci zkušební látky.
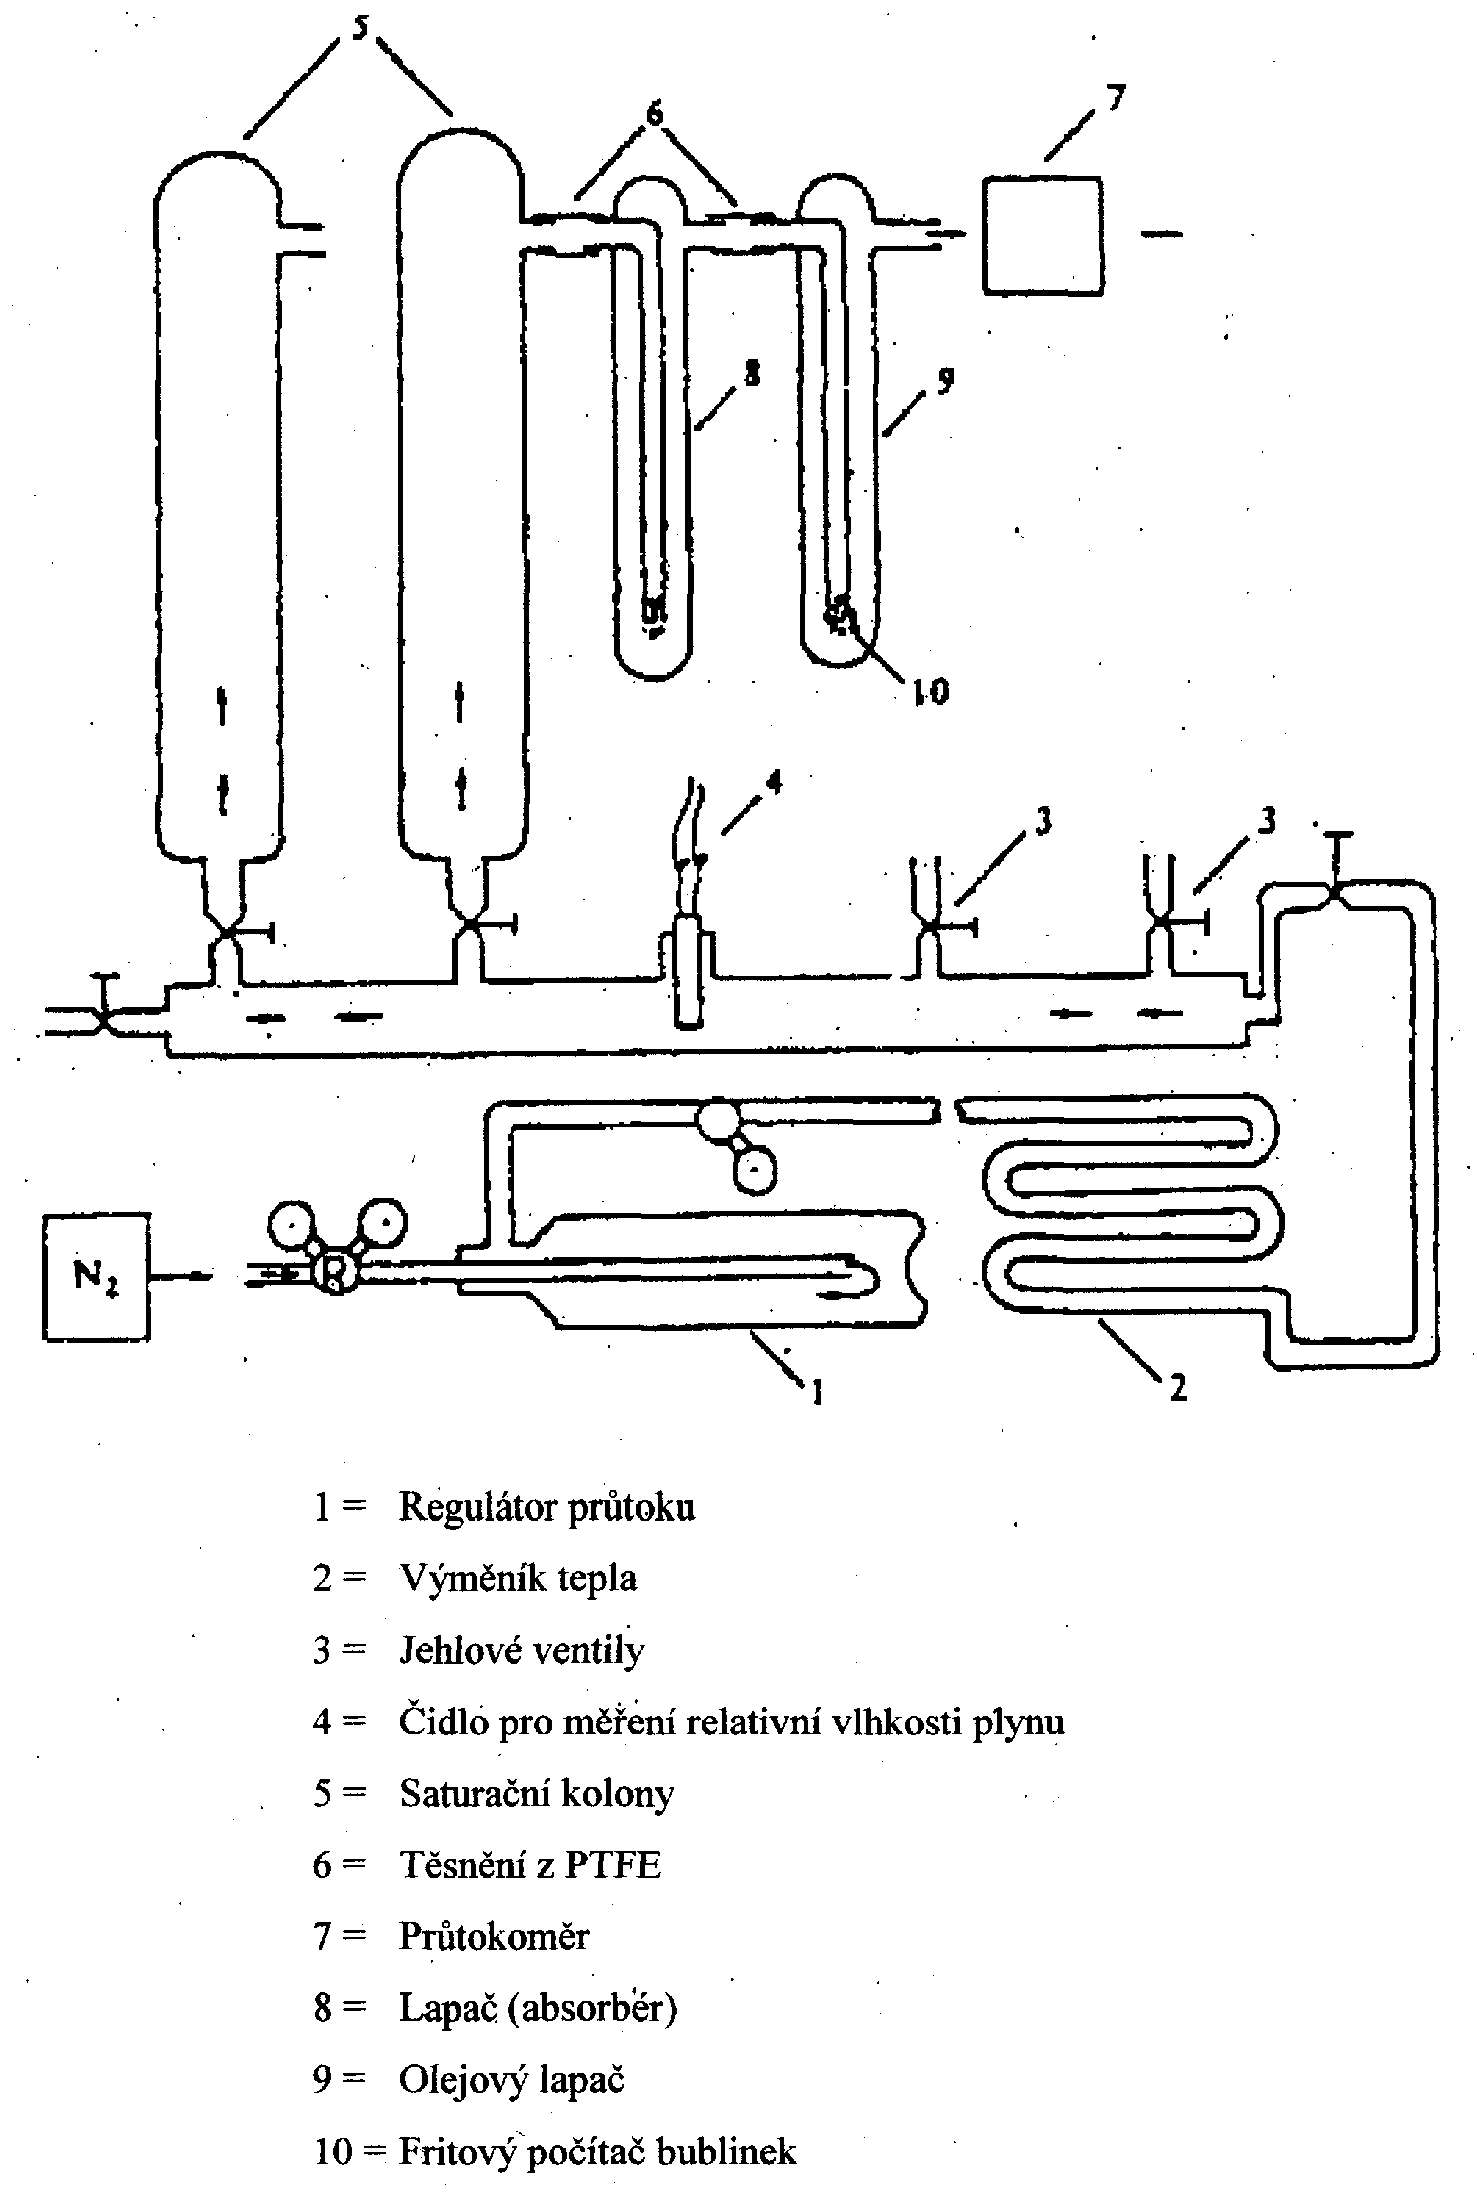
Za sytič kolony může být umístěna kapilára (obrázek 6b), aby se snížil tok hmoty způsobený difůzí.
- IV.1.6.6.2 Postup měření
Příprava sytící kolony:
Roztok zkušební látky ve vysoce těkavém rozpouštědle se přidá k přiměřenému množství nosiče. Mělo by být přidáno dostatečné množství zkušební látky, aby bylo zajištěno nasycení po celou dobu zkoušky. Rozpouštědlo se úplně odpaří na vzduchu nebo v rotačním odpařovači a pečlivě promísený materiál se přidá do sytící kolony. Po zahřátí vzorku se aparaturou vede suchý dusík.
Měření:
Zařízení na zachycování par nebo průtokové detektory se připojí na výstup z kolony a měří se čas. Na počátku a v pravidelných intervalech během měření se kontroluje průtok počítačem bublinek (nebo kontinuálně průtokoměrem).
Na výstupu ze sytící kolony je nutno měřit tlak. To lze provést
- a) zapojením manometru mezi kolonu a lapače (tento způsob nemusí být zcela uspokojivý, protože se zvyšuje mrtvý objem a zvětšuje se adsorpční plocha); nebo
- b) stanovením tlakových úbytků za použitým zachycovacím zařízením jako funkce objemového průtoku v samostatném experimentu (toto nemusí přinášet uspokojivé výsledky pro lapače s absorpčními kapalinami).
Doba potřebná pro zachycení množství látky nezbytného pro jednotlivé metody analýzy se určí předběžnými pokusy nebo odhadem. Jako alternativa zachycení látky pro další analýzu může být užita průtoková kvantitativní analytická technika (např. chromatografie). Před výpočtem tlaku par při dané teplotě se provedou předběžné pokusy pro stanovení maximální průtokové rychlosti, při které je nosný plyn dokonale nasycen parami látky. Za tímto účelem se zavádí nosný plyn do sytící kolony nízkým objemovým průtokem voleným tak, že dalším snižováním průtokové rychlosti již vypočtená hodnota tlaku par neroste.
Specifická analytická metoda závisí na druhu studované látky (např. plynová chromatografie nebo gravimetrie).
Stanoví se množství látky, které je unášeno známým objemem nosného plynu.
- IV.1.6.6.3 Výpočet tlaku par
- Tlak par se počítá z hustoty par, W/V, podle rovnice:
- kde
- p = tlak par (Pa),
- W = hmotnost odpařené zkušební látky (g),
- V = objem nasyceného plynu (m3),
- R = univerzální molární plynová konstanta (J·mol–1·K–1),
- T = termodynamická teplota (K),
- M = molární hmotnost (g·mol–1).
- kde
Naměřené objemy musí být korigovány v důsledku rozdílů tlaků a teplot mezi průtokoměrem a sytící kolonou vyhřívanou termostatem. Je-li průtokoměr zařazen za lapači, může být nezbytné provést korekce s ohledem na podíl složek odpařených z lapače (1).
- Tlak par se počítá z hustoty par, W/V, podle rovnice:
- IV.1.6.6.1 Aparatura
- IV.1.6.7 Rotující tělísko (8, 11, 13)
- IV.1.6.7.1 Aparatura
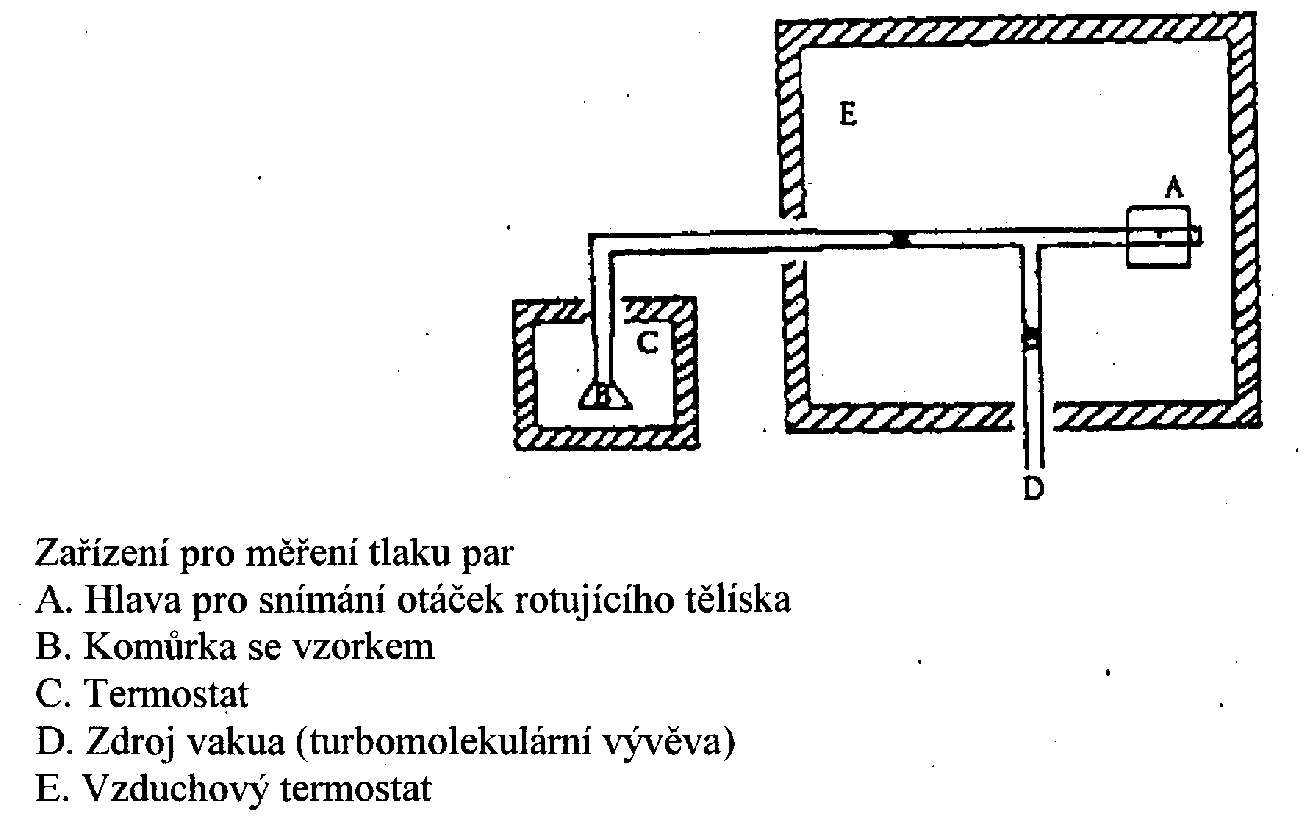
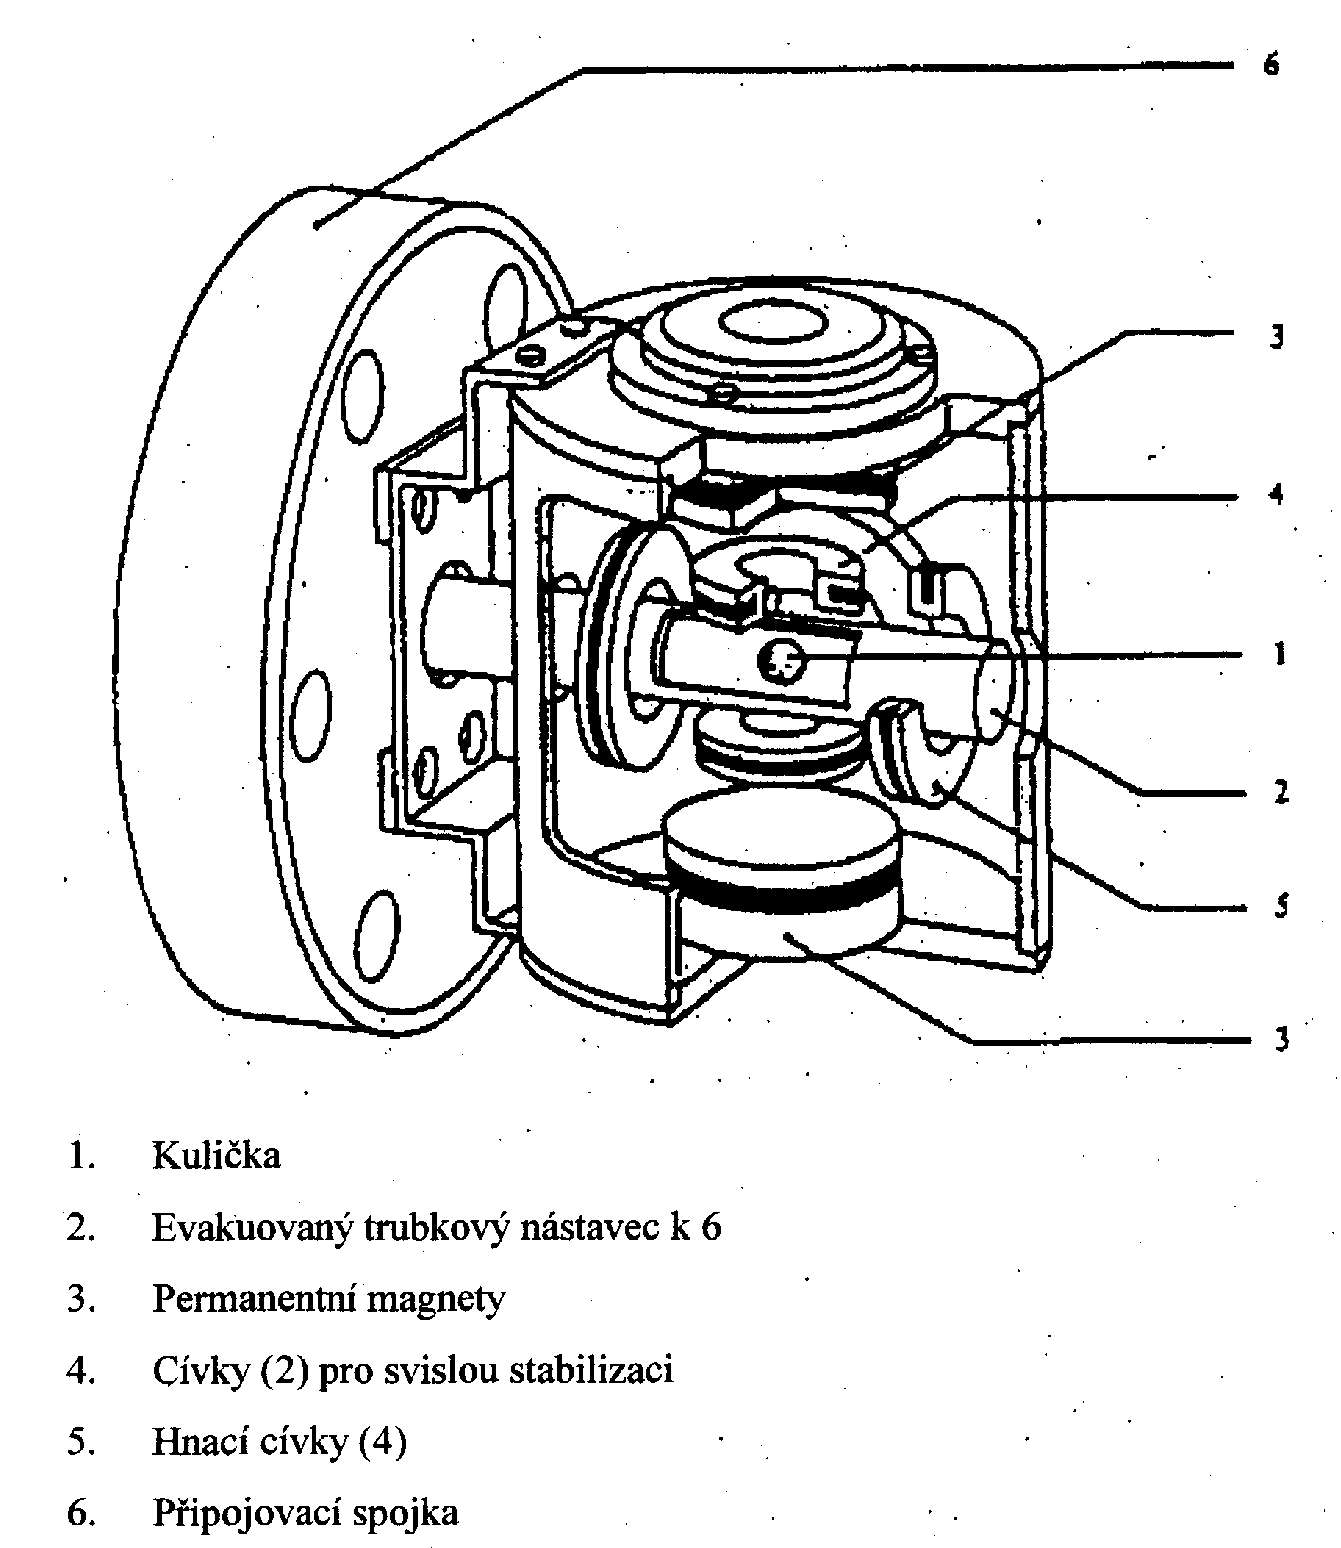
Metoda rotujícího tělíska může být provedena za použití měřiče viskozity s rotujícím tělískem, znázorněného na obrázku 8. Schematický nákres měřicí soustavy je znázorněn na obrázku 7.
Typické měřicí zařízení má měřicí hlavu s rotujícím, tělískem, umístěnou v termostatovaném prostoru (regulovaném s přesností na 0,1 °C). Nádobka se vzorkem je umístěna do termostatovaného prostoru (regulovaného s přesností na 0,01 °C). Všechny ostatní části zařízení jsou udržovány při vyšší teplotě, aby nedocházelo ke kondenzaci. K zařízení se vakuovými ventily připojí vysokovakuová vývěva.
Měřicí hlava s rotujícím tělískem se skládá z ocelové kuličky (průměr 4 až 5 mm) umístěné v trubici. Kulička je zavěšena a stabilizována v magnetickém poli obvykle s využitím kombinace permanentních magnetů a regulačních cívek.
Kulička je uváděna do rotačního pohybu rotujícími magnetickými poli produkovanými cívkami. Zvedací cívky měřící nízkou, ale trvalou zbytkovou magnetizaci kuličky, umožňují měření rotační rychlosti.
- IV.1.6.7.2 Postup měření
Jakmile kulička dosáhne stanovenou rotační rychlost (obvykle asi 400 otáček za sekundu), zastaví se další napájení a zahájí se zpomalování vyvolané brzdicím účinkem plynu.
- Pokles rotační rychlosti je měřen jako funkce času. Vzhledem k tomu, že brzdění způsobené magnetickým závěsem je zanedbatelné ve srovnání s brzděním způsobeným plynem, je tlak par dán vztahem:
- kde
- = průměrná rychlost molekul plynu,
- r = poloměr kuličky,
- ρ = hustota kuličky,
- σ = koeficient tečného přenosového impulsu (σ = 1 pro ideálně kulový povrch kuličky),
- t = čas,
- = rotační rychlost po čase t,
- = počáteční rotační rychlost.
- kde
- Rovnice může být rovněž napsána ve tvaru:
- kde tn tn-1 jsou časy potřebné pro stanovený počet rotací N. Časové intervaly tn, tn-1 následují za sebou a tn > tn-1.
- Průměrná rychlost molekul plynu je dána vztahem:
- kde
- T = teplota,
- R = univerzální molární plynová konstanta,
- M = molární hmotnost.
- kde
- Pokles rotační rychlosti je měřen jako funkce času. Vzhledem k tomu, že brzdění způsobené magnetickým závěsem je zanedbatelné ve srovnání s brzděním způsobeným plynem, je tlak par dán vztahem:
- IV.1.6.7.1 Aparatura
- IV.2 DATA
Stanovení tlaku par kteroukoli z výše popsaných metod by se mělo provést nejméně při dvou teplotách. Aby se ověřil lineární průběh křivky tlaku par v oblasti teplot od 0 °C do 50 °C, doporučuje se měření při třech nebo více teplotách.
- IV.3 ZPRÁVY
- Protokol o zkoušce má pokud možno obsahovat následující údaje:
- — použitá metoda,
- — přesná specifikace látky (identita a nečistoty) a popř. informace o provedeném předběžném čištění,
- — nejméně dvě hodnoty tlaku par a teploty, pokud možno v oblasti 0 °C až 50 °C,
- — všechny původní údaje,
- — křivka závislosti log p na 1/T,
- — odhadnutá hodnota tlaku par při 20 °C nebo 25 °C.
- Zjistí-li se změna stavu (fázový přechod, rozklad), měly by být uvedeny následující skutečnosti:
- — druh změny,
- — teplota při atmosférickém tlaku, při které ke změně dochází,
- — hodnoty tlaku par při 10 °C a 20 °C pod teplotou přechodu a nad teplotou přechodu (s výjimkou přechodů z tuhého do plynného skupenství).
Musí být uvedeny všechny informace a poznámky, které jsou důležité pro interpretaci výsledků, zejména pokud jde o nečistoty a fyzikální stav látky.
- Protokol o zkoušce má pokud možno obsahovat následující údaje:
- IV.4 LITERATURA
(1) OECD, Paris, 1981, Test Guideline 104, Decision of the Council C(81) 30 final.
(2) Ambrose, D. V: B. Le Neindre, B. Vodar, (eds.): Experimental Thermodynamics. Butterworths, London, 1975, II.
(3) R. Weissberger (ed.): Technique of Organic Chemistry, Physical Methods of Organic Chemistry. 3rd ed. Chapter IX, Interscience Publ., New York, 1959, I, Part I.
(4) Knudsen, M. Ann. Phys. Lpz., 1909, 29, 1979; 1911, 34, 593.
(5) NF T 20-048 AFNOR (Sept. 85). Chemical products for industrial use – Determination of vapour pressure of solids and liquids within range from 10–1 to 105 Pa – Static method.
(6) NF T 20-047 AFNOR (Sept. 85). Chemical products for industrial use – Determination of vapour pressure of solids and liquids within range from 10–3 to 1 Pa – Vapour pressure balance method.
(7) ASTM D 2879-86, Standard test method for vapour pressure-temperature relationship and initial decomposition temperature of liquids by isoteniscope.
(8) G. Messer, P. Röhl, G. Grosse, W. Jitschin. J. Vac. Sci. Technol. (A), 1987, 5 (4), 2440.
(9) Ambrose, D., Lawrenson, I. J., Sprake, C. H. S. J. Chem. Thermodynamics 1975, 7, 1173.
(10) B. F. Rordorf. Thermochimica Acta, 1985, 85, 435.
(11) G. Comsa, J. K. Fremerey, B. Lindenau. J. Vac. Sci. Technol., 1980, 17 (2), 642.
(12) G. Reich. J. Vac. Sci. Technol., 1982, 20 (4), 1148.
(13) J. K. Fremerey. J. Vac. Sci. Technol. (A), 1985, 3 (3), 1715.
DODATEK 1
Metoda odhadu
ÚVOD
- Vypočtené hodnoty tlaku par lze využít
- — k rozhodnutí, která z experimentálních metod je vhodná,
- — k provedení odhadu nebo ke stanovení mezní hodnoty v případech, kdy nelze z technických důvodů použít experimentální metodu (včetně případů, kdy je tlak par velmi nízký),
- — jako pomoc při vyhledání případů, kdy je neprovedení experimentálního měření odůvodnitelné, neboť tlak par je při laboratorní teplotě pravděpodobně < 10-5 Pa.
METODA ODHADU
Tlak par kapalin a tuhých látek může být odhadnut pomocí modifikovaného Watsonova korelačního vztahu (a). Požaduje se pouze jeden experimentální údaj, a to teplota varu za normálního tlaku. Metoda je použitelná pro tlaky od 105 do 10–5 Pa.
Podrobná informace o metodě je uvedena v příručce Handbook of Chemical Property Estimation Methods (b).
POSTUP VÝPOČTU
- Podle příručky (b) se tlak par vypočte podle vzorce:
- kde
- T = teplota, pro kterou je tlak par vypočítáván
- Tb = teplota varu při normálním tlaku
- Pvp = tlak par při teplotě T
- ∆Hvb = výparné teplo
- ∆Zb = faktor stlačitelnosti (použije se hodnota 0,97)
- m = empirický faktor, jehož hodnota závisí na fyzikálním stavu při teplotě, pro níž je prováděn výpočet
- kde
- Dále
- kde
- KF je empirický součinitel zohledňující polaritu látky. V příručce b) jsou uvedeny hodnoty faktoru KF pro několik typů sloučenin.
- kde
- Velmi často jsou k dispozici údaje o teplotě varu při sníženém tlaku. V takovém případě se podle příručky (b) vypočte tlak par podle následujícího vztahu:
- kde
- T1 je teplota varu při sníženém tlaku P1.
- kde
ZPRÁVA
Je-li použita metoda odhadu, musí zpráva obsahovat úplný postup výpočtu.
LITERATURA
- a) K. M. Watson, Ind. Eng. Chem. 1943, 35, 398.
- b) W. J. Lyman, W. F. Reehl, D. H. Rosenblatt. Handbook of Chemical Estimation Methods. McGraw-Hill, 1982.
DODATEK 2
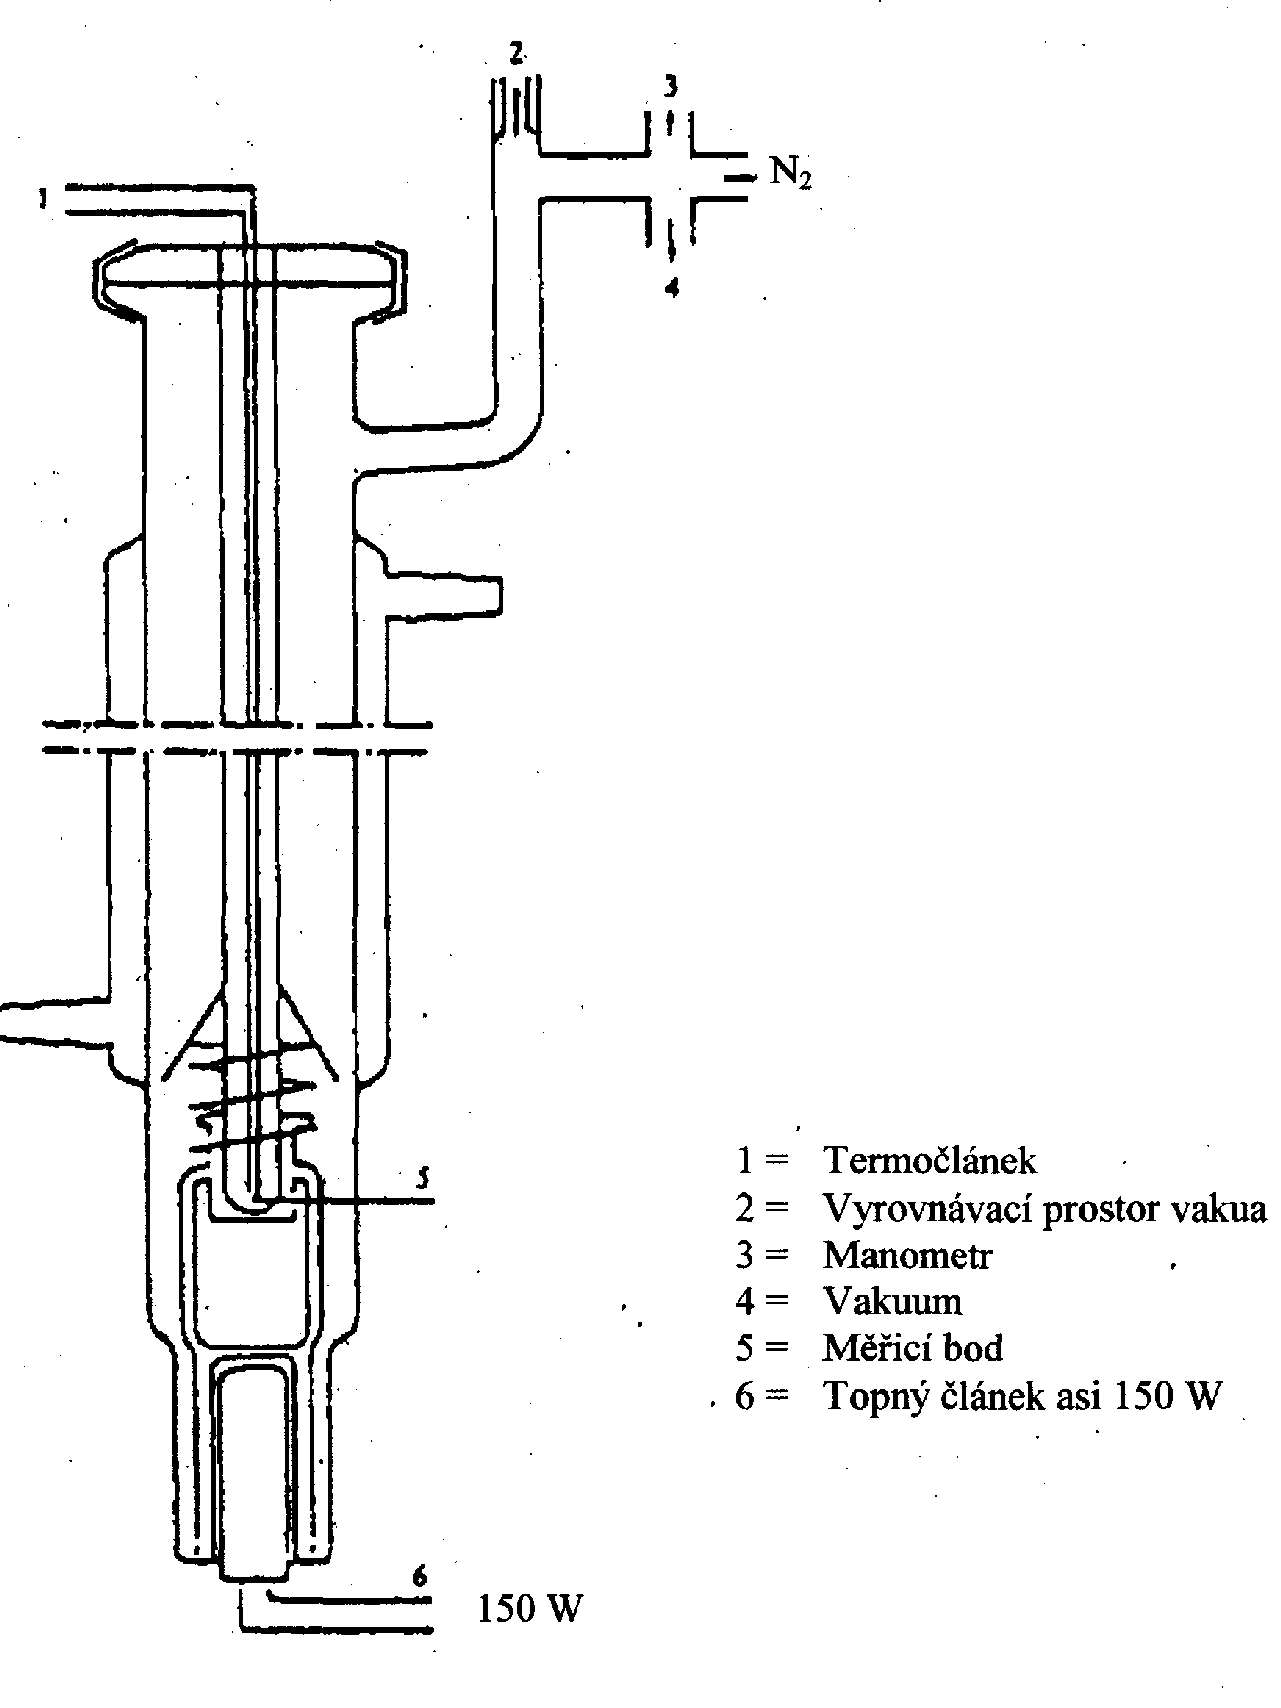
Obrázek 1
Zařízení pro stanovení křivky tlaku par dynamickou metodou
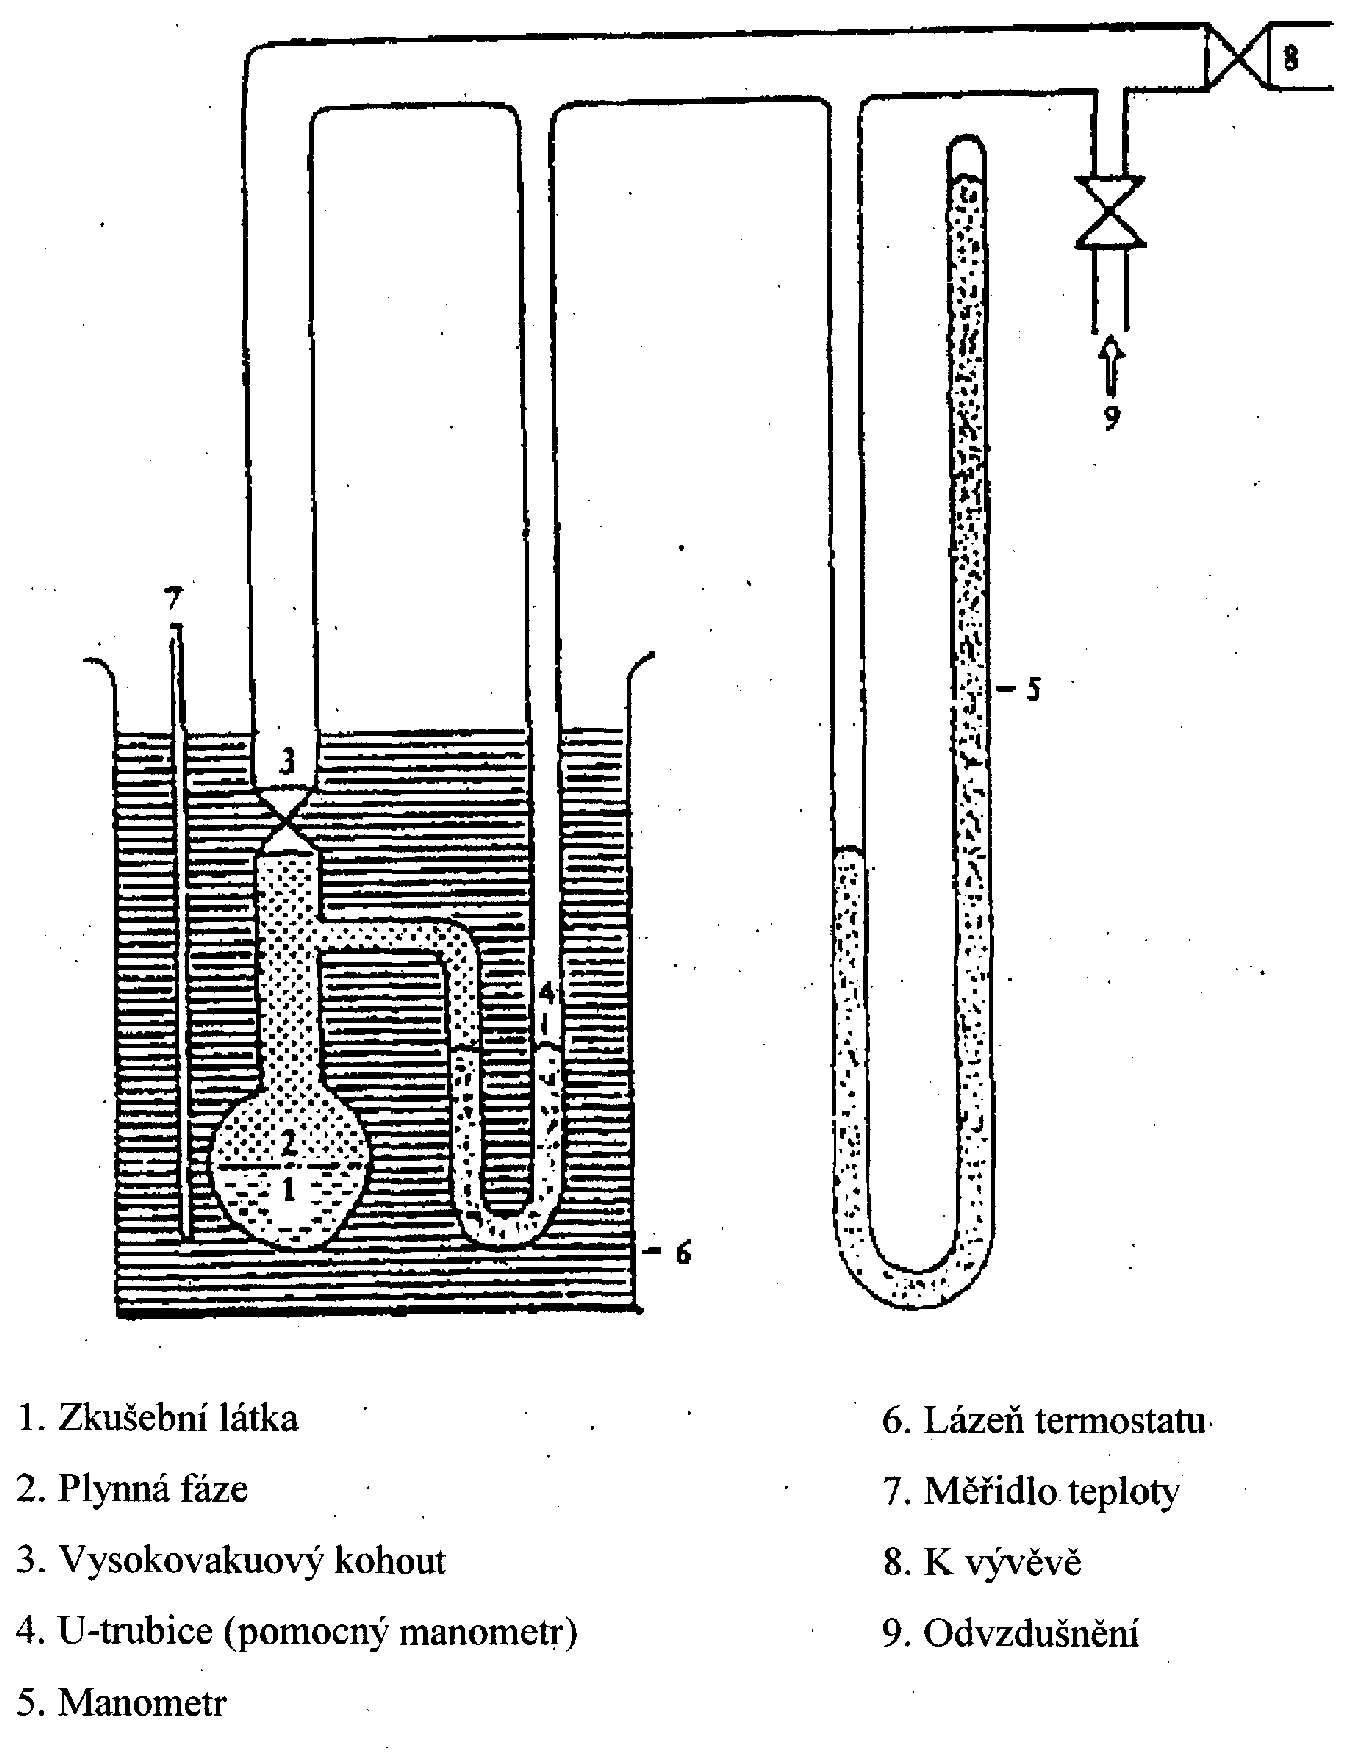
Obrázek 2a
Zařízení pro stanovení křivky tlaku par statickou metodou (s manometrickou U-trubicí)
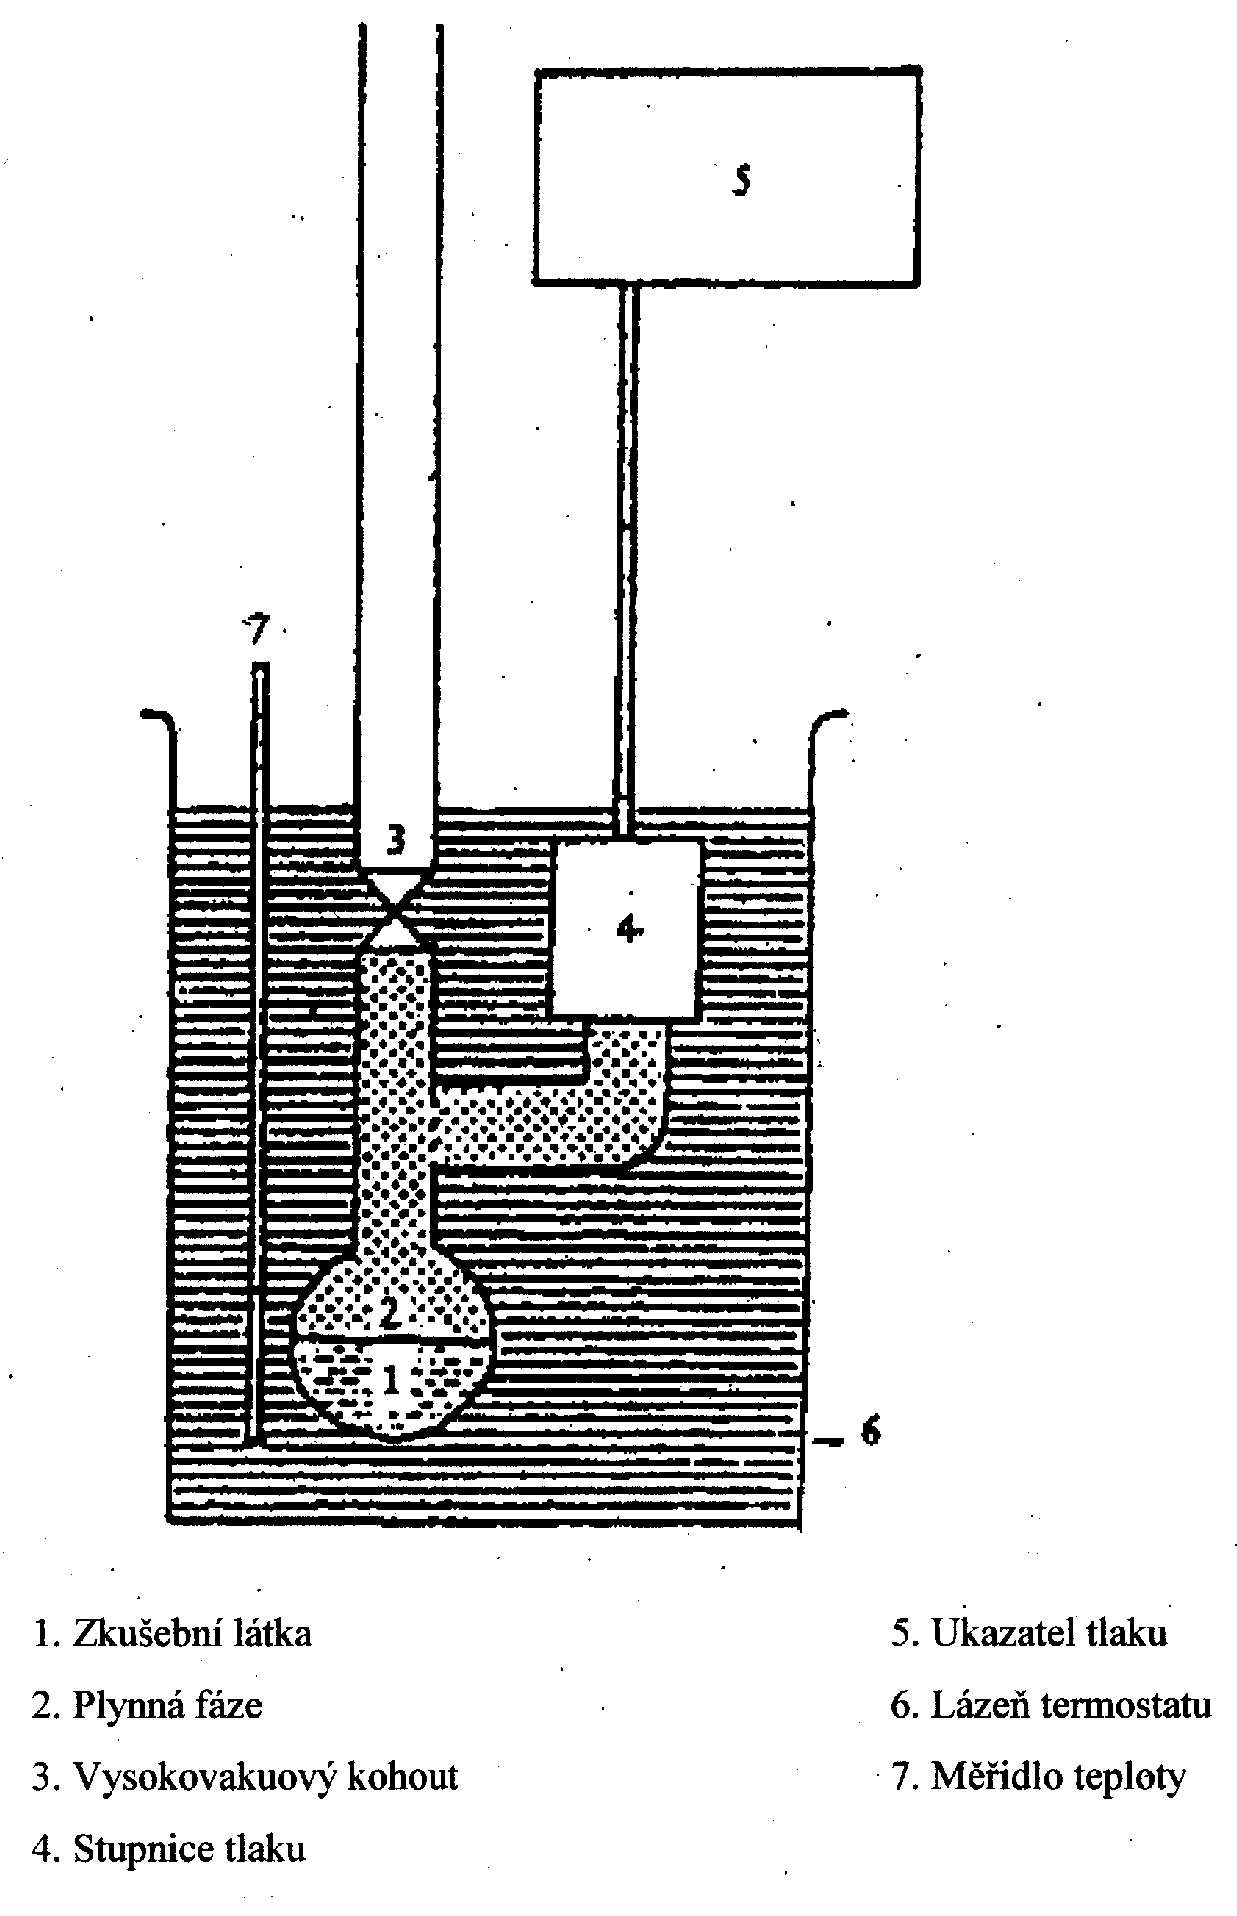
Obrázek 2b
Zařízení pro stanovení křivky tlaku pař statickou metodou (s použitím ukazatele tlaku)
Obrázek 3
Isoteniskop (viz literatura (7))
Obrázek 4
Zařízení pro stanovení křivky tlaku par podle metody stanovení tlaku par pomocí vah
Obrázek 5
Příklad zařízení pro odpařování za nízkého tlaku při efusní metodě, vybaveného efusní komůrkou o objemu 8 cm3
Obrázek 6a
Příklad průtokového systému pro stanovení tlaku par metodou nasycení plynu
Obrázek 6b
Příklad zařízení pro stanovení tlaku par metodou nasycení plynu s kapilárou zařazenou za syticí kolonu
Obrázek 7
Příklad experimentálního uspořádání pro metodu rotujícího tělíska
Obrázek 8
Příklad měřicí hlavy s rotujícím tělískem
- V. METODY PRO STANOVENÍ POVRCHOVÉHO NAPĚTÍ – metody uvedené v bodu A.5 přílohy směrnice 92/69/EHS
- V.1 METODA
Popsané metody jsou založeny na Pokynech OECD pro zkoušení (1). Jejich základní principy jsou uvedeny v literatuře (2).
- V.1.1 ÚVOD
Popsané metody jsou určeny pro měření povrchového napětí vodných roztoků.
Před provedením těchto zkoušek je vhodné mít k dispozici předběžné informace o rozpustnosti látky ve vodě, o její struktuře, o hydrolýze a o kritické koncentraci pro tvorbu micel.
Níže uvedené metody jsou použitelné pro většinu chemických látek bez omezení z hlediska stupně jejich čistoty.
Měření povrchového napětí metodou prstencového tenziometru je omezeno na vodné roztoky s dynamickou viskozitou nižší než přibližně 200 mPa·s.
- V.1.2 DEFINICE A JEDNOTKY
Povrchová volná enthalpie vztažená na jednotku povrchu se nazývá povrchové napětí.
- Povrchové napětí se vyjadřuje těchto jednotkách:
- N·m–1 (v soustavě SI) nebo
- mN·m–1 (odvozená jednotka v soustavě SI)
- 1 N·m–1 = 103 dyn·cm–1
- 1 mN·m–1 = 1 dyn·cm–1 ve staré soustavě CGS
- Povrchové napětí se vyjadřuje těchto jednotkách:
- V.1.3 REFERENČNÍ LÁTKY
Při vyšetřování nové látky není nutné vždy používat referenční látky. Měly by v první řadě sloužit k občasné kontrole provedení metody a ke vzájemnému porovnávání výsledků získaných jinými metodami.
Referenční látky, které pokrývají široké rozpětí hodnot povrchového napětí, jsou uvedeny v literatuře (1, 3).
- V.1.4 PODSTATA METOD
Metody jsou založeny na měření největší síly, kterou je nutné působit ve svislém směru na třmínek nebo prstenec, který se dotýká povrchu zkoumané kapaliny umístěné v měřicí nádobě, aby se od tohoto povrchu oddělil, nebo na destičku, která se svým okrajem dotýká povrchu, aby se vzniklý film vytáhl nahoru.
Látky, jejichž rozpustnost ve vodě dosahuje hodnoty alespoň 1 mg·l-1 se zkoušejí ve vodných roztocích při jedné koncentraci.
- V.1.5 KRITÉRIA JAKOSTI
Přesnost těchto metod je pravděpodobně vyšší, než je požadováno pro účely hodnocení stavu životního prostředí.
- V.1.6 POPIS METOD
Připraví se roztok látky v destilované vodě. Koncentrace roztoku by měla být 90 % koncentrace nasyceného roztoku látky ve vodě; pokud tato koncentrace přesáhne 1 g·l–1, použije se k měření roztok o koncentraci 1 g·l–1. Látky, jejichž rozpustnost je menší než 1 mg·l–1, není nutné zkoušet.
- V.1.6.1 Destičková metoda
Viz ISO 304 a NF T 73-060 (Surface active agents – determination of surface tension by drawing up liquid films).
- V.1.6.2 Třmínková metoda
Viz ISO 304 a NF T 73-060 (Surface active agents – determination of surface tension by drawing up liquid films).
- V.1.6.3 Prstencová metoda
Viz ISO 304 a NF T 73-060 (Surface active agents – determination of surface tension by drawing up liquid films).
- V.1.6.4 Harmonizovaná prstencová metoda OECD
- V.1.6.4.1 Aparatura
- Pro toto měření jsou vhodné komerční tenziometry. Sestávají z těchto částí:
- — pohyblivý stolek pro vzorek,
- — systém měření síly,
- — měřicí tělísko (prstenec),
- — měřicí nádoba.
- V.1.6.4.1.1 Pohyblivý stolek pro vzorek
Pohyblivý stolek pro vzorek slouží jako podložka pro termostatovanou měřicí nádobu, ve které je kapalina, která má být zkoušena. Spolu se systémem měření síly je upevněn na stojanu.
- V.1.6.4.1.2 Systém měření síly
Systém měření síly je umístěn nad stolkem pro vzorek (viz obrázek). Chyba měření síly nemá překročit ±10–6 N, což odpovídá chybě ±0,1 mg při měření hmotnosti. Ve většině případů je měřicí stupnice komerčních tenziometrů dělena v mN·m–1, takže je možné povrchové napětí odečítat přímo v mN·m–1 s přesností na 0,1 mN·m–1:
- V.1.6.4.1.3 Měřicí tělísko (prstenec)
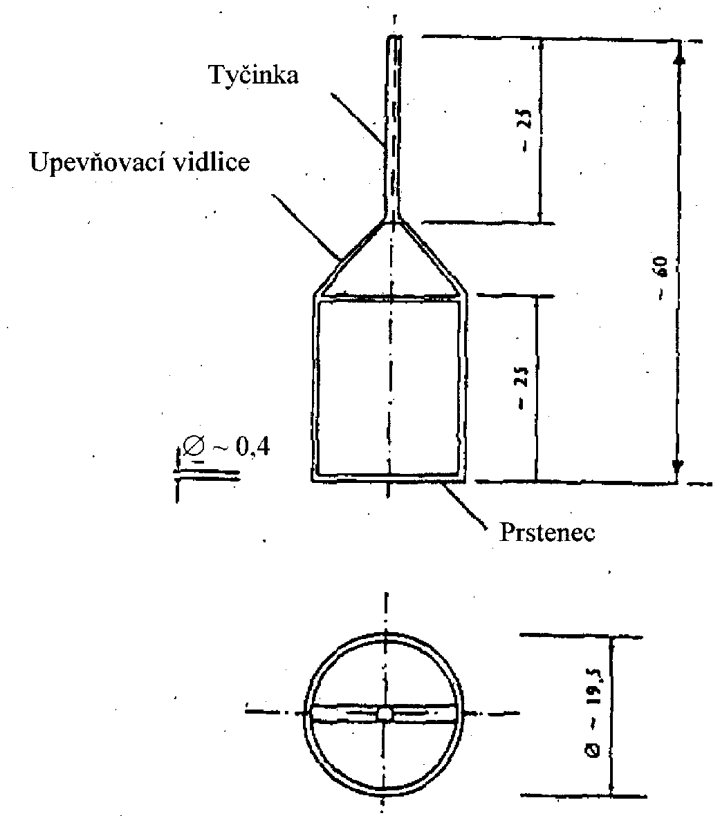
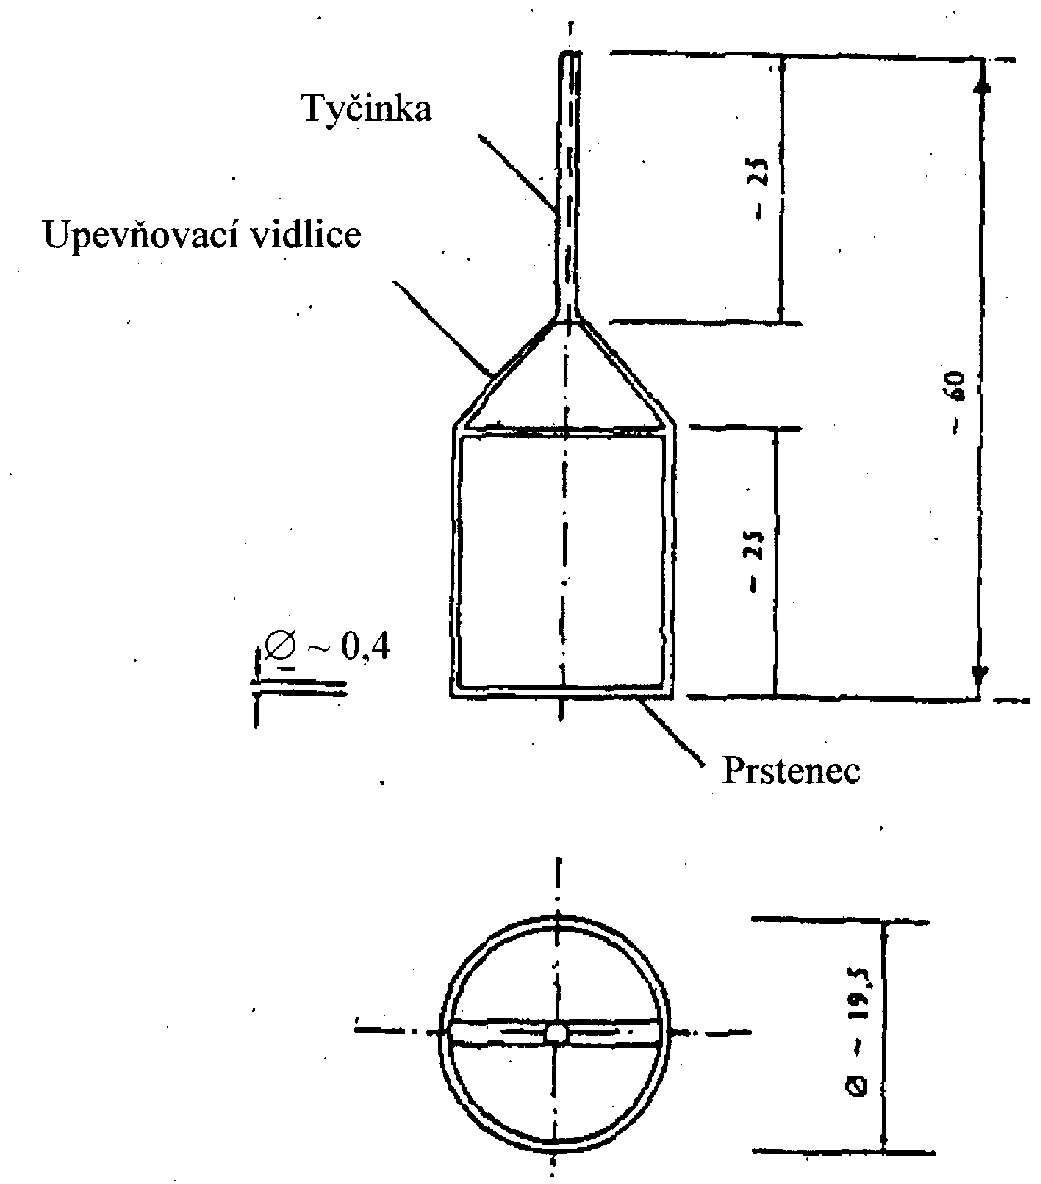
Prstenec je obvykle zhotoven z platino-iridiového drátu o průměru asi 0,4 mm a středním obvodu 60 mm. Prstenec z drátu je zavěšen vodorovně na upevňovací vidlici z drátu a na kovové tyčince, která tvoří spojení k systému měření síly (viz obrázek).
Obrázek
Měřicí tělísko
(všechny rozměry jsou uvedeny v milimetrech)
- V.1.6.4.1.4 Měřicí nádoba
Měřicí nádobou pro zkušební roztok je termostatovaná skleněná nádoba. Má být konstruována tak, aby teplota zkoumané kapaliny i plynné fáze nad jejím povrchem zůstala během měření konstantní a aby se vzorek nemohl odpařovat. Vhodná je válcová skleněná nádoba o vnitřním průměru nejméně 45 mm.
- Pro toto měření jsou vhodné komerční tenziometry. Sestávají z těchto částí:
- V.1.6.4.2 Příprava aparatury
- V.1.6.4.2.1 Čištění
Skleněné nádoby je třeba pečlivě vyčistit. Pokud je to nutné, měly by se vymýt horkou kyselinou chromsírovou a následně koncentrovanou kyselinou fosforečnou (83 až 98% hmot. H3PO4), pečlivě vypláchnout tekoucí vodou a nakonec omýt redestilovanou vodou do neutrální reakce a následně vysušit nebo vypláchnout vzorkem kapaliny, která má být měřena.
Prstenec je třeba nejprve pečlivě umýt vodou, aby se odstranily všechny látky rozpustné ve vodě. Poté se krátce ponoří do kyseliny chromsírové, opláchne se v redestilované vodě do neutrální reakce a nakonec se krátce ohřeje nad methanolovým plamenem.
- Poznámka:
- Znečištění látkami, které se nerozpouštějí ani nerozkládají kyselinou chromsírovou ani kyselinou fosforečnou, jako například silikony, je nutné odstraňovat vhodnými organickými rozpouštědly.
- V.1.6.4.2.1 Čištění
- V.1.6.4.2.2 Kalibrování aparatury
Validace aparatury spočívá v ověření nuly a v nastavení přístroje tak, aby jeho údaje umožňovaly spolehlivé stanovení v mN·m-1.
Poloha:
Přístroj musí být nastaven do vodorovné polohy, např. pomocí libely položené na základovou desku tenziometru a nastavením stavěcích šroubů základnové desky.
Nastavení nuly:
Po upevnění prstence na aparatuře a před ponořením do kapaliny je třeba nastavit nulu ukazatele tenziometru a zkontrolovat rovnoběžnost prstence s hladinou kapaliny. K tomu je možné použít hladiny kapaliny jako zrcadla.
Kalibrace:
Vlastní kalibraci před měřením je možné provést dvěma postupy:
- a) Použitím závaží: při tomto postupu se použijí jezdce o známé hmotnosti od 0,1 g do 1,0 g, které se umístí na prstenec. Kalibrační faktor фa, kterým je třeba násobit všechny hodnoty odečtené na přístroji, je možné určit podle rovnice (1):
- kde:
- m = hmotnost jezdce (g),
- g = tíhové zrychlení (981 cm·s–2 na úrovni hladiny moře),
- b = střední obvod prstence (cm),
- σa = odečtená hodnota na tenziometru po umístění jezdců na prstenec (mN·m–1).
- kde:
- b) Použitím vody: při tomto postupu se použije čistá voda, jejíž povrchové napětí má při 23 °C hodnotu 72,3 mN·m–1. Tento postup lze provést rychleji než kalibraci se závažími, ale existuje vždy nebezpečí, že povrchové napětí vody je zkresleno stopovým znečištěním povrchově aktivními látkami.
- Kalibrační faktor , kterým je třeba násobit všechny hodnoty odečtené na přístroji, je možné určit podle rovnice (2):
- kde:
- σ0 = hodnota povrchového napětí vody uvedená v literatuře (mN·m–1),
- σg = naměřená hodnota povrchového napětí vody (mN·m–1),
- obě při stejné teplotě.
- kde:
- Kalibrační faktor , kterým je třeba násobit všechny hodnoty odečtené na přístroji, je možné určit podle rovnice (2):
- a) Použitím závaží: při tomto postupu se použijí jezdce o známé hmotnosti od 0,1 g do 1,0 g, které se umístí na prstenec. Kalibrační faktor фa, kterým je třeba násobit všechny hodnoty odečtené na přístroji, je možné určit podle rovnice (1):
- V.1.6.4.1 Aparatura
- V.1.6.4.3 Příprava vzorků
Připraví se vodné roztoky zkušebních látek o požadované koncentraci, které nesmějí obsahovat nerozpuštěné složky.
Roztoky musí být udržovány při konstantní teplotě (±0,5 °C). Protože se povrchové napětí roztoku v měřicí nádobě v čase mění, provedou se měření v různých časech a sestrojí se křivka závislosti povrchového napětí na čase. Nedochází-li k žádným dalším změnám, bylo dosaženo rovnovážného stavu.
Měření je ovlivňováno znečištěním prachem nebo plynnými látkami. Práce musí být tedy prováděny pod ochranným krytem.
- V.1.6.1 Destičková metoda
- V.1.6.5 Zkušební podmínky
Měření se provádí přibližně při +20 °C a udržuje se tolerance ±0,5 °C.
- V.1.6.6 Postup zkoušky
Roztoky, které mají být měřeny, se převedou do pečlivě vyčištěné měřicí nádoby, přičemž je třeba dbát na to, aby nedošlo k pěnění, a nádoba se poté postaví na stolek zkušební aparatury. Horní část stolku s měřicí nádobou se vysune tak vysoko, aby se prstenec ponořil pod povrch roztoku, který má být měřen. Horní část stolku se následně postupně a rovnoměrně sníží (rychlostí přibližně 0,5 cm·min-1), aby došlo k oddělení prstence od povrchu, a to až do dosažení maximální hodnoty síly. Film kapaliny lpící na prstenci se od něho nesmí odtrhnout. Po ukončení měření se prstenec opět ponoří pod povrch a postup se opakuje až do dosažení konstantní hodnoty povrchového napětí. Při každém stanovení se začne zaznamenávat čas v okamžiku plnění roztoku do měřicí nádoby. Odečty se provedou vždy v okamžiku, kdy je dosaženo maximální síly nutné pro oddělení prstence od povrchu kapaliny.
- V.1.1 ÚVOD
- V.1 METODA
- V.2 DATA
Za účelem výpočtu povrchového napětí se hodnota odečtená na přístroji v mN·m-1 nejprve vynásobí kalibračním faktorem nebo (podle použitého postupu kalibrace). Získá se tak hodnota, která však platí pouze přibližně, a vyžaduje proto korekci.
Harkins a Jordan (4) empiricky stanovili korekční faktory pro hodnoty povrchového napětí měřeného prstencovou metodou, které závisí na rozměrech prstence, hustotě kapaliny a jejím povrchovém napětí.
Vzhledem k tomu, že je zdlouhavé stanovovat pro každé jednotlivé měření korekční faktor z tabulek Harkinse a Jordana, lze pro výpočet povrchového napětí vodných roztoků použít zjednodušenou metodu, která spočívá v odečtu korigovaných hodnot povrchového napětí přímo z tabulky. (Pro odečtené hodnoty, které leží mezi hodnotami uvedenými v tabulce, se provede interpolace.)
TABULKA: KOREKCE NAMĚŘENÝCH HODNOT POVRCHOVÉHO NAPĚTÍ
Pouze pro vodné roztoky, ρ ≅ 1 g·cm-3
R = 9,55 mm (střední poloměr prstence)
r = 0,185 (poloměr drátu prstence)
DODATEK 1 Metoda odhadu ÚVOD METODA ODHADU POSTUP VÝPOČTU ZPRÁVA LITERATURA DODATEK 2 Obrázek 1 Zařízení pro stanovení křivky tlaku par dynamickou metodou Obrázek 2a Zařízení pro stanovení křivky tlaku par statickou metodou (s manometrickou U-trubicí) Obrázek 2b Zařízení pro stanovení křivky tlaku pař statickou metodou (s použitím ukazatele tlaku) Obrázek 3 Isoteniskop (viz literatura (7)) Obrázek 4 Zařízení pro stanovení křivky tlaku par podle metody stanovení tlaku par pomocí vah Obrázek 5 Příklad zařízení pro odpařování za nízkého tlaku při efusní metodě, vybaveného efusní komůrkou o objemu 8 cm3 Obrázek 6a Příklad průtokového systému pro stanovení tlaku par metodou nasycení plynu Obrázek 6b Příklad zařízení pro stanovení tlaku par metodou nasycení plynu s kapilárou zařazenou za syticí kolonu Obrázek 7 Příklad experimentálního uspořádání pro metodu rotujícího tělíska Obrázek 8 Příklad měřicí hlavy s rotujícím tělískem Obrázek Měřicí tělísko (všechny rozměry jsou uvedeny v milimetrech) TABULKA: KOREKCE NAMĚŘENÝCH HODNOT POVRCHOVÉHO NAPĚTÍ Experimentální hodnota
(mN·m–1)Korigovaná hodnota (mN·m–1) Kalibrace závažími
(viz 1.6.4.2.2 písm. a))Kalibrace vodou
(viz 1.6.4.2.2 písm. b))20 16,9 18,1 22 18,7 20,1 24 20,6 22,1 26 22,4 24,1 28 24,3 26,1 30 26,2 28,1 32 28,1 30,1 34 29,9 32,1 36 31,8 34,1 38 33,7 36,1 40 35,6 38,2 42 37,6 40,3 44 39,5 42,3 46 41,4 44,4 48 43,4 46,5 50 45,3 48,6 52 47,3 50,7 54 49,3 52,8 56 51,2 54,9 58 53,2 57 60 55,2 59,1 62 57,2 61,3 64 59,2 63,4 66 61,2 65,5 68 63,2 67,7 70 65,2 69,9 72 67,2 72 74 69,2 - 76 71,2 - 78 73,2 - Tabulka byla sestavena na základě korekcí podle Harkinse a Jordana. Je obdobou tabulky podle normy DIN 53914 pro vodu a vodné roztoky (hustota ρ = 1 g·cm–3); platí pro běžný komerční prstenec o rozměrech R = 9,55 mm (střední poloměr prstence) a r = 0,185 mm (poloměr drátu prstence). Tabulka udává korigované hodnoty pro měření povrchového napětí získané po kalibraci závažími nebo vodou.
- Jiným řešením je vypočítat povrchové bez předchozí kalibrace podle rovnice:
- kde
- F = síla udaná měřicím systémem při oddělení filmu
- R = poloměr prstence
- f = korekční faktor (1)
- kde
- Jiným řešením je vypočítat povrchové bez předchozí kalibrace podle rovnice:
- V.3 ZPRÁVY
- V.3.1 PROTOKOL O ZKOUŠCE
- Protokol o zkoušce má pokud možno obsahovat následující údaje:
- — použitá metoda,
- — druh vody nebo použitého roztoku,
- — přesná specifikace látky (identifikace a nečistoty),
- — výsledky měření: povrchové napětí (odečtené hodnoty) s uvedením jednotlivých odečtených hodnot a jejich aritmetického průměru a rovněž korigované střední hodnoty (přičemž se bere v úvahu kalibrační faktor a tabulka korekcí),
- — koncentrace roztoku,
- — zkušební teplota,
- — stáří použitého roztoku, zejména časový odstup mezi přípravou roztoku a měřením,
- — znázornění časové závislosti povrchového napětí po převedení roztoku do měřicí nádoby,
- — uvedou se všechny informace a poznámky, které jsou důležité pro interpretaci výsledků, zejména pokud jde o nečistoty a fyzikální stav látky.
- Protokol o zkoušce má pokud možno obsahovat následující údaje:
- V.3.2 INTERPRETACE VÝSLEDKŮ
Vzhledem k tomu, že povrchové napětí vody je 72,75 mN·m–1 při 20 °C, měly by být látky vykazující za podmínek této metody povrchové napětí menší než 60 mN·m–1 považovány za povrchově aktivní materiály.
- V.3.1 PROTOKOL O ZKOUŠCE
- V.4 LITERATURA
(1) OECD, Paris, 1981, Test Guideline 115, Decision of the Council C(81) 30 final.
(2) R. Weissberger (ed.). Technique of Organic Chemistry, 3rd ed. Interscience Publ., New York, 1959, 1, Part I, Chapter XIV.
(3) Pure and Applied Chem., 48, 1976, 511.
(4) Harkins, W. D., Jordan, H. F., J. Amer. Chem. Soc., 52, 1930, 1751.
- VI. METODY PRO STANOVENÍ ROZPUSTNOSTI VE VODĚ – metody uvedené v bodu A.6 přílohy směrnice 92/69/EHS
- VI.1 METODA
Popsané metody jsou založeny na Pokynech OECD pro zkoušení (1).
- VI.1.1 ÚVOD
Před provedením této zkoušky je vhodné mít k dispozici předběžné informace o strukturním vzorci látky, o tenzi par, disociační konstantě a o hydrolýze (jako funkci pH).
Neexistuje jediná dostupná metoda pro celý rozsah rozpustností ve vodě.
- Dvě níže popsané metody pokrývají celý rozsah rozpustnosti, nejsou však použitelné pro těkavé látky:
- — první metoda, použitelná pro v podstatě čisté látky s malou rozpustností (< 10-2 g·l–1), stálé ve vodě; tato metoda se označuje jako „sloupcová eluční metoda“,
- — druhá metoda, použitelná pro v podstatě čisté látky s vyšší rozpustností (> 10-2 g·l–1), stálé ve vodě; tato metoda se označuje jako „baňková metoda“.
Rozpustnost zkušební látky ve vodě může být značně ovlivněna přítomností nečistot.
- Dvě níže popsané metody pokrývají celý rozsah rozpustnosti, nejsou však použitelné pro těkavé látky:
- VI.1.2 DEFINICE A JEDNOTKY
Rozpustnost látky ve vodě je definována hmotnostní koncentrací jejího nasyceného roztoku ve vodě při dané teplotě. Rozpustnost ve vodě se udává v jednotkách hmotnosti na objem roztoku. Jednotkou v soustavě SI je kg·m–3 (může se také používat g·l–1).
- VI.1.3 REFERENČNÍ LÁTKY
Při zkoušení nové látky není nutné vždy používat referenční látky. Měly by v první řadě sloužit k občasné kontrole provedení metody a ke vzájemnému porovnávání výsledků získaných jinými metodami.
- VI.1.4 PODSTATA ZKUŠEBNÍCH METOD
Přibližné množství vzorku a doba nutná pro dosažení hmotnostní koncentrace nasyceného roztoku by měly být stanoveny jednoduchou předběžnou zkouškou.
- VI.1.4.1 Sloupcová eluční metoda
Tato metoda je založena na vymývání zkušební látky vodou z mikrokolony, naplněné inertním nosičem, např. skleněnými kuličkami nebo pískem, pokrytým přebytkem zkušební látky. Rozpustnost ve vodě se stanoví, jsou-li hmotnostní koncentrace eluátu konstantní. To se projeví jako plató závislosti koncentrace na čase.
- VI.1.4.2 Baňková metoda
V této metodě se látka (tuhé látky musí být ve formě prášku) rozpustí ve vodě při teplotě, která je o něco vyšší než teplota měření. Po dosažení nasycení se roztok ochladí a udržuje se při teplotě měření, za stálého míchání, dokud se nedosáhne rovnováhy. Jinou možností je provést měření přímo při zkušební teplotě, pokud je vhodným vzorkováním prokázáno, že je dosaženo rovnovážného nasycení. Hmotnostní koncentrace látky ve vodném roztoku, který nesmí obsahovat žádné nerozpuštěné částice, se následně stanoví vhodnou analytickou metodou.
- VI.1.4.1 Sloupcová eluční metoda
- VI.1.5 KRITÉRIA JAKOSTI
- VI.1.5.1 Opakovatelnost
Při sloupcové eluční metodě je dosažitelná opakovatelnost < 30 %; při baňkové metodě by mělo být dosaženo opakovatelnosti < 15 %.
- VI.1.5.2 Citlivost
Závisí na analytické metodě, lze však stanovit hmotnostní koncentrace až do 10–6 g·l–1.
- VI.1.5.1 Opakovatelnost
- VI.1.6 POPIS METOD
- VI.1.6.1 Zkušební podmínky
Zkouška se provádí pokud možno při teplotě 20 ± 0,5 °C. Předpokládá-li se závislost rozpustnosti ve vodě na teplotě (> 3 % na 1 °C), měla by být provedena měření při dvou dalších teplotách, které jsou nejméně o 10 °C vyšší a nižší než původně zvolená teplota. V tomto případě by měla být teplota udržována v toleranci ±0,1 °C. Zvolenou teplotu je třeba udržovat ve všech důležitých částech aparatury konstantní.
- VI.1.6.2 Předběžná zkouška
K přibližně 0,1 g vzorku (tuhé látky musí být v práškové formě) v 10ml odměrném válci uzavíratelném skleněnou zátkou se přidává vzrůstající objem destilované vody o laboratorní teplotě podle kroků uvedených v následující tabulce:.
DODATEK 1 Metoda odhadu ÚVOD METODA ODHADU POSTUP VÝPOČTU ZPRÁVA LITERATURA DODATEK 2 Obrázek 1 Zařízení pro stanovení křivky tlaku par dynamickou metodou Obrázek 2a Zařízení pro stanovení křivky tlaku par statickou metodou (s manometrickou U-trubicí) Obrázek 2b Zařízení pro stanovení křivky tlaku pař statickou metodou (s použitím ukazatele tlaku) Obrázek 3 Isoteniskop (viz literatura (7)) Obrázek 4 Zařízení pro stanovení křivky tlaku par podle metody stanovení tlaku par pomocí vah Obrázek 5 Příklad zařízení pro odpařování za nízkého tlaku při efusní metodě, vybaveného efusní komůrkou o objemu 8 cm3 Obrázek 6a Příklad průtokového systému pro stanovení tlaku par metodou nasycení plynu Obrázek 6b Příklad zařízení pro stanovení tlaku par metodou nasycení plynu s kapilárou zařazenou za syticí kolonu Obrázek 7 Příklad experimentálního uspořádání pro metodu rotujícího tělíska Obrázek 8 Příklad měřicí hlavy s rotujícím tělískem Obrázek Měřicí tělísko (všechny rozměry jsou uvedeny v milimetrech) TABULKA: KOREKCE NAMĚŘENÝCH HODNOT POVRCHOVÉHO NAPĚTÍ 0,1 g rozpuštěno v „x“ ml vody 0,1 0,5 1 2 10 100 > 100 Přibližná rozpustnost (g·l–1) > 1 000 1 000 až 200 200 až 100 100 až 50 50 až 10 10 až 1 < 1 Po každém přidání množství vody uvedeného v tabulce se směsí intenzivně třepe po dobu 10 min a vizuálně se kontroluje obsah nerozpuštěných částic. Zůstane-li vzorek nebo jeho část po přidání 10 ml vody nerozpuštěný, experiment je nutno opakovat ve 100 ml odměrném válci s větším objemem vody. Při nízkých rozpustnostech může být doba potřebná k rozpuštění látky podstatně delší (je vhodné vyčkat alespoň 24 h*). Přibližná rozpustnost je uvedena v tabulce pod objemem vody potřebným k úplnému rozpuštění vzorku. Není-li látka ani poté úplně rozpuštěna, je vhodné vyčkat delší dobu než 24 h (maximálně 96 h), nebo ředit dále, aby se zjistilo, zda by měla být použita sloupcová eluční metoda nebo baňková metoda.
- VI.1.6.3 Sloupcová eluční metoda
- VI.1.6.3.1 Nosič, rozpouštědlo a eluent
Nosič pro sloupcovou eluční metodu by měl být inertní. Vhodnými materiály, které lze použít, jsou skleněné kuličky a písek. K nanesení zkušební látky na nosič by mělo být použito vhodné těkavé analyticky čisté rozpouštědlo. Jako eluent by měla být použita voda redestilovaná ve skleněné nebo křemenné aparatuře.
- Poznámka:
- Nesmí se použít voda získaná přímo z organického měniče iontů.
- VI.1.6.3.1 Nosič, rozpouštědlo a eluent
- VI.1.6.3.2 Nanášení na nosič
Odváží se přibližně 600 mg nosiče a převede se do 50ml baňky s kulatým dnem.
Přiměřené odvážené množství zkušební látky se rozpustí ve zvoleném rozpouštědle. Dostatečný podíl tohoto roztoku se přidá k nosiči. Rozpouštědlo musí být dokonale odpařeno, např. v rotační odparce, jinak se nedosáhne úplného nasycení nosiče vodou kvůli rozdělovacím efektům na povrchu nosiče.
Nanášení zkušební látky na nosič může být problematické (chybné výsledky), sráží-li se zkušební látka na nosiči jako olej nebo krystalická fáze. Problém by měl být řešen experimentálně a podrobnosti by měly být zaznamenány.
Nosič s nanesenou látkou se nechá 2 h botnat v asi 5 ml vody a suspense se poté naplní do mikrokolony. Je také možné naplnit mikrokolonu, která byla předtím naplněna vodou, suchým nosičem s nanesenou látkou a poté nechat během dvou hodin ustavit rovnováhu.
Zkušební postup:
- VI.1.6.3.3 Vymývání kolony použitím oběhového čerpadla
Aparatura
Schematické uspořádání typického systému je znázorněno na obrázku 1. Vhodná mikrokolona je znázorněna na obrázku 2, přijatelná je ovšem i kterákoli jiná velikost za předpokladu, že budou splněna kritéria opakovatelnosti a citlivosti. Prostor hlavy kolony by měl mít obsah nejméně pěti objemů sloupce a měl by být schopný pojmout nejméně pět vzorků. Prostor hlavy kolony může být menší, pokud se počátečních pět objemů sloupce eluovaných s nečistotami nahradí čistým rozpouštědlem.
Kolona by měla být připojena k oběhovému čerpadlu, které zajišťuje konstantní průtok asi 25 ml·h–1. Čerpadlo se připojí hadičkami z polytetrafluorethylenu (PTFE), a/nebo skleněnými trubičkami. U aparatury složené z kolony a čerpadla musí být možnost odběru eluátu a vyrovnávání tlaku v hlavě kolony s atmosférickým tlakem. Materiál v koloně se fixuje malým (5 mm) smotkem skelné vaty, který současně slouží k odfiltrování částeček. Lze použít např. peristaltické nebo membránové čerpadlo (přitom je třeba dbát na to, aby nedošlo ke znečištění materiálem hadičky a/nebo aby nedošlo k absorpci tímto materiálem).
Postup měření
Zahájí se vymývání kolony. Doporučuje se průtok asi 25 ml·h–1 (to odpovídá u popsané kolony desetinásobku objemu sloupce za hodinu). Nejméně prvních pět objemů sloupce obsahujících nečistoty rozpustné ve vodě se odstraní. Poté se nechá běžet oběhové čerpadlo až do ustavení rovnováhy, které je dosaženo, neliší-li se koncentrace pěti po sobě následujících vzorků při náhodném výběru o více než ±30 %, přičemž rozdíly jsou nepravidelné. Tyto vzorky by se měly odebírat v intervalech, během kterých kolonou projde objem eluentu rovný nejméně desetinásobku objemu sloupce.
- VI.1.6.3.4 Vymývání kolony pomocí vyrovnávací nádoby
Vyrovnávací nádoba: je připojena zabroušeným spojem, který je spojen hadičkou z PTFE. Doporučuje se použít rychlost průtoku přibližně 25 ml·h–1. Podíly eluátu následující po sobě se shromažďují a jejich koncentrace se analyzují zvolenou metodou.
Postup měření:
Pro stanovení rozpustnosti ve vodě se použijí prostřední podíly eluátu, ve kterých zůstávají koncentrace nejméně v pěti po sobě jdoucích vzorcích konstantní (±30 %).
V obou případech (při použití oběhového čerpadla nebo vyrovnávací nádoby) se druhé promytí provede při poloviční průtokové rychlosti. Shodují-li se výsledky obou pokusů, považuje se výsledek za uspokojivý; je-li zdánlivá rozpustnost při nižší průtokové rychlosti vyšší, je nutné průtok snižovat vždy na polovinu tak dlouho, dokud dva po sobě následující měření neposkytnou stejnou hodnotu rozpustnosti.
V obou případech (v případě oběhového čerpadla nebo vyrovnávací nádoby) je nutné vzorky podrobit zkoušce na koloidní částice pomocí Tyndallova jevu (rozptylem světla). Přítomností takových částic je výsledek znehodnocen a zkouška by měla být opakována po zlepšení filtrační funkce kolony.
Mělo by být zaznamenáno pH každého vzorku. Druhé měření je třeba provést při stejné teplotě.
- VI.1.6.1 Zkušební podmínky
- VI.1.6.4 Baňková metoda
- VI.1.6.4.1 Zařízení
- Tato metoda vyžaduje následující vybavení:
- — běžné laboratorní skleněné nádoby a pomůcky,
- — zařízení pro třepání roztoků při regulovaných konstantních teplotách,
- — odstředivka (nejlépe termostatovaná), je-li nezbytná v případě emulzí, a
- — přístroje pro analytická stanovení.
- Tato metoda vyžaduje následující vybavení:
- VI.1.6.4.2 Postup měření
- VI.1.6.4.1 Zařízení
- VI.1.1 ÚVOD
- VI.1 METODA