| 1 | Úvod | ||||
| 2 | Rozsah pokynu | ||||
| 3 | Obecné principy | ||||
| 3.1 | Klasifikace zbytkových rozpouštědel podle posouzení jejich rizika | ||||
| 3.2 | Metody stanovení expozičních limitů | ||||
| 3.3 | Volby popisu limitů rozpouštědel třídy 2 | ||||
| 3.4 | Analytické postupy | ||||
| 3.5 | Uvádění úrovní zbytkových rozpouštědel | ||||
| 4 | Limity zbytkových rozpouštědel | ||||
| 4.1 | Rozpouštědla, kterých je lépe se vyvarovat | ||||
| 4.2 | Rozpouštědla s omezeným použitím | ||||
| 4.3 | Rozpouštědla s nízkým toxickým potenciálem | ||||
| 4.4 | Rozpouštědla, pro která nebyly nalezeny odpovídající toxikologické údaje | ||||
| Vysvětlivky | |||||
| Příloha 1 | Seznam rozpouštědel uvedených v Pokynu | ||||
| Příloha 2 | Další důležité údaje | ||||
| A2.1: | Regulace organických těkavých rozpouštědel s ohledem na životní prostředí | ||||
| A2.2: | Zbytková rozpouštědla v léčivech | ||||
| Příloha 3 | Metody pro stanovení expozičních limitů | ||||
- 1 Úvod
Cílem tohoto pokynu je doporučit pro pacientovu bezpečnost přijatelná množství zbytkových rozpouštědel v léčivech. Pokyn doporučuje použití méně toxických rozpouštědel a popisuje hladiny, o nichž se předpokládá, že jsou toxikologicky přijatelné pro některá zbytková rozpouštědla.
Zbytková rozpouštědla v léčivech jsou zde definována jako organické těkavé látky, které se používají nebo vznikají při výrobě léčivých látek nebo pomocných látek nebo léčivých přípravků. Rozpouštědla nejsou běžnými výrobními pochody zcela odstraněna. Vhodný výběr rozpouštědla pro syntézu léčivé látky může zvýšit výtěžek nebo ovlivnit vlastnosti, jako je krystalická forma, čistota a rozpustnost. Rozpouštědlo tedy může být v některých případech kritickým parametrem při syntéze. Tento pokyn se netýká rozpouštědel používaných záměrně jako pomocné látky ani solvátů. Avšak obsah rozpouštědel v takových výrobcích by měl být zhodnocen a zdůvodněn.
Protože zbytková rozpouštědla nejsou užitečná z terapeutického hlediska, měla by být všechna odstraněna v možném rozsahu tak, aby se vyhovělo specifikaci přípravku, správné výrobní praxi nebo ostatním požadavkům na jakost. Léčivé přípravky by neměly obsahovat větší koncentrace zbytkových rozpouštědel, než jaké mohou být doloženy údaji o bezpečnosti. Některá rozpouštědla, o nichž je známo, že způsobují nepřijatelnou toxicitu (třída 1, tabulka 1) by se měla odstranit z výroby léčivých látek, pomocných látek nebo léčivých přípravků, pokud by jejich použití nemohlo být silně zdůvodněno při posouzení vztahu riziko-prospěch. Některá rozpouštědla o nižší toxicitě (třída 2, tabulka 2) by se měla omezit, aby byl pacient chráněn před potenciálními nežádoucími účinky. Ideálně by se tam, kde je to z praktického hlediska možné, měla používat méně toxická rozpouštědla (třída 3, tabulka 3). Úplný seznam rozpouštědel zahrnutých v tomto pokynu je uveden v Příloze 1.
Seznam není vyčerpávající a další rozpouštědla se mohou použít a později do něho přidat. Doporučené limity rozpouštědel třídy 1 a třídy 2 nebo klasifikace rozpouštědel se mohou změnit, když budou dostupné nové údaje o jejich bezpečnosti. Údaje o bezpečnosti, předkládané se žádostí o registraci nového léčivého přípravku obsahujícího nové rozpouštědlo, mohou být založeny na koncepci tohoto pokynu nebo na koncepci kvalifikace nečistot, jak jsou vyjádřeny v pokynu pro léčivé látky (Q3A, Nečistoty v nových léčivých látkách) nebo v pokynu pro léčivé přípravky (Q3B, Nečistoty v nových léčivých přípravcích), nebo ve všech třech pokynech.
- 2 Rozsah pokynu
Tento pokyn se týká zbytkových rozpouštědel v léčivých látkách, pomocných látkách a léčivých přípravcích. Proto by se zkoušky na zbytková rozpouštědla měly provádět tam, kde je známo, že výsledkem výrobního nebo čisticího procesu může být přítomnost takovýchto rozpouštědel. Je třeba provádět zkoušky jen na rozpouštědla, která jsou používána nebo vznikají při výrobě nebo čištění léčivých látek, pomocných látek nebo léčivých přípravků. Ačkoliv si výrobci mohou zvolit zkoušení léčivých přípravků, mohou být použity kumulativní metody pro výpočet koncentrací zbytkových rozpouštědel v léčivých přípravcích z koncentrací v jednotlivých složkách, použitých při jejich výrobě. Pohybují-li se vypočtené hodnoty v úrovních stejných nebo nižších, než jsou doporučeny v tomto pokynu, není třeba uvažovat o zkoušení léčivých přípravků na zbytková rozpouštědla. Jsou-li však vypočtené hodnoty nad doporučenou úrovní, měl by se léčivý přípravek zkoušet, aby se zjistilo, zda proces výroby snížil koncentraci daného rozpouštědla na přijatelnou úroveň. Léčivý přípravek by se rovněž měl zkoušet, jestliže se při jeho výrobě použilo rozpouštědlo.
Pokyn se netýká možných nových léčivých látek, pomocných látek nebo léčivých přípravků používaných v průběhu klinického hodnocení, ani se netýká léčivých přípravků, které jsou již na trhu.
Pokyn se týká všech lékových forem a způsobů podání. Vyšší hladiny zbytkových rozpouštědel mohou být přijatelné v některých případech, jako je krátkodobé použití (30 dní nebo méně) nebo místní použití. Zdůvodnění takovýchto hladin by mělo být předloženo individuálně, případ od případu.
Viz Příloha 2 pro dodatečné informace, vztahující se na zbytková rozpouštědla.
- 3 Obecné principy
- 3.1 KLASIFIKACE ZBYTKOVÝCH ROZPOUŠTĚDEL PODLE POSOUZENÍ JEJICH RIZIKA
Termín „tolerovatelný denní příjem“ (TDI - tollerable daily intake) se používá Mezinárodním programem chemické bezpečnosti (ICPS - International Program on Chemical Safety) k popisu expozičních limitů toxických chemikálií a “přijatelný denní příjem“ (ADI - acceptable daily intake) je používán Světovou zdravotnickou organizací a ostatními národními a mezinárodními zdravotnickými autoritami a institucemi. Nový termín „povolená denní dávka“ (PDE - permitted daily exposure) se v tomto pokynu definuje jako farmaceuticky přijatelný příjem zbytkových rozpouštědel, čímž se odstraní matoucí nejednotnost hodnot ADI pro tutéž látku.
Zbytková rozpouštědla uvedená v tomto pokynu jsou v Příloze 1 označena běžnými názvy a vzorci. Byla zhodnocena podle jejich možného rizika pro lidské zdraví a zařazena do jedné ze tří tříd takto:
Rozpouštědla třídy 1: Rozpouštědla, kterých je lépe se vyvarovat
Známé lidské karcinogeny, silně podezřelé lidské karcinogeny a látky nebezpečné pro životní prostředí.
Rozpouštědla třídy 2: Rozpouštědla s omezeným použitím
Ne-genotoxické zvířecí karcinogeny nebo možná příčinná agens jiné ireverzibilní toxicity, jako je neurotoxicita nebo teratogenicita.
Rozpouštědla podezřelá z jiných významných, ale reverzibilních toxicit.
Rozpouštědla třídy 3: Rozpouštědla s nízkým toxickým potenciálem
Rozpouštědla s nízkým toxickým potenciálem pro člověka; není třeba žádný expoziční limit s ohledem na zdraví. Hodnoty PDE rozpouštědel třídy 3 jsou 50 mg nebo více na den.
- 3.2 METODY STANOVENÍ EXPOZIČNÍCH LIMITŮ
Metoda používaná na stanovení povolené denní dávky zbytkových rozpouštědel je uvedena v Příloze 3. Souhrn údajů o toxicitě, které byly použity ke stanovení limitů, je publikován v časopise Pharmeuropa, Vol. 9, No. 1, Supplement, April 1997.
- 3.3 VOLBY POPISU LIMITŮ ROZPOUŠTĚDEL TŘÍDY 2
Limity pro rozpouštědla třídy 2 mohou být stanoveny dvěma způsoby.
Volba 1: Mohou se použít limity koncentrace v μg/g, uvedené v tabulce 2, které byly vypočítány za použití níže uvedené rovnice (1) za předpokladu, že se denně podává 10 g přípravku.
v němž značí:
c - koncentraci v μg/g,
PDE - povolenou denní dávku v mg/den,
dávka - dávku v g/den.
Předpokládá se, že tyto limity jsou přijatelné pro všechny léčivé látky, pomocné látky nebo léčivé přípravky. Tento postup se může použít, není-li denní dávka známa nebo pevně stanovena. Jestliže všechny pomocné a léčivé látky ve složení splňují limity dané ve Volbě 1, mohou být tyto složky použity v libovolném poměru. Jestliže denní dávka nepřekročí 10 g, není zapotřebí žádných dalších výpočtů. Přípravky, které se podávají ve větších denních dávkách než 10 g by se měly posuzovat podle Volby 2.
Volba 2: Nepovažuje se za nezbytné, aby každá složka léčivého přípravku vyhovovala limitům daným ve Volbě 1. PDE v mg/den, jak jsou uvedeny v tabulce 2, se mohou použít se známou maximální denní dávkou a rovnicí (1) uvedenou výše ke stanovení povolené koncentrace zbytkového rozpouštědla v léčivém přípravku. Takovéto limity se považují za přijatelné, pokud bylo dokázáno, že zbytkové rozpouštědlo bylo sníženo na praktické minimum. Limity by měly být realistické ve vztahu k analytické přesnosti, výrobním možnostem a přijatelným změnám ve výrobním postupu. Limity by měly odrážet současné výrobní standardy.
Volba 2 se může použít sečtením jednotlivých množství zbytkového rozpouštědla, která jsou obsažena v každé složce léčivého přípravku. Denní součet množství rozpouštědla by měl být nižší, než je množství, které je dáno PDE.
Uvažujme příklad použití Volby 1 a Volby 2 aplikovaný na acetonitril v léčivu. Povolená denní dávka acetonitrilu je 4,1 mg/den; potom limit Volby 1 je 410 μg/g. Denní maximum podávané hmotnosti léčivého přípravku je 5,0 g a léčivý přípravek obsahuje dvě pomocné látky. Složení léčivého přípravku a vypočítaný maximální obsah zbytkového acetonitrilu jsou uvedeny v následující tabulce.
Složka Množství v přípravku (g) Obsah acetonitrilu (μg/g) Denní dávka (mg) Léčivá látka 0,3 800 0,24 Pomocná látka 1 0,9 400 0,36 Pomocná látka 2 3,8 800 3,04 Léčivý přípravek 5,0 728 3,64 Pomocná látka 1 splňuje limit Volby 1, ale léčivá látka, pomocná látka 2 a léčivý přípravek nesplňují limit Volby 1. Nicméně léčivý přípravek splňuje limit Volby 2, tj. 4,1 mg/den a tak se řídí doporučeními tohoto pokynu.
Uvažujme jiný příklad použití acetonitrilu jako zbytkového rozpouštědla. Maximální předepsaná denní dávka léčivého přípravku je 5,0 g a léčivý přípravek obsahuje dvě pomocné látky. Složení léčivého přípravku a vypočítaný maximální obsah zbytkového acetonitrilu jsou uvedeny v následující tabulce.
Složka Množství v přípravku (g) Obsah acetonitrilu (μg/g) Denní dávka
(mg)Léčivá látka 0,3 800 0,24 Pomocná látka 1 0,9 2000 1,80 Pomocná látka 2 3,8 800 3,04 Léčivý přípravek 5,0 1016 5,08 V tomto příkladu nesplňuje léčivý přípravek limity Volby 1, ani Volby 2 podle celkového množství. Výrobce by měl zkoušet léčivý přípravek, aby zjistil, zda výrobní postup snížil hladinu acetonitrilu. Jestliže hladina acetonitrilu se během výrobního postupu nesnížila na povolený limit, pak by výrobce léčivého přípravku měl použít jiné kroky ke snížení množství acetonitrilu v léčivém přípravku. Selžou-li všechny kroky ke snížení hladiny zbytkového rozpouštědla, mohl by ve výjimečných případech výrobce k podpoře povolení vyššího obsahu zbytkového rozpouštědla předložit souhrn pokusů o snížení úrovně rozpouštědla, aby se dostal na hodnotu uvedenou ve směrnici a předložit výsledky analýzy vztahu riziko-prospěch.
- 3.4 ANALYTICKÉ POSTUPY
Zbytková rozpouštědla se obvykle stanoví za použití chromatografických technik, jako je plynová chromatografie. Je-li to možné, měly by se použít jakékoliv harmonizované postupy pro stanovení hladin zbytkových rozpouštědel, jak jsou popsány v lékopisech. Jinak si výrobci mohou pro jednotlivá stanovení vybrat nejvhodnější validované analytické postupy. Jsou-li přítomna pouze rozpouštědla třídy 3, mohou se použít nespecifické metody, jako je ztráta sušením.
Validace metod pro stanovení zbytkových rozpouštědel by se měla řídit pokyny Mezinárodní konference o harmonizaci (ICH) „Text o validaci analytických postupů“ (Text on Validation of Analytical Procedures) a “Rozšíření ICH textu o validaci analytických postupů“ (Extension of the ICH Text on Validation of Analytical Procedures).
- 3.5 UVÁDĚNÍ ÚROVNÍ ZBYTKOVÝCH ROZPOUŠTĚDEL
Výrobci léčivých přípravků potřebují určité informace o obsahu zbytkových rozpouštědel v pomocných nebo léčivých látkách, aby splňovali kritéria tohoto pokynu. Níže uvedené údaje jsou uvedeny jako přijatelné příklady informací, které by dodavatelé pomocných nebo léčivých látek měli poskytnout farmaceutickým výrobcům. Dodavatelé by si mohli zvolit jeden z následujících příkladů jako vhodný:
- - Pravděpodobně jsou přítomna pouze rozpouštědla třídy 3. Ztráta sušením je menší než 0,5 %.
- - Pravděpodobně jsou přítomna pouze rozpouštědla třídy 2 X, Y.. Všechna jsou pod limitem Volby 1. (Zde by měl dodavatel vyjmenovat rozpouštědla třídy 2, reprezentovaná X, Y...).
- - Pravděpodobně jsou přítomna pouze rozpouštědla třídy 2 X, Y.... a třídy 3. Rozpouštědla třídy 2 jsou pod limiten Volby 1 a rozpouštědla třídy 3 pod 0,5 %.
Jsou-li pravděpodobně přítomna rozpouštědla třídy 1, měla by se určit jejich totožnost a stanovit jejich množství. Výraz „pravděpodobně přítomná“ se vztahuje na rozpouštědla použitá v konečném výrobním kroku a na rozpouštědla, která byla použita v dřívějších krocích výroby a nebyla důsledně odstraněna validovaným postupem.
Jsou-li přítomna rozpouštědla třídy 2 a třídy 3 ve větší koncentraci než je limit Volby 1 nebo 0,5 %, měla by se určit jejich totožnost a stanovit jejich množství.
- 3.1 KLASIFIKACE ZBYTKOVÝCH ROZPOUŠTĚDEL PODLE POSOUZENÍ JEJICH RIZIKA
- 4 Limity zbytkových rozpouštědel
- 4.1 ROZPOUŠTĚDLA, KTERÝCH JE LÉPE SE VYVAROVAT
Rozpouštědla třídy 1 by se neměla používat při výrobě léčivých a pomocných látek a léčivých přípravků pro jejich nepřijatelnou toxicitu nebo jejich škodlivý vliv na životní prostředí. Je-li avšak jejich použití při výrobě léčivého přípravku se značnými terapeutickými přednostmi nevyhnutelné, pak jejich koncentrace musí být omezeny, jak je ukázáno v tabulce 1, pokud není schváleno jinak.
1,1,1-Trichlorethan je zahrnut do tabulky 1, protože to je látka nebezpečná pro životní prostředí. Stanovená limitní hodnota 1500 μg/g je založena na přehledu bezpečnostních údajů.
Tab. 1 Rozpouštědla třídy 1 v léčivých přípravcích (rozpouštědla, kterých je lépe se vyvarovat)
Rozpouštědlo Limitní koncentrace (μg/g) Nebezpečí benzen 2 karcinogenní chlorid uhličitý 4 toxický, ohrožující životní prostředí 1,1-dichlorethen 8 toxický 1,2-dichlorethan 5 toxický 1,1,1-trichlorethan 1500 ohrožující životní prostředí
- 4.2 ROZPOUŠTĚDLA S OMEZENÝM POUŽITÍM
Rozpouštědla uvedená v tabulce 2 by se měla pro jejich vlastní toxicitu v léčivých přípravcích limitovat. PDE jsou uvedeny na nejbližší 0,1 mg/den a koncentrace na nejbližších 10 μg/g. Není nezbytně vyžadována přesnost stanovení. Přesnost by měla být součástí validace metody.
Tab. 2. Rozpouštědla třídy 2 v léčivých přípravcích
Rozpouštědlo PDE (mg/den) Koncentrační limit (μg/g) acetonitril 4,1 410 butylmethylketon 0,5 50 cyklohexan 38,8 3880 1,2-dichlorethen 18,7 1870 dichlormethan 6,0 600 1,2-dimethoxyethan 1,0 100 N,N-dimethylacetamid 10,9 1090 N,N-dimethylformamid 8,8 880 1,4-dioxan 3,8 380 2-ethoxyethanol 1,6 160 ethylenglykol 6,2 620 formamid 2,2 220 hexan 2,9 290 chlorbenzen 3,6 360 chloroform 0,6 60 methanol 30,0 3000 2-methoxyethanol 0,5 50 methylcyklohexan 11,8 1180 N-methylpyrrolidon 48,4 4840 nitromethan 0,5 50 pyridin 2,0 200 sulfolan 1,6 160 tetralin 1,0 100 toluen 8,9 890 1,1,2-trichlorethylen 0,8 80 xylen* 21,7 2170 - * obvykle 60 % m-xylenu, 14 % p-xylenu, 9 % o-xylenu se 17 % ethylbenzenu
- 4.1 ROZPOUŠTĚDLA, KTERÝCH JE LÉPE SE VYVAROVAT
- 4.3 ROZPOUŠTĚDLA S NÍZKÝM TOXICKÝM POTENCIÁLEM
Rozpouštědla třídy 3 (uvedená v tabulce 3) se mohou považovat jako méně toxická a s nižším rizikem pro lidské zdraví. Třída 3 nezahrnuje rozpouštědla známá jako ohrožující lidské zdraví v koncentracích běžně přijatých v lékopisech. Avšak pro mnohá rozpouštědla třídy 3 nejsou k dispozici dlouhodobé studie toxicity nebo karcinogenity. Dostupné údaje naznačují, že jsou méně toxická v akutních nebo krátkodobých studiích a nemají genotoxické účinky. Uvažuje se, že množství těchto zbytkových rozpouštědel 50 mg/den nebo méně (odpovídá 5 000 μg/g nebo 0,5 % při Volbě 1) by mohlo být přijatelné bez upřesňování. Vyšší množství mohou být také přijatelná, odpovídají-li možnostem výroby a požadavkům správné výrobní praxe.
Tab. 3. Rozpouštědla třídy 3, která by se měla omezit požadavky SLP nebo jinými kvalitativními požadavky
aceton isopropylacetat anisol kyselina mravenčí 1-butanol kyselina octová 2-butanol kumen butylacetat methylacetat dimethylsulfoxid 3-methyl-1-butanol ethanol methylether ethylacetat 2-methyl-1-propanol ethylether pentan ethylformiat 1-pentanol ethylmethylketon 1-propanol heptan 2-propanol isobutylacetat propylacetat isobutylmethylketon tetrahydrofuran
- 4.4 ROZPOUŠTĚDLA, PRO KTERÁ SE NENALEZLY ODPOVÍDAJÍCÍ TOXIKOLOGICKÉ ÚDAJE
Níže uvedená rozpouštědla (tabulka 4) mohou být též předmětem zájmu výrobců pomocných a léčivých látek nebo léčivých přípravků. Nenašly se však žádné vhodné toxikologické údaje, na jejichž základě by byly stanoveny PDE. Výrobci by měli získat souhlas pro zbytkové hladiny těchto rozpouštědel v léčivých přípravcích.
Tab. 4. Rozpouštědla, pro která se nenalezly odpovídající toxikologické údaje
1,1-diethoxypropan isopropylmethylketon 1,1-dimethoxymethan methyltetrahydrofuran 2,2-dimethoxypropan ether petrolejový Isooktan kyselina trichloroctová Isopropylether kyselina trifluoroctová
Vysvětlivky
Genotoxické karcinogeny: karcinogeny, které vyvolávají zhoubné bujení ovlivněním genů nebo chromozomů.
LOEL: zkratka pro nejnižší hladinu s pozorovatelným účinkem (lowest observed effect level).
Nejnižší hladina s pozorovatelným účinkem; nejnižší dávka látky ve studii nebo skupině studií, která u exponovaných osob nebo zvířat způsobí biologicky signifikantní nárůst frekvence nebo závažnosti účinku.
Modifikující faktor: faktor stanovený odborným posouzením toxikologa a aplikovaný na bioanalytické údaje s cílem dosáhnout bezpečných údajů pro lidi.
Neurotoxicita: nežádoucí působení látky na nervovou soustavu.
NOEL: zkratka pro dávku bez pozorovatelného účinku.
Hladina bez pozorovatelného účinku: nejvyšší dávka látky, která u exponovaných osob nebo zvířat nevyvolá biologicky signifikantní nárůst frekvence nebo závažnosti účinku.
PDE: zkratka pro povolenou denní dávku.
Povolená denní dávka: nejvyšší přijatelný denní příjem zbytkových rozpouštědel v léčivých přípravcích.
Reverzibilní toxicita: výskyt nepříznivých změn navozených látkou, který odezní po skončení působení látky.
Silně podezřelý lidský karcinogen: látka, která není v epidemiologické evidenci karcinogeneze, ale jsou známy pozitivní genotoxické údaje a existuje jednoznačný průkaz karcinogenity na hlodavcích.
Teratogenita: výskyt strukturálních malformací u vyvíjecího se plodu, jestliže byla látka podávána během těhotenství.
Příloha 1.
Seznam rozpouštědel uvedených ve směrnici| Rozpouštědlo | Další název | Strukturní vzorec | Třída |
|---|---|---|---|
| kyselina octová | kyselina ethanová | CH3COOH | 3 |
| aceton | 2-propanon | CH3COCH3 | 3 |
| acetonitril | CH3CN | 2 | |
| anisol | methoxybenzen | 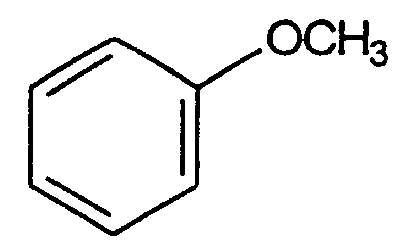 | 3 |
| benzen | 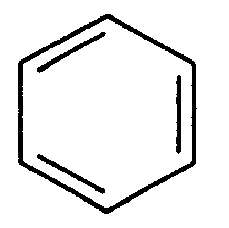 | 1 | |
| 1-butanol | n-butylalkohol | CH3(CH2)3OH | 3 |
| 2-butanol | sek.butylalkohol | CH3CH2CH(OH)CH3 | 3 |
| butylacetat | butylester kyseliny octové | CH3COO(CH2)3CH3 | 3 |
| terc.butylmethylether | 2-methoxy-2-methylpropan | (CH3)3COOCH3 | 3 |
| chlorid uhličitý | tetrachlormethan | CCl4 | 1 |
| chlorbenzen | 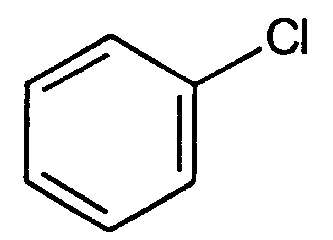 | 2 | |
| chloroform | trichlormethan | CHCl3 | 2 |
| kumen | isopropylbenzen | 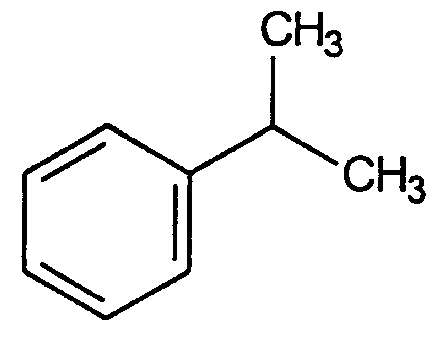 | 3 |
| cyklohexan | hexamethylen | 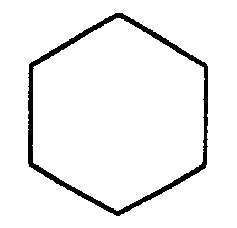 | 2 |
| 1,2-dichlorethan | ethylenchlorid | CH2CICH2CI | 1 |
| 1,1-dichlorethen | 1,1-dichlorethylen | H2C=CCI2 | 1 |
| 1,2-dichlorethen | 1,2-dichlorethylen | ClHC=CHCI | 2 |
| dichlormethan | methylenchlorid | CH2Cl2 | 2 |
| 1,2-dimethoxyethan | ethylenglykol- dimethylether, dimethylglykol | H3COCH2CH2OCH3 | 2 |
| N,N-dimethylacetamid | DMA | CH3CON(CH3)2 | 2 |
| N,N-dimethylformamid | DMF | HCON(CH3)2 | 2 |
| dimethylsulfoxid | DMSO | (CH3)2SO | 3 |
| 1,4-dioxan | 1,4-diethylendioxid | 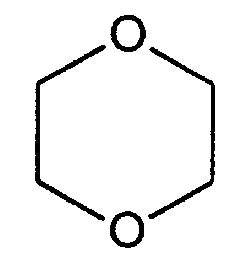 | 2 |
| ethanol | ethylalkohol | CH3CH2OH | 3 |
| 2-ethoxyethanol | ethylenglykol- monoethylether, ethylcello- solo, ethylglykol | CH3CH2OCH2CH2OH | 2 |
| ethylacetat | ethylester kyseliny octové | CH3COOCH2CH3 | 3 |
| ethylenglykol | 1,2-ethandiol | HOCH2CH2OH | 2 |
| ethylether | diethylether | CH3CH2OCH2CH3 | 3 |
| ethylformiat | ethylester kyseliny mravenčí | HCOOCH2CH3 | 3 |
| formamid | amid kyseliny mravenčí | HCONH2 | 2 |
| kyselina mravenčí | HCOOH | 3 | |
| heptan | n-heptan | CH3(CH2)5CH3 | 3 |
| hexan | n-hexan | CH3(CH2)4CH3 | 2 |
| isobutylacetat | isobutylester kyseliny octové | CH3COOCH2CH(CH3)2 | 3 |
| isopropylacetat | isopropylester kyseliny octové | CH3COOCH(CH3)2 | 3 |
| methanol | methylalkohol | CH3OH | 2 |
| 2-methoxyethanol | ethylenglykol- monoethylether, methyl- cellosolo, methylglykol | CH3OCH2CH2OH | 2 |
| methylacetat | methylester kyseliny octové | CH3COOCH3 | 3 |
| 3-methyl-1-butanol | isoamylalkohol, isopentyl- alkohol | (CH3)2CHCH2CH2OH | 3 |
| butylmethylketon | 2-hexanon, methylbutylketon | CH3(CH2)3COCH3 | 2 |
| methylcyklohexan | 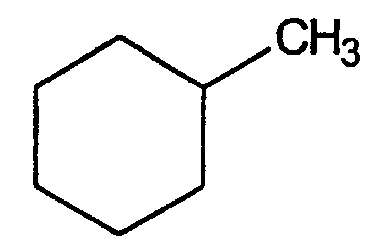 | 2 | |
| ethylmethylketon | 2-butanon, methylethylketon | CH3CH2COCH3 | 3 |
| isobutylmethylketon | 4-methyl-2-pentanon, methylisobutylketon, isopropylaceton | CH3COCH2CH(CH3)2 | 3 |
| 2-methyl-1-propanol | isobutylalkohol | (CH3)2CHCH2OH | 3 |
| N-methylpyrrolidon | 1-methyl-2-pyrrolidon | 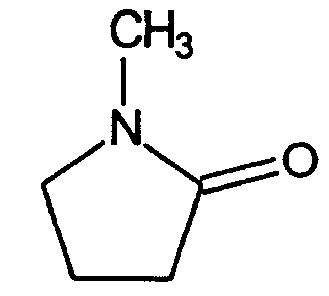 | 2 |
| nitromethan | CH3NO2 | 2 | |
| pentan | n-pentan | CH3(CH2)3CH3 | 3 |
| 1-pentanol | amylalkohol, n-amylalkohol, 1-pentanol, pentylalkohol | CH3(CH2)3CH2OH | 3 |
| 1-propanol | propylalkohol | CH3CH2CH2OH | 3 |
| 2-propanol | isopropylalkohol | (CH2)3CHOH | 3 |
| propylacetat | propylester kyseliny octové | CH3COOCH2CH2CH3 | 3 |
| pyridin | 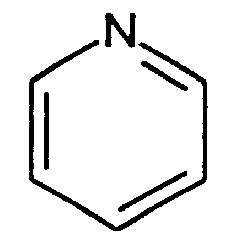 | 2 | |
| sulfolan | tetramethylensulfon, tetra- hydrothiofen-1,1-dioxid | 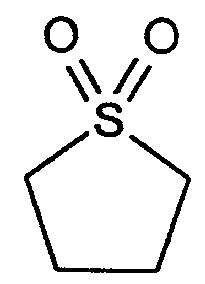 | 2 |
| tetrahydrofuran | 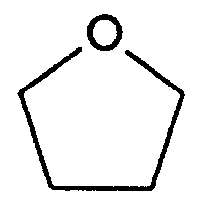 | 3 | |
| tetralin | 1,2,3,4-tetrahydronaftalen | 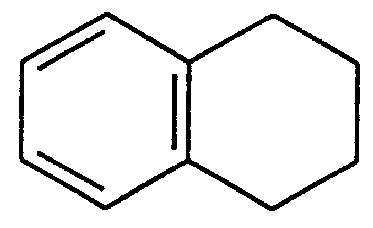 | 2 |
| toluen | methylbenzen | 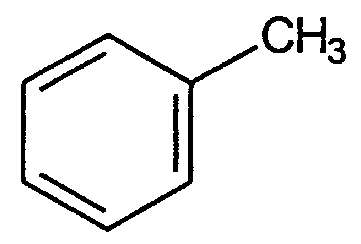 | 2 |
| 1,1,1-trichlorethan | methylchloroform | CH3CCI3 | 1 |
| 1,1,2-trichlorethylen | trichlorethylen | HCIC=CCl2 | 2 |
| xylen * | dimethylbenzen (směs izomerů) | 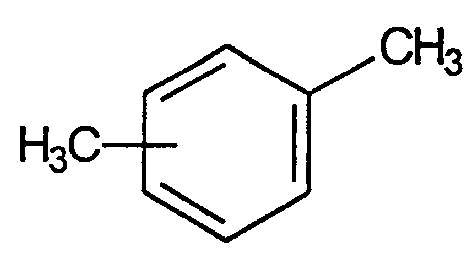 | 2 |
Příloha 2.
Další důležité údajeA2.1 REGULACE ORGANICKÝCH TĚKAVÝCH ROZPOUŠTĚDEL S OHLEDEM NA ŽIVOTNÍ PROSTŘEDÍ
Některá zbytková rozpouštědla, často používaná při výrobě léčiv, jsou uvedena jako toxické látky v monografiích „Enviromental Health Criteria (EHC)“ („Ekologická zdravotní kritéria“) a v „Integrated Risk Information Systém“ (IRIS) („Integrovaný informační systém o riziku“). Cíle takových skupin jako je „International Programme on Chemical Safety“ (IPCS) („Mezinárodní program chemické bezpečnosti“). „United States Enviromental Protection Agency“, (USEPA) („Agentura pro ochranu životního prostředí USA“) a „United States Food and Drug Administration“ (USFDA) („Úřad pro potraviny a léčiva USA“) zahrnují stanovení přijatelných expozičních hladin. Cílem je ochrana lidského zdraví a udržování integrity prostředí proti možným škodlivým vlivům chemikálií, vyplývajících z dlouhodobého působení na prostředí. Metody zahrnuté do stanovení maximálních bezpečných expozičních limitů jsou obvykle založeny na dlouhodobých studiích. Jsou-li nedostupné údaje z dlouhodobých studií, mohou se použít údaje z krátkodobějších studií s modifikací závěrů, jako je např. použití větších bezpečnostních faktorů. Uvedený postup se přednostně vztahuje na dlouhodobé nebo celoživotní expozice obecné populace v okolním prostředí, tj. vzduch, potrava, pitná voda a jiné okolní vlivy.
A2.2 ZBYTKOVÁ ROZPOUŠTĚDLA V LÉČIVECH
Expoziční limity v tomto pokynu jsou stanoveny s odkazem na metodologie a údaje o toxicitě, uvedené v monografiích EHC a IRIS. Avšak při stanovení expozičních limitů by se měly vzít v úvahu některé specifické případy týkající se zbytkových rozpouštědel používaných při syntéze a výrobě léčivých přípravků. Jsou to:
- 1) Pacienti (ne obecná populace) užívající léčiva k léčení svých nemocí nebo k profylaxi, aby předcházeli infekci nebo onemocnění.
- 2) Předpoklad celoživotní expozice pacienta neplatí pro většinu léčivých přípravků, ale je vhodné jej vzít v úvahu jako pracovní hypotézu, aby se snížilo riziko ohrožení lidského zdraví.
- 3) Zbytková rozpouštědla jsou neodstranitelnými složkami ve farmaceutické výrobě a často budou i součásti léčivých přípravků.
- 4) Zbytková rozpouštědla by neměla překročit doporučené hladiny s výjimkou mimořádných okolností.
- 5) Údaje z toxikologických studií, které jsou použity ke stanovení přijatelných hladin zbytkových rozpouštědel, by měly vznikat za použití vhodných protokolů, jako jsou protokoly popsané např. v “Red Book“ OECD a FDA.
Příloha 3.
Metody pro stanovení expozičních limitůGaylor-Kodellova metoda odhadu rizika (Gaylor D. W. a Kodell R. L. - Linear Interpolation algorithm for low dose assessment of toxic substance. J. Environ. Pathology, 4, 305, 1980) je vhodná pro třídu 1 karcinogenních rozpouštědel. Jen v případech, kdy jsou dostupné spolehlivé údaje o karcinogenitě, by se mohla použít extrapolace pomocí matematických modelů pro vytyčení expozičních limitů. Expoziční limity pro rozpouštědla třídy 1 by se mohla stanovit za použití velkého bezpečnostního faktoru (to je 10 000 až 100 000) s ohledem na dávky bez pozorovatelného účinku (NOEL). Detekce a stanovení těchto rozpouštědel by se měla provést současně uznávanými analytickými technikami.
Přijatelné expoziční hladiny pro rozpouštědla třídy 2 byly v tomto pokynu stanoveny vypočtením PDE hodnot podle postupů pro stanovení expozičních limitů v léčivech (Pharmacopeial Forum, Nov-Dec 1989) a podle metody přijaté ICPS pro odhad rizika chemikálií pro lidské zdraví (Environmental Health Criteria 170, WHO, 1994). Tyto metody jsou podobné metodám použitým USEPA (IRIS) a USFDA („Red Book“) a ostatním. Metoda je zde nastíněna pro lepší porozumění postupu, jak byly odvozeny hodnoty PDE. Není nutné provádět tyto výpočty, aby mohly být použity PDE hodnoty tabelované v sekci 4 tohoto dokumentu.
PDE se odvodí z hladiny bez pozorovatelného účinku (NOEL) nebo z nejnižší hladiny s pozorovatelným účinkem (LOEL) v nejspolehlivější studii na zvířatech dle vzorce:
PDE se přednostně odvodí z NOEL. Není-li získáno NOEL, může se použít LOEL. Zde navržené modifikující faktory pro převod dat na lidi jsou stejného druhu jako „koeficient nejistoty“ použitý v Environmental Health Criteria (Environmental Health Criteria 170, World Health Organisation, Geneva, 1994) a „modifikující faktor“ nebo „faktory bezpečnosti“ ve Pharmacopoeial Forum. Při všech výpočtech je předpokládána 100% systematická expozice bez ohledu na způsob podání.
Modifikující faktory jsou:
F1 = uvažovaný faktor pro extrapolaci mezi druhy:
F1 = 2 pro přepočet ze psů na lidi.
F1 = 2,5 pro přepočet z králíků na lidi.
F1 = 3 pro přepočet z opic na lidi.
F1 = 5 pro přepočet z potkanů na lidi.
F1 = 10 pro přepočet z ostatních zvířat na lidi.
F1 = 12 pro přepočet z myší na lidi.
F1 bere v úvahu srovnatelné plochy tělesného povrchu: poměry tělesných hmotností pro výše uvedené druhy a člověka. Plocha povrchu s je počítána podle vztahu:
v němž značí:
M - hmotnost těla,
k - konstantu, která je brána jako 10.
V rovnici použité tělesné hmotnosti jsou uvedeny v tabulce A3.1.
F2 = faktor o hodnotě 10 je uvažován vzhledem k variabilitě mezi jednotlivci. Faktor o hodnotě 10 je obecně dán pro všechna organická rozpouštědla a v tomto pokynu je důsledně používán.
F3 = proměnný faktor, uvažovaný pro toxikologické studie při krátkodobé expozici.
F3 = 1 pro studie, které probíhají minimálně polovinu doby života (1 rok pro hlodavce nebo králíky; 7 let pro kočky, psy a opice).
F3 = 1 pro reprodukční studie, které trvají celé období organogeneze.
F3 = 2 pro šestiměsíční studii na hlodavcích nebo 3,51etou studii na nehlodavcích.
F3 = 5 pro tříměsíční studii na hlodavcích nebo 21etou studii na nehlodavcích.
F3 = 10 pro krátkodobější studie.
Ve všech případech byl vyšší faktor použit pro délku studie, spadající mezi uvedené časové údaje, např. faktor 2 pro devítiměsíční studii na hlodavcích.
F4 = faktor, který se může použít v případech silné toxicity, to je ne-genotoxické karcinogenity, neurotoxicity nebo teratogenity. Při studiích reprodukční toxicity se používají tyto faktory:
F4 = 1 pro fetální toxicitu spojenou s toxicitou pro matku.
F4 = 5 pro fetální toxicitu bez toxicity pro matku.
F4 = 5 pro teratogenní účinek spojený s toxicitou pro matku.
F4 = 10 pro teratogenní účinek bez toxicity pro matku.
F5 = variabilní faktor, který se může použít, nebyla-li stanovena hladina bez pozorovaného účinku NOEL.
Je-li dostupná pouze nejnižší hladina s pozorovatelným účinkem LOEL, může se použít faktor o hodnotě až 10 v závislosti na závažnosti toxicity.