0,200 g se rozpustí, je-li třeba zahřátím, ve 30 ml kyseliny octové bezvodé R. Ochladí se a titruje kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20). 1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 29,94 mg C15H13N3O2S.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
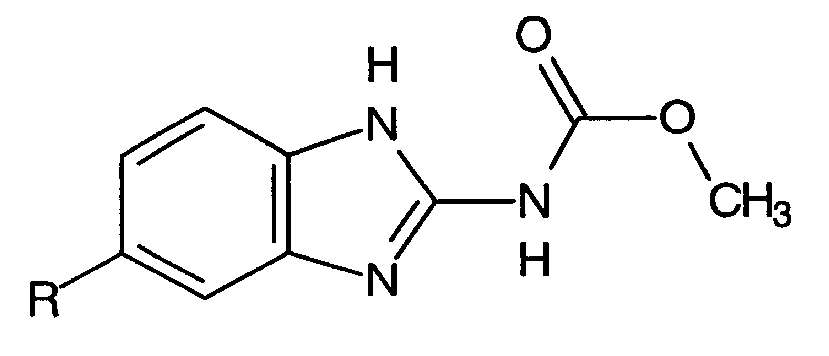
- A. R = H: methyl-(1H-benzimidazol-2-yl)karbamat,
- B. R = Cl: methyl-[5(6)-chlorbenzimidazol-2-yl]karbamat.
† Fenbufenum 
Fenbufen
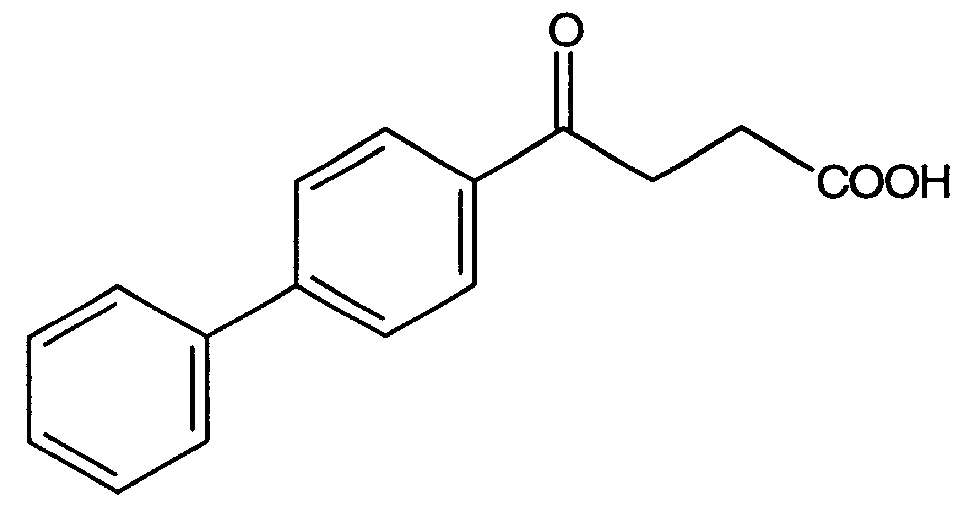
| C16H14O33 | Mr 254,29 | CAS 36330-85-5 |
Je to kyselina 4-(4-bifenylyl)-4-oxobutanová. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C16H14O3.
Vlastnosti
Bílý jemný krystalický prášek. Je velmi těžce rozpustný ve vodě, těžce rozpustný v acetonu, v lihu 96% a v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: B.
Alternativní sestava zkoušek: A a C, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14) je 186 °C až 189 °C.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem fenbufenu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu s fluorescenčním indikátorem pro detekci při 254 nm.
Zkoušený roztok. 10 mg se rozpustí v dichlormethanu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 10 mg fenbufenu CRL se rozpustí v dichlormethanu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 10 mg ketoprofenu CRL se rozpustí v dichlormethanu R a zředí se jím na 10 ml. K 5 ml tohoto roztoku se přidá 5 ml porovnávacího roztoku (a).
Na vrstvu se nanese odděleně po 10 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové bezvodé R, ethylacetatu R a hexanu R (5 + 25 + 75) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně od sebe oddělené skvrny.
Zkoušky na čistotu
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 50,0 mg se rozpustí ve směsi objemových dílů dimethylformamidu R a mobilní fáze A (40 + 60) a zředí se stejnou směsí na 10,0 ml.
Porovnávací roztok (a). 0,5 ml zkoušeného roztoku se zředí na 50,0 ml směsí objemových dílů dimethylformamidu R a mobilní fáze A (40 + 60). 1,0 ml tohoto roztoku se zředí stejnou směsí na 10,0 ml.
Porovnávací roztok (b). 25 mg fenbufenu CRL a 6 mg ketoprofenu CRL se rozpustí ve směsi objemových dílů dimethylformamidu R a mobilní fáze A (40 + 60) a zředí se stejnou směsí na 10,0 ml. 1,0 ml tohoto roztoku se zředí stejnou směsí na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,125 m a vnitřního průměru 4,0 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze s průtokovou rychlostí 2 ml/min:
- - mobilní fáze A - směs objemových dílů acetonitrilu R a směsi 1 objemového dílu kyseliny octové ledové R a 55 objemových dílů vody R (32 + 68),
- - mobilní fáze B - směs objemových dílů acetonitrilu R a směsi 1 objemového dílu kyseliny octové ledové R a 55 objemových dílů vody R (45 + 55),
- - gradientového programu za použití následujících podmínek:
Uchovávání Nečistoty † Fenbufenum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas (min) Mobilní fáze A% (V/V) Mobilní fáze B% (V/V) Poznámky 0 - 15 100 0 izokraticky 15 - 20 100 → 0 0 → 100 lineární gradient 20 - 35 0 100 izokraticky 35 - 40 0 → 100 100 → 0 lineární gradient 40 - 45 100 0 znovuustalování
- - spektrofotometrického detektoru, 254 nm.
Nastříkne se 20 μl porovnávacího roztoku (a) a 20 μl porovnávacího roztoku (b). Nastaví se citlivost detektoru tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (a) byla nejméně 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) je rozlišení mezi píky ketoprofenu a fenbufenu nejméně 5,0.
Nastříkne se 20 μl zkoušeného roztoku. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,1 %); součet ploch všech píků, kromě hlavního píku, není větší než pětinásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a) (0,5 %). Nepřihlíží se k pikům rozpouštědel a k pikům, jejichž plocha je menší než 0,2násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 3 h v sušárně při 100 °C až 105 °C. Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,200 g se rozpustí v 75 ml acetonu R předem zneutralizováného na fenolftalein RS1, přidá se 50 ml vody R a 0,2 ml fenolftaleinu RS1. Titruje se hydroxidem sodným OJ mol/l VS. Provede se slepá zkouška.
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 25,43 mg C16H14O3.
Uchovávání
V dobře uzavřených obalech.
Separandum.
Nečistoty
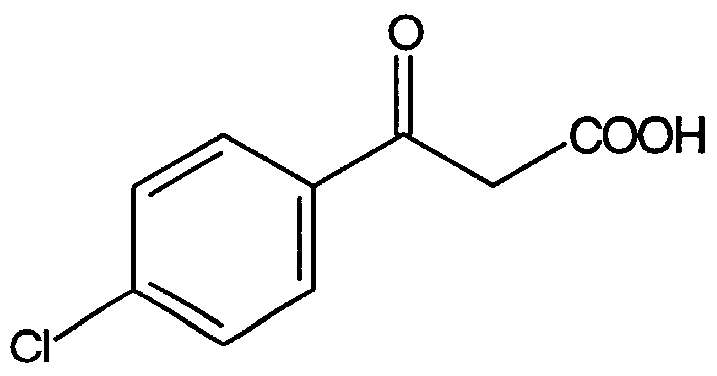
- A. kyselina 3-(4-chlorfenyl)-3-oxopropanová,
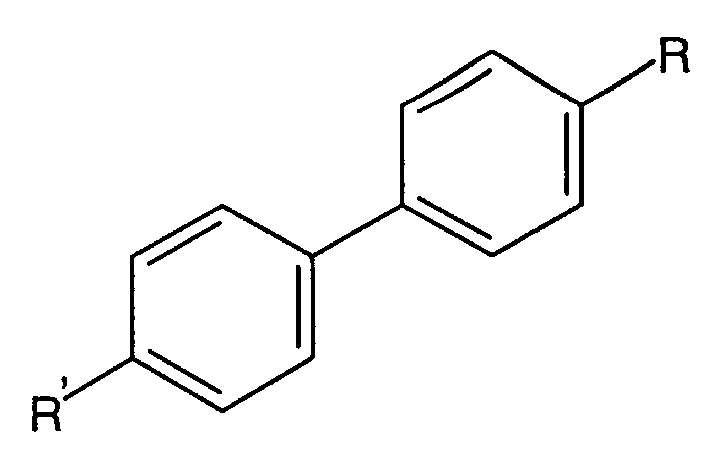
- B. R = CO-CH=CH-COOH, Rˊ = H: kyselina 4-(4-bifenylyl)-4-oxo-2-butenová,
- C. R = Rˊ = H: bifenyl,
- D. R = CO-CH2-COOH, Rˊ= OH: kyselina 4-(4ˊ-hydroxybifenyl-4-yl)-4-oxobutanová.
† Fenofibratum 
Fenofibrat
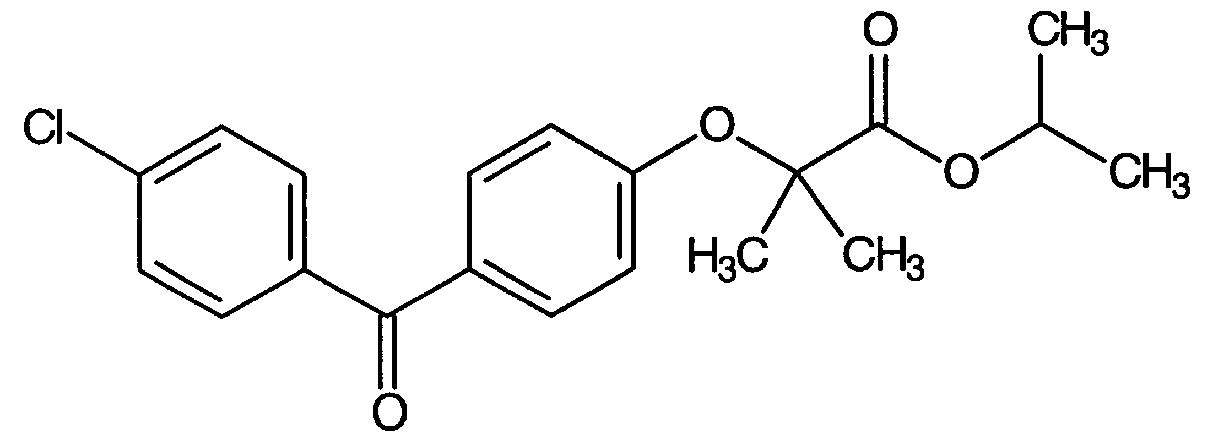
| C20H21ClO4 | M, 360,84 | CAS 49562-28-9 |
Je to isopropyl-2-[4-(4-chlorbenzoyl)fenoxy]-2-methylpropanoat. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C20H21ClO4.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, velmi snadno rozpustný v dichlormethanu, těžce rozpustný v lihu 96%.
Zkoušky totožnosti
- A. Teplota tání (2.2.74). 79 °C až 82 °C.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety fenofibratu CRL.
Zkoušky na čistotu
Roztok S. K 2,50 g se přidá 25 ml vody destilované R a zahřívá se 10 min při 50 °C. Po ochlazení se zředí stejným rozpouštědlem na 50,0 ml a zfiltruje se.
Vzhled roztoku. 0,50 g se rozpustí v acetonu R a zředí se jím na 10,0 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Kysele reagující látky. 1,0 g se rozpustí v 50 ml lihu 96% R předem zneutralizovaného za použití 0,2 ml fenolftaleinu RS1. Ke změně zbarvení indikátoru na růžové se spotřebuje nejvýše 0,2 ml hydroxidu sodného 0,1 mol/l VS.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29) za podmínek uvedených ve zkoušce Stanovení obsahu.
Nastříkne se 20 μl porovnávacího roztoku (b) a citlivost systému se nastaví tak, aby výška píku na chromatogramu odpovídala nejméně 20 % celé stupnice zapisovače. Při zaznamenání chromatogramů za předepsaných podmínek jsou relativní retenční časy: nečistota A asi 0,34, nečistota B asi 0,36, nečistota C asi 0,50, nečistota D asi 0,65, nečistota E asi 0,80, nečistota F asi 0,85 a nečistota G asi 1,35. Zkoušku lze hodnotit, jestliže rozlišení mezi píky nečistoty A a nečistoty B je nejméně 1,5.
Nastříkne se 20 μl porovnávacího roztoku (b) a 20 μl zkoušeného roztoku. Chromatogram zkoušeného roztoku se zaznamenává po dobu odpovídající dvojnásobku retenčního času fenofibratu. Na chromatogramu zkoušeného roztoku není plocha žádného píku odpovídajícího nečistotě A, nečistotě B nebo nečistotě G větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (b) (0,1 % nečistoty A a B a 0,2% nečistoty G); plocha žádného píku, kromě hlavního píku a píku odpovídajích nečistotám A, B a G, není větší než plocha píku fenofibratu na chromatogramu porovnávacího roztoku (b) (0,1 %) a součet ploch všech píků, kromě hlavního píku, není větší než pětinásobek plochy píku fenofibratu na chromatogramu porovnávacího roztoku (b) (0,5%). Nepřihlíží se k pikům s plochou menší než 0,1 násobek plochy píku fenofibratu na chromatogramu porovnávacího roztoku (b).
Halogeny (2.4.4). K 10 ml roztoku S se přidá 5 ml vody destilované R; roztok vyhovuje limitní zkoušce na chloridy (100 μg/g, vyjádřeno jako chloridy).
Sírany (2.4.13). K 10 ml roztoku S se přidá 5 ml vody destilované R; roztok vyhovuje limitní zkoušce na sírany (100 μg/g).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší ve vakuové sušárně při 60 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 0,100 g se rozpustí v mobilní fázi a zředí se jí na 100,0 ml.
Porovnávací roztok (a). 25,0 mg fenofibratu CRL se rozpustí v mobilní fázi a zředí se jí na 25,0 ml.
Porovnávací roztok (b). 10,0 mg fenofibratu CRL, 10,0 mg fenofibratu nečistoty A CRL, 10,0 mg fenofibratu nečistoty B CRL a 20,0 mg fenofibratu nečistoty G CRL se rozpustí v mobilní fázi a zředí se jí na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 100,0 ml.
Chromatografícký postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,0 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů vody R okyselené na pH 2,5 kyselinou fosforečnou R a acetonitrilu R (30 + 70), s průtokovou rychlostí 1 ml/min,
- - spektrofotometrického detektoru, 286 nm.
Nastříkne se 5 μl porovnávacího roztoku (b) a citlivost systému se nastaví tak, aby výška píků na chromatogramu byla nejméně 50 % celé stupnice zapisovače. Nastříkne se šestkrát po 5 μl porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka plochy píku fenofibratu je nejvýše 1,0%. Nastříkne se 5 μl zkoušeného roztoku a 5 μl porovnávacího roztoku (a).
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
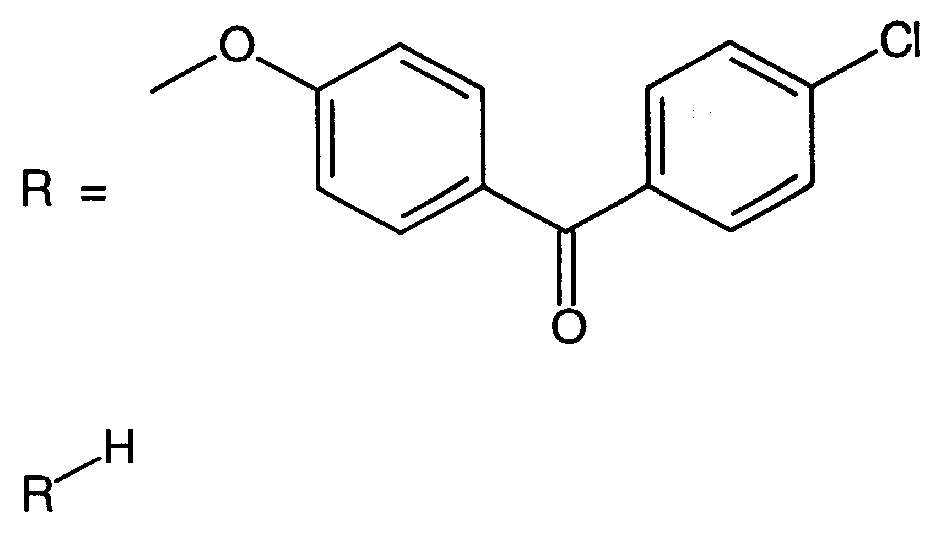
- A. 4-chlorfenyl-4-hydroxyfenylketon,
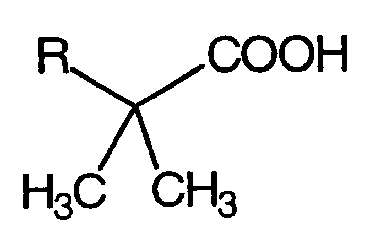
- B. kyselina 2-[4-(4-chlorbenzoyl)fenoxy]-2-methylpropanová (kyselina fenofibrová),
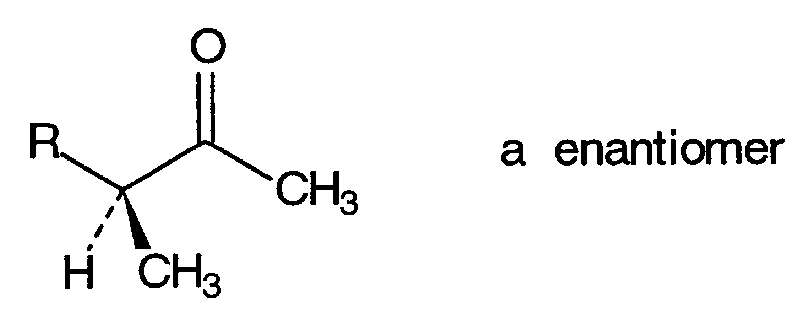
- C. (3RS)-3-[4-(4-chlorbenzoyl)fenoxy]-2-butanon,
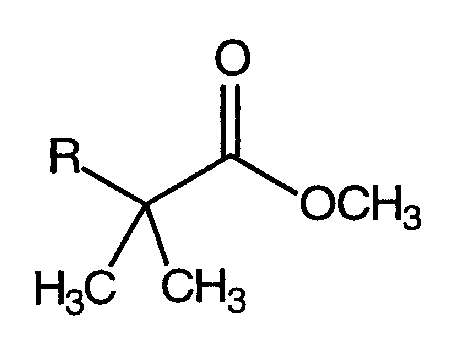
- D. methyl-2-[4-(4-chlorbenzoyl)fenoxy]-2-methylpropanoat,
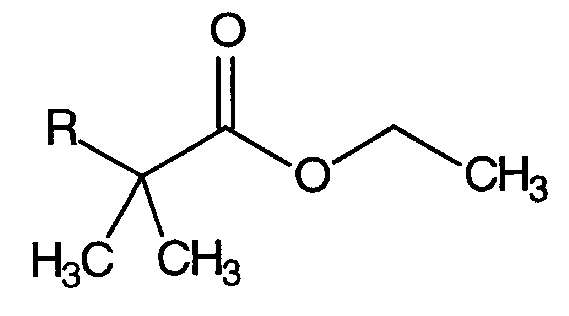
- E. ethyl-2-[4-(4-chlorbenzoyl)fenoxy]-2-methylpropanoat,
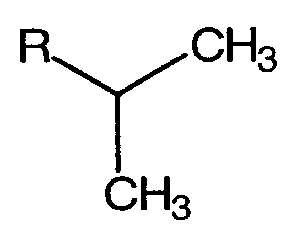
- F. (4-chlorfenyl)-[(4-isopropyloxy)fenyl]keton,
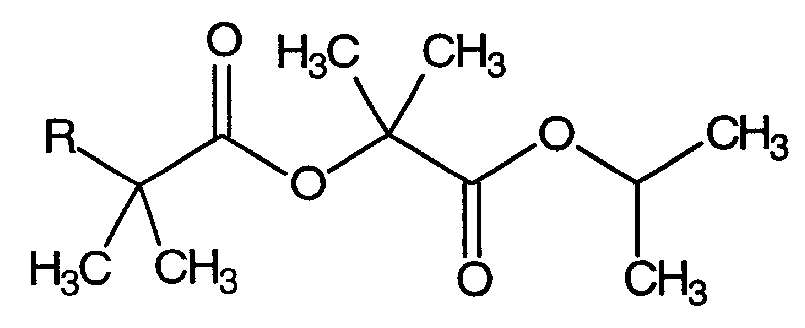
- G. isopropyl-2-{[2-[4-(4-chlorbenzoyl)fenoxy]-2-methylpropanoyl]oxy} -2-methylpropanoat.
§§ Fentanylum
Fentanyl
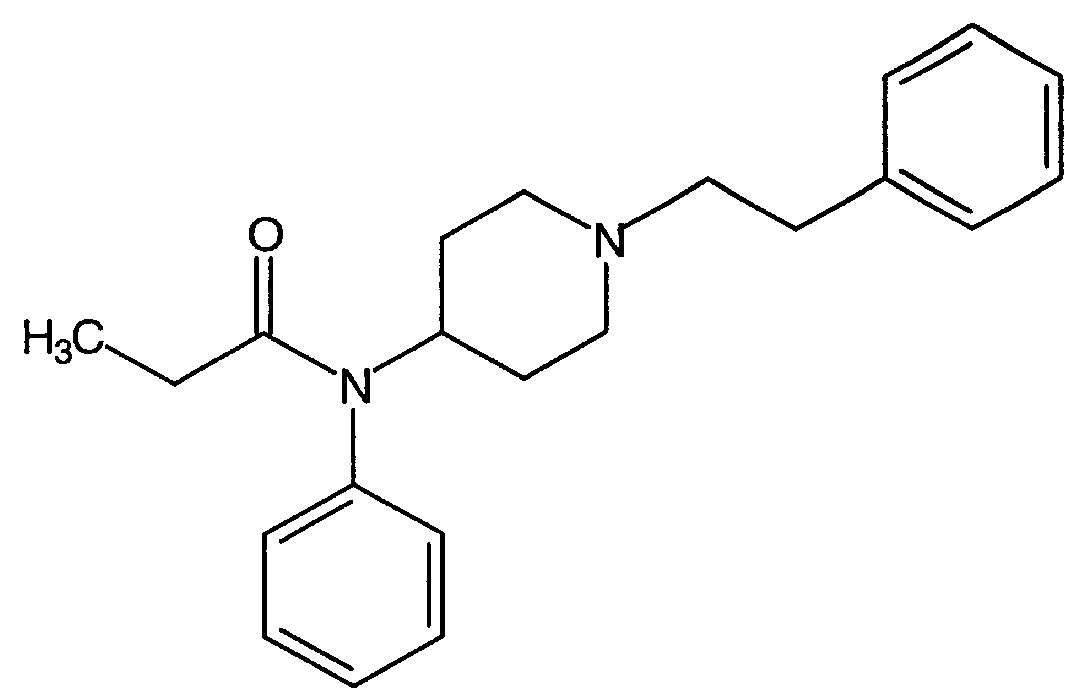
| C22H28N2O | Mr 336,48 | CAS 437-38-7 |
Je to N-fenyl-N-[1-(2-fenylethyl)-4-piperidyl]propanamid. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C22H28N2O.
Vlastnosti
Bílý nebo téměř bílý prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v lihu 96% a v methanolu.
Vykazuje polymorfismus.
Zkoušky totožnosti
Infračervené absorpční spektrum (2.2.24) se shoduje s referenčním spektrem Ph. Eur. fentanylu. Pokud se spektra získaná v pevném stavu liší, rozpustí se zkoušená látka v minimálním množství ethanolu R, odpaří se do sucha při pokojové teplotě v proudu vzduchu a se zbytkem se zaznamená nové spektrum.
Zkoušky na čistotu
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 0,100 g se rozpustí v methanolu R a zředí se jím na 10,0 ml.
Porovnávací roztok (a). Pro přípravu rozkladného produktu (fentanyl nečistota D) in situ se rozpustí 10 mg zkoušené látky v 10,0 ml kyseliny chlorovodíkové zředěné RS. Zahřívá se 4 h na vodní lázni pod zpětným chladičem, neutralizuje se 10,0 ml hydroxidu sodného zředěného RS a odpaří se do sucha na vodní lázni. K odparku se po ochlazení přidá 10 ml methanolu R, zfiltruje se.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí methanolem R na 100,0 ml. 5,0 ml tohoto roztoku se zředí methanolem R na 20,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,10 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (3 μm),
- - mobilní fáze s průtokovou rychlostí 1,5 ml/min:
- - mobilní fáze A - roztok uhličitanu amonného R (5 g/l) ve směsi objemových dílů tetrahydrofuranu R a vody R (10 + 90),
- - mobilní fáze B - acetonitril R,
- - gradientového programu za použití následujících podmínek:
Uchovávání Nečistoty † Fenbufenum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Fenofibratum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty §§ Fentanylum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) Poznámky 0 - 15 90 → 40 10 → 60 lineární gradient 15 - 20 40 60 izokraticky 20 - 25 90 10 přepnutí na původní podmínky 25 = 0 90 10 začátek nového gradientu
- - spektrofotometrického detektoru, 220 nm.
Kolona se promývá acetonitrilem R nejméně 30 min a poté nejméně 5 min mobilní fází o počátečním složení do ustavení rovnováhy.
Nastaví se citlivost systému tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) při nástřiku 10 μl byla nejméně 50 % celé stupnice zapisovače.
Nastříkne se 10 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy fentanylu asi 10 min a fentanylu nečistoty D asi 12 min. Zkouš ku lze hodnotit, jestliže rozlišení mezi píky fentanylu a fentanylu nečistoty D je nejméně 8,0. Pokud je to nutné, upraví se koncentrace acetonitrilu v mobilní fázi nebo program lineárního gradientu.
Nastříkne se odděleně 10 μl methanolu R jako slepá zkouška, 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (b). Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,25 %); součet ploch všech píku, kromě hlavního píku, není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se k pikům, získaným ve slepé zkoušce a k pikům, jejichž plocha je menší než 0,2násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší ve vakuové sušárně při 50 °C.
Stanovení obsahu
0,200 g se rozpustí v 50 ml směsi objemových dílů kyseliny octové ledové R a 2-butanonu R (1+7) a titruje se kyselinou chloristou 0,1 mol/l VS za použití 0,2 ml naftolbenzeinu RS jako indikátoru.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 33,65 mg C22H28N2O.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Omamná látka.
Nečistoty
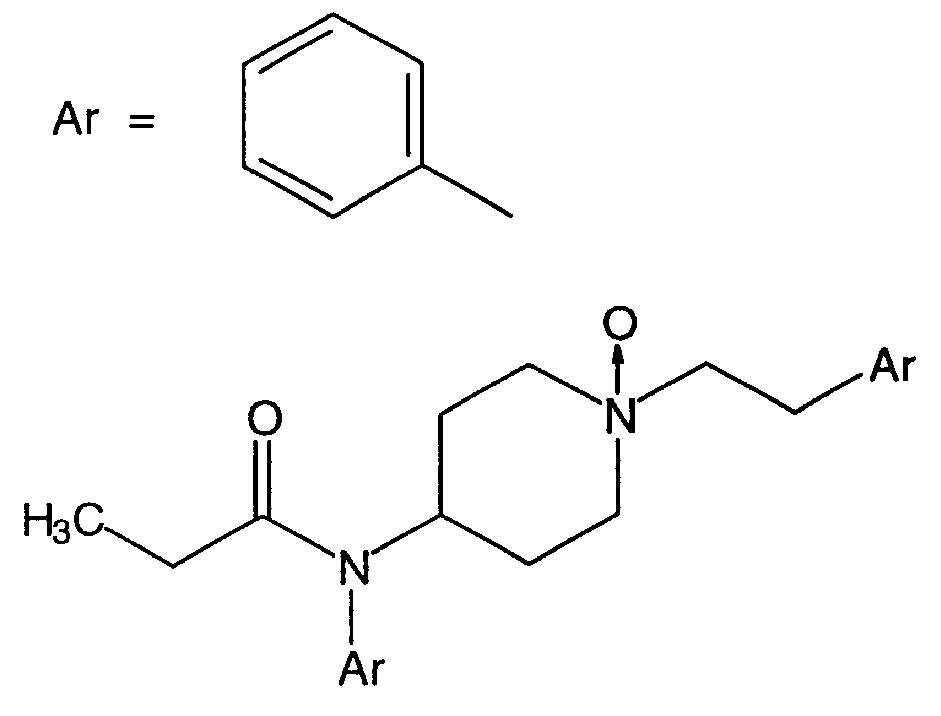
- A. 1-(2-fenylethyl)-4-[(N-fenyl)propionylamino]piperidin-1-oxid,
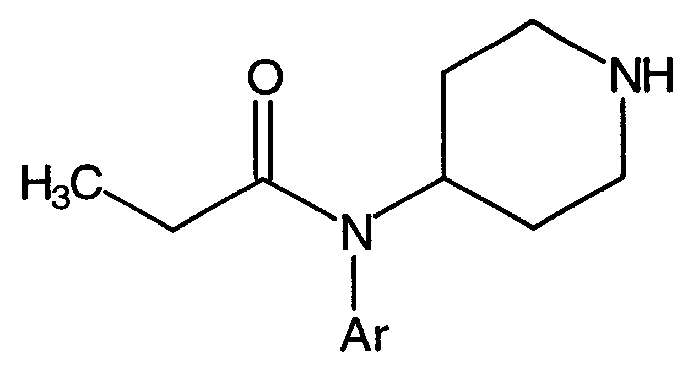
- B. N-fenyl-N-(4-piperidyl)propanamid,
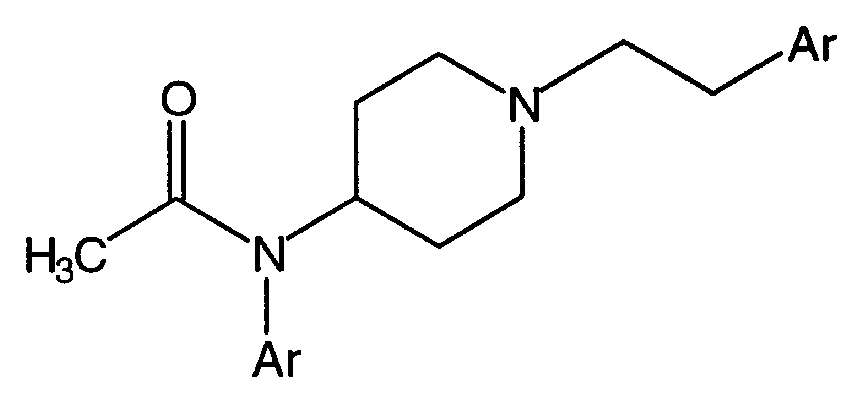
- C. N-fenyl-N-[1-(2-fenylethyl)-4-piperidyl]acetamid,
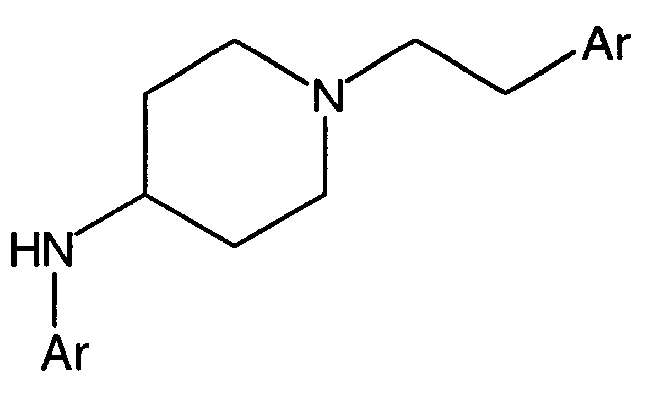
- D. N-fenyl-1-(2-fenylethyl)-4-piperidylamin.
† Fenticonazoli nitras
Fentikonazoliumnitrat
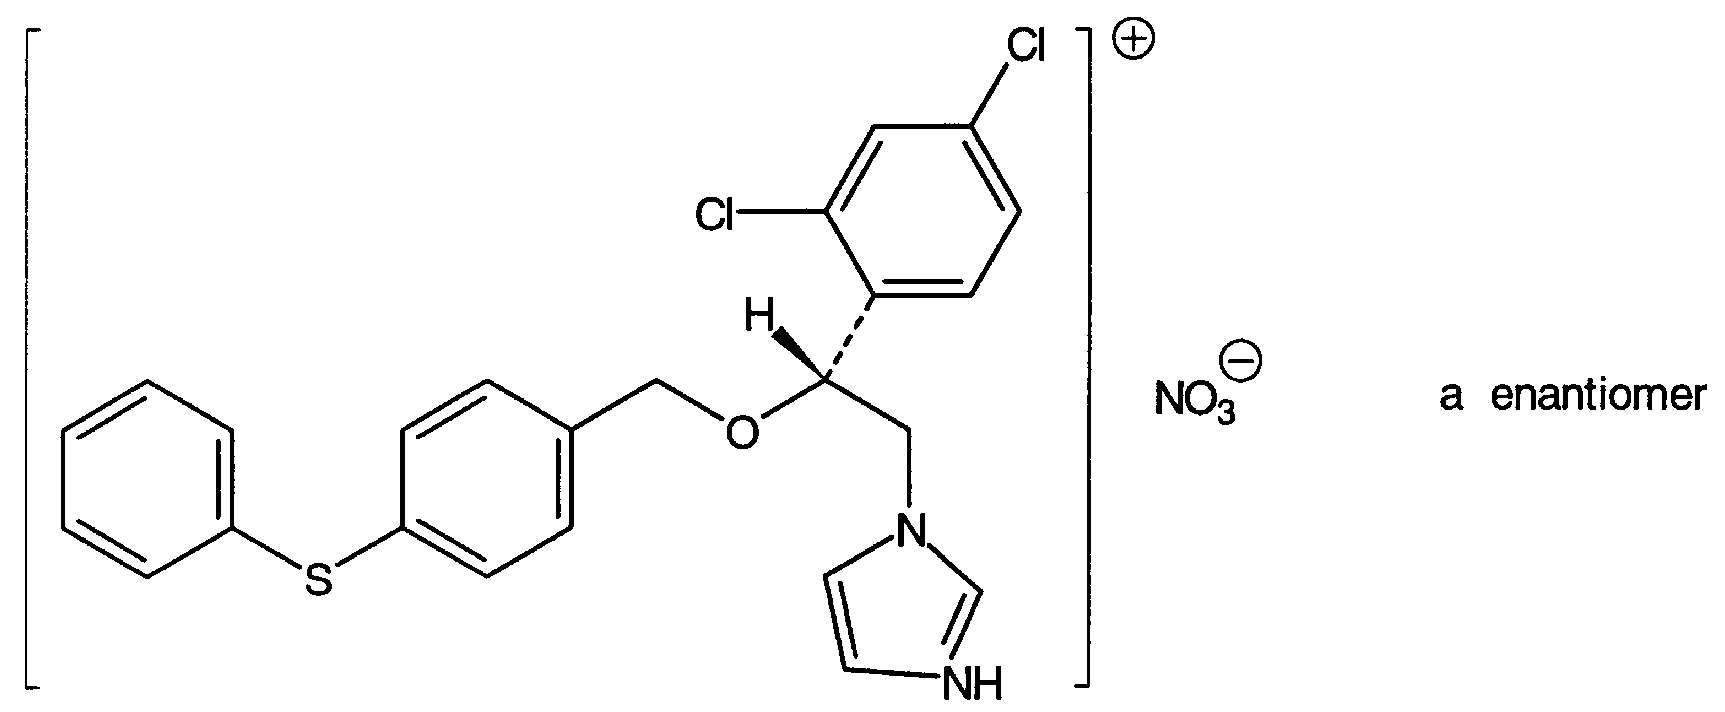
| C24H21Cl2N3O4S | Mr 518,41 | CAS 73151-29-8 |
Je to (RS)-1-{2-[4-(fenylthio)benzyloxy]-2-(2,4-dichlorfenyl) }ethyl-1 H-imidazoliumnitrat. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C24H21Cl2N3O4S.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky neropustný ve vodě, snadno rozpustný v methanolu a v dimethylformamidu, mírně rozpustný v ethanolu.
Zkoušky totožnosti
Základní sestava zkoušek: C a D.
Alternativní sestava zkoušek: A, B a D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14) je 134 °C až 137 °C.
- B. 20,0 mg se rozpustí v ethanolu R a zředí se jím na 100,0 ml. 1,0 ml tohoto roztoku se zředí ethanolem R na 10,0 ml. Měří se absorbance (2.2,25) tohoto roztoku při 230 nm až 350 nm; roztok vykazuje absorpční maximum při 252 nm, prodlevu při asi 270 nm a absorpční minimum při 236 nm. Specifická absorbance v maximu je 260 až 280.
- C. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem fentikonazoliumnitratu CRL.
- D. Látka vyhovuje zkoušce na dusičnany (2.3.1).
Zkoušky na čistotu
Optická otáčivost (2.2.7). –0,10° až +0,10°; měří se roztok připravený rozpuštěním 0,10 g v methanolu R a zředěním na 10,0 ml stejným rozpouštědlem.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 25,0 mg se rozpustí v mobilní fázi a zředí se jí na 25,0 ml.
Porovnávací roztok (a). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 200,0 ml.
Porovnávací roztok (b). 10,0 ml porovnávacího roztoku (a) se zředí mobilní fází na 25,0 ml.
Porovnávací roztok (c). 1,0 ml porovnávacího roztoku (a) se zředí mobilní fází na 10,0 ml.
Porovnávací roztok (d). K 5,0 ml zkoušeného roztoku se přidá 5 mg fentikonazolu nečistoty D CRL, rozpustí se v mobilní fázi a zředí se jí na 100,0 ml. 2,0 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm až 10 μm),
- - mobilní fáze, která je směsí objemových dílů acetonitrilu R a tlumivého roztoku fosforečnanového připraveného takto: 34,0 g dihydrogenfosforečnanu draselného R se rozpustí v 900 ml vody R, pH se upraví na hodnotu 3,0 kyselinou fosforečnou R a zředí se vodou R na 1000 ml (70 + 30); průtoková rychlost je 1,0 ml/min,
- - spektrofotometrického detektoru, 229 nm.
Nastříkne se 10 μl porovnávacího roztoku (b) a nastaví se citlivost detektoru tak, aby výška píku fentikonazolu byla nejméně 10 % celé stupnice zapisovače.
Nastříkne se odděleně 10 μl porovnávacího roztoku (c) a 10 μl porovnávacího roztoku (d). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (d) je rozlišení mezi píky fentikonazolu nečistoty D a fentikonazolu nejméně 2,0 a na chromatogramu porovnávacího roztoku (c) je poměr signálu k šumu nejméně 5.
Nastříkne se odděleně 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (a). Chromatogram zkoušeného roztoku se zaznamenává po dobu odpovídající 5,5násobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku a píku dusičnanového iontu (odpovídá mrtvému objemu kolony), není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,2 %) a součet ploch těchto píků není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,5 %). Nepřihlíží se k pikům, jejichž plocha je menší než plocha hlavního píku na chromatogramu porovnávacího roztoku (c).
Toluen. Nejvýše 100 μg/g. Provede se head-space plynová chromatografie (2.2.28, Metoda II). Zkoušený roztok. 0,2 g se dispergují v 10ml lahvičce s 5 ml vody R.
Porovnávací roztok. 4 mg toluenu R se smíchá s vodou R a zředí se jí na 1000 ml. 5 ml tohoto roztoku se přenese do 10ml lahvičky.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 25 m a vnitřního průměru 0,32 mm s vnitřní stěnou pokrytou 1,2 μm silnou vrstvou poly(fenyl)(7)-(kyanopropyl)(7)(methy)(86)siloxanu R,
- - helia pro chromatografii R jako nosného plynu,
- - dělicího poměru 1 : 25,
- - tlaku na vstupu do kolony 40 kPa,
- - plamenoionizačního detektoru.
Teplota kolony se udržuje na 80 °C, teplota nástřikového prostoru na 180 °C a teplota detektoru na 220 °C. Roztoky se 1 h temperují při 90 °C a na kolonu se nastřikuje 1 ml plynné fáze.
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší ve vakuové sušárně při 60 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,450 g se rozpustí v 50 ml směsi stejných objemových dílů kyseliny octové bezvodé R a 2-butanonu R. Titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 51,84 mg C24H21Cl2N3O4S.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Nečistoty
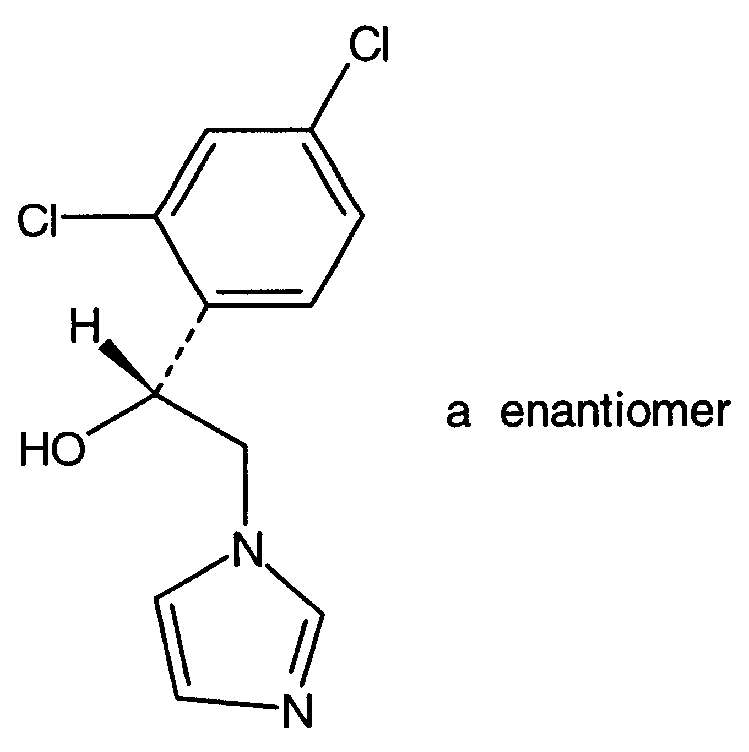
- A. (RS)-1-(2,4-dichlorfenyl)-2-(1H-imidazol-1-yl)ethanol,
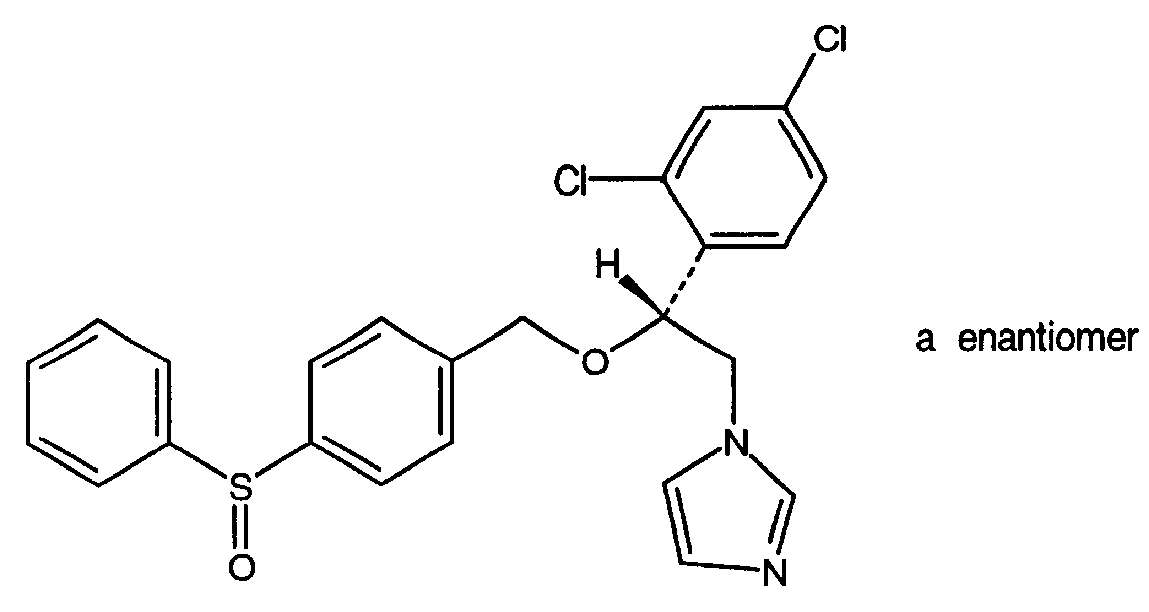
- B. (RS)-1-{2-[4-(fenylsulfmyl)benzyloxy]-2-(2,4-dichlorfenyl)ethyl}- 1H-imidazol,
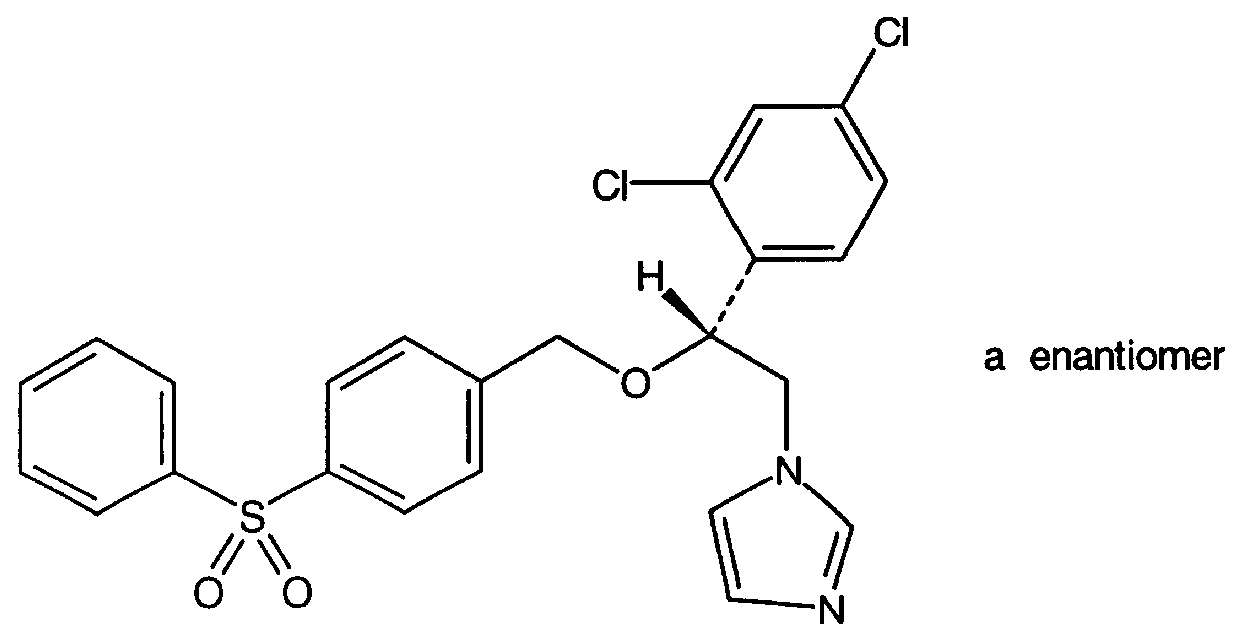
- C. (RS)-1 -{2-[4-(fenylsulfonyl)benzyloxy]-2-(2,4-dichlorfenyl)ethyl}-lH-imidazol,
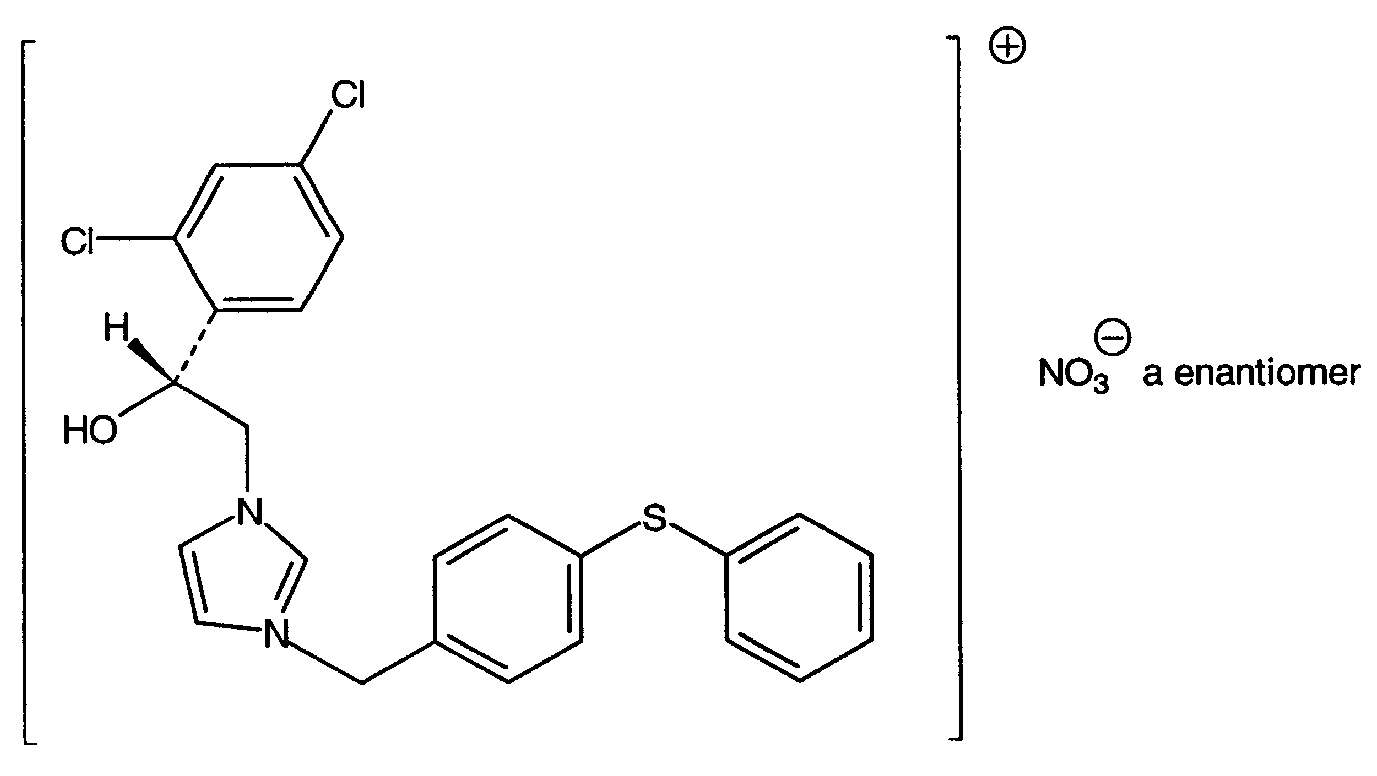
- D. (RS)-3-[4-(fenylthio)benzyl]-1-[2-hydroxy-2-(2,4-dichlorfenyl)ethyl]imidazoliumnitrat,
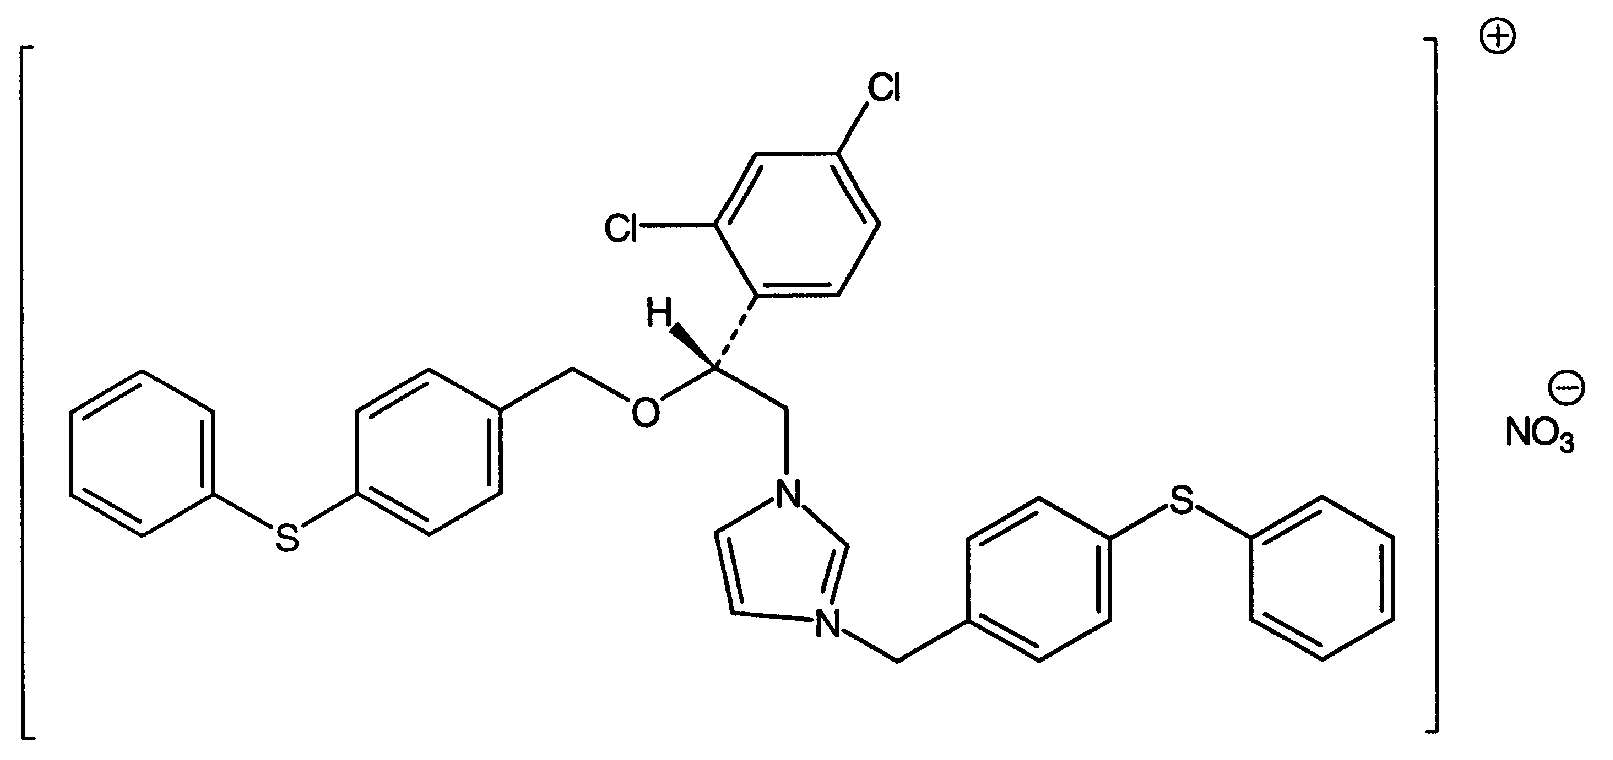
- E. (RS)-3-[4-(fenylthio)benzyl]-1-{2-[4-(fenylthio)benzyloxy]-2-(2,4-dichlorfenyl)ethyl}-imidazoliumnitrat.
† Flecainidi acetas
Flekainidiumacetat
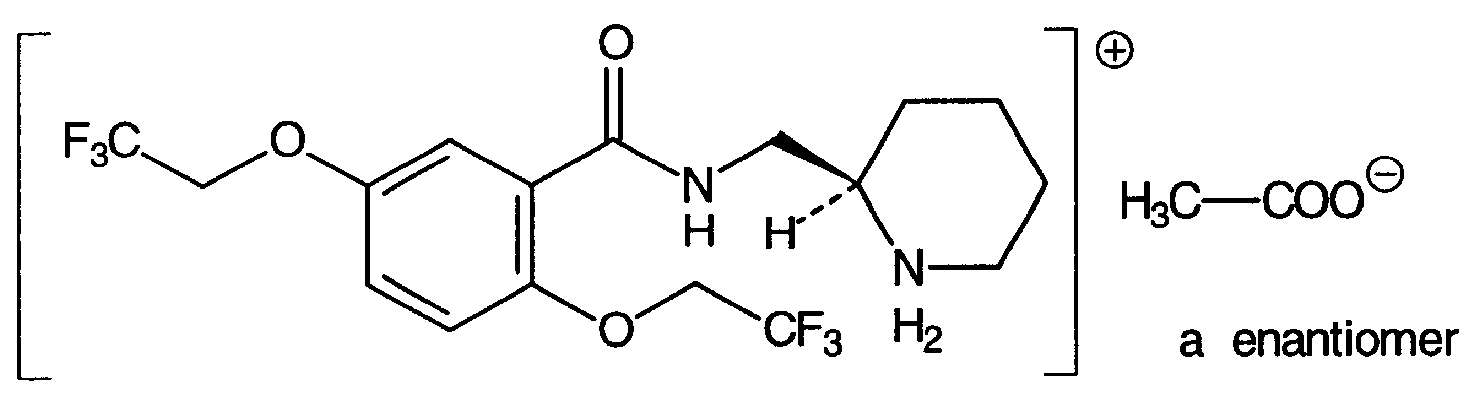
| C19H24F6N2O5 | Mr 474,40 | CAS 54143-56-5 |
Je to (RS)2-[2,5-bis(2,2,2-trifluorethoxy)benzoylaminomethyl]piperidiniumacetat. Počítáno na vysušenou látku, obsahuje 98,0 % až 101,0 % sloučeniny C19H24F6N2O5.
Vlastnosti
Bílý nebo téměř bílý krystalický velmi hygroskopický prášek. Je dobře rozpustný ve vodě a v ethanolu. Je velmi snadno rozpustný ve zředěné kyselině octové a prakticky nerozpustný ve zředěné kyselině chlorovodíkové.
Zkoušky totožnosti
Základní sestava zkoušek: A a C.
Alternativní sestava zkoušek: A, B a D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14): 146 °C až 152 °C. Rozmezí tání není větší než 3 °C.
- B. 50 mg se rozpustí v lihu 96% R a zředí se jím na 50,0 ml. 5,0 ml tohoto roztoku se zředí lihem 96% R na 50,0 ml. Měří se absorbance v rozmezí 230 nm až 350 nm (2.2.25), roztok vykazuje absorpční maximum při 298 nm. Specifická absorbance v maximu je 61 až 65.
- C. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem flekainidiumacetatu CRL.
- D. Vyhovuje zkoušce (b) na octany (2.3.1).
Zkoušky na čistotu
Vzhled roztoku. 0,25 g se rozpustí ve vodě R, přidá se 0,05 ml kyseliny octové ledové R a zředí se vodou R na 10 ml. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Hodnota pH (2.2.3). 6,7 až 7,1; měří se roztok připravený rozpuštěním 0,25 g ve vodě prosté oxidu uhličitého R a zředěním na 10 ml.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 0,25 g se rozpustí v methanolu R a zředí se jím na 25,0 ml.
Porovnávací roztok (a). 5,0 ml zkoušeného roztoku se zředí methanolem R na 100,0 ml. 1,0 ml tohoto roztoku se zředí methanolem R na 10,0 ml.
Porovnávací roztok (b). 25 mg flekainidiumacetatu CRL a 25 mg flekainidiumacetatu nečistoty A CRL se rozpustí v methanolu R a zředí se jím na 25,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 4,6 mm naplněné silikagelem oktylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze s průtokovou rychlostí 2 ml/min:
- - mobilní fáze A - smíchají se 2 ml amoniaku 26% R, 4 ml triethylaminu R a 985 ml vody R, přidá se 6 ml kyseliny fosforečné R a pH se upraví na hodnotu 2,8 amoniakem 26% R,
- - mobilní fáze B - Acetonitril R,
| Čas (min) | Mobilní fáze A % (V/V) | Mobilní fáze B % (V/V) | Poznámky |
|---|---|---|---|
| 90 | 10 | ustalováni | |
| 0 - 12 | 90 → 30 | 10 → 70 | lineární gradient |
| 12 - 17 | 30 | 70 | izokraticky |
| 17 - 19 | 30 → 90 | 70 → 10 | lineární gradient |
| 19 - 21 | 90 | 10 | ustalování |
- - spektrofotometrického detektoru, 300 nm,
- - injektorové smyčky.
Pokud nelze dosáhnout vhodné základní linie, použije se triethylamin o jiné čistotě. Nastříkne se 20 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže rozlišení mezi dvěma píky na chromatogramu je nejméně 4. Nastříkne se postupně 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (a). Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního píku, větší než 0,4násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a) (0,2 %) a součet ploch všech píků, kromě hlavního píku, není větší než plocha píku na chromatogramu porovnávacího roztoku (a) (0,5 %). Nepřihlíží se k pikům s plochou menší než 0,02násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a).
(Piperidin-2-yl)methanamin. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu HF254R.
Zkoušený roztok. 0,10 g se rozpustí v methanolu R a zředí se jím na 2,0 ml.
Porovnávací roztok. 10 mg (2-piperidyl)methanaminu CRL se rozpustí v methanolu R a zředí se jím na 10,0 ml. K 1,0 ml tohoto roztoku se přidá 25 mg flekainidiumacetatu CRL a zředí se jím na 10,0 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku. Vyvíjí se čerstvě připravenou směsí objemových dílů amoniaku 26% R a acetonu R (5 + 95) po dráze 10 cm. Vrstva se suší při 100 °C až 105 °C do úplného vytékání amoniaku a pozoruje se v ultrafialovém světle při 254 nm ke stanovení polohy skvrny flekainidu. Pak se postříká čerstvě připraveným roztokem ninhydrinu R (2 g/l) v methanolu R a zahřívá se 2 min až 5 min při 100 °C až 110 °C a pozoruje se při denním světle. Na chromatogramu zkoušeného roztoku není skvrna odpovídající (2-piperidyl)methanaminu intenzivnější než skvrna (2-piperidyl)methanaminu na chromatogramu porovnávacího roztoku (0,2 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou dvě zřetelně oddělené skvrny.
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 2h při 60 °C při tlaku nepřesahujícím 0,6 kPa.
Síranový popel (2.4.14). Použije se platinový kelímek. Nejvýše 0,1%; stanoví se s 1,00g zkoušené látky.
Stanovení obsahu
0,400 g se rozpustí ve 25 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 47,44 mg C19H24F6N2O5.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Nečistoty
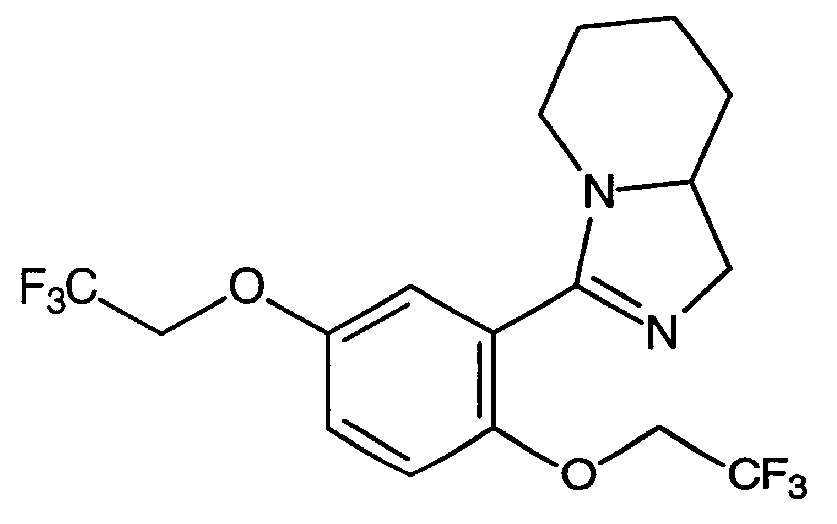
- A. 3-[2,5-bis(2,2,2-trifluorethoxy)fenyl]-1,5,6,7,8,8a-hexahydroimidazo[1,5-α]pyridin,
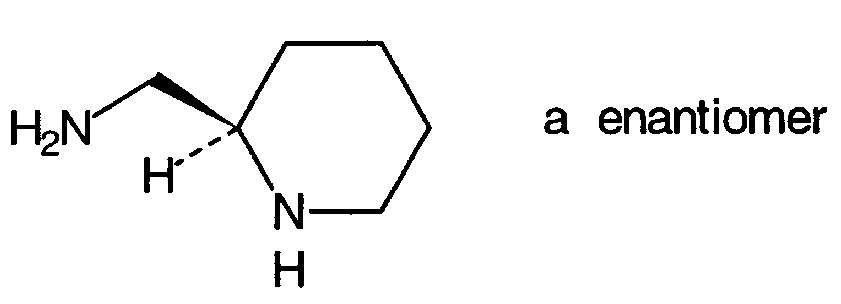
- B. (RS)-(2-piperidyl)methanamin,
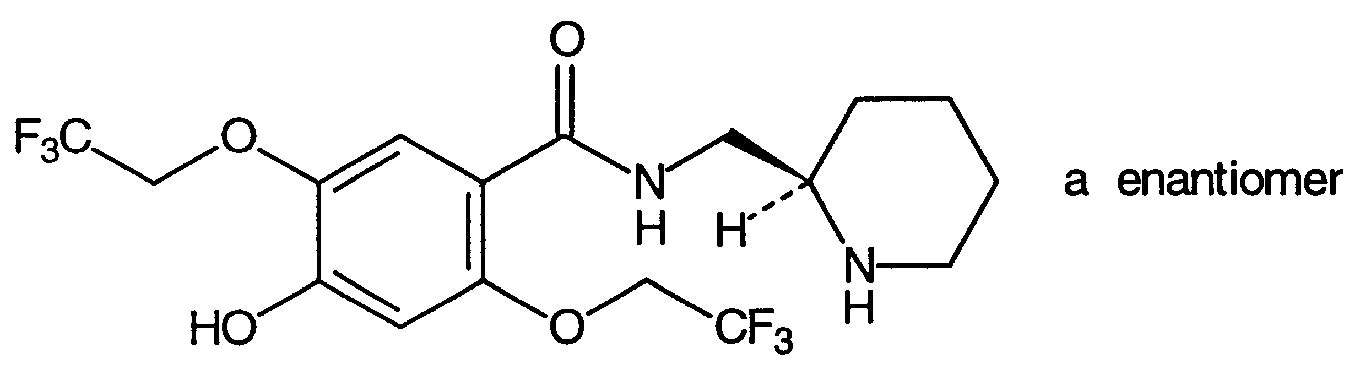
- C. (RS)-4-hydroxy-N-(2-piperidylmethyl)-2,5-bis(2,2,2-trifluorethoxy)benzamid,
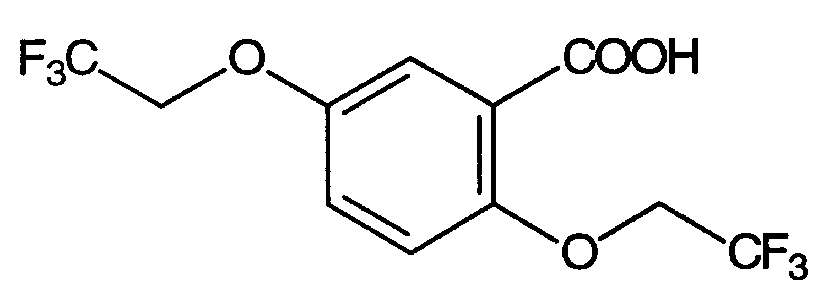
- D. kyselina 2,5-bis(2,2,2-trifluorethoxy)benzoová,
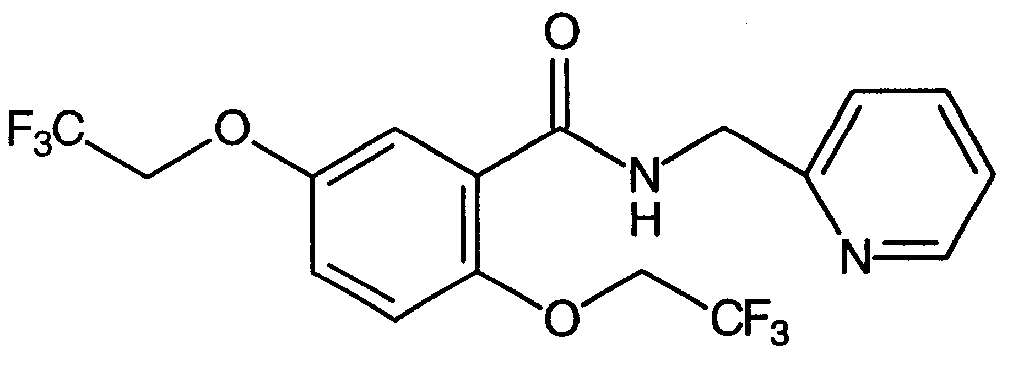
- E. N-(2-pyridylmethyl)-2,5-bis(2,2,2-trifluorethoxy)benzamid.
† Flumazenilum
Flumazenil
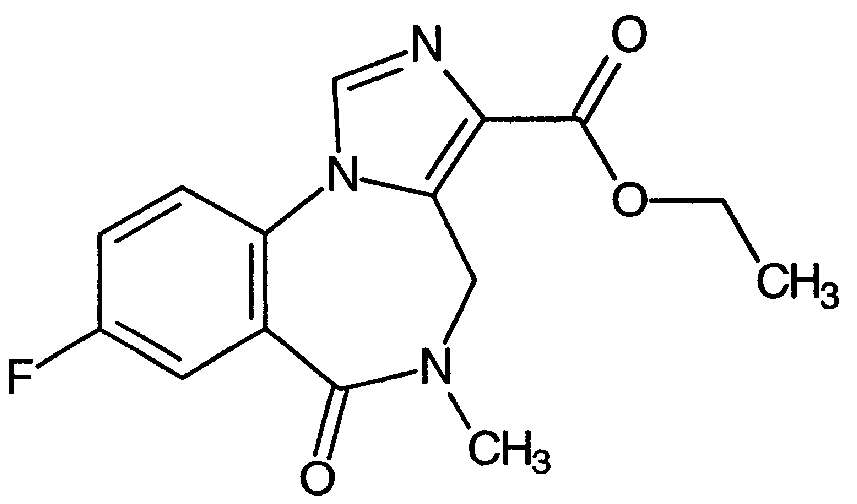
| C15H14FN3O3 | Mr 303,29 | CAS 78755-81-4 |
Je to ethyl-8-fluor-5-methyl-6-oxo-5,6-dihydro-4H-imidazo[ 1,5-α] [ 1,4]benzodiazepin-3-karboxylat. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C15H14FN3O3.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je velmi těžce rozpustný ve vodě, snadno rozpustný v dichlormethanu, mírně rozpustný v methanolu.
Taje při 198 °C až 202 °C.
Zkoušky totožnosti
Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje s referenčním spektrem Ph. Eur. flumazenilu.
Zkoušky na čistotu
Vzhled roztoku. 0,10 g se rozpustí v methanolu R a zředí se jím na 10 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ7 (2.2.2, Metoda II).
Diethylacetal dimethylformamidu. 0,10 g se rozpustí v 0,5 ml dichlormethanu R a zředí se 1-butanolem R na 10 ml. K 5,0 ml tohoto roztoku se přidají 2,0 ml ninhydrinu RS a zahřívá se 15 min ve vodní lázni při 95 °C. Modrofialové zbarvení roztoku není intenzivnější než zbarvení porovnávacího roztoku připraveného současně stejným způsobem za použití 5,0 ml roztoku diethylacetal dimethylformamidu R (0,1 g/l) v 1-butanolu R (1 %).
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 0,10 g se rozpustí v mobilní fázi a zředí se jí na 50,0 ml.
Porovnávací roztok (a). 4 mg chlordiazepoxidu R se rozpustí v mobilní fázi, přidají se 2,0 ml zkoušeného roztoku a zředí se mobilní fází na 50,0 ml. 0,5 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Porovnávací roztok (b). 4,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml. 0,5 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 4,6 mm naplněné silikagelem oktylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů acetonitrilu R a vody R (20 + 80), jejíž pH bylo upraveno kyselinou fosforečnou R na hodnotu 2,0, průtoková rychlost je 1,5 ml/min,
- - spektrofotometrického detektoru, 230 nm.
Nastříkne se 20 μl porovnávacího roztoku (b). Citlivost systému se upraví tak, aby výška hlavního píku byla nejméně 50 % celé stupnice zapisovače.
Nastříkne se 20 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy látek chlordiazepoxidu asi 6 min a flumazenilu asi 9 min. Zkoušku lze hodnotit, jestliže rozlišení mezi píky chlordiazepoxidu a flumazenilu je nejméně 6,0; je-li třeba, upraví se koncentrace acetonitrilu v mobilní fázi.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (b). Chromatogram se zaznamenává po dobu odpovídající 2,5násobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního píku, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,2 %) a součet ploch všech píků, kromě hlavního píku, není větší než 2,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se k pikům rozpouštědla a k pikům, jejichž plocha je menší než 0,25násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Ztráta sušením (2.2.32). Nejvýše 0,5 %. 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky v platinovém kelímku.
Stanovení obsahu
0,250 g se rozpustí v 50 ml směsi objemových dílů acetanhydridu R a kyseliny octové bezvodé R (2 + 3). Titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 30,33 mg C15H14FN3O3.
Uchovávání
Separandum.
Nečistoty
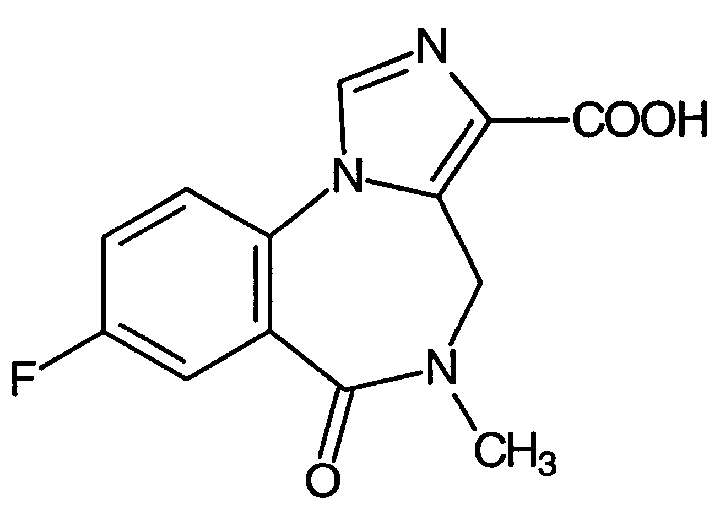
- A. kyselina 8-fluor-5-methyl-6-oxo-5,6-dihydro-4H-imidazo[1,5-α][ 1,4]benzodiazepin-3-karbo-xylová,
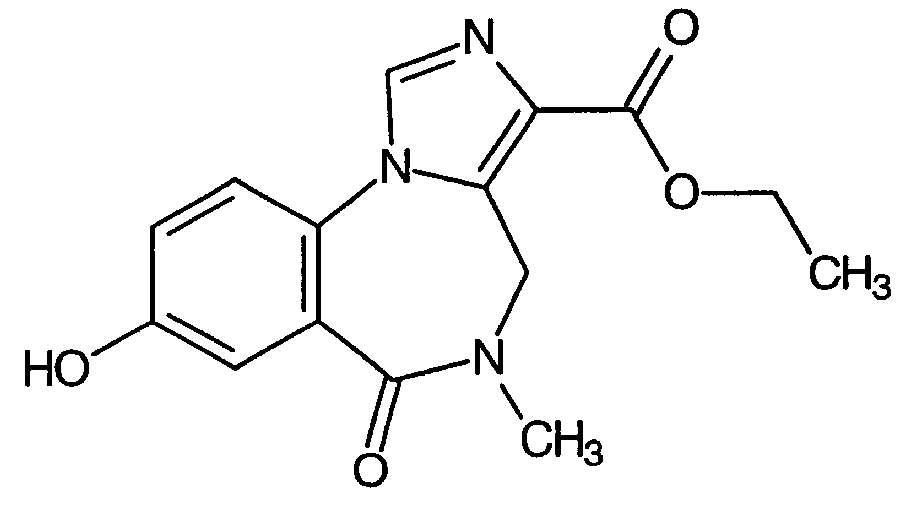
- B. ethyl-8-hydroxy-5-methyl-6-oxo-5,6-dihydro-4H-imidazo[ 1,5-α][ 1,4]benzodiazepin-3-karboxylat,
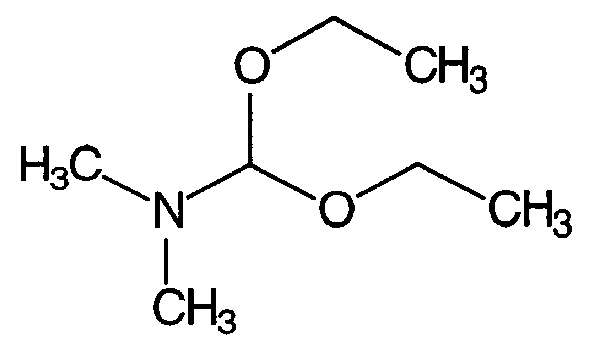
- C. diethylacetal N,N-dimethylformamidu.
† Flumetasoni pivalas
Flumetasonpivalat
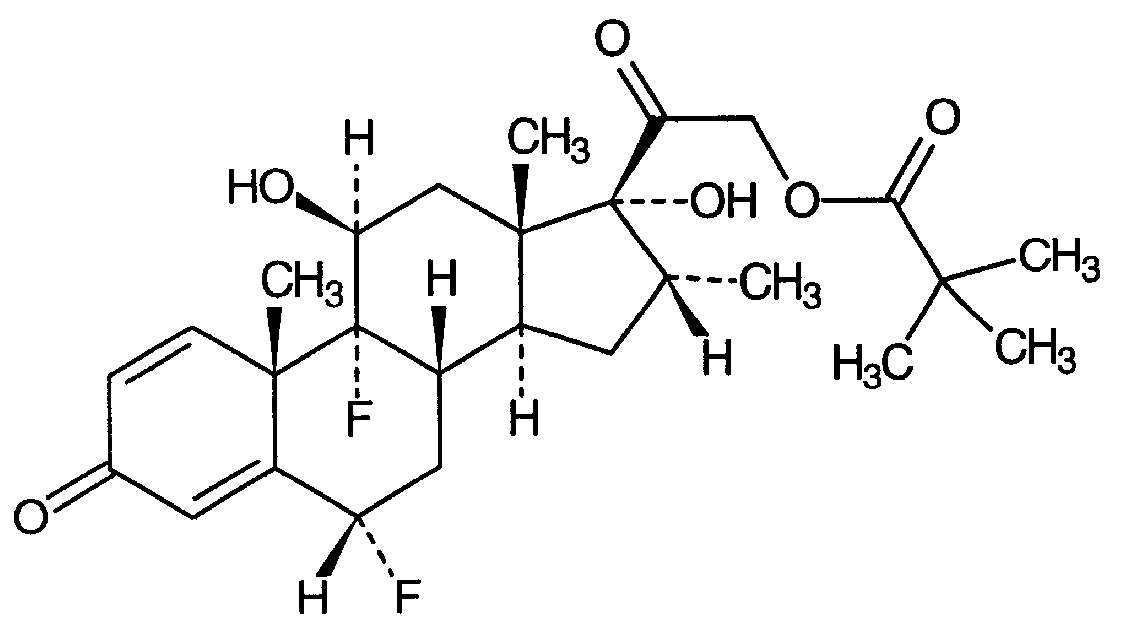
| C27H36F2O6 | Mr 494,57 | CAS 2002-29-1 |
Je to 6α,9-difluor-11β, 17-dihydroxy-16α-methyl-3,20-dioxo-1,4-pregnadien-21-ylpivalat. Počítáno na vysušenou látku, obsahuje 97,0 % až 103,0 % sloučeniny C27H36F2O6.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, mírně rozpustný v acetonu, těžce rozpustný v lihu 96% a v dichlormethanu.
Vykazuje polymorfismus.
Zkoušky totožnosti
Základní sestava zkoušek: A a B.
Alternativní sestava zkoušek: B, C a D, viz. Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem flumetasonpivalatu CRL. Pokud spektra získaná se vzorky v tuhém stavu jsou rozdílná, rozpustí se odděleně zkoušená i referenční látka v acetonu R, odpaří se na vodní lázni do sucha a se získanými zbytky se zaznamenají nová spektra.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 R. Zkoušený roztok. 10 mg se rozpustí v acetonu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 10 mg flumetasonpivalatu CRL se rozpustí v acetonu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 10 mg deoxykortonacetatu CRL se rozpustí v acetonu R a zředí se jím na 10 ml. 5 ml tohoto roztoku se zředí porovnávacím roztokem (a) na 10 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku. Vyvíjí se mobilní fází připravenou přidáním směsi objemových dílů vody R amethanolu R (1,2 + 8) ke směsi objemových dílů etheru R a dichlormethanu R (15 + 77) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Vrstva se postříká kyselinou sírovou v lihu RS a zahřívá se 10 min při 120 °C nebo do objevení skvrn. Po vychladnutí se vrstva pozoruje v denním světle a v ultrafialovém světle při 365 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou a zbarvením při denním světle, fluorescencí v ultrafialovém světle při 365 nm a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- C. Asi 2 mg se přidají ke 2 ml směsi objemových dílů vody R a kyseliny sírové R (0,5 + 1,5) a třepe se do rozpuštění. Během 5 min vznikne růžové zbarvení. Roztok se přidá k 10 ml vody R a promíchá se. Zbarvení vybledne a roztok zůstane čirý.
- D. Asi 5 mg se smíchá s 45 mg oxidu hořečnatého těžkého R a žíhá se v kelímku do získání téměř bílého zbytku (obvykle méně než 5 min). Nechá se vychladnout, přidá sel ml vody R, 0,05 ml fenolftaleinu RS1 a asi 1 ml kyseliny chlorovodíkové zředěné RS do získání bezbarvého roztoku a zfiltruje se. K čerstvě připravené směsi 0,1 ml alizarinu S RS a 0,1 ml dusičnanu-oxidu zirkoničitého RS se přidá 1,0 ml filtrátu, promíchá se a nechá se 5 min stát. Současně se stejným způsobem připraví kontrolní roztok a oba vzorky se porovnají. Zkoušený roztok je žlutý, kontrolní roztok je červený.
Zkoušky na čistotu
Roztok S. 0,50 g se rozpustí v acetonu R a zředí se jím na 25,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). +69° až +77°, počítáno na vysušenou látku; měří se roztok S.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 25,0 mg se rozpustí v mobilní fázi a zředí se jí na 25,0 ml. 10,0 ml tohoto roztoku se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (a). 10 mg testosteronu R se rozpustí v mobilní fázi a zředí se jí na 100,0 ml. 10,0 ml tohoto roztoku a 10,0 ml zkoušeného roztoku se smíchá a zředí mobilní fází na 100,0 ml. Porovnávací roztok (b). 3,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů tetrahydrofuranu R, acetonitrilu R, vody R a methanolu R (5 + 30 + 30 + 35), s průtokovou rychlostí 0,6 ml/min,
- - spektrofotometrického detektoru, 254 nm.
Nastříkne se 20 μl porovnávacího roztoku (b) a nastaví se citlivost systému tak, aby výška hlavního píku byla 50 % celé stupnice zapisovače.
Nastříkne se 20 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy testosteronu asi 11 min a flumetasonpivalatu asi 15 min. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) je rozlišení mezi píky testosteronu a flumetasonpivalatu nejméně 5,0. Je-li třeba, upraví se koncentrace tetrahydrofuranu v mobilní fázi.
Nastříkne se 20 μl zkoušeného roztoku a chromatogram se zaznamenává po dobu odpovídající 1,5násobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku součet ploch všech píků, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (3 %). Nepřihlíží se k pikům s plochou menší než 0,02násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Ztráta sušením (2.2.32). Nejvýše 1,0 %; 0,500 g se suší v sušárně 4 h při 100 °C až 105 °C.
Stanovení obsahu
50,0 mg se rozpustí v lihu 96% R a zředí se jím na 100,0 ml. 2,0 ml tohoto roztoku se zředí lihem 96% R na 100,0 ml. Měří se absorbance (2.2.25) v maximu při 239 nm.
Obsah C27H36F2O6 se vypočítá za použití specifické absorbance, která má hodnotu 336.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
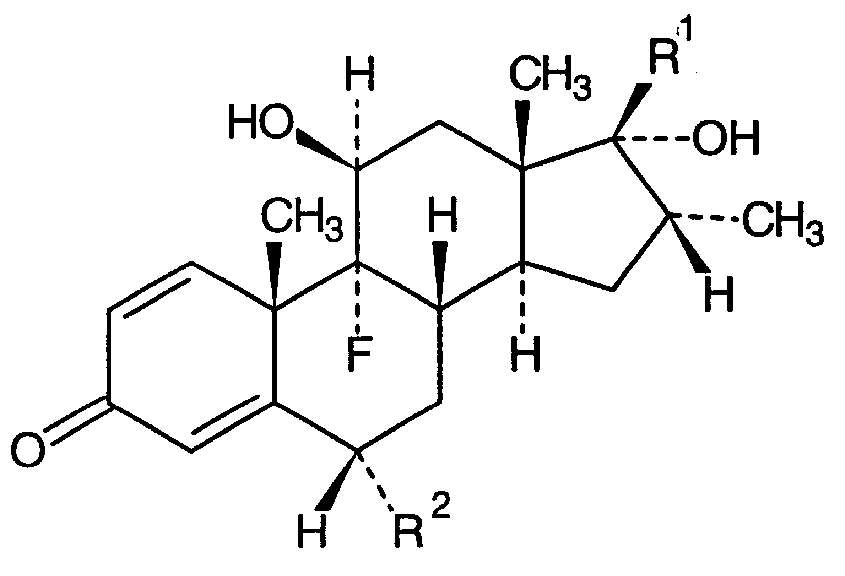
- A. R1 = CO-CH2OH, R2= F: 6α,9-difluor-llβ,17,21-trihydroxy-16α-methyl-1,4-pregnadien-3,20-dion (flumetason),
- B. R1 = CO-CH2OCOCH3, R2 = F: 6α,9-difluor-11β,17-dihydroxy-16α-methyl-3,20-dioxo-1,4- pregnadien-21-ylacetat (flumetasonacetat),
- C. R1 = CO-CH2OCOC(CH3)3, R2 = H: 9-fluor-11β,17-dihydroxy-16α-methyl-3,20-dioxo-1,4- pregnadien-21-ylpivalat (dexametasonpivalat),
- D. R1 = CO-CH2OCOC(CH3)3, R2 = Cl: 6α-chlor-9-fluor-11β,17-dihydroxy-16α-methyl-3,20- dioxo-1,4-pregnadien-21-ylpivalat (chlordexametasonpivalat).
† Fluocortoloni pivalas
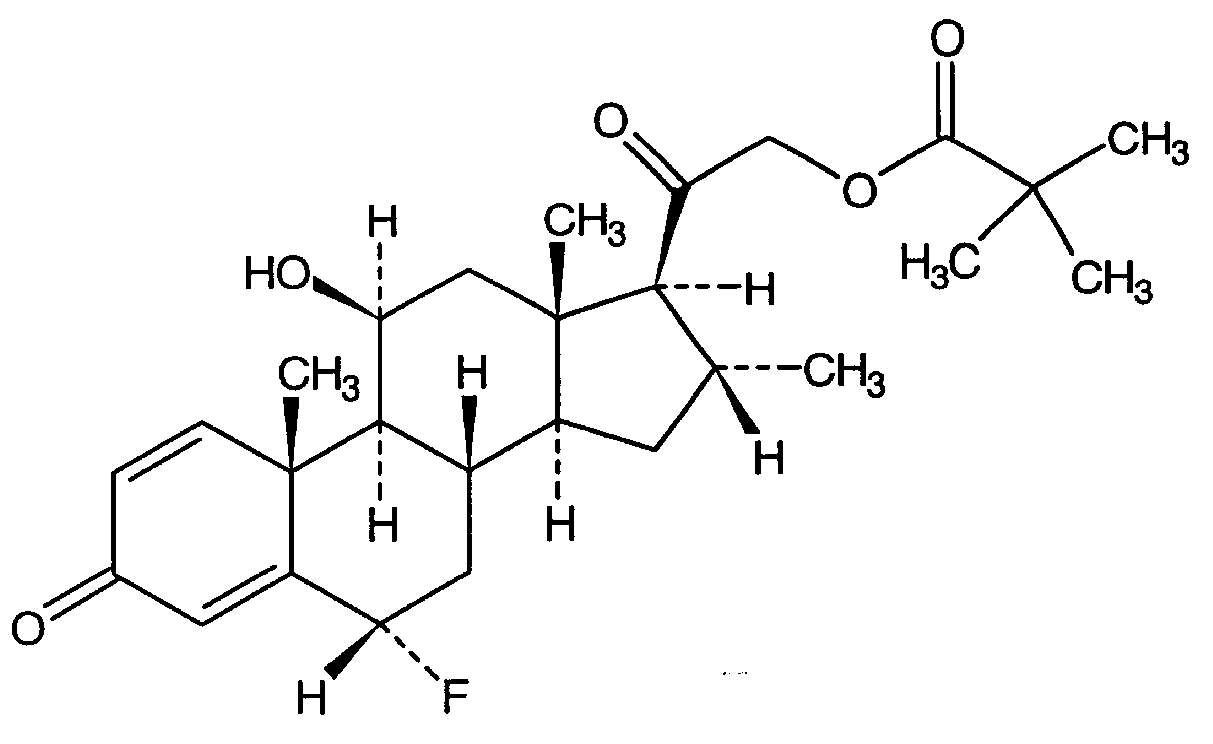
| C27H37FO5 | Mr 460,58 | CAS 29205-06-9 |
Je to 6α-fluor-11β -hydroxy-16α-methy 1-3,20-dioxo-1,4-pregnadien-21-ylpivalat. Počítáno na vysušenou látku, obsahuje 97,0 % až 103,0 % sloučeniny C27H37FO5.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v dichlormethanu a v dioxanu, mírně rozpustný v lihu 96%.
Zkoušky totožnosti
Základní sestava zkoušek: A a B.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem fluokortolonpivalatu CRL.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu s fluorescenčním indikátorem pro detekci při 254 nm.
Zkoušený roztok. 10 mg se rozpustí ve směsi objemových dílů methanolu R a dichlormethanu R( 1 + 9) a zředí se stejnou směsí na 10 ml.
Porovnávací roztok (a). 20 mgfluokortolonpivalatu CRL se rozpustí ve směsi objemových dílů methanolu R a dichlormethanu R (1 + 9) a zředí se stejnou směsí na 20 ml.
Porovnávací roztok (b). 10 mg norethisteronu CRL se rozpustí v porovnávacím roztoku (a) a zředí se jím na 10 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku. Připraví se mobilní fáze přidáním směsi objemových dílů vody R a methanolu R (1,2 + 8) ke směsi objemových dílů etheru R a dichlormethanu R (15 + 77) a vyvíjí se po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Vrstva se postříká kyselinou sírovou v lihu RS a zahřívá se 10 min při 120 °C nebo do objevení skvrn. Po vychladnutí se vrstva pozoruje v denním světle a v ultrafialovém světle při 365 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, barvou v denním světle, fluorescencí v ultrafialovém světle při 365 nm a velikostí se shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně od sebe oddělené skvrny.
- C. K asi 1 mg se přidají 2 ml směsi objemových dílů kyseliny octové ledové R a kyseliny sírové R (2 + 3) a zahřívá se 1 min na vodní lázni; vznikne červené zbarvení. Přidá se 5 ml vody R a zbarvení se změní na fialově červené.
- D. Asi 5 mg se smíchá s 45 mg oxidu hořečnatého těžkého R a žíhá se v kelímku do získání téměř bílého zbytku (obvykle méně než 5 min). Po ochlazení se přidá 1 ml vody R, 0,05 ml fenolftaleinu RS1 a asi 1 ml kyseliny chlorovodíkové zředěné RS k odbarvení roztoku. Zfiltruje se a k filtrátu se přidá čerstvě připravená směs 0,1 ml alizarinu S RS a 0,1 ml dusičnan-oxidu zirkoničitého RS. Promíchá se, nechá se 5 min a porovná se zbarvení roztoku se zbarvením kontrolního roztoku připraveného stejným způsobem; zkoušený roztok je žlutý a kontrolní roztok je červený.
Zkoušky na čistotu
Specifická optická otáčivost (2.2.7). +100° až+105°, počítáno na vysušenou látku. Měří se roztok připravený rozpuštěním 0,25 g v dioxanu R a zředěním na 25,0 ml stejným rozpouštědlem.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 10,0 mg se rozpustí v acetonitrilu R a zředí se jím na 10,0 ml.
Porovnávací roztok (a). 1,0 ml zkoušeného roztoku se zředí acetonitrilem R na 100,0 ml. Porovnávací roztok (b). 2 mg fluokortolonpivalatu CRL a 2 mg prednisolonhexanoatu CRL se rozpustí v acetonitrilu R a zředí se jím na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů methanolu R, acetonitrilu R a vody R (25 + 30 + 32) při průtokové rychlosti 1,5 ml/min,
- - spektrofotometrického detektoru, 243 nm.
Nastříkne se 20 μl porovnávacího roztoku (a). Nastaví se citlivost systému tak, aby výška hlavního píku na chromatogramu byla nejméně 50 % celé stupnice zapisovače. Nastříkne se 20 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže na získaném chromatogramu je rozlišení mezi dvěma hlavními píky nejméně 5,0. Nastříkne se 20 μl zkoušeného roztoku a chromatogram se zaznamenává po dobu odpovídající dvojnásobku retenčního času fluokortolonpivalatu. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (1,0 %); součet ploch všech píků, kromě hlavního píku, není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a) (2,0 %). Nepřihlíží se k pikům rozpouštědla a k pikům, jejichž plocha je menší než 0,025násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a).
Ztráta sušením (2.2.32). Nejvýše 1,0 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
30,0 mg se rozpustí v ethanolu R a zředí se jím na 100,0 ml. 5,0 ml tohoto roztoku se zředí ethanolem R na 100,0 ml. Měří se absorbance (2.2.25) v maximu při 242 nm a vypočítá se obsah C27H37FO5; specifický absorpční koeficient je 350.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Nečistoty
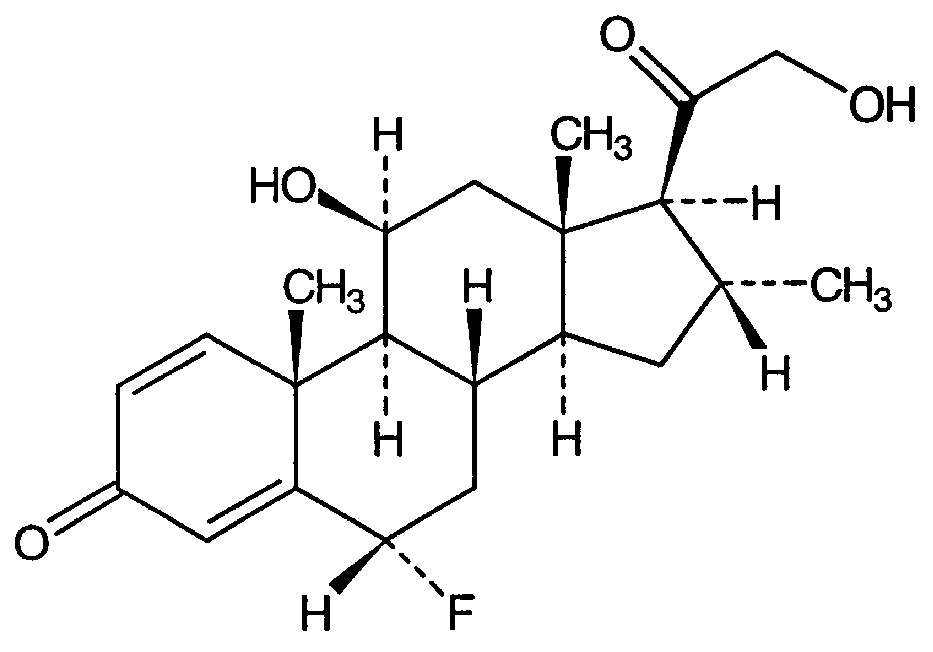
- A. 6α-fluor-11βp,21-dihydroxy-16α-methyl-1,4-pregnadien-3,20-dion (fluokortolon),
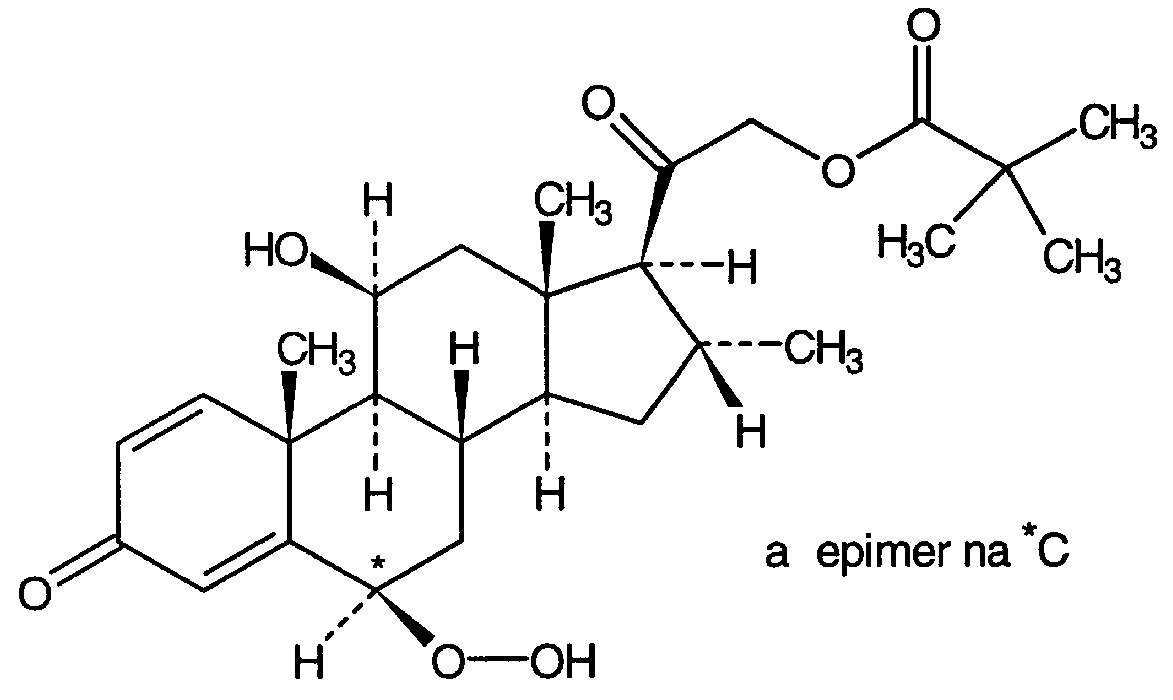
- B. 11β-hydroxy-6β-hydroperoxy-16α-methyl-3,20-dioxo-1,4-pregnadien-21-ylpivalat,
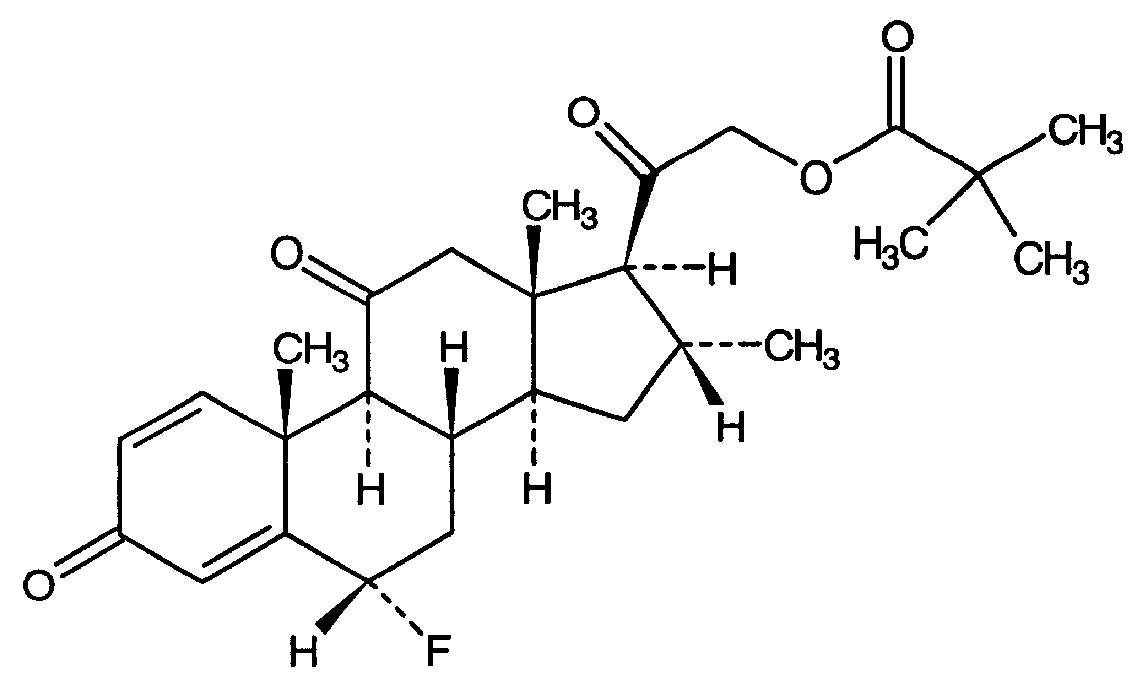
- C. 6α-fluor-16α-methyl-3,11,20-trioxo-1,4-pregnadien-21-ylpivalat,
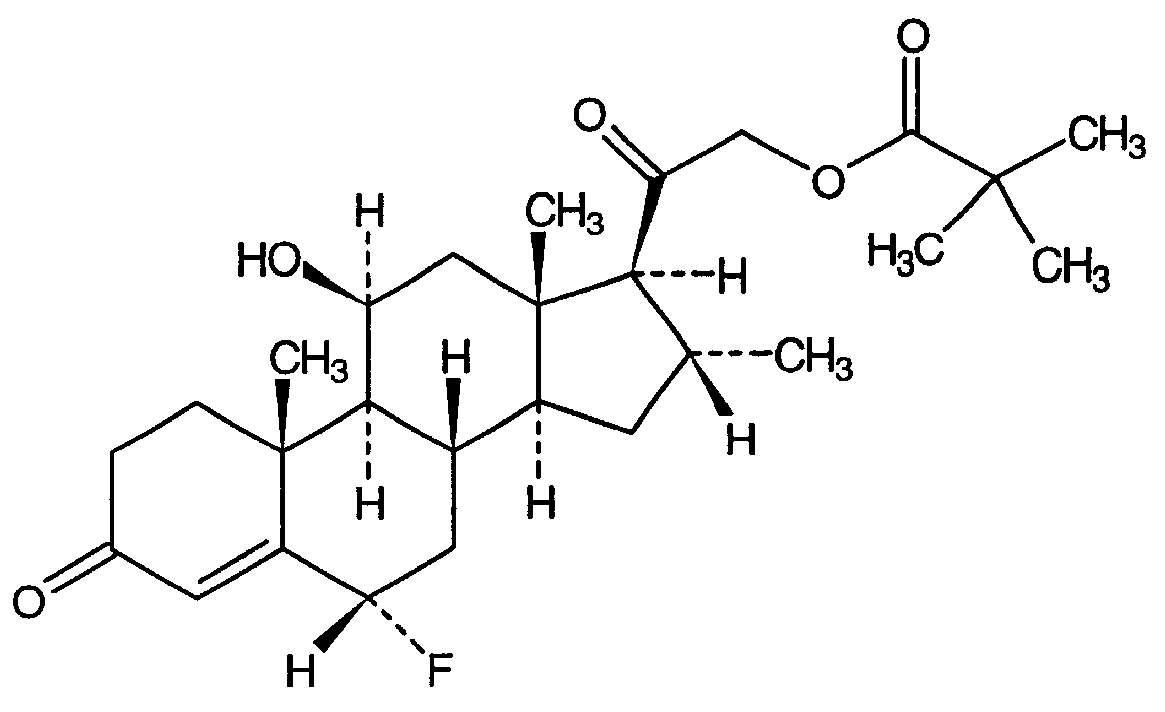
- D. 6α-fluor-11β-hydroxy-16α-methyl-3,20-dioxo-4-pregnen-21-ylpivalat.
Foeniculi amari fructus
Fenyklový plod hořký
Synonymum. Fructus foeniculi amari
Je to usušená dvojnažka a nažka druhu Foeniculum vulgare MILLER ssp. vulgare var. vulgare. Obsahuje nejméně 40 ml silice v 1 kilogramu drogy, počítáno na bezvodou drogu. Silice obsahuje nejméně 60,0 % anetholu a nejméně 15,0 % fenchonu.
Vlastnosti
Fenyklový plod hořký je zelenohnědý, hnědý nebo zelený.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Dvojnažky jsou téměř válcovitého tvaru s okrouhlou bází a užším vrcholem, s velkým stylopodiem. Většinou jsou 3 mm až 12 mm dlouhé a 3 mm až 4 mm široké. Nažky, obvykle jednotlivé, jsou lysé. Každá má pět vyčnívajících, lehce rýhovaných žeber. Na příčném řezu mohou být pod lupou patrny čtyři kanálky na straně dorzální a dva na straně poutcové.
- B. Droga se upráškuje (355). Prášek je šedohnědý až šedožlutý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: žluté úlomky širokých sekrečních kanálků, tvořené mnohohrannými sekrečními buňkami se žlutohnědými stěnami často provázenými vrstvou tenkostěnných, mnohohranných, příčně protáhlých buněk 2 μm až 9 μm širokých, které jsou parketovitě uspořádány; síťovitý parenchym mezokarpu; četné svazky vláken ze žeber často provázené úzkými šroubovité ztlustlými cévami; velmi četné úlomky endospermu obsahující aleuronová zrna a velmi malé drúzy šťavelanu vápenatého; někdy také svazky vláken karpoforu.
- C. Provede se tenkovrstvá chromatogafie (2.2.27) za použití vrstvy silikagelu GF254 R.
Zkoušený roztok. 0,3 g čerstvě práškované drogy (1400) se protřepává 15 min s 5,0 ml dichlormethanu R. Zfiltruje se, filtrát se opatrně odpaří do sucha na vodní lázni při 60 °C a zbytek se rozpustí v 0,5 ml toluenu R.
Porovnávací roztok. 50 μl anetholu R a 10 μl fenchonu R se rozpustí v 5,0 ml hexanu R.
Na vrstvu se nanese odděleně do pruhů (20 mm x 3 mm) po 10 μl obou roztoků. Vyvíjí se směsí objemových dílů hexanu R a toluenu R (20 + 80) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramech zkoušeného i porovnávacího roztoku je ve střední části skvrna zhášející fluorescenci odpovídající anetholu. Vrstva se postříká kyselinou sírovou R a zahřívá se 5 min až 10 min při 140 °C, dokud se v dolní třetině chromatogramů neobjeví žlutá skvrna odpovídající fenchonu, ve střední části chromatogramů je fialová skvrna odpovídající anetholu. Na chromatogramů zkoušeného roztoku je v horní třetině červenohnědá skvrna (terpeny).
Zkoušky na čistotu
Estragol. Silice získaná ve zkoušce Stanovení obsahu obsahuje nejvýše 5,0 % estragolu.
Zkouška se provede způsobem uvedeným v odstavci Stanovení obsahu, Anethol a fenchon.
Porovnávací roztok. 5 mg estragolu R se rozpustí v 0,5 ml xylenu R.
Obsah estragolu v procentech se vypočítá metodou vnitřní normalizace.
Cizí příměsi (2.8.2). Nejvýše 1,5 % stopek a nejvýše 1,5 % ostatních cizích příměsí.
Voda, stanovení destilací (2.2.13). Nejvýše 8,0 %; stanoví se s 20,0 g práškované drogy (710).
Celkový popel (2.4.16). Nejvýše 10,0 %.
Stanovení obsahu
Silice. Provede se Stanovení silic v rostlinných drogách (2.8.12). Droga se rozdrtí na hrubý prach (1400) a 5,0 g se ihned použije ke stanovení. Destiluje se 2 h rychlostí 2 ml/min až 3 ml/min v 500ml baňce s 200 ml vody R jako destilační tekutiny; do dělené trubice se přidá 0,50 ml xylenu R.
Anethol a fenchon. Stanoví se plynovou chromatografií (2.2.28).
Zkoušený roztok. Směs silice a xylenu R ze zkoušky Stanovení silic v rostlinných drogách se zředí xylenem R a promývací tekutinou z přístroje na 5,0 ml.
Porovnávací roztok. 5 mg fenchonu R a 5 mg anetholu R se rozpustí v 0,5 ml xylenu R.
Chromatografický postup se obvykle provádí za použití:
- - kapilární kolony délky 30 m až 60 m a vnitřního průměru 0,3 mm s vnitřní stěnou pokrytou makrogolem 20 000 R,
- - dusíku pro chromatografií R jako nosného plynu při průtokové rychlosti 0,40 ml/min,
- - dělicího poměru 1 : 200,
- - plamenoionizačního detektoru,
- - programované teploty; teplota kolony se udržuje po dobu 4 min na 60 °C, pak se zvyšuje rychlostí 5 °C/min až na 170 °C, při níž se udržuje 15 min. Teplota nástřikového prostoru se udržuje na 220 °C a detektoru na 270 °C.
Natříkne se 1 μl porovnávacího roztoku. Při dodržení předepsaných podmínek eluují jednotlivé látky v pořadí uvedeném ve složení porovnávacího roztoku. Zaznamenají se retenční časy těchto látek.
Nastříkne se 1 μl zkoušeného roztoku. Obsah anetholu a fenchonu v procentech se vypočítá metodou vnitřní normalizace.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem a vlhkostí.
Foeniculi dulcis fructus
Fenyklový plod sladký
Synonymum. Fructus foeniculi dulcis
Je to usušená dvojnažka a nažka druhu Foeniculum vulgare MILLER, ssp. vulgare var. dulce (MILLER) THELLUNG. Obsahuje nejméně 20 ml silice v 1 kilogramu drogy, počítáno na bezvodou drogu. Silice obsahuje nejméně 80,0 % anetholu.
Vlastnosti
Fenyklový plod sladký je světle zelený nebo světle žlutohnědý.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Dvojnažky jsou téměř válcovitého tvaru s okrouhlou bází a užším vrcholem s velkým stylopodiem. Většinou jsou 3 mm až 12 mm dlouhé a 3 mm až 4 mm široké. Nažky, obvykle jednotlivé, jsou lysé. Každá má pět vyčnívajících, lehce rýhovaných žeber. Na příčném řezu mohou být pod lupou patrny čtyři kanálky na straně dorzální a dva na straně poutcové.
- B. Droga se upráškuje (355). Prášek je šedohnědý až šedožlutý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: žluté úlomky širokých sekrečních kanálků, tvořené mnohohrannými sekrečními buňkami se žlutohnědými stěnami, často provázenými vrstvou tenkostěnných, mnohohranných, příčně protáhlých buněk 2 †μm až 9 μm širokých, které jsou parketovitě uspořádány; síťovitý parenchym mezokarpu; četné svazky vláken ze žeber často provázené úzkými šroubovité ztlustlými cévami; velmi četné úlomky endospermu obsahující aleuronová zrna a velmi malé drúzy šťavelanu vápenatého; někdy také svazky vláken karpoforu.
- C. Provede se tenkovrstvá chromatogafie (2.2.27) za použití vrstvy silikagelu GF254 R-
Zkoušený roztok. 0,3 g čerstvě práškované drogy (1400) se 15 min protřepává s 5,0 ml dichlormethanu R. Zfiltruje se a filtrát se opatrně odpaří do sucha na vodní lázni při 60 °C. Zbytek se rozpustí v 0,5 ml toluenu R.
Porovnávací roztok. 60 pl anetholu R se rozpustí v 5,0 ml hexanu R.
Na vrstvu se nanese odděleně do pruhů (20 mm x 3 mm) po 10 μl obou roztoků. Vyvíjí se směsí objemových dílů hexanu R a toluenu R (20 + 80) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramech zkoušeného i porovnávacího roztoku je ve střední části skvrna zhášející fluorescenci odpovídající anetholu. Vrstva se postříká kyselinou sírovou R, zahřívá se 5 min při 140 °C a pozoruje se v denním světle. Na chromatogramech je ve střední části fialová skvrna odpovídající anetholu. Na chromatogramu zkoušeného roztoku je v horní třetině červenohnědá skvrna (terpeny).
Zkoušky na čistotu
Estragol a fenchon. Silice získaná ve zkoušce Stanovení obsahu obsahuje nejvýše 10,0 % estragolu a nejvýše 7,5 % fenchonu. Zkouška se provede způsobem uvedeným v odstavci Stanovení obsahu, Anethol.
Porovnávací roztok. 5 mg estragolu R a 5 mg fenchonu R se rozpustí v 0,5 ml xylenu R.
Obsah estragolu a fenchonu v procentech se vypočítá metodou vnitřní normalizace.
Cizí příměsi (2.8.2). Nejvýše 1,5 % stopek a nejvýše 1,5 % ostatních cizích příměsí.
Voda, stanovení destilací (2.2.13). Nejvýše 8,0 %; stanoví se s 20,0 g práškované drogy (710).
Celkový popel (2.4.16). Nejvýše 10,0 %.
Stanovení obsahu
Silice. Provede se Stanovení silic v rostlinných drogách (2.8.12). Droga se rozdrtí na hrubý prach (1400) a 10,0 g se ihned použije ke stanovení. Destiluje se 2 h rychlostí 2ml/min až 3 ml/min v 500ml baňce s 200 ml vody R jako destilační tekutiny; do dělené trubice se přidá 0,50 ml xylenu R.
Anethol. Stanoví se plynovou chromatografií (2.2.28).
Zkoušený roztok. Směs silice a xylenu R ze zkoušky Stanovení silic v rostlinných drogách se zředí xylenem R a promývací tekutinou z přístroje na 5,0 ml.
Porovnávací roztok. 5 mg anetholu R se roznustí v 0.5 ml xylenu R.
Chromatografický postup se obvykle provádí za použití:
- - kapilární kolony délky 30 m až 60 m a vnitřního průměru 0,3 mm s vnitřní stěnou pokrytou makrogolem 20 000 R,
- - dusíku pro chromatografii R jako nosného plynu při průtokové rychlosti 0,40 ml/min,
- - dělicího poměru 1 : 200,
- - plamenoionizačního detektoru,
- - programované teploty; teplota kolony se udržuje po dobu 4 min na 60 °C, pak se zvyšuje rychlostí 5 °C/min až na 170 °C, při níž se udržuje 15 min. Teplota nástřikového prostoru se udržuje na 220 °C a detektoru na 270 °C.
Nastříkne se odděleně po 1 μl obou roztoků. Obsah anetholu v procentech se vypočítá metodou vnitřní normalizace.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem a vlhkostí.
Foenugraeci semen
Semeno řeckého sena
Synonymum. Semen foenugraeci
Je to usušené zralé semeno druhu Trigonellafoenum-graecum L.
Vlastnosti
Droga charakteristického silně aromatického pachu.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Semeno je tvrdé, hladké, hnědé až načervenale hnědé a více nebo méně kosodélníkové se zaoblenými okraji. Je 3 mm až 5 mm dlouhé, 2 mm až 3 mm široké a 1,5 mm až 2 mm tlusté. Nejširší povrch semene je znatelně rozdělen rýhou do dvou nestejných částí. Menší část obsahuje základ kořínku; širší část dělohy.
- B. Droga se upráškuje (355). Prášek je žlutohnědý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: v příčném pohledu jsou patrné úlomky pokožky osemení z buněk lahvicovitého tvaru, pokrytých silnou vrstvou kutikuly, pod nimi velké buňky hypodermis tvaru komolého kužele, které jsou na horním konci užší, uprostřed zaškrcené, mřížkovitě ztlustlé, při plošném pohledu jsou patrné žlutohnědé úlomky pokožky z malých mnohohranných buněk se stěnami ztlustlými, tečkovanými, které jsou často provázeny buňkami hypodermis s růžencovitě ztlustlými stěnami, úlomky níže ležící hypodermis z mnohohranných buněk, mřížkovitě ztlustlých na horních a dolních stěnách, parenchym osemení z protáhlých, obdélníkovitých buněk s mírně růžencovitě ztlustlými stěnami, úlomky endospermu s nepravidelně ztlustlými, někdy protáhlými buňkami obsahujícími sliz.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. 1,0 g práškované drogy (710) se v 25ml baňce smíchá s 5,0 ml methanolu R a zahřívá se 5 min na vodní lázni při 65 °C. Po ochlazení se zfiltruje.
Porovnávací roztok. 3,0 mg trigonelliniumchloridu R se rozpustí v 1,0 ml methanolu R.
Na vrstvu se odděleně nanese do pruhů 20 μl zkoušeného roztoku a 10 μl porovnávacího roztoku a vyvíjí se směsí objemových dílů vody R a methanolu R (30 + 70) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku je ve spodní polovině skvrna zhášející fluorescenci odpovídající polohou a intenzitou zhášení skvrně na chromatogramu porovnávacího roztoku. Vrstva se postříká jodobismutitanem draselným RS2. Na chromatogramu zkoušeného roztoku je intenzivní oranžově červená skvrna, která odpovídá polohou a zbarvením skvrně na chromatogramu porovnávacího roztoku. V horní polovině je široká, světle hnědožlutá skvrna (triacylglyceroly).
Zkoušky na čistotu
Cizí příměsi (2.8.2). Vyhovuje zkoušce na cizí příměsi.
Číslo bobtnavosti (2.8.4). Nejméně 6; stanoví se s práškovanou drogou (710).
Ztráta sušením (2.2.32). Nejvýše 12,0 %; 1,000 g práškované drogy se suší 2 h v sušárně při 100 °C až 105 °C.
Celkový popel (2.4.16). Nejvýše 5,0 %.
Uchovávání
V dobře uzavřených obalech, chráněno před světlem.
† Fosfomycinum calcicum monohydricum
Monohydrát vápenaté soli fosfomycinu
Synonymum. Fosfomycinum calcicum
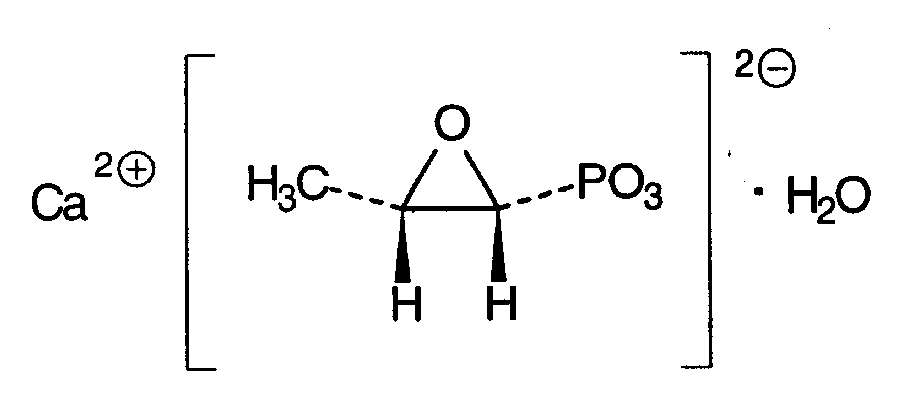
| C3H5CaO4P . H2O | Mr 194,15 | CAS 26016-98-8 (bezvodá sůl) |
Je to monohydrát kalcium-(2R,3S)-(3-methyloxiran-2-yl)fosfonatu. Počítáno na bezvodou látku, obsahuje 95,0 % až 101,0 % sloučeniny C3H5CaO4P.
Vlastnosti
Bílý nebo téměř bílý prášek. Je těžce rozpustný ve vodě, prakticky nerozpustný v acetonu, v methanolu a v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: A a D.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje s referenčním spektrem Ph. Eur. monohydrátu vápenaté soli fosfomycinu. Měří se tablety připravené s bromidem draselným R.
- B. Asi 0,1 g se rozpustí ve 3 ml roztoku kyseliny chloristé R 25% (V/V). Přidá se 1 ml jodistanu sodného 0,1 mol/l RS a zahřívá se 30 min na vodní lázni. Po vychladnutí se přidá 50 ml vody R. Neutralizuje se nasyceným roztokem hydrogenuhličitanu sodného R a přidá se 1 ml čerstvě připraveného roztoku jodidu draselného R (400 g/l). Stejným způsobem se současně připraví kontrolní roztok. Kontrolní roztok je oranžový, zatímco zkoušený roztok zůstane bezbarvý.
- C. K asi 8 mg se přidají 2 ml vody R, 1 ml kyseliny chloristé R a 2 ml jodistanu sodného 0,1 mol/l RS. Zahřívá se 10 min na vodní lázni a bez ochlazení se přidá 1 ml molybdenanu amonného RS5 a 1 ml kyseliny aminohydroxynaftalensulfonové RS. Nechá se stát 30 min; vzniká modré zabarvení.
- D. Vyhovuje zkoušce (a) na vápník (2.3.1).
Zkoušky na čistotu
Hodnota pH (2.2.3). 8,1 až 9,6; měří se roztok připravený rozpuštěním 20 mg ve vodě prosté oxidu uhličitého R a zředěním stejným rozpouštědlem na 20,0 ml.
Specifická optická otáčivost (2.2.7). –11,0° až –13,0°, počítáno na bezvodou látku. Měří se za použití rtuťové lampy při vlnové délce 405 nm následující roztok: 2,5 g se rozpustí v roztoku edetanu disodného R (125 g/l), jehož pH bylo předtím upraveno hydroxidem sodným koncentrovaným RS na hodnotu 8,5 a zředí se stejným rozpouštědlem na 50,0 ml.
Kalcium-(1,2-dihydroxypropyl)fosfonat. Nejvýše 1,5 %. 0,200 g se rozpustí ve skleněné baňce opatřené zátkou ve 100 ml vody R. Přidá se 50 ml tlumivého roztoku hydrogenftalanového o pH 6,4 (0,5 mol/l) a 5,0 ml jodistanu sodného 0,005 mol/l RS, baňka se uzavře a protřepe. Nechá se stát 90 min chráněna před světlem. Přidá se 10 ml čerstvě připraveného roztoku jodidu draselného R (400 g/l), baňka se opět uzavře a obsah se třepe 2 min. Titruje se arsenitanem sodným 0,0025 mol/l VS až žluté zabarvení téměř zmizí. Přidají se 2 ml škrobu RS a titruje se zvolna do úplného odbarvení. Provede se slepá zkouška za stejných podmínek. Obsah C3H7CaO5P v procentech se vypočítá podle vzorce:
v němž značí:
- m - navážku zkoušené látky v miligramech,
- n1 - spotřebu arsenitanu sodného 0,0025 mol/l VS ve slepé zkoušce,
- n2 - spotřebu arsenitanu sodného 0,0025 mol/l VS při titraci zkoušeného roztoku,
- c - molaritu roztoku arsenitanu sodného,
- H - obsah vody v procentech.
Chloridy (2.4.4). 0,500 g se rozpustí ve vodě R, přidají se 2 ml kyseliny dusičné R a roztok se zředí touto kyselinou na 50 ml. K 2,5 ml tohoto roztoku se přidá 12,5 ml vody R. Tento roztok vyhovuje limitní zkoušce na chloridy (0,2 %).
Těžké kovy (2.4.8). 2,5 g se rozpustí v 6 ml kyseliny octové ledové R a zředí se vodou R na 25,0 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použije základní roztok olova (2 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). 8,5% až 11,5%. Stanoví se s 0,250 g za použití směsi objemových dílů pyridinu R a ethylenglykolu R( 1 +3).
Stanovení obsahu
0,120 g se rozpustí ve skleněné baňce opatřené zátkou ve 20,0 ml jodistanu sodného 0,1 mol/l RS. Přidá se 5 ml roztoku kyseliny chloristé R 50 % (V/V) a protřepe se. Zahřívá se 105 min ve vodní lázni při 37 °C. Přidá se 50 ml vody R a ihned se upraví pH na hodnotu 6,4 nasyceným roztokem hydrogenuhličitanu sodného R. Přidá se 10 ml čerstvě připraveného roztoku jodidu draselného R (400 g/l), baňka se uzavře a nechá se stát 2 min. Titruje se arsenitanem sodným 0,1 mol/l VS až žluté zabarvení roztoku téměř zmizí. Přidají se 2 ml škrobu RS a titruje se zvolna do úplného odbarvení roztoku. Provede se slepá zkouška za stejných podmínek.
Obsah C3H5CaO4P v procentech se vypočítá podle vzorce:
v němž značí:
- m - navážku zkoušené látky v miligramech,
- n1 - spotřebu arsenitanu sodného 0,1 mol/l VS ve slepé zkoušce,
- n2 - spotřebu arsenitanu sodného 0,1 mol/l VS při titraci zkoušeného roztoku,
- c - molaritu roztoku arsenitanu sodného,
- G - obsah kalcium-(1,2-dihydroxypropyl)fosfonatu v procentech,
- H - obsah vody v procentech.
Uchovávání
Ve vzduchotěsných obalech chráněn před světlem.
Separandum.
Nečistoty
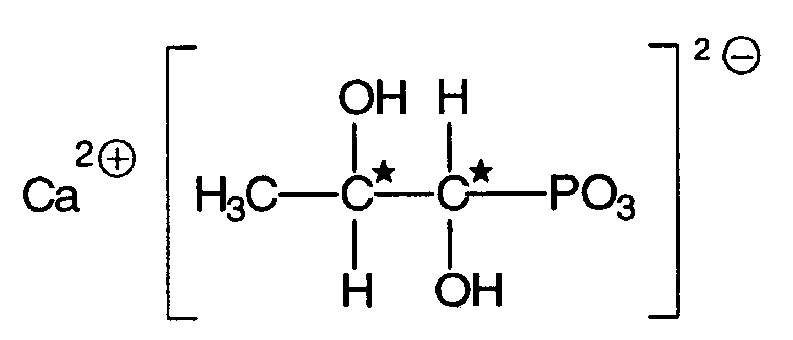
- A. kalcium-( 1,2-dihydroxypropyl)fosfonat.
† Fosfomycinum dinatricum
Disodná sůl fosfomycinu
Synonymum. Fosfomycinum natricum
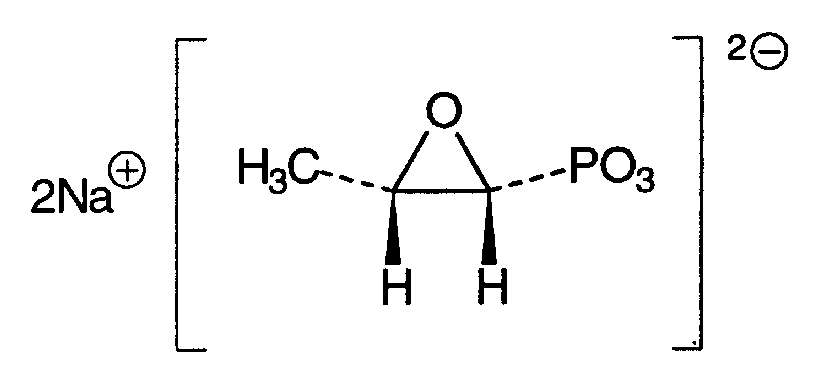
| C3H5Na2O4P | Mr 182,02 | CAS 26016-99-9 |
Je to dinatrium-(2R,3S)-(3-methyloxiran-2-yl)fosfonat. Počítáno na bezvodou látku, obsahuje 95,0 % až 101,0 % sloučeniny C3H5Na2O4P.
Vlastnosti
Bílý nebo téměř bílý silně hygroskopický prášek. Je velmi snadno rozpustný ve vodě, mírně rozpustný v methanolu, prakticky nerozpustný v ethanolu a v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: A a D.
Alternativní sestava zkoušek: B, C a D, viz. Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje s referenčním spektrem Ph. Eur. disodné soli fosfomycinu. Měří se tablety připravené s bromidem draselným R.
- B. Asi 0,1 g se rozpustí ve 3 ml roztoku kyseliny chloristé R 25% (V/V). Přidá se 1 ml jodistanu sodného 0,1 mol/l RS a zahřívá se 30 min na vodní lázni. Po vychladnutí se přidá 50 ml vody R. Neutralizuje se nasyceným roztokem hydrogenuhličitanu sodného R a přidá se 1 ml čerstvě připraveného roztoku jodidu draselného R (400 g/l). Stejným způsobem se současně připraví kontrolní roztok. Kontrolní roztok je oranžový, zatímco zkoušený roztok zůstane bezbarvý.
- C. K asi 8 mg se přidají 2 ml vody R, 1 ml kyseliny chloristé R a 2 ml jodistanu sodného 0,1 mol/IRS. Zahřívá se 10 min na vodní lázni a bez ochlazení se přidá 1 ml molybdenanu amonného RS5 a 1 ml kyseliny aminohydroxynaftalensulfonové RS. Nechá se stát 30 min; vzniká modré zabarvení.
- D. Vyhovuje zkoušce (a) na sodík (2.3.1).
Zkoušky na čistotu
Roztok S. 5,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 50,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok H9 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 9,0 až 10,5; měří se roztok připravený takto: 10 ml roztoku S se zředí vodou prostou oxidu uhličitého R na 20 ml.
Specifická optická otáčivost (2.2.7). -13,0° až -15,0°, počítáno na bezvodou látku. Měří se za použití rtuťové lampy při vlnové délce 405 nm roztok připravený rozpuštěním 2,5 g ve vodě R a zředěním stejným rozpouštědlem na 50,0 ml.
Dinatrium-(1,2-dihydroxypropyl)fosfonat. Nejvýše 1,0 %. 0,200 g se rozpustí ve skleněné baňce opatřené zátkou ve 100 ml vody R. Přidá se 50 ml tlumivého roztoku hydrogenftalanového o pH 6,4 (0,5 mol/l) a 5,0 ml jodistanu sodného 0,005 mol/l RS, baňka se uzavře a protřepe. Nechá se stát 90 min chráněna před světlem. Přidá se 10 ml čerstvě připraveného roztoku jodidu draselného R (400 g/l), baňka se opět uzavře a obsah se třepe 2 min. Titruje se arsenitanem sodným 0,0025 mol/l VS až žluté zabarvení téměř zmizí. Přidají se 2 ml škrobu RS a titruje se zvolna do úplného odbarvení. Provede se slepá zkouška za stejných podmínek. Obsah C3H7Na2O5P v procentech se vypočítá podle vzorce:
v němž značí:
- m - navážku zkoušené látky v miligramech,
- n1 - spotřebu arsenitanu sodného 0,0025 mol/l VS ve slepé zkoušce,
- n2 - spotřebu arsenitanu sodného 0,0025 mol/l VS při titraci zkoušeného roztoku,
- c - molaritu roztoku arsenitanu sodného,
- H - obsah vody v procentech.
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použije základní roztok olova (2 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0%. Stanoví se s 0,50 g za použití směsi objemových dílů pyridinu R a ethylenglykolu R (1 + 3).
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 0,083 m.j. endotoxinů v miligramu.
Stanovení obsahu
0,120 g se rozpustí ve skleněné baňce opatřené zátkou ve 20,0 ml jodistanu sodného 0,1 mol/l RS. Přidá se 5 ml roztoku kyseliny chloristé R 50 % (V/V) a protřepe se. Zahřívá se 105 min ve vodní lázni při 37 °C. Přidá se 50 ml vody R a ihned se upraví pH na hodnotu 6,4 nasyceným roztokem hydrogenuhličitanu sodného R. Přidá se 10 ml čerstvě připraveného roztoku jodidu draselného R (400 g/l), baňka se uzavře a nechá se stát 2 min. Titruje se arsenitanem sodným 0,1 mol/l VS až žluté zabarvení roztoku téměř zmizí. Přidají se 2 ml škrobu RS a titruje se zvolna do úplného odbarvení roztoku. Provede se slepá zkouška za stejných podmínek.
Obsah C3H5Na2O4P v procentech se vypočítá podle vzorce:
v němž značí:
- m - navážku zkoušené látky v miligramech,
- n1 - spotřebu arsenitanu sodného 0,1 mol/l VS ve slepé zkoušce,
- n2 - spotřebu arsenitanu sodného 0,1 mol/l VS při titraci zkoušeného roztoku,
- c - molaritu roztoku arsenitanu sodného,
- G - obsah dinatrium-(1,2-dihydroxypropyl)fosfonatu v procentech,
- H - obsah vody v procentech.
Uchovávání
Ve vzduchotěsných obalech chráněn před světlem. Jestliže je látka sterilní, uchovává se ve vzduchotěsných sterilních zabezpečených obalech.
Separandum.
Označování
V označení na obalu se uvede, zda je látka:
- - sterilní,
- - prostá bakteriálních endotoxinů.
Nečistoty
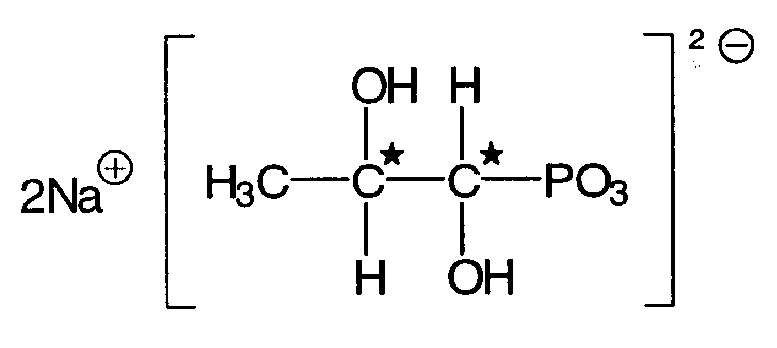
- A. dinatrium-(1,2-dihydroxypropyl)fosfonat.
Galactosum
Galaktosa
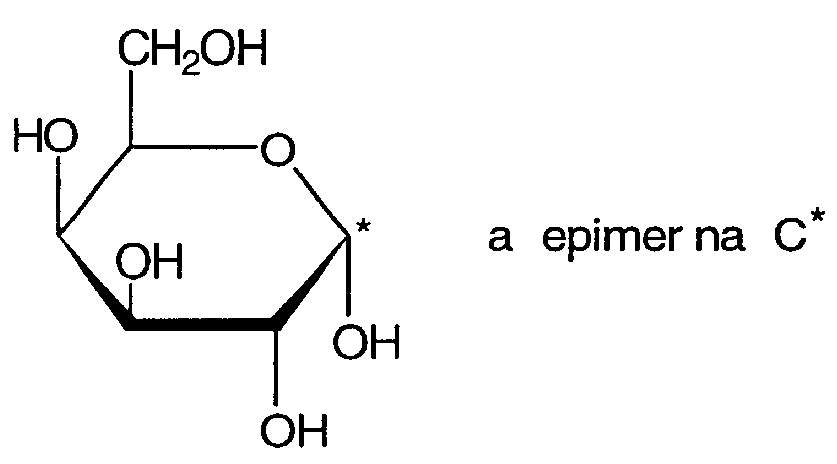
| C6H12O6 | Mr 180,16 | CAS 59-23-4 |
Je to D-galaktopyranosa.
Vlastnosti
Bílý krystalický nebo jemně zrnitý prášek. Je snadno rozpustná nebo dobře rozpustná ve vodě, velmi těžce rozpustná v lihu 96%.
Zkoušky totožnosti
Základní sestava zkoušek: A.
Alternativní sestava zkoušek: B a C, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety galaktosy CRL.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 10 mg se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Porovnávací roztok (a). 10 mg galaktosy CRL se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Porovnávací roztok (b). 10 mg galaktosy CRL, 10 mg glukosy CRL a 10 mg laktosy CRL se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Na vrstvu se nanese po 2 μl každého roztoku a body s nanesenými roztoky se důkladně vysuší. Vyvíjí se v nenasycené komoře směsí objemových dílů vody R a 1-propanolu R (15 + 85) po dráze 15 cm. Vrstva se vysuší v proudu horkého vzduchu a pak se rovnoměrně postříká roztokem 0,5 g thymolu R ve směsi obsahující 5 ml kyseliny sírové R a 95 ml lihu 96% R a vrstva se 10 min zahřívá v sušárně při 130 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou, barvou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou tři zřetelně oddělené skvrny.
- C. 0,1 g se rozpustí v 10 ml vody R. Přidají se 3 ml vínanu měďnatého RS a zahřeje se; vznikne oranžová až červená sraženina.
Zkoušky na čistotu
Roztok S. 10,0 g se rozpustí zahříváním ve vodní lázní při 50 °C ve vodě prosté oxidu uhličitého R, připravené z vody destilované R, a zředí se stejným rozpouštědlem na 50 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací roztok H8 (2.2.2, Metoda II).
Kysele nebo zásaditě reagující látky. K 30 ml roztoku S se přidají 0,3 ml fenolftaleinu RS; roztok je bezbarvý. Ke změně zbarvení indikátoru na růžové se spotřebuje nejvýše 1,5 ml hydroxidu sodného 0,01 mol/l VS.
Specifická optická otáčivost (2.2.7). +78,0° až +81,5°, počítáno na bezvodou látku; měří se roztok připravený rozpuštěním 10,0 g v 80 ml vody R a přidáním 0,2 ml amoniaku zředěného RS1. Po 30 min stání se zředí na 100,0 ml vodou R.
Baryum. 5 ml roztoku S se zředí vodou destilovanou R na 10 ml a přidá se 1 ml kyseliny sírové zředěné RS. Opalescence roztoku pozorovaná ihned a po 1 h není intenzivnější než opalescence směsi obsahující 5 ml roztoku S a 6 ml vody destilované R.
Olovo (2.4.10). Vyhovuje limitní zkoušce na olovo v cukrech (0,5 μg/g).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 1,00 g zkoušené látky.
Síranový popel. K 5 ml roztoku S se přidají 2 ml kyseliny sírové R, odpaří se do sucha na vodní lázni a vyžíhá se do konstantní hmotnosti. Zbytek váží nejvýše 1 mg (0,1 %).
Mikrobiologická čistota. Nejvýše 102 živých aerobních mikroorganismů v gramu (2.6.12).
Uchovávání
V dobře uzavřených obalech.
† Gallamini triethiodidum
Gallaminiumtriethojodid
Synonymum. Gallaminium triethoiodatum
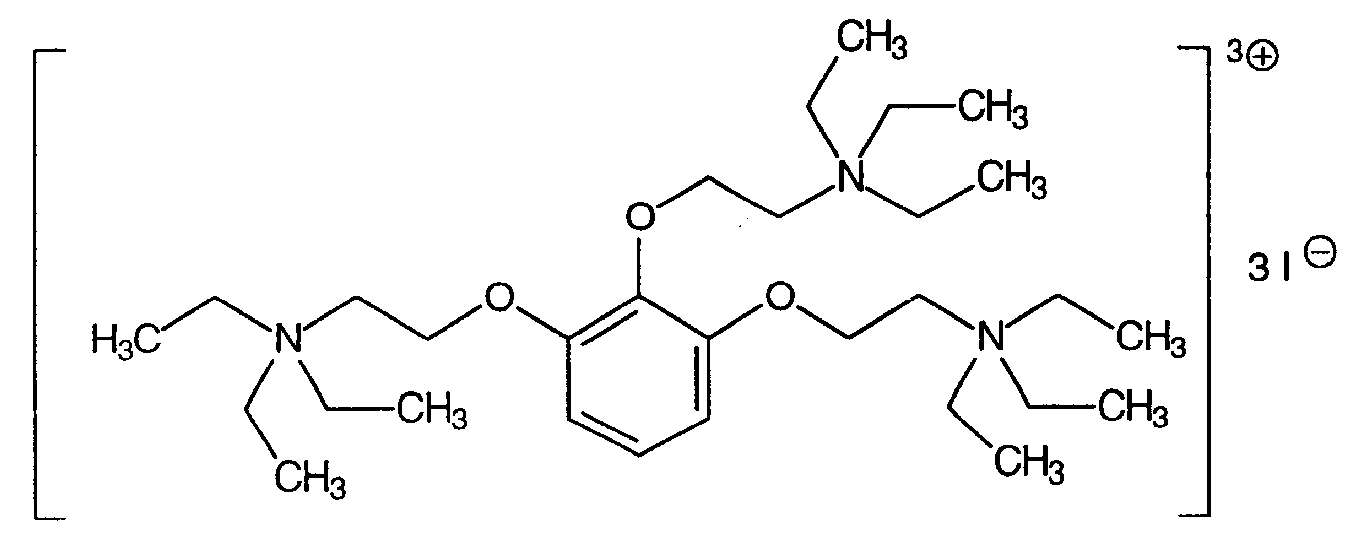
| C30H60I3N3O3 | Mr 891,54 | CAS 65-29-2 |
Je to 1,2,3-tris(2-triethylamonioethoxy)benzentrijodid. Počítáno na vysušenou látku, obsahuje 98,0 % až 101,0 % sloučeniny C30H60I3N3O3.
Vlastnosti
Bílý nebo téměř bílý hygroskopický prášek. Je velmi snadno rozpustný ve vodě, těžce rozpustný v lihu 96%, prakticky nerozpustný v etheru a v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: B a D.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. 50 mg se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí na 50,0 ml. 1,0 ml tohoto roztoku se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 100,0 ml. Měří se absorbance (2.2.25) roztoku při 220 nm až 350 nm; roztok vykazuje absorpční maximum při 225 nm. Specifická absorbance naměřená v maximu je 500 až 550.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem gallaminiumtriethojodidu CRL.
- C. K 5 ml roztoku S, viz Zkoušky na čistotu, se přidá 1 ml tetrajodortuťnatanu draselného RS; vznikne žlutá sraženina.
- D. 0,5 ml roztoku S se zředí vodou R na 2 ml a přidá se 0,2 ml kyseliny dusičné zředěné RS. Tento roztok vyhovuje zkoušce (a) na jodidy (2.3.1).
Zkoušky na čistotu
Roztok S. 0,6 g se rozpustí ve vodě R a zředí se jí na 30 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a ihned po přípravě není zbarven intenzivněji než porovnávací barevný roztok Ž7 (2.2.2, Metoda II).
Kysele nebo zásaditě reagující látky. K 50 ml vody R se přidá 0,2 ml červeně methylové RS. Přidává se buď kyselina sírová 0,01 mol/l VS nebo hydroxid sodný 0,02 mol/l VS do vzniku oranžově žlutého zabarvení roztoku. Potom se přidá 1,0 g zkoušené látky a protřepáním se rozpustí. Ke vzniku původního oranžově žlutého zbarvení se spotřebuje nejvýše 0,2 ml kyseliny sírové 0,01 mol/l VS nebo 0,2 ml hydroxidu sodného 0,02 mol/l VS.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 30,0 mg se rozpustí v mobilní fázi a zředí se jí na 50,0 ml.
Porovnávací roztok. 1,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, kterou je roztok připravený následovně: 14 g chloristanu sodného R se rozpustí v 850 ml tlumivého roztoku fosforečnanového o pH 3,0 a přidá se 150 ml methanolu R, průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 205 nm.
Při zaznamenání chromatogramů za předepsaných podmínek jsou relativní retenční časy vztažené k triethylgallaminu jako chloristanu (asi 40 min) následující: nečistota A asi 0,45; nečistota B asi 0,50; nečistota C asi 0,65; nečistota D asi 0,75; nečistota E asi 0,85 a nečistota F asi 0,90, viz vzorový chromatogram.
Následující vzor chromatogramů je pouze pro informaci a tato část není součástí požadavků článku.
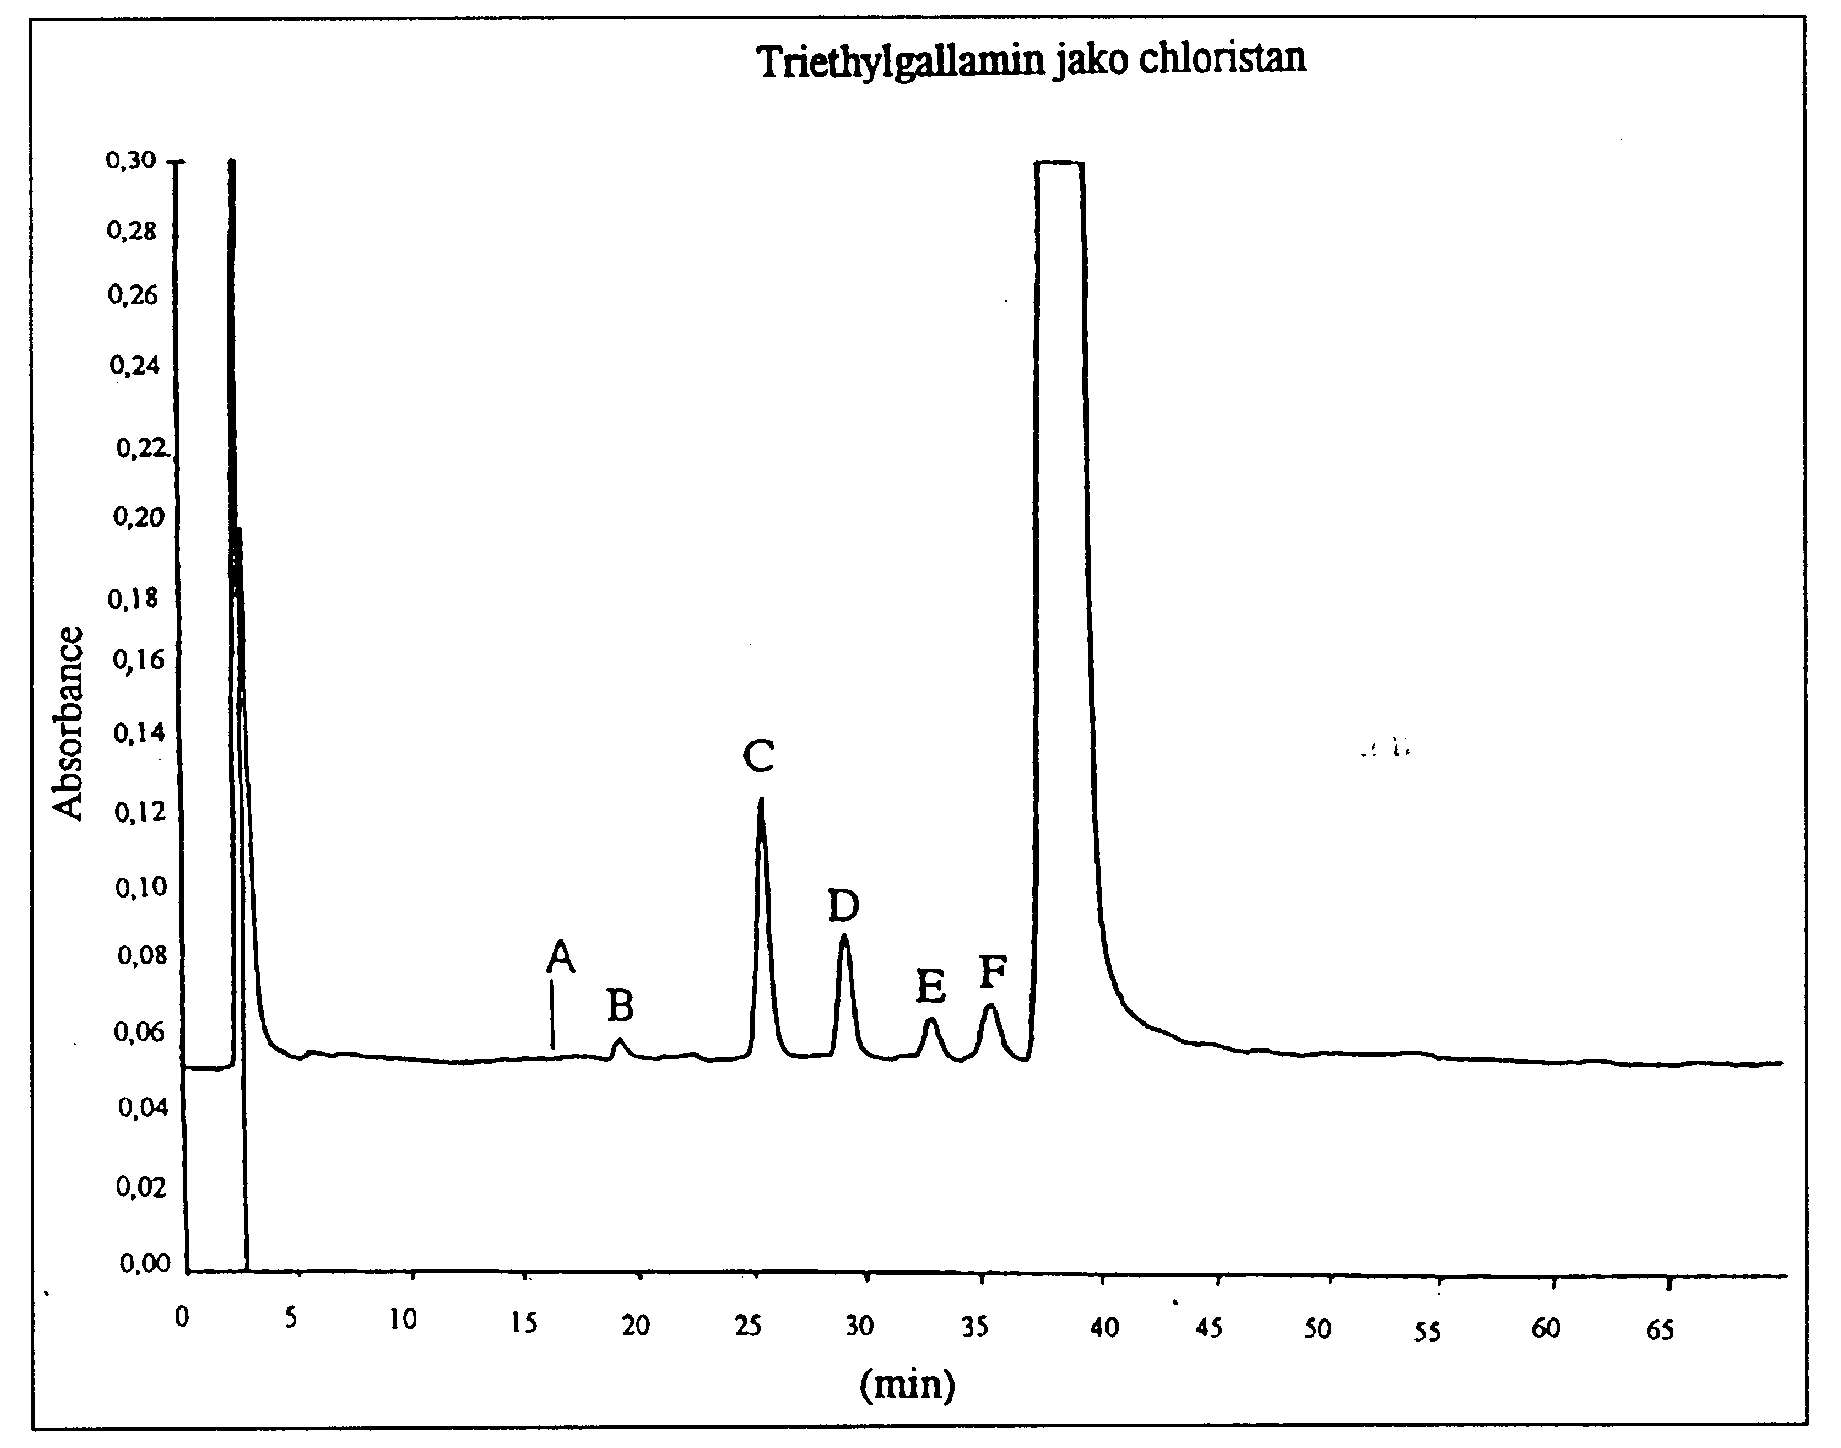
Obr. 1. Vzorový chromatogram
Nastříkne se odděleně 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku. Chromatogramy se zaznamenávají po dobu odpovídající 1,5násobku retenčního času triethylgallaminu jako chloristanu.
Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (1,0 %); součet ploch všech těchto píku není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (2,0 %). Nepřihlíží se k píku jodidu s retenčním časem 0.
Ztráta sušením (2.2.32). Nejvýše 1,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Aby nedošlo k přehřátí reakčního prostředí, je nutno roztok pečlivě míchat a titraci ukončit ihned po dosažení bodu ekvivalence.
0,270 g se rozpustí ve směsi 5,0 ml kyseliny mravenčí bezvodé R a 50,0 ml acetanhydridu R a titruje se kyselinou chloristou 0,1 mol/lVS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 29,72 mg C30H60I3N3O3.
Uchovávání
Ve vzduchotěsných obalech chráněn před světlem.
Separandum.
Nečistoty
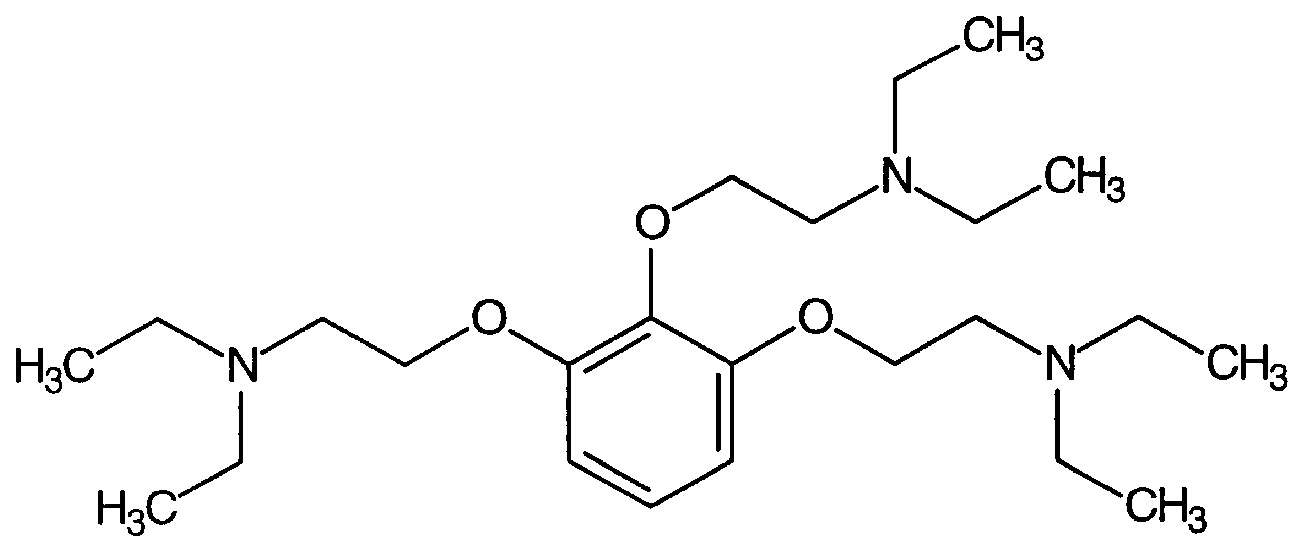
- A. 2,2ˊ,2ˊˊ-[benzen-1,2,3-triyltris(oxy)]tris(N,N-diethylethanamin),
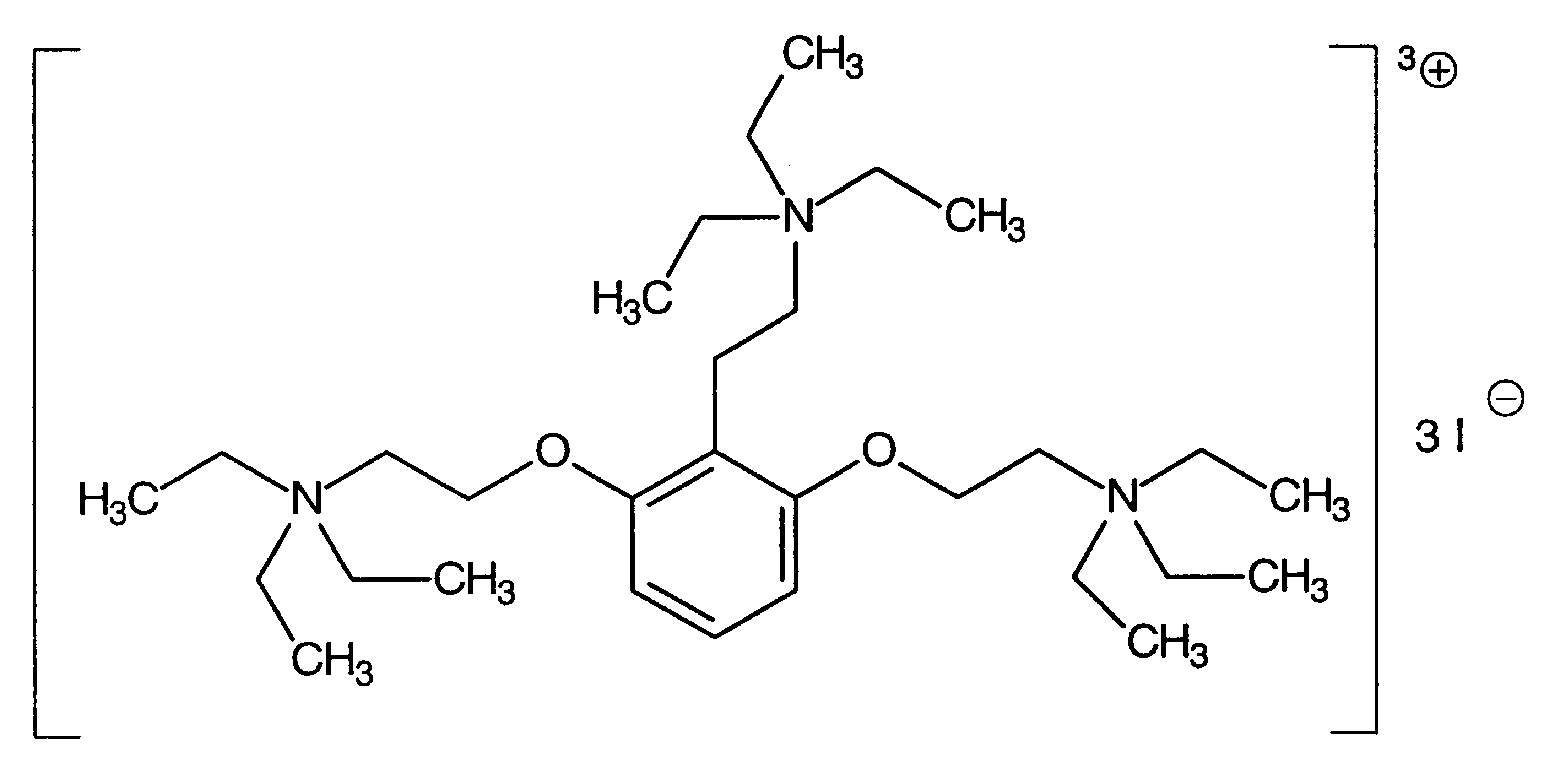
- B: 1,3-bis[2-(triethylamonio)ethoxy]-2-[2-(triethylamonio)ethyl]benzentrijodid,
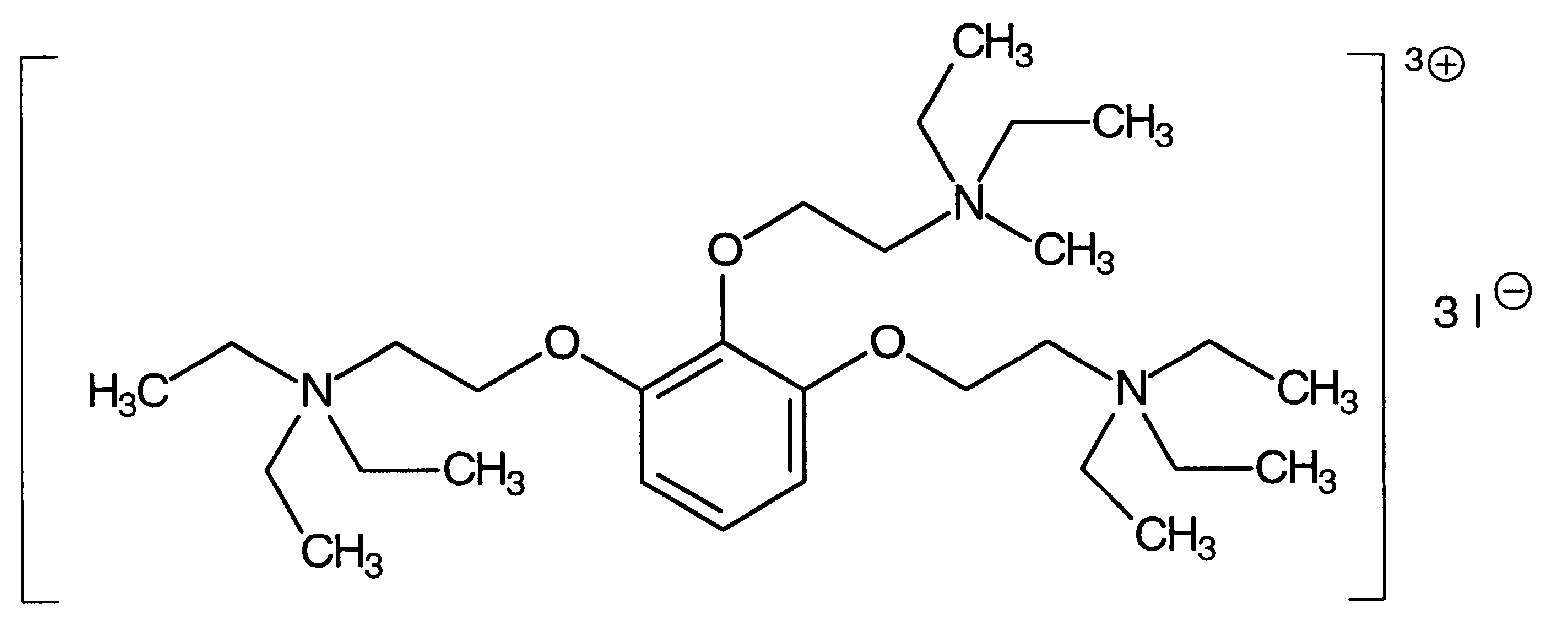
- C. 1,3-bis[2-(triethylamonio)ethoxy]-2-[2-(diethylmethylamonio)ethoxy]benzentrijodid,
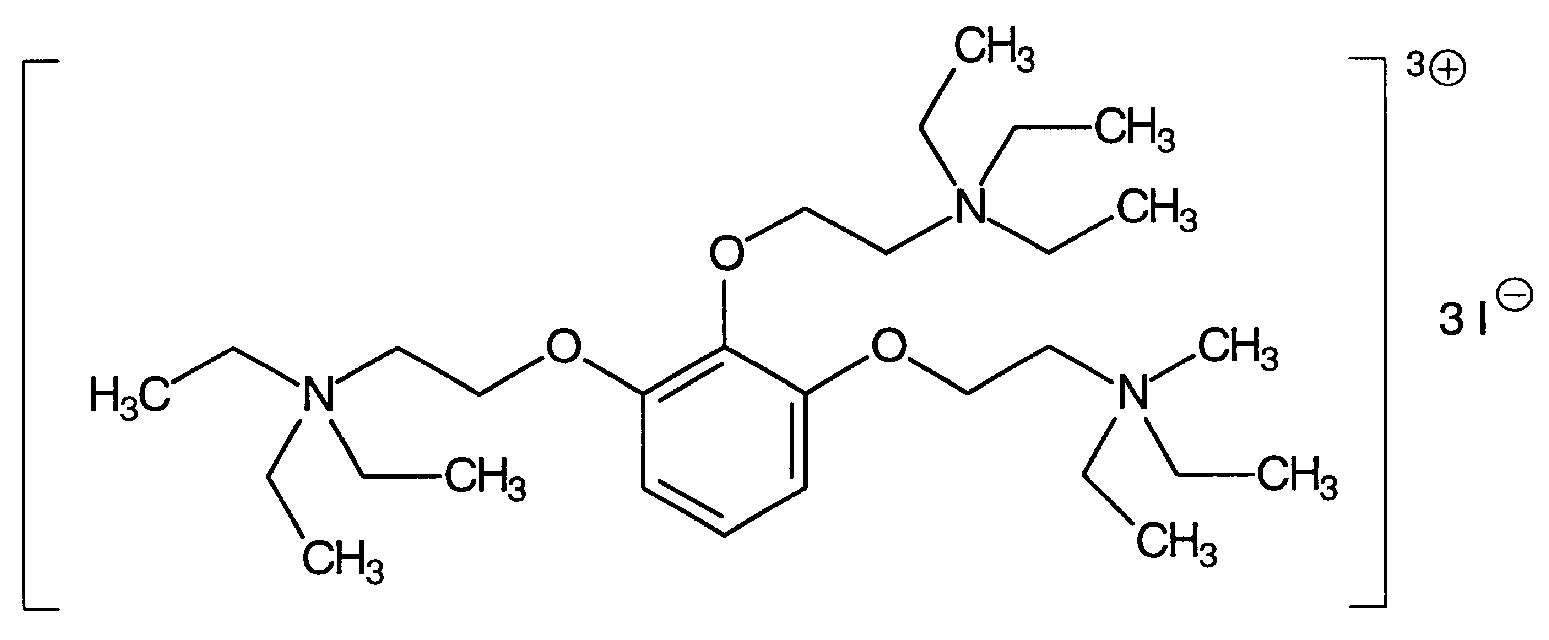
- D. 1,2-bis[2-(triethylamonio)ethoxy]-3-[2-(diethylmethylamonio)ethoxy]benzentrijodid,
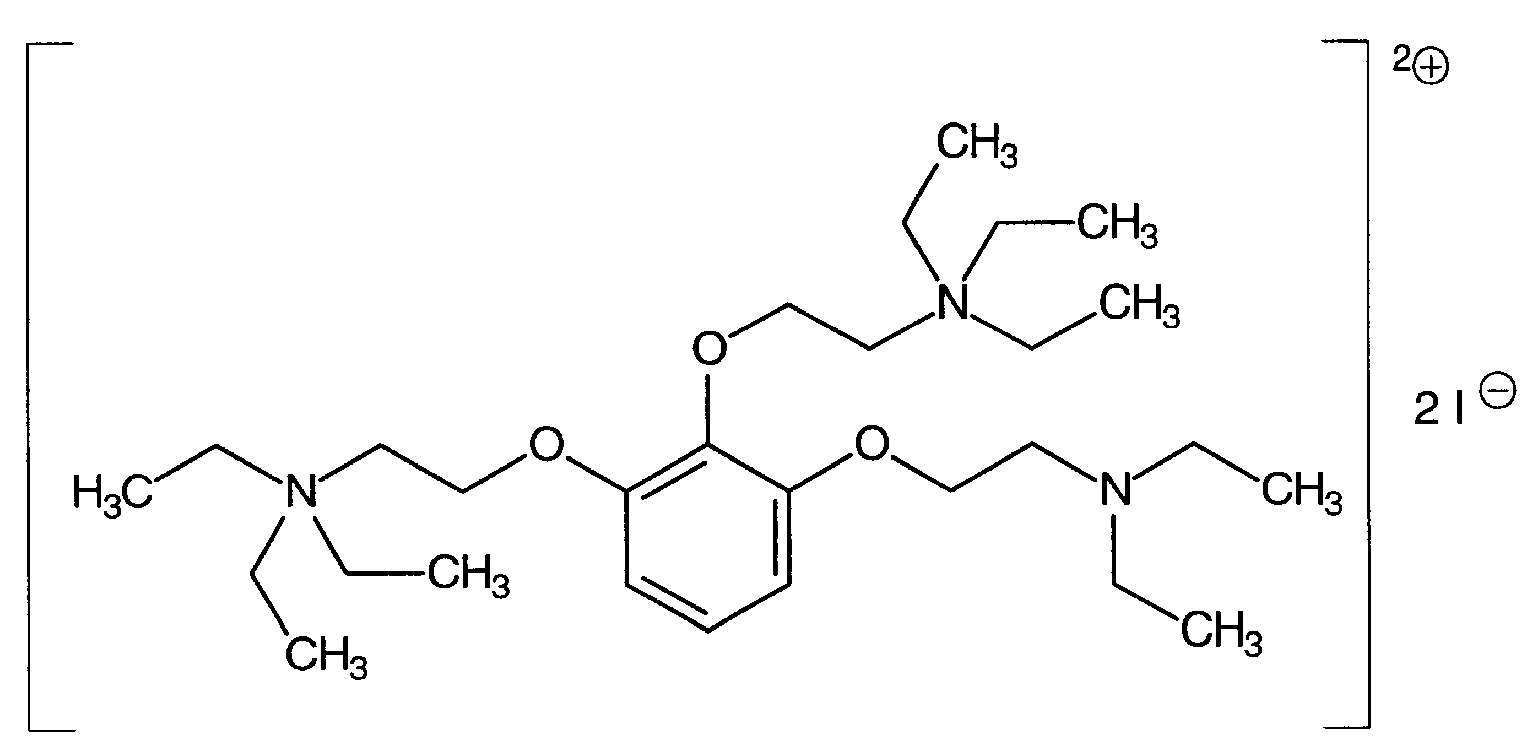
- E.1,2-bis[2-(triethylamonio)ethoxy]-3-[2-(diethylamino)ethoxy]benzendijodid,
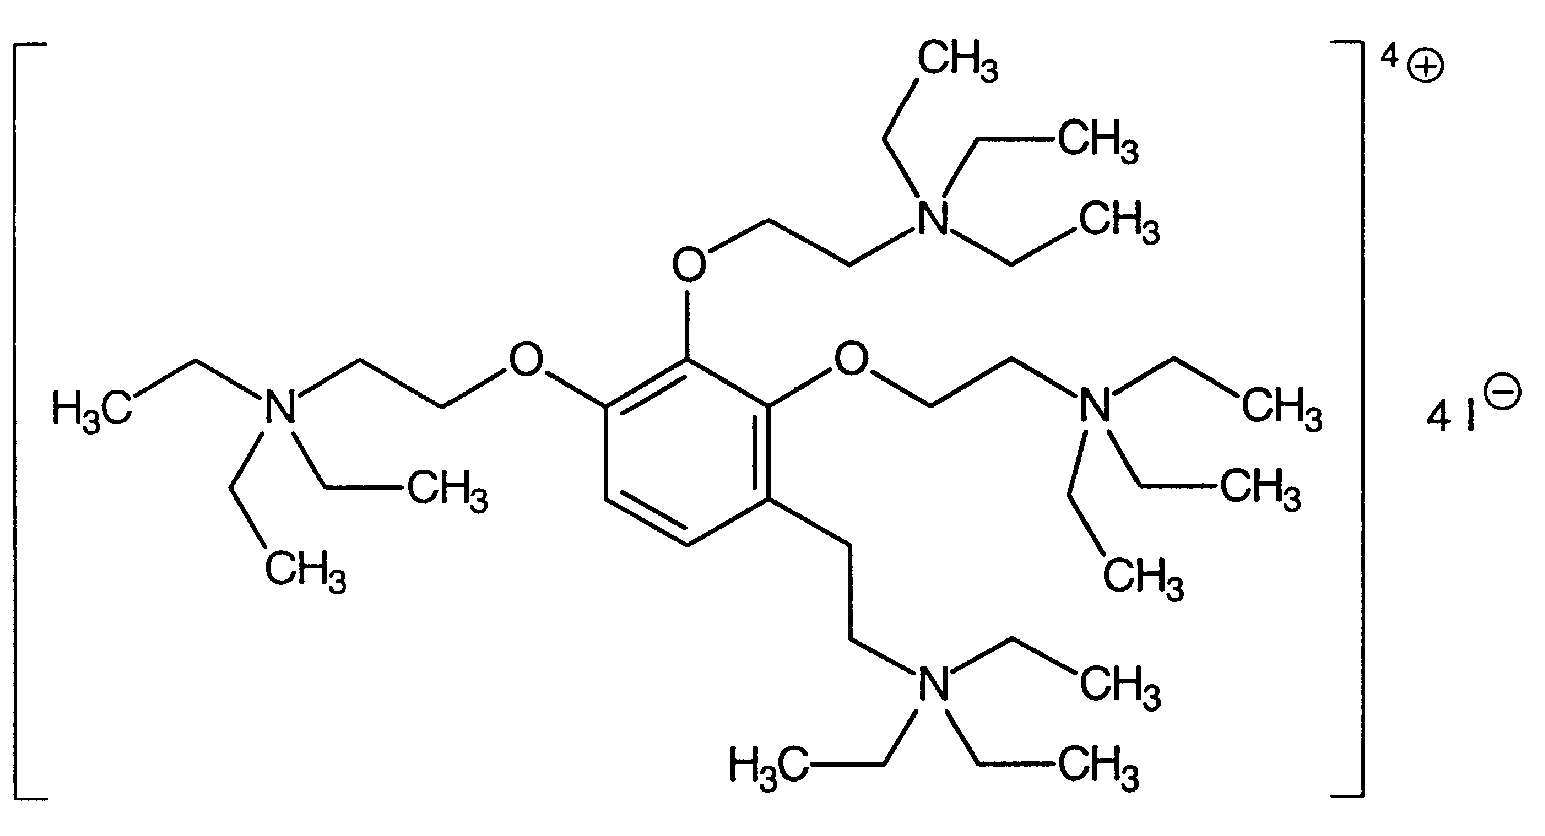
- F. 1,2,3-tris[2-(triethylamonio)ethoxy]-4-[2-(triethylamonio)ethyl]benzentetrajodid.
Glucosum liquidum
Tekutá glukosa
CAS 8027-56-3
Je to vodný roztok směsi glukosy, dia polysacharidů získaný hydrolýzou škrobu. Obsahuje 70 % až 99,5 % sušiny. Stupeň hydrolýzy vyjádřený jako glukosový ekvivalent (DE) není menší než 20 a je v rozmezí 10 % hodnoty uvedené na označení.
Vlastnosti
Čirá bezbarvá nebo hnědá viskózní tekutina. Je mísitelná s vodou. Při obyčejné teplotě může látka částečně nebo úplně ztuhnout a znovu zkapalní zahřátím na 50 °C.
Zkoušky totožnosti
- A. 0,1 g se rozpustí v 2,5 ml vody R a zahřívá se s 2,5 ml vínanu měďnatého RS; vzniká červená sraženina.
- B. Vhodná tyčinka s reakční vrstvou obsahující glukosooxidasu, peroxidasu a látku, která je donorem vodíku, např. tetramethylbenzidin, se ponoří na 1 s do roztoku zkoušené látky (5 g/l). Během následujících 60 s se pozoruje barva reakční vrstvy. Barva se změní ze žluté na zelenou nebo modrou.
- C. Je to čirá bezbarvá nebo hnědá viskózní tekutina, mísitelná s vodou. Při obyčejné teplotě může látka částečně nebo úplně ztuhnout a znovu zkapalní zahřátím na 50 °C.
- D. Zkouška Glukosový ekvivalent, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Roztok S. 25,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 50,0 ml.
Hodnota pH (2.2.3). 4,0 až 6,0; měří se směs 30,0 ml roztoku S a 1 ml roztoku chloridu draselného R (223,6 g/l).
Oxid siřičitý (2.5.29). Nejvýše 20 μg/g. Pokud je látka určena k výrobě pastilek, nejvýše 400 μg/g, za předpokladu, že hotový výrobek obsahuje nejvýše 50 μg/g oxidu siřičitého.
Těžké kovy (2.4.8). 2 ml roztoku S se zředí vodou R na 30 ml. Tento roztok vyhovuje limitní zkoušce E na těžké kovy (10 μg/g). K přípravě porovnávacího roztoku se použije 10 ml základního roztoku olova (1 μg Pb/ml).
Ztráta sušením (2.2.32 ).Nej výše 30,0 %. 1,000 g se smíchá se 3 g křemeliny R předem 2 h sušené při 80 °C za sníženého tlaku a suší se 2 h při 80 °C za sníženého tlaku.
Síranový popel (2.4.14). Nejvýše 0,5 %; stanoví se s 1,00 g zkoušené látky.
Glukosový ekvivalent. Do 500ml odměrné baňky se přesně naváží takové množství zkoušené látky, které odpovídá 2,85 g až 3,15 g redukujících cukrů počítaných jako glukosa. Rozpustí se ve vodě R a zředí se jí na 500,0 ml. Roztok se převede do 50ml byrety.
Do 250ml baňky se odpipetuje 25,0 ml vínanu měďnatého RS a přidá se 18,5 ml roztoku z byrety, promíchá se a přidají se varné kaménky. Baňka se umístí na varnou desku, která je předem připravena tak, aby se směs začala vařit během 2 min ± 15 s. Nechá se vařit přesně 120 s, přidá se 1 ml roztoku modři methylové R (1 g/l) a titruje se zkoušeným roztokem (V1) do vymizení modrého zbarvení. Během titrace se směs stále udržuje ve varu.
Roztok vínanu měďnatého se potom titruje standardním roztokem, který obsahuje přesně 0,600 g glukosy R ve 100 ml vody R (Vo).
Glukosový ekvivalent se vypočítá podle vzorce:
v němž značí:
- Vq - celkovou spotřebu standardního roztoku v mililitrech,
- V1 - celkovou spotřebu zkoušeného roztoku v mililitrech,
- M - navážku vzorku v gramech,
- D - obsah sušiny ve zkoušené látce.
Označování
V označení na obalu se uvede hodnota glukosového ekvivalentu (DE).
†† Glyceroli trinitratis solutio
Roztok glyceroltrinitratu
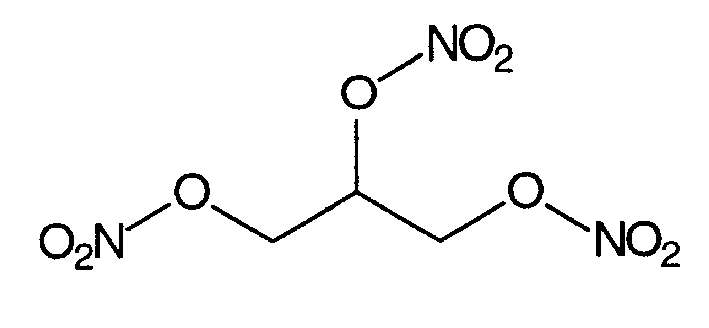
| C3H5N3O9 | Mr 227,09 | CAS 55-63-0 |
Je to ethanolový roztok 1,2,3-propantriyltrinitratu. Obsahuje 9,85 g/1 až 101,0 g/1 glyceroltrinitratu a 98,5 % až 101,0 % deklarovaného obsahu glyceroltrinitratu uvedeného na označení.
Vlastnosti
Čirý bezbarvý nebo slabě žlutý roztok. Je mísitelný s acetonem a ethanolem. Čistý glyceroltrinitrat je bezbarvá tekutina, snadno rozpustná v ethanolu, mísitelná s acetonem, nemísitelná s vodou.
Zkoušky totožnosti
Základní sestava zkoušek: A, D.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
Při ředění glyceroltrinitratu je nutné vždy použít bezvodý ethanol, jinak mohou vypadávat z roztoku kapky čistého glyceroltrinitratu.
Po ukončení zkoušek totožnosti a zkoušek na čistotu se zbytky a zbylé roztoky zahřívají 5 min na vodní lázni s hydroxidem sodným zředěným RS.
- A. 50 jíl roztoku, případně zředěného ethanolem R tak, aby obsahoval 10 g/l glyceroltrinitratu, se vnese na tabletu bromidu draselného R a rozpouštědlo se odpaří ve vakuu. Infračervené absorpční spektrum (2.2.24) se shoduje s referenčním spektrem Ph. Eur. glyceroltrinitratu.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. Množství roztoku odpovídající 50 mg glyceroltrinitratu se zředí acetonem R na 100 ml.
Porovnávací roztok. 0,05 ml roztoku glyceroltrinitratu CRL se zředí acetonem R na 1 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku. Vyvíjí se směsí objemových dílů ethylacetatu R a toluenu R (20 + 80) po dráze 10 cm. Vrstva se usuší na vzduchu. Pak se postříká čerstvě připraveným škrobem s jodidem draselným RS. Potom se deska vystaví na 15 min ultrafialovému světlu při 254 nm a pozoruje se na denním světle. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, barvou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku.
- C. K množství roztoku odpovídajícímu 10 mg glyceroltrinitratu se přidá 10 ml etheru prostého peroxidických látek R. Odpaří se do sucha v proudu dusíku při teplotě nepřevyšující 40 °C. Zbytek vyhovuje zkoušce na dusičnany (2.3.1).
- D. Rozmezí obsahuje zároveň zkouškou totožnosti.
Zkoušky na čistotu
Při ředění glyceroltrinitratu je nutné vždy použít bezvodý ethanol, jinak mohou z roztoku vypadávat kapky čistého glyceroltrinitratu.
Po ukončení zkoušek totožnosti a zkoušek čistoty se zbytky a zbylé roztoky zahřívají 5 min na vodní lázni s hydroxidem sodným zředěným RS.
Vzhled roztoku. Je-li to zapotřebí, roztok se zředí ethanolem R na koncentraci 10 g/l. Tento roztok není zbarven intenzivněji než porovnávací roztok Ž7 (2.2.2, Metoda II).
Anorganické dusičnany. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. Je-li třeba, roztok glyceroltrinitratu se zředí ethanolem R na koncentraci 10 g/l. Porovnávací roztok. 5 mg dusičnanu draselného R se rozpustí v 1 ml vody R a zředí se lihem 96% R na 100 ml.
Na vrstvu se odděleně nanese po 10 μl každého roztoku. Vyvíjí se směsí objemových dílů kyseliny octové ledové R, acetonu R a toluenu R (15 + 30 + 60) po dráze 15 cm. Vrstva se důkladně vysuší v proudu vzduchu až do úplného odstranění kyseliny octové. Pak se vrstva postříká čerstvě připraveným škrobem s jodidem draselným RS. Vrstva se vystaví na 15 min ultrafialovému světlu při 254 nm a potom se pozoruje v denním světle. Skvrna odpovídající dusičnanovému iontu na chromatogramu zkoušeného roztoku není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (0,5 % obsahu glyceroltrinitratu počítaného jako dusičnan draselný).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. Množství odpovídající 2 mg glyceroltrinitratu se rozpustí v mobilní fázi a zředí se jí na 20,0 ml.
Porovnávací roztok (a). 0,10 g roztoku glyceroltrinitratu CRL a množství triturace pentaerythrityltetranitratu CRL odpovídající 1,0 mg se rozpustí v mobilní fázi a zředí se jí na 100,0 ml. Je-li třeba, rozpouštění se usnadní ultrazvukem a roztok se zfiltruje.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vniřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 (μm),
- - mobilní fáze, která je směsí stejných objemových dílů acetonitrilu R a vody R, s průtokovou rychlostí 1 ml/min,
- - spektrofotometrického detektoru, 210 nm.
Odděleně se nastříkne po 20 μl porovnávacího roztoku (a) a (b). Upraví se citlivost systému tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) byla nejméně 70 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) je rozlišení mezi píky odpovídajícími glyceroltrinitratu a pentaerytrityltetranitratu nejméně 2,0.
Nastříkne se 20 μl zkoušeného roztoku. Zaznamená se chromatogram po dobu odpovídající trojnásobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního píku, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (1 %, počítáno jako glyceroltrinitrat); součet ploch všech píků, kromě hlavního píku, není větší než trojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (3 %, počítáno jako glyceroltrinitrat). Nepřihlíží se k pikům, jejichž plocha je menší než 0,1 násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Stanovení obsahu
K množství odpovídajícímu 60,0 mg glyceroltrinitratu se přidá 80 ml pyridinu R a titruje se tetrabutylamoniumhydroxidem 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml tetrabutylamoniumhydroxidu 0,1 mol/l VS odpovídá 7,57 mg C3H5N3O9.
Uchovávání
Zředěné roztoky (10 g/l) se uchovávají chráněné před světlem a při teplotě 2 °C až 15 °C. Koncentrovanější roztoky se uchovávají chráněné před světlem a při teplotě 15 °C až 20 °C.
Venenum.
Označování
V označení na obalu se uvede deklarovaný obsah glyceroltrinitratu.
Nečistoty
- A. anorganické dusičnany,
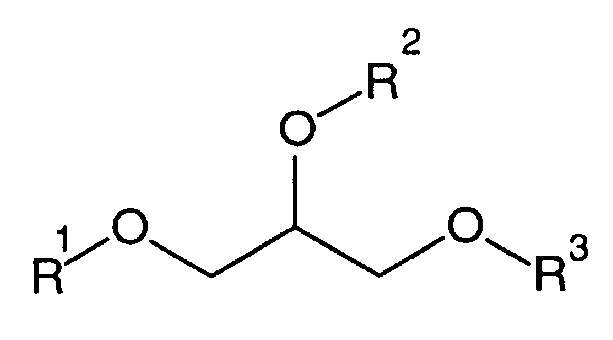
- B. R1 = N02, R2 = H, R3 = H: 2,3-dihydroxypropan-1-ylnitrat,
- C. R1 = H, R2 = NO2, R3 = H: 1,3-dihydroxypropan-2-ylnitrat,
- D. R1 = NO2, R2 = NO2, R3 = H: 3-hydroxypropan-1,2-diyldinitrat,
- E. R1 = NO2, R2 = H, R3 = NO2: 2-hydroxypropan-1,3-diyldinitrat.
Glyceromacrogoli caprylocapras
Glyceromakrogolkaprylokaprinat
Synonymum. Macrogolglyceroli caprylocapras
Je to směs monoesterů, diesterů a triesterů glycerolu a monoesterů a diesterů makrogolů s průměrnou relativní molekulovou hmotností 200 až 400. Získávají se částečnou alkoholýzou triacylglycerolů se středně dlouhými řetězci s použitím makrogolů nebo esterifikací glycerolu a makrogolů s kyselinou kaprylovou a s kyselinou kaprinovou nebo smícháním esterů glycerolu a oxyethylenových kondenzátů s kyselinou kaprylovou (kyselinou oktanovou) a s kyselinou kaprinovou (kyselinou dekanovou).
Vlastnosti
Světle žlutá olejovitá kapalina. Je dispergovatelný v horké vodě, snadno rozpustný v dichlormethanu.
Relativní hustota při 20 °C je asi 1,0, index lomu při 20 °C je asi 1,4.
Zkoušky totožnosti
- A. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 1,0 g se rozpustí v dichlormethanu R a zředí se jím na 20 ml.
Na vrstvu se nanese 50 μl zkoušeného roztoku a vyvíjí se směsí objemových dílů hexanu R a etheru R (30 + 70) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se roztokem rhodaminu B R (0,1 g/l) v lihu 96% R a pozoruje se v ultrafialovém světle při 365 nm. Na chromatogramu jsou skvrny odpovídající triacylglycerolům s RF asi 0,9 (Rst = 1), 1,3-diacylglycerolům (Rst = 0,7), 1,2-diacylglycerolům (Rst = 0,6), monoacylglycerolům (Rst = 0,1) a esterům makrogolu (Rst = 0).
- B. Zkouška Číslo hydroxylové, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- C. Zkouška Číslo zmýdelnění, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Viskozita (2.2.9). Vyhovuje hodnotám uvedeným v tabulce 1; stanoví se při teplotě (20 ± 0,5) °C.
Tabulka 1.
| Počet oxyethylenových jednotek v molekule (jmenovitá hodnota) | Druh makrogolu | Viskozita (mPa-s) |
|---|---|---|
| 4 | 200 | 30 až 50 |
| 6 | 300 | 60 až 80 |
| 8 | 400 | 80 až 110 |
Číslo kyselosti (2.5.1) Nejvýše 2,0; stanoví se s 2,00 g zkoušené látky.
Číslo hydroxylové (2.5.3, Metoda A). Vyhovuje hodnotám uvedeným v tabulce 2; stanoví se s 1,00 g zkoušené látky.
Tabulka 2.
| Počet oxyethylenových jednotek v molekule (jmenovitá hodnota) | Druh makrogolu | Číslo hydroxylové |
|---|---|---|
| 4 | 200 | 80 až 120 |
| 6 | 300 | 140 až 180 |
| 8 | 400 | 170 až 205 |
Číslo peroxidové (2.5.5). Nejvýše 6,0; stanoví se s 2,00 g zkoušené látky.
Číslo zmýdelnění (2.5.6). Vyhovuje hodnotám uvedeným v tabulce 3; stanoví se s 2,00g zkoušené látky.
Tabulka 3.
| Počet oxyethylenových jednotek v molekule (jmenovitá hodnota) | Druh makrogolu | Číslo zmýdelnění |
|---|---|---|
| 4 | 200 | 265 až 285 |
| 6 | 300 | 170 až 190 |
| 8 | 400 | 85 až 105 |
Alkalické nečistoty. 5,0 g se převede do zkumavky a opatrně se přidá směs obsahující 0,05 ml roztoku modři bromfenolové R (0,4 g/l) v lihu 96% R, 0,3 ml vody R a 10 ml lihu 96% R. Pokud je to nutné, směs se před přidáním neutralizuje kyselinou chlorovodíkovou 0,01 mol/l RS nebo hydroxidem sodným 0,01 mol/l RS. Protřepe se a nechá se stát. Ke změně zbarvení horní vrstvy na žluté se spotřebuje nejvýše 1,0 ml kyseliny chlorovodíkové 0,01 mol/l VS.
Volný glycerol. Nejvýše 5,0%. 1,20 g se rozpustí v 25,0 ml dichlormethanu R, je-li třeba zahřátím. Po ochlazení se přidá 100 ml vody R, protřepe se a přidá se 25,0 ml roztoku kyseliny jodisté R (6 g/l). Protřepe se, nechá se 30 min stát a pak se přidá 40 ml roztoku jodidu draselného R (75 g/l) a nechá se stát 1 min. Uvolněný jod se titruje thiosíranem sodným 0,1 mol/l VS za použití 1 ml škrobu RS jako indikátoru. Provede se slepá zkouška.
1 ml thiosíranu sodného 0,1 mol/l VS odpovídá 2,3 mg glycerolu.
Podíl mastných kyselin. Provede se plynová chromatografie (2.4.22). Frakce mastných kyselin má následující složení:
- - kyselina kapronová: nejvýše 2,0 %,
- - kyselina kaprilová: 50,0 % až 80,0 %,
- - kyselina kaprinová: 20,0 % až 50,0 %,
- - kyselina laurová: nejvýše 3,0%,
- - kyselina myristová: nejvýše 1,0 %.
Zbytkový ethylenoxid a dioxan (2.4.25). Nejvýše 1 μg/g zbytkového ethylenoxidu a 10 μg/g zbytkového dioxanu. Při výpočtu obsahu dioxanu se použije korekční faktor 1/5.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 1,00 g zkoušené látky za použití směsi objemových dílů methanolu bezvodého R a dichlormethanu R (30 + 70) jako rozpouštědla.
Celkový popel (2.4.16). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Uchovávání
V dobře uzavřených obalech.
Označování
V označení na obalu se uvede druh makrogolu (tj. relativní molekulová hmotnost makrogolu) nebo počet oxyethylenových jednotek v molekule (jmenovitá hodnota).
Glyceromacrogoli lauras
Glyceromakrogollaurat
Synonymum. Macrogolglyceroli lauras
Je to směs monoesterů, diesterů a triesterů glycerolu a monoesterů a diesterů makrogolů s průměrnou relativní molekulovou hmotností 300 až 1500. Získávají se částečnou alkoholýzou nasycených olejů s převažujícím obsahem triacylglycerolů kyseliny laurové s použitím makrogolu nebo esterifikací glycerolu a makrogolu s nasycenými mastnými kyselinami nebo smícháním esterů glycerolu a oxyethylenových kondenzátů s mastnými kyselinami těchto nasycených olejů.
Vlastnosti
Světle žlutá voskovitá pevná látka. Je dispergovatelný v horké vodě, snadno rozpustný v dichlormethanu.
Zkoušky totožnosti
- A. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 1,0 g se rozpustí v dichlormethanu R a zředí se jím na 20 ml.
Na vrstvu se nanese 10 μl zkoušeného roztoku a vyvíjí se směsí objemových dílů hexanu R a etheru R (30 + 70) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se roztokem rhodaminu B R (0,1 g/l) v lihu 96% R a pozoruje se v ultrafialovém světle při 365 nm. Na chromatogramu jsou skvrny odpovídající triacylglycerolům s RF asi 0,9 (Rst= 1), 1,3-diacylglycerolům (Rst = 0,7), 1,2- diacylglycerolům (Rst = 0,6), monoacylglycerolům (Rst = 0,1) a esterům makrogolu (Rst = 0).
- B. Zkouška Číslo hydroxylové, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- C. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. Zkouška Číslo zmýdelnění, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Teplota skápnutí (2.2.17). Vyhovuje hodnotám uvedeným v tabulce 1; zkoušená látka se 1 h taví v kelímku v sušárně při (100 + 2) °C a nechá se 5 h stát při 5 °C.
Tabulka 1.
| Počet oxyethylenových jednotek v molekule (jmenovitá hodnota) | Druh makrogolu | Teplota skápnutí (°C) |
|---|---|---|
| 6 | 300 | 33 až 38 |
| 8 | 400 | 36 až 41 |
| 12 | 600 | 38 až 43 |
| 32 | 1500 | 42,5 až 47,5 |
Číslo kyselosti (2.5.1) Nejvýše 2,0; stanoví se s 2,00 g zkoušené látky.
Číslo hydroxylové (2.5.3, Metoda A). Vyhovuje hodnotám uvedeným v tabulce 2; stanoví se s 1,00 g zkoušené látky.
Tabulka 2.
| Počet oxyethylenových jednotek v molekule (jmenovitá hodnota) | Druh makrogolu | Číslo hydroxylové |
|---|---|---|
| 6 | 300 | 65 až 85 |
| 8 | 400 | 60 až 80 |
| 12 | 600 | 50 až 70 |
| 32 | 1500 | 36 až 56 |
Číslo peroxidové (2.5.5). Nejvýše 6,0; stanoví se s 2,00 g zkoušené látky.
Číslo zmýdelnění (2.5.6). Vyhovuje hodnotám uvedeným v tabulce 3; stanoví se s 2,00g zkoušené látky.
Tabulka 3.
| Počet oxyethylenových jednotek v molekule (jmenovitá hodnota) | Druh makrogolu | Číslo zmýdelnění |
|---|---|---|
| 6 | 300 | 190 až 204 |
| 8 | 400 | 170 až 190 |
| 12 | 600 | 150 až 170 |
| 32 | 1500 | 79 až 93 |
Alkalické nečistoty. 5,0 g se převede do zkumavky a opatrně se přidá směs obsahující 0,05 ml roztoku modři bromfenolové R (0,4 g/l) v lihu 96% R, 0,3 ml vody R a 10 ml lihu 96% R. Pokud je to nutné, směs se před přidáním neutralizuje kyselinou chlorovodíkovou 0,01 mol/l RS nebo hydroxidem sodným 0,01 mol/l RS. Protřepe se a nechá se stát. Ke změně zbarvení horní vrstvy na žluté se spotřebuje nejvýše 1,0 ml kyseliny chlorovodíkové 0,01 mol/l VS.
Volný glycerol. Nejvýše 3,0%. 1,20 g se rozpustí v 25,0 ml dichlormethanu R, je-li třeba zahřátím. Po ochlazení se přidá 100 ml vody R, protřepe se a přidá se 25,0 ml roztoku kyseliny jodisté R (6 g/l). Protřepe se, nechá se 30 min stát a pak se přidá 40 ml roztoku jodidu draselného R (75 g/l) a nechá se stát 1 min. Uvolněný jod se titruje thiosíranem sodným 0,1 mol/l VS za použití 1 ml škrobu RS jako indikátoru. Provede se slepá zkouška.
1 ml thiosíranu sodného 0,1 mol/l VS odpovídá 2,3 mg glycerolu.
Podíl mastných kyselin. Provede se plynová chromatografie (2.4.22). Frakce mastných kyselin má následující složení:
- - kyselina kaprilová: nejvýše 15,0 %,
- - kyselina kaprinová: nejvýše 12,0 %,
- - kyselina laurová: 30,0 % až 50,0 %,
- - kyselina myristová: 5,0 % až 25,0 %,
- - kyselina palmitová: 4,0 % až 25,0 %,
- - kyselina stearová: 5,0 % až 35,0 %.
Zbytkový ethylenoxid a dioxan (2.4.25). Nejvýše 1 μg/g zbytkového ethylenoxidu a 10 μg/g zbytkového dioxanu. Při výpočtu obsahu dioxanu se použije korekční faktor 1/5.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 1,00 g zkoušené látky za použití směsi objemových dílů methanolu bezvodého R a dichlormethanu R (30 + 70) jako rozpouštědla.
Celkový popel (2.4.16). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Uchovávání
V dobře uzavřených obalech.
Označování
V označení na obalu se uvede druh makrogolu (tj. relativní molekulová hmotnost makrogolu) nebo počet oxyethylenových jednotek v molekule (jmenovitá hodnota).
Glyceromacrogoli linoleas
Glyceromakrogollinoleat
Synonymum. Macrogolglyceroli linoleas
Je to směs monoesterů, diesterů a triesterů glycerolu a monoesterů a diesterů makrogolu. Získávají se částečnou alkoholýzou nenasycených olejů s převažujícím obsahem triacylglycerolů kyseliny linolové s použitím makrogolu s relativní molekulovou hmotností 300 až 400 nebo esterifikací glycerolu a makrogolu nenasycenými mastnými kyselinami nebo smícháním esterů glycerolu a oxyethylenových kondenzátů s mastnými kyselinami těchto nenasycených olejů.
Vlastnosti
Jantarově žlutá olejovitá kapalina, jejíž zbarvení se může prohloubit skladováním delší dobu při 20 °C. Je prakticky nerozpustný, ale dispergovatelný ve vodě, snadno rozpustný v dichlormethanu.
Viskozita při 40 °C je asi 35 mPas, relativní hustota při 20 °C je asi 0,95, index lomu při 20 °C je asi 1,47.
Zkoušky totožnosti
- A. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 1,0 g se rozpustí v dichlormethanu R a zředí se jím na 20 ml.
Na vrstvu se nanese 10 |Lil zkoušeného roztoku a vyvíjí se směsí objemových dílů hexanu R a etheru R (30 + 70) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se roztokem rhodaminu B R (0,1 g/l) v lihu 96% R a pozoruje se v ultrafialovém světle při 365 nm. Na chromatogramu jsou skvrny odpovídající triacylglycerolům s RF asi 0,9 (Rst = 1), 1,3-diacylglycerolům (Rst = 0,7), 1,2-diacylglycerolům (Rst = 0,6), monoacylglycerolům (Rst = 0,1) a esterům makrogolu (Rst = 0).
- B. Zkouška Číslo hydroxylové, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- C. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. Zkouška Číslo zmýdelnění, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Číslo kyselosti (2.5.1). Nejvýše 2,0; stanoví se s 2,00 g zkoušené látky.
Číslo hydroxylové (2.5.3, Metoda A). 45 až 65; stanoví se s 1,00 g zkoušené látky.
Číslo jodové (2.5.4). 90 až 110.
Číslo peroxidové (2.5.5). Nejvýše 12,0; stanoví se s 2,00 g zkoušené látky.
Číslo zmýdelnění (2.5.6). 150 až 170; stanoví se s 2,00 g zkoušené látky.
Následující stránka