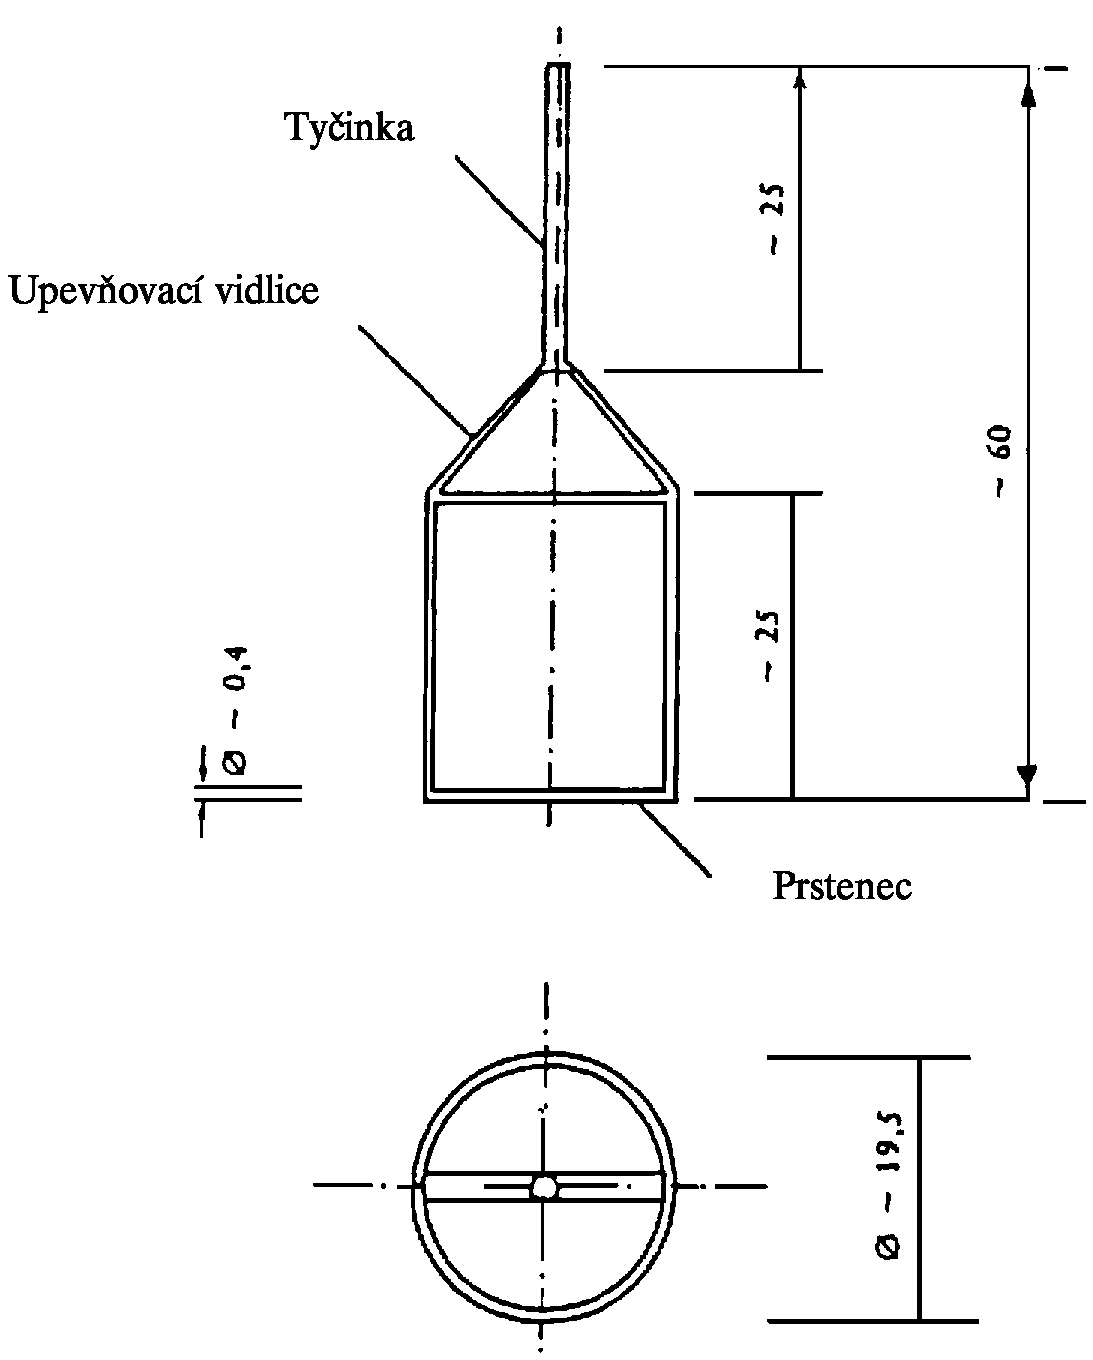
Prstenec se obvykle zhotovuje z platinoiridového drátu o síle asi 0,4 mm. Střední obvod činí 60 mm. Prstenec z drátu je zavěšen vodorovně na upevňovací vidlici z drátu a na kovové tyčince, která tvoří spojení k systému měření síly (viz obrázek ).
Obrázek
Měřicí tělísko (prstenec)
(Všechny rozměry jsou v mm)
- 1.6.4.1.4 Měřicí nádoba
Pro zkoumaný roztok při měřeních by se měla používat skleněná nádoba umístěná v termostatu. Uspořádání by mělo být takové, aby teplota, jak zkoumané kapaliny, tak plynné fáze nad jejím povrchem, zůstala během měření konstantní a aby se vzorek nemohl odpařovat. K tomu je možné používat válcové skleněné nádoby o vnitřním průměru nejméně 45 mm.
- 1. 6. 4. 2 Příprava aparatury
- 1.6.4.2.1 Čištění
Skleněné nádoby je nutné pečlivě čistit. Pokud je to nutné, měly by se vymýt horkou kyselinou chromsírovou a následně koncentrovanou kyselinou fosforečnou (83-98 % hm. H3PO4), pečlivě vypláchnout pitnou vodou a nakonec ještě vymýt dvakrát destilovanou vodou, až se získá neutrální reakce. Potom se nádoba vysuší nebo se vypláchne zkoumaným roztokem vzorku.
Prstenec je třeba nejprve pečlivě umýt vodou, aby se odstranily všechny látky rozpustné ve vodě. Poté se krátce ponoří do kyseliny chromsírové, opláchne se dvakrát v destilované vodě až do neutrální reakce a nakonec se krátce ohřeje nad metanolovým plamenem.
- Poznámka:
- Znečištění látkami, které se nerozpouštějí ani nerozkládají kyselinou chromsírovou ani kyselinou fosforečnou, jako například silikony, je nutné odstraňovat vhodnými organickými rozpouštědly.
- 1.6.4.2.1 Čištění
- 1.6.4.2.2 Kalibrování aparatury
Kontrola aparatury spočívá v přezkoušení nuly. Měla by být nastavena tak, aby údaj přístroje dovoloval spolehlivé stanovení v mN.m-1.
- a) Ustavení:
Přístroj je nutné umístit vodorovně, čehož je možné dosáhnout například pomocí vodováhy, která se položí na základovou desku tenziometru a odpovídajícím nastavením stavěcích šroubů, kterými je přístroj vybaven.
- b) Nastavení nuly:
Po upevnění prstence na aparatuře a před ponořením do kapliny je třeba nastavit nulu ukazatele tenziometru a zkontrolovat rovnoběžnost prstence s hladinou kapaliny. K tomu je možné použít hladiny kapaliny jako zrcadla.
- c) Kalibrace:
- Vlastní kalibraci před měřením je možné provést dvojím způsobem:
- ca) Použitím závaží: při tomto postupu se použijí jezdci o známé hmotnosti mezi 0,1 g a 1,0 g, kteří se umístí na prstenec. Kalibrační faktor φa , kterým je třeba násobit všechny hodnoty odečtené na přístroji, je možné určit podle rovnice (1):
- kde
- m = hmotnost jezdců (g),
- g = zemské zrychlení (981 cm.s-2 v úrovni hladiny moře),
- b = střední obvod prstence (cm),
- Øa = odečtená hodnota na tenziometru po umístění jezdců na prstenec (mN.m-1).
- cb) Použitím vody: při tomto postupu se použije čistá voda, jejíž povrchové napětí má při 23 °C hodnotu 72,3 mN.m-1. Tento postup je mnohem rychleji proveditelný než kalibrace se závažími. Existuje zde však vždy nebezpečí, že povrchové napětí vody je pozměněno stopovým znečištěním povrchově aktivními látkami.
Kalibrační faktor Øb, kterým je třeba násobit všechny hodnoty odečtené na přístroji, je možné určit podle rovnice (2):
- kde
- σo = udaná hodnota povrchového napětí vody v literatuře (mN.m-1),
- σg = naměřená hodnota povrchového napětí vody (mN.m-1),
- obě při stejné teplotě.
- ca) Použitím závaží: při tomto postupu se použijí jezdci o známé hmotnosti mezi 0,1 g a 1,0 g, kteří se umístí na prstenec. Kalibrační faktor φa , kterým je třeba násobit všechny hodnoty odečtené na přístroji, je možné určit podle rovnice (1):
- Vlastní kalibraci před měřením je možné provést dvojím způsobem:
- a) Ustavení:
- 1. 6. 4. 3 Příprava vzorků
Je třeba připravit vodné roztoky zkoumaných látek v požadovaných koncentracích. Roztoky nesmějí obsahovat žádné nerozpuštěné složky.
Roztoky je třeba udržovat při konstantní teplotě (± 0,5 °C). Protože se povrchové napětí roztoku obsaženého v měřící nádobě v průběhu času mění, měla by se měření provádět v různých okamžicích a měla by se vynést odpovídající křivka znázorňující povrchové napětí jako funkci času. Rovnovážného stavu je dosaženo, jakmile již nedochází k dalším změnám.
Měření je ovlivňováno znečištěním prachem nebo plynnými látkami. Z tohoto důvodu by se mělo pracovat pod ochranným příklopem.
- 1. 6. 5 Podmínky měření
Měření je třeba provádět při + 20 °C, a měla by být dodržena konstantnost teploty na ± 0,5 °C.
- 1. 6. 6 Postup měření
Měřené roztoky se naplní do pečlivě vyčištěné měřicí nádoby, přičemž je třeba dbát na to, aby se předešlo tvorbě pěny. Nádoba se pak postaví na stolek zkušební aparatury. Horní část stolku s měřící nádobou se vyšroubuje tak vysoko, aby prstenec zasahoval pod hladinu měřeného roztoku. Horní část stolku se pak pomalu a rovnoměrně snižuje (rychlostí asi 0,5 cm.min-1), aby se prstenec vytáhl z hladiny až bude dosaženo maximální hodnoty síly. Film kapaliny lpící na prstenci se od něho nesmí odtrhnout. Po skončení měření se prstenec opět ponoří pod povrch a postup se opakuje, až se dosáhne konstantní hodnoty povrchového napětí. Při každém stanovení by měření času mělo začínat při plnění roztoku do měřicí nádoby. Odečtení se provede vždy v okamžiku, ve kterém je dosaženo maximální síly při vytažení prstence z hladiny kapaliny.
- 2 VYHODNOCENÍ
Při výpočtu povrchového napětí se nejprve hodnota v mN.m-1 odečtená na přístroji vynásobí cejchovacím faktorem Φa nebo Φb ( podle použité cejchovací metody). Získáme tak hodnotu, která však platí pouze přibližně a potřebuje proto korekci. Harkins a Jordan (4) určili empirické korekční faktory pro hodnoty povrchového napětí změřeného prstencovou metodou. Tyto faktory závisí na rozměrech prstence, hustotě kapaliny a jejím povrchovém napětí.
Protože je zdlouhavé určovat pro každé jednotlivé měření korekční faktor z tabulek Harkinse a Jordana pro výpočet povrchového napětí vodných roztoků, je možné použít zjednodušenou metodu, která spočívá v tom, že se korigované hodnoty povrchového napětí odečtou přímo z následující tabulky. (Pro odečtené hodnoty, které leží mezi hodnotami uvedenými v tabulce, je možné korigovanou hodnotu interpolovat.)
TABULKA: KOREKCE NAMĚŘENÝCH HODNOT POVRCHOVÉHO NAPĚTÍ
(Pouze pro vodné roztoky, ρ ≅ 1 g.cm-3)
R = 9,55 mm (střední poloměr prstence)
r = 0,185 mm (poloměr drátu prstence)
Obrázek Měřicí tělísko (prstenec) TABULKA: KOREKCE NAMĚŘENÝCH HODNOT POVRCHOVÉHO NAPĚTÍ Experimentální
hodnotaKorigovaná hodnota (mNm-1) (mNm-1) Kalibrace závažími
(viz 1. 6. 4. 2 písm. bca))Kalibrace vodou
(viz 1. 6. 4. 2 písm. bcb))20 16,9 18,1 22 18,7 20,1 24 20,6 22,1 26 22,4 24,1 28 24,3 26,1 30 26,2 28,1 32 28,1 30,1 34 29,9 32,1 36 31,8 34,1 38 33,7 36,1 40 35,6 38,2 42 37,6 40,3 44 39,5 42,3 46 41,4 44,4 48 43,4 46,5 50 45,3 48,6 52 47,3 50,7 54 49,3 52,8 56 51,2 54,9 58 53,2 57,0 60 55,2 59,1 62 57,2 61,3 64 59,2 63,4 66 61,2 65,5 68 63,2 67,7 70 65,2 69,9 72 67,2 72,0 74 69,2 - 76 71,2 - 78 73,2 - Tabulka byla sestavena na základě korekcí podle Harkinse a Jordana a podle normy DIN 53914 pro vodu a vodné roztoky (hustota = 1 g.cm-3 ). Platí pro běžný komerční prstenec o rozměrech: R = 9,55 mm (střední poloměr prstence) a r = 0,185 mm (poloměr drátu prstence). Tabulka obsahuje korigované hodnoty pro měření povrchového napětí s cejchováním buď závažími nebo vodou.
- Alternativně je možné vypočítat povrchové napětí bez předchozího cejchování podle rovnice:
- kde
- F = síla udaná měřicím systémem při odtržení filmu,
- R = poloměr prstence,
- f = korekční faktor (1)
- kde
- Alternativně je možné vypočítat povrchové napětí bez předchozího cejchování podle rovnice:
- 3 ZÁVĚREČNÁ ZPRÁVA
- 3. 1 PROTOKOL O ZKOUŠCE
- Protokol o zkoušce by měl obsahovat následující informace:
- - použitá metoda,
- - druh vody nebo použitého roztoku,
- - přesná specifikace látky (identifikace a nečistoty),
- - výsledky měření: jak odečtené hodnoty povrchového napětí s uvedením jednotlivých naměřených hodnot a jejich aritmetického průměru, tak korigované střední hodnoty (přičemž se bere v úvahu jak cejchovací faktor, tak tabulka korekcí),
- - koncentrace roztoku,
- - teplota při měření,
- - stáří měřeného roztoku, zejména časový odstup mezi přípravou roztoku a měřením,
- - znázornění časové závislosti povrchového napětí po nalití roztoku do měřící nádoby,
- - je třeba uvést veškeré informace a poznámky užitečné pro vyhodnocení výsledků, zejména co se týká nečistot a skupenství
- Protokol o zkoušce by měl obsahovat následující informace:
- 3. 2 VYHODNOCENÍ VÝSLEDKŮ
Vzhledem k tomu, že povrchové napětí vody je 72,75 mN.m-1 při 20 °C, látky u nichž bylo touto metodou naměřeno povrchové napětí menší než 60 mN.m-1, se chápou jako povrchově aktivní materiály.
- 3. 1 PROTOKOL O ZKOUŠCE
- 4 LITERATURA
(1) OECD, Paris, 1981, Test Guideline 115, Decision of the Council C(81) 30 final.
(2) R. Weissberger ed.: Technique of Organic Chemistry, 3 rd ed., Interscience Publ., New York, 1959, Vol. I, Part I, Chapter XIV
(3) Pure and Applied Chem., Vol. 48, 1976, s. 511.
(4) Harkins, W. D., Jordan, H. F., J. Amer. Chem. Soc., Vol. 52, 1930, s. 1751.
- VI ROZPUSTNOST VE VODĚ
- 1 POPIS METODY
Popsané metody vycházejí z doporučení OECD (1).
- 1. 1 ÚVOD
Před provedením vlastního měření by měly být k dispozici informace o strukturním vzorci, tenzi par, disociační konstantě a chování látky při hydrolýze ( jako funkce pH).
Pro celý rozsah rozpustnosti ve vodě neexistuje jedna jediná metoda.
- Dvě níže popsané metody pokrývají celý obor rozpustnosti, avšak nejsou použitelné pro těkavé látky:
- - první metoda, která je použitelná pro čisté látky s malou rozpustností (< 10-2 g.l-1), stálé ve vodě; tato metoda se označuje jako „sloupcová eluční metoda“;
- - druhá metoda, která je použitelná pro čisté látky s vyšší rozpustností (> 10-2 g.l-1), stálé ve vodě; tento postup se označuje jako „baňková metoda“.
Rozpustnost zkoumané látky ve vodě může být značně ovlivněna nečistotami.
- Dvě níže popsané metody pokrývají celý obor rozpustnosti, avšak nejsou použitelné pro těkavé látky:
- 1. 2 DEFINICE A JEDNOTKY
Rozpustnost dané látky ve vodě je definována hmotnostní koncentrací jejího nasyceného roztoku ve vodě při dané teplotě. Rozpustnost ve vodě se udává v jednotkách hmotnosti v objemu roztoku. Jednotka v soustavě SI je kg.m-3 (může se také používat g.l-1).
- 1. 3 REFERENČNÍ LÁTKY
Referenční látky není nutné používat ve všech případech, ve kterých se studuje nová látka. Referenční látky by měly sloužit v prvé řadě k občasné kontrole provádění metody a k porovnání s výsledky jiných metod.
- 1. 4 PRINCIP METODY
Jednoduchým předběžným pokusem by se mělo stanovit přibližné potřebné množství vzorku a doba nutná pro dosažení nasycené koncentrace.
- 1. 4. 1 Sloupcová eluční metoda
Tato metoda je založena na eluci studované látky vodou z mikrokolony, naplněné inertním nosičem, jako např. skleněnými kuličkami nebo pískem, pokrytým přebytkem studované látky. Rozpustnost ve vodě je dosažena, když jsou koncentrace ve frakcích eluátu následujících po sobě konstantní. To se projeví plochou částí křivky, vyjadřující koncentraci jako funkci času.
- 1. 4. 2 Baňková metoda
Při této metodě se látka (tuhé látky musí být ve formě prášku) rozpustí ve vodě při teplotě, která je o něco vyšší než teplota měření. Když je dosaženo nasycení, roztok se ochladí a udržuje se při teplotě měření. Roztokem se míchá až je dosaženo rovnováhy.
Jinou možností je provádět měření přímo při požadované teplotě, pokud je vhodným vzorkováním prokázáno, že je dosaženo rovnováhy nasycení.
Koncentrace zkoumané látky ve vodném roztoku, který nesmí obsahovat žádné nerozpuštěné částice látky, se stanoví vhodnou analytickou metodou.
- 1. 4. 1 Sloupcová eluční metoda
- 1. 5 KRITÉRIA KVALITY
- 1. 5. 1 Opakovatelnost
Při sloupcové eluční metodě je dosažitelná hodnota < 30 %. Při baňkové metodě by měla být < 15%.
- 1. 5. 2 Citlivost
Závisí na analytické metodě. Mohou však být stanoveny hmotnostní koncentrace až do 10-6 g.l-1.
- 1. 5. 1 Opakovatelnost
- 1. 6 POPIS METOD
- 1. 6. 1 Podmínky měření
Měření se provádí pokud možno při 20 ± 0,5 °C. Předpokládá-li se závislost rozpustnosti ve vodě na teplotě (> 3% na 1 °C), měří se při dvou dalších teplotách, které leží nejméně 10 °C nad a pod původně zvolenou teplotou. V tomto případě by měla být teplota držena v rozmezí ± 0,1 °C. Zvolenou teplotu je třeba udržovat ve všech důležitých částech aparatury konstantní.
- 1. 6. 2 Předběžný pokus
Asi 0,1 g vzorku (tuhé látky musí být v práškové formě) se převede do 10 ml odměrného válce uzavíratelného skleněnou zátkou. Podle tabulky se přidává vzrůstající objem destilované vody o pokojové teplotě.
Obrázek Měřicí tělísko (prstenec) TABULKA: KOREKCE NAMĚŘENÝCH HODNOT POVRCHOVÉHO NAPĚTÍ 0,1 g rozpuštěno
v „x“ ml vody0,1 0,5 1 2 10 100 >100 Přibližná
rozpustnost (g.l-1)>1000 1000-200 200-100 100-50 50-10 10-1 <1 Po každém přidání množství vody uvedeného v tabulce se směs silně třepe 10 minut a vizuálně se zjistí obsah nerozpuštěných částic. Zůstane-li vzorek nebo jeho část po přidáná 10 ml vody nerozpuštěný, musí být měření opakováno ve 100 ml odměrném válci s větším objemem vody. Při nízké rozpustnosti může být doba potřebná k rozpuštění látky podstatně delší (až 24 hodin). Přibližná rozpustnost je uvedena v tabulce, a to pod objemem vody potřebným k úplnému rozpuštění vzorku. Není-li látka ani pak úplně rozpuštěna, mělo by se vyčkat delší dobu než 24 hodin (maximum 96 hodin), nebo zřeďovat dále, aby se zjistilo, zda je třeba použít sloupcovou eluční nebo baňkovou metodu.
- 1. 6. 3 Sloupcová eluční metoda
- 1. 6. 3. 1 Nosič, rozpouštědlo a eluent
Nosič pro sloupcovou eluční metodu musí být inertní. Vhodnými materiály jsou skleněné kuličky a písek. K nanesení zkoumané látky na nosič by se mělo použít vhodné těkavé a analyticky čisté rozpouštědlo. Jako eluent se používá voda dvakrát destilovaná ve skleněné nebo křemenné aparatuře.
- Poznámka:
- Nesmí se používat voda získaná přímo z organického iontoměniče.
- 1. 6. 3. 1 Nosič, rozpouštědlo a eluent
- 1. 6. 3. 2 Nanesení na nosič
Odváží se asi 600 mg nosiče a převede se do 50 ml kulaté baňky.
Odváží se přiměřené množství studované látky a rozpustí se ve vybraném rozpouštědle. K nosiči se přidá dostatečný podíl roztoku. Rozpouštědlo musí být dokonale odstraněno, např. v rotační odparce. Pokud rozpouštědlo nebylo zcela odstraněno, nedosáhne se úplného nasycení nosiče vodou, díky rozdělovacím efektům na povrch nosiče.
Nanášení studované látky na nosič se může stát problematickým (chybné výsledky), pokud se látka na nosiči sráží jako olej nebo krystalická fáze. Problém je třeba řešit experimentálně a podrobnosti musí být zaznamenány.
Nosič s nanesenou látkou se nechá 2 hodiny botnat asi v 5 ml vody. Pak se suspenze naplní do mikrokolony. Je také možné naplnit suchým nosičem s nanesenou látkou mikrolonu, která byla předtím naplněna vodou. Také v tomto případě se nechá rovnováha ustalovat po dobu dvou hodin.
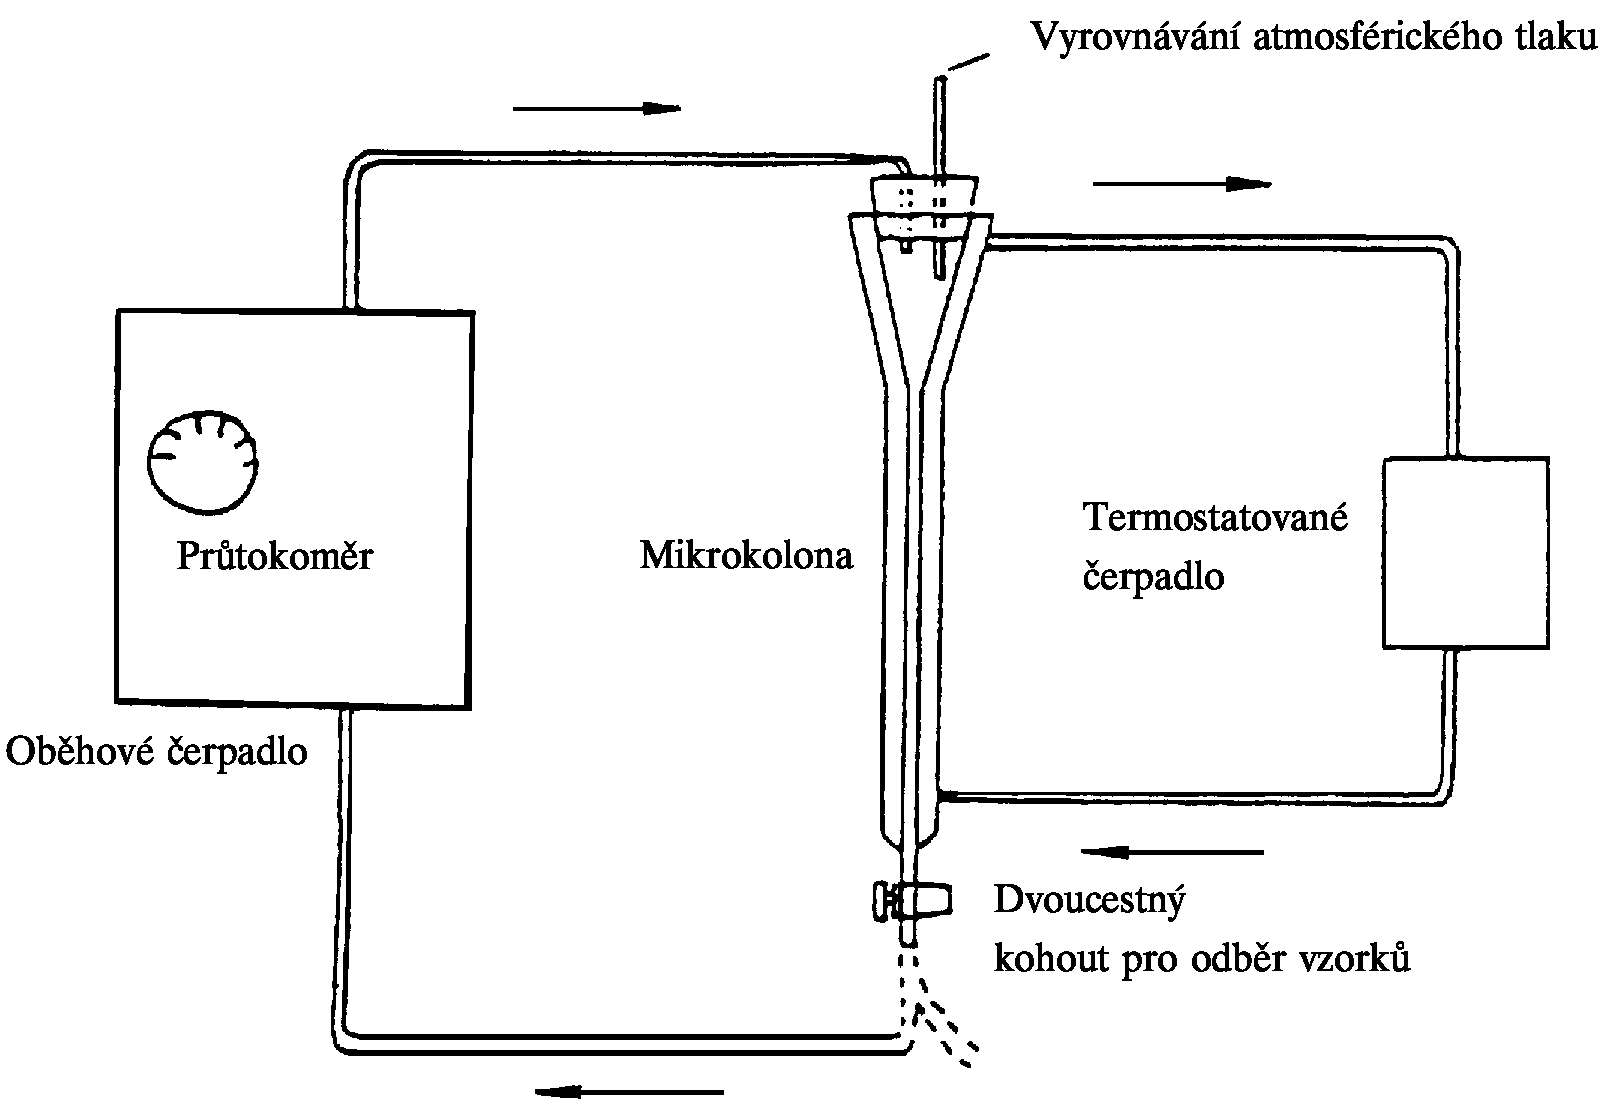
- 1. 6. 3. 3 Vymývání s použitím oběhového čerpadla
- Aparatura:
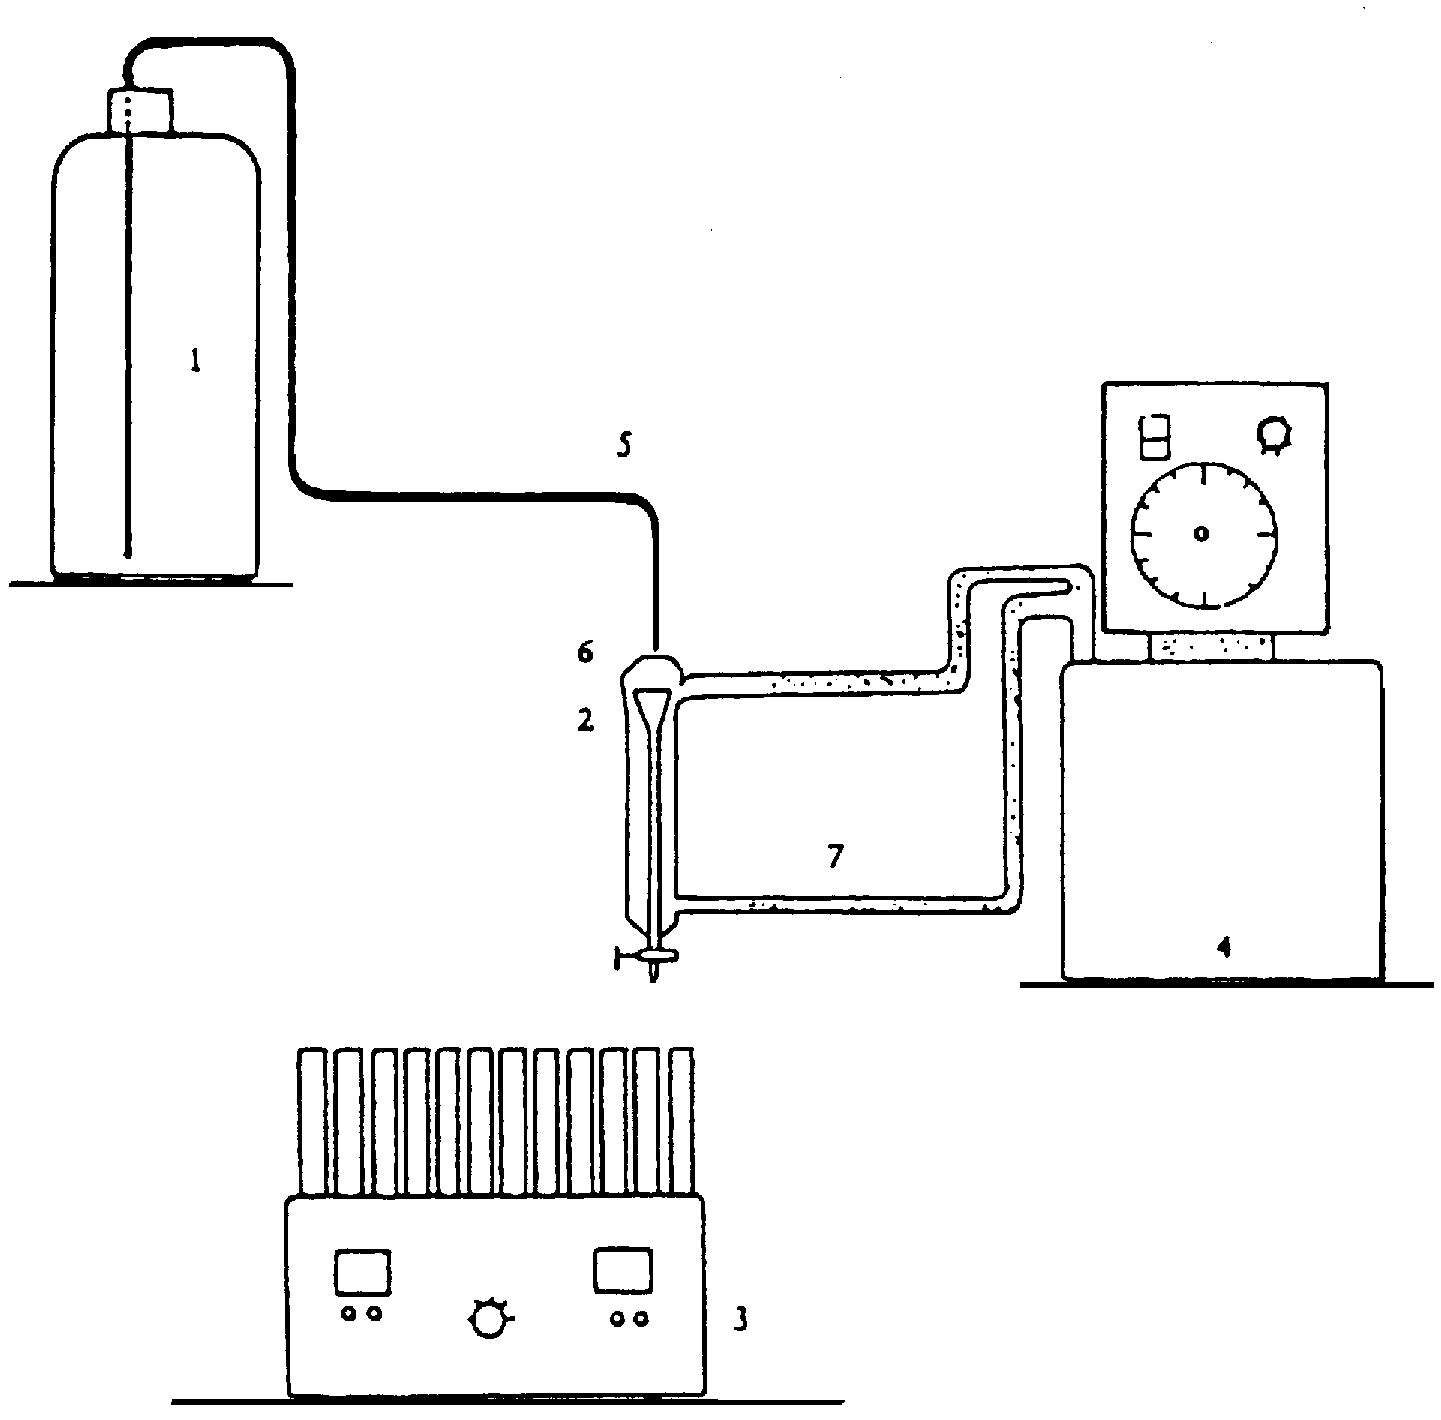
Typický systém je schématicky znázorněn na obrázku 1. Vhodná mikrokolona je znázorněna na obrázku 2. V zásadě je přijatelná i kterákoli jiná velikost za předpokladu, že budou splněna kriteria opakovatelnosti a citlivosti. Prostor hlavy kolony by měl mít obsah nejméně pěti objemů sloupce a měl by být schopný pojmout nejméně pět vzorků. Prostor hlavy kolony může být menší, pokud se počátečních pět objemů sloupce eluovaných s nečistotami nahradí čistým rozpouštědlem.
Kolona by se měla připojit k oběhovému čerpadlu, které zajišťuje konstantní průtok asi 25 ml.h-1. Čerpadlo se připojí hadičkami z polytetrafluorethylenu (PTFE), resp. skleněnými trubičkami. U aparatury, složené z kolony a čerpadla, musí být možnost odběru eluátu a vyrovnávání tlaku v hlavě kolony s atmosférou. Nosič s naneseným vzorkem se fixuje v koloně malým (5 mm) smotkem skleněné vaty, který současně slouží k odfiltrování částeček. Jako čerpadlo se může použít např. peristaltické nebo membránové čerpadlo (přitom je třeba dbát toho, aby nedošlo ke znečištění materiálem hadičky a/nebo aby nedošlo k adsorpci na něm).
- Postup měření:
Zapojí se průtok kolonou. Doporučuje se průtok asi 25 ml.h-1 (asi desetinásobek objemu sloupce za hodinu při popsané koloně). Nejméně prvních pět objemů sloupce obsahujících nečistoty rozpustné ve vodě se vylije. Pak se nechá čerpadlo běžet až do ustavení rovnováhy. Rovnováhy je dosaženo, když se v pěti po sobě následujících vzorcích koncentrace neliší náhodným způsobem o více než ± 30 %. Tyto vzorky by se měly odebírat v intervalech, během kterých kolonou projde objem eluentu rovný nejméně desetinásobku objemu sloupce.
- Aparatura:
- 1. 6. 3. 4 Vymývání kolony pomocí vyrovnávací nádoby (viz obrázek 3 a 4)
- Vyrovnávací nádoba:
Vyrovnávací nádoba se připojí pomocí skleněné trubičky zasahující ke dnu a hadičky z PTFE. Doporučuje se rychlost průtoku asi 25 ml.h-1. Frakce eluátu následující po sobě se shromažďují a jejich koncentrace se stanoví zvolenou analytickou metodou.
- Postup měření:
Pro stanovení rozpustnosti ve vodě se použijí frakce ze středního oboru eluátu, ve kterých koncentrace nejméně v pěti po sobě následujících vzorcích zůstávají konstantní (± 30 %).
V obou případech (při použití oběhového čerpadla nebo vyrovnávací nádoby) se provede druhé promytí při poloviční průtokové rychlosti. Souhlasí-li výsledky obou pokusů, považuje se výsledek za uspokojivý. Je-li rozpustnost při nižší průtokové rychlosti zdánlivě vyšší, je nutné průtok snižovat vždy na polovinu tak dlouho, až dva po sobě následující pokusy poskytnou stejnou hodnotu rozpustnosti.
V obou případech (jak v případě oběhového čerpadla, tak vyrovnávací nádoby) je nutné vzorky podrobit zkoušce na koloidní částice pomocí Tyndallova efektu (rozptylem světla). Jsou-li v roztoku takové částice přítomny, je výsledek pokusu nepoužitelný. Pokus je nutné opakovat po zlepšení filtrační funkce kolony.
Je nutné stanovit a zapsat hodnotu pH každého vzorku. Druhý pokus je třeba provést při stejné teplotě.
- Vyrovnávací nádoba:
- 1. 6. 1 Podmínky měření
- 1. 6. 4 Baňková metoda
- 1. 6. 4. 1 Přístroje
- Při této metodě jsou třeba tyto přístroje:
- - běžné laboratorní skleněné nádoby a zařízení,
- - zařízení k třepání roztoku při konstantní teplotě,
- - odstředivka (pokud možno termostatovaná), je-li ji třeba v případě emulzí,
- - přístroje pro analytická stanovení.
- Při této metodě jsou třeba tyto přístroje:
- 1. 6. 4. 2 Postup měření
Množství studované látky potřebné pro nasycení daného objemu vody se odhadne na základě výsledků předběžného pokusu. Potřebný objem vody závisí na analytické metodě a na rozsahu rozpustnosti. Do tří skleněných nádobek opatřených skleněnými zátkami (např. zkumavek odstředivky nebo baněk) se naváží asi pětinásobek odhadnutého množství studované látky. Do každé z nádobek se přidá zvolené množství vody, načež se pevně uzavřou. Uzavřené nádobky se pak třepají při 30 °C. (K tomu lze použít třepačku nebo míchačku pracující při konstantní teplotě, např. magnetické míchání v termostatované vodní lázni.) Po jednom dni se vezme jedna z nádobek a nechá se za občasného míchání stát po 24 hodin, aby se ustálila rovnována při teplotě měření. Poté se obsah nádobky zcentrifuguje při teplotě měření a v čiré vodné fázi se vhodným analytickým postupem stanoví koncentrace studované látky. S oběma dalšími baňkami se provede stejný postup po dvou až třech dnech, poté co se předtím ustavila rovnována nasycení při 30 °C.
Odpovídají-li výsledky alespoň u posledních dvou baněk požadované reprodukovatelnosti, stanovení je uspokojivé. Pokud výsledky pro baňku 1, 2 a 3 vykazují stoupající tendenci, je třeba celé stanovení opakovat s prodloužením doby pro ustavení rovnováhy.
Měření může být provedeno i bez předběžné inkubace při 30 °C. Aby se zjistila rychlost ustavení saturační rovnovány, odebírají se vzorky tak dlouho, až doba míchání již neovlivňuje koncentraci měřeného roztoku.
Pro každý vzorek je třeba zaznamenat hodnotu pH.
- 1. 6. 5 Analýza
Při uvedených stanoveních je třeba dávat přednosti analytickým metodám specifickým pro dané látky, protože již malá množství rozpuštěných nečistot mohou způsobit velké chyby při stanovení rozpustnosti ve vodě. Příklady těchto analytických metod jsou: plynová nebo kapalinová chromatografie, titrační stanovení, fotometrické metody, voltametrické metody.
- 1. 6. 4. 1 Přístroje
- 1. 1 ÚVOD
- 1 POPIS METODY
- 2 VÝSLEDKY
- 2. 1 Sloupcová eluční metoda
Pro každý pokus se spočítá střední hodnota z nejméně pěti po sobě následujících odebraných vzorků, vybraných z oblasti po dosažení rovnovážného nasycení měřenou látkou. Výsledky se udávají ve hmotnostních jednotkách na jednotku objemu roztoku.
Porovnají se průměry dvou nezávislých pokusů provedených za různých rychlostí průtoku. Jejich opakovatelnost musí být menší než 30 %.
- 2. 2 Baňková metoda
Pro každou ze tří baněk se zaznamenají samostatně výsledky, které pokud jsou ustálené (opakovatelnost je menší než 15 %) se zprůměrují a udá se rozpustnost ve hmotnostních jednotkách na jednotku objemu roztoku. Pokud je rozpustnost velmi vysoká (více než 100 g.l-1), vyžaduje to přepočet hmotnostních jednotek na objemové jednotky s využitím hustoty roztoku.
- 2. 1 Sloupcová eluční metoda
- 3 PROTOKOL O ZKOUŠCE
- 3. 1 Sloupcová eluční metoda
- Protokol o zkoušce by měl pokud možno obsahovat následující informace:
- - výsledky předběžného měření,
- - přesný popis studované látky (identifikace a nečistoty),
- - koncentrace, hodnoty rychlosti průtoku a pH pro každý vzorek,
- - průměrné hodnoty a směrodatné odchylky pro nejméně pět vzorků z oblasti ploché části křivky nasycení z každého pokusu,
- - průměrné hodnoty ze dvou po sobě následujících přijatelných měření,
- - teplota vody během procesu rozpouštění,
- - použitý analytický postup,
- - druh použitého materiálu nosiče,
- - způsob nanesení studované látky na nosič,
- - použité rozpouštědlo,
- - informace o jakékoliv chemické nestálosti studované látky během zkoušky a při použité analytické metodě,
- - všechny informace, které mají význam pro interpretaci výsledku, zvláště s ohledem na nečistoty a fyzikální stav látky.
- Protokol o zkoušce by měl pokud možno obsahovat následující informace:
- 3. 2 Baňková metoda
- Protokol o zkoušce by měl pokud možno obsahovat tyto údaje:
- - výsledky předběžného měření,
- - přesný popis studované látky (identifikace a nečistoty),
- - výsledky jednotlivých analýz a průměrné hodnoty, pokud byla pro jednu baňku stanovena více než jedna hodnota,
- - hodnota pH každého vzorku,
- - průměrná hodnota pro ty baňky, jejichž výsledky se shodují,
- - teplota při stanovení,
- - použitá analytická metoda,
- - informace o jakékoliv chemické nestálosti studované látky během zkoušky a při použité analytické metodě,
- - všechny informace, které mají význam pro interpretaci výsledků, zvláště s ohledem na nečistoty a fyzikální stav látky.
- Protokol o zkoušce by měl pokud možno obsahovat tyto údaje:
- 3. 1 Sloupcová eluční metoda
- 4 LITERATURA
(1) OECD, Paris, 1981, Test Guideline 105. Decision of the Council C(81) 30 final.
(2) NF T 20-045 (AFNOR) (Sept. 85). Chemical products for industrial use - Determination of water solubility of solids and liquids with low solubility - Columm elution method.
(3) NF T 20-046 (AFNOR) (Sept. 85). Chemical products for industrial use - Determination of water solubility of solids and liquids with high solubility - Flask method.
Obrázek 1
Sloupcová eluční metoda s oběhovým čerpadlem
Obrázek 2
Typická mikrokolona
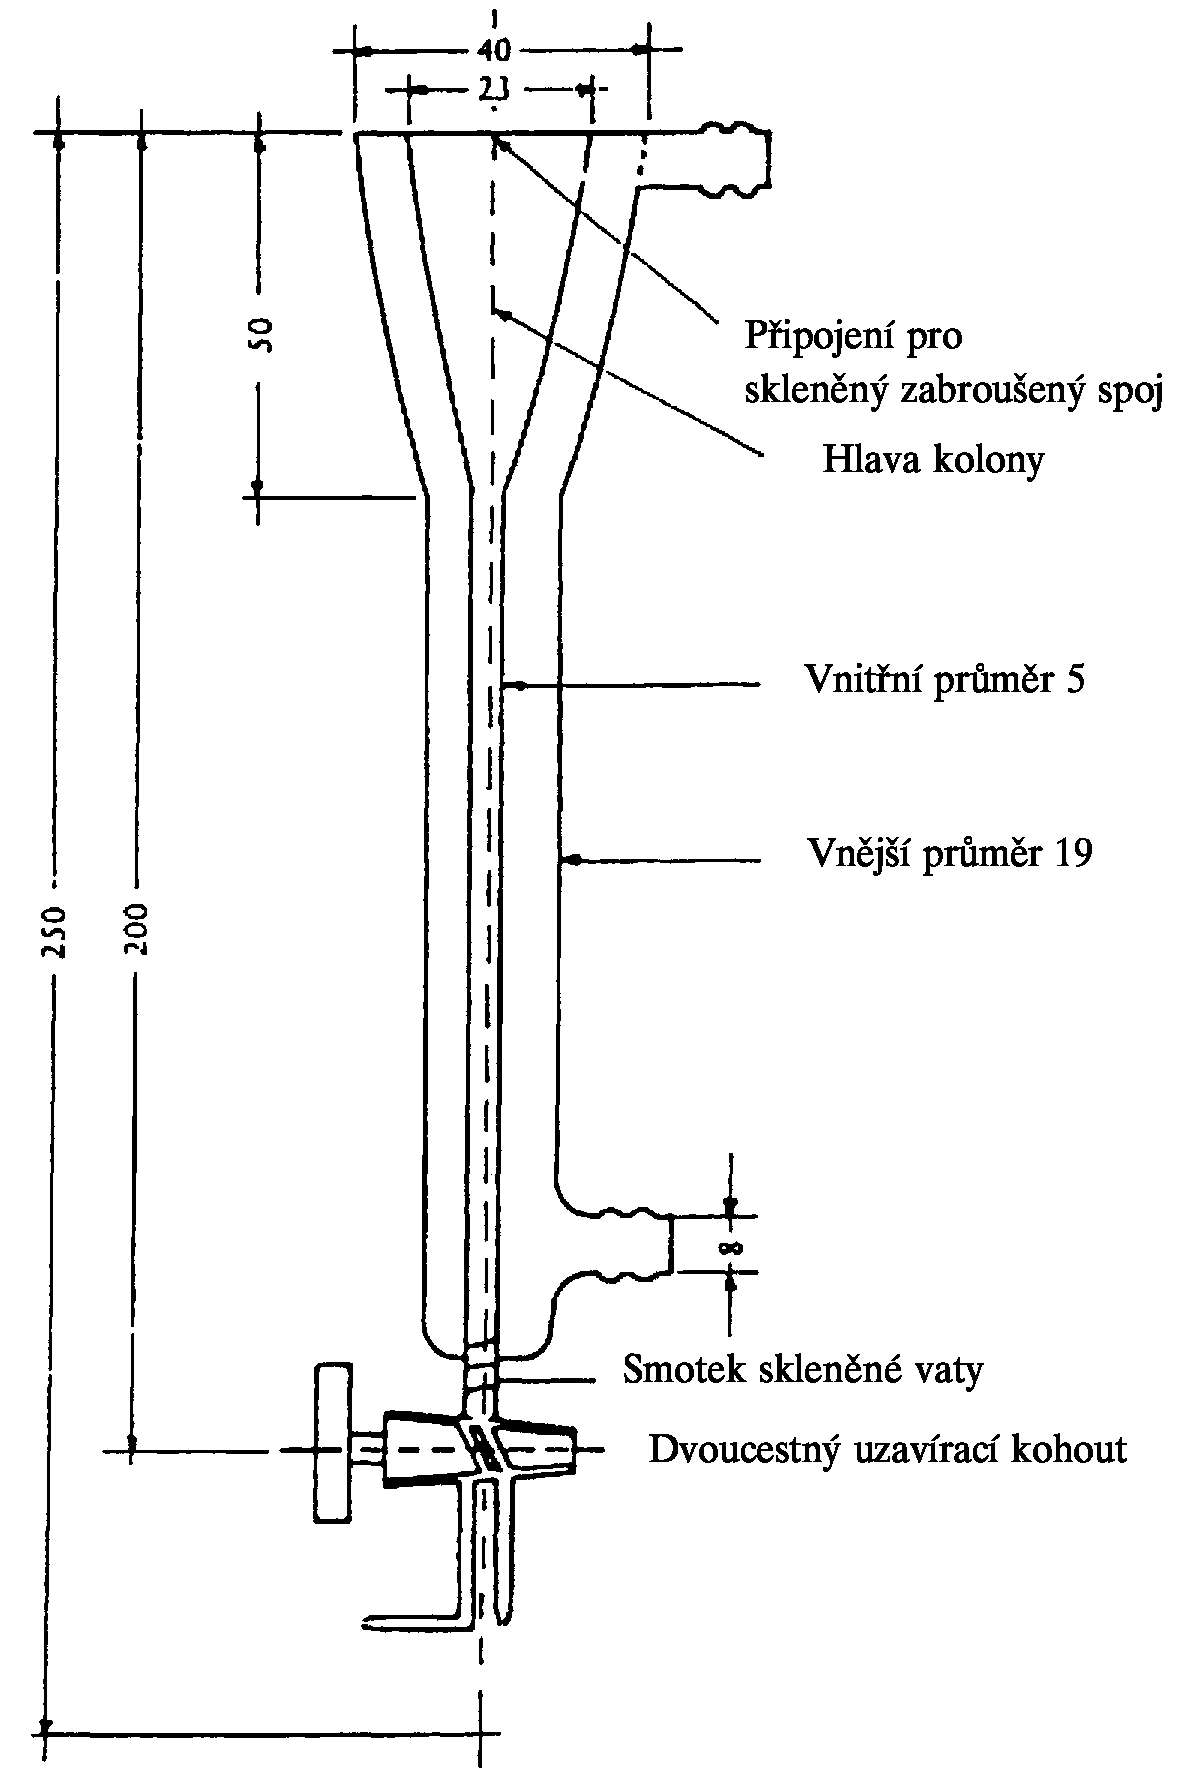
(všechny rozměry v mm)
Obrázek 3
Typická kolona
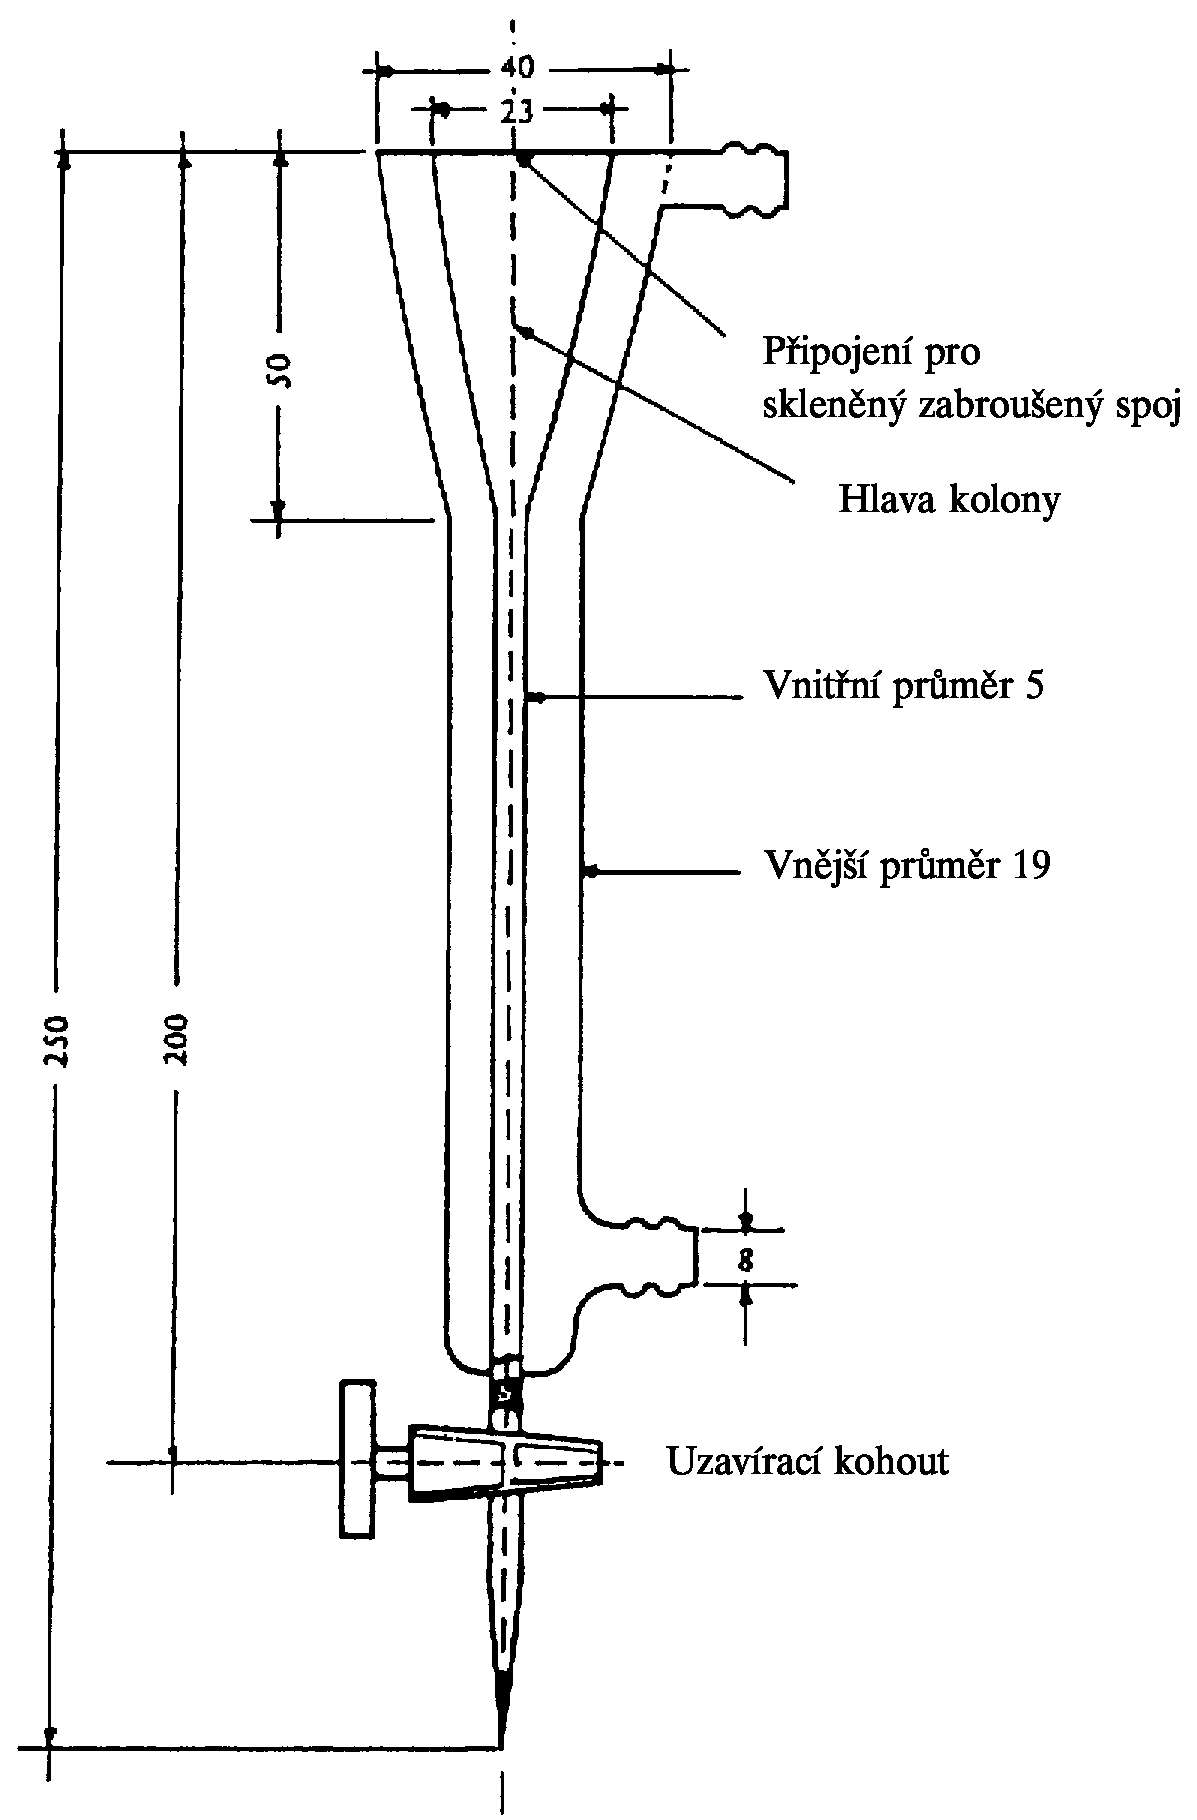
(všechny rozměry v mm)
Obrázek 4
Sloupcová eluční metoda s vyrovnávací nádobou
- VII ROZDĚLOVACÍ KOEFICIENT
- 1 METODA
Popsaná metoda „třepací láhve“ je založena na doporučeních OECD (1).
- 1. 1 ÚVOD
Pro provedení této zkoušky je užitečné, jsou-li před vlastním stanovením k dispozici předběžné informace o strukturním vzorci, disociační konstantě, rozpustnosti ve vodě, hydrolýze, rozpustnosti v n-oktanolu a o povrchovém napětí látky.
U disociujících látek je nutné provádět měření pouze v jejich nedisociované formě (volná kyselina nebo volná báze), získané použitím vhodného tlumivého systému o pH nejméně o jednu jednotku nižším (volná kyselina) nebo vyšším (volná báze) než pK.
Tato zkušební metoda zahrnuje dva samostatné postupy: metodu třepací láhve a vysokoúčinnou kapalinovou chromatografii (HPLC). První z metod lze použít, ležíli hodnota log Pow (definice viz dále) v oblasti -2 až 4, druhá, leží-li hodnota log Pow v oblasti 0 až 6. Před provedením kteréhokoli ze zkušebních postupů je nutné nejdříve získat předběžný odhad rozdělovacího koeficientu.
Metoda třepací láhve je použitelná pouze pro čisté látky, které jsou rozpustné ve vodě a n-oktanolu. Nelze ji použít pro povrchově aktivní látky (pro které je nutné uvést hodnotu získanou výpočtem nebo odhad založený na příslušných rozpustnostech v n-oktanolu a vodě).
Metoda HPLC není použitelná pro silné kyseliny a zásady, komplexní kovové sloučeniny, povrchově aktivní látky a látky, které reagují s eluentem. Pro tyto látky je nutné uvést hodnotu získanou výpočtem nebo odhad založený na příslušných rozpustnostech v n-oktanolu a vodě.
Metoda HPLC je méně citlivá na přítomnost nečistot ve zkoušené látce, než metoda třepací láhve. Někdy však mohou nečistoty ztížit interpretaci výsledků, protože se stává nejistým určení píků. U směsí, které poskytují nerozlišitelný svazek, je nutné uvést spodní a horní mez log P.
- 1. 2 DEFINICE A JEDNOTKY
Rozdělovací koeficient (P) je definován jako poměr rovnovážných koncentrací (Ci) rozpuštěné látky v dvoufázovém systému tvořeném dvěma prakticky nemísitelnými rozpouštědly.
- V případě n-oktanolu a vody platí:
- kde
- co = rovnovážná koncentrace látky v n-oktanolu,
- cw = rovnovážná koncentrace látky ve vodě.
- kde
Rozdělovací koeficient (P) je tedy podíl dvou koncentrací a udává se obvykle ve formě svého dekadického logaritmu (log P).
- V případě n-oktanolu a vody platí:
- 1. 3 REFERENČNÍ LÁTKY
Metoda třepací láhve
Referenční látky není nutné používat ve všech případech, ve kterých se zkouší nová látka. Referenční látky musí v první řadě sloužit k občasné kontrole metody a umožnit porovnání výsledků při použití jiné metody.
Metoda HPLC
Za účelem korelace hodnot, naměřených pro danou látku metodou HPLC, s její hodnotou P, je nutné sestrojit kalibrační graf závislosti log P na chromatografických údajích, tvořený nejméně 6 referenčními body. Volba vhodných referenčních látek se přenechává uživateli. Pokud je to možné, měla by mít alespoň jedna referenční látka Pow vyšší než zkoušená látka a jiná referenční látka Pow nižší než zkoušená látka. U hodnot log P nižších než 4 může být kalibrace založena na údajích, získaných metodou třepací láhve. U hodnot log P vyšších než 4 může být kalibrace založena na ověřených hodnotách z literatury, pokud jsou tyto v souladu s vypočtenými hodnotami. Za účelem dosažení vyšší přesnosti je nejlépe zvolit referenční látky, které jsou svou strukturou příbuzné se zkoušenou látkou.
Existují obsáhlé seznamy hodnot Pow pro mnoho skupin chemických látek (2),(3). Pokud nejsou k dispozici údaje o rozdělovacích koeficientech strukturně příbuzných látek, je možné použít obecnější kalibraci s jinými referenčními látkami. Seznam doporučených referenčních látek a jejich hodnot Pow je uveden v dodatku 2.
- 1. 4 PRINCIP METODY
- 1. 4. 1 Metoda třepací láhve
Pro stanovení rozdělovacího koeficientu musí být dosaženo rovnováhy mezi všemi vzájemně působícími složkami systému a musí být stanoveny koncentrace látek, rozpuštěných v obou fázích. Studium literatury vztahující se k této otázce ukazuje, že k řešení problému je možné použít různých metod, spočívajících v důkladném promíchání obou fází, s jejich následným oddělením za účelem stanovení rovnovážných koncentrací zkoušené látky.
- 1. 4. 2 Metoda HPLC
- HPLC se provádí na analytických kolonách, plněných komerčně dostupnou pevnou fází, obsahující dlouhé uhlovodíkové řetězce (např. C8, C18), chemicky vázané na oxid křemičitý. Chemické látky, nastříknuté do této kolony, se v ní pohybují různou rychlostí v důsledku různých stupňů rozdělení mezi mobilní fázi a uhlovodíkovou stacionární fázi. Směsi chemických látek se eluují v pořadí své hydrofóbnosti, přičemž látky rozpustné ve vodě se eluují jako první a látky rozpustné v olejích jako poslední, úměrně ke svému rozdělovacímu koeficientu uhlovodíky-voda. To umožňuje určit vztah mezi retenčním časem v této koloně (s reverzními fázemi) a rozdělovacím koeficientem n-oktanol/voda. Rozdělovací koeficient se odvodí z kapacitního faktoru k, daného výrazem:
- ve kterém
- tR = retenční doba zkoušené látky,
- t0 = průměrná doba, kterou molekula rozpouštědla potřebuje k průchodu kolonou (mrtvá doba).
- ve kterém
Nejsou zapotřebí kvantitativní analytické metody, je nutné pouze stanovení elučních dob.
- HPLC se provádí na analytických kolonách, plněných komerčně dostupnou pevnou fází, obsahující dlouhé uhlovodíkové řetězce (např. C8, C18), chemicky vázané na oxid křemičitý. Chemické látky, nastříknuté do této kolony, se v ní pohybují různou rychlostí v důsledku různých stupňů rozdělení mezi mobilní fázi a uhlovodíkovou stacionární fázi. Směsi chemických látek se eluují v pořadí své hydrofóbnosti, přičemž látky rozpustné ve vodě se eluují jako první a látky rozpustné v olejích jako poslední, úměrně ke svému rozdělovacímu koeficientu uhlovodíky-voda. To umožňuje určit vztah mezi retenčním časem v této koloně (s reverzními fázemi) a rozdělovacím koeficientem n-oktanol/voda. Rozdělovací koeficient se odvodí z kapacitního faktoru k, daného výrazem:
- 1. 4. 1 Metoda třepací láhve
- 1. 5 POŽADAVKY NA KVALITU
- 1. 5. 1 Přesnost
Metoda třepací láhve
Aby byla zaručena přesnost hodnoty rozdělovacího koeficientu, je nutné provést po dvou stanoveních při třech rozdílných zkušebních podmínkách, přičemž lze měnit jak množství specifikované látky, tak také poměr objemů obou rozpouštědel. Stanovené hodnoty rozdělovacího koeficientu, vyjádřené jako jeho dekadický logaritmus, musí ležet v rozmezí 0,3 logaritmických jednotek.
Metoda HPLC
Aby se zvýšila spolehlivost měření, je nutné provést opakovaná stanovení. Hodnoty log P, získané z jednotlivých měření, se nesmí lišit o více než 0,1 logaritmických jednotek.
- 1. 5. 2 Citlivost
Metoda třepací láhve
Měřicí rozsah metody je určen mezí detekce analytické metody. Tato musí umožnit stanovení hodnot log Pow v oblasti od -2 do 4, (případně za příznivých podmínek lze tuto oblast rozšířit do log Pow až 5), není-li koncentrace rozpuštěné látky v žádné z fází vyšší než 0,01 mol.l-1.
Metoda HPLC
Metoda HPLC umožňuje stanovení rozdělovacích koeficientů v oblasti log Pow od 0 do 6.
Obvykle je možné rozdělovací koeficient dané látky určit s přesností na 1 logaritmickou jednotku hodnoty získané metodou třepací láhve. Typické korelace lze nalézt v literatuře (4),(5),(6),(7),(8). Vyšší přesnosti lze obvykle dosáhnout, je-li korelační závislost založena na referenčních látkách příbuzné struktury (9).
- 1. 5. 3 Specifičnost
Metoda třepací láhve
Nernstův rozdělovací zákon platí pro zředěné roztoky jen při konstantní teplotě, tlaku a pH. Platí přesně pro čistou látku, rozdělenou mezi dvě čistá rozpouštědla. Je-li současně v jedné nebo obou fázích přítomno více rozpuštěných látek, může tím být ovlivněn výsledek.
Disociace nebo asociace rozpuštěných molekul vede k odchylkám od Nernstova rozdělovacího zákona. Tyto odchylky se projevují tím, že rozdělovací koeficient se stává závislým na koncentraci roztoku.
V důsledku existujících mnohonásobných rozdělovacích rovnováh nelze tuto metodu použít bez korektur na disociovatelné sloučeniny. Pro tyto sloučeniny je nutné zvážit možnost použití tlumivých roztoků místo vody; pH tlumivého roztoku musí ležet nejméně 1 jednotku pH od pKa látky, zohledněn musí být vztah tohoto pH k životnímu prostředí.
- 1. 5. 1 Přesnost
- 1. 6 POPIS METODY
- 1. 6. 1 Předběžný odhad rozdělovacího koeficientu
Hodnotu rozdělovacího koeficientu lze nejlépe odhadnout na základě výpočtu (viz příloha 1), nebo tam, kde je to vhodné, z poměru rozpustností zkoušené látky v čistých rozpouštědlech (10).
- 1. 6. 2 Metoda třepací láhve
- 1. 6. 2. 1 Příprava
n-Oktanol: Stanovení rozdělovacího koeficientu je nutné provést s velmi čistým n- oktanolem analytické čistoty.
Voda: Je nutné použít vodu destilovanou nebo dvakrát destilovanou ve skleněné nebo křemenné aparatuře. U disociovatelných látek je, kde je to opodstatněné, nutné použít místo vody tlumivé roztoky.
- Poznámka:
- Nelze používat vodu odebíranou přímo z iontoměniče.
- 1.6.2.1.1 Počáteční nasycení rozpouštědel
Před stanovením rozdělovacího koeficientu se fáze rozpouštědlového systému vzájemně nasytí třepáním při teplotě zkoušky. K tomu je praktické třepat na mechanické třepačce ve dvou velkých zásobních lahvích n-oktanol nebo vodu, každé rozpouštědlo s dostatečným množstvím druhého rozpouštědla, 24 hodin a pak nechat stát tak dlouho, až se obě fáze oddělí a je dosaženo stavu nasycení.
- 1.6.2.1.2 Příprava zkoušky
- Celkový objem dvoufázového systému musí téměř vyplňovat zkušební nádobu. Tím se zamezí ztrátám látek vypařováním. Poměry objemů a množství látky, kterých je nutné použít, jsou ovlivněny těmito faktory:
- - předběžné určeným rozdělovacím koeficientem (viz výše),
- - minimálním množstvím zkoušené látky, potřebným pro analytický postup a
- - omezením maximální koncentrace v každé fázi na 0,01 mol.l-1.
Provedou se tři stanovení. Při prvním se použije vypočtený poměr objemů n- oktanolu a vody, při druhém se tento poměr dělí dvěma a při třetím se tento poměr násobí dvěma (např. 1:1, 1:2, 2:1).
- Celkový objem dvoufázového systému musí téměř vyplňovat zkušební nádobu. Tím se zamezí ztrátám látek vypařováním. Poměry objemů a množství látky, kterých je nutné použít, jsou ovlivněny těmito faktory:
- 1.6.2.1.3 Zkoušená látka
Připraví se zásobní roztok v n-oktanolu, předběžně nasycený vodou. Koncentraci tohoto zásobního roztoku je před jeho použitím ke stanovení rozdělovacího koeficientu nutné přesně stanovit. Tento roztok je nutné přechovávat za podmínek, které zaručují jeho stálost.
- 1. 6. 2. 1 Příprava
- 1. 6. 2. 2 Experimentální podmínky
Teplotu při stanovení je nutné udržovat konstantní (± 1 °C). Musí ležet v intervalu mezi 20 a 25 °C.
- 1. 6. 2. 3 Postup měření
- 1.6.2.3.1 Ustavení rovnováhy rozdělení
Pro každou z podmínek stanovení je nutné připravit dvě zkušební nádoby, obsahující potřebná přesně odměřená množství obou rozpouštědel spolu s potřebným množstvím zásobního roztoku.
Fáze n-oktanolu je nutné měřit objemově. Zkušební nádoby je nutné buď umístit do vhodné třepačky, nebo třepat ručně. Používá-li se zkumavka odstředivky, spočívá doporučený postup v tom, že se zkumavka rychle otočí o 180° okolo své příčné osy, takže případný uzavřený vzduch stoupá vzhůru oběma fázemi. Zkušenost ukazuje, že k ustavení rovnovážného rozdělení obvykle stačí 50 těchto otočení. Pro dosažení jistoty se doporučuje 100 otočení během pěti minut.
- 1.6.2.3.2 Oddělení fází
Pro oddělení fází je v případě potřeby nutné směs odstředit. To je možné provést na laboratorní odstředivce uchovávané při pokojové teplotě, nebo používá-li se odstředivka bez regulace teploty, je zkumavky nutné udržovat pro ustavení rovnováhy nejméně jednu hodinu před analýzou na teplotě stanovení.
- 1.6.2.3.1 Ustavení rovnováhy rozdělení
- 1. 6. 2. 4 Analýza
Pro stanovení rozdělovacího koeficientu je nutné zjistit koncentrace zkoušené látky v obou fázích. To je možné provést tak, že se z každé z obou fází, z každé zkumavky a pro každou podmínku odebere alikvotní podíl, který se analyzuje zvoleným postupem. Celkové množství látky obsažené v obou fázích se vypočte a porovná s množstvím látky dodaným na začátku.
- Odběr vzorku z vodné fáze je nutné provést postupem, minimalizujícím riziko kontaminace stopami n-oktanolu: k odběru vzorků z vodné fáze je možné použít skleněnou injekční stříkačku s výměnnou jehlou. Stříkačka se nejprve částečně naplní vzduchem. Tento vzduch se při průchodu jehly vrstvou n-oktanolu opatrně vytlačí. Do stříkačky se nasaje přiměřený objem vodné fáze. Stříkačka se rychle vyjme z roztoku a jehla se sejme. Obsah stříkačky je pak možné použít jako vzorek vodné fáze. Koncentrace v obou od sebe oddělených fázích se nejlépe stanoví metodou specifickou pro danou látku. Příklady možných vhodných analytických metod jsou:
- - fotometrické metody,
- - plynová chromatografie,
- - vysokoúčinná kapalinová chromatografie.
- Odběr vzorku z vodné fáze je nutné provést postupem, minimalizujícím riziko kontaminace stopami n-oktanolu: k odběru vzorků z vodné fáze je možné použít skleněnou injekční stříkačku s výměnnou jehlou. Stříkačka se nejprve částečně naplní vzduchem. Tento vzduch se při průchodu jehly vrstvou n-oktanolu opatrně vytlačí. Do stříkačky se nasaje přiměřený objem vodné fáze. Stříkačka se rychle vyjme z roztoku a jehla se sejme. Obsah stříkačky je pak možné použít jako vzorek vodné fáze. Koncentrace v obou od sebe oddělených fázích se nejlépe stanoví metodou specifickou pro danou látku. Příklady možných vhodných analytických metod jsou:
- 1. 6. 1 Předběžný odhad rozdělovacího koeficientu
- 1. 6. 3 Metoda HPLC
- 1. 6. 3. 1 Příprava
Aparatura
Je zapotřebí kapalinový chromatograf, vybavený bezpulzním čerpadlem a vhodným detekčním zařízením. Doporučuje se používat vstřikovací ventil se vstřikovacími smyčkami. Přítomnost polárních skupin ve stacionární fázi může závažně znehodnotit funkci kolony HPLC. Proto musí mít stacionární fáze minimální podíl polárních skupin (11). Je možné používat komerční mikročásticové náplně s reverzními fázemi nebo hotové kolony s náplní. Mezi vstřikovacím systémem a analytickou kolonou musí být umístěna ochranná předkolona.
Mobilní fáze
K přípravě elučního rozpouštědla se používají metanol čistoty pro HPLC a voda čistoty pro HPLC. Rozpouštědlo se před použitím odplyní. Je nutné používat izokratickou eluci. Poměr metanol/voda je nutné používat s minimálním obsahem vody 25 %. V obvyklém případě je pro eluci sloučenin o log P 6 během jedné hodiny při průtokové rychlosti 1 ml.min-1 vhodná směs metanol/voda 3:1 (obj.). U sloučenin s vysokým log P může být nutné zkrátit eluční čas ( stejně tak u referenčních látek) snížením polarity mobilní fáze nebo délky kolony.
Látky s velmi nízkou rozpustností v n-oktanolu mají tendenci poskytovat metodou HPLC abnormálně nízké hodnoty log Pow; píky těchto sloučenin někdy doprovázejí čelo rozpouštědla. Je to pravděpodobně způsobeno skutečností, že proces rozdělení je příliš pomalý, než aby se dosáhlo rovnováhy za dobu, kterou obvykle trvá dělení metodou HPLC. Pro dosažení spolehlivé hodnoty pak může být účinné snížení průtokové rychlosti nebo snížení poměru metanol/voda (případně obojí).
Zkoušená i referenční látka musí být rozpustné v mobilní fázi v dostatečných koncentracích, umožňujících jejich detekci. Pouze ve výjimečných případech se smějí u směsi metanol/voda použít aditiva, protože aditiva mění vlastnosti kolony. V případě chromatografů s aditivy je povinné použití samostatné kolony téhož typu. Není-li vhodná směs metanol-voda, lze použít směsi jiných organických rozpouštědel s vodou, např. etanol-voda nebo acetonitril-voda.
Pro disociovatelné látky je kritické pH eluentu. Musí ležet v pracovní oblasti pH kolony, která je obvykle mezi 2 a 8. Doporučuje se použití tlumivých roztoků. Je nutné dbát toho, aby se zabránilo srážení solí a znehodnocení kolony, ke kterému dochází u některých směsí organické fáze s tlumivým roztokem. Měření pomocí HPLC se stacionárními fázemi na bázi oxidu křemičitého při pH vyšším než 8 se nedoporučuje, protože použití alkalické mobilní fáze může vyvolat rychlé narušení funkce kolony.
Roztoky
Referenční látky musí být nejvyšší dostupné čistoty. Sloučeniny, které se používají pro zkoušení nebo kalibraci, se pokud možno rozpustí v mobilní fázi.
Zkušební podmínky
Teplota během měření nesmí kolísat o více než 2 K.
- 1. 6. 3. 2 Měření
Výpočet mrtvého času to
Mrtvý čas t0 je možné stanovit buď pomocí homologické řady (např. n-alkylmetylketonů) nebo nezadržovaných organických sloučenin (např. thiomočoviny nebo formamidu). Pro výpočet mrtvého času t0 s použitím homologické řady se nastříkne sada alespoň sedmi členů homologické řady a stanoví se příslušné retenční časy. Neupravené retenční časy tr(nc + 1) se vynesou jako funkce tr(nc ) a stanoví se absolutní člen a a směrnice b regresní rovnice:
- (nc = počet atomů uhlíku).
Mrtvý čas to je pak dán vztahem:
Kalibrační křivka
Následujícím krokem je sestrojení korelační závislosti log k na log P pro příslušné referenční sloučeniny. V praxi se současně nastříkne soubor 5 až 10 standardních referenčních sloučenin, jejichž log P leží v očekávané oblasti, a stanoví se retenční časy, nejlépe zapisovacím integrátorem napojeným na detekční systém. Vypočtou se příslušné logaritmy kapacitních faktorů, log k, a vynesou se jako funkce log P, stanovených metodou třepací láhve. Kalibrace se provádí v pravidelných intervalech, nejméně jednou denně, aby bylo možné brát do úvahy případné změny ve funkci kolony.
Stanovení kapacitního faktoru zkoušené látky
Zkoušená látka se nastříkne v co nejmenším množství mobilní fáze. Stanoví se retenční čas (dvakrát), umožňující výpočet kapacitního faktoru k. Z korelační křivky referenčních látek je možné interpolovat rozdělovací koeficient zkoušené látky. U velmi nízkých a velmi vysokých rozdělovacích koeficientů je nutná extrapolace. V těchto případech je nutno věnovat zvláštní pozornost intervalům spolehlivosti regresní přímky.
- 1. 6. 3. 1 Příprava
- 1. 1 ÚVOD
- 1 METODA
- 2 ÚDAJE
Metoda třepací láhve
Spolehlivost získaných hodnot P je možné prověřit srovnáním průměrných hodnot z dvojích stanovení s celkovou průměrnou hodnotou.
- 3 PROTOKOL O ZKOUŠCE
- Protokol o zkoušce má obsahovat, pokud možno, tyto informace:
- - přesnou specifikaci látky (identifikaci a nečistoty),
- - nejsou-li metody použitelné (např. u povrchově aktivní látky), je nutné uvést vypočtenou hodnotu nebo odhad založený na rozpustnosti látky v n-oktanolu a vodě,
- - všechny informace a poznámky, mající význam pro interpretaci výsledků, zejména týkající se nečistot a fyzikálního stavu látky.
- Pro metodu třepací láhve:
- - výsledek předběžného odhadu, pokud existuje,
- - teplotu stanovení,
- - údaje o analytických postupech, použitých ke stanovení koncentrací,
- - dobu a rychlost odstřeďování, pokud se použilo,
- - koncentrace, naměřené při každém stanovení v obou fázích (tj. je nutné uvést celkem 12 koncentrací),
- - hmotnost zkoušené látky, objem každé fáze v každé zkušební nádobě a vypočtené celkové množství zkoušené látky, obsažené v jednotlivých fázích po dosažení rovnováhy,
- - vypočtené hodnoty rozdělovacího koeficientu (P) a průměrnou hodnotu je nutné uvést pro každý soubor experimentálních podmínek, dále je nutné uvést průměrnou hodnotu ze všech stanovení. Pokud existují náznaky závislosti rozdělovacího koeficientu na koncentraci, je to nutné ve zprávě uvést,
- - musí být uvedena směrodatná odchylka jednotlivých hodnot P od průměrné hodnoty,
- - je nutné uvést rovněž průměrnou hodnotu P ve tvaru dekadického logaritmu,
- - vypočtenou teoretickou hodnotu Pow, byla-li stanovena nebo je-li naměřená hodnota > 104,
- - pH použité vody a vodné fáze během pokusu,
- - pokud se použily tlumivé roztoky, zdůvodnění jejich použití místo vody; složení, koncentrace a pH tlumivých roztoků, pH vodné fáze před a po pokusu.
- Pro metodu HPLC:
- - výsledek předběžného odhadu, pokud existuje,
- - zkoušená látka a referenční látky, jejich čistota,
- - teplotní rozmezí při stanoveních,
- - pH, při kterém se prováděla stanovení,
- - podrobnosti o analytické a ochranné koloně, mobilní fázi a detekci,
- - retenční údaje a hodnoty log P z literatury pro referenční sloučeniny, použité ke kalibraci,
- - podrobnosti o proložené regresní přímce (log k v závislosti na log P),
- - průměrné retenční údaje a interpolovaná hodnota log P pro zkoušenou sloučeninu,
- - popis zařízení a pracovních podmínek,
- - eluční křivky,
- - množství zkoušené látky a referenčních látek, nanesených na kolonu,
- - mrtvý čas a způsob jeho měření.
- Protokol o zkoušce má obsahovat, pokud možno, tyto informace:
- 4 LITERATURA
(1) OECD, Paris, 1981, Test Guideline 107. Decision of the Council C(81) 30 final.
(2) C. Hansch and A.J.Leo, Substituent Constants for Correlation Analysis in Chemistry and Biology, John Wiley, New York 1979.
(3) Log P and Parameter Database, A tool for the quantitative prediction of bioactivity (C. Hansch, chairman, A.J.Leo, dir.) - Available from Pomona College Medical Chemistry Project 1982, Pomona College, Claremont, California 91711.
(4) L. Renberg, G. Sundström and K. Sundh-Nygärd, Chemosphere, 1980, vol. 80, 683.
(5) H. Ellgehausen, C. D Hondt and R. Fuerer, Pestic. Sci., 1981, vol. 12, 219 (1981).
(6) B. McDuffie, Chemosphere, 1981, vol. 10, 73.
(7) W.E. Hammers et al., J. Chromatogr., 1982, vol. 247, 1.
(8) J.E. Haky and A.M. Young, J. Liq. Chromat., 1984, vol. 7, 675.
(9) S. Fujisawa and E. Masuhara, J. Biomed. Mat. Res., 1981, vol. 15, 787.
(10) O. Jubermann, Verteilen und Extrahieren, in Metho den der Organischen Chemie (Houben Weyl), Allge meine Laboratoriumspraxis (edited by E.Muller), Georg Thieme Verlag, Stuttgart, 1958, Band I/1, 223-339.
(11) R.F. Rekker and H.M. de Kort, Euro. J. Med. Chem., 1979, vol. 14, 479.
(12) A. Leo, C. Hansch and D. Elkins, Partition coeffi cients and their uses. Chem. Rev., 1971, vol. 71, 525.
(13) R.F. Rekker, The Hydrophobic Fragmental Constant, Elsevier, Amsterdam, 1977.
(14) NF T 20-043 AFNOR (1985). Chemical products for industrial use - Determination of partition coefficient - Flask shaking method.
(15) C.V. Eadsforth and P. Moser, Chemosphere, 1983, vol. 12, 1459.
(16) A. Leo, C. Hansch and D. Elkins, Chem. Rev., 1971, vol. 71, 525
(17) C. Hansch, A. Leo, S.H. Unger, K.H. Kim, D. Nikai tani and E.J. Lien, J. Med. Chem., 1973, vol. 16, 1207.
(18) W.B. Neely, D.R. Branson and G.E. Blau, Environ. Sci. Technol., 1974, vol. 8, 1113.
(19) D.S. Brown and E.W. Flagg, J. Environ. Qual., 1981, vol. 10, 382.
(20) J.K. Seydel and K.J. Schaper, Chemische Struktur und biologische Aktivität von Wirkstoffen, Verlag Chemie, Weinheim, New York 1979.
(21) R. Franke, Theoretical Drug Design Methods, Else vier, Amsterdam 1984.
(22) Y.C. Martin, Quantitative Drug Design, Marcel Dekker, New York, Basel 1978.
(23) N.S. Nirrlees, S.J. Noulton, C.T. Murphy, P.J. Taylor; J. Med. Chem., 1976, vol. 19, 615.
PŘÍLOHA 1
METODY VÝPOČTU NEBO ODHADU
ÚVOD
Obecný úvod do výpočtových metod, data a příklady jsou uvedeny v Handbook of Chemical Property Estimation Methods (a).
- Vypočtené hodnoty Pow lze použít:
- - k rozhodnutí, která z experimentálních metod je vhodná (rozsah u třepací láhve: log Pow: -2 až 4, rozsah u HPLC: log Pow: 0 až 6),
- - k volbě vhodných zkušebních podmínek (např. referenčních látek pro postupy HPLC, poměr objemů n-oktanol/voda pro metodu třepací láhve),
- - jako vnitřní laboratorní kontrola možných experimentálních chyb,
- - k získání odhadu Pow v případech, kdy zkušební metody nelze použít z technických důvodů.
METODA ODHADU
- Předběžný odhad rozdělovacího koeficientu
- Hodnotu rozdělovacího koeficientu je možné odhadnout s použitím rozpustnosti zkoušené látky v čistých rozpouštědlech:
- Pro tento případ platí:
- Hodnotu rozdělovacího koeficientu je možné odhadnout s použitím rozpustnosti zkoušené látky v čistých rozpouštědlech:
VÝPOČTOVÉ METODY
Princip metod výpočtu
Všechny výpočtové metody jsou založeny na formálním dělení molekul do vhodných podstruktur, pro které jsou známy spolehlivé přírůstky log Pow.log Pow celé molekuly se pak vypočítá jako součet hodnot pro příslušné fragmenty plus součet korekčních členů pro intramolekulární interakce.
Existují seznamy konstant fragmentů a korekčních členů (b),(c),(d),(e). Některé se pravidelně aktualizují (b).
Kritéria kvality
Spolehlivost výpočtové metody obecně klesá s rostoucí složitostí zkoušené sloučeniny. V případě jednoduchých molekul s nízkou molekulovou hmotností a jednou nebo dvěma funkčními skupinami je možné očekávat odchylku mezi výsledky různých fragmentačních metod a naměřenou hodnotou od 0,1 do 0,3 jednotek log Pow. U složitějších molekul může být rozpětí chyb větší. To závisí na spolehlivosti a dostupnosti konstant pro fragmenty a na schopnosti zjistit intramolekulární interakce (např. vodíkové vazby) a na správném používání korekčních členů (problém se částečně řeší použitím počítačového programu CLOGP-3) (b). V případě disociujících látek je důležité správně zohlednit náboj nebo stupeň disociace.
Výpočetní postupy
Hanschova π-metoda
Původní konstanta hydrofobnosti substituentu, π, zavedená Fujitou a kol. (f), je definována jako:
- kde Pow (PhX) je rozdělovací koeficient aromatického derivátu a Pow (PhH) rozdělovací koeficient výchozí sloučeniny.
- (např. πCl = log Pow(C6 H 5 Cl) - log Pow (C6 H 6) = 2,84 - 2,13 = 0,71).
Podle své definice je metoda použitelná především u aromatických substituentů. Pro velký počet substituentů byly hodnoty tabelovány (b),(c),(d). Používají se k výpočtu log Pow aromatických molekul nebo substruktur.
Rekkerova metoda
Podle Rekkera (g) se hodnota log Pow vypočte takto:
- kde fi představuje jednotlivé konstanty pro molekulární fragmenty a ai četnost jejich výskytu ve studované molekule. Korekční členy je možné vyjádřit jako souhrnný násobek jedinou konstantou Cm (takzvaná „magická konstanta“). Konstanty pro fragmenty fi a Cm byly stanoveny ze seznamu 1054 experimentálních hodnot Pow (pro 825 sloučenin) pomocí vícenásobné regresní analýzy (c),(h). Členy pro interakci se určí podle stanovených pravidel, popsaných v literatuře (e),(h),(i).
Hanschova-Leova metoda
Podle Hansche a Lea (c) se hodnota log Pow vypočte z výrazu:
- kde fi představuje jednotlivé konstanty pro molekulární fragmenty,Fi korekční členy a ai , bj odpovídající četnosti výskytu. Na základě experimentálních hodnot Pow byl metodou pokusu a omylu sestaven seznam hodnot pro atomové a skupinové fragmenty a seznam korekčních členů Fi takzvaných „faktorů“). Korekční členy byly setříděny do několika různých tříd (a),(c). Zohlednění všech pravidel a korekčních členů je poměrně složité a časově náročné. Byly zpracovány soubory programů (b).
Kombinovaná metoda
Výpočet log Pow složitých molekul je možné značně zdokonalit, rozdělí-li se molekula do větších podstruktur, pro které existují spolehlivé hodnoty buď z tabulek (b),(c), nebo z vlastních měření. Tyto fragmenty (např. heterocykly, antrachinon, azobenzen) se pak mohou kombinovat s Hanschovými hodnotami nebo s Rekkerovými nebo Leovými konstantami pro fragmenty.
Protokol o zkoušce
- Při použití výpočetní metody nebo metody odhadu se v protokolu o zkoušce uvedou pokud možno následující informace:
- - popis látky (směs, nečistoty atd.),
- - indikace možnosti intramolekulárních vodíkových vazeb, disociace, náboj a další neobvyklé účinky (např. tautomerie),
- - popis výpočetní metody,
- - označení nebo uvedení databáze,
- - charakteristiky při volbě fragmentů,
- - vyčerpávající dokumentaci výpočtů.
LITERATURA
(a) W.J. Lyman, W.F. Reehl a D.H. Rosenblatt (ed), Handbook of Chemical Property Estimation Methods, McGraw-Hill, New Zork, 1983
(b) Pomona College, Medicinal Chemistry Project, Claremont, California 91711, USA, Log P Database and Med. Chem. Software (Program CLOGP-3)
(c) C. Hansch, A.J. Leo, Substituent Constants for Correlation Analysis in Chemistry and Biology, John Wiley, New York, 1979
(d) A. Leo, C. Hansch, D. Elkins, Chem Rev., 1971, vol. 71, 525
(e) R.F. Rekker, H.M. de Kort, Eur. J. Med. Chem. - Chim. Ther. 1979, vol. 14, 479
(f) T. Fujita, J. Iwasa and C. Hansch, J. Amer. Chem. Soc., 1964, vol. 86, 5175
(g) R.F. Rekker, The Hydrofobic Fragmental Constant, Pharmacochemistry Library, Elsevier, New York, 1977, vol. 1
(h) C.V. Eadsforth, P. Moser, Chemosphere, 1983, vol. 12, 1459
(i) R.A. Scherrer, ACS, American Chemical Society, Was hington D.C., 1984, Symposium Series 255, str. 225
PŘÍLOHA 2
Doporučené referenční látky pro metodu HPLC
| Číslo | Referenční látka | log Pow | pKa |
|---|---|---|---|
| 1 | 2 - butanon | 0,3 | |
| 2 | 4 - acetylpyridin | 0,5 | |
| 3 | anilin | 0,9 | |
| 4 | acetanilid | 1,0 | |
| 5 | banzylalkohol | 1,1 | |
| 6 | p - methoxyfenol | 1,3 | 10,26 |
| 7 | fenyloxyoctová kyselina | 1,4 | 3,12 |
| 8 | fenol | 1,5 | 9,92 |
| 9 | 2,4 - dinitrofenol | 1,5 | 3,96 |
| 10 | benzonitril | 1,6 | |
| 11 | fenylacetonitril | 1,6 | |
| 12 | 4 - methylbenzylalkohol | 1,6 | |
| 13 | acetofenon | 1,7 | |
| 14 | 2 - nitrofenol | 1,8 | 7,17 |
| 15 | 3 - nitrobenzoová kyselina | 1,8 | 3,47 |
| 16 | 4 - chloranilin | 1,8 | 4,15 |
| 17 | nitrobenzen | 1,9 | |
| 18 | 3 - fenyl - 2 - propenol | 1,9 | |
| 19 | benzoová kyselina | 1,9 | 4,19 |
| 20 | p - kresol | 1,9 | 10,17 |
| 21 | skořicová kyselina | 2,1 | 3,89 cis 4,44 trans |
| 22 | anisol | 2,1 | |
| 23 | methylbenzoát | 2,1 | |
| 24 | benzen | 2,1 | |
| 25 | 3 - methylbenzoová kyselina | 2,4 | 4,27 |
| 26 | 4 - chlorfenol | 2,4 | 9,1 |
| 27 | trichlorethylen | 2,4 | |
| 28 | atrazin | 2,6 | |
| 29 | ethylbenzoát | 2,6 | |
| 30 | 2,6 - dichlorbenzonitril | 2,6 | |
| 31 | 3 -chlorbenzoová kyselina | 2,7 | 3,82 |
| 32 | toluen | 2,7 | |
| 33 | 1 - naftol | 2,7 | 9,34 |
| 34 | 2,3 - dichloranilin | 2,8 | |
| 35 | chlorbenzen | 2,8 | |
| 36 | allylfenylether | 2,9 | |
| 37 | brombenzen | 3,0 | |
| 38 | ethylbenzen | 3,2 | |
| 39 | benzofenon | 3,2 | |
| 40 | 4 - fenylfenol | 3,2 | 9,54 |
| 41 | thymol | 3,3 | |
| 42 | 1,4 - dichlorbenzen | 3,4 | |
| 43 | difenylamin | 3,4 | 0,79 |
| 44 | naftalen | 3,6 | |
| 45 | fenylbenzoát | 3,6 | |
| 46 | isopropylbenzen | 3,7 | |
| 47 | 2,4,6 - trichlorfenol | 3,7 | 6 |
| 48 | bifenyl | 4,0 | |
| 49 | benzylbenzoát | 4,0 | |
| 50 | 2,4 - dinitro - 6 - sek. butylfenol | 4,1 | |
| 51 | 1,2,4 - trichlorbenzen | 4,2 | |
| 52 | dodekanová kyselina | 4,2 | |
| 53 | difenylether | 4,2 | |
| 54 | n - butylbenzen | 4,5 | |
| 55 | fenantren | 4,5 | |
| 56 | fluoranthen | 4,7 | |
| 57 | dibenzyl | 4,8 | |
| 58 | 2,6 - difenylpyridin | 4,9 | |
| 59 | trifenylamin | 5,7 | |
| 60 | DDT | 6,2 | |
| další referenční látky pro log POW | |||
| 1 | nikotinová kyselina | - 0,07 | |
Příloha č. 2
k vyhlášce č. 299/1998 Sb.ÚVOD
Metody zkoušení vlastností, látek a přípravků, nebezpečných pro životní prostředí, popsané v této příloze vyhlášky MŽP, jsou shodné s obdobnými metodami stanovenými přílohou směrnice Komise ES č. 87/302/EHS a přílohou směrnice Komise ES č. 92/69/EHS.
- Souvztažnost metod je následující: