| m | = množství analyzovaného vzorku (5.1) v g, |
| V0 | = spotřeba 0,2 mol/l roztoku thiosíranu sodného na slepý pokus (5.4) v mililitrech, |
| V | = spotřeba 0,2 mol/l roztoku thiosíranu sodného při titraci roztoku vzorku (5.3) v mililitrech. |
- 3.4 Chromatografický papír Schleicher a Schull 2043 b nebo ekvivalentní. Papír se vyčistí tak, že se přes noc nechá vyvíjet v komoře pro sestupnou chromatografii (A.3.5), obsahující mobilní fáze, a poté se usuší.
- 3.5 Skládaný filtrační papír
- 3.6 Obvyklé zařízení pro provádění vzestupné papírové chromatografie
- 4. PŘÍPRAVA VZORKU
- 4.1 Prostředky, ve kterých nejsou přítomny peroxodisírany
- 4.1.1 2 g prostředku se rozptýlí v 50 ml vody a pH suspenze se upraví přibližně na hodnotu 1 kyselinou chlorovodíkovou (B.2.3).
- 4.1.2 Suspenze se pomocí vody převede do odměrné baňky na 100 ml, doplní se po rysku vodou a promíchá se. Tato suspenze se použije pro analýzu papírovou chromatografií popsanou v oddíle 5 a pro kvalitativní stanovení barya vysrážením síranu.
- 4.2 Prostředky, ve kterých jsou přítomny peroxodisírany
- 4.2.1 2 g prostředku se rozptýlí ve 100 ml vody a přefiltruje se.
- 4.2.2 K vysušenému zbytku se přidá množství uhličitanu sodného odpovídající sedmi až desetinásobku hmotnosti zbytku (B.2.7), promíchá se a směs se půl hodiny taví v platinovém kelímku (B.3.2).
- 4.2.3 Ochladí se na laboratorní teplotu, tavenina se rozpustí v 50 ml vody a přefiltruje se (B.3.5).
- 4.2.4 Zbytek z taveniny se rozpustí v kyselině chlorovodíkové (B.2.3) a doplní se vodou na 100 ml. Tento roztok se použije pro analýzu papírovou chromatografií popsanou v oddíle 5 a pro kvalitativní stanovení barya vysrážením síranu.
- 4.1 Prostředky, ve kterých nejsou přítomny peroxodisírany
- 5. POSTUP
- 5.1 Přiměřené množství mobilní fáze (B.2.9) se umístí do komory pro vzestupnou chromatografii a komora se sytí alespoň 15 hodin.
- 5.2 Na chromatografický papír – předem upraveného tak, jak je popsáno v bodě B.3.4 – se nanese do tří startovních bodů 5 μl každého z roztoků připravených podle bodů B.4.1.2 a B.4.2.4 a standardní roztok B.2.8.
- 5.3 Vzorek a referenční skvrny se vysuší na vzduchu. Chromatogram se vyvíjí, dokud čelo rozpouštědla nepostoupí o 30 cm.
- 5.4 Chromatogram se vyjme z komory a usuší na vzduchu.
- 5.5 Skvrny na chromatogramu se objeví po postříkání papíru detekčním činidlem B.2.10. V přítomnosti barya se na chromatogramu objeví červené skvrny s hodnotou Rf asi 0,10.
- C. KVANTITATIVNÍ STANOVENÍ PEROXIDU VODÍKU
- 1. PRINCIP
Jodometrické stanovení peroxidu vodíku je založeno na následující reakci:
H2O2 + 2H+ + 2I- → I2 + 2H2O
Tato konverze probíhá pomalu, může však být urychlena přidáním molybdenanu amonného. Vzniklý jod se stanoví titračně thiosíranem sodným a je mírou obsahu peroxidu vodíku.
- 2. DEFINICE
Obsah peroxidu vodíku změřený níže popsaným způsobem se vyjádří v hmotnostních procentech výrobku (% m/m).
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina sírová, 4 mol/l
- 3.2 Jodid draselný
- 3.3 Molybdenan amonný
- 3.4 Thiosíran sodný, 0,2 mol/l
- 3.5 Roztok jodidu draselného,10% (m/V), připravuje se bezprostředně před použitím
- 3.6 Roztok molybdenanu amonného, 20% (m/V)
- 3.7 Roztok škrobu, 1% (m/V)
- 4. PŘÍSTROJE A POMŮCKY
- 4.1 Kádinky na 100 ml
- 4.2 Byreta na 50 ml
- 4.3 Odměrné baňky na 250 ml
- 4.4 Odměrné válce na 25 a 100 ml
- 4.5 Nedělené pipety na 10 ml
- 4.6 Erlenmeyerovy baňky na 250 ml
- 5. POSTUP
- 5.1 Do 100 ml kádinky se naváží asi 10 g (m gramů) vzorku přesně, obsahujícího asi 0,6 g peroxidu vodíku. Obsah se pomocí vody převede do odměrné baňky na 250 ml, doplní se po rysku vodou a promíchá se.
- 5.2 10 ml roztoku vzorku (5.1) se odpipetuje do Erlenmeyerovy baňky na 250 ml (4.6) a postupně se přidá 100 ml 4 mol/l kyseliny sírové (3.1), 20 ml roztoku jodidu draselného (3.5) a tři kapky roztoku molybdenanu amonného (3.6).
- 5.3 Vzniklý jod se okamžitě titruje 0,2 mol/l roztokem thiosíranu sodného (3.4) a těsně před dosažením bodu ekvivalence se přidá několik mililitrů roztoku škrobu (3.7) jako indikátoru. Zaznamená se spotřeba 0,2 mol/l roztoku thiosíranu sodného (3.4) v mililitrech (V).
- 5.4 Způsobem popsaným v bodech 5.2 a 5.3 se provede slepý pokus, přičemž se nahradí 10 ml roztoku vzorku 10 ml vody. Zaznamená se spotřeba 0,1N roztoku thiosíranu sodného na slepý pokus (V0 v ml).
- 6. VÝPOČET
Obsah peroxidu vodíku ve výrobku vyjádřený v hmotnostních procentech (% m/m) se vypočte pomocí následujícího vzorce:
- ve kterém:
- ve kterém:
- 7. OPAKOVATELNOST
Pro výrobky obsahující asi 6 % (m/m) peroxidu vodíku nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,2 %.
- 1. PRINCIP
- 9. KVALITATIVNÍ A SEMIKVANTITATIVNÍ STANOVENÍ URČITÝCH OXIDAČNÍCH BARVIV V BARVÁCH NA VLASY
- 1. ROZSAH A OBLAST POUŽITÍ
Tato metoda je vhodná pro kvalitativní a semikvantitativní stanovení následujících látek v barvách na vlasy ve formě krému nebo kapaliny:
Látky Symbol Fenylendiaminy o-fenylendiamin (OPD) m-fenylendiamin (MPD) p-fenylendiamin (PPD) Methylfenylendiaminy 4-methyl-1,2-fenylendiamin (toluen-3,4-diamin) (OTD) 4-methyl-1,3-fenylendiamin (toluen-2,4-diamin) (MTD) 2-methyl-1,4-fenylendiamin (toluen-2,5-diamin) (PTD) Diaminofenoly 2,4-diaminofenol (DAP) Hydrochinon Benzen-1,4-diol (H) α-naftol (α-N) Pyrogallol Benzen-1,2,3-triol (P) Resorcinol Benzen-1,3-diol (R)
- 2. PRINCIP
Oxidační barviva se extrahují z barev ve formě krému nebo kapaliny při pH 10 96% ethanolem a identifikují se jedno- nebo dvourozměrnou chromatografií na tenké vrstvě.
K semikvantitativnímu stanovení těchto látek se chromatogram vzorků porovná pomocí čtyř vyvíjecích systémů s chromatogramy referenčních látek vyvíjenými současně a za co nejpodobnějších podmínek.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Ethanol, bezvodý
- 3.2 Aceton
- 3.3 Ethanol, 96 % (V/V)
- 3.4 Roztok amoniaku, 25 %
- 3.5 L-(+)-askorbová kyselina
- 3.6 Chloroform
- 3.7 Cyklohexan
- 3.8 Dusík, technický
- 3.9 Toluen
- 3.10 Benzen
- 3.11 Butan-1-ol
- 3.12 Butan-2-ol
- 3.13 Kyselina fosforná, 50% roztok (V/V)
- 3.14 Diazotační činidlo. Buď:
- — 3-nitro-1-benzendiazonium-chlorbenzensulfonát (ve formě stabilní soli), jako např. v červeni 2 JN - Francolor,
- — 2-chlor-4-nitro-1-benzendiazonium-naftalenbenzoát (ve formě stabilní soli), jako např. v činidle NNCD - referenční č. 74 150 FLUKA,
nebo ekvivalentní.
- 3.15 Dusičnan stříbrný
- 3.16 p-dimethylaminobenzaldehyd
- 3.17 2,5-dimethylfenol
- 3.18 Chlorid železitý, hexahydrát
- 3.19 Kyselina chlorovodíková, 10% roztok (m/V)
- 3.20 Standardy
Standardy jsou sloučeniny uvedené v oddíle 1 „Rozsah a oblast použití“. V případě aminosloučenin musí být standardní sloučenina buď ve formě hydrochloridu (mono nebo di), nebo jako volná báze.
- 3.21 Standardní roztoky 0,5 % (m/V)
Připraví se 0,5% roztoky (m/V) standardů uvedených v bodě 3.20.
Naváží se 50 ± 1 mg standardu do odměrné baňky na 10 ml.
Přidá se 5 ml 96% ethanolu (3.3) a 250 ml kyseliny askorbové (3.5).
Roztok se alkalizuje přidáním roztoku amoniaku (3.4) na hodnotu pH 10 (zjišťuje se indikátorovým papírkem).
Doplní se na 10 ml 96 % ethanolem (3.3) a promíchá.
Roztoky je možno uchovávat po dobu jednoho týdne v chladu a temnu.
V některých případech může po přidání askorbové kyseliny a roztoku amoniaku vzniknout sraženina. Před dalším postupem je třeba ji nechat usadit.
- 3.22 mobilní fáze
- 3.22.1 Aceton ‒ chloroform ‒ toluen (35:25:40, V/V/V)
- 3.22.2 Chloroform ‒ cyklohexan ‒ ethanol ‒ 25% roztok amoniaku (80:10:10:1, V/V/V/V)
- 3.22.3 Benzen ‒ butan-2-ol ‒ voda (50:25:25, V/V/V). Důkladně se protřepe a po dekantaci při pokojové teplotě (20 až 25 °C) se k vyvíjení použije horní fáze.
- 3.22.4 n-butanol ‒ chloroform ‒ činidlo M (7:70:23, V/V/V). Fáze se pečlivě dekantují při pokojové teplotě (20 až 25 °C) a použije se spodní fáze.
Příprava činidla M
Roztok amoniaku, 25 % (V/V) 24 objemových jednotek Kyselina fosforná, 50 % (3.13) 1 objemová jednotka Voda 75 objemových jednotek - Poznámka:
Mobilní fáze obsahující amoniak je třeba bezprostředně před použitím dobře protřepat.
- 3.23 Detekční činidla
- 3.23.1 Diazotační činidlo
Připraví se 5% (m/V) vodný roztok zvoleného činidla (3.14). Tento roztok se musí připravit bezprostředně před použitím.
- 3.23.2 Ehrlichovo činidlo
2 g p-dimethylaminobenzaldehydu (3.16) se rozpustí ve 100 ml 10% vodného roztoku kyseliny chlorovodíkové (m/V) (3.19).
- 3.23.3 2,5-dimethylfenol – hexahydrát chloridu železitého
Roztok 1: Rozpustí se 1 g dimethylfenolu (3.17) ve 100 ml 96% ethanolu (3.3).
Roztok 2: Rozpustí se 4 g hexahydrátu chloridu železitého (3.18) ve 100 ml 96% ethanolu (3.3).
Při vyvolání chromatogramu se těmito roztoky provádí postřik samostatně, nejprve roztokem 1, poté roztokem 2.
- 3.23.4 Amoniakální dusičnan stříbrný
25% amoniak (3.4) se přidává k 5% (m/V) vodnému roztoku dusičnanu stříbrného (3.15), až se sraženina právě rozpustí. Toto reakční činidlo se připravuje bezprostředně před použitím. Nelze jej uchovávat.
- 3.23.1 Diazotační činidlo
- 1. ROZSAH A OBLAST POUŽITÍ
- 4. PŘÍSTROJE A POMŮCKY
- 4.1 Obvyklé laboratorní vybavení pro chromatografii na tenké vrstvě.
- 4.1.1 Plastový nebo skleněný kryt konstruovaný tak, aby chromatografickou desku během nanášení skvrn a sušení mohl obtékat dusík. Toto opatření je nezbytné vzhledem k náchylnosti určitých barviv k oxidaci.
- 4.1.2 Mikrostříkačka na 10 μl, dělená po 0,2 μl, s jehlou s rovným koncem, nebo lépe dávkovač na 50 μl uchycený v držáku tak, aby deska mohla být udržována pod atmosférou dusíku.
- 4.1.3 Hotové silikagelové desky, tloušťka 0,25 mm, rozměry 20 x 20 cm (Macherey and Nagel, Silica G-HR, na plastové podložce, nebo ekvivalentní).
- 4.2 Odstředivka, 4000 ot./min.
- 4.3 Centrifugační zkumavky na 10 ml se šroubovacími uzávěry potaženými PTFE nebo ekvivalentní.
- 4.1 Obvyklé laboratorní vybavení pro chromatografii na tenké vrstvě.
- 5. POSTUP
- 5.1 Příprava vzorků k analýze
První 2 až 3 cm krému vytlačeného z tuby se odstraní.
Do centrifugační zkumavky (4.3) předem propláchnuté dusíkem se převede: 300 mg kyseliny askorbové se 3 g krému nebo 3 g homogenizované kapaliny.
Přidává se po kapkách 25 % amoniak (3.4) až pH dosáhne hodnoty 10. Doplní se na 10 ml 96 % ethanolem (3.3).
Homogenizuje se pod atmosférou dusíku (3.8), zazátkuje se a centrifuguje se po 10 minut při 4000 ot./min.
Použije se supernatant.
- 5.2 Chromatografie
- 5.2.1 Nanášení na desku
Pod atmosférou dusíku (3.8) se na chromatografickou desku (4.1.3) nanese po 1 μl každé shora uvedené referenční látky v devíti bodech vzdálených od sebe 1,5 cm podél linie vzdálené asi 1,5 cm od okraje desky.
Referenční látky se nanášejí v tomto uspořádání:
1 2 3 4 5 6 7 8 9 R P H PPD DAP PTD OPD OTD MPD MTD α-N Dále se v bodech 10 a 11 nanesou vždy 2 μl zkoumaných roztoků získaných podle bodu 5.1.
Deska se uchovává pod atmosférou dusíku (3.8) až do okamžiku, kdy je zahájeno vyvíjení chromatogramu.
- 5.2.2 Vyvíjení
Deska se vloží do komory předem propláchnuté dusíkem (3.8) a nasycené jedním ze čtyř rozpouštědel (3.22) a nechá se vyvíjet při laboratorní teplotě (20 až 25 °C) ve tmě, dokud čelo rozpouštědla nedosáhne vzdálenosti asi 15 cm od startovací linie.
Deska se vyjme a usuší pod atmosférou dusíku (3.8) při laboratorní teplotě.
- 5.2.3 Vyvolání
Deska se postříká odpovídajícím detekčním činidlem uvedeným v bodě 3.23.
- 5.2.4 Kvalitativní stanovení
Porovnají se hodnoty Rf a barvy skvrn vzorku a chromatografovaných referenčních látek.
V tabulce 1 jsou uvedeny příklady hodnot Rf a barev skvrn pro jednotlivé látky v závislosti na použitém rozpouštědle a indikátoru.
Nejistý důkaz je někdy možno potvrdit metodou standardního přípravku.
- 5.2.5 Semikvantitativní odhad
Intenzita skvrn jednotlivých látek identifikovaných v bodě 5.2.4 se porovnává vizuálně s odpovídajícím rozsahem koncentrací standardních látek.
Při nadměrně vysoké koncentraci jedné nebo více látek nalezených ve vzorku se extrakt vzorku zředí a měření se opakuje.
- 5.2.1 Nanášení na desku
TABULKA 1
Hodnoty Rf a barvy získané bezprostředně po vyvolání
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Standard (3.20) Mobilní fáze Mobilní fáze Hodnoty Rf Výsledné barvy (3.22.1) (3.22.2) (3.22.3) (3.22.4) Diazo (3.23.1) Ehrlich (3.23.2) Dimethyl-fenol (3.23.3) AgNO3 (3.23.4) OPD 0,62 0,60 0,30 0,57 světle hnědá — — světle hnědá MPD 0,40 0,60 0,47 0,48 fialově hnědá (*) žlutá světle hnědá světle hnědá PPD 0,20 0,50 0,30 0,48 hnědá jasně červená (*) fialová šedá OTD 0,60 0,60 0,53 0,60 hnědá (*) světle oranžová světle hnědá šedavě hnědá MTD 0,40 0,67 0,45 0,60 červenavě hnědá (*) žlutá hnědá černá PTD 0,33 0,65 0,37 0,70 hnědá oranžová fialová (*) šedá DAP 0,07 — 0 0,05 hnědá (*) oranžová fialová hnědá H 0,50 0,35 0,80 0,20 — oranžová fialová černá (*) α-N 0,90 0,80 0,90 0,75 oranžově hnědá — fialová (*) černá P 0,37 — 0,67 0,05 hnědá velmi světle fialová velmi světle hnědá hnědá (*) R 0,50 0,37 0,80 0,17 oranžová (*) světle fialová velmi světle hnědá světle hnědá - 5.1 Příprava vzorků k analýze
- Poznámka
- 1. OPD se ukazuje pouze slabě; musí se použít rozpouštědlo (3.22.3), aby se jasně odlišil od OTD.
- 2. (*) Označuje nejlépe vyvolané barvy.
- 6. ZKOUŠKA DVOUROZMĚRNOU CHROMATOGRAFIÍ NA TENKÉ VRSTVĚ
Tato metoda dvourozměrné chromatografie vyžaduje použití dalších standardů a reakčních činidel.
- 6.1 Další standardy a činidla
- 6.1.1 β-naftol (β-N)
- 6.1.2 2-aminofenol (OAP)
- 6.1.3 3-aminofenol (MAP)
- 6.1.4 4-aminofenol (PAP)
- 6.1.5 2-nitro-1,4-fenylendiamin (2-NPPD)
- 6.1.6 4-nitro-1,2-fenylendiamin (4-NOPD)
Připraví se 0,5 % (m/V) roztoky všech dalších standardů způsobem popsaným v bodě 3.21.
- 6.2 Další mobilní fáze
- 6.2.1 Ethylacetát – cyklohexan – 25 % roztok amoniaku (65:30:0,5, V/V/V)
- 6.3 Další detekční systém
Do vyvíjecí komory pro chromatografii na tenké vrstvě se vloží skleněná nádobka, přidají se asi 2 g krystalického jodu a komora se uzavře odpovídajícím víkem.
- 6.4 Chromatografie
- 6.4.1 Podle obrázku 6 se na desce pro chromatografii na tenké vrstvě (4.1.3) vyznačí na straně s adsorbentem dvě linky.
- 6.4.2 V dusíkové atmosféře (4.1.1) se nanese 1 až 4 μl extraktu (5.1) do základního bodu 1 (obr. 6), který leží asi 2 cm od obou okrajů. Množství extraktu závisí na intenzitě skvrn na chromatogramech podle bodu 5.2.
- 6.4.3 Mezi body 2 a 3 (obr. 6) se nanesou oxidační barviva identifikovaná nebo pokládaná za identifikovaná podle bodu 5.2 (vzdálenost mezi body je 1,5 cm). Nanáší se 2 μl každého referenčního roztoku – kromě DAP, který je nutno nanést v objemu 6 μl. Nanášení se provádí v atmosféře dusíku (6.4.2).
- 6.4.4 Postup podle bodu 6.4.3 se opakuje v základních bodech 4 a 5 (obr. 6) a deska se uchovává pod dusíkem až do zahájení vyvolávání chromatogramu (vzdálenost mezi body je 1,5 cm).
- 6.4.5 Chromatografická komora se propláchne dusíkem (3.8) a umístí se do ní vhodné množství mobilní fáze 3.22.2. Deska (6.4.4) se vloží do komory a vyvíjí se ve tmě v prvním vyvíjecím směru (obr. 6).
Vyvíjí se, dokud čelo rozpouštědla nedosáhne linie vyznačené na desce (přibližně 13 cm).
- 6.4.6 Deska se z komory vyjme a umístí do jiného chromatografické komory, předem propláchnuté dusíkem, aby se vyvíjecí rozpouštědlo odpařovalo alespoň 60 minut.
- 6.4.7 Pomocí dělené zkumavky se do komory předem propláchnuté dusíkem (3.8) vnese vhodné množství mobilní fáze (6.2), do komory se vloží deska otočená o 90° (6.4.6) a chromatogram se vyvíjí ve druhém směru (opět ve tmě), dokud čelo rozpouštědla nedosáhne linie vyznačené na straně s adsorbentem. Deska se vyjme z komory a rozpouštědlo se nechá odpařit na vzduchu.
- 6.4.8 Deska se na 10 minut umístí do chromatografické komory obsahující páry jodu (6.3) a dvourozměrný chromatogram se interpretuje s využitím hodnot Rf a barev současně chromatografovaných standardů (hodnoty Rf a barvy skvrn jsou uvedeny v tabulce II).
- Poznámka
Nejlepšího vybarvení skvrn se dosáhne tehdy, ponechá-li se po vyvíjení chromatogram v atmosféře par jódu po dobu půl hodiny.
- 6.4.9 Přítomnost oxidačních barviv nalezených podle bodu 6.4.8 je možno definitivně potvrdit opakováním postupu popsaného v bodech 6.4.1 až 6.4.8, kdy se v základním bodě 1 přes množství extraktu podle bodu 6.4.2 nanese 1 μl referenčních látek identifikovaných v bodu 6.4.8. Neobjeví-li se oproti chromatogramu získaného podle bodu 6.4.8 žádná jiná skvrna, je interpretace chromatogramu podle bodu 6.4.8 správná.
- 6.1 Další standardy a činidla
Tabulka II
Barvy skvrn standardů po chromatografii a vyvíjení parami jodu
| Standardy | Barvy po vyvíjení parami jodu |
| R | béžová |
| P | hnědá |
| α-N | fialová |
| β-N | světle hnědá |
| H | fialově hnědá |
| MPD | žlutavě hnědá |
| PPD | fialově hnědá |
| MTD | tmavě hnědá |
| PTD | žlutavě hnědá |
| DAP | tmavě hnědá |
| OAP | oranžová |
| MAP | žlutavě hnědá |
| PAP | fialově hnědá |
| 2-NPPD | hnědá |
| 4-NOPD | oranžová |
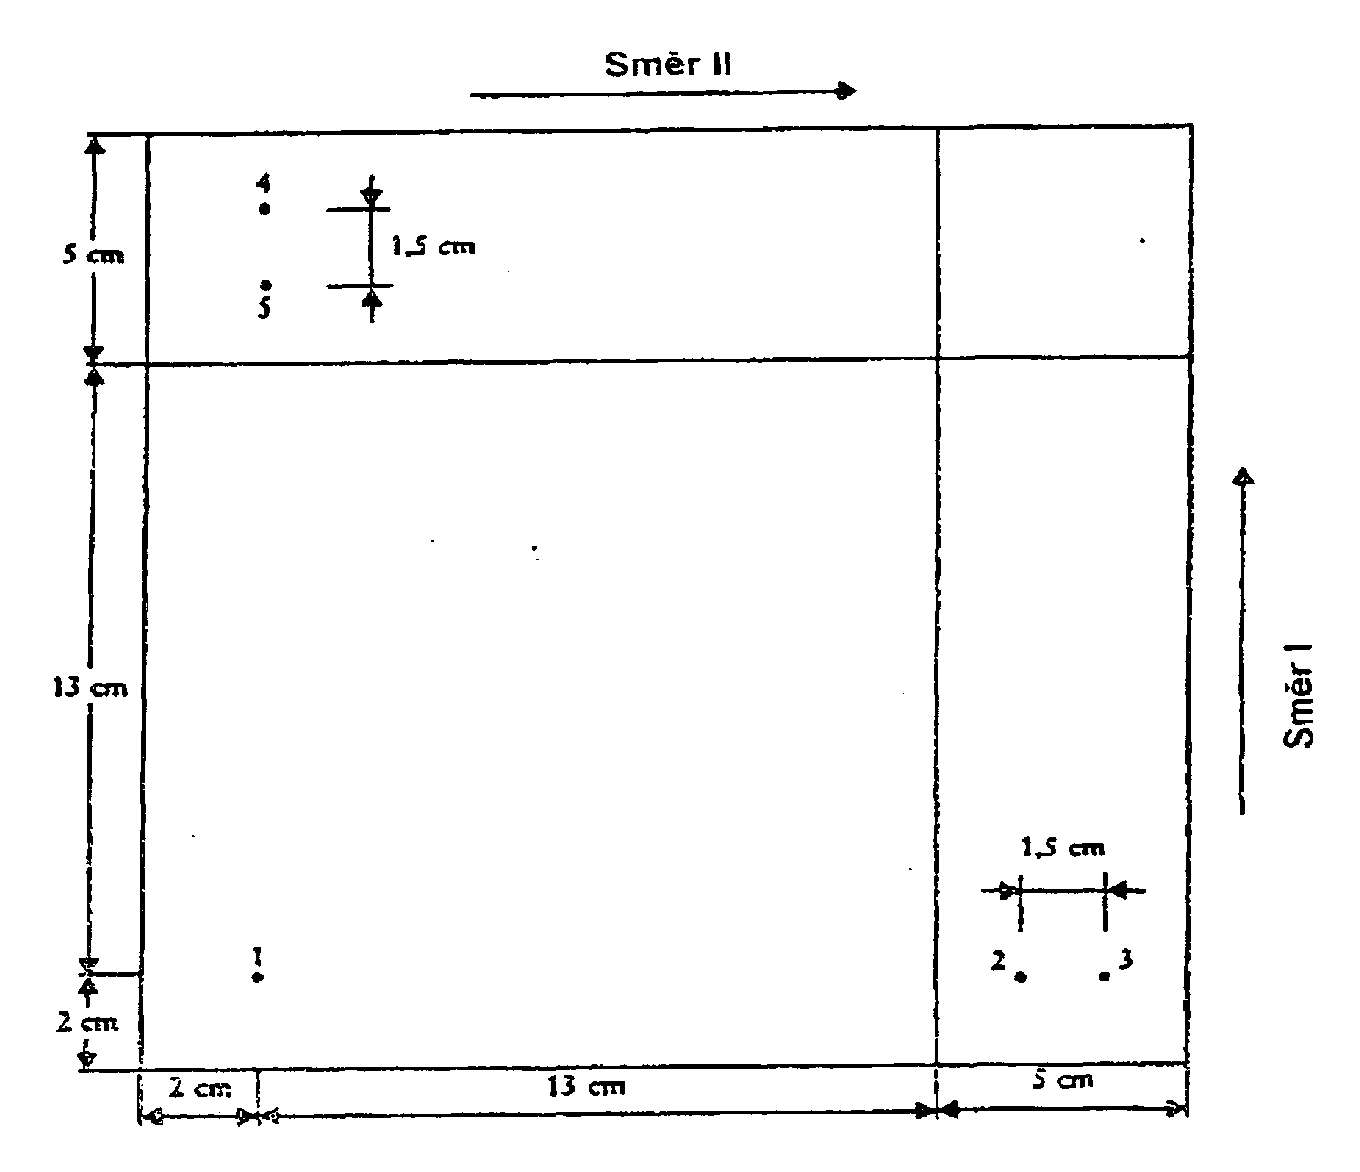
Obrázek 6
- 10. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ DUSITANŮ
- A. KVALITATIVNÍ STANOVENÍ
- 1. ROZSAH A OBLAST POUŽITÍ
Tato metoda je vhodná ke kvalitativnímu stanovení dusitanů v kosmetických prostředcích, zejména v krémech a pastách.
- 2. PRINCIP
Přítomnost dusitanu indikuje vznik zbarvených derivátů s 2-aminobenzaldehyd-fenylhydrazonem (Nitrin®).
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Zředěná kyselina sírová: 2 ml koncentrované kyseliny sírové se zředí 11 ml destilované vody.
- 3.2 Zředěná kyselina chlorovodíková: 1 ml koncentrované kyseliny chlorovodíkové se zředí 11 ml destilované vody.
- 3.3 Methanol
- 3.4 Roztok 2-aminobenzaldehyd-fenylhydrazonu (reakční činidlo Nitrin®) v methanolu
Naváží se 2,0 g Nitrinu® a převede se kvantitativně do odměrné baňky na 100 ml. Po kapkách se přidají 4 ml zředěné kyseliny chlorovodíkové (3.2) a protřepe se. Doplní se po rysku methanolem a míchá, dokud se roztok úplně nevyčeří. Roztok se uchovává v hnědé skleněné lahvi (4.3).
- 4. PŘÍSTROJE A POMŮCKY
- 4.1 Kádinky na 50 ml
- 4.2 Odměrná baňka na 100 ml
- 4.3 Hnědá skleněná láhev na 125 ml
- 4.4 Skleněná deska, 10 x 10 cm
- 4.5 Špachtle z plastu
- 4.6 Filtrační papír, 10 x 10 cm
- 5. POSTUP
- 5.1 Část analyzovaného vzorku se rovnoměrně rozetře na skleněnou desku (4.4) tak, aby byl povrch pokryt vrstvou nejvýše 1 cm silnou.
- 5.2 List filtračního papíru (4.6) se nasákne destilovanou vodou. Položí se na vzorek a přitiskne špachtlí z plastu (4.5).
- 5.3 Počká se asi 1 minutu a do středu filtračního papíru se nanesou:
- — 2 kapky zředěné kyseliny sírové (3.1),
- — poté dvě kapky roztoku Nitrinu® (3.4).
- 5.4 Po 5 až 10 sekundách se filtrační papír odstraní a prohlédne se proti dennímu světlu. Červenofialové zbarvení indikuje přítomnost dusitanů.
Je-li obsah dusitanů nízký, změní se červenofialové zbarvení během 5 až 15 sekund na žluté. Je-li přítomno velké množství dusitanů, dojde k této barevné změně až po 1 nebo 2 minutách.
- 6. POZNÁMKA
Intenzita červenofialového zbarvení a doba, která uplyne před změnou na žlutou, naznačují obsah dusitanů ve vzorku.
- 1. ROZSAH A OBLAST POUŽITÍ
- B. KVANTITATIVNÍ STANOVENÍ
- 1. ROZSAH A OBLAST POUŽITÍ
Metoda popisuje kvantitativní stanovení dusitanů v kosmetických prostředcích.
- 2. DEFINICE
Obsah dusitanů ve vzorku, stanovený touto metodou, se vyjadřuje v hmotnostních procentech dusitanu sodného.
- 3. PRINCIP
Po zředění vzorku vodou a vyčeření se nechá proběhnout reakce přítomných dusitanů se sulfanilamidem a N-1-naftylethylendiaminem a absorbance vzniklého zbarvení se měří při 538 nm.
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 4.1 Čeřidla: tato činidla nelze používat déle než jeden týden po přípravě.
- 4.1.1 Carrezovo činidlo I:
106 g hexakyanoželeznatanu draselného K4Fe(CN)6∙3H2O se rozpustí v destilované vodě a zředí vodou na 1000 ml.
- 4.1.2 Carrezovo činidlo II:
219,5 g octanu zinečnatého Zn(CH3COO)2∙2H2O a 30 ml ledové kyseliny octové se rozpustí v destilované vodě a zředí vodou na 1000 ml.
- 4.1.1 Carrezovo činidlo I:
- 4.2 Roztok dusitanu sodného:
0,500 g dusitanu sodného se rozpustí v destilované vodě v odměrné baňce na 1000 ml a doplní se vodou po rysku. 10,0 ml tohoto zásobního standardního roztoku se zředí na 500 ml; 1 ml výsledného roztoku = 10 μg NaNO2.
- 4.3 Roztok hydroxidu sodného, 1 mol/l
- 4.4 Roztok sulfanilamid-hydrochloridu, 0,2%:
2,0 g sulfanilamidu se za zahřívání rozpustí v 800 ml vody. Po ochlazení se za míchání přidá 100 ml koncentrované kyseliny chlorovodíkové. Zředí se vodou na 1000 ml.
- 4.5 Kyselina chlorovodíková, 5 mol/l
- 4.6 N-1-naftylové činidlo:
Tento roztok se musí připravit v den použití. Rozpustí se 0,1 g dihydrochloridu N-naftylethylendiaminu ve vodě a zředí se vodou na 100 ml.
- 4.1 Čeřidla: tato činidla nelze používat déle než jeden týden po přípravě.
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Analytické váhy
- 5.2 Odměrné baňky na 100, 250, 500 a 1000 ml
- 5.3 Nedělené nebo dělené pipety
- 5.4 Odměrné válce na 100 ml
- 5.5 Skládaný filtrační papír, bez dusitanů, průměr 15 cm
- 5.6 Vodní lázeň
- 5.7 Spektrofotometr a kyvety s optickou drahou 1 cm
- 5.8 pH-metr
- 5.9 Mikrobyreta na 10 ml
- 5.10 Kádinky na 250 ml
- 6. POSTUP
- 6.1 S přesností na 0,1 mg se naváží asi 0,5 g (m gramů) homogenizovaného vzorku, kvantitativně se převede horkou destilovanou vodou do kádinky na 250 ml (5.10) a doplní horkou destilovanou vodou asi na 150 ml. Kádinka (5.10) se na půl hodiny vloží do vodní lázně (5.6) vyhřáté na 80 °C. Během této doby se obsah občas protřepe.
- 6.2 Ochladí se na laboratorní teplotu a postupně se za míchání přidají 2 ml Carrezova činidla I (4.1.1) a 2 ml Carrezova činidla II (4.1.2).
- 6.3 Přidává se 1 mol/l roztok hydroxidu sodného (4.3), dokud se pH neupraví na 8,3. (Použije se pH-metr (5.8)). Obsah se kvantitativně převede do odměrné baňky na 250 ml (5.2) a doplní destilovanou vodou po rysku.
- 6.4 Obsah se promíchá a zfiltruje přes skládaný papírový filtr (5.5).
- 6.5 Do odměrné baňky na 100 ml (5.2) se odpipetuje (5.3) odpovídající alikvotní část (V mililitrů) čirého filtrátu, avšak ne více než 25 ml, a doplní se destilovanou vodou na objem 60 ml.
- 6.6 Po promíchání se přidá 10,0 ml roztoku sulfanilamid-hydrochloridu (4.4) a poté 6,0 ml 5 mol/l kyseliny chlorovodíkové (4.5). Promíchá se a ponechá stát 5 minut. Přidají se 2,0 ml N-1-naftylového činidla (4.6), promíchá se a ponechá stát 3 minuty. Zředí se vodou po rysku a promíchá.
- 6.7 Připraví se slepý pokus opakováním operací popsaných v bodech 6.5 a 6.6 bez přídavku N-1-naftylového činidla (4.6).
- 6.8 Změří se (5.7) absorbance roztoku připraveného podle bodu 6.6 při 538 nm proti roztoku ze slepého pokusu (6.7).
- 6.9 Z kalibračního grafu (6.10) se odečte obsah dusitanu sodného v mikrogramech na 100 ml roztoku (m1 mikrogramů), odpovídající absorbanci změřené podle bodu 6.8.
- 6.10 S využitím roztoku dusitanu sodného o koncentraci 10 μg/ml (4.2) se sestrojí kalibrační graf pro koncentrace 0, 20, 40, 60, 80 a 100 μg dusitanu sodného ve 100 ml.
- 7. VÝPOČET
Obsah dusitanu sodného ve vzorku vyjádřený v hmotnostních procentech se vypočte pomocí následujícího vzorce:
- kde:
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 m = hmotnost vzorku odebraného pro analýzu v g (6.1), m1 = obsah dusitanu sodného v μg zjištěný podle bodu 6.9, V = počet mililitrů filtrátu použitého pro měření (6.5).
- kde:
- 8. OPAKOVATELNOST
Pro výrobky obsahující asi 0,2 % (m/m) dusitanu sodného nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,005 %.
- 1. ROZSAH A OBLAST POUŽITÍ
- A. KVALITATIVNÍ STANOVENÍ
- 11. KVANTITATIVNÍ STANOVENÍ RESORCINOLU V ŠAMPONECH A VLASOVÝCH LOTIONECH
- 1. ROZSAH A OBLAST POUŽITÍ
V této metodě je specifikováno kvantitativní stanovení resorcinolu v šamponech a vlasových vodách plynovou chromatografií. Metoda je vhodná pro koncentrace od 0,1 až do 2,0 hmotnostních procent vzorku.
- 2. DEFINICE
Obsah resorcinolu stanovený ve vzorku touto metodou se vyjadřuje v hmotnostních procentech.
- 3. PRINCIP
Resorcinol a 3,5-dihydroxytoluen (5-methylresorcinol), přidávaný jako vnitřní standard, se ze vzorku oddělí chromatografií na tenké vrstvě. Obě sloučeniny se izolují seškrabáním jejich skvrn z horní vrstvy desky a extrakcí methanolem. Nakonec se vyextrahované sloučeniny vysuší, podrobí silylaci a stanoví se plynovou chromatografií.
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 4.1 Kyselina chlorovodíková, 25% (m/m)
- 4.2 Methanol
- 4.3 Ethanol, 96 % (V/V)
- 4.4 Hotové silikagelové TLC desky (plastové nebo hliníkové) s fluorescenčním indikátorem. Desky se deaktivují následujícím postupem: silikagelová deska se nastříká vodou, dokud se povrch neleskne. Nastříkané desky se nechají schnout při laboratorní teplotě jednu až tři hodiny.
- Poznámka
Bez deaktivace může docházet ke ztrátám resorcinolu v důsledku ireverzibilní adsorpce na silikagelu.
- 4.5 Vyvíjecí rozpouštědlo: aceton – chloroform – kyselina octová (20:75:5, V/V/V).
- 4.6 Standardní roztok resorcinolu: rozpustí se 400 mg resorcinolu ve 100 ml 96% ethanolu (4.3) (1 ml odpovídá 4000 μg resorcinolu).
- 4.7 Roztok vnitřního standardu: rozpustí se 400 mg 3,5-dihydroxytoluenu (DHT) ve 100 ml 96% ethanolu (4.3) (1 ml odpovídá 4000 μg DHT).
- 4.8 Směs standardů: v odměrné baňce na 100 ml se smíchá 10 ml roztoku 4.6 a 10 ml roztoku 4.7, doplní se po rysku 96% ethanolem (4.3) a promíchá (1 ml roztoku odpovídá 400 μg resorcinolu a 400 μg DHT).
- 4.9 Silylační činidla:
- 4.9.1 N,O-bis(trimethylsilyl)trifluoracetamid (BSTFA)
- 4.9.2 Hexamethyldisilazan (HMDS)
- 4.9.3 Chlortrimethylsilan (TMCS)
- 1. ROZSAH A OBLAST POUŽITÍ
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Obvyklé vybavení pro chromatografii na tenké vrstvě a plynovou chromatografii
- 5.2 Skleněné laboratorní nádobí
- 6. POSTUP
- 6.1 Příprava vzorku
- 6.1.1 Do kádinky na 150 ml se přesně naváží zkušební vzorek (m gramů) prostředku, který obsahuje asi 20 až 50 mg resorcinolu.
- 6.1.2 Okyselí se kyselinou chlorovodíkovou (4.1) do kyselé reakce (je potřeba přibližně 2 až 4 ml), přidá se 10 ml (40 mg DHT) roztoku vnitřního standardu (4.7) a promíchá se. Ethanolem (4.3) se převede do odměrné baňky na 100 ml, doplní se ethanolem po rysku a promíchá.
- 6.1.3 250 μl roztoku (6.1.2) se nanese na deaktivovanou desku se silikagelem (4.4) jako nepřerušovaná linie o délce přibližně 8 cm. Je třeba dbát na to, aby linie byla co nejužší.
- 6.1.4 Na stejnou desku se stejným způsobem (6.1.3) nanese 250 μl směsi standardů (4.8).
- 6.1.5 Do dvou bodů startovací linie se nanese po 5 μl roztoků 4.6 a 4.7 k usnadnění lokalizace skvrn po vyvolání.
- 6.1.6 Deska se vyvíjí v nenasycené komoře naplněné vyvíjecím rozpouštědlem (4.5), dokud čelo rozpouštědla nedosáhne vzdálenosti 12 cm od startovací linie; obvykle to trvá asi 45 minut. Deska se usuší na vzduchu a zóna resorcinolu/DHT se lokalizuje pod krátkovlnným UV světlem (254 nm). Obě tyto sloučeniny mají přibližně stejnou hodnotu Rf. Poloha pásů se vyznačí tužkou ve vzdálenosti 2 mm od vnějšího tmavého rozhraní pásů. Tyto zóny se z desky odstraní a adsorbenty každého pásu se shromáždí v lahvi na 10 ml.
- 6.1.7 Adsorbent obsahující vzorek a adsorbent obsahující směs standardů se extrahují následujícím způsobem:
Přidají se 2 ml methanolu (4.2) a extrahuje se jednu hodinu za neustálého míchání. Směs se zfiltruje a extrakce se opakuje po dobu dalších 15 minut se 2 ml methanolu.
- 6.1.8 Extrakty se spojí a rozpouštědlo se nechá přes noc odpařit ve vakuovém exsikátoru naplněném vhodným sušicím prostředkem. Nezahřívat.
- 6.1.9 Odparky (6.1.8) se silylují způsobem popsaným v bodě 6.1.9.1 nebo 6.1.9.2.
- 6.1.9.1 Mikrostříkačkou se přidá 200 μl BSTFA (4.9.1) a směs se nechá v uzavřené nádobě 12 hodin při pokojové teplotě.
- 6.1.9.2 Mikrostříkačkou se postupně přidá 200 μl HMDS (4.9.2) a 100 μl TMCS (4.9.3), směs se zahřívá v uzavřené nádobě 30 minut na 60 °C. Směs se ochladí.
- 6.2 Plynová chromatografie
- 6.2.1 Chromatografické podmínky
Kolona musí poskytovat rozlišení R rovné nebo lepší než 1,5, kde:
- kde:
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 r1 a r2 = retenční časy dvou píků v min., w1 a w2 = šířky píků v polovině výšky píků v mm, d' = rychlost posuvu papíru v mm/min.
Následující kolona a podmínky pro plynovou chromatografii se ukázaly jako vhodné:
- Materiál kolony: nerezová ocel
- Délka 200 cm
- Vnitřní průměr: ≈3 mm
- Náplň: 10% OV-17 na Chromosorbu WAW, 100 až 120 mesh
- Plamenový ionizační detektor
- Teplotní režim:
- Kolona: 185 °C (izotermální)
- Detektor: 250 °C
- Nástřik: 250 °C
- Nosný plyn: dusík
- Průtok: 45 ml/min
Průtoky vodíku a vzduchu se nastaví podle pokynů výrobce.
- kde:
- 6.2.2 Do plynového chromatografu se nastříkne 1 až 3 μl roztoků připravených podle bodu 6.1.9. Pro každý roztok (6.1.9) se provede pět nástřiků, změří se plochy píků, vypočte se průměr a poměr ploch píků: S = plocha píku resorcinolu/plocha píku DHT.
- 6.2.1 Chromatografické podmínky
- 6.1 Příprava vzorku
- 7. VÝPOČET
Koncentrace resorcinolu ve vzorku, vyjádřená v hmotnostních procentech (% m/m), je dána vztahem:
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 M = hmotnost zkušebního vzorku v g (6.1.1), Svzorku = průměrná plocha píku (6.2.2) pro roztok vzorku, Sstandardní směsi = průměrná plocha píku (6.2.2) pro směs standardů.
- 8. OPAKOVATELNOST
Pro výrobky obsahující asi 0,5 % (m/m) resorcinolu nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,025 %.
- 12. KVANTITATIVNÍ STANOVENÍ METHANOLU VZHLEDEM K ETHANOLU NEBO PROPAN-2-OLU
- 1. ROZSAH A OBLAST POUŽITÍ
V metodě je popsána analýza methanolu ve všech typech kosmetických prostředků (včetně aerosolů) plynovou chromatografií.
Metodou je možno stanovit relativní hladiny od 0 do 10 %.
- 2. DEFINICE
Obsah methanolu, stanovený podle této metody, se vyjadřuje v hmotnostních procentech methanolu vzhledem k ethanolu nebo propan-2-olu.
- 3. PRINCIP
Stanovení se provádí plynovou chromatografií.
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 4.1 Methanol
- 4.2 Absolutní ethanol
- 4.3 Propan-2-ol
- 4.4 Chloroform zbavený alkoholů promytím vodou
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Plynový chromatograf:
- s tepelně vodivostním detektorem (katarometr) pro aerosolové vzorky,
- s plamenovým ionizačním detektorem pro jiné než aerosolové vzorky.
- 5.2 Odměrné baňky na 100 ml
- 5.3 Pipety na 2 ml, 20 ml a 0 až 1 ml
- 5.4 Mikrostříkačky na 0 až 100 μl a 0 až 5 μl
a (pouze pro aerosolové vzorky) speciální plynotěsná injekční stříkačka s posuvným ventilem (viz obrázek 5, kapitola „Příprava vzorků v laboratoři“).
- 5.1 Plynový chromatograf:
- 6. POSTUP
- 6.1 Příprava vzorku
- 6.1.1 Vzorky z prostředků v obalech na aerosoly se odebírají postupem podle kapitoly „Příprava vzorků v laboratoři“ a poté se analyzují plynovou chromatografií za podmínek popsaných v bodě 6.2.1.
- 6.1.2 Vzorky jiných než aerosolových prostředků, odebíraných postupem podle výše uvedené kapitoly „Příprava vzorků v laboratoři“, se zředí vodou na koncentraci 1 až 2 % ethanolu či propan-2-olu a poté se analyzují plynovou chromatografií za podmínek popsaných v bodě 6.2.2.
- 6.2 Plynová chromatografie
- 6.2.1 Pro aerosolové vzorky se použije tepelně vodivostní detektor (katarometr).
- 6.2.1.1 Náplní kolony je 10 % Hallcomid M18 na Chromosorbu WAW, 100 až 200 mesh.
- 6.2.1.2 Kolona musí poskytovat rozlišení R rovné nebo lepší než 1,5, kde:
- kde:
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 r1 a r2 = retenční časy dvou píků v min., w1 a w2 = šířky píků v polovině výšky píků v mm, d' = rychlost posuvu papíru v mm/min.
- kde:
- 6.2.1.3 Tohoto rozlišení je možno dosáhnout za následujících podmínek:
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 Materiál kolony: nerezová ocel Délka: 3,5 metru Průměr: 3 mm Proud můstkem katarometru: 150 mA Nosný plyn: helium Tlak: 2,5 bar Průtok: 45 ml/min Teplotní režim: Nástřik: 150 °C Detektor: 150 °C Kolona: 65 °C Měření plochy píků je možno vylepšit elektronickou integrací.
- 6.2.2 Jiné než aerosolové vzorky:
- 6.2.2.1 Náplní kolony je Chromosorb 105 nebo Porapak QS; použije se plamenový ionizační detektor.
- 6.2.2.2 Kolona musí dávat rozlišení R rovné nebo lepší než 1,5, kde:
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 r1 a r2 = retenční časy dvou píků v min. w1 a w2 = šířky píků v polovině výšky píků v mm, d' = rychlost posuvu záznamu v mm/min.
- 6.2.2.3 Tohoto rozlišení je možno dosáhnout za následujících podmínek:
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 Materiál kolony: nerezová ocel Délka: 2 metry Průměr: 3 mm Citlivost elektrometru: 8×10⁻¹⁰ A Plyny: Nosný plyn: dusík Tlak: 2,1 bar Průtok: 40 ml/min Pomocný plyn: vodík Tlak: 1,5 bar Průtok: 20 ml/min Teplotní režim: Nástřik: 150 °C Detektor: 230 °C Kolona: 120 až 130 °C
- 6.2.1 Pro aerosolové vzorky se použije tepelně vodivostní detektor (katarometr).
- 6.1 Příprava vzorku
- 7. KALIBRAČNÍ GRAF
- 7.1 Pro plynovou chromatografii podle bodu 6.2.1 (náplň kolony Hallcomid M18) se použijí následující standardní směsi. Tyto směsi se připraví odměřením pomocí pipet, ale přesné množství se stanoví zvážením pipety nebo baňky po každém přidání.
TABULKA 1 Hodnoty Rf a barvy získané bezprostředně po vyvolání Tabulka II Barvy skvrn standardů po chromatografii a vyvíjení parami jodu Obrázek 6 Relativní koncentrace (% m/m): Methanol (ml) Ethanol nebo propan-2-ol (ml) Doplněno chloroformem na objem Přibližně 2,5 % 0,5 20 100 (ml) Přibližně 5,0 % 1,0 20 100 (ml) Přibližně 7,5 % 1,5 20 100 (ml) Přibližně 10,0 % 2,0 20 100 (ml) Do chromatografu se nastřikují 2 až 3 μl za podmínek uvedených v bodě 6.2.1.
Pro každou směs se vypočtou poměry ploch píků (methanol/ethanol) nebo (methanol/propan-2-ol). Sestrojí se kalibrační graf vynesením
- na osu x: množství methanolu vzhledem k ethanolu nebo propan-2-olu v %
- na osu y: poměr ploch píků (methanol/ethanol) nebo (methanol/ propan-2-ol).
- 7.1 Pro plynovou chromatografii podle bodu 6.2.1 (náplň kolony Hallcomid M18) se použijí následující standardní směsi. Tyto směsi se připraví odměřením pomocí pipet, ale přesné množství se stanoví zvážením pipety nebo baňky po každém přidání.
- 1. ROZSAH A OBLAST POUŽITÍ