- 1. ODBĚR VZORKŮ KOSMETICKÝCH PROSTŘEDKŮ
- 1. ROZSAH A OBLAST POUŽITÍ
Postup odběru vzorků kosmetických prostředků je popsán s ohledem na jejich analýzy v různých laboratořích.
- 2. DEFINICE
- 2.1 Základní vzorek:
jednotkové množství odebrané ze šarže nabízené k prodeji.
- 2.2 Celkový vzorek:
suma všech základních vzorků odebraných ze šarže téhož čísla.
- 2.3 Laboratorní vzorek:
reprezentativní část celkového vzorku, která má být analyzována v jednotlivých laboratořích.
- 2.4 Zkušební vzorek:
reprezentativní část laboratorního vzorku nezbytná pro analýzu.
- 2.5 Obal:
předmět, který obsahuje výrobek a který je s výrobkem v neustálém přímém styku.
- 2.1 Základní vzorek:
- 3. POSTUP ODBĚRU VZORKŮ
- 3.1 Kosmetické prostředky musí být odebírány v původních obalech a musí být doručeny do laboratoře, aniž byly otevřeny.
- 3.2 Pokud jde o kosmetické prostředky, které jsou uváděny na trh ve velkém balení nebo které jsou prodávány v jiných než původních obalech od výrobce, měly by být vydány vhodné pokyny pro jejich odběr v místě použití nebo prodeje.
- 3.3 Počet základních vzorků nezbytných pro přípravu laboratorního vzorku musí být určen analytickou metodou a počtem analýz, které mají být provedeny každou laboratoří.
- 4. IDENTIFIKACE VZORKU
- 4.1 Vzorky se na místě odběru zabezpečí proti otevření, záměně a kontaminaci a označí se v souladu s pravidly platnými v dotyčném členském státu.
- 4.2 Každý odebraný základní vzorek se označí následujícími informacemi:
- — název kosmetického prostředku a další dostupné identifikační údaje (výrobce/dovozce, event.distributor, šarže)
- — datum, čas a místo odběru vzorku,
- — jméno osoby odpovědné za odběr vzorku,
- — název inspektorátu.
- 4.3 Protokol o odběru vzorků musí být vypracován v souladu s pravidly platnými v dotyčném členském státu.
- 5. UCHOVÁVÁNÍ VZORKŮ
- 5.1 Základní vzorky musí být uchovávány v souladu s případnými pokyny výrobce uvedenými na etiketě.
- 5.2 Nejsou-li uvedeny jiné podmínky, musí být laboratorní vzorky uchovávány v temnu při teplotě 10 až 25 °C.
- 5.3 Základní vzorky nesmí být do zahájení analýzy otevřeny.
- 1. ROZSAH A OBLAST POUŽITÍ
- 2. PŘÍPRAVA VZORKŮ V LABORATOŘI
- 1. OBECNĚ
- 1.1 Je-li to možné, měla by být analýza provedena s každým laboratorním vzorkem. Je-li základní vzorek příliš malý, měl by být použit minimální počet základních vzorků. Před odběrem zkušebního vzorku by měly být nejdříve důkladně smíchány.
- 1.2 Obal se otevře v inertní atmosféře, vyžaduje-li to analytická metoda, a co nejrychleji se odebere požadovaný počet zkušebních vzorků. Poté by měla být neprodleně provedena analýza. Jestliže musí být vzorek zachován, měl by být obal opět v inertní atmosféře uzavřen.
- 1.3 Kosmetické prostředky mohou být v tekuté nebo tuhé formě nebo v polotuhé formě. Jestliže dojde k oddělení fází původně homogenního výrobku, měl by být výrobek před odběrem zkušebního vzorku opět zhomogenizován.
- 1.4 Je-li kosmetický prostředek uváděn do prodeje zvláštním způsobem, v jehož důsledku nelze postupovat podle těchto pokynů, a nejsou-li stanoveny vhodné metody zkoušení, může být přijat vlastní postup, za předpokladu, že bude písemně uveden jako součást protokolu o analýze.
- 2. KAPALINY
- 2.1 V této formě se mohou vyskytovat výrobky, jako jsou olejové, lihové a vodné roztoky, toaletní vody, lotiony nebo mléka, a mohou být baleny ve flakonech, lahvičkách, ampulích nebo tubách.
- 2.2 Odběr zkušebního vzorku:
- — před otevřením se obal prudce protřepe;
- — obal se otevře;
- — odpovídající množství tekutiny se převede do zkumavky k vizuálnímu vyšetření jejích vlastností pro účely odběru zkušebního vzorku;
- — obal se opět uzavře, nebo
- — se odeberou požadované zkušební vzorky;
- — obal se pečlivě uzavře.
- 3. POLOTUHÉ LÁTKY
- 3.1 V této formě se mohou vyskytovat výrobky, jako jsou pasty, krémy, emulze a gely a mohou být baleny v tubách, v plastových lahvičkách nebo kelímcích.
- 3.2 Odběr zkušebního vzorku:
- 3.2.1 Obaly s úzkým hrdlem: Odstraní se alespoň první centimetr prostředku. Vytlačí se zkušební vzorek a obal se ihned uzavře.
- 3.2.2 Obaly se širokým hrdlem: Rovnoměrně se seškrábne horní vrstva. Odebere se zkušební vzorek a obal se ihned uzavře.
- 4. TUHÉ LÁTKY
- 4.1 V této formě se mohou vyskytovat výrobky, jako jsou sypké pudry, kompaktní pudry, tyčinky a mohou být baleny v široké škále obalů.
- 4.2 Odběr zkušebního vzorku:
- 4.2.1 Sypké pudry: Před odzátkováním nebo otevřením se obal prudce protřepe. Obal se otevře a odebere se zkušební vzorek.
- 4.2.2 Kompaktní pudry nebo tyčinky: Rovnoměrně se seškrábne horní vrstva. Ze spodní vrstvy se odebere zkušební vzorek.
- 5. PROSTŘEDKY V OBALECH NA AEROSOLY („aerosolové rozprašovače“)
- 5.1 Tyto výrobky jsou definovány v článku 2 směrnice Rady 75/324/EHS ze dne 20. května 1975 (viz. Úř. věst. č. L 147, 9. 6. 1975, s. 40.)
- 5.2 Zkušební vzorek:
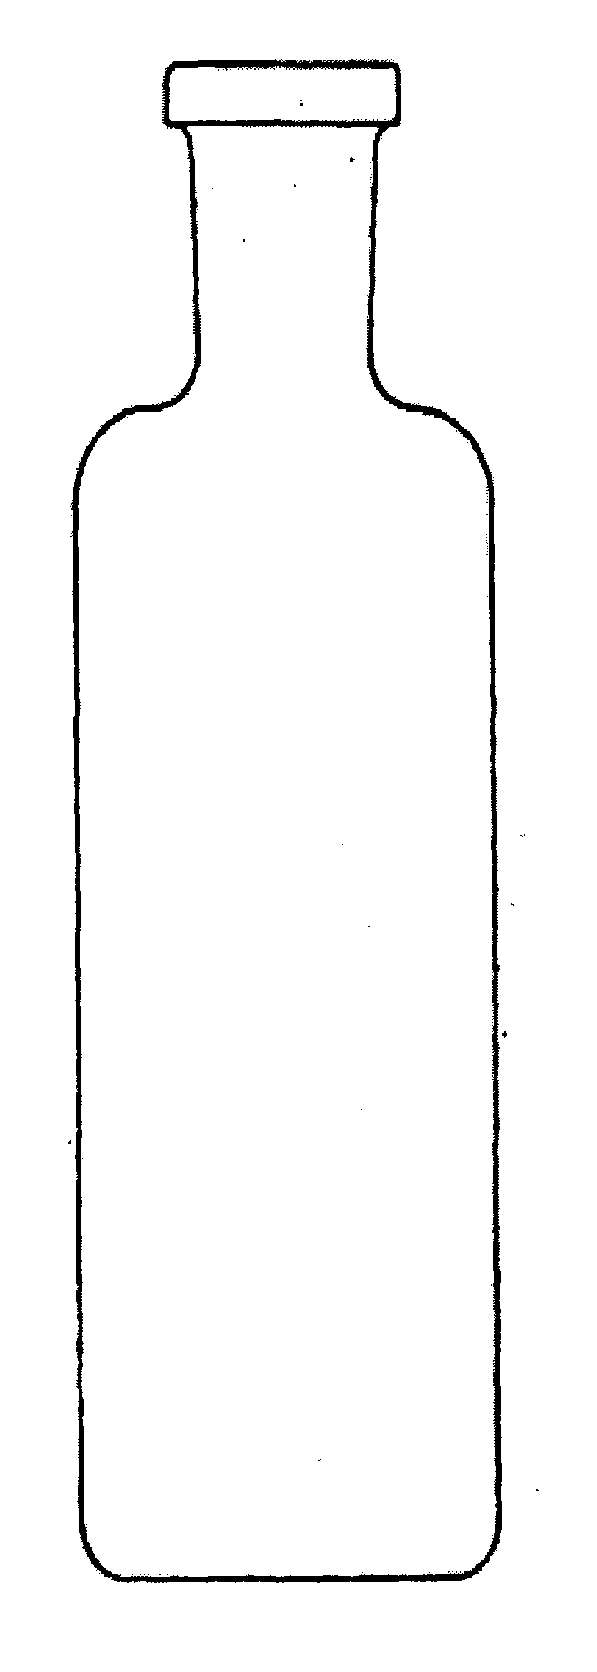
Po důkladném protřepání se pomocí vhodné spojky (viz obrázek 1: ve specifických případech může být v analytické metodě požadováno použití jiné spojky) převede reprezentativní množství obsahu aerosolového rozprašovače do skleněné lahve potažené vrstvou z plastu (obrázek 4) a opatřené aerosolovým ventilem, avšak bez výtlačné trubičky. Při převádění do lahve směřuje ventil dolů. Při převádění je obsah dobře viditelný. Existují čtyři možnosti:
- 5.2.1 Aerosolový prostředek ve formě homogenního roztoku, který lze přímo analyzovat.
- 5.2.2 Aerosolový prostředek sestává ze dvou kapalných fází. Každá z fází může být analyzována po oddělení spodní fáze do druhé lahve. V tomto případě směřuje dolů ventil první lahve. V takovém případě bývá spodní fáze vodná a neobsahuje hnací plyn (např. butan/vodu).
- 5.2.3 Aerosolové prostředky obsahující suspenzi pudru. Kapalnou fázi lze analyzovat po oddělení pudru.
- 5.2.4 Prostředky ve formě pěny nebo krému: Do lahve se nejdříve přesně naváží 5 až 10 g 2-methoxyethanolu. Tato látka zabrání pěnění při odplynění, a tak je možné vypudit hnací plyny, aniž by došlo ke ztrátě kapaliny.
- 5.3 Pomůcky
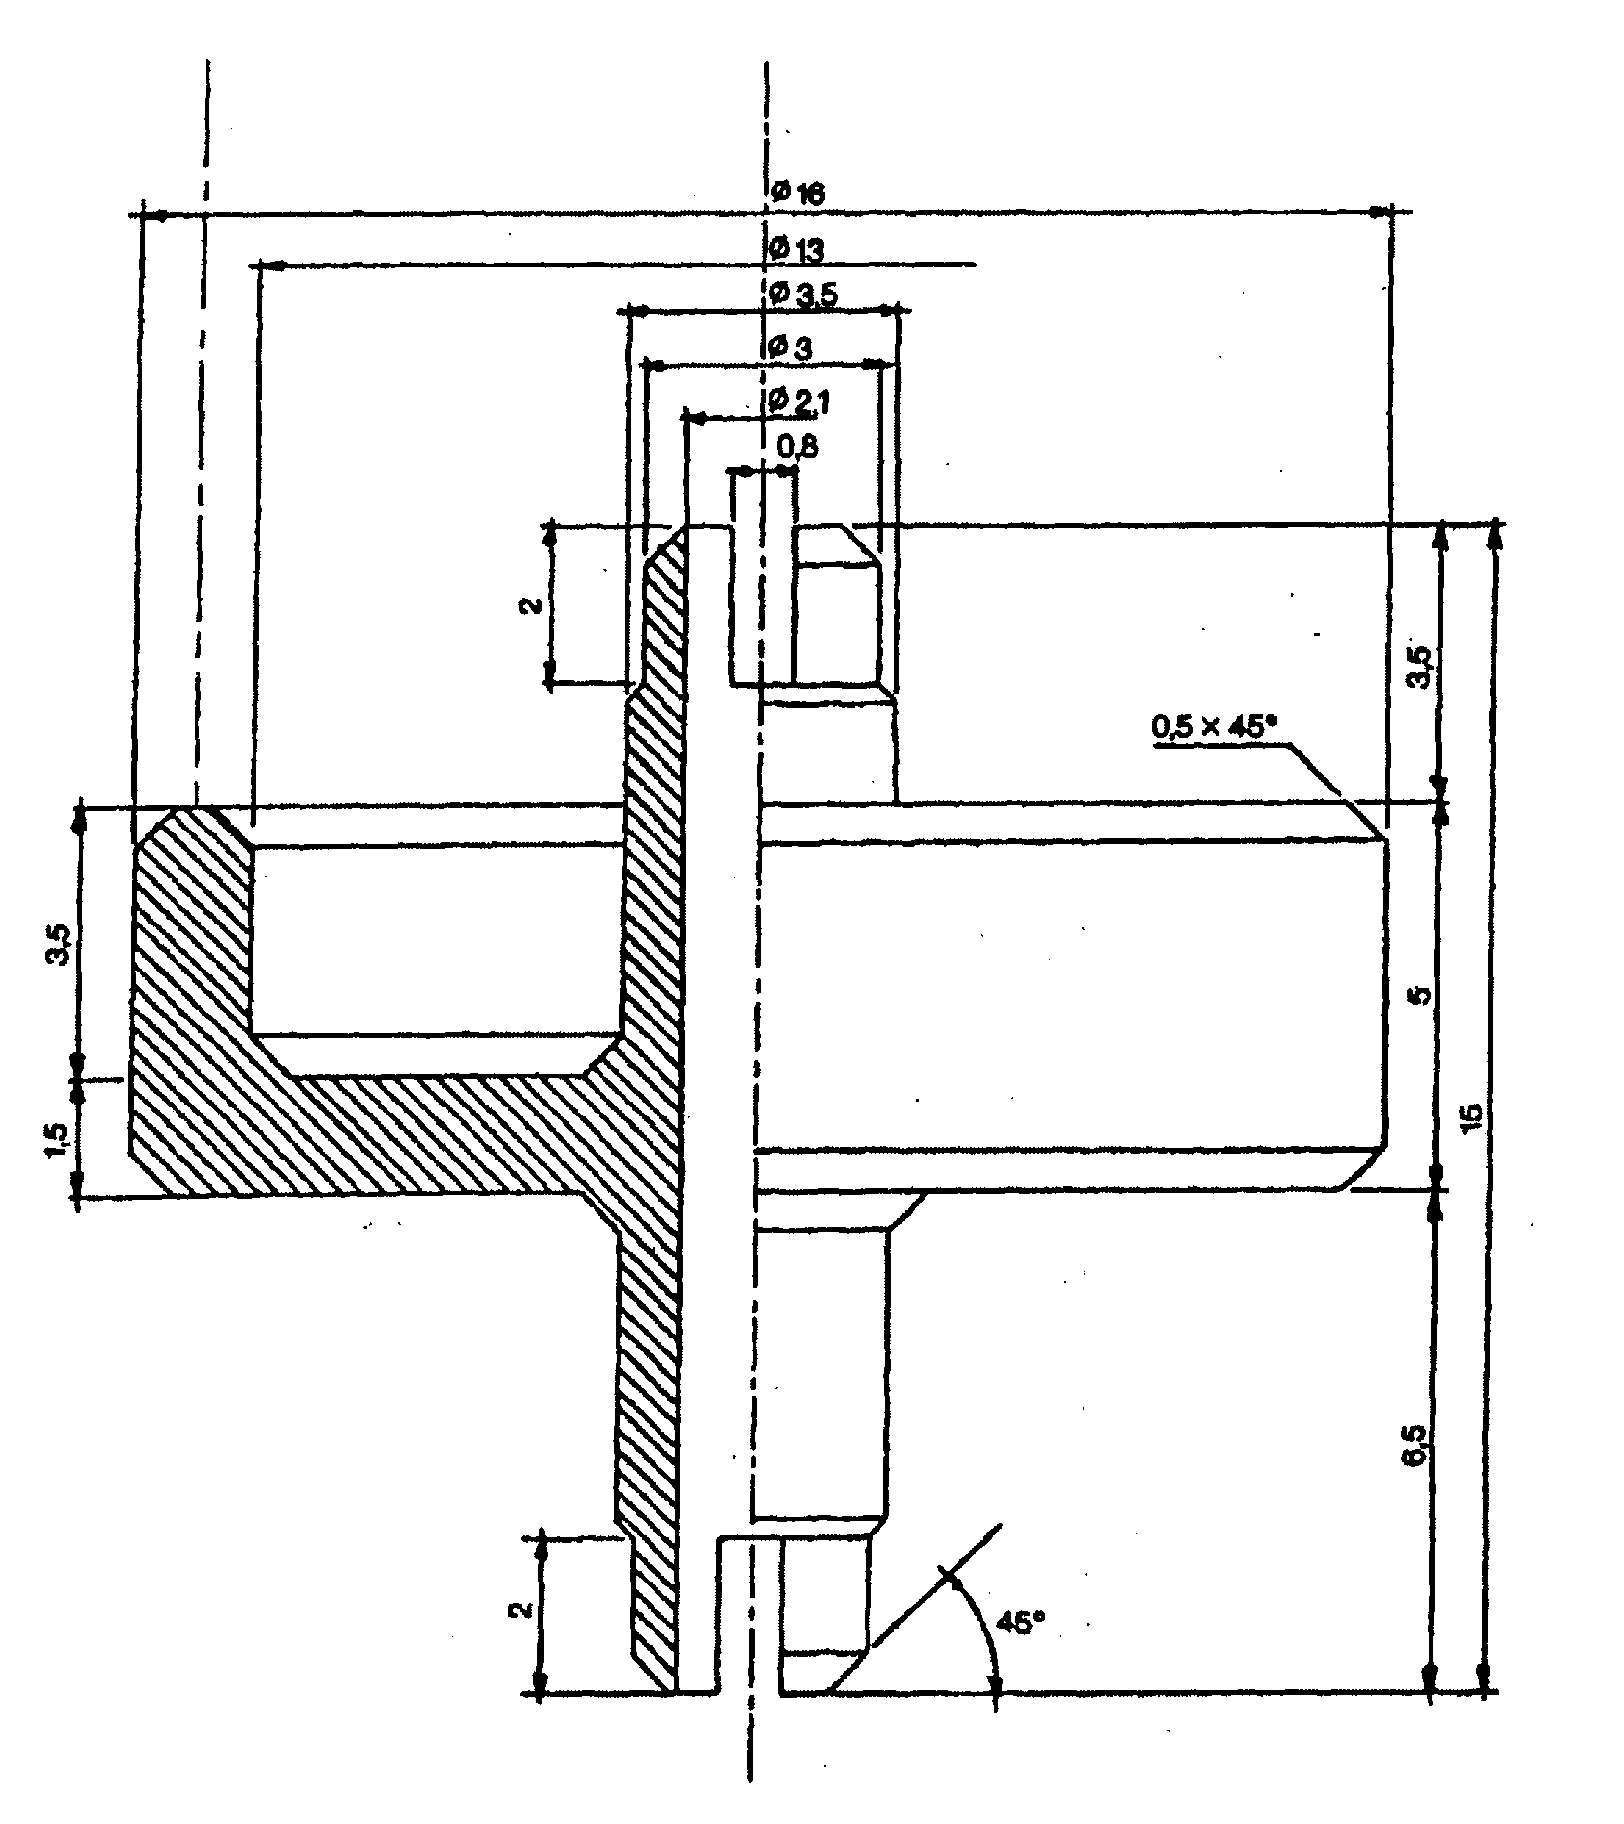
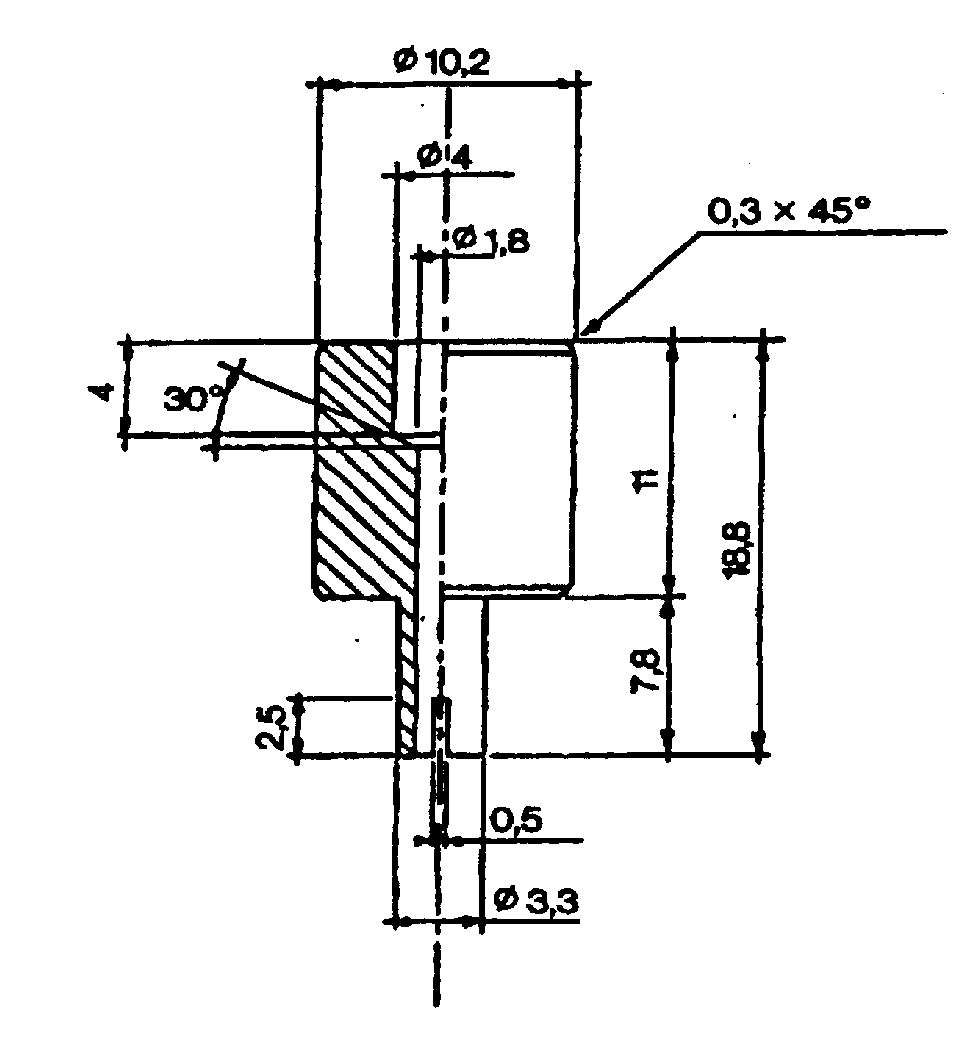
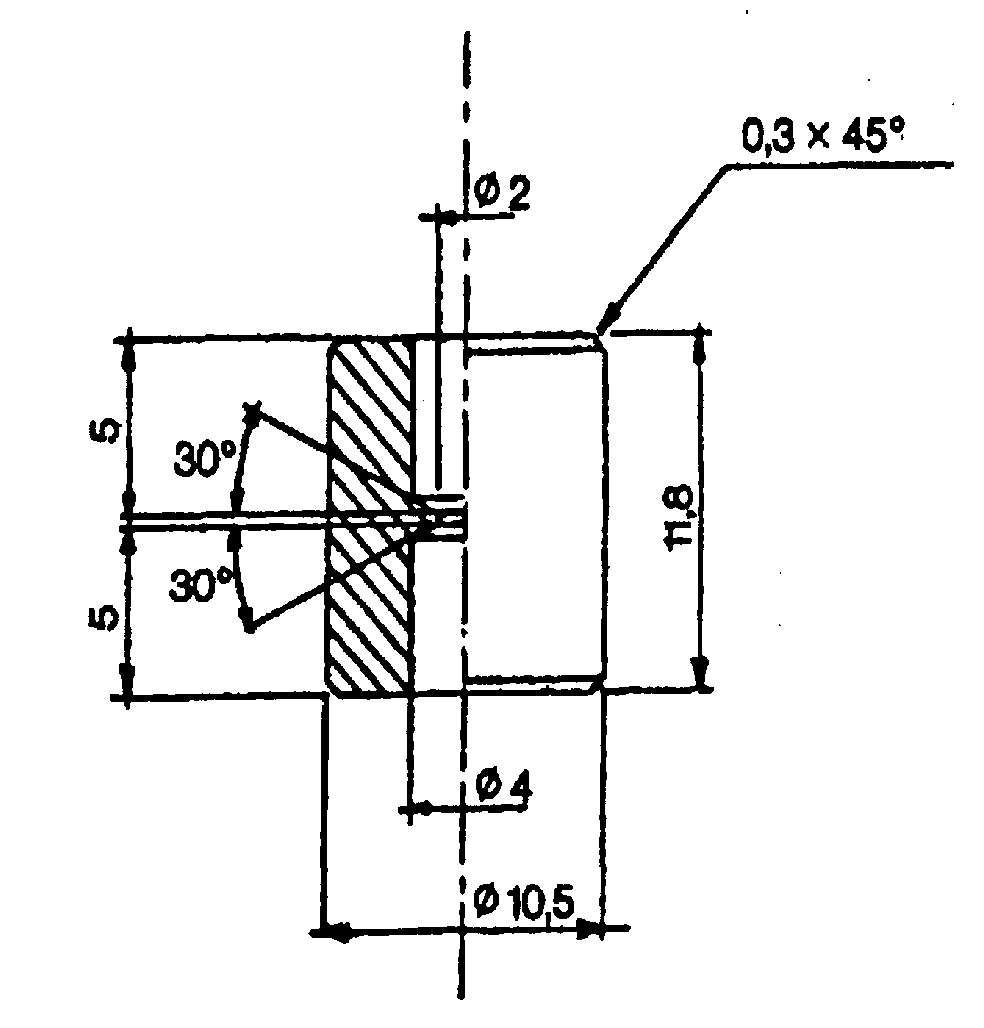
Spojka (obrázek 1) je vyrobena z duralu nebo mosazi. Je konstruována tak, aby prostřednictvím polyethylenového adaptéru vyhovovala různým systémům ventilů. Na obrázku je uveden příklad; lze použít jiné spojky (viz obrázky 2 a 3).
Láhev (obrázek 4) je vyrobena z bílého skla a z vnějšku je potažena ochrannou vrstvou průhledného plastu. Má objem 50 až 100 ml. Je opatřena aerosolovým ventilem bez výtlačné trubičky.
- 5.4 Postup
Aby bylo možné převést dostatečné množství vzorku, musí být z lahve vypuzen vzduch. Za tímto účelem se do lahve zavede přes spojku asi 10 ml dichlordifluormethanu nebo butanu (podle aerosolového prostředku, který má být zkoumán) a poté se provede odplynění až do zmizení kapalné fáze, přičemž láhev s ventilem směřuje vzhůru. Spojka se sejme. Láhev se zváží („a“ gramů). Aerosolový rozprašovač, z něhož má být odebrán vzorek, se prudce protřepe. Spojka se připojí na ventil obalu s aerosolem, který má být odebrán, (obal je orientován ventilem vzhůru), ke spojce se připojí láhev (hrdlem dolů) a zatlačí se na ni. Láhev se naplní asi ze dvou třetin. Jestliže převádění ustane kvůli vyrovnání tlaků, může být obnoveno zchlazením lahve. Spojka se sejme, naplněná láhev se zváží („b“ gramů) a stanoví se hmotnost převedeného vzorku aerosolu m1 (m1 = b ‒ a).
Takto získaný vzorek lze použít:
- 1. k obvyklé chemické analýze,
- 2. k analýze těkavých složek plynovou chromatografií.
- 5.4.1 Chemická analýza
S lahví udržovanou ventilem vzhůru se postupuje dále následujícím způsobem:
- — z lahve se vypudí plyn; jestliže přitom dochází k pěnění, použije se láhev, do které bylo stříkačkou přes spojku předem zavedeno přesně zvážené množství 2-methoxyethanolu (5 až 10 g);
- — na vodní lázni při 40 °C se třepáním odstraní těkavé složky, aniž by došlo ke ztrátám vzorku;
- — láhev se znovu zváží („c“ gramů), aby se stanovila hmotnost zbytku m2 (m2 = c ‒ a);
- (Poznámka: při výpočtu hmotnosti zbytku se odečte hmotnost případného použitého množství 2-methoxyethanolu);
- — sejmutím ventilu se láhev otevře;
- — zbytek se kvantitativně rozpustí ve známém množství vhodného rozpouštědla;
- — s alikvotním podílem se provede požadovaná analýza.
Vzorce pro výpočet:
- kde:
m1 = hmotnost aerosolu odebraného do lahve, m2 = hmotnost zbytku po zahřívání při 40 °C, r = obsah jednotlivé látky ve zbytku m2, vyjádřený v procentech (stanovený vhodnou metodou), R = obsah jednotlivé látky v odebraném aerosolu, vyjádřený v procentech, Q = celková hmotnost jednotlivé látky v aerosolovém rozprašovači, P = čistá hmotnost původního aerosolového rozprašovače (základní vzorek).
- 5.4.2 Analýza těkavých složek plynovou chromatografií
- 5.4.2.1 Princip
Pomocí stříkačky pro plynovou chromatografii se z lahve odebere dostatečné množství vzorku. Obsah stříkačky se nastříkne do plynového chromatografu.
- 5.4.2.2 Pomůcky
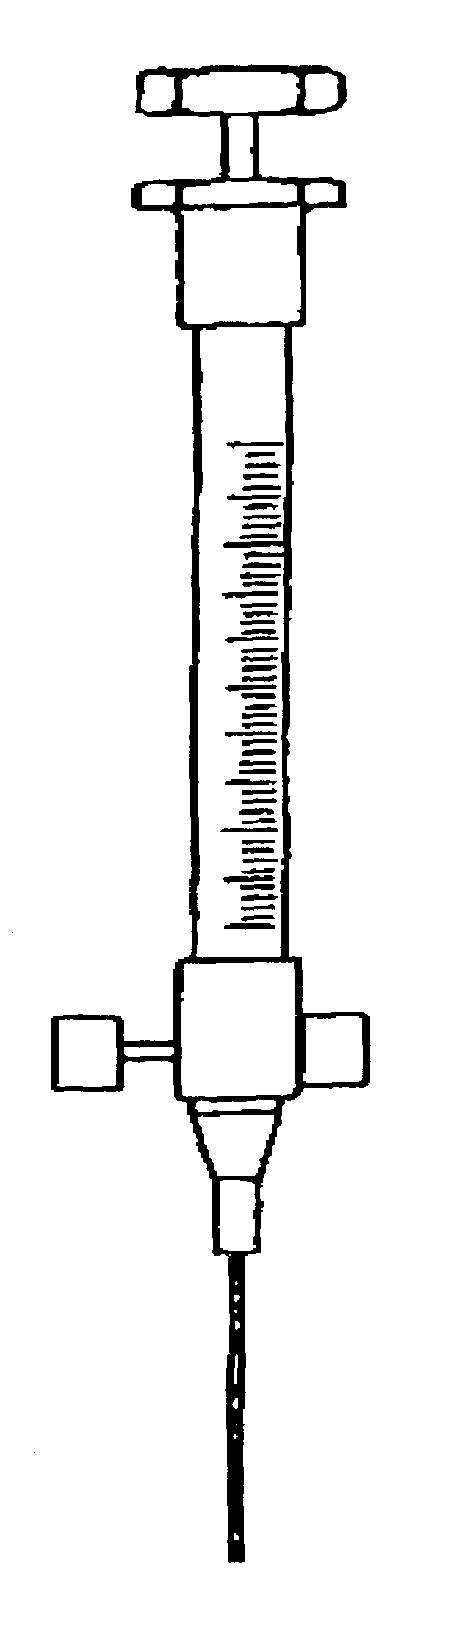
Přesná stříkačka pro plynovou chromatografii řady A2 na 25 μl až 50 μl (obrázek 5) nebo rovnocenná stříkačka. Tato stříkačka je vybavená posuvným ventilem na konci jehly. Stříkačka je spojená s lahví spojkou nasazenou na lahvi a polyethylenovou trubičkou nasazenou na injekční stříkačce (délka 8 mm, vnitřní průměr 2,5 mm).
- 5.4.2.3 Postup
Po převedení dostatečného množství aerosolového výrobku do lahve se způsobem popsaným v bodě 5.4.2.2 připevní k lahvi kónický konec stříkačky. Otevře se ventil a nasaje se dostatečné množství kapaliny. Několikerým posunutím pístu se odstraní bublinky plynu (stříkačka se podle potřeby ochladí). Když je ve stříkačce dostatečné množství kapaliny bez bublin, ventil se uzavře a stříkačka se odpojí od lahve. Nasadí se jehla, stříkačka se vloží do vstřikovacího zařízení plynového chromatografu, otevře se ventil a provede se nástřik.
- 5.4.2.4 Vnitřní standard
Pokud se požaduje použití vnitřního standardu, zavede se do lahve (obyčejnou skleněnou stříkačkou za použití spojky).
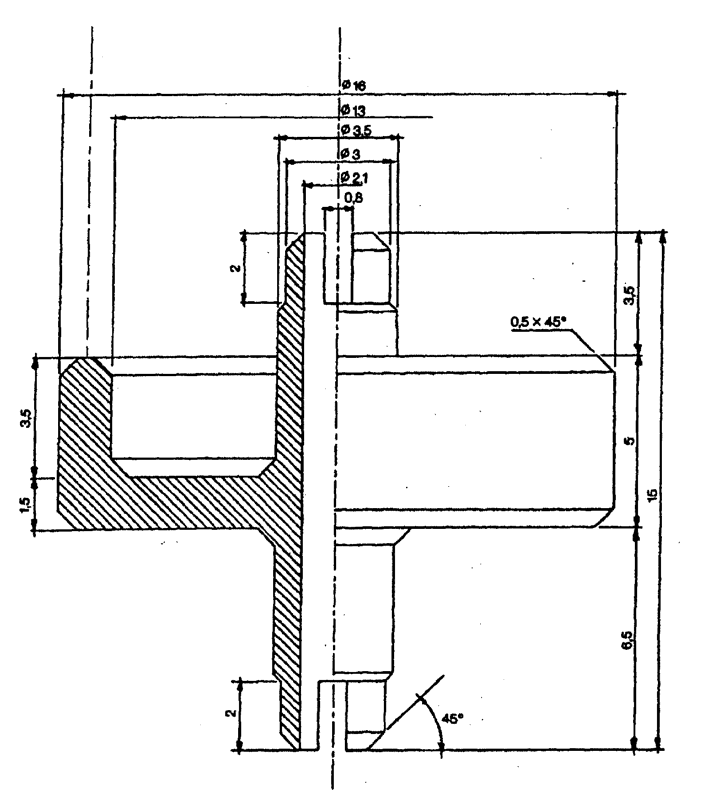
Obrázek 1
Spojka P1
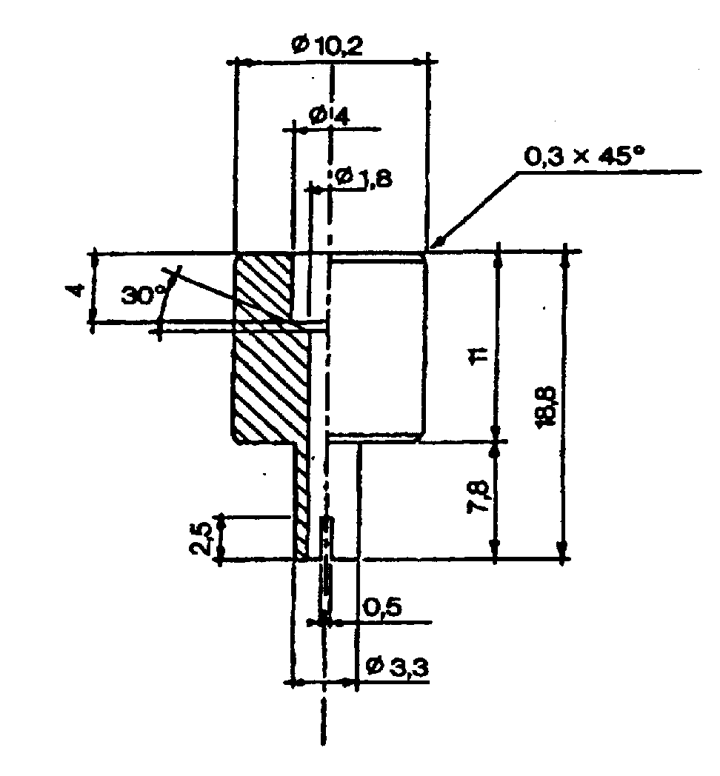
Obrázek 2
Spojka M2
pro převod mezi zasunovacím a objímacím ventilem
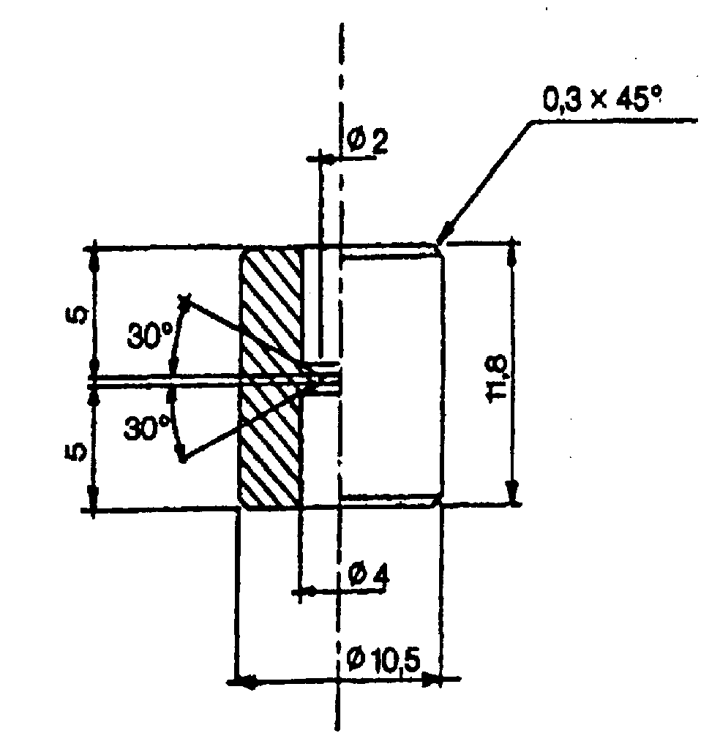
Obrázek 3
Spojka M1
pro převod mezi dvěma zasunovacími ventily
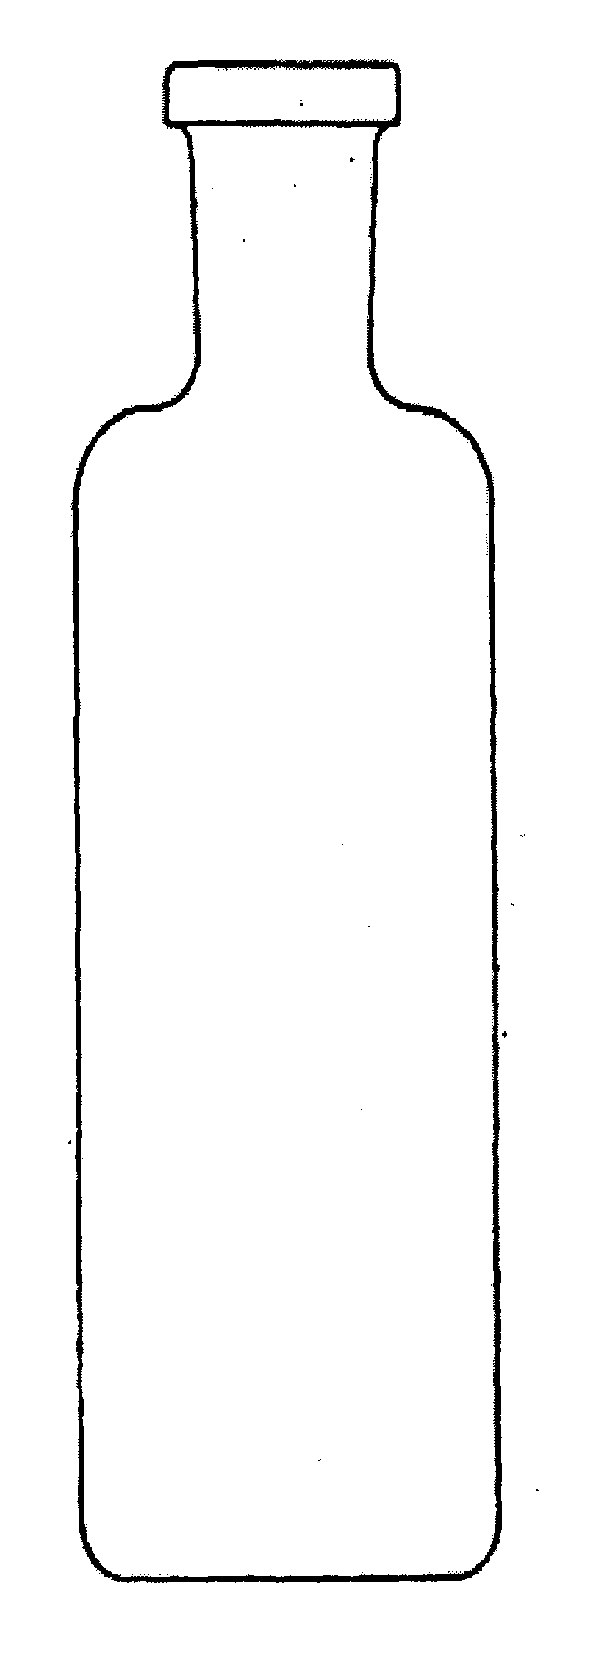
Obrázek 4
Láhev o objemu 50 až 100 ml
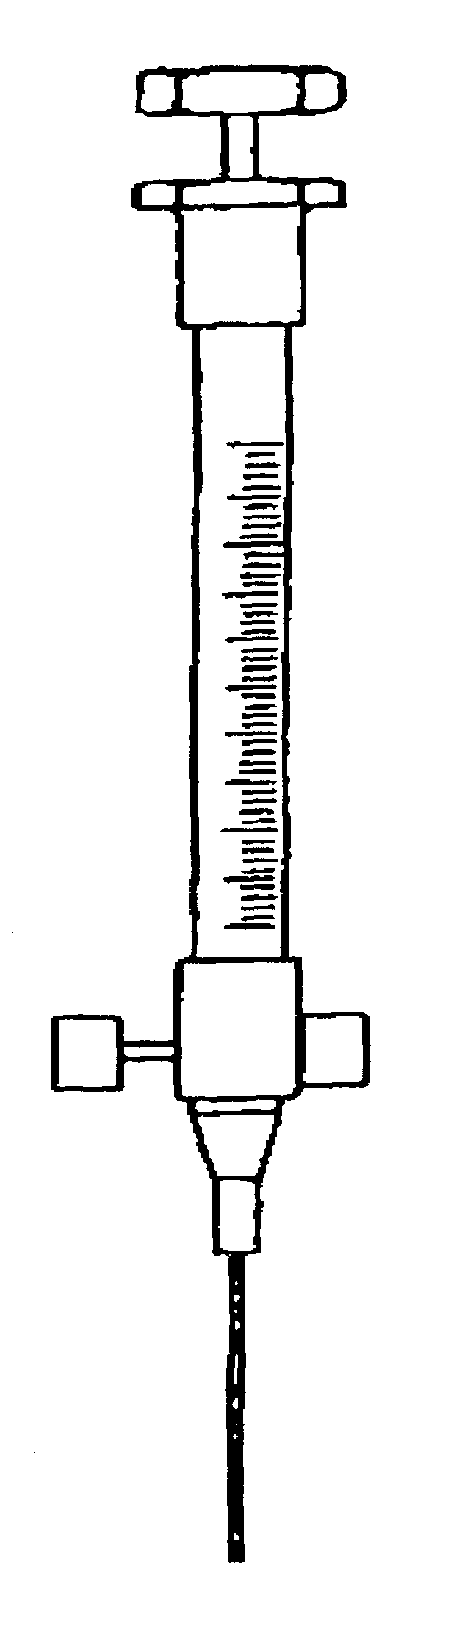
Obrázek 5
Stříkačka pro plynovou chromatografii
- 5.4.2.1 Princip
- 1. OBECNĚ
- 3. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ VOLNÉHO HYDROXIDU SODNÉHO A DRASELNÉHO
- 1. ROZSAH A OBLAST POUŽITÍ
V metodě je uveden postup identifikace kosmetických prostředků obsahujících významné množství volného hydroxidu sodného a/nebo draselného a postup kvantitativního stanovení volného hydroxidu sodného a/nebo draselného v prostředcích pro narovnání vlasů a v odstraňovačích nehtové kůžičky.
- 2. DEFINICE
Množství volného hydroxidu sodného a draselného je dáno množstvím odměrného roztoku kyseliny potřebného k neutralizaci prostředku za předepsaných podmínek, přičemž výsledné množství se vyjádří jako volný hydroxid sodný v % (m/m).
- 3. PRINCIP
Vzorek se rozpustí nebo disperguje ve vodě a titruje se odměrným roztokem kyseliny. Souběžně s přidáváním kyseliny se zaznamenává hodnota pH; u jednoduchých roztoků hydroxidu sodného nebo draselného je bod ekvivalence dán maximální rychlostí změny zaznamenané hodnoty pH.
Jednoduchá titrační křivka může být zkreslena za přítomnosti
- a) čpavku a jiných slabých organických zásad, které samy vykazují poměrně plochou titrační křivku. Amoniak se v této metodě odstraní odpařením za sníženého tlaku při pokojové teplotě;
- b) solí slabých kyselin, které mohou způsobit, že titrační křivka vykazuje několik inflexních bodů. V takových případech odpovídá neutralizaci hydroxylových iontů pocházejících z volného hydroxidu sodného nebo draselného pouze první část křivky až k prvnímu inflexnímu bodu.
V metodě je uveden alternativní postup titrace v alkoholu pro případy, kdy dochází k intenzivní interferenci se solemi slabých anorganických kyselin.
I když existuje teoretická možnost, že by vysoké pH mohlo být způsobeno jinými rozpustnými silnými zásadami, např. hydroxidem lithným či kvartérními amoniovými hydroxidy, je jejich přítomnost v těchto typech kosmetických prostředků velmi nepravděpodobná.
- 4. KVALITATIVNÍ STANOVENÍ
- 4.1 Reakční činidla
- 4.1.1 Standardní alkalický pufr, pH 9,18 při 25°C: 0,05M roztok dekahydrátu tetraboritanu sodného.
- 4.2 Přístroje a pomůcky
- 4.2.1 Obvyklé laboratorní sklo
- 4.2.2 pH-metr se zapisovačem
- 4.2.3 Skleněná membránová elektroda
- 4.2.4 Standardní kalomelová referentní elektroda
- 4.3 Postup
pH-metr s elektrodami se kalibruje pomocí standardního alkalického tlumivýho roztoku. Připraví se 10% vodný roztok nebo vodná disperze výrobku, který má být analyzován, a zfiltruje se. Změří se pH. Je-li pH 12 nebo vyšší, musí být provedeno kvantitativní stanovení.
- 4.1 Reakční činidla
- 5. KVANTITATIVNÍ STANOVENÍ
- 5.1 Titrace ve vodném prostředí
- 5.1.1 Reakční činidlo
- 5.1.1.1 Odměrný roztok kyseliny chlorovodíkové, 0,1 mol/l
- 5.1.2 Přístroje a pomůcky
- 5.1.2.1 Obvyklé laboratorní sklo
- 5.1.2.2 pH-metr se zapisovačem
- 5.1.2.3 Skleněná membránová elektroda
- 5.1.2.4 Standardní kalomelová referentní elektroda
- 5.1.3 Postup
Do kádinky na 150 ml se přesně naváží zkušební vzorek o hmotnosti 0,5 až 1,0 g. Je-li přítomen amoiak, přidá se několik varných kamínků, kádinka se vloží do vakuového exsikátoru a evakuuje se pomocí vodní vývěvy, dokud je patrný zápach čpavku (asi tři hodiny).
Přidá se 100 ml vody, zbytek v kádince se rozpustí nebo disperguje a titruje se 0,1mol/l odměrným roztokem kyseliny chlorovodíkové (5.1.1.1) přičemž se zaznamenává změna pH (5.1.2.2).
- 5.1.4 Výpočet
Na titrační křivce se určí inflexní body. Jestliže první inflexní bod leží při hodnotě pH nižší než 7, není ve vzorku přítomen volný hydroxid sodný nebo draselný.
Vykazuje-li titrační křivka dva nebo více inflexních bodů, je pro stanovení významný jen první z nich.
Zaznamená se objem titračního roztoku až k dosažení prvního inflexního bodu.
Je-li V objem titračního roztoku v ml a M hmotnost zkušebního vzorku v gramech,vypočte se obsah hydroxidu sodného a/nebo draselného ve vzorku vyjádřený jako hydroxid sodný v % (m/m) pomocí vzorce
Může nastat situace, kdy přes náznaky přítomnosti nezanedbatelného množství hydroxidu sodného a/nebo draselného nevykazuje titrační křivka zřetelný inflexní bod. V takovém případě je třeba stanovení opakovat v isopropylalkoholu.
- 5.1.1 Reakční činidlo
- 5.2 Titrace v isopropylalkoholu
- 5.2.1 Použité chemikálie
- 5.2.1.1 Isopropylalkohol
- 5.2.1.2 Vodný odměrný roztok kyseliny chlorovodíkové, 1,0 mol/l
- 5.2.1.3 0,1 mol/l roztok kyseliny chlorovodíkové v isopropylalkoholu připravený bezprostředně před použitím zředěním 1,0 mol/l vodného roztoku kyseliny chlorovodíkové isopropylalkoholem
- 5.2.2 Přístroje a pomůcky
- 5.2.2.1 Obvyklé laboratorní sklo
- 5.2.2.2 pH-metr
- 5.2.2.3 Skleněná membránová elektroda
- 5.2.2.4 Standardní kalomelová referentní elektroda
- 5.2.3 Postup
Do kádinky na 150 ml se přesně naváží zkušební vzorek o hmotnosti 0,5 až 1,0 g. Je-li přítomen amoniak, přidá se několik varných kamínků, kádinka se vloží do vakuového exsikátoru a evakuuje se pomocí vodní vývěvy, dokud je patrný zápach čpavku (asi tři hodiny).
Přidá se 100 ml isopropylalkoholu, zbytek v kádince se rozpustí nebo disperguje a titruje se 0,1 mol/l odměrným roztokem kyseliny chlorovodíkové v isopropylalkoholu (5.2.1.3), přičemž se zaznamenává změna pH (5.2.2.2).
- 5.2.4 Výpočet
Jako v bodě 5.1.4. První inflexní bod leží přibližně u měřené hodnoty pH 9.
- 5.2.1 Použité chemikálie
- 5.3 Opakovatelnost (viz. ČSN ISO 5725)
Pro výrobky obsahující asi 5 % (m/m) hydroxidu sodného nebo draselného, vyjádřeno jako hydroxid sodný, nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,25 %.
- 5.1 Titrace ve vodném prostředí
- 1. ROZSAH A OBLAST POUŽITÍ
- 4. KVANTITATIVNÍ A KVALITATIVNÍ STANOVENÍ KYSELINY ŠŤAVELOVÉ A JEJÍCH ALKALICKÝCH SOLÍ V PROSTŘEDCÍCH URČENÝCH PRO PÉČI O VLASY
- 1. ROZSAH A OBLAST POUŽITÍ
Níže popsaná metoda je vhodná ke kvantitativnímu a kvalitativnímu stanovení kyseliny šťavelové a jejích alkalických solí v prostředcích pro péči o vlasy. Lze ji použít u bezbarvých vodných nebo alkoholových roztoků a lotionů, které obsahují asi 5 % kyseliny šťavelové nebo ekvivalentní množství alkalického šťavelanu.
- 2. DEFINICE
Obsah kyseliny šťavelové a/nebo jejích alkalických solí stanovený touto metodou se vyjádří v hmotnostních procentech (m/m) volné kyseliny šťavelové ve vzorku.
- 3. PRINCIP
Po odstranění všech přítomných anionických povrchově aktivních látek pomocí hydrochloridu p-toluidinu se kyselina šťavelová a/nebo alkalické šťavelany vysráží jako šťavelan vápenatý a roztok se zfiltruje. Sraženina se rozpustí v kyselině sírové a titruje se manganistanem draselným.
- 4. REAKČNÍ ČINIDLA
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 4.1 Roztok octanu amonného, 5 % (m/m)
- 4.2 Roztok chloridu vápenatého, 10 % (m/m)
- 4.3 Ethanol, 95 % (V/V)
- 4.4 Tetrachlormethan
- 4.5 Diethylether
- 4.6 Roztok p-toluidin-hydrochloridu, 6,8 % (m/m)
- 4.7 Roztok manganistanu draselného, 0,5 mol/l
- 4.8 Kyselina sírová, 20 % (m/m)
- 4.9 Kyselina chlorovodíková, 10 % (m/m)
- 4.10 Octan sodný, trihydrát
- 4.11 Ledová kyselina octová
- 4.12 Kyselina sírová (1:1)
- 4.13 Nasycený roztok hydroxidu barnatého
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Dělicí nálevky na 500 ml
- 5.2 Kádinky na 50 a 600 ml
- 5.3 Skleněné filtrační kelímky, G4
- 5.4 Odměrné válce na 25 a 100 ml
- 5.5 Pipety na 10 ml
- 5.6 Odsávačky na 500 ml
- 5.7 Vodní vývěva
- 5.8 Teploměr se stupnicí od 0 do 100 °C
- 5.9 Magnetická míchačka s vyhřívanou deskou
- 5.10 Magnetické míchadélko potažené teflonem
- 5.11 Byreta na 25 ml
- 5.12 Erlenmeyerovy baňky na 250 ml
- 6. POSTUP
- 6.1 Do kádinky na 50 ml se naváží 6 až 7 g přesně vzorku, pH se upraví na hodnotu 3 zředěnou kyselinou chlorovodíkovou (4.9) a roztok se převede do dělicí nálevky 100 mililitry destilované vody. Postupně se přidá 25 ml ethanolu (4.3), 25 ml roztoku p-toluidin-hydrochloridu (4.6) a 25 až 30 ml chloridu uhličitého (4.4) a obsah se prudce protřepe.
- 6.2 Po oddělení fází se spodní (organická) vrstva odpustí, extrakce se opakuje po přidání reakčních činidel uvedených v bodě 6.1 a organická vrstva se znovu odpustí.
- 6.3 Vodná vrstva se převede do kádinky na 600 ml a případný Tetrachlormethan se odstraní povařením roztoku.
- 6.4 Přidá se 50 ml roztoku octanu amonného (4.1), roztok se přivede k varu (5.9) a za varu se do něj vmíchá 10 ml horkého roztoku chloridu vápenatého (4.2); sraženina se nechá usadit.
- 6.5 Úplnost vysrážení se ověří přidáním několika kapek roztoku chloridu vápenatého (4.2), roztok se nechá vychladnout na laboratorní teplotu a poté se do něj vmíchá 200 ml ethanolu (4.3); (5.10); nechá se 30 minut stát.
- 6.6 Supernatant se odfiltruje přes skleněný filtrační kelímek (5.3), sraženina se převede do filtračního kelímku pomocí malého množství horké vody (50 až 60 °C) a promyje se studenou vodou.
- 6.7 Sraženina se pětkrát promyje malým množstvím ethanolu (4.3), pětkrát malým množstvím diethyletheru (4.5) a rozpustí se v 50 ml horké kyseliny sírové (4.8), která se nechá protéci filtračním kelímkem za podtlaku.
- 6.8 Roztok se kvantitativně převede do Erlenmeyerovy baňky (5.12) a titruje se roztokem manganistanu draselného (4.7) do slabě růžového zbarvení.
- 7. VÝPOČET
Obsah kyseliny šťavelové ve vzorku vyjádřený v hmotnostních procentech se vypočte ze vzorce
- kde
- A = spotřeba 0,5 mol/l roztoku manganistanu draselného podle bodu 6.8,
- E = navážka vzorku v g (6.1),
- 4,50179 = přepočítávací faktor pro kyselinu šťavelovou.
- kde
- 8. OPAKOVATELNOST
Pro výrobky obsahující asi 5 % (m/m) kyseliny šťavelové nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,15 %.
- 9. KVALITATIVNÍ STANOVENÍ
- 9.1 Princip
Kyselina šťavelová a/nebo šťavelany se vysrážejí jako šťavelan vápenatý a rozpustí v kyselině sírové. Do roztoku se přidá malé množství roztoku manganistanu draselného, který se odbarví za vzniku oxidu uhličitého. Projde-li vzniklý oxid uhličitý roztokem hydroxidu barnatého, vytvoří se bílá sraženina (mléčný zákal) uhličitanu barnatého.
- 9.2 Postup
- 9.2.1 Část vzorku, který má být analyzován, se podrobí postupu popsanému v bodech 6.1 až 6.3; odstraní se tak případně přítomné detergenty.
- 9.2.2 K přibližně 10 ml roztoku podle bodu 9.2.1 se přidá na špičku špachtle octanu sodného (4.10) a roztok se okyselí několika kapkami ledové kyseliny octové (4.11).
- 9.2.3 Přidá se 10% roztok chloridu vápenatého (4.2) a roztok se zfiltruje. Sraženina šťavelanu vápenatého se rozpustí ve 2 ml kyseliny sírové (1:1) (4.12).
- 9.2.4 Roztok se převede do zkumavky a po kapkách přidá se asi 0,5 ml 0,5 mol/l roztoku manganistanu draselného (4.7). Za přítomnosti šťavelanu se roztok odbarví, nejprve pomalu a potom rychle.
- 9.2.5 Ihned po přidání roztoku manganistanu draselného se zkumavka uzavře zátkou s trubičkou, obsah se mírně zahřeje a vzniklý oxid uhličitý se jímá do nasyceného roztoku hydroxidu barnatého (4.13). Vznik mléčného zákalu uhličitanu barnatého během 3 až 5 minut indikuje přítomnost kyseliny šťavelové.
- 9.1 Princip
- 1. ROZSAH A OBLAST POUŽITÍ
- 5. KVANTITATIVNÍ STANOVENÍ CHLOROFORMU V ZUBNÍ PASTĚ
- 1. ROZSAH A OBLAST POUŽITÍ
Metoda se používá pro kvantitativní stanovení chloroformu v zubní pastě plynovou chromatografií. Je vhodná pro stanovení chloroformu o koncentraci 5 % nebo nižší. V současné době platí zákaz používání chloroformu v kosmetických prostředcích.
- 2. DEFINICE
Obsah chloroformu ve vzorku stanovený touto metodou se vyjádří v hmotnostních procentech vztažených na hmotnost výrobku.
- 3. PRINCIP
Zubní pasta se suspenduje ve směsi dimethylformamid/methanol, ke které se přidá známé množství acetonitrilu jako vnitřní standard. Po odstředění se část kapalné fáze analyzuje plynovou chromatografií a vypočte se obsah chloroformu.
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 4.1 Porapak Q, Chromosorb 101 nebo ekvivalent, 80 až 100 mesh
- 4.2 Acetonitril
- 4.3 Chloroform
- 4.4 Dimethylformamid
- 4.5 Methanol
- 4.6. Roztok vnitřního standardu
5 ml dimethylformamidu (4.4) se pipetuje do odměrné baňky na 50 ml, přidá se asi 300 mg acetonitrilu přesně (M mg), doplní se po rysku dimethylformamidem a promíchá.
- 4.7 Roztok ke stanovení faktoru relativní odezvy
Přesně 5 ml roztoku vnitřního standardu (4.6) se pipetuje do odměrné baňky na 10 ml a přidá se asi 300 mg chloroformu přesně (M1 mg). Doplní se po rysku dimethylformamidem a promíchá.
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Analytické váhy
- 5.2 Plynový chromatograf s plamenovým ionizačním detektorem
- 5.3 Mikrostříkačka na 5 až 10 µl, dělená po 0,1 µl
- 5.4 Nedělené pipety na 1, 4 a 5 ml
- 5.5 Odměrné baňky na 10 a 50 ml
- 5.6 Zkumavky na asi 20 ml se šroubovým uzávěrem, Sovirel Francie č. 20 nebo ekvivalentní. Šroubový uzávěr má vnitřní těsnící plochu potaženou teflonem.
- 5.7 Odstředivka
- 6. POSTUP
- 6.1 Doporučené chromatografické podmínky
- 6.1.1 Materiál kolony: sklo
- délka: 150 cm
- vnitřní průměr: 4 mm
- vnější průměr: 6 mm
- 6.1.2 Kolona se naplní Porapakem Q, Chromosorbem 101 nebo ekvivalentní náplní, 80 až 100 mesh (4.1).
- 6.1.3 Detektor: plamenový ionizační, citlivost se nastaví tak, aby při nástřiku 3 µl roztoku 4.7 činila výška píku acetonitrilu asi tři čtvrtiny celé škály zapisovače.
- 6.1.4 Plyny:
Nosný plyn: dusík, průtok 65 ml/min.
Pomocný plyn: vodík, vzduch nebo kyslík
Průtok plynů do detektoru se nastaví tak, aby průtok vzduchu nebo kyslíku byl pěti- až desetinásobkem průtoku vodíku.
- 6.1.5 Teplota:
Obrázek 1 Spojka P1 Obrázek 2 Spojka M2 pro převod mezi zasunovacím a objímacím ventilem Obrázek 3 Spojka M1 pro převod mezi dvěma zasunovacími ventily Obrázek 4 Láhev o objemu 50 až 100 ml Obrázek 5 Stříkačka pro plynovou chromatografii nástřik 210 °C detektor 210 °C kolona 175 °C
- 6.1.6 Rychlost posuvu papíru:
asi 100 cm za hodinu.
- 6.1.1 Materiál kolony: sklo
- 6.2 Příprava vzorku
Vzorek k analýze se odebere z dosud neotevřené tuby. Vytlačí se jedna třetina obsahu, tuba se uzavře, obsah se důkladně promíchá a odebere se zkušební vzorek.
- 6.3 Kvantitativní stanovení
- 6.3.1 Do zkumavky se šroubovým uzávěrem (5.6) se naváží s přesností na 10 mg 6 až 7 gramů zubní pasty (M0 gramů) podle bodu 6.2 a přidají se tři malé skleněné kuličky.
- 6.3.2 Do zkumavky se odpipetuje přesně 5 ml roztoku vnitřního standardu (4.6), 4 ml dimethylformamidu (4.4) a 1 ml methanolu (4.5), zkumavka se uzavře a obsah se promíchá.
- 6.3.3 Uzavřená zkumavka se vloží na půl hodiny do třepačky a poté se 15 minut odstřeďuje při otáčkách, při nichž dojde ke zřetelnému oddělení fází.
- Poznámka: Občas dojde k tomu, že po odstředění je kapalná fáze stále zakalená. Určitého zlepšení lze dosáhnout přidáním 1 až 2 gramů chloridu sodného ke kapalné fázi a novým odstředěním po usazení.
- 6.3.4 3 µl tohoto roztoku (6.3.3) se nastříknou za podmínek popsaných v bodě 6.1. Postup se opakuje. Za výše uvedených podmínek mohou být vodítkem tyto retenční časy:
Obrázek 1 Spojka P1 Obrázek 2 Spojka M2 pro převod mezi zasunovacím a objímacím ventilem Obrázek 3 Spojka M1 pro převod mezi dvěma zasunovacími ventily Obrázek 4 Láhev o objemu 50 až 100 ml Obrázek 5 Stříkačka pro plynovou chromatografii methanol přibližně 1 min., acetonitril přibližně 2,5 min., chloroform přibližně 6 min., dimethylformamid > 15 min.
- 6.3.5 Stanovení faktoru relativní odezvy
Pro stanovení tohoto faktoru se nastříknou 3 µl roztoku podle bodu 4.7. Postup se opakuje. Faktor relativní odezvy se stanovuje každý den.
- 6.1 Doporučené chromatografické podmínky
- 1. ROZSAH A OBLAST POUŽITÍ
- 7. VÝPOČET
- 7.1 Výpočet relativní odezvy
- 7.1.1 Změří se výška píků acetonitrilu a chloroformu a jejich šířka v polovině výšky a jejich plocha se vypočte podle vzorce: výška x šířka v polovině výšky.
- 7.1.2 Stanoví se plocha píků acetonitrilu a chloroformu v chromatogramu zaznamenaném za podmínek podle bodu 6.3.5 a vypočte se relativní odezva fs z následujícího vzorce:
- kde
Obrázek 1 Spojka P1 Obrázek 2 Spojka M2 pro převod mezi zasunovacím a objímacím ventilem Obrázek 3 Spojka M1 pro převod mezi dvěma zasunovacími ventily Obrázek 4 Láhev o objemu 50 až 100 ml Obrázek 5 Stříkačka pro plynovou chromatografii fs = faktor relativní odezvy pro chloroform, As = plocha píku chloroformu (6.3.5), Ai = plocha píku acetonitrilu (6.3.5), Ms = množství chloroformu v mg na 10 ml roztoku podle bodu 6.3.5 (=M1), Mi = množství acetonitrilu v mg na 10 ml roztoku podle bodu 6.3.5 (=1/10M).
Vypočte se průměr z naměřených hodnot.
- kde
- 7.2 Výpočet obsahu chloroformu
- 7.2.1 Postupem podle bodu 7.1.1 se vypočte plocha píků chloroformu a acetonitrilu v chromatogramu zaznamenaném postupem uvedeným v bodě 6.3.4.
- 7.2.2 Obsah chloroformu v zubní pastě se vypočte pomocí následujícího vzorce:
- kde
Obrázek 1 Spojka P1 Obrázek 2 Spojka M2 pro převod mezi zasunovacím a objímacím ventilem Obrázek 3 Spojka M1 pro převod mezi dvěma zasunovacími ventily Obrázek 4 Láhev o objemu 50 až 100 ml Obrázek 5 Stříkačka pro plynovou chromatografii %X = obsah chloroformu v zubní pastě vyjádřený v hmotnostních procentech, As = plocha píku chloroformu (6.3.4), Ai = plocha píku acetonitrilu (6.3.4), MSX = hmotnost vzorku podle bodu 6.3.1 v mg (= 1000·M0), Mi = množství acetonitrilu v mg na 10 ml roztoku podle bodu 6.3.2 (=1/10M).
Vypočte se průměr zjištěných hodnot a výsledek se vyjádří s přesností na 0,1 %.
- kde
- 7.1 Výpočet relativní odezvy
- 8. OPAKOVATELNOST
Pro výrobky obsahující asi 3 % (m/m) chloroformu nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,3 %.
- 6. KVANTITATIVNÍ STANOVENÍ ZINKU
- 1. ROZSAH A OBLAST POUŽITÍ
Metoda je vhodná pro stanovení zinku přítomného v kosmetických prostředcích ve formě chloridu, síranu nebo 4-hydroxybenzensulfonátu zinečnatého, nebo jako kombinace těchto solí.
- 2. DEFINICE
Obsah zinku ve vzorku se stanoví gravimetricky jako bis(2-methyl-8-oxochinolinát) zinečnatý a vyjádří se v hmotnostních procentech zinku ve vzorku.
- 3. PRINCIP
Zinek přítomný v roztoku se vysráží v kyselém prostředí jako bis(2-methyl-8-oxochinolinát) zinečnatý. Po filtraci se sraženina usuší a zváží.
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 4.1 Koncentrovaný amoniak, 25 % (m/m);
- 4.2 Ledová kyselina octová
- 4.3 Octan amonný
- 4.4 2-methylchinolin-8-ol
- 4.5 Roztok amoniaku, 6 % (m/V)
240 g koncentrovaného roztoku amoniaku (4.1) se převede do odměrné baňky na 1000 ml, doplní se po rysku destilovanou vodou a promíchá.
- 4.6 Roztok octanu amonného, 0,2 mol/l
15,4 g octanu amonného (4.3) se rozpustí v destilované vodě, v odměrné baňce na 1000 ml se doplní po rysku a promíchá.
- 4.7 Roztok 2-methylchinolin-8-olu
5 g 2-methylchinolin-8-olu se rozpustí ve 12 ml ledové kyseliny octové, převede se destilovanou vodou do odměrné baňky na 100 ml. Doplní se po rysku destilovanou vodou a promíchá.
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Odměrné baňky na 100 a 1000 ml
- 5.2 Kádinky na 400 ml
- 5.3 Odměrné válce na 50 a 150 ml
- 5.4 Dělené pipety na 10 ml
- 5.5 Skleněné filtrační kelímky G-4
- 5.6 Odsávačky na 500 ml
- 5.7 Vodní vývěva
- 5.8 Teploměr se stupnicí od 0 do 100 °C
- 5.9 Exsikátor se vhodným sušicím prostředkem a indikátorem vlhkosti, např. se silikagelem nebo rovnocenným sušicím prostředkem
- 5.10 Sušárna nastavená na teplotu 150 ± 2 °C
- 5.11 pH-metr
- 5.12 Topná deska
- 5.13 Filtrační papír Whatman č.4 nebo ekvivalentní
- 6. POSTUP
- 6.1 Do kádinky na 400 ml se naváží 5 až 10 g (M gramů) přesně analyzovaného vzorku, který obsahuje asi 50 až 100 mg zinku, přidá se 50 ml destilované vody a promíchá.
- 6.1.1 Směs se podle potřeby zfiltruje pomocí vývěvy a filtrát se zachytí.
- 6.1.2 Extrakce se opakuje s dalšími 90 ml destilované vody. Zfiltruje se a filtráty se spojí.
- 6.2 Na každých 10 mg zinku přítomného v roztoku (6.1) se přidají 2 ml roztoku 2-methylchinolin-8-olu (4.7) a promíchá se.
- 6.3 Směs se zředí 150 ml destilované vody, ohřeje na 60°C (5.12) a za stálého míchání se přidá 45 ml roztoku 0,2 mol/l octanu amonného (4.6).
- 6.4 pH roztoku se za stálého míchání upraví na 5,7 až 5,9 přidáním 6 % roztoku amoniaku (4.5); pH roztoku se měří pH-metrem.
- 6.5 Roztok se ponechá 30 minut stát. Poté se zfiltruje pomocí vodní vývěvy přes filtrační kelímek G-4, předem usušený (150 °C) a po vychladnutí zvážený (M0 gramů); sraženina se promyje 150 ml destilované vody ohřáté na 95 °C.
- 6.6 Kelímek se vloží do sušárny vyhřáté na 150 °C a suší se jednu hodinu.
- 6.7 Kelímek se vyjme ze sušárny, vloží se do exsikátoru (5.9) a po vychladnutí na laboratorní teplotu se zváží (M1 gramů).
- 6.1 Do kádinky na 400 ml se naváží 5 až 10 g (M gramů) přesně analyzovaného vzorku, který obsahuje asi 50 až 100 mg zinku, přidá se 50 ml destilované vody a promíchá.
- 7. VÝPOČET
Obsah zinku ve vzorku vyjádřený v hmotnostních procentech (% m/m) se vypočte pomocí vzorce:
- kde
Obrázek 1 Spojka P1 Obrázek 2 Spojka M2 pro převod mezi zasunovacím a objímacím ventilem Obrázek 3 Spojka M1 pro převod mezi dvěma zasunovacími ventily Obrázek 4 Láhev o objemu 50 až 100 ml Obrázek 5 Stříkačka pro plynovou chromatografii M = hmotnost vzorku odebraného podle bodu 6.1 v g, M0 = hmotnost prázdného suchého filtračního kelímku (6.5) v g, M1 = hmotnost filtračního kelímku se sraženinou (6.7) v g.
- kde
- 8. OPAKOVATELNOST
Pro výrobky obsahující asi 1 % (m/m) zinku nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,1 %.
- 1. ROZSAH A OBLAST POUŽITÍ
- 7. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ KYSELINY 4-HYDROXYBENZENSULFONOVÉ
- 1. ROZSAH A OBLAST POUŽITÍ
Metoda je vhodná pro důkaz a stanovení kyseliny 4-hydroxybenzensulfonové v kosmetických prostředcích, např. v aerosolech a v pleťových lotionech.
- 2. DEFINICE
Obsah kyseliny 4-hydroxybenzensulfonové ve výrobku stanovený touto metodou se vyjádří v hmotnostních procentech jako bezvodý 4-hydroxybenzensulfonát zinečnatý.
- 3. PRINCIP
Zkušební vzorek se zahustí za sníženého tlaku, rozpustí se ve vodě a přečistí extrakcí chloroformem. Kyselina 4-hydroxybenzensulfonová se stanoví jodometricky v alikvotním podílu zfiltrovaného vodného roztoku.
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 4.1 Koncentrovaná kyselina chlorovodíková, 36 % (m/m),
- 4.2 Chloroform
- 4.3 Butan-1-ol
- 4.4 Ledová kyselina octová
- 4.5 Jodid draselný
- 4.6 Bromid draselný
- 4.7 Uhličitan sodný
- 4.8 Kyselina sulfanilová
- 4.9 Dusitan sodný
- 4.10 Roztok bromičnanu draselného, 0,6 mol/l
- 4.11 Roztok thiosíranu sodného, 0,2 mol/l
- 4.12 Vodný roztok škrobu, 1 % (m/V)
- 4.13 Vodný roztok uhličitanu sodného, 2 % (m/V)
- 4.14 Vodný roztok dusitanu sodného, 4,5 % (m/V)
- 4.15 Roztok dithizonu v chloroformu, 0,05 % (m/V)
- 4.16 Mobilní fáze: butan-1-ol / ledová kyselina octová/voda (4:1:5 V/V/V); po smíchání v dělicí nálevce se spodní vrstva odstraní.
- 4.17 Paulyho činidlo
4,5 g kyseliny sulfanilové (4.8) se rozpustí ve 45 ml koncentrované kyseliny chlorovodíkové (4.1) za zahřívání a roztok se zředí vodou na 500 ml. 10 ml roztoku se ochladí v misce s ledovou vodou a za míchání se přidá 10 ml chladného roztoku dusitanu sodného (4.14). Roztok se ponechá stát 15 minut při 0 °C (za této teploty je roztok stabilní po jeden až tři dny) a bezprostředně před nanesením (7.5) se přidá 20 ml roztoku uhličitanu sodného (4.13).
- 4.18 Hotové celulózové desky pro chromatografii na tenké vrstvě; velikost 20×20 cm, tloušťka vrstvy sorbentu 0,25 mm.
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Baňky na 100 ml s kulatým dnem a se zabroušenou zátkou
- 5.2 Dělicí nálevka na 100 ml
- 5.3 Erlenmeyerova baňka se zábrusem 250 ml
- 5.4 Byreta na 25 ml
- 5.5 Nedělené pipety na 1, 2 a 10 ml
- 5.6 Dělená pipeta na 5 ml
- 5.7 Mikrostříkačka na 10 μl dělená po 0,1 μl
- 5.8 Teploměr se stupnicí od 0 do 100 °C
- 5.9 Vodní lázeň s vyhříváním
- 5.10 Sušárna s nucenou ventilací nastavená na teplotu 80 °C
- 5.11 Obvyklé vybavení pro chromatografii na tenké vrstvě
- 6. PŘÍPRAVA VZORKU
V níže popsané metodě pro kvalitativní a kvantitativní stanovení kyseliny hydroxybenzensulfonové v aerosolech lze využít zbytku získaného poté, co se z aerosolové nádobky odpustí rozpouštědla a hnací plyny, které se za normálního tlaku odpaří.
- 7. KVALITATIVNÍ STANOVENÍ
- 7.1 Pomocí mikrostříkačky (5.7) se nanese 5 μl zbytku (6) nebo vzorku do šesti bodů počáteční linie ve vzdálenosti 1 cm od spodního okraje desky pro chromatografii na tenké vrstvě (4.18).
- 7.2 Deska se umístí do vyvíjecí komory obsahující mobilní fázi (4.16) a vyvíjí se, dokud čelo rozpouštědla nedosáhne 15 cm od startovací linie.
- 7.3 Deska se vyjme z lázně a suší se při 80 °C, dokud nezmizí zápach kyseliny octové. Deska se postříká roztokem uhličitanu sodného (4.13) a suší se na vzduchu.
- 7.4 Jedna polovina desky se zakryje skleněnou deskou a nezakrytá část se postříká 0,05% roztokem dithizonu (4.15). Vznik purpurově červených skvrn na chromatogramu indikuje přítomnost zinečnatých iontů.
- 7.5 Posříkaná část desky se přikryje skleněnou deskou a zbývající část se skropí Paulyho činidlem (4.17). Přítomnost kyseliny 4-hydroxybenzensulfonové je indikována vznikem žlutohnědé skvrny s hodnotou Rf kolem 0,26, zatímco žlutá skvrna s hodnotou Rf asi 0,45 na chromatogramu indikuje přítomnost kyseliny 3-hydroxybenzensulfonové.
- 8. KVANTITATIVNÍ STANOVENÍ
- 8.1 Do baňky na 100 ml s kulatým dnem se naváží 10 g vzorku nebo zbytku (6) a odpaří se téměř do sucha ve vakuu v rotační odparce umístěné na vodní lázni při 40 °C.
- 8.2 Do lahve se odpipetuje 10,0 ml vody (V1 ml) a odparek (8.1) se zahřátím rozpustí.
- 8.3 Roztok se kvantitativně převede do dělicí nálevky (5.2) a extrahuje se dvakrát vždy 20 ml chloroformu (4.2). Po každé extrakci se chloroformová fáze odstraní.
- 8.4 Vodný roztok se zfiltruje přes skládaný filtr. Podle očekávaného obsahu kyseliny hydroxybenzensulfonové se 1,0 nebo 2,0 ml (V2 ml) filtrátu napipetují do Erlenmeyerovy baňky na 250 ml (5.3) a zředí se na 75 ml vodou.
- 8.5 Přidá se 2,5 ml 36% kyseliny chlorovodíkové (4.1) a 2,5 g bromidu draselného (4.6), roztok se promíchá a zahřeje na vodní lázni na 50 °C.
- 8.6 Z byrety se připouští 0,6 mol/l roztok bromičnanu draselného (4.10), dokud se roztok při 50 °C nezbarví žlutě.
- 8.7 Přidají se další 3 ml roztoku bromičnanu draselného (4.10), baňka se uzavře a nechá stát 10 minut na vodní lázni při 50 °C.
Jestliže se během 10 minut roztok odbarví, přidají se další 2,0 ml roztoku bromičnanu draselného (4.10), baňka se uzavře a zahřívá 10 minut na vodní lázni při 50 °C. Zaznamená se celkové množství přidaného roztoku bromičnanu draselného (a).
- 8.8 Roztok se ochladí na laboratorní teplotu, přidají se 2 g jodidu draselného (4.5) a roztok se zamíchá.
- 8.9 Uvolněný jod se titruje 0,2 mol/l roztokem thiosíranu sodného (4.11). Ke konci titrace se přidá několik kapek roztoku škrobu (4.12) jako indikátoru. Zaznamená se spotřebovaný objem roztoku thiosíranu (b).
- 9. VÝPOČET
Obsah hydroxybenzensulfonátu zinečnatého ve vzorku nebo zbytku (6) vyjádřený v hmotnostních procentech (% m/m) se vypočte ze vzorce:
(% m/m) hydroxybenzensulfonátu zinečnatého
- kde
Obrázek 1 Spojka P1 Obrázek 2 Spojka M2 pro převod mezi zasunovacím a objímacím ventilem Obrázek 3 Spojka M1 pro převod mezi dvěma zasunovacími ventily Obrázek 4 Láhev o objemu 50 až 100 ml Obrázek 5 Stříkačka pro plynovou chromatografii a = celkové množství přidaného 0,6 mol/l roztoku bromičnanu draselného (8.7) v mililitrech, b = celkové množství 0,2 mol/l roztoku thiosíranu sodného spotřebovaného při zpětné titraci (8.9), m = množství analyzovaného vzorku nebo zbytku (8.1) v mg, V1 = objem roztoku získaného podle bodu (8.2) v mililitrech, V2 = objem rozpuštěného zbytku po odpaření použitého k analýze (8.4) v mililitrech.
- kde
- Poznámka: Při analýze aerosolů musí být výsledek stanovení v hmotnostních procentech % (m/m) zbytku (6) přepočten na původní výrobek. Za tímto účelem viz pravidla odběru aerosolů.
- 1. ROZSAH A OBLAST POUŽITÍ
- 10. OPAKOVATELNOST
Pro výrobky obsahující asi 5 % (m/m) hydroxybenzensulfonátu zinečnatého nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,5 %.
- 11. INTERPRETACE VÝSLEDKŮ
Podle vyhlášky Ministerstva zdravotnictví č. 26/2001 Sb., o hygienických požadavcích na kosmetické prostředky, o náležitostech žádosti o neuvedení ingredience na obalu kosmetického prostředku a o požadavcích na vzdělání a praxi fyzické osoby odpovědné za výrobu kosmetického prostředku a hodnocení bezpečnosti kosmetického prostředku pro zdraví fyzických osob (o kosmetických prostředcích) je nejvyšší povolená koncentrace 4-hydroxybenzensulfonátu zinečnatého v pleťových lotionech a v deodorantech 6 % (m/m). To znamená, že vedle obsahu kyseliny hydroxybenzensulfonové musí být stanoven i obsah zinku. Vynásobením vypočteného obsahu hydroxybenzensulfonátu zinečnatého (9) faktorem 0,1588 se získá minimální obsah zinku v % (m/m), který musí být teoreticky přítomen ve výrobku s ohledem na stanovený obsah kyseliny hydroxybenzensulfonové. Skutečný, gravimetricky stanovený obsah zinku (viz příslušné předpisy) však může být vyšší, neboť kosmetické prostředky mohou obsahovat také chlorid zinečnatý a síran zinečnatý.
- 8. KVALITATIVNÍ STANOVENÍ OXIDAČNÍCH ČINIDEL A KVANTITATIVNÍ STANOVENÍ PEROXIDU VODÍKU V PROSTŘEDCÍCH URČENÝCH PRO PÉČI O VLASY
ROZSAH A OBLAST POUŽITÍ
Jodometrické stanovení peroxidu vodíku v kosmetice je možné pouze za nepřítomnosti jiných oxidačních činidel, vytvářejících jod z jodidů. Z tohoto důvodu je před jodometrickým stanovením peroxidu vodíku nutné zjistit a identifikovat jakákoli jiná přítomná oxidační činidla. Toto kvalitativní stanovení se dělí do dvou fází; první zahrnuje peroxodisírany, bromičnany a peroxid vodíku, druhá peroxid barnatý.
- A. KVALITATIVNÍ STANOVENÍ PEROXODISÍRANŮ, BROMIČNANŮ A PEROXIDU VODÍKU
- 1. PRINCIP
Peroxodisíran sodný, peroxodisíran draselný a peroxodisíran amonný, bromičnan draselný, bromičnan sodný a peroxid vodíku – bez ohledu na to, zda pochází či nepochází z peroxidu barnatého – se identifikují pomocí sestupné papírové chromatografie, při které se používá dvou mobilních fází.
- 2. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 2.1 0,5% (m/V) vodné referenční roztoky následujících sloučenin:
- 2.1.1 Peroxodisíran disodný
- 2.1.2 Peroxodisíran didraselný
- 2.1.3 Peroxodisíran diamonný
- 2.1.4 Bromičnan draselný
- 2.1.5 Bromičnan sodný
- 2.1.6 Peroxid vodíku
- 2.2 Mobilní fáze A, 80% (V/V) ethanol
- 2.3 Mobilní fáze B, benzen - methanol - 3-methyl-butan-1-ol - voda (34:38:18:10, V/V/V/V)
- 2.4 Detekční činidlo A, 10% (m/V) vodný roztok jodidu draselného
- 2.5 Detekční činidlo B, 1% (m/V) vodný roztok škrobu
- 2.6 Detekční činidlo C, 10% (m/m) kyselina chlorovodíková
- 2.7 4 mol/l kyselina chlorovodíková
- 2.1 0,5% (m/V) vodné referenční roztoky následujících sloučenin:
- 3. PŘÍSTROJE A POMŮCKY
- 3.1 Chromatografický papír (papír Whatman č. 3 nebo č. 4 nebo jejich ekvivalenty)
- 3.2 Mikropipeta na 1 μl
- 3.3 Odměrné baňky na 100 ml
- 3.4 Skládané filtry
- 3.5 Zařízení pro sestupnou papírovou chromatografii
- 4. PŘÍPRAVA VZORKU
- 4.1 Prostředky rozpustné ve vodě
Od každého vzorku se připraví dva roztoky rozpuštěním 1 g a 5 g prostředku ve 100 ml vody. 1 μl každého z těchto roztoků se použije pro provedení papírové chromatografie popsané v oddíle 5.
- 4.2 Prostředky částečně rozpustné ve vodě
Naváží se 1 g a 5 g vzorku a rozptýlí se v 50 ml vody, v obou případech se doplní vodou na 100 ml a promíchají se. Obě suspenze se přefiltrují přes skládaný filtr (3.4) a z každého z filtrátů se použije 1 μl pro provedení papírové chromatografie popsané v oddíle 5.
- 4.2.2 Ještě jednou se připraví dvě suspenze vzorků rozptýlením 1 g a 5 g v 50 ml vody, okyselí se zředěnou kyselinou chlorovodíkovou (2.7), doplní se vodou na 100 ml a promíchají se. Disperze se přefiltrují přes skládaný filtr (3.4) a 1 μl každého z těchto roztoků se použije pro provedení papírové chromatografie popsané v oddíle 5.
- 4.3 Krémy
5 g a 20 g každého prostředku se rozptýlí ve 100 ml vody a disperze se použijí pro provedení papírové chromatografie popsané v oddíle 5.
- 4.1 Prostředky rozpustné ve vodě
- 5. POSTUP
- 5.1 Přiměřené množství rozpouštědel A (2.2) a B (2.3) se umístí do dvou oddělených chromatografických komor, aby se provedla sestupná papírová chromatografie. Chromatografické komory se sytí párami rozpouštědla alespoň 24 hodin.
- 5.2 1 μl roztoku vzorku a všech referenčních roztoků připravených podle oddílu 4 a bodu 2.1 se nanese na startovní body proužku chromatografického papíru (Whatman č. 3 nebo ekvivalentní) 40 cm dlouhého a 20 cm širokého (3.1) nebo jiných vhodných rozměrů a rozpouštědlo se nechá odpařit na vzduchu.
- 5.3 Chromatografický proužek (5.2) se umístí do chromatografické komory tanku naplněné vyvíjecím rozpouštědlem A (5.1) a vyvíjí se, dokud čelo rozpouštědla nepostoupí o 35 cm (asi 15 hodin).
- 5.4 Postup popsaný v bodech 5.2 a 5.3 se provede stejně s použitím chromatografického papíru (Whatman č. 4 nebo ekvivalentní) (3.1) a mobilní fáze B. Chromatografie probíhá, dokud čelo rozpouštědla nepostoupí o 35 cm (asi pět hodin).
- 5.5 Po ukončení vyvíjení se chromatogramy vyjmou a usuší se na vzduchu.
- 5.6 Skvrny se objeví po následném postříkání:
- 5.6.1 detekčním činidlem A a krátce poté detekčním činidlem B (2.5). Skvrny peroxodisíranů se na chromatogramu objeví nejdříve a budou je následovat skvrny peroxidu vodíku. Skvrny se označí tužkou;
- 5.6.3 detekčním činidlem C (2.6) na chromatogramech získaných podle bodu 5.6.1; přítomnost bromičnanů se projeví šedavě modrými skvrnami na chromatogramu.
- 5.7 Za výše zmíněných podmínek vztahujících se k vyvíjecím rozpouštědlům A (2.2) a B (2.3) jsou hodnoty Rf referenčních látek (2.1) přibližně následující:
Obrázek 1 Spojka P1 Obrázek 2 Spojka M2 pro převod mezi zasunovacím a objímacím ventilem Obrázek 3 Spojka M1 pro převod mezi dvěma zasunovacími ventily Obrázek 4 Láhev o objemu 50 až 100 ml Obrázek 5 Stříkačka pro plynovou chromatografii ROZSAH A OBLAST POUŽITÍ Mobilní fáze A (2.2) Mobilní fáze B (2.3) Peroxodisíran sodný 0,40 0,10 Peroxodisíran draselný 0,40 0,02 + 0,05 Peroxodisíran amonný 0,50 0,10 + 0,20 Bromičnan sodný 0,40 0,20 Bromičnan draselný 0,40 0,10 + 0,20 Peroxid vodíku 0,80 0,80
- 1. PRINCIP
- B. KVALITATIVNÍ STANOVENÍ PEROXIDU BARNATÉHO
- 1. PRINCIP
Peroxid barnatý se identifikuje na základě tvorby peroxidu vodíku po okyselení vzorku (A.4.2) a na základě přítomnosti barnatých iontů:
- — v nepřítomnosti peroxodisíranů (A) přídavkem zředěné kyseliny sírové do části kyselého roztoku vzorku (B.4.1), čímž vznikne bílá sraženina síranu barnatého. Přítomnost barnatých iontů ve vzorku (B.4.1) se opět potvrdí papírovou chromatografií způsobem popsaným níže (B.5),
- — ve vzorcích, ve kterých jsou peroxid barnatý a peroxodisírany přítomny současně (B.4.2), vyloužením zbytku z roztoku (B.4.2) v alkalickém prostředí; po rozpuštění taveniny (B.4.2.3) v kyselině chlorovodíkové se přítomnost barnatých iontů potvrdí papírovou chromatografií a/nebo vysrážením síranu barnatého.
- 2. REAKČNÍ ČINIDLA
- 2.1 Methanol
- 2.2 Koncentrovaná kyselina chlorovodíková, 36% (m/m)
- 2.3 Kyselina chlorovodíková, 6 mol/l
- 2.4 Kyselina sírová, 8 mol/l
- 2.5 Disodná sůl kyseliny rhodizonové
- 2.6 Chlorid barnatý (BaCl2·2H2O)
- 2.7 Bezvodý uhličitan sodný
- 2.8 Vodný roztok chloridu barnatého, 1% (m/V)
- 2.9 Mobilní fáze methanol – koncentrovaná kyselina chlorovodíková (koncentrace 36 %) – voda (80:10:10, V/V/V)
- 2.10 Detekční činidlo, 0,1% (m/V) vodný roztok disodné soli kyseliny rhodizonové, připravuje se bezprostředně před použitím
- 3. PŘÍSTROJE A POMŮCKY
- 3.1 Mikropipeta na 5 μl
- 3.2 Platinové kelímky
- 3.3 Odměrné baňky na 100 ml
- 1. PRINCIP
- A. KVALITATIVNÍ STANOVENÍ PEROXODISÍRANŮ, BROMIČNANŮ A PEROXIDU VODÍKU