| Alkaloid | Rf |
| Chinin | 0,20 |
| Chinidin | 0,29 |
| Cinchonin | 0,33 |
| Cinchonidin | 0,27 |
| Hydrochinidin | 0,17 |
Do pěti odměrných baněk na 100 ml se odměří 1 ml standardního roztoku (4.5) a 0,2, 0,3, 0,4, 0,5 nebo 0,6 ml roztoku 4.4, objem se doplní po rysku ethanolem (4.3) a promíchá. Do chromatografu se nastříkne po 1 μl každého z těchto roztoků za provozních podmínek popsaných v bodě 6.2.2 a kalibrační křivka se sestrojí vynesením poměru hmotností chlorbutanolu a 2,2,2-trichlorethanolu na osu x a poměru odpovídajících ploch píků na osu y.
- 6.4 Nastříkne se 1 μl roztoku připraveného v bodě 6.1 a postupuje se podle podmínek popsaných v bodě 6.2.2.
- 7. VÝPOČET
- 7.1 Z kalibrační křivky (6.3) se odečte hodnota „a“ vyjádřená v μg chlorbutanolu v roztoku 6.1.
- 7.2 Obsah chlorbutanolu ve vzorku se vypočte podle vzorce
- 8. OPAKOVATELNOST
Pro výrobky obsahující asi 0,5 % (m/m) chlorbutanolu nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,10 %.
- Poznámka:
Jestliže je výsledek roven nebo větší než nejvyšší povolená koncentrace, je nutno zkontrolovat, zda nedochází k interferenci.
- 26. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ CHININU
- A. KVALITATIVNÍ STANOVENÍ
- 1. ROZSAH A OBLAST POUŽITÍ
Tato metoda je určená ke kvalitativnímu stanovení přítomnosti chininu v šamponech a vlasových lotionech.
- 2. PRINCIP
Kvalitativní stanovení se provádí chromatografií na tenké vrstvě silikagelu. Důkazem chininu je modrá fluorescence v kyselém prostředí při 360 nm.
Pro další potvrzení lze fluorescenci odstranit parami bromu a páry čpavku vyvolají žlutou fluorescenci.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Silikagelové desky bez fluorescenčního indikátoru, o tloušťce vrstvy 0,25 mm, 200 mm x 200 mm
- 3.2 Mobilní fáze: toluen/diethylether/dichlormethan/diethylamin 20/20/20/8 (V/V/V/V)
- 3.3 Methanol
- 3.4 Kyselina sírová (96%;
- 3.5 Diethylether
- 3.6 Detekční činidlo: k 95 ml diethyletheru (3.5) se v chlazené nádobě opatrně přidá 5 ml kyseliny sírové (3.4).
- 3.7 Brom
- 3.8 Vodný roztok amoniaku (28 %;
- 3.9 Chinin bezvodý
- 3.10 Standardní roztok: do odměrné baňky se naváží přesně asi 100,0 mg bezvodého chininu (3.9) a rozpustí se ve 100 ml methanolu (3.3).
- 4. PŘÍSTROJE A POMŮCKY
- 4.1 Obvyklé vybavení pro chromatografii na tenké vrstvě
- 4.2 Ultrazvuková lázeň
- 4.3 Filtr Millipore FH 0,5 μm nebo ekvivalentní a vhodné filtrační zařízení
- 5. POSTUP
- 5.1 Příprava vzorku
Do odměrné baňky na 100 ml se přesně naváží množství vzorku, které obsahuje asi 100 mg chininu, rozpustí se a doplní po rysku methanolem (3.3).
Baňka se uzavře a ponechá jednu hodinu při laboratorní teplotě v ultrazvukové lázni (4.2). Obsah se zfiltruje (4.3) a filtrát se použije pro chromatografii.
- 5.2 Chromatografie na tenké vrstvě
Na desku (3.1) se nanese 1,0 μl standardního roztoku (3.10) a 1,0 μl roztoku vzorku (5.1). Chromatogram se vyvíjí do výšky 150 mm v komoře předem nasycené rozpouštědlem (3.2).
- 5.3 Detekce
- 5.3.1 Deska se vysuší při pokojové teplotě.
- 5.3.2 Postříká se činidlem 3.6.
- 5.3.3 Deska se nechá jednu hodinu schnout při laboratorní teplotě.
- 5.3.4 Pozoruje se ve světle UV lampy nastavené na vlnovou délku 360 nm. Chinin se projeví jako intenzivně fluoreskující modrá skvrna.
Jako příklad jsou v následující tabulce uvedeny hodnoty Rf hlavních chininových alkaloidů při vyvíjení chromatogramu rozpouštědlem 3.2:
- 5.3.5 Pro další potvrzení přítomnosti chininu se deska vystaví asi na jednu hodinu parám bromu (3.7). Fluorescence zmizí. Je-li tatáž deska vystavena parám amoniaku (3.8), skvrny se znovu objeví v hnědé barvě a pod světlem UV lampy (360 nm) je pozorovatelná nažloutlá fluorescence. Mez detekce: 0,1 μg chininu.
- 5.1 Příprava vzorku
- 1. ROZSAH A OBLAST POUŽITÍ
- B. KVANTITATIVNÍ STANOVENÍ
- 1. ROZSAH A OBLAST POUŽITÍ
V této metodě je popsáno kvantitativní stanovení chininu. Metodu lze použít ke stanovení chininu do nejvyšší přípustné koncentrace 0,5 % (m/m) v šamponech a 0,2 % ve vlasových lotionech.
- 2. DEFINICE
Obsah chininu stanovený touto metodou se vyjádří v procentech hmotnosti (% m/m) prostředku.
- 3. PRINCIP
Po vhodném zpracování prostředku, který má být analyzován, se stanovení provede vysokoúčinnou kapalinovou chromatografií (HPLC).
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší a musí být vhodná pro HPLC.
- 4.1 Acetonitril
- 4.2 Dihydrogenfosforečnan draselný (KH2PO4)
- 4.3 Kyselina trihydrogenfosforečná (85 %;
- 4.4 Tetramethylamoniumbromid
- 4.5 Chinin bezvodý
- 4.6 Methanol
- 4.7 Roztok kyseliny trihydrogenfosforečné (0,1M): Naváží se 11,53 g kyseliny trihydrogenfosforečné (4.3) a rozpustí se v odměrné baňce v 1000 ml vody.
- 4.8 Roztok dihydrogenfosforečnanu draselného (0,1M): Naváží se 13,6 g dihydrogenfosforečnanu draselného (4.2) a rozpustí se v odměrné baňce v 1000 ml vody.
- 4.9 Roztok tetramethylamoniumbromidu: Rozpustí se 15,40 g tetramethylamoniumbromidu (4.4) v odměrné baňce v 1000 ml vody.
- 4.10 Mobilní fáze: Kyselina trihydrogenfosforečná (4.7)/roztok dihydrogenfosforečnanu draselného (4.8)/roztok tetramethylamonium bromidu (4.9)/voda/acetonitril (4.1) 10/50/100/340/90 (V/V/V/V/V).
Složení uvedené mobilní fáze může být změněno tak, aby se dosáhlo rozlišení R ≥1,5.
- kde
R1 a R2 = retenční časy píků v min., W1 a W2 = šířky píků v polovině výšky píků v mm, d' = rychlost posuvu papíru v mm/min.
- kde
- 4.11 Silikagel oktadecylsilylovaný, 10 μm
- 4.12 Standardní roztoky: Do odměrných baněk na 100 ml se naváží asi 5,0; 10,0; 15,0 a 20,0 mg bezvodého chininu přesně (4.5), doplní se po rysku methanolem (4.6) a obsah se protřepe, dokud se chinin nerozpustí. Roztoky se filtrují přes filtr 0,5 μm.
- 5. PŘÍSTROJE A POMŮCKY
- 5.1 Obvyklé laboratorní vybavení
- 5.2 Ultrazvuková lázeň
- 5.3 Zařízení pro vysokoúčinnou kapalinovou chromatografii s detektorem s nastavitelnou vlnovou délkou
- 5.4 Kolona: délka 250 mm, vnitřní průměr 4,6 mm, náplň: silikagel (4.11)
- 5.5 Filtr Millipore FH 0,5 μm nebo ekvivalentní s vhodným filtračním zařízením
- 6. POSTUP
- 6.1 Příprava vzorku
Do odměrné baňky na 100 ml se přesně naváží množství prostředku, které obsahuje asi 10,0 mg bezvodého chininu, přidá se 20 ml methanolu (4.6) a láhev se ponoří na 20 minut do ultrazvukové lázně (5.2). Objem se doplní po rysku methanolem (4.6), promíchá se a alikvotní podíl se zfiltruje (5.5).
- 6.2 Chromatografické podmínky
- Průtok: 1,0 ml/min.
- Vlnová délka detektoru (5.3): 332 nm.
- Objem nástřiku: 10 μl filtrovaného roztoku (6.1).
- Měřená veličina: plocha píku.
- 6.3 Kalibrační křivka
Alespoň třikrát se nastříkne 10 μl každého standardního roztoku (4.12), změří se plocha píků a vypočte se průměrná hodnota pro každou koncentraci.
Sestrojí se kalibrační křivka a ověří se, zda tvoří přímku.
- 6.1 Příprava vzorku
- 7. VÝPOČET
- 7.1 Z kalibrační křivky (6.3) se odečte množství bezvodého chininu v μg, obsaženého v nastříknutém objemu (6.2).
- 7.2 Koncentrace bezvodého chininu ve vzorku vyjádřená v hmotnostních procentech (% m/m) se vypočte ze vzorce:
- kde
B = množství bezvodého chininu v μg nalezené v 10 mikrolitrech zfiltrovaného roztoku (6.1), A = hmotnost vzorku v g (6.1).
- kde
- 8. OPAKOVATELNOST
Pro výrobky obsahující asi 0,5 % (m/m) bezvodého chininu nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,02 %.
Pro výrobky obsahující asi 0,2 % (m/m) bezvodého chininu nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,01 %.
- 1. ROZSAH A OBLAST POUŽITÍ
- A. KVALITATIVNÍ STANOVENÍ
- 27. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ ANORGANICKÝCH SIŘIČITANŮ A HYDROGENSIŘIČITANŮ
ROZSAH A OBLAST POUŽITÍ
V této metodě je popsáno kvalitativní a kvantitativní stanovení anorganických siřičitanů a hydrogensiřičitanů v kosmetických prostředcích. Metoda je použitelná pouze pro prostředky, které obsahují vodnou nebo alkoholickou fázi a pro koncentrace oxidu siřičitého nepřevyšující 0,2 %.
- A. KVALITATIVNÍ STANOVENÍ
- 1. PRINCIP
Vzorek se zahřívá s kyselinou chlorovodíkovou a uvolněný oxid siřičitý se identifikuje jeho zápachem nebo indikátorovým papírkem.
- 2. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 2.1 Kyselina chlorovodíková 4 mol/l
- 2.2 Škrobový papírek s jodičnanem draselným nebo jiná vhodná alternativa
- 3. PŘÍSTROJE A POMŮCKY
- 3.1 Obvyklé laboratorní vybavení
- 3.2 Baňka na 25 ml s krátkým zpětným chladičem
- 4. POSTUP
- 4.1 Do baňky (3.2) se převede asi 2,5 g vzorku a 10 ml kyseliny chlorovodíkové (2.1).
- 4.2 Roztok se zamíchá a uvede do varu.
- 4.3 Unikající oxid siřičitý se dokazuje jeho zápachem nebo indikátorovým papírkem.
- 1. PRINCIP
- B. KVANTITATIVNÍ STANOVENÍ
- 1. DEFINICE
Obsah siřičitanu nebo hydrogensiřičitanu ve vzorku, stanovený touto metodou, se vyjádří v hmotnostních procentech oxidu siřičitého.
- 2. PRINCIP
Po okyselení vzorku se uvolněný oxid siřičitý jímá v roztoku peroxidu vodíku. Vzniklá kyselina sírová se titruje odměrným roztokem hydroxidu sodného.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Peroxid vodíku 0,2 % (m/V). Roztok se připravuje denně čerstvý.
- 3.2 Kyselina trihydrogenfosforečná
- 3.3 Methanol
- 3.4 Odměrný roztok hydroxidu sodného 0,01M
- 3.5 Dusík
- 3.6 Indikátor: směs 1:1 (V/V) methylové červeně (0,03% m/V) v ethanolu a methylenové modři (0,05% m/V) v ethanolu. Roztok se zfiltruje.
- 4. PŘÍSTROJE A POMŮCKY
- 4.1 Obvyklé laboratorní vybavení
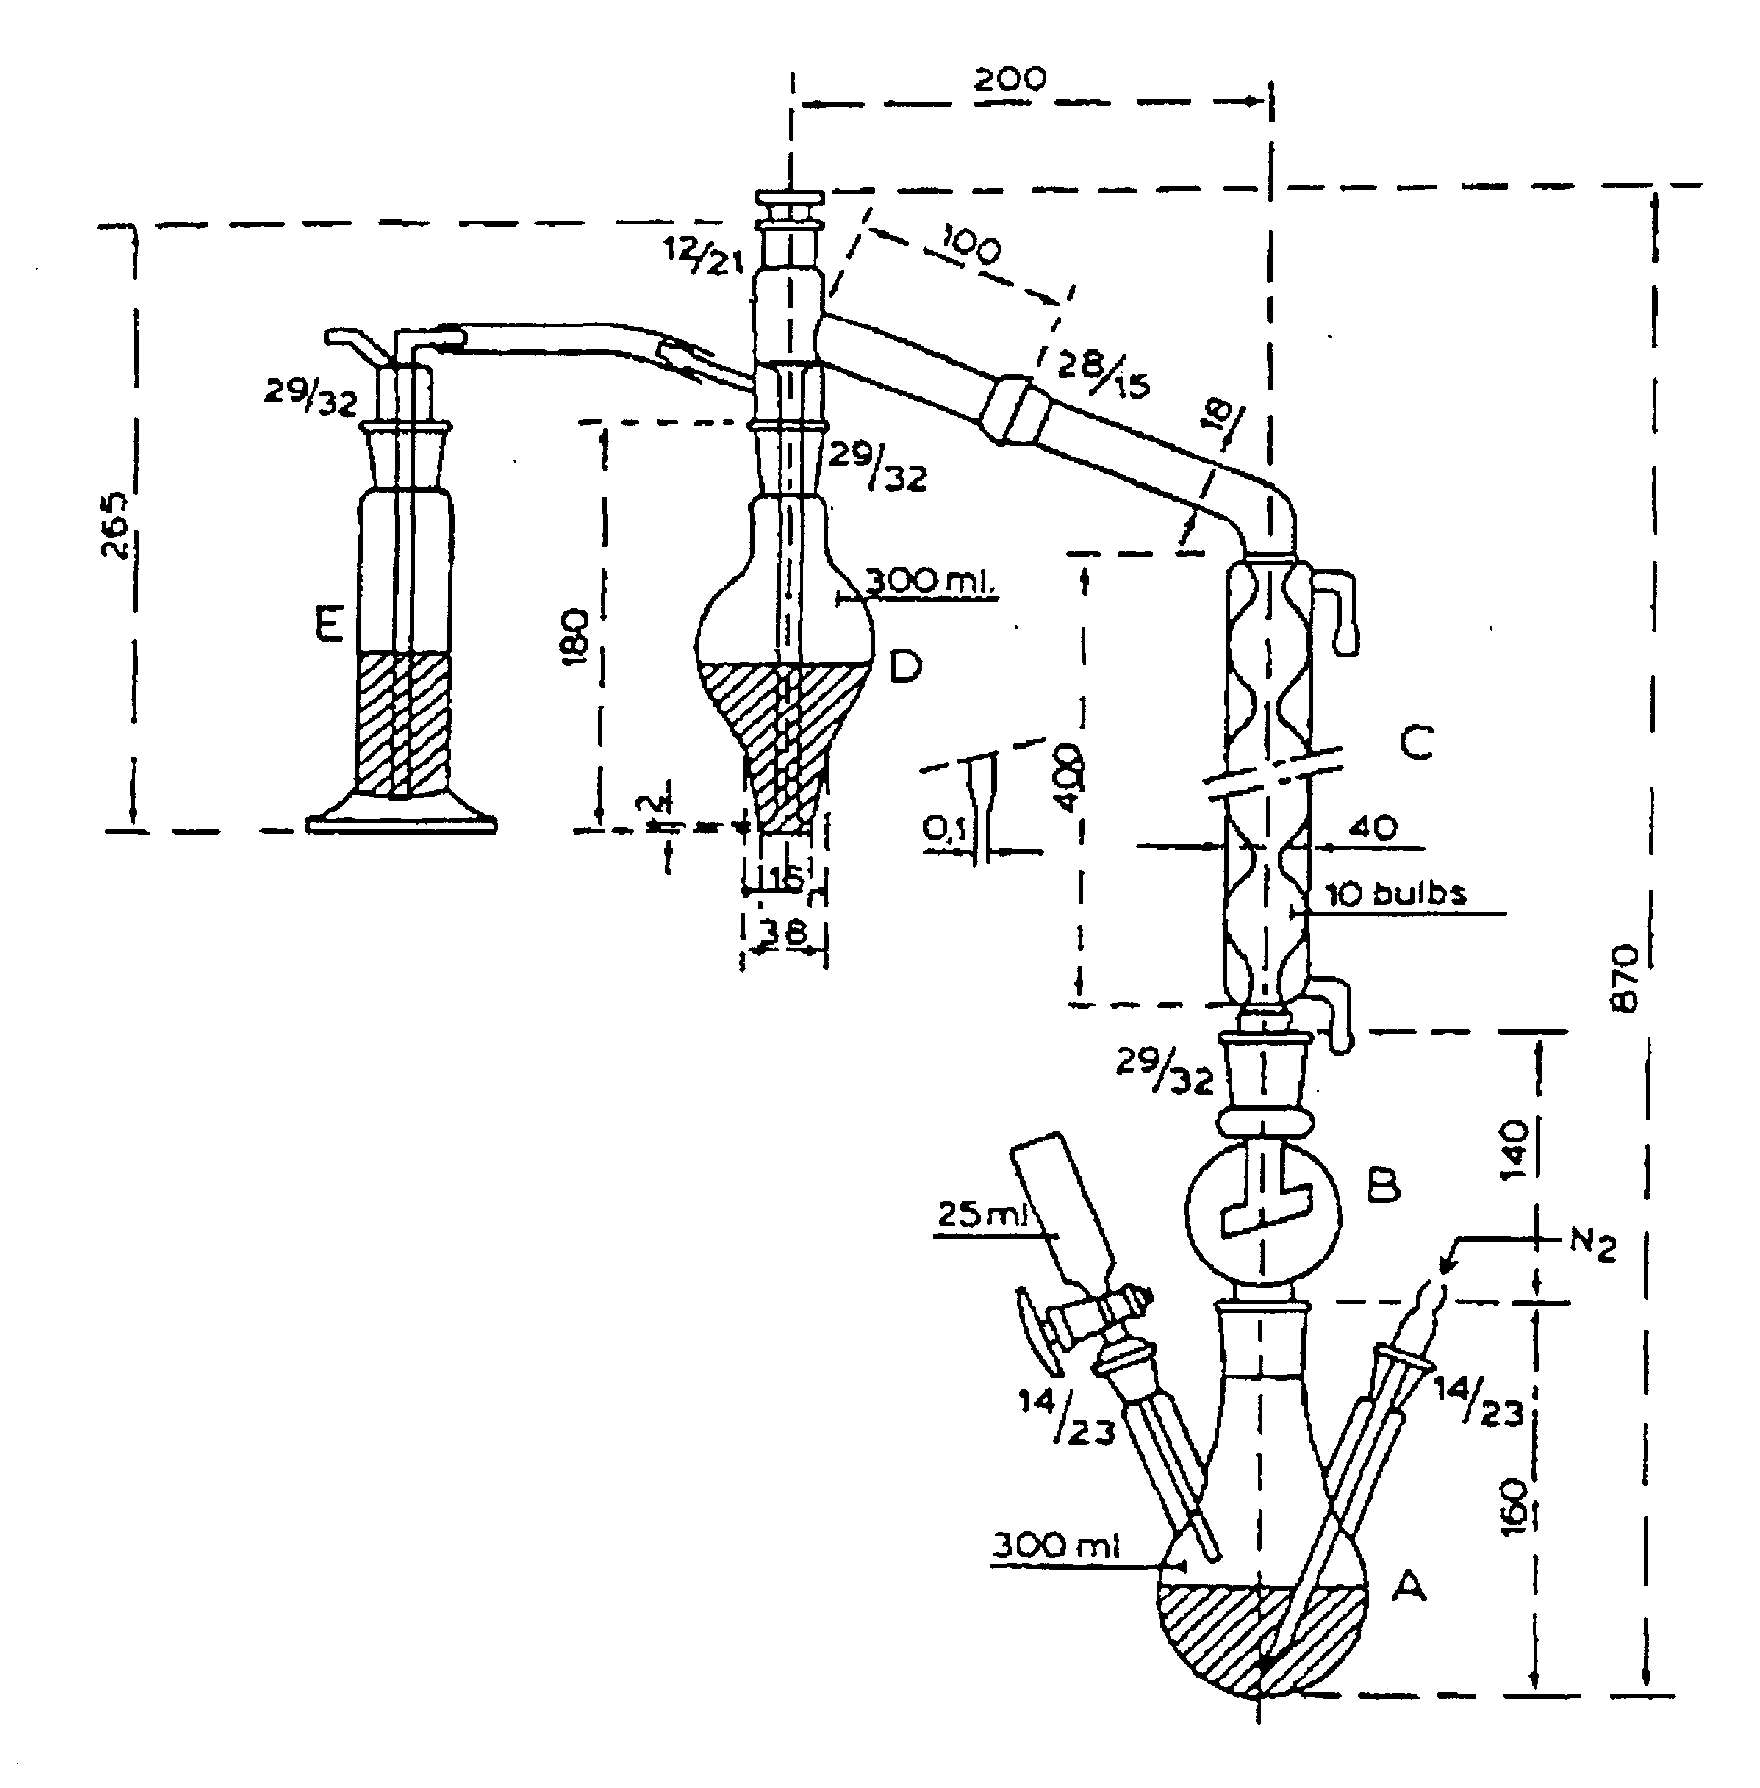
- 4.2 Destilační přístroj (viz obr. Přístroj na destilaci oxidu siřičitého podle Tannera)
- 5. POSTUP
- 5.1 Do destilační baňky A (viz obr. Přístroj na destilaci oxidu siřičitého podle Tannera) se odváží asi 2,5 g vzorku přesně.
- 5.2 Přidá se 60 ml vody a 50 ml methanolu (3.3) a obsah se promíchá.
- 5.3 Do destilační předlohy D (viz obr. Přístroj na destilaci oxidu siřičitého podle Tannera) se odměří 10 ml roztoku peroxidu vodíku (3.1), 60 ml vody a přidá se několik kapek indikátoru (3.6) a dále několik kapek hydroxidu sodného (3.4) do zeleného zbarvení indikátoru.
- 5.4 Postup podle 5.3 se opakuje s promývací lahví E (viz obr. Přístroj na destilaci oxidu siřičitého podle Tannera).
- 5.5 Přístroj se sestaví a průtok dusíku (3.5) se nastaví asi na 60 bublinek za minutu.
- 5.6 Do destilační baňky A se z dělicí nálevky připustí 15 ml kyseliny trihydrogenfosforečné (3.2).
- 5.7 Rychle se zahřeje k varu a poté se zvolna vaří 30 minut.
- 5.8 Destilační předloha D se odpojí. Trubice se vypláchne a provede se titrace roztokem hydroxidu sodného (3.4) do zeleného zbarvení indikátoru (3.6).
- 6. VÝPOČET
Obsah siřičitanu nebo hydrogensiřičitanu ve vzorku v hmotnostních procentech se vypočte ze vzorce:
- kde
M = molární koncentrace roztoku hydroxidu sodného (3.4), V = objem roztoku hydroxidu sodného (3.4) spotřebovaný při titraci (5.8) v mililitrech, m = hmotnost vzorku (5.1) v g.
- kde
- 7. OPAKOVATELNOST
Pro výrobky obsahující asi 0,2 % (m/m) oxidu siřičitého nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,006 %.
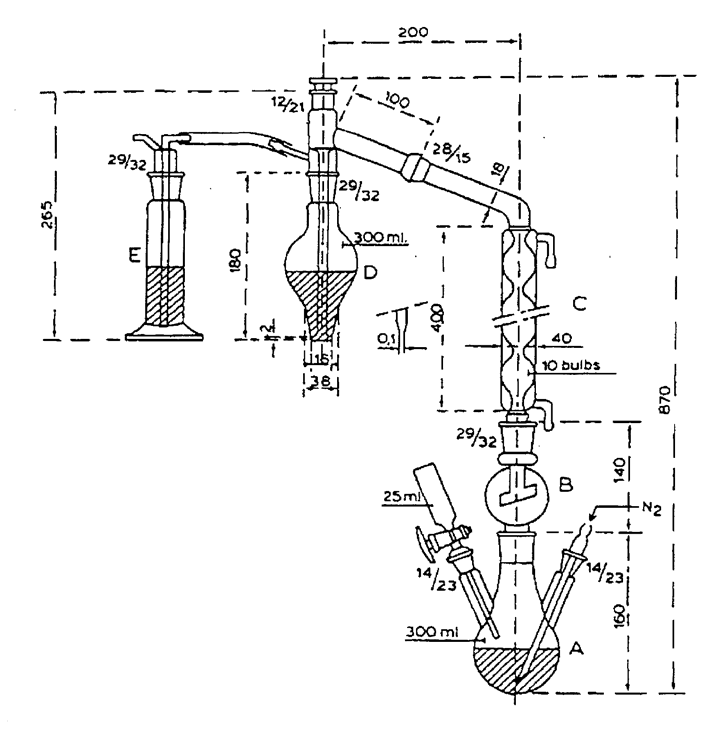
Přístroj na destilaci oxidu siřičitého podle Tannera
Všechny rozměry v mm
Kuličkový chladič s 10 kuličkami
- 1. DEFINICE
- A. KVALITATIVNÍ STANOVENÍ
- 28. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ CHLOREČNANŮ ALKALICKÝCH KOVŮ
ROZSAH A OBLAST POUŽITÍ
V této metodě je popsána identifikace a stanovení chlorečnanů v zubní pastě a jiných kosmetických prostředcích.
- A. KVALITATIVNÍ STANOVENÍ
- 1. PRINCIP
Chlorečnany se oddělí od bromičnanů a jodičnanů chromatografií na tenké vrstvě a identifikují se pomocí oxidace jodidu na jod.
- 2. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 2.1 Standardní roztoky: vodné roztoky chlorečnanu, bromičnanu a jodičnanu draselného 0,2% m/V, čerstvě připravené
- 2.2 Mobilní fáze: roztok amoniaku 28% (m/V)/aceton/butanol (60/130/30 V/V/V)
- 2.3 Jodid draselný, vodný roztok 5% m/V
- 2.4 Roztok škrobu 1 až 5% m/V
- 2.5 Kyselina chlorovodíková 1 mol/l
- 2.6 Hotová celulózová deska pro chromatografii na tenké vrstvě (tloušťka vrstvy 0,25 mm)
- 3. PŘÍSTROJE A POMŮCKY
Obvyklé vybavení pro chromatografii na tenké vrstvě
- 4. POSTUP
- 4.1 Asi 1 g vzorku se extrahuje vodou, zfiltruje se a zředí se na asi 25 ml.
- 4.2 Na desku (2.6) se nanese 2 μl roztoku (4.1) a 2 μl každého ze tří referenčních roztoků (2.1).
- 4.3 Deska se vloží do vyvíjecí komory a chromatogram se vyvíjí rozpouštědlem (2.2) ve vzestupném uspořádání asi do tří čtvrtin délky desky (2.6).
- 4.4 Deska se vyjme z komory a rozpouštědlo se nechá odpařit. (Poznámka: Může to trvat až 2 hodiny.)
- 4.5 Deska se postříká roztokem jodidu draselného (2.3) a nechá se asi 5 minut schnout.
- 4.6 Deska se postříká roztokem škrobu (2.4) a nechá se asi 5 minut schnout.
- 4.7 Deska se postříká roztokem kyseliny chlorovodíkové (2.5).
- 5. VYHODNOCENÍ
Jsou-li přítomny chlorečnany, objeví se po půl hodině modrá (případně hnědá) skvrna s hodnotou Rf přibližně 0,7 až 0,8.
Přístroj na destilaci oxidu siřičitého podle Tannera Rf Jodičnan 0 až 0,2 Bromičnan 0,5 až 0,6 Chlorečnan 0,7 až 0,8 Je třeba poznamenat, že bromičnany a jodičnany dávají okamžitou reakci. Je třeba dbát na to, aby se nezaměnily skvrny bromičnanu a chlorečnanu.
- 1. PRINCIP
- B. KVANTITATIVNÍ STANOVENÍ
- 1. DEFINICE
Obsah chlorečnanu ve vzorku stanovený touto metodou se vyjádří v hmotnostních procentech chlorečnanu.
- 2. PRINCIP
Chlorečnan je redukován práškovým zinkem v kyselém prostředí. Vzniklý chlorid se stanoví potenciometrickou titrací roztokem dusičnanu stříbrného. Podobné stanovení před redukcí odhalí možnou přítomnost bromičnanů a jodičnanů.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina octová, 80 % (m/m)
- 3.2 Práškový zinek
- 3.3 Odměrný roztok dusičnanu stříbrného 0,1 mol/l
- 4. PŘÍSTROJE A POMŮCKY
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Potenciometr se stříbrnou indikační elektrodou
- 5. POSTUP
- 5.1 Příprava vzorku
Do centrifugační zkumavky se naváží asi 2 g vzorku přesně („m“ gramů). Přidá se asi 15 ml kyseliny octové (3.1) a důkladně se promíchá. Po 30 minutách stání se 15 minut odstřeďuje při 2000 ot./min. Supernatant se převede do odměrné baňky na 50 ml. Odstřeďování se opakuje ještě dvakrát vždy po přidání 15 ml octové kyseliny (3.1) ke zbytku. Supernatanty se sloučí v jedné odměrné baňce. Objem se doplní po rysku kyselinou octovou (3.1).
- 5.2 Redukce chlorečnanu
Ke 20 ml roztoku 5.1 se přidá 0,6 g práškového zinku (3.2). Obsah se ve varné baňce pod zpětným chladičem uvede do varu. Po 30 minutách varu se ochladí a zfiltruje. Baňka se vypláchne vodou a tou se promyje filtr. Filtrát a vymývací voda se spojí.
- 5.3 Stanovení chloridů
20 ml roztoku 5.2 se titruje roztokem dusičnanu stříbrného (3.3) s potenciometrickou indikací (4.2). Stejným způsobem se roztokem dusičnanu stříbrného (3.3) titruje 20 ml roztoku 5.1.
- Poznámka: Obsahuje-li prostředek deriváty bromu nebo jodu, které mohou uvolňovat při redukci bromidy nebo jodidy, bude titrační křivka vykazovat několik inflexních bodů. V takovém případě je objem titračního činidla odpovídající chloridům dán rozdílem mezi posledním a předposledním inflexním bodem.
- 5.1 Příprava vzorku
- 1. DEFINICE
- 6. VÝPOČET
Obsah chlorečnanu ve vzorku (% m/m) se vypočte ze vzorce:
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera V= objem roztoku dusičnanu stříbrného (3.3) v mililitrech, spotřebovaný při titraci roztoku 5.2, V'= objem roztoku dusičnanu stříbrného (3.3) v mililitrech, spotřebovaný při titraci 20 ml roztoku 5.1, M = molalita odměrného roztoku dusičnanu stříbrného (3.3), m = hmotnost vzorku v g.
- kde
- 7. OPAKOVATELNOST
Pro výrobky obsahující asi 3 až 5 % (m/m) chlorečnanu nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,07 %.
- A. KVALITATIVNÍ STANOVENÍ
- 29. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ JODIČNANU SODNÉHO
ROZSAH A OBLAST POUŽITÍ
Tato metoda popisuje postup kvalitativního a kvantitativního stanovení jodičnanu sodného v kosmetických prostředcích, které se po použití ihned oplachují.
- A. KVALITATIVNÍ STANOVENÍ
- 1. PODSTATA METODY
Jodičnan sodný se oddělí od bromičnanů a jodičnanů chromatografií na tenké vrstvě a identifikuje se oxidací jodidu na jod.
- 2. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 2.1 Standardní roztoky: vodné roztoky chlorečnanu, bromičnanu a jodičnanu draselného 0,2% (m/V), čerstvě připravené
- 2.2 Mobilní fáze:
roztok amoniaku 28% (m/V)/aceton/butanol (60/130/30 V/V/V)
- 2.3 Jodid draselný, vodný roztok 5%(m/V)
- 2.4 Roztok škrobu 1 až 5% (m/V)
- 2.5 Kyselina chlorovodíková 1 mol/l
- 3. PŘÍSTROJE A POMŮCKY
- 3.1 Hotová celulózová deska pro chromatografii na tenké vrstvě (tloušťka vrstvy 0,25 mm).
- 3.2 Obvyklé vybavení pro chromatografii na tenké vrstvě
- 4. POSTUP
- 4.1 Asi 1 g vzorku se extrahuje vodou, zfiltruje se a zředí se na asi 10 ml.
- 4.2 Na desku (3.1) se nanesou 2 μl tohoto roztoku a 2 μl každého ze tří standardních roztoků (2.1).
- 4.3 Deska se vloží do vyvíjecí komory a chromatogram se vyvíjí rozpouštědlem 2.2 ve vzestupném uspořádání asi do tří čtvrtin délky desky.
- 4.4 Deska se vyjme z komory a rozpouštědlo se nechá odpařit při laboratorní teplotě. (Poznámka: Může to trvat až 2 hodiny.)
- 4.5 Deska se postříká roztokem jodidu draselného (2.3) a nechá se asi 5 minut schnout.
- 4.6 Deska se postříká roztokem škrobu (2.4) a nechá se asi 5 minut schnout.
- 4.7 Nakonec se deska postříká roztokem kyseliny chlorovodíkové (2.5).
- 5. VYHODNOCENÍ
Jsou-li přítomny jodičnany, objeví se okamžitě modrá skvrna (barva může být hnědá nebo může po určité době zhnědnout) s hodnotou Rf 0 až 0,2.
Je třeba poznamenat, že bromičnany reagují okamžitě s hodnotou Rf přibližně 0,5 až 0,6, chlorečnany reagují asi po půl hodině s hodnotou Rf 0,7 až 0,8.
- 1. PODSTATA METODY
- B. KVANTITATIVNÍ STANOVENÍ
- 1. DEFINICE
Obsah jodičnanu sodného stanovený touto metodou se vyjádří v hmotnostních procentech jodičnanu sodného.
- 2. PRINCIP
Jodičnan sodný se rozpustí ve vodě a stanoví se pomocí vysokoúčinné kapalinové chromatografie se dvěma kolonami v sérii: s kolonou s obrácenou fází C18 a s kolonou plněnou anexem.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší a zejména musí být vhodné pro vysokoúčinnou kapalinovou chromatografii (HPLC).
- 3.1 Kyselina chlorovodíková 4 mol/l
- 3.2 Siřičitan sodný, 5% vodný roztok (m/V)
- 3.3 Zásobní roztok jodičnanu sodného
Připraví se zásobní roztok rozpuštěním 50 mg jodičnanu sodného ve 100 ml vody.
- 3.4 Dihydrogenfosforečnan draselný
- 3.5 Hydrogenfosforečnan disodný dihydrát
- 3.6 Mobilní fáze pro HPLC: Rozpustí se 3,88 g dihydrogenfosforečnanu draselného (3.4) a 1,19 g hydrogenfosforečnanu disodného dihydrátu (3.5) v 1 litru vody.
pH tohoto roztoku je 6.2.
- 3.7 Univerzální indikátorový papírek, pH 1 - 11
- 4. PŘÍSTROJE A POMŮCKY
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Kulatý filtrační papír, průměr 110 mm, Schleicher and Schüll No. 575, nebo ekvivalentní
- 4.3 Přístroj pro vysokoúčinnou kapalinovou chromatografii vybavený detektorem s nastavitelnou vlnovou délkou
- 4.4 Kolony: Délka: 120 mm, vnitřní průměr: 4,6 mm, počet: 2 kolony v sérii; první kolona: Nucleosil® 5 C18 nebo ekvivalentní; druhá kolona: Vydac™-301-SB nebo ekvivalentní
- 5. POSTUP
- 5.1 Příprava vzorku
- 5.1.1 Kapalné vzorky ( šampony)
Do kalibrované zkumavky na 10 ml se zabroušenou zátkou nebo do odměrné baňky se naváží asi 1,0 g zkušebního vzorku přesně.
Objem se doplní vodou po rysku a promíchá.
V případě potřeby se roztok zfiltruje.
Jodičnany se v roztoku stanoví pomocí HPLC způsobem popsaným v bodě 5.2.
- 5.1.2 Pevné vzorky (mýdlo)
Část vzorku se jemně nadrtí a do skleněného děleného válce na 100 ml se zabroušenou zátkou se naváží asi 1,0 g zkušebního vzorku přesně. Doplní se vodou na 50 ml a důkladně se třepe 1minutu. Odstředí se a zfiltruje přes filtrační papír (4.2), nebo se ponechá stát alespoň přes noc.
Rosolovitá hmota se důkladně protřepe a zfiltruje přes papírový filtr (4.2).
Jodičnany se ve filtrátu stanoví pomocí HPLC způsobem popsaným v bodě 5.2.
- 5.1.1 Kapalné vzorky ( šampony)
- 5.2 Chromatografie
- Průtok: 1 ml/min.
- Vlnová délka detektoru (4.3): 210 nm.
- Objem nástřiku: 10 μl.
- Měřená veličina: plocha píku.
- 5.3 Kalibrace
Do odměrných baněk na 50 ml se odpipetuje 1,0, 2,0, 5,0, 10,0 a 20,0 ml zásobního roztoku jodičnanu sodného (3.3). Objemy se doplní po rysku a promíchají.
Vzniklé roztoky obsahují 0,01, 0,02, 0,05, 0,1 a 0,20 mg jodičnanu sodného v 1 ml.
Do kolony se nastříkne 10 μl každého standardu a zaznamená se chromatogram. Stanoví se plochy píků jodičnanu a sestrojí se kalibrační křivka závislosti plochy píku na koncentraci jodičnanu sodného.
- 5.1 Příprava vzorku
- 6. VÝPOČET
Obsah jodičnanu sodného vyjádřený v hmotnostních procentech (m/m) se vypočte ze vzorce:
- kde
- m = hmotnost zkušebního vzorku (5.1) v g,
- V = celkový objem roztoku vzorku získaného podle bodu 5.1 v ml,
- c = koncentrace jodičnanu sodného v mg/ml odečtená z kalibrační křivky (5.3).
- kde
- 7. OPAKOVATELNOST
Pro výrobky obsahující asi 0,1 % (m/m) jodičnanu sodného nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,002 %.
- 8. POTVRZENÍ
- 8.1 Princip
V okyseleném roztoku kosmetického prostředku se jodičnany (IO3-) redukují na jodidy (I-) siřičitanem a výsledný roztok se analyzuje vysokoúčinnou kapalinovou chromatografií. Jestliže pík s retenčním časem odpovídajícím retenčnímu času jodičnanu po reakci se siřičitanem zmizí, jednalo se s největší pravděpodobností o pík jodičnanů.
- 8.2 Postup
Do Erlenmeyerovy baňky se odpipetuje 5 ml roztoku vzorku připraveného podle bodu 5.1.
pH roztoku se upraví kyselinou chlorovodíkovou (3.1) na hodnotu 3 nebo nižší; použije se univerzální indikátorový papírek (3.7).
Přidají se tři kapky roztoku siřičitanu sodného (3.2) a roztok se zamíchá.
10 μl roztoku se nastříkne do kolony kapalinového chromatografu (4.3).
Výsledný chromatogram se porovná s chromatogramem zaznamenaným pro stejný vzorek podle oddílu 5.
- 8.1 Princip
- 1. DEFINICE
- A. KVALITATIVNÍ STANOVENÍ
- 30. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ DUSIČNANU STŘÍBRNÉHO V KOSMETICKÝCH PROSTŘEDCÍCH
- A. Kvalitativní stanovení
- 1. Rozsah a oblast použití
V této metodě je popsáno kvalitativní stanovení dusičnanu stříbrného vyjádřeného jako stříbro v kosmetických prostředcích na bázi vody.
- 2. Princip
Kvalitativní stanovení stříbra se provede prostřednictvím charakteristické bílé sraženiny s chloridovými ionty.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Roztok kyseliny chlorovodíkové, 2 mol/l
- 3.2 Vodný roztok hydroxidu amonného: koncentrovaný roztok hydroxidu amonného (d20 = 0,88 g/ml) se zředí stejným množství vody a promíchá.
- 3.3 Roztok kyseliny dusičné, 2 mol/l
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Odstředivka
- 5. Postup
- 5.1 K přibližně 1 g vzorku v centrifugační kyvetě se přidává po kapkách 2M kyselina chlorovodíková (3.1), dokud nedojde k úplnému vysrážení; promíchá se a odstředí.
- 5.2 Supernatant se odstraní a sraženina se promyje dalšími pěti kapkami studené vody. Promývací kapalina se odstraní.
- 5.3 Do centrifugační kyvety se ke sraženině přidá stejný objem vody. Za stálého míchání se zahřeje k varu.
- 5.4 Za horka se odstředí; supernatant se odstraní.
- 5.5 Ke sraženině se přidá několik kapek roztok amoniaku (3.2); promíchá se a odstředí.
- 5.6 K jedné kapce kapaliny nad sraženinou se na podložní sklíčko přidá několik kapek 2 mol/l kyseliny dusičné (3.3).
- 5.7 Bílá sraženina je důkazem přítomnosti stříbra.
- 1. Rozsah a oblast použití
- B. Kvantitativní stanovení
- 1. Rozsah a oblast použití
Tato metoda je vhodná pro stanovení obsahu dusičnanu stříbrného, vyjádřeného jako stříbro v kosmetických prostředcích určených k barvení řas a obočí.
- 2. Princip
Stříbro se ve výrobku stanoví atomovou absorpční spektrometrií.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina dusičná, 0,02 mol/l roztok
- 3.2 Standardní roztoky stříbra
- 3.2.1 Zásobní standardní roztok stříbra, 1 000 (μg/ml v roztoku 0,5 mol/l kyseliny dusičné („SpectrosoL“ nebo ekvivalentní)
- 3.2.2 Standardní roztok stříbra, 100 μg/ml: 10 ml zásobního standardního roztoku stříbra (3.2.1) se odpipetuje do odměrné baňky na 100 ml. Doplní se po rysku roztokem 0,02 mol/l kyseliny dusičné a promíchá se. Tento standardní roztok se připravuje vždy čerstvý a skladuje se ve skleněné lahvi z tmavého skla.
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Atomový absorpční spektrometr vybavený stříbrnou výbojkou s dutou katodou.
- 5. Postup
- 5.1 Příprava vzorku
Odváží se asi 0,1 g (m gramů) homogenního vzorku přesně. Toto množství se převede do odměrné baňky na jeden litr, doplní se po rysku 0,02 mol/l roztokem kyseliny dusičné (3.1) a promíchá se.
- 5.2 Podmínky pro atomovou absorpční spektrometrii
Plamen: vzduch-acetylen
Vlnová délka: 338,3 nm
Korekce pozadí: ano
Požadavky na palivo: chudé; pro maximální absorbanci je nutná optimalizace výšky hořáku a palivových podmínek.
- 5.3 Kalibrace
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,0; 2,0; 3,0; 4,0 a 5,0 ml standardního roztoku stříbra (3.2.2). Jednotlivé baňky se doplní po rysku 0,02 mol/l roztokem kyseliny dusičné (3.1) a obsah se promíchá. Tyto roztoky obsahují 1,0; 2,0; 3,0; 4,0 a 5,0 μg stříbra na mililitr.
- 5.3.2 Změří se absorbance 0,02 mol/l roztoku kyseliny dusičné (3.1) a takto získaná hodnota se použije jako nulová koncentrace stříbra pro kalibrační křivku. Změří se absorbance každého standardního roztoku stříbra (5.3.1). Sestrojí se kalibrační křivka vynesením závislosti hodnot absorbance na koncentraci stříbra.
- 5.4 Kvantitativní stanovení
Změří se absorbance roztoku vzorku (5.1). Z kalibrační křivky se odečte koncentrace stříbra odpovídající hodnotě absorbance naměřené pro roztok vzorku.
- 5.1 Příprava vzorku
- 6. Výpočet
Obsah dusičnanu stříbrného ve vzorku vyjádřený v hmotnostních procentech (% m/m) se vypočte podle vzorce
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost analyzovaného vzorku (5.1) v g, c = koncentrace stříbra v roztoku vzorku (5.1) odečtená z kalibrační křivky v μg/ml.
- kde
- 7. Opakovatelnost
Pro výrobky obsahující asi 4 % (m/m) dusičnanu stříbrného nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,05 %.
- 1. Rozsah a oblast použití
- A. Kvalitativní stanovení
- 31. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ OBSAHU SULFIDU SELENIČITÉHO V ŠAMPONECH PROTI LUPŮM
- A. Kvalitativní stanovení
- 1. Rozsah a oblast použití
V této metodě je popsáno kvalitativní stanovení sulfidu seleničitého jako selenu v šamponech proti lupům.
- 2. Princip
Kvalitativní stanovení selenu se provede prostřednictvím charakteristického žlutého až oranžového zbarvení při reakci s močovinou a jodidem draselným.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina dusičná, koncentrovaná (d20 = 1,42 g/ml)
- 3.2 Močovina
- 3.3 Jodid draselný, 10% (m/V) roztok: 10 g jodidu draselného se rozpustí ve 100 ml vody.
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Digesční (vyluhovací) baňka na 100 ml
- 4.3 Digesční zařízení s vyhřívacím blokem
- 4.4 Filtrační papír (Whatman č. 42 nebo ekvivalentní) nebo membránový filtr (velikost pórů 0,45 μm)
- 5. Postup
- 5.1 K přibližně 1 g šamponu ve vyluhovací baňce (4.2) se přidá 2,5 ml koncentrované kyseliny dusičné (3.1) a vaří se v digesčním zařízení s vyhřívacím blokem (4.3) při 150 °C po dobu 30 minut.
- 5.2 Vyloužený vzorek se zředí vodou na objem 25 ml, zfiltruje se přes filtrační papír nebo přes membránový filtr (0,45 μm) (4.4).
- 5.3 K 2,5 ml filtrátu se přidá 5 ml vody, 2,5 g močoviny (3.2) a vaří se. Ochladí se a přidá se 1 ml roztoku jodidu draselného (3.3).
- 5.4 Žluté až oranžové zbarvení, které stáním rychle tmavne, je důkazem přítomnosti selenu.
- 1. Rozsah a oblast použití
- B. Kvantitativní stanovení
- 1. Rozsah a oblast použití
Tato metoda je vhodná pro kvantitativní stanovení sulfidu seleničitého jako selenu v šamponech proti lupům, obsahujících nejvýše 4,5 % (m/m) sulfidu seleničitého.
- 2. Princip
Vzorek se vyluhuje kyselinou dusičnou a selen se ve výsledném výluhu stanoví atomovou absorpční spektrometrií.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina dusičná, koncentrovaná (d20 = 1,42 g/ml)
- 3.2 Kyselina dusičná, 5% (V/V) roztok: do 500 ml vody se v kádince za stálého míchání přidá 50 ml koncentrované kyseliny dusičné (3.1). Tento roztok se převede do jednolitrové odměrné baňky a doplní po rysku vodou.
- 3.3 Zásobní standardní roztok selenu, 1 000 μg/ml v 0,5 mol/l roztoku kyseliny dusičné („SpectrosoL“ nebo ekvivalentní)
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Digesční vyluhovací baňka na 100 ml
- 4.3 Digesční zařízení s vyhřívacím blokem
- 4.4 Filtrační papír (Whatman č. 42 nebo ekvivalentní) nebo membránový filtr 0,45 μm
- 4.5 Atomový absorpční spektrofotometr vybavený selenovou výbojkou s dutou katodou
- 5. Postup
- 5.1 Příprava vzorku
- 5.1.1 Do vyluhovací baňky (4.2) se naváží asi 0,2 g (m gramů) homogenního vzorku šamponu přesně.
- 5.1.2 Přidá se 5 ml koncentrované kyseliny dusičné (3.1) a nechá se jednu hodinu vyluhovat v digesčním zařízení s vyhřívacím blokem (4.3) při 150 °C.
- 5.1.3 Roztok se nechá vychladnout a zředí se vodou na 100 ml. Zfiltruje se přes filtrační papír nebo membránový filtr (0,45 μm) (4.4) a zfiltrovaný roztok se uschová pro kvantitativní stanovení.
- 5.2 Podmínky pro atomovou absorpční spektrometrii
Plamen: vzduch-acetylen
Vlnová délka: 196,0 nm
Korekce pozadí: ano
Podmínka paliva: chudé; pro maximální absorbanci je nutná optimalizace výšky hořáku a palivových podmínek.
- 5.3 Kalibrace
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,0; 2,0; 3,0; 4,0 a 5,0 ml zásobního standardního roztoku selenu (3.3). Jednotlivé baňky se doplní po rysku 5% (m/m) roztokem kyseliny dusičné (3.1) a obsah se promíchá. Tyto roztoky obsahují 10, 20, 30, 40 a 50 μg selenu na mililitr.
- 5.3.2 Změří se absorbance 5% roztoku kyseliny dusičné (3.1) a takto získaná hodnota se použije jako nulová koncentrace selenu pro kalibrační křivku. Změří se absorbance každého standardního roztoku selenu (5.3.1). Sestrojí se kalibrační křivka vynesením závislosti hodnot absorbance na koncentraci selenu.
- 5.4 Kvantitativní stanovení
Změří se absorbance roztoku vzorku (5.1.3). Z kalibrační křivky se odečte koncentrace selenu odpovídající hodnotě absorbance naměřené pro roztok vzorku.
- 5.1 Příprava vzorku
- 6. Výpočet
Obsah sulfidu seleničitého ve vzorku v hmotnostních procentech (% m/m) se vypočte podle vzorce:
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost analyzovaného vzorku (5.1) v g, c = koncentrace selenu v roztoku vzorku (5.1.3) odečtená z kalibrační křivky v μg/ml.
- kde
- 7. Opakovatelnost
Pro výrobky obsahující asi 1 % (m/m) sulfidu seleničitého nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,05 %.
- 1. Rozsah a oblast použití
- A. Kvalitativní stanovení
- 32. KVANTITATIVNÍ STANOVENÍ ROZPUSTNÉHO BARYA A STRONCIA V PIGMENTECH VE FORMĚ SOLÍ NEBO KOMPLEXŮ
- A. Kvantitativní stanovení rozpustného barya
- 1. Rozsah a oblast použití
V této metodě je popsán postup extrakce a kvantitativního stanovení rozpustného barya z pigmentů ve formě solí nebo komplexů.
- 2. Princip
Pigment se extrahuje 0,07M roztokem kyseliny chlorovodíkové za definovaných podmínek a množství barya v extraktu se stanoví atomovou absorpční spektrometrií.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Ethanol, absolutní
- 3.2 Kyselina chlorovodíková, 0,07 mol/l roztok
- 3.3 Kyselina chlorovodíková, 0,5 mol/l roztok
- 3.4 Chlorid draselný, 8% (m/V) roztok: 16 g chloridu draselného se rozpustí ve 200 ml 0,07M roztoku kyseliny chlorovodíkové (3.2).
- 3.5 Standardní roztoky barya
- 3.5.1 Zásobní standardní roztok barya, 1 000 μg/ml v 0,5 mol/l roztoku kyseliny dusičné („SpectrosoL“ nebo ekvivalentní)
- 3.5.2 Standardní roztok barya, 200 μg/ml: 20,0 ml zásobního standardního roztoku barya (3.5.1) se odpipetuje do odměrné baňky na 100 ml. Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a promíchá.
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 pH-metr s přesností ±0,02
- 4.3 Třepačka s krouživým pohybem
- 4.4 Membránový filtr s velikostí pórů 0,45 μm
- 4.5 Atomový absorpční spektrofotometr vybavený baryovou výbojkou s dutou katodou
- 5. Postup
- 5.1 Příprava vzorku
- 5.1.1 Do Erlenmeyerovy baňky se odváží asi 0,5 g pigmentu přesně (m gramů). Pro účinné promíchání je vhodné použít baňku o minimálním objemu 150 ml.
- 5.1.2 Pipetou se přidá 1,0 ml ethanolu (3.1) a baňkou se krouží tak, aby se pigment důkladně smočil. Z byrety se přidá přesně takové množství 0,07 mol/l roztoku kyseliny chlorovodíkové (3.2), které je nezbytné k tomu, aby byl dosažen poměr objemu kyseliny k hmotnosti pigmentu přesně 50 mililitrů na gram. Celkový objem extraktu včetně ethanolu se označí „V ml“. Pro dosažení důkladného promíchání se obsahem baňky 5 sekund krouží.
- 5.1.3 pH-metrem (4.2) se změří pH výsledné suspenze a je-li nad hodnotu 1,5, přidá se po kapkách 0,5 mol/l roztok kyseliny chlorovodíkové (3.3), dokud se nedosáhne hodnoty 1,4 až 1,5.
- 5.1.4 Baňka se zazátkuje a ihned se 60 minut třepe v třepačce s krouživým pohybem (4.3). Třepačka musí mít dostatečnou rychlost, aby vznikla pěna. Zfiltruje se přes membránový filtr 0,45 μm (4.4) a filtrát se jímá. Extrakt se nesmí odstředit před zfiltrováním. 5,0 ml filtrátu se odpipetuje do odměrné baňky na 50 ml; doplní se po rysku 0,07 mol/l kyselinou chlorovodíkovou (3.2) a promíchá. Tento roztok se také používá ke stanovení obsahu stroncia (část B).
- 5.1.5 Do odměrné baňky na 100 ml se odpipetuje 5,0 ml roztoku chloridu draselného (3.4) a alikvotní podíl („WBa ml“) zředěného filtrátu (5.1.4), tak aby očekávaná koncentrace byla 3 až 10 μg barya na mililitr. (Alikvotní podíl 10 ml by měl být vhodným výchozím množstvím.) Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a promíchá se.
- 5.1.6 Koncentrace barya v roztoku (5.1.5) se stanoví atomovou absorpční spektrometrií tentýž den.
- 5.2 Podmínky pro atomovou absorpční spektrometrii
Plamen: oxid dusný-acetylen
Vlnová délka: 553,5 nm
Korekce pozadí: ne
Podmínka paliva: chudé; pro maximální absorbanci je nutná optimalizace výšky hořáku a palivových podmínek.
- 5.3 Kalibrace
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,0; 2,0; 3,0; 4,0 a 5,0 ml standardního roztoku barya (3.5.2). Do každé baňky se odpipetuje 5,0 ml roztoku chloridu draselného (3.4). Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a obsah se promíchá. Tyto roztoky obsahují 2,0; 4,0; 6,0; 8,0 a 10,0 μg barya na mililitr.
Obdobně se provede slepý pokus s tím, že se vynechá standardní roztok barya.
- 5.3.2 Změří se absorbance slepého pokusu (5.3.1) a takto získaná hodnota se použije jako nulová koncentrace barya pro kalibrační křivku. Změří se absorbance každého standardního roztoku barya (5.3.1). Sestrojí se kalibrační křivka vynesením závislosti hodnot absorbance na koncentraci barya.
- 5.4 Stanovení
Změří se absorbance roztoku vzorku (5.1.5). Z kalibrační křivky se odečte koncentrace barya odpovídající hodnotě absorbance naměřené pro roztok vzorku.
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,0; 2,0; 3,0; 4,0 a 5,0 ml standardního roztoku barya (3.5.2). Do každé baňky se odpipetuje 5,0 ml roztoku chloridu draselného (3.4). Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a obsah se promíchá. Tyto roztoky obsahují 2,0; 4,0; 6,0; 8,0 a 10,0 μg barya na mililitr.
- 5.1 Příprava vzorku
- 6. Výpočet
Obsah rozpustného barya (% m/m) v pigmentu se vypočítá podle vzorce
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost analyzovaného vzorku (5.1.1) v g, c = koncentrace barya v roztoku vzorku (5.1.5) odečtená z kalibrační křivky v μg/ml, V = celkový objem extraktu (5.1.2) v ml, WBa = objem extraktu odebraného podle bodu 5.1.5 v ml.
- kde
- 7. Opakovatelnost
Pro výrobky obsahující asi 2 % (m/m) rozpustného barya je pro tuto metodu nejlepším odhadem opakovatelnosti 0,3 %.
- 8. Poznámky
- 8.1 Za určitých podmínek může být absorbance barya zvýšena přítomností vápníku. Tomu lze zabránit přidáním iontů hořčíku v koncentraci 5 g/l (viz. „Magnesium as modifier for the determination of barium by flame atomic emission spectrometry“. Jerrow, M. et al., Analytical Proceedings, 1991, 28, 40.).
- 8.2 Použití metody spektrometrie s indukčně vázanou plazmou - optická emisní spektrometrie je povoleno jako alternativa plamenové atomové absorpční spektrometrie.
- 1. Rozsah a oblast použití
- B. Kvantitativní stanovení rozpustného stroncia
- 1. Rozsah a oblast použití
V této metodě je popsán postup extrakce a kvantitativního stanovení rozpustného stroncia z pigmentů ve formě solí nebo komplexů.
- 2. Princip
Pigment se extrahuje 0,07M roztokem kyseliny chlorovodíkové za definovaných podmínek a množství stroncia v extraktu se stanoví atomovou absorpční spektrometrií.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Etanol, absolutní
- 3.2 Kyselina chlorovodíková, 0,07 mol/l roztok
- 3.3 Chlorid draselný, 8% (m/V) roztok: 16 g chloridu draselného se rozpustí ve 200 ml 0,07 mol/l roztoku kyseliny chlorovodíkové (3.2).
- 3.4 Standardní roztoky stroncia
- 3.4.1 Zásobní standardní roztok stroncia, 1 000 μg/ml v 0,5 mol/l roztoku kyseliny dusičné („SpectrosoL“ nebo ekvivalentní)
- 3.4.2 Standardní roztok stroncia, 100 μg/ml: 10,0 ml zásobního standardního roztoku barya (3.4.1) se odpipetuje do odměrné baňky na 100 ml. Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a promíchá.
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Membránový filtr s velikostí pórů 0,45 μm
- 4.3 Atomový absorpční spektrofotometr vybavený stronciovou výbojkou s dutou katodou
- 5. Postup
- 5.1 Příprava vzorku
Pro kvantitativní stanovení rozpustného stroncia se použije roztok připravený v oddíle A 5.1.4.
- 5.1.1 Do odměrné baňky na 100 ml se odpipetuje 5,0 ml roztoku chloridu draselného (3.3) a alikvotní podíl („WSr ml“) zředěného filtrátu (A 5.1.4), aby byla předpokládaná koncentrace stroncia 2 až 5 μg/ml. (Alikvotní podíl 10 ml by měl být vhodným výchozím množstvím.) Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a promíchá.
- 5.1.2 Koncentrace stroncia v roztoku (5.1.1) se stanoví atomovou absorpční spektrometrií tentýž den.
- 5.2 Podmínky pro atomovou absorpční spektrometrii
Plamen: oxid dusný-acetylen
Vlnová délka: 460,7 nm
Korekce pozadí: ne
Podmínka paliva: chudé; pro maximální absorbanci je nutná optimalizace výšky hořáku a palivových podmínek.
- 5.3 Kalibrace
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,0; 2,0; 3,0; 4,0 a 5,0 ml standardního roztoku stroncia (3.4.2). Do každé baňky se odpipetuje 5,0 ml roztoku chloridu draselného (3.3). Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a obsah se promíchá. Tyto roztoky obsahují 1,0; 2,0; 4,0 a 5,0 μg stroncia na mililitr.
Obdobně se provede slepý pokus s tím, že se vynechá standardní roztok stroncia.
- 5.3.2 Změří se absorbance slepého pokusu (5.3.1) a takto získaná hodnota se použije jako nulová koncentrace stroncia pro kalibrační křivku. Změří se absorbance každého kalibračního standardu stroncia (5.3.1). Sestrojí se kalibrační křivka vynesením závislosti hodnot absorbance na koncentraci stroncia.
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,0; 2,0; 3,0; 4,0 a 5,0 ml standardního roztoku stroncia (3.4.2). Do každé baňky se odpipetuje 5,0 ml roztoku chloridu draselného (3.3). Doplní se po rysku 0,07 mol/l roztokem kyseliny chlorovodíkové (3.2) a obsah se promíchá. Tyto roztoky obsahují 1,0; 2,0; 4,0 a 5,0 μg stroncia na mililitr.
- 5.4 Stanovení
Změří se absorbance roztoku vzorku (5.1.1). Z kalibrační křivky se odečte koncentrace stroncia odpovídající hodnotě absorbance naměřené pro roztok vzorku.
- 5.1 Příprava vzorku
- 6. Výpočet
Obsah rozpustného stroncia (% m/m) v pigmentu se vypočítá podle vzorce
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost analyzovaného vzorku (A 5.1.1) v g, c = koncentrace stroncia v roztoku vzorku (5.1.1) odečtená z kalibrační křivky v μg/ml, V = celkový objem extraktu (A 5.1.2) v ml, WSr = objem extraktu odebraného podle bodu 5.1.1 v ml.
- kde
- 7. Opakovatelnost
Pro výrobky obsahující asi 0,6 % (m/m) rozpustného barya je pro tuto metodu nejlepším odhadem opakovatelnosti 0,09 %.
- 8. Poznámka
Použití metody spektrometrie s indukčně vázanou plazmou - optická emisní spektrometrie je povoleno jako alternativa plamenové atomové absorpční spektrometrie.
- 1. Rozsah a oblast použití
- A. Kvantitativní stanovení rozpustného barya
- 33. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ BENZYLALKOHOLU
- A. Kvalitativní stanovení
- 1. Rozsah a oblast použití
V této metodě je popsáno kvalitativní stanovení benzylalkoholu v kosmetických prostředcích.
- 2. Princip
Kvalitativní stanovení benzylalkoholu se provede chromatografií na tenké vrstvě na silikagelu.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Benzylalkohol
- 3.2 Chloroform
- 3.3 Ethanol, absolutní
- 3.4 n-Pentan
- 3.5 Mobilní fáze: diethylether
- 3.6 Standardní roztok benzylalkoholu: Do odměrné baňky na 100 ml se naváží 0,1 g benzylalkoholu (3.1), doplní po rysku ethanolem (3.3) a promíchá.
- 3.7 Desky pro chromatografii na tenké vrstvě, skleněné, 100 x 200 mm nebo 200 x 200 mm, s nanesenou vrstvou silikagelu 60 F254 o tloušťce 0,25 mm.
- 3.8 Detekční činidlo: kyselina 12-molybdofosforečná, 10% (m/V) roztok v ethanolu (3.3).
- 4. Přístroje a pomůcky
- 4.1 Obvyklé vybavení pro chromatografii na tenké vrstvě
- 4.2 Chromatografická komora se dvěma žlábky, vnější rozměry přibližně 80 mm x 230 mm x 240 mm
- 4.3 Chromatografický papír: Whatman nebo ekvivalentní
- 4.4 UV lampa, vlnová délka 254 nm.
- 5. Postup
- 5.1 Příprava vzorku
Do odměrné baňky na 10 ml se naváží 1,0 g prostředku, který má být analyzován. Přidají se 3 ml chloroformu (3.2) a důkladně se třepe, dokud se prostředek nerozptýlí. Doplní se po rysku ethanolem (3.3) a důkladně třepe až do vzniku čirého nebo téměř čirého roztoku.
- 5.2 Chromatografie na tenké vrstvě
- 5.2.1 Chromatografická komora se nasytí (4.2) n-pentanem takto: strana komory sousedící se zadním žlábkem se vyloží chromatografickým papírem (4.3) tak, aby byl dolní okraj papíru ve žlábku. Zadní žlábek se naplní 25 ml n-pentanu (3.4) přelitím tohoto roztoku po povrchu chromatografického papíru. Okamžitě se nasadí víko a ponechá se stát 15 minut.
- 5.2.2 Do vhodných bodů na startovací linii chromatografické desky pro chromatografii na tenké vrstvě se nanese 10 μl roztoku vzorku (5.1) a 10 μl standardního roztoku benzylalkoholu (3.6). Nechá se vyschnout.
- 5.2.3 Do předního žlábku komory se odpipetuje 10 ml diethyletheru (3.5) a poté se do stejného žlábku ihned umístí deska (5.2.2). Opět se rychle nasadí víko komory a deska se vyvíjí do výšky 150 mm. Deska se vyjme z chromatografické komory a nechá se schnout při pokojové teplotě.
- 5.2.4 Deska (5.2.3) se pozoruje pod ultrafialovým světlem a označí se poloha fialových skvrn. Deska se postříká detekčním činidlem (3.8) a poté se zahřeje 15 minut při 120 °C. Benzylalkohol se jeví jako tmavě modrá skvrna.
- 5.2.5 Vypočte se hodnota Rf získaná pomocí standardního roztoku benzylalkoholu. Tmavě modrá skvrna se stejnou hodnotou Rf získaná z roztoku vzorku indikuje přítomnost benzylalkoholu.
Mez detekce: 0,1 μg benzylalkoholu.
- 5.1 Příprava vzorku
- 1. Rozsah a oblast použití
- B. Kvantitativní stanovení
- 1. Rozsah a oblast použití
V této metodě je popsáno kvantitativní stanovení obsahu benzylalkoholu v kosmetických prostředcích.
- 2. Definice
Množství benzylalkoholu stanovené touto metodou se vyjádří v hmotnostních procentech (% m/m).
- 3. Princip
Vzorek se extrahuje methanolem a množství benzylalkoholu v extraktu se stanoví vysokoúčinnou kapalinovou chromatografií (HPLC).
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší a podle potřeby musí být vhodná pro HPLC.
- 4.1 Methanol
- 4.2 4-Ethoxyfenol
- 4.3 Benzylalkohol
- 4.4 Mobilní fáze: methanol (4.1)/voda (45:55; V/V)
- 4.5 Zásobní roztok benzylalkoholu: do odměrné baňky na 100 ml se přesně naváží asi 0,1 g benzylalkoholu (4.3). Doplní se po rysku methanolem (4.1) a promíchá.
- 4.6 Zásobní roztok vnitřního standardu: do odměrné baňky na 100 ml se naváží asi 0,1 g 4-ethoxyfenolu (4.2) přesně. Doplní se po rysku methanolem (4.1) a promíchá.
- 4.7 Standardní roztoky: Do série odměrných baněk na 25 ml se odpipetuje zásobní roztok benzylalkoholu (4.5) a zásobní roztok vnitřního standardu (4.6) podle níže uvedené tabulky. Doplní se po rysku methanolem (4.1) a promíchá.
Přístroj na destilaci oxidu siřičitého podle Tannera Standardní roztok Koncentrace benzylalkoholu Koncentrace 4-ethoxyfenolu počet přidaných ml (4.5) μg/ml (*) počet přidaných ml (4.6) μg/ml (*) I 0,5 20 2,0 80 II 1,0 40 2,0 80 III 2,0 80 2,0 80 IV 3,0 120 2,0 80 V 4,0 200 2,0 80 (*) Tyto hodnoty jsou uvedeny jako ukazatele a odpovídají koncentracím standardních roztoků připravených z roztoků benzylalkoholu (4.5) a 4-ethoxyfenolu (4.6), které obsahují přesně 0,1 % (m/V) benzylalkoholu a přesně 0,1 % (m/V) 4-ethoxyfenolu.
- 5. Přístroje a pomůcky
- 5.1 Obvyklé laboratorní vybavení
- 5.2 Zařízení pro vysokoúčinnou kapalinovou chromatografii s UV detektorem s nastavitelnou vlnovou délkou a s nastřikovací smyčkou o objemu 10 μl
- 5.3 Analytická kolona: kolona z nerezové oceli: 250 mm x 4,6 mm s náplní Spherisorb ODS o velikosti částic 5 μm nebo s ekvivalentní náplní.
- 5.4 Vodní lázeň
- 5.5 Ultrazvuková lázeň
- 5.6 Odstředivka
- 5.7 Centrifugační kyvety na 15 ml
- 6. Postup
- 6.1 Příprava vzorku
- 6.1.1 Do centrifugační kyvety (5.7) se naváží asi 0,1 g (m gramů) vzorku přesně a přidá se 5 ml methanolu (4.1).
- 6.1.2 Zahřívá se po dobu 10 minut na vodní lázni (5.4) nastavené na teplotu 50 °C a poté se vloží do ultrazvukové lázně (5.5), kde se ponechá do důkladného rozptýlení vzorku.
- 6.1.3 Ochladí se a poté se odstředí 5 minut při 3 500 ot./min.
- 6.1.4 Supernatant se převede do odměrné baňky na 25 ml.
- 6.1.5 Zbytek vzorku se extrahuje dalšími 5 ml methanolu (4.1). Extrakty se sloučí v odměrné baňce na 25 ml.
- 6.1.6 Do odměrné baňky na 25 ml se odpipetují 2,0 ml zásobního roztoku vnitřního standardu (4.6). Doplní se po rysku methanolem (4.1) a promíchá se. Tento roztok se použije pro chromatografii popsanou v bodě 6.4.
- 6.2 Chromatografie
- 6.2.1 Obvyklým způsobem se sestaví zařízení pro vysokoúčinnou kapalinovou chromatografii (5.2). Průtoková rychlost mobilní fáze (4.4) se nastaví na 2,0 ml/min.
- 6.2.2 Vlnová délka UV detektoru (5.2) se nastaví na 210 nm.
- 6.3 Kalibrace
- 6.3.1 Nastříkne se po 10 μl každého ze standardních roztoků benzylalkoholu (4.7) a změří se plocha píků benzylalkoholu a 4-ethoxyfenolu.
- 6.3.2 Pro každý standardní roztok benzylalkoholu (4.7) se vypočte poměr plochy píku benzylalkoholu a 4-ethoxyfenolu. Kalibrační křivka se sestrojí vynesením těchto poměrů na osu y a odpovídajících koncentrací benzylalkoholu v μg/ml na osu x.
- 6.4 Kvantitativní stanovení
- 6.4.1 Na kolonu se nastříkne 10 μl roztoku vzorku (6.1.6) a změří se plochy píků benzylalkoholu 4-ethoxyfenolu. Vypočítá se poměr ploch píků benzylalkoholu a 4-ethoxyfenolu. Tento postup se opakujte s dalšími s alikvotními podíly po 10 μl roztoku vzorku, dokud se nezískají shodné výsledky.
- 6.4.2 Z kalibrační křivky (6.3.2) se odečte koncentrace benzylalkoholu odpovídající poměru ploch píků benzylalkoholu a 4-ethoxyfenolu.
- 6.1 Příprava vzorku
- 7. Výpočet
Obsah benzylalkoholu ve vzorku v hmotnostních procentech se vypočítá podle vzorce:
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost analyzovaného vzorku (6.1.1) v g, c = koncentrace benzylalkoholu v roztoku vzorku (6.1.1) v μg/ml, odečtená z kalibrační křivky.
- kde
- 8. Opakovatelnost
Pro výrobky obsahující asi 1 % (m/m) benzylalkoholu nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,10 %.
- 1. Rozsah a oblast použití
- A. Kvalitativní stanovení
- 34. KVALITATIVNÍ STANOVENÍ ZIRKONIA A KVANTITATIVNÍ STANOVENÍ ZIRKONIA, HLINÍKU A CHLORU V NEAEROSOLOVÝCH ANTIPERSPIRANTECH
Tato metoda má pět fází:
- A. Kvalitativní stanovení zirkonia
- B. Kvantitativní stanovení zirkonia
- C. Kvantitativní stanovení hliníku
- D. Kvantitativní stanovení chloru
- E. Výpočet poměru obsahu atomů hliníku k obsahu atomů zirkonia a výpočet poměru obsahu atomů hliníku a zirkonia k obsahu atomů chloru.
- A. Kvalitativní stanovení zirkonia
- 1. Rozsah a oblast použití
V této metodě je popsáno kvalitativní stanovení zirkonia v neaerosolových antiperspirantech. Nejsou popsány metody vhodné pro kvalitativní stanovení chloro(hydroxo)komplexů hliníku a zirkonia AlxZr(OH)yClZ.
- 2. Princip
Kvalitativní stanovení zirkonia se provede prostřednictvím tvorby charakteristické červenofialové sraženiny při reakci s alizarinovou červení S v silně kyselém prostředí.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina chlorovodíková, koncentrovaná (d20 = 1,18g/ml)
- 3.2 Roztok alizarinu S (CI 58005: 2 % (m/V) alizarinsulfonátu sodného ve vodě)
- 4. Přístroje a pomůcky
- 4.1 Běžné laboratorní vybavení
- 5. Postup
- 5.1 K přibližně 1 g vzorku ve zkumavce se přidají 2 ml vody. Zazátkuje se a protřepe.
- 5.2 Přidají se tři kapky roztoku alizarinové červeně S (3.2) a poté 2 ml koncentrované kyseliny chlorovodíkové (3.1). Zazátkuje se a protřepe.
- 5.3 Nechá se přibližně 2 minuty stát.
- 5.4 Červenofialové zabarvení supernatantu a sraženiny znamená přítomnost zirkonia.
- 1. Rozsah a oblast použití
- B. Kvantitativní stanovení zirkonia
- 1. Rozsah a oblast použití
Tato metoda je vhodná pro kvantitativní stanovení zirkonia v chloro(hydroxo)komplexech hliníku a zirkonu až do maximální koncentrace zirkonu 5,4 % (m/m) v neaerosolových antiperspirantech.
- 2. Princip
Zirkonium se extrahuje z prostředku v kyselém prostředí a kvantitativní stanovení se provede plamenovou atomovou absorpční spektrometrií.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina chlorovodíková, koncentrovaná (d20 =1,18 g/ml)
- 3.2 Roztok kyseliny chlorovodíkové, 10% (V/V): k 500 ml vody v kádince se za stálého míchání přidá 100 ml koncentrované kyseliny chlorovodíkové (3.1). Tento roztok se převede do odměrné baňky na 1 litr a doplní se po rysku vodou.
- 3.3 Zásobní standardní roztok zirkonia, 1000 μg/ml v 0,5 mol/l roztoku kyseliny chlorovodíkové („SpectrosoL“ nebo ekvivalentní)
- 3.4 Chlorid hlinitý (hydratovaný) [AlCl3·6H2O]: činidlo: 22,6 g hexahydrátu chloridu hlinitého se rozpustí ve 250 ml 10% (V/V) roztoku kyseliny chlorovodíkové (3.2).
- 3.5 Chlorid amonný: činidlo: 5,0 g chloridu amonného se rozpustí ve 250 ml 10% (V/V) roztoku kyseliny chlorovodíkové (3.2).
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Topná deska s magnetickým míchadlem
- 4.3 Filtrační papír (Whatman č. 41 nebo ekvivalentní)
- 4.4 Atomový absorpční spektrofotometr vybavený zirkoniovou výbojkou s dutou katodou
- 5. Postup
- 5.1 Příprava vzorku
- 5.1.1 Do kádinky na 150 ml se naváží asi 1,0 g (m gramů) homogenního vzorku prostředku přesně. Přidá se 40 ml vody a 10 ml koncentrované kyseliny chlorovodíkové (3.1).
- 5.1.2 Kádinka se umístí na topnou desku s magnetickým míchadlem (4.2). Zapne se míchání a zahřeje se až k varu. Aby se zabránilo rychlému odpaření, umístí se na kádinku hodinové sklo. Vaří se 5 minut, kádinka se sejme z topné desky a ochladí se na laboratorní teplotu.
- 5.1.3 Za použití filtračního papíru (4.3) se obsah kádinky zfiltruje do odměrné baňky na 100 ml. Kádinka se dvakrát vypláchne vždy 10 ml vody a oplachová voda se po zfiltrování přidá do baňky. Doplní se po rysku vodou a promíchá se. Tento roztok se také použije ke kvantitativnímu stanovení hliníku (část C).
- 5.1.4 Do odměrné baňky na 50 ml se odpipetuje 20,00 ml roztoku vzorku (5.1.1), 5,00 ml činidla chloridu hlinitého (3.4) a 5,00 ml činidla chloridu amonného (3.5). Doplní se po rysku 10% (V/V) roztokem kyseliny chlorovodíkové a promíchá se.
- 5.2 Podmínky atomové absorpční spektrometrie
Plamen: oxid dusný/acetylen
Vlnová délka: 360,1 nm
Korekce pozadí: ne
Podmínka paliva: bohaté; pro maximální absorbanci je nutná optimalizace výšky hořáku a palivových podmínek.
- 5.3 Kalibrace
- 5.3.1 Do série odměrných baněk na 50 ml se odpipetuje 5,00; 10,00; 15,00; 20,0 a 25,00 ml zásobního standardního roztoku zirkonia (3.3). Do každé odměrné baňky se odpipetuje 5,00 ml činidla chloridu hlinitého (3.4) a 5,00 ml činidla chloridu amonného (3.5). Doplní se po rysku 10% (V/V) kyselinou chlorovodíkovou (3.2) a promíchá se. Tyto roztoky obsahují 100, 200, 300, 400 a 500 μg zirkonia na mililitr.
Podobně se připraví slepý pokus, vynechá se standardní roztok zirkonia.
- 5.3.2 Změří se absorbance slepého pokusu (5.3.1) a získaná hodnota se použije jako nulová koncentrace zirkonia pro kalibrační křivku. Změří se absorbance každého kalibračního standardu zirkonia (5.3.1). Sestrojí se kalibrační křivka vynesením závislosti hodnot absorbance na koncentraci zirkonia.
- 5.3.1 Do série odměrných baněk na 50 ml se odpipetuje 5,00; 10,00; 15,00; 20,0 a 25,00 ml zásobního standardního roztoku zirkonia (3.3). Do každé odměrné baňky se odpipetuje 5,00 ml činidla chloridu hlinitého (3.4) a 5,00 ml činidla chloridu amonného (3.5). Doplní se po rysku 10% (V/V) kyselinou chlorovodíkovou (3.2) a promíchá se. Tyto roztoky obsahují 100, 200, 300, 400 a 500 μg zirkonia na mililitr.
- 5.4 Kvantitativní stanovení
Změří se absorbance roztoku vzorku (5.1.4). Z kalibrační křivky se odečte koncentrace zirkonia odpovídající hodnotě absorbance naměřené pro roztok vzorku.
- 5.1 Příprava vzorku
- 6. Výpočet
Obsah zirkonia ze vzorku vyjádřený v hmotnostních procentech se vypočte podle vzorce:
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost analyzovaného vzorku (5.1.1) v g, c = koncentrace zirkonia v roztoku vzorku (5.1.4) v μg/ml, odečtená z kalibrační křivky.
- kde
- 7. Opakovatelnost
Pro výrobky obsahující asi 3 % (m/m) zirkonia nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,10 %.
- 8. Poznámka
Použití metody spektrometrie s indukčně vázanou plazmou - optická emisní spektrometrie je povoleno jako alternativa plamenové atomové absorpční spektrometrie.
- 1. Rozsah a oblast použití
- C. Kvantitativní stanovení hliníku
- 1. Rozsah a oblast použití
Tato metoda je vhodná pro kvantitativní stanovení hliníku v chloro(hydroxo)komplexech hliníku a zirkonia až do koncentrace hliníku 12 % (m/m) v neaerosolových antiperspirantech.
- 2. Princip
Hliník se extrahuje z prostředku v kyselém prostředí a kvantitativní stanovení se provede plamenovou atomovou absorpční spektrometrií.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina chlorovodíková, koncentrovaná (d20 = 1,18 g/ml)
- 3.2 Kyselina chlorovodíková, 1% (V/V) roztok: k 500 ml vody v kádince se za stálého míchání přidá 10 ml koncentrované kyseliny chlorovodíkové (3.1). Tento roztok se převede do odměrné baňky na 1 litr a doplní se po rysku vodou.
- 3.3 Zásobní standardní roztok hliníku: 1 000 μg/ml v 0,5M roztoku kyseliny dusičné („SpectrosoL“ nebo ekvivalentní)
- 3.4 Činidlo s chloridem draselným: 10,0 g chloridu draselného se rozpustí ve 250 ml 1 % kyseliny chlorovodíkové (3.2).
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Atomový absorpční spektrofotometr vybavený hliníkovou výbojkou s dutou katodou
- 5. Postup
- 5.1 Příprava vzorku
Pro kvantitativní stanovení hliníku se použije roztok připravený v části B 5.1.3.
- 5.1.1 Do odměrné baňky na 100 ml se odpipetuje 5,00 ml roztoku vzorku (B 5.1.3) a 10,00 ml činidla s chloridem draselným (3.4). Doplní se po rysku 1% roztokem kyseliny chlorovodíkové (3.2) a promíchá se.
- 5.2 Podmínky atomové absorpční spektrometrie
Plamen: oxid dusný-acetylen
Vlnová délka: 309,3 nm
Korekce pozadí: ne
Podmínka paliva: bohaté; pro maximální absorbanci je nutná optimalizace výšky hořáku a palivových podmínek.
- 5.3 Kalibrace
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,00; 2,00; 3,00; 4,00 a 5,00 ml zásobního standardního roztoku hliníku (3.3). Do každé odměrné baňky se odpipetuje 10,00 ml činidla s chloridem draselným (3.4) a doplní se po rysku 1% roztokem kyseliny chlorovodíkové (3.2) a promíchá se. Tyto roztoky obsahují 10, 20, 30, 40 a 50 μg hliníku na mililitr.
Obdobně se připraví slepý pokus, vynechá se standardní roztok hliníku.
- 5.3.2 Změří se absorbance slepého pokusu (5.3.1) a takto získaná hodnota se použije jako nulová koncentrace hliníku pro kalibrační křivku. Změří se absorbance každého standardního roztoku hliníku. Sestrojí se kalibrační křivka vynesením závislosti hodnot absorbance na koncentraci hliníku.
- 5.3.1 Do série odměrných baněk na 100 ml se odpipetuje 1,00; 2,00; 3,00; 4,00 a 5,00 ml zásobního standardního roztoku hliníku (3.3). Do každé odměrné baňky se odpipetuje 10,00 ml činidla s chloridem draselným (3.4) a doplní se po rysku 1% roztokem kyseliny chlorovodíkové (3.2) a promíchá se. Tyto roztoky obsahují 10, 20, 30, 40 a 50 μg hliníku na mililitr.
- 5.4 Kvantitativní stanovení
Změří se absorbance roztoku vzorku (5.1.1). Z kalibrační křivky se odečte koncentrace hliníku odpovídající hodnotě absorbance naměřené pro roztok vzorku.
- 5.1 Příprava vzorku
- 6. Výpočet
Obsah hliníku ve vzorku vyjádřený v hmotnostních procentech se vypočte podle vzorce:
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost analyzovaného vzorku (B 5.1.1) v g, c = koncentrace hliníku v roztoku vzorku (5.1.1) v μg/ml, odečtená z kalibrační křivky.
- kde
- 7. Opakovatelnost
Pro výrobky obsahující asi 3,5% (m/m) hliníku nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,10 %.
- 8. Poznámka
Použití metody spektrometrie s indukčně vázanou plazmou - optická emisní spektrometrie je povoleno jako alternativa plamenové atomové absorpční spektrometrie.
- 1. Rozsah a oblast použití
- D. Kvantitativní stanovení chloru
- 1. Rozsah a oblast použití
Tato metoda je vhodná pro kvantitativní stanovení chloru přítomného ve formě chloridových iontů v chloro(hydroxo)komplexech hliníku a zirkonia v neaerosolových antiperspirantech.
- 2. Princip
Obsah chloridových iontů v prostředku se stanoví potenciometrickou titrací standardním roztokem dusičnanu stříbrného.
- 3. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší
- 3.1 Kyselina dusičná, koncentrovaná (d20 = 1,42 g/ml)
- 3.2 Kyselina dusičná, 5% (V/V) roztok: ke 250 ml vody v kádince se za stálého míchání přidá 25 ml koncentrované kyseliny dusičné (3.1). Tento roztok se přenese do odměrné baňky na 500 ml a doplní se po rysku vodou.
- 3.3 Aceton
- 3.4 Dusičnan stříbrný, 0,1 mol/l odměrný roztok („AnalaR“ nebo ekvivalentní)
- 4. Přístroje a pomůcky
- 4.1 Obvyklé laboratorní vybavení
- 4.2 Topná deska s magnetickým míchadlem
- 4.3 Stříbrná elektroda
- 4.4 Kalomelová referentní elektroda
- 4.5 pH-metr nebo milivoltmetr vhodný pro potenciometrickou titraci
- 5. Postup
- 5.1 Příprava vzorku
- 5.1.1 Do kádinky na 250 ml se odváží přibližně 1,0 g (m gramů) homogenního vzorku prostředku přesně. Přidá se 80 ml vody a 20 ml roztoku 5% kyseliny dusičné (3.2).
- 5.1.2 Kádinka se umístí na topnou desku s magnetickým míchadlem (4.2). Zapne se míchání a zahřeje se až k varu. Aby se zabránilo rychlému odpaření, umístí se na kádinku hodinové sklo. Vaří se 5 minut, kádinka se sejme z topné desky a ochladí se na laboratorní teplotu.
- 5.1.3 Přidá se 10 ml acetonu (3.3), elektrody (4.3 a 4.4) se ponoří pod hladinu roztoku a zapne se míchání. Provede se potenciometrická titrace 0,1 mol/l roztokem dusičnanu stříbrného (3.4) a sestrojí se diferenciální křivka za účelem stanovení bodu ekvivalence (V ml).
- 5.1 Příprava vzorku
- 6. Výpočet
Obsah chloru ve vzorku, vyjádřený v hmotnostních procentech, se vypočítá podle vzorce:
- kde
Přístroj na destilaci oxidu siřičitého podle Tannera m = hmotnost anylyzovaného vzorku (5.1.1) v g, V = objem 0,1 mol/l roztoku dusičnanu stříbrného v mililitrech, spotřebovaného pro titraci do bodu ekvivalence.
- kde
- 7. Opakovatelnost
Pro výrobky obsahující asi 4 % (m/m) chloru nesmí rozdíl mezi výsledky dvou paralelních stanovení na stejném vzorku překročit absolutní hodnotu 0,10 %.
- 1. Rozsah a oblast použití
- E. Výpočet poměru obsahu atomů hliníku k obsahu atomů zirkonia a výpočet poměru obsahu atomů hliníku a zirkonia k obsahu atomů chloru
- 1. Výpočet poměru obsahu atomů hliníku k obsahu atomů zirkonia
Poměr Al:Zr se vypočítá podle vzorce:
- 2. Výpočet poměru obsahu atomů hliníku a zirkonia k obsahu atomů chloru
Poměr (Al + Zr):Cl se vypočítá podle vzorce:
- 1. Výpočet poměru obsahu atomů hliníku k obsahu atomů zirkonia
- 35. KVALITATIVNÍ A KVANTITATIVNÍ STANOVENÍ HEXAMIDINU, DIBROMHEXAMIDINU, DIBROMPROPAMIDINU A CHLORHEXIDINU
- 1. Rozsah a oblast použití
V této metodě je popsáno kvalitativní a kvantitativní stanovení
- — hexamidinu a jeho solí včetně 2-hydroxyethansulfonátu a 4-hydroxybenzoátu,
- — dibromhexamidinu a jeho solí včetně 2-hydroxyethansulfonátu,
- — dibrompropamidinu a jeho solí včetně 2-hydroxyethansulfonátu,
- — diacetátu, diglukonátu a dihydrochloridu chlorhexidinu
- v kosmetických prostředcích.
- 2. Definice
Koncentrace hexamidinu, bromdibromhexamidinu, bromdibrompropamidinu a chlorhexidinu stanovené touto metodou se vyjádří v hmotnostních procentech (% m/m).
- 3. Podstata metody
Kvalitativní a kvantitativní stanovení se provádí pomocí chromatografie iontových párů za použití vysokoúčinné kapalinové chromatografie (HPLC) s obrácenými fázemi s následnou detekcí UV spektrofotometrií. Hexamidin, dibromhexamidin, dibrompropamidin a chlorhexidin se kvalitativně stanovují podle svých retenčních časů v chromatografické koloně.
- 4. POUŽITÉ CHEMIKÁLIE
Všechny použité chemikálie musí být čistoty p.a. nebo vyšší a podle potřeby musí být vhodná pro HPLC.
- 4.1 Methanol
- 4.2 Natrium-heptan-1-sulfonát monohydrát
- 4.3 Ledová kyselina octová (d20 = 1,05 g/ml)
- 4.4 Chlorid sodný
- 4.5 Mobilní fáze
- 4.5.1 Eluent I: 0,005 mol/l roztok natrium-heptan-1-sulfonátu monohydrátu (4.2) v methanolu (4.1) upravený ledovou kyselinou octovou (4.3) na hodnotu pH 3,5.
- 4.5.2 Eluent II: 0,005 mol/l roztok natrium-heptan-1-sulfonátu monohydrátu (4.2) ve vodě upravený ledovou kyselinou octovou (4.3) na hodnotu pH 3,5.
- Poznámka: Je-li nutné zlepšit tvar píků, lze mobilní fáze upravit a připravit níže uvedeným způsobem:
- — eluent I: 5,84 g chloridu sodného (4.4) a 1,1013 g natrium-heptan-1-sulfonátu monohydrátu (4.2) se rozpustí ve 100 ml vody. Přidá se 900 ml methanolu (4.1) a upraví se ledovou kyselinou octovou (4.3) na hodnotu pH 3,5.
- — eluent II: 5,84 g chloridu sodného (4.4) a 1,1013 g natrium-heptan-1-sulfonátu monohydrátu (4.2) se rozpustí v jednom litru vody a upraví se ledovou kyselinou octovou (4.3) na hodnotu pH 3,5.
- 4.6 Hexamidin-di(2-hydroxyethansulfonát) [C20H26N4O2·2C2H6O4S]
- 4.7 Dibromhexamidin-di(2-hydroxyethansulfonát) [C20H24Br2N4O2·2C2H6O4S]
- 4.8 Dibrompropamidin-di(2-hydroxyethansulfonát) [C17H18Br2N4O2·2C2H6O4S]
- 4.9 Chlorhexidin-diacetát [C22H30Cl2N10·2C2H4O2]
- 4.10 Standardní roztoky: v eluentu I (4.5.1) se připraví 0,05% (m/V) roztoky všech čtyř konzervantů (4.6 až 4.9).
- 4.11 3,4,4'-Trichlorkarbanilid (Triclocarban - INN)
- 4.12 4,4'-Dichlor-3-(trifluormethyl)karbanilid (Halocarban - INN)
- 1. Rozsah a oblast použití
- 5. Přístroje a pomůcky
- 5.1 Obvyklé laboratorní vybavení
- 5.2 Chromatograf pro vysokoúčinnou kapalinovou chromatografii s UV detektorem s nastavitelnou vlnovou délkou
- 5.3 Analytická dělicí kolona: kolona z nerezové oceli o délce 30 cm a vnitřním průměru 4 mm, s náplní μ-Bondapack C18, 10 μm, nebo s ekvivalentní náplní.
- 5.4 Ultrazvuková lázeň
- 6. Kvalitativní stanovení
- 6.1 Příprava vzorku
Do odměrné baňky na 10 ml se naváží asi 0,5 g vzorku přesně a doplní se po rysku eluentem I (4.5.1). Baňka se na 10 minut vloží do ultrazvukové lázně (5.4). Roztok se zfiltruje nebo odstředí. Filtrát nebo supernatant se použije pro chromatografii.
- 6.2 Chromatografie
- 6.2.1 Gradient mobilní fáze
Přístroj na destilaci oxidu siřičitého podle Tannera Čas (min) eluent I (% V/V) (4.5.1) eluent II (% V/V) (4.5.2) 0 50 50 15 65 35 30 65 35 45 50 50
- 6.2.2 Průtok mobilní fáze (6.2.1) se nastaví na 1,5 ml/min a teplota kolony se nastaví na 35 °C.
- 6.2.3 Vlnová délka detektoru se nastaví na 264 nm.
- 6.2.4 Provede se nástřik 10 μl každého z referenčních roztoků (4.10) a zaznamenají se jejich chromatogramy.
- 6.2.5 Provede se nástřik 10 μl roztoku vzorku (6.1) a zaznamená se jeho chromatogram.
- 6.2.1 Gradient mobilní fáze
- 6.3 Důkaz přítomnosti hexamidinu, dibromhexamidinu, dibrompropamidinu nebo chlorhexidinu se provede porovnáním retenčních časů píků zaznamenaných v bodě 6.2.5 s píky získanými pro referenční roztoky v bodě 6.2.4.
- 6.1 Příprava vzorku
- 7. Kvantitativní stanovení
- 7.1 Příprava standardních roztoků
Jako vnitřní standard se použije jeden z konzervantů (4.6 až 4.9), který není ve vzorku přítomen. Není-li to možné, může být použit Triclocarban (4.11) nebo Halocarban (4.12).
- 7.1.1 Zásobní roztok konzervantu, jehož přítomnost je prokázána v bodě 6.3, 0,05% (m/V) v eluentu I (4.5.1).
- 7.1.2 Zásobní roztok konzervantu zvoleného jako vnitřní standard, 0,05% (m/V) v eluentu I (4.5.1).
- 7.1.3 Pro každý nalezený konzervant se připraví čtyři standardní roztoky tak, že se do odměrných baněk na 10 ml odměří podle níže uvedené tabulky množství zásobního roztoku prokázaného konzervantu (7.1.1) a množství zásobního roztoku vnitřního standardu (7.1.2).
Přístroj na destilaci oxidu siřičitého podle Tannera Standardní roztok Zásobní roztok vnitřního standardu Zásobní roztok konzervantu, jehož přítomnost byla prokázána počet přidaných ml (7.1.2) počet přidaných ml (7.1.1) μg/ml (*) I 1,0 0,5 25 II 1,0 1,0 50 III 1,0 1,5 75 IV 1,0 2,0 100 (*) Tyto hodnoty jsou uvedeny jako ukazatele a odpovídají koncentracím standardních roztoků prokázaných konzervantů, připravených ze zásobních roztoků obsahujících přesně 0,05 % prokázaného konzervantu.
- 7.2 Příprava vzorku
- 7.2.1 Do odměrné baňky na 10 ml se naváží asi 0,5 g (p gramů) vzorku přesně, přidá se 1,0 ml roztoku vnitřního standardu (7.1.2) a 6 ml eluentu I (4.5.1) a promíchá se.
- 7.2.2 Baňka se umístí na 10 minut do ultrazvukové lázně (5.4). Ochladí se. Doplní se po rysku eluentem I a promíchá. Odstředí se nebo se zfiltruje přes skládaný filtrační papír. Supernatant nebo popřípadě filtrát se použije pro chromatografii.
- 7.3 Chromatografie
- 7.3.1 Gradient mobilní fáze, průtok, teplota kolony a vlnová délka detektoru zařízení pro HPLC (5.2) se nastaví podle podmínek požadovaných při kvalitativním stanovení (6.2.1 až 6.2.3).
- 7.3.2 Nastříkne se 10 μl roztoku vzorku (7.2.2) a změří se plochy píků. Tento postup se opakuje s dalšími 10μl alikvotními podíly roztoku vzorku tak dlouho, dokud se nezískají shodné výsledky. Vypočítá se poměr plochy píku analyzované sloučeniny k ploše píku vnitřního standardu.
- 7.4 Kalibrace
- 7.4.1 Nastříkne se 10 μl každého standardního roztoku (7.1.3) a změří se plochy píků.
- 7.4.2 Pro každý standardní roztok (7.1.3) se vypočítá poměr plochy píku hexamidinu, dibromhexamidinu, dibrompropamidinu nebo chlorhexidinu k ploše píku vnitřního standardu. Kalibrační křivka se sestrojí vynesením těchto poměrů na osu y a odpovídajících koncentrací standardních roztoků prokázaných konzervantů v μg/ml na osu x.
- 7.1 Příprava standardních roztoků