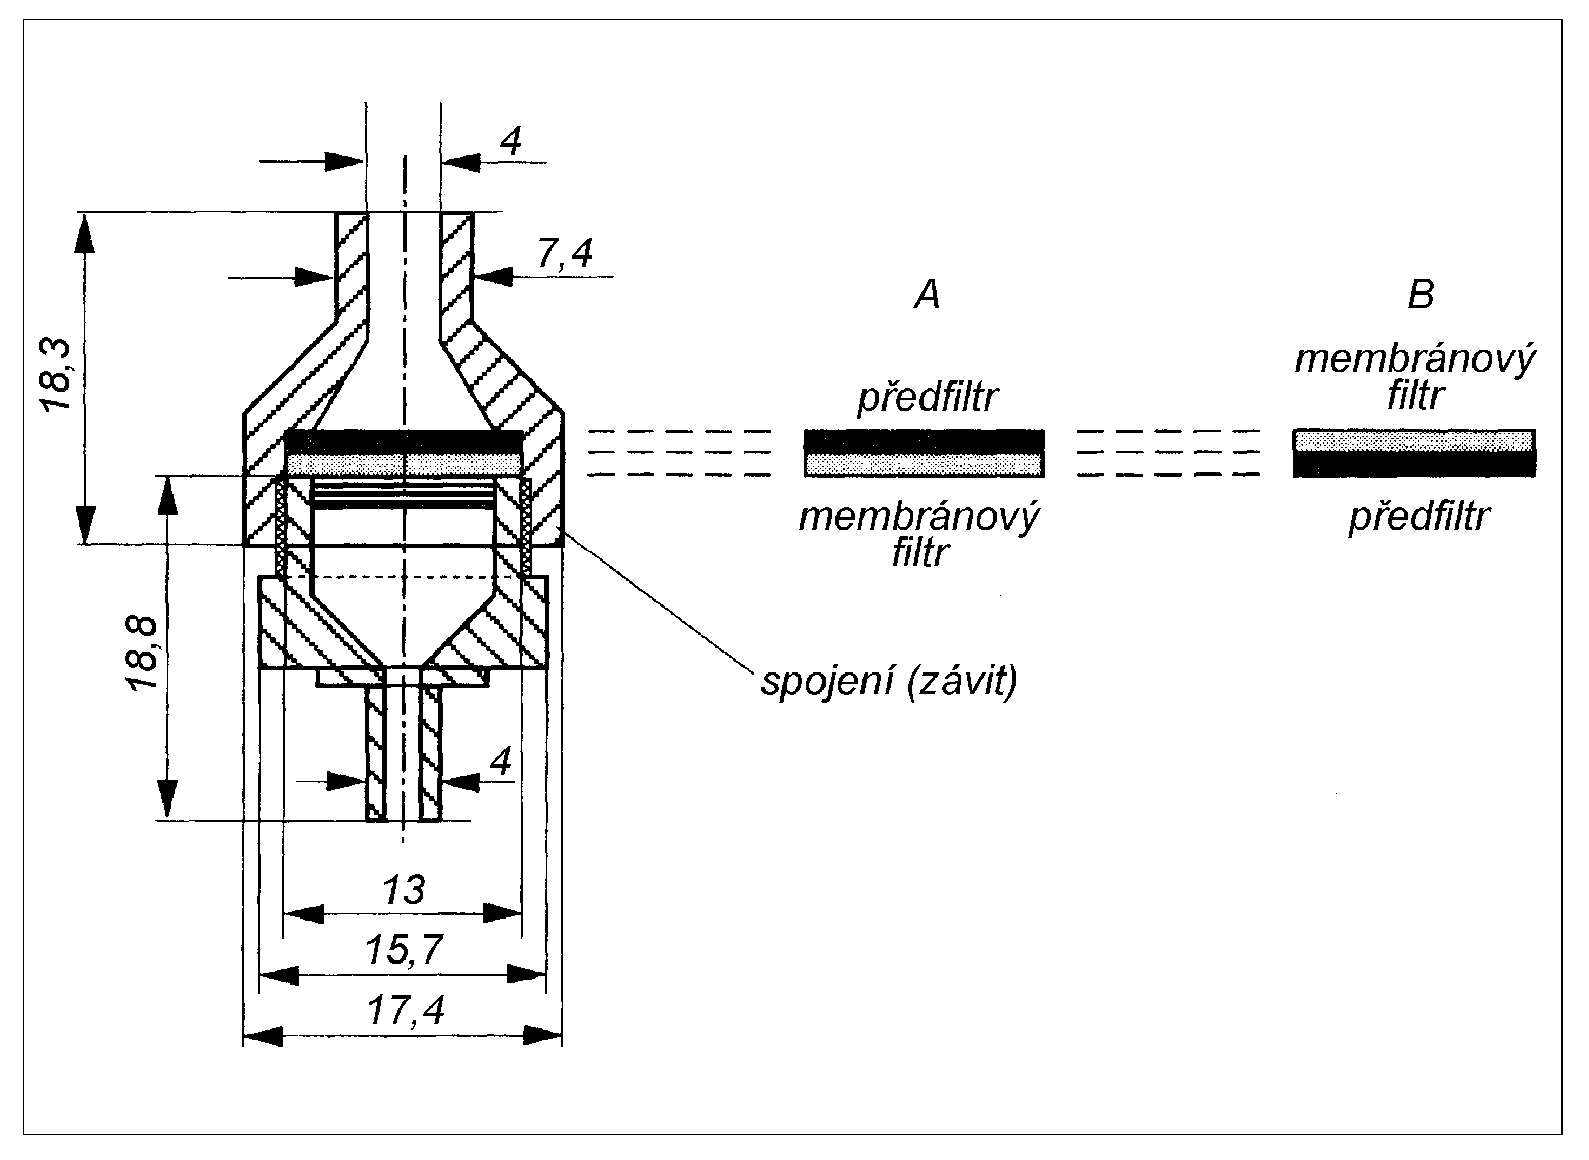
K předfiltrátu nebo k předepsanému objemu předfiltrátu se přidají 2 ml tlumivého roztoku o pH 3,5 a 1,2 ml zkoumadla thioacetamidového R. Po promíchání se nechá 10 min stát a znovu se zfiltruje stejným způsobem. Filtry při této filtraci jsou umístěny opačně, na rovné ploše předfiltr a na něm membránový filtr, viz obr. 2.4.8-1B. Filtrace se provádí pomalu a rovnoměrně mírným a stálým tlakem na píst injekční stříkačky. Po skončení filtrace se podložka otevře, membránový filtr se vyjme a usuší pomocí filtračního papíru.
Stejným způsobem se připraví porovnávací roztok za použití předepsaného objemu základního roztoku olova (1 μg Pb/ml).
Zbarvení skvrny na membránovém filtru zkoušeného roztoku není intenzivnější než zbarvení skvrny na membránovém filtru porovnávacího roztoku.
Obr. 2.4.8.-1 Zařízení pro limitní zkoušku na těžké kovy (metoda E)
Rozměry v milimetrech
- A - předfiltrace roztoku
- B - filtrace roztoku po přidání zkoumadel
- 2.4.9 Železo
Předepsané množství zkoušené látky se rozpustí ve vodě R a zředí se jí na 10 ml nebo se použije 10 ml předepsaného roztoku. Přidají se 2 ml roztoku kyseliny citronové R (200 g/l) a 0,1 ml kyseliny thioglykolové R. Promíchá se, zalkalizuje se amoniakem 17,5% RS a zředí se vodou R na 20 ml (zkoušený roztok). Současně se stejným způsobem připraví porovnávací roztok za použití 10 ml základního roztoku železa (1 μg. Fe/ml).
Po 5 min není růžové zbarvení zkoušeného roztoku intenzivnější než zbarvení porovnávacího roztoku.
- 2.4.10 Olovo v cukrech
Stanovení olova se provede atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 20,0 g zkoušené látky se rozpustí ve směsi stejných objemových dílů kyseliny octové zředěné RS a vody R a touto směsí se zředí na 100,0 ml. Přidají se 2,0 ml nasyceného roztoku pyrrolidinyldithiokarbamatu amonného R (asi 10 g/l) a 10,0 ml isobutylmethylketonu R a potom se 30 s třepe, přičemž se směs chrání před světlem. Po oddělení vrstev se dále použije vrstva isobutylmethylketonu.
Porovnávací roztoky. Tři porovnávací roztoky se připraví stejným způsobem jako zkoušený roztok s tím rozdílem, že se k 20,0 g zkoušené látky navíc přidá 0,5 ml, 1,0 ml a 1,5 ml základního roztoku olova (10 μg Pb/ml).
Nulová poloha přístroje se nastaví pomocí isobutylmethylketonu R, který byl připraven stejným způsobem jako zkoušený roztok bez zkoušené látky. Měří se absorbance roztoků při 283,3 nm za použití olověné lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen.
Zkoušená látka obsahuje nejvýše 0,5 μg Pb/g, není-li uvedeno jinak.
- 2.4.11 Fosforečnany
Ke 100 ml zkoušeného roztoku připraveného a v případě potřeby zneutralizovaného tak, jak je předepsáno v jednotlivých článcích, se přidají 4 ml molybdenan-kyseliny sírové RS3. Protřepe se a přidá se 0,1 ml chloridu cínatého RS1.
Současně se stejným způsobem připraví porovnávací roztok za použití 2 ml základního roztoku fosforečnanů (5 μg PO4/ml) a 98 ml vody R. Po 10 min se hodnotí zbarvení 20 ml každého roztoku. Zbarvení zkoušeného roztoku není intenzivnější než zbarvení porovnávacího roztoku.
- 2.4.12 Draslík
K 10 ml předepsaného roztoku se přidají 2 ml čerstvě připraveného roztoku tetrafenylboritanu sodného R (10 g/l).
Současně se stejným způsobem připraví porovnávací roztok za použití 5 ml základního roztoku draslíku (20 μg K/ml) a 5 ml vody R.
Po 5 min zkoušený roztok neopalizuje intenzivněji než porovnávací roztok.
- 2.4.13 Sírany
Všechny roztoky použité v této zkoušce se připravují z vody destilované R.
K 1,5 ml základního roztoku síranů (10 μg SO4/ml) (1) se přidá 1 ml roztoku chloridu barnatého R (250 g/l). Protřepe se a nechá se 1 min stát. Pak se přidá 15 ml zkoušeného roztoku a 0,5 ml kyseliny octové R. Současně se stejným způsobem připraví porovnávací roztok za použití 15 ml základního roztoku síranů (10 μg SO4/ml) místo zkoušeného roztoku.
Po 5 min zkoušený roztok neopalizuje intenzivněji než porovnávací roztok.
- 2.4.14 Síranový popel
Křemenný nebo platinový kelímek se žíhá 30 min do červeného žáru, nechá se vychladnout v exsikátoru a zváží se. Zkoušená látka se naváží do kelímku, přidají se 2 ml kyseliny sírové zředěné RS, zahřívá se nejdříve na vodní lázni, pak opatrně nad plamenem a potom postupně až do asi 600 °C. V zahřívání se pokračuje, až zmizí všechny černé částice. K vychladlému zbytku se přidá několik kapek kyseliny sírové zředěné RS a stejným způsobem se znovu zahřívá a spaluje. K vychladlému zbytku se přidá několik kapek uhličitanu amonného RS, odpaří se, opatrně se žíhá, nechá se vychladnout, zváží se a žíhání se opakuje po 15 min až do konstantní hmotnosti.
- 2.4.15 Nikl v polyolech
Stanovení niklu se provede atomovou absorpční spektrometrií (2.2.23, Metoda II).
Zkoušený roztok. 20,0 g zkoušené látky se rozpustí ve směsi stejných objemových dílů kyseliny octové zředěné RS a vody R a touto směsí se zředí na 100,0 ml. Přidají se 2,0 ml nasyceného roztoku pyrrolidinyldithiokarbamatu amonného R (asi 10 g/l) a 10,0 ml isobutylmethylketonu R a potom se 30 s třepe za chránění před světlem. Po oddělení vrstev se dále použije vrstva isobutylmethylketonu.
Porovnávací roztoky. Tři porovnávací roztoky se připraví stejným způsobem jako zkoušený roztok s tím rozdílem, že se k 20,0 g zkoušené látky navíc přidá 0,5 ml, 1,0 ml a 1,5 ml základního roztoku niklu (10 μg Ni/ml).
Nulová poloha přístroje se nastaví pomocí isobutylmethylketonu R, připraveného stejným způsobem jako zkoušený roztok bez zkoušené látky. Měří se absorbance při 232,0 nm za použití niklové lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen.
Zkoušená látka obsahuje nejvýše 1 μg Ni/g, není-li uvedeno jinak.
- 2.4.16 Celkový popel
Křemenný nebo platinový kelímek se žíhá 30 min do červeného žáru, nechá se vychladnout v exsikátoru a zváží se. Není-li předepsáno jinak, naváží se do kelímku 1,000 g zkoušené látky nebo upráškované rostlinné drogy. Kelímek se suší 1 h při 100 °C až 105 °C a potom se žíhá do konstantní hmotnosti v muflové peci při (600 ± 25) °C. Po každém žíhání se nechá vychladnout v exsikátoru. Během zkoušky se nemá objevit plamen. Pokud ještě po opakovaném žíhání obsahuje popel černé částice, přidá se horká voda R, přefiltruje se přes bezpopelný filtrační papír a papír se zbytkem se spálí a vyžíhá. K popelu se přidá filtrát, opatrně se odpaří do sucha a vyžíhá do konstantní hmotnosti.
- 2.4.17 Hliník
Stanoví se fluorimetrickou metodou (2.2.21).
Zkoušený roztok. Předepsaný roztok se v dělicí nálevce protřepe dvakrát s 20 ml a potom jednou s 10 ml roztoku hydroxychinolinu R (5 g/l) v chloroformu R. Spojené chloroformové roztoky se převedou do odměrné baňky a zředí se chloroformem R na 50,0 ml.
Porovnávací roztok. Za použití předepsaného roztoku se postupuje stejně jako u zkoušeného roztoku.
Kontrolní roztok. Za použití předepsaného roztoku se postupuje stejně jako u zkoušeného roztoku.
Měří se intenzita fluorescence (2.2.21) zkoušeného roztoku (I1), porovnávacího roztoku (I2)a kontrolního roztoku (I3) za použití excitačního záření o vlnové délce 392 nm a sekundárního filtru s maximem propustnosti při 518 nm nebo s monochromátorem nastaveným na tuto vlnovou délku.
Fluorescence (I1 - I3) zkoušeného roztoku není větší než fluorescence (I2 - I3) porovnávacího roztoku.
- 2.4.18 Volný formaldehyd
Pokud není předepsáno jinak, použije se Metoda A. Metoda B je vhodná pro vakcíny, ke kterým byl přidán disiřičitan sodný k neutralizaci nadbytku formaldehydu.
Metoda A
1,0 ml humánní vakcíny se zředí předepsaným rozpouštědlem na 10,0 ml. 1,0 ml veterinárního bakteriálního toxoidu se zředí předepsaným rozpouštědlem na 25,0 ml (zkoušený roztok).
K 1 ml zkoušeného roztoku se přidají 4 ml vody R a 5 ml acetylacetonu RS1 a zkumavka s roztokem se ponechá 40 min ve vodní lázni při 40 °C.
Roztok není zbarven intenzivněji než porovnávací roztok připravený současně stejným způsobem za použití 1 ml zředěného formaldehydu RS obsahujícího 20 μg formaldehydu (CH2O) v 1 ml místo zředěné vakcíny. Hodnotí se zkumavky ve směru jejich vertikální osy.
Metoda B
1,0 ml zkoušené vakcíny se zředí předepsaným rozpouštědlem na 100,0 ml. K 0,5 ml této zředěné vakcíny se přidá 5 ml roztoku methylbenzothiazolinonhydrazonhydrochloridu R (0,5 g/l) a 0,05 ml polysorbátu 80 R. Zkumavka se uzavře, protřepe a nechá stát 60 min. Po přidání 1 ml zkoumadla chlorid železitý-kyselina amidosirová R se nechá stát dalších 15 min. Potom se měří absorbance (2.2.25) zkoušeného roztoku při 628 nm proti kontrolnímu roztoku.
Absorbance zkoušeného roztoku není vyšší než absorbance porovnávacího roztoku připraveného současně a za stejných podmínek za použití 0,5 ml roztoku připraveného zředěním formaldehydu R obsahujícího 5 μg formaldehydu (CH2O) v 1 ml.
Jestliže zkoušená vakcína je ve formě emulze, je nutno oddělit vodnou fázi následujícím způsobem:
K vakcíně se přidá stejný objemový díl isopropylmyristatu R a promíchá se. Ke 3 objemovým dílům této směsi se přidají 2 objemové díly kyseliny chlorovodíkové 1 mol/l RS, 3 objemové díly chloroformu R a 4 objemové díly roztoku chloridu sodného R (9 g/l). Směs se důkladně promíchá a odstřeďuje se 60 min při 15 000 gn. Oddělí se vodná vrstva a změří se její objem. Tato vrstva se použije k výše popsané zkoušce na formaldehyd.
Koncentrace formaldehydu v porovnávacím roztoku se upraví podle zředění vakcíny při oddělení vodné vrstvy. Jestliže se popsaným postupem vodná vrstva neoddělí, je nutné k roztoku chloridu sodného přidat roztok polysorbátu 20 R (100 g/l) a postup opakovat s tím rozdílem, že se odstřeďuje při 22 500 gn.
- 2.4.19 Zásaditě reagující látky v mastných olejích
Ve zkumavce se smíchá 10 ml čerstvě předestilovaného acetonu R a 0,3 ml vody R a přidá se 0,05 ml roztoku modři bromfenolové R (0,4 g/l) v lihu 96% R. Je-li to potřebné, roztok se neutralizuje kyselinou chlorovodíkovou 0,01 mol/l RS nebo hydroxidem sodným 0,01 mol/l VS.
Potom se přidá 10 ml zkoušeného oleje, protřepe se a nechá se stát. Na změnu zbarvení horní vrstvy do žluta se spotřebuje nejvýše 0,1 ml kyseliny chlorovodíkové 0,01 mol/l VS.
- 2.4.20 Antioxidanty v mastných olejích
Zkouší se tenkovrstvou chromatografií (2.2.27) za použití vrstvy silikagelu G R. Před použitím se desky s vrstvami suší 2 h při 130 °C.
Zkoušený roztok (a). K 20 g zkoušené látky odebrané ze středu vzorku nebo k 20 g oleje se přidá 50 ml etheru petrolejového R a vytřepává se dvakrát 30 ml roztoku methanolu R 75% (V/V).
Spodní methanolová vrstva se oddělí a spojené methanolové vrstvy se odpaří za sníženého tlaku, při co nejnižší teplotě a dle možnosti v atmosféře dusíku. Zbytek po odpaření se rozpustí v 5 ml chloroformu prostého ethanolu R. Uchovává se v dobře uzavřeném obalu.
Zkoušený roztok (b). Petroletherová vrstva získaná při přípravě zkoušeného roztoku (a) se opatrně odpaří do sucha. Přidá se 0,5 g pyrogallolu R rozpuštěného ve 100 ml ethanolu R 15 ml čerstvě připraveného roztoku hydroxidu draselného R (330 g/l) a vaří se 30 min pod zpětným chladičem. Po vychladnutí se přidá 250 ml vody R a nezmýdelnitelné látky se vytřepávají třikrát 100 ml etheru petrolejového R. Spojené petroletherové výtřepky se promývají vodou R do odstranění alkálií a odpaří se do sucha. Zbytek po odpaření se rozpustí v 5 ml chloroformu prostého ethanolu R. Uchovává se v dobře uzavřeném obalu.
- A. Nepolyhydroxylované antioxidanty
Deska s vrstvou se vloží do chromatografické komory a vyvíjí se chloroformem prostým ethanolu R po dráze 12 cm a potom se suší 20 min na vzduchu a 20 min v exsikátoru ve vakuu. Na takto připravenou vrstvu se nanese:
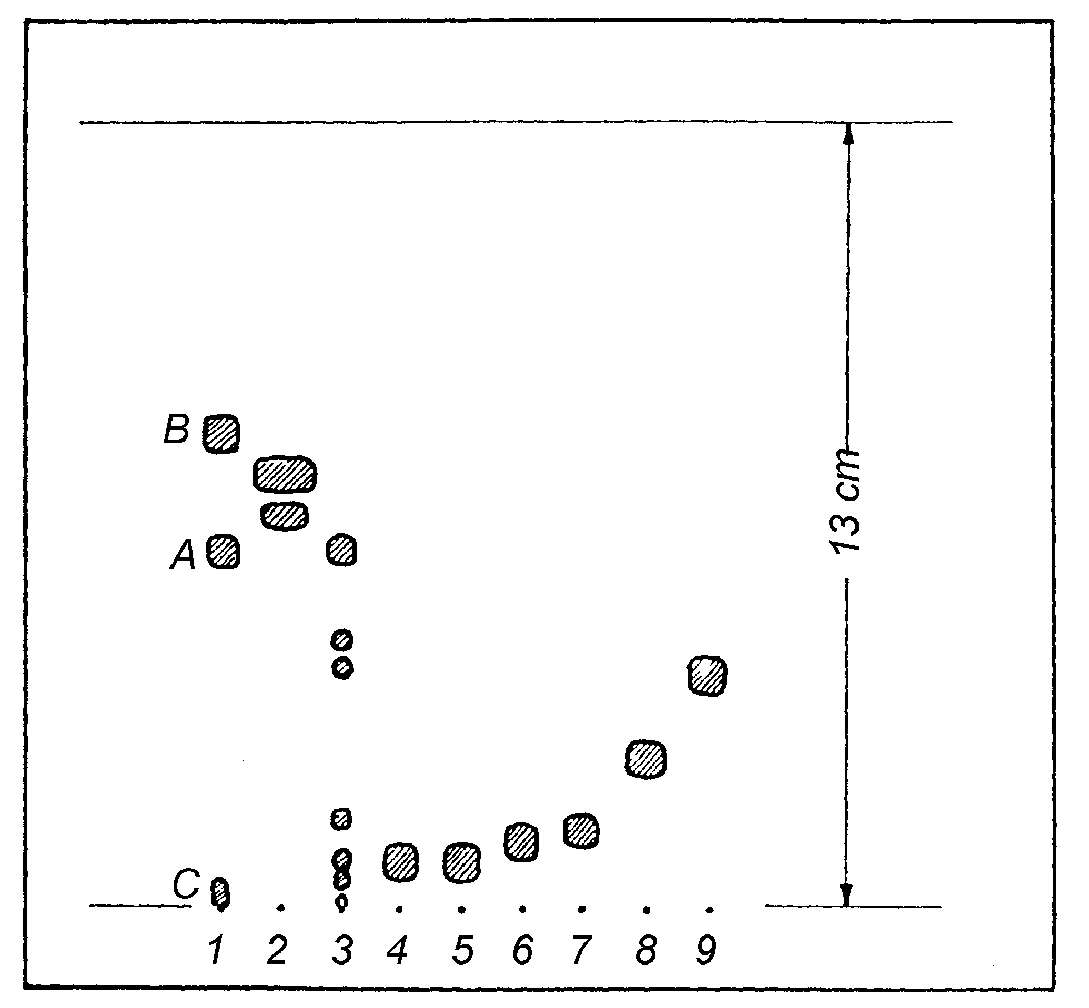
Bod 1, viz obr. 2.4.20-1, zkoušený roztok (a) se nanese do skvrny o průměru nejvýše 5 mm. Nanášené množství je závislé na koncentraci zkoušeného roztoku, obvykle 2 μl až 10 μl.
Body 2 a 3, viz obr. 2.4.20-1, 2 μl barevného roztoku obsahujícího po 0,1 g/l žluti dimethylové R, červeně sudanové G R a modři indofenolové R v benzenu R.
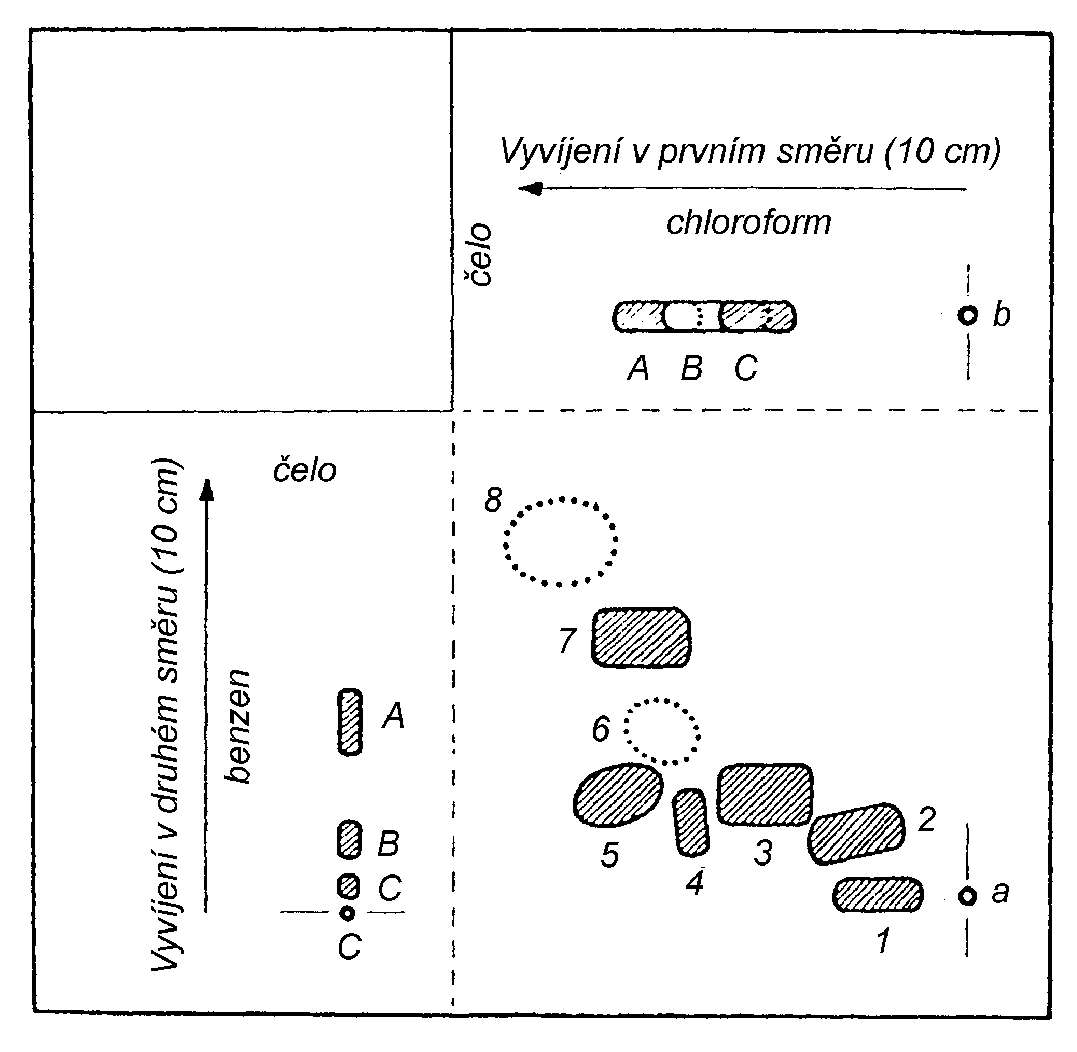
Vyznačí se dráha 10 cm v obou směrech vyvíjení a vyvíjí se nejdříve chloroformem prostým ethanolu R. Po 10 min vysušení na vzduchu se deska s vrstvou otočí o 90° a vyvíjí se v druhém směru benzenem R. Po 5 min vysušení na vzduchu se vrstva postříká roztokem kyseliny fosfomolybdenové R (200 g/l) v ethanolu R do vzniku trvale žluté barvy. Během 2 min se začnou objevovat modré skvrny. Potom se vrstva vystaví na 5 min až 10 min parám amoniaku do odbarvení pozadí na čistě bílé. Vzniklé skvrny mají modrou, slabě fialovou nebo nazelenalou barvu.
Chromatogram se hodnotí podle obr. 2.4.20-1. Objeví-li se modré skvrny na startu, provede se rozdělení a identifikace polyhydroxyantioxidantů (viz B).
- B. Polyhydroxyantioxidanty
Na vrstvu se odděleně nanese 1 μl, 2 μl, 4 μl a 6 μl zkoušeného roztoku (a) a 1 μl až 2 μl barevného roztoku. Vyvíjí se směsí objemových dílů kyseliny octové ledové R etheru petrolejového R a benzenu R (30 + 60 + 60) po dráze 13 cm. Vrstva se vysuší na vzduchu, postříká se roztokem kyseliny fosfomolybdenové R (200 g/l) v ethanolu R a pokračuje se stejně, jak je popsáno v odstavci A. Polyhydroxyantioxidanty se identifikují polohou skvrn v porovnání se skvrnami barevného roztoku na obr. 2.4.20-2.
- C. Antioxidanty neextrahovatelné methanolem
Provede se tenkovrstvá chromatografie na druhé vrstvě za použití zkoušeného roztoku (b). Postupuje se stejně, jak je uvedeno v odstavci A, s tím rozdílem, že se vrstva postříká roztokem dichlorchinonchlorimidu R (10 g/l) v ethanolu R. Skrvny se objeví během 15 min po postříkání. Chromatogram se hodnotí v porovnání s obr. 2.4.20-1.
Tečkované skvrny odpovídají α-tokoferolu a butylhydroxytoluenu. Skvrny β- a γ-tokoferolu se objeví v místě odpovídajícím 2-terc.butyl-4-methoxyfenolu.
Jestliže je butylhydroxytoluen přítomný ve velkém množství, může být detegovaný i způsobem A.
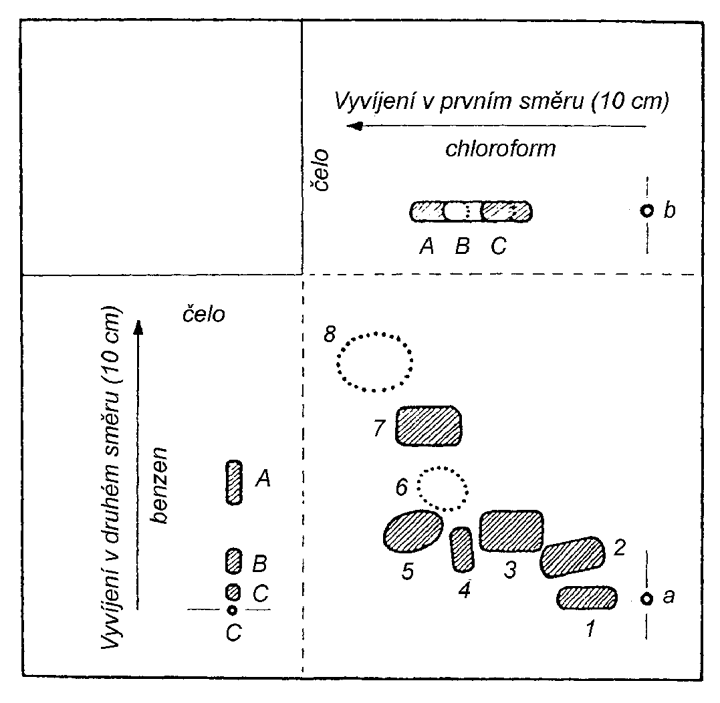
Obr. 2.4.20-1 Typické chromatogramy antioxidantů (Metoda A a Metoda C).
- a - bod startu č. 1 + skvrna gallatů + skvrna kyseliny nordihydroquajaretové
- b - bod startu č. 2
- c - bod startu č. 3
- 1 - guajaková pryskyřice
- 2 - 3-terc.butyl-4-methoxyfenol
- 3 - 2-terc.butyl-4-methoxyfenol
- 4 - 2,2,5,7,8-pentamethyl-6-chromanol
- 5 - tetraethylthiuramdisulfid
- 6 - α-tokoferol
- 7 - dibutylhydroxyanisol
- 8 - hydroxytoluen
- A - žlutá
- B - červená
- C - modrá
- Metoda A - plná čára
- Metoda C - tečkovaná čára
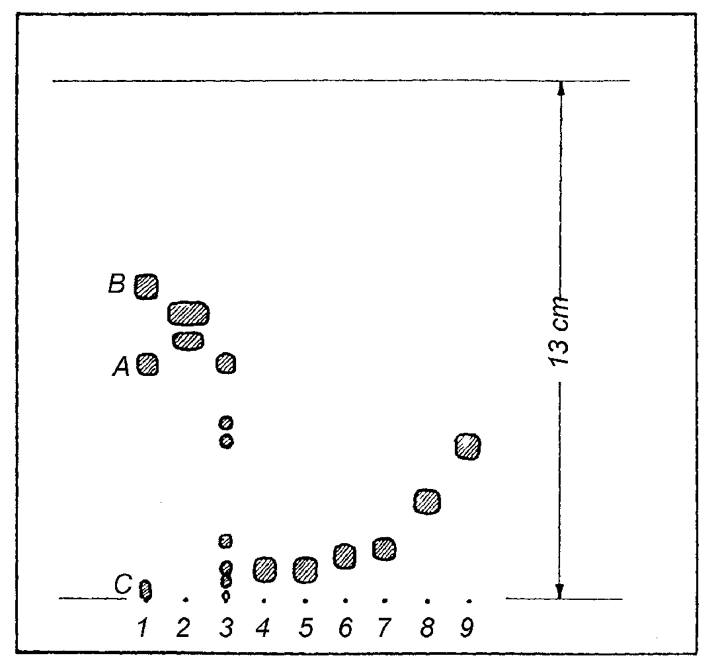
Obr. 2.4.20-2 Typické chromatogramy polyhydroxyantioxidantů (Metoda B)
- 1 - barevný roztok
- 2 - butylhydroxyanisol
- 3 - guajaková pryskyřice
- 4 - kyselina nordihydroguajaretová
- 5 - methylgallat
- 6 - ethylgallat
- 7 - propylgallat
- 8 - oktylgallat
- 9 - dodecylgallat
- A - žlutá
- B - červená
- C - modrá
- A. Nepolyhydroxylované antioxidanty
- 2.4.21 Cizí oleje v mastných olejích tenkovrstvou chromatografií
Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy křemeliny G R. Vrstva se impregnuje v chromatografické komoře vhodným množstvím směsi objemových dílů parafinu tekutého R a etheru petrolejového R (10 + 90) vyvíjením po dráze 12 cm od spodního okraje desky, přičemž hladina směsi sahá 5 mm nad spodní okraj desky. Potom se deska s vrstvou nechá volně na vzduchu do vytékání rozpouštědel, asi 5 min. Chromatogram je třeba vyvíjet ve stejném směru jako impregnace.
Příprava směsi mastných kyselin. 2 g zkoušeného oleje se zahřívají 45 min s 30 ml hydroxidu draselného 0,5 mol/l v lihu R pod zpětným chladičem. Pak se přidá 50 ml vody R, ochlazená směs se převede do dělicí nálevky a vytřepává se třikrát 50 ml etheru R. Etherová vrstva se odstraní, vodná vrstva se okyselí kyselinou chlorovodíkovou R a vytřepává se znovu třikrát 50 ml etheru R. Spojené etherové výtřepky se promyjí třikrát 10 ml vody R, promývací tekutiny se odstraní, vysuší se nad síranem sodným bezvodým R a zfiltrují se. Ether se odpaří na vodní lázni do sucha a odparek se použije k přípravě roztoku zkoušené látky. Mastné kyseliny mohou být také získány z roztoku připraveného při stanovení nezmýdelnitelných látek.
Zkoušený roztok. 40 mg směsi mastných kyselin získané výše uvedeným postupem se rozpustí ve 4 ml chloroformu R.
Porovnávací roztok. 40 mg směsi mastných kyselin získané ze směsi kukuřičného oleje R a řepkového oleje R (19 + 1) se rozpustí ve 4 ml chloroformu R.
Na vrstvu se odděleně nanese po 3 μl každého roztoku a vyvíjí se směsí objemových dílů vody R a kyseliny octové ledové R (10 + 90) po dráze 8 cm. Vrstva se suší 10 min při 110 °C. Po ochlazení, není-li předepsáno jinak, se deska s vrstvou vloží do dobře těsnící komory nasycené parami jodu R umístěného na dně komory na odpařovací misce. Po nějakém čase jsou na vrstvě patrny hnědé nebo žlutohnědé skvrny. Deska s vrstvou se vyjme z komory a nechá se několik min stát. Když hnědé zbarvení pozadí zmizí, postříká se vrstva škrobem RS. Objeví se modré skvrny, které se mohou změnit na hnědé a po postříkání vodou R se změní zpět na modré.
Na chromatogramu zkoušené látky jsou patrny skvrny o RF asi 0,5 (kyselina olejová) a RF asi 0,65 (kyselina linolová) odpovídající svojí polohou a zabarvením skvrnám na chromatogramu porovnávacího roztoku. U některých olejů může být na chromatogramu zkoušené látky patrna ještě skvrna s RF asi 0,75 (kyselina linolenová). Porovnáním skvrn na chromatogramu zkoušeného roztoku se skvrnami na chromatogramu porovnávacího roztoku se ověří nepřítomnost skvrny s hodnotou RF asi 0,25 (kyselina eruková) na chromatogramu zkoušeného roztoku.
- 2.4.22 Cizí oleje v mastných olejích plynovou chromatografií
Cizí oleje se stanoví jako methylestery mastných kyselin přítomných ve zkoušených olejích.
Tato metoda není použitelná pro oleje obsahující acylglyceroly mastných kyselin s epoxy-, hydroepoxy-, cyklopropyl- a cyklopropenylovými skupinami nebo pro oleje s velkým podílem mastných kyselin s kratším řetězcem než 8 uhlíkových atomů nebo pro oleje s vyšším číslem kyselosti než 2. Provede se plynová chromatografie (2.2.28) (náplňová kolona nebo kapilární kolona).
Zkoušený roztok. Je-li v článku předepsáno, zkoušená látka se před methylací suší. Naváží se 4,0 g zkoušeného oleje do 100ml zabroušené baňky s kulatým dnem opatřené zpětným chladičem a upravené k zavádění plynu. Přidá se 40 ml methanolu bezvodého R, 0,5 ml roztoku hydroxidu draselného R (60 g/l) v methanolu R a za míchání se pod zpětným chladičem zahřívá k varu za současného probublávání dusíkem R rychlostí asi 100 ml/min. Když je roztok čirý (asi po 10 min), pokračuje se v zahřívání ještě 5 min. Baňka se ochladí pod tekoucí vodou a obsah se převede do dělicí nálevky. Vnitřek baňky se opláchne 20 ml heptanu R, který se přidá do dělicí nálevky. Přidá se asi 40 ml vody R a opatrně se protřepe. Vytvoří-li se emulze, přidá se po kapkách heptan R nebo voda R. Po rozdělení vrstev se oddělí vodná vrstva a třepe se s dalšími 20 ml heptanu R. Obě organické vrstvy se spojí, promyjí se dvakrát 20 ml vody R, vysuší se síranem sodným bezvodým R a zfiltrují se. V případě potřeby se zmenší objem roztoku odpařením na vodní lázni v proudu dusíku R. V případě kapilární plynové chromatografie se zkoušený roztok zředí heptanem R tak, aby se získal roztok obsahující 5 g/l až 10 g/l směsi methylesterů mastných kyselin.
Porovnávací roztok (a). Podle tab. 2.4.22-1 se připraví 0,50 g směsi kalibračních látek, rozpustí se v heptanu R a zředí se jím na 50,0 ml.
Porovnávací roztok (b). 1,0 ml porovnávacího roztoku (a) se zředí heptanem R na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - skleněné kolony nebo kolony z nerezové oceli délky 2 m až 3 m a vnitřního průměru 2 mm až 4 mm naplněné křemelinou pro chromatografii R (125 μm až 200 μm) impregnovanou 5 % až 15 % makrogolsukcinatu R nebo makrogoladipatu R,
- - dusíku pro chromatografii R jako nosného plynu s průtokovou rychlostí 25 ml/min,
- - plamenoionizačního detektoru.
Teplota kolony se udržuje na 180 °C, teplota nástřikového prostoru a detektoru na 200 °C, pokud je to nutné nebo předepsané, zvyšuje se teplota kolony rychlostí 5 °C/min ze 120 °C na 200 °C.
Tab. 2.4.22-1 Kalibrační látky*
Metoda A Metoda B Tab. 2.4.22-1 Kalibrační látky* Směs následujících látek Ekvivalentní délka řetězce** Složení v % Izotermické podmínky Lineární teplotní program methyllaurat R 12,0 5 10 methylmyristat R 14,0 5 15 methylpalmitat R 16,0 10 15 methylstearat R 18,0 20 20 methylarachidat R 20,0 40 20 methyloleat R 18,6 20 20 - * Pro GC s kapilární kolonou a s nástřikem s děličem se doporučuje, aby složky s nejdelším řetězcem ze směsi, které jsou analyzovány, byly přidávány ke kalibrační směsi.
- ** Tato hodnota, která má být počítána pomocí kalibrační křivky, je uvedena jako příklad pro kolonu s makrogolsukcinatem R.
- - skleněné nebo křemenné kapilární kolony (je dávána přednost koloně se stěnami pokrytými kapalnou fází) délky 10 m až 25 m a vnitřního průměru 0,2 mm až 0,8 mm, jejíž vnitřní povrch je pokryt např. vrstvou poly(kyanopropyl)(methylfenylmethyl)siloxanu R nebo makrogolu 20 000 R (tloušťky 0,1 μm až 0,5 μm),
- - helia pro chromatografii R nebo vodíku pro chromatografii R jako nosného plynu při průtokové rychlosti 1,3 ml/min (pro kolonu o vnitřním průměru 0,32 mm),
- - plamenoionizačního detektoru,
- - dělicího poměru 1 : 100 nebo menšího, podle vnitřního průměru použité kolony (1 : 50 pro kolonu o vnitřním průměru 0,32 mm).
- - na chromatogramu porovnávacího roztoku (a) je počet teoretických pater (n) (2.2.28), počítáno pro pík odpovídající methylstearatu, nejméně 2000 pro náplňovou kolonu a 30 000 pro kapilární kolonu,
- - na chromatogramu porovnávacího roztoku (a) je rozlišení (Rs) (2.2.28) mezi píky odpovídajícími methyloleatu a methylstearatu nejméně 1,25 pro náplňovou a 1,8 pro kapilární kolonu, a je-li předepsáno v článku, rozlišení mezi píky odpovídajícími methyllinolenatu (C18:3) a methylarachidatu (C20:0) nebo meťhylarachidatu (C20:0) a methyleikosenatu (C20:1) nejméně 1,8,
- - na chromatogramu porovnávacího roztoku (b) je poměr signálu k šumu pro pík odpovídající methylmyristatu nejméně 5.
- a) za izotermických podmínek vynesením logaritmů redukovaných retenčních časů jako funkce počtu uhlíkových atomů mastné kyseliny, identifikují se píky pomocí takto získané přímky a "ekvivalentních délek řetězce" pro různé píky. Kalibrační křivka nasycených kyselin je přímka. Logaritmy redukovaných retenčních časů nenasycených kyselin jsou umístěny na této přímce v bodech odpovídajících necelým číslům, která se nazývají "ekvivalentní délky řetězce",
- b) za podmínek lineárního teplotního programu vynesením retenčních časů jako funkce počtu uhlíkových atomů mastných kyselin; určení totožnosti se provede pomocí kalibrační křivky.
Chromatografický postup může být alternativně proveden za použití:
Teplota kolony se udržuje na 160 °C až 200 °C podle délky a typu použité kolony (pro kolonu délky 30 m pokrytou makrogolem 20 000 R, 200 °C), teplota nástřikového prostoru a detektoru se udržuje na 250 °C. Je-li nutno nebo předepsáno, zvyšuje se teplota kolony rychlostí 3 °C/min ze 170 °C na 230 °C (pro kolonu s makrogolem 20 000 R).
Nastříkne se 0,5 μl porovnávacího roztoku (a). Upraví se citlivost detektoru tak, aby výška nejvyššího píku na chromatogramu byla 50 % až 70 % celé stupnice zapisovače.
Určí se retenční časy jednotlivých mastných kyselin. Nastříkne se 1 μl porovnávacího roztoku (b) a zkontroluje se poměr signálu k šumu pro pík odpovídající methylmyristatu.
Nastříkne se 0,5 μl až 1,0 μl zkoušeného roztoku a nastaví se vhodná citlivost detektoru. Zaznamenávají se chromatogramy po dobu odpovídající 2,5násobku retenčního času methyloleatu.
Zkoušku lze hodnotit, jestliže:
Vyhodnocení chromatogramů
Je třeba se vyvarovat pracovních podmínek, které umožňují vznik maskovaných píků (přítomnost složek s malými rozdíly v retenčních časech, jako u kyseliny linolenové a kyseliny arachidové).
Kvalitativní analýza. Sestrojí se kalibrační křivka za použití chromatogramu získaného s kalibračními látkami (porovnávací roztok (a)) a informací v tabulce 2.4.22-1:
Kvantitativní analýza. Používá se metoda vnitřní normalizace, při níž součet ploch všech píků na chromatogramu, kromě píku rozpouštědla, je brán jako 100 %. Doporučuje se použití elektronického integrátoru. Obsah složky je vypočítán jako procentuální podíl plochy odpovídajícího píku z celkového součtu všech píků. Nepřihlíží se k pikům, jejichž plocha je menší než 0,05 % celkové plochy.
- 2.4.23 Steroly v mastných olejích
Separace sterolového podílu
Připraví se nezmýdelnitelný podíl, sterolový podíl mastného oleje se izoluje tenkovrstvou chromatografií (2.2.27) za použití vrstvy silikagelu G R o tloušťce 0,3 mm až 0,5 mm.
Zkoušený roztok (a). Do baňky na 150 ml se zpětným chladičem se převede příslušný objem roztoku betulinu R (2 g/l) v dichlormethanu R (roztok vnitřního standardu). Obsah betulinu v tomto roztoku odpovídá asi 10 % obsahu sterolů ve zkoušeném vzorku (např. v případě olivového oleje se přidá 500 μl, k ostatním rostlinným olejům se přidá 1500 μl roztoku betulinu R). Jestliže je v článku uveden požadavek na obsah jednotlivých sterolů vyjádřený jako procento sterolového podílu, může být přídavek betulinu vynechán.
Roztok se odpaří v proudu dusíku R do sucha, přidá se 5,00 g zkoušené látky (m g), 50 ml hydroxidu draselného v lihu 2 mol/l RS a zahřívá se 1 h na vodní lázni pod zpětným chladičem za častého protřepávání. Po ochlazení na teplotu nižší než 25 °C se obsah baňky převede do dělicí nálevky pomocí 100 ml vody R. Protřepe se opatrně třikrát 100 ml etheru prostého peroxidických látek R. Spojené etherové výtřepky se v další dělicí nálevce mírně protřepávají několik min se 40 ml vody R. Vodná vrstva se odstraní a etherová vrstva se protřepává několikrát 40 ml vody R tak dlouho, dokud vodná vrstva již nereaguje zásaditě na fenolftalein. Etherová vrstva se převede do předem zvážené baňky pomocí etheru prostého peroxidických látek R; dělicí nálevka se promyje etherem prostým peroxidických látek R a promývací tekutina se přidá k roztoku v baňce. Ether se opatrně oddestiluje, zbytek se smíchá s 6 ml acetonu R, rozpouštědlo se opatrně odpaří v proudu dusíku R a suší se při 100 °C až 105 °C do konstantní hmotnosti. Po ochlazení v exsikátoru se zváží. Zbytek se rozpustí v co nejmenším potřebném množství dichlormethanu R.
Zkoušený roztok (b). Použije se 5,00 g oleje řepkového R. Postupuje se způsobem uvedeným v odstavci Zkoušený roztok (a) počínaje slovy "přidá se 50 ml hydroxidu draselného v lihu 2 mol/l RS". Zkoušený roztok (c). Použije se 5,00 g oleje slunečnicového R. Postupuje se způsobem uvedeným v odstavci Zkoušený roztok (a) počínaje slovy "přidá se 50 ml hydroxidu draselného v lihu 2 mol/l RS".
Porovnávací roztok. 25 mg cholesterolu R a 10 mg betulinu R se rozpustí v 1 ml dichlormethanu R.
Pro každý zkoušený roztok se použije samostatná vrstva. Na vrstvu se nanese odděleně do pruhu (20 mm x 3 mm) 20 (A porovnávacího roztoku a do pruhu (40 mm x 3 mm) po 0,4 ml zkoušeného roztoku (a), zkoušeného roztoku (b) nebo zkoušeného roztoku (c). Vyvíjí se směsí objemových dílů etheru R a hexanu R (35 + 65) po dráze 18 cm. Vrstvy se usuší v proudu dusíku R postříkají se roztokem dichlorfluoresceinu R (2 g/l) v ethanolu R a pozorují se v ultrafialovém světle při 254 nm. Na chromatogramu porovnávacího roztoku jsou skvrny ve tvaru pruhů odpovídající cholesterolu a betulinu. Na chromatogramech zkoušených roztoků jsou skvrny ve tvaru pruhů s podobnými hodnotami RF, které odpovídají sterolům.
Z každého chromatogramu se vypreparuje plocha odpovídající ploše sterolových pruhů a kromě toho i plochy 2 mm až 3 mm nad a pod těmito pruhy odpovídajícími pruhům na chromatogramech porovnávacího roztoku. Do tří baněk na 50 ml se převedou odděleně vypreparované vrstvy a každá baňka se protřepe s 15 ml horkého dichlormethanu R. Každý roztok se zfiltruje filtrem ze slinutého skla (40) nebo vhodným filtračním papírem, každý filtr se promyje třikrát 15 ml dichlormethanu R. Filtráty a promývací tekutiny z každé filtrace se v předem zvážených baňkách odpaří v proudu dusíku R do sucha. Zbytek po odpaření se zváží.
Stanovení sterolů
Provede se plynová chromatografie (2.2.28). Zkouška se provádí za ochrany před vlhkostí. Roztoky se připravují těsně před použitím.
Zkoušený roztok. Ke sterolům získaným ze zkoušené látky separací tenkovrstvou chromatografií se přidá (na 1 mg zbytku po odpaření) 0,02 ml čerstvě připravené směsi objemových dílů chlortrimethylsilanu R, hexamethyldisilazanu R a pyridinu bezvodého R (1 +3 + 9). Opatrně se protřepává do úplného rozpuštění sterolů a nechá se stát 30 min v exsikátoru nad oxidem fosforečným R. Je-li třeba, odstřeďuje se a použije se supernatantní tekutina.
Porovnávací roztok (a) K devíti dílům sterolů získaným z oleje řepkového R separací tenkovrstvou chromatografií se přidá jeden díl cholesterolu R. Ke směsi se přidá (na 1 mg zbytku po odpaření) 0,02 ml čerstvě připravené směsi objemových dílů chlortrimethylsilanu R, hexamethyldisilazanu R a pyridinu bezvodého R (1 + 3 + 9). Opatrně se protřepává do úplného rozpuštění sterolů. Nechá se stát 30 min v exsikátoru nad oxidem fosforečným R. Je-li třeba, odstředí se, použije se čirý roztok.
Porovnávací roztok (b). Ke sterolům získaným ze slunečnicového oleje R separací tenkovrstvou chromatografií se přidá (na 1 mg zbytku po odpaření) 0,02 ml čerstvě připravené směsi objemových dílů chlortrimethylsilanu R, hexamethyldisilazanu R a pyridinu bezvodého R (1 + 3 + 9). Opatrně se protřepává do úplného rozpuštění sterolů a nechá se stát 30 min v exsikátoru nad oxidem fosforečným R. Je-li třeba, odstřeďuje se a použije se supernatantní tekutina.
Chromatografický postup se obvykle provádí za použití:
- - kapilární křemenné kolony délky 20 m až 30 m a vnitřního průměru 0,32 mm s vnitřními stěnami pokrytými vrstvou poly[fenyl(5)methyl(95)]siloxanu R nebo poly[fenyl(5)methyl(94)vinyl(1)]siloxanu R (tlouštka vrstvy 0,25 μm),
- - vodíku pro chromatografii R jako nosného plynu při průtokové rychlosti 30 cm/min až 50 cm/min nebo helia pro chromatografii R při průtokové rychlosti 20 cm/min až 35 cm/s. Měření průtokové rychlosti se provede takto: za podmínek stanovení sterolů se nastříkne 1 μl až 3 μl methanu nebo propanu. Změří se čas v sekundách potřebný k průtoku plynu kolonou, tzn. od okamžiku nástřiku do okamžiku objevení píku (tM). Průtoková rychlost je poměr l/tM, v němž l značí délku kolony v centimetrech,
- - plamenoionizačního detektoru,
- - injektoru s děličem (1/50 nebo 1/100).
Teplota kolony se udržuje na 260 °C, teplota nástřikového prostoru na 280 °C, teplota detektoru na 290 °C.
Nastříkne se odděleně po 1 μl každého roztok. Na chromatogramu porovnávacího roztoku (a) jsou čtyři hlavní píky odpovídající cholesterolu, brassikasterolu, kampesterolu a β-sitosterolu. Na chromatogramu porovnávacího roztoku (b) jsou čtyři hlavní píky odpovídající kampesterolu, stigmasterolu, β-sitosterolu a 7-stigmastenolu. Retenční časy sterolů vztažené k retenčnímu času β-sitosterolu jsou uvedeny v tabulce 2.4.23-1.
Pík roztoku vnitřního standardu (betulin) musí být zřetelně oddělen od píků stanovovaných sterolů.
Tab. 2.4.23-1 Retenční časy sterolů vztažené k β-sitosterolu na dvou různých kolonách
Metoda A Metoda B Tab. 2.4.22-1 Kalibrační látky* Vyhodnocení chromatogramů Separace sterolového podílu Stanovení sterolů Tab. 2.4.23-1 Retenční časy sterolů vztažené k β-sitosterolu na dvou různých kolonách Poly[fenyl(5) methyl(95)]siloxan Poly[fenyl(5) methyl(94)vinyl(1)]
siloxancholesterol 0,63 0,67 brassikasterol 0,71 0,73 24-methylen-cholesterol 0,80 0,82 kampesterol 0,81 0,83 kampestanol 0,82 0,85 stigmasterol 0,87 0,88 7-kampesterol 0,92 0,93 5,23-stigmastadienol 0,95 0,95 klerosterol 0,96 0,96 β-sitosterol 1,00 1,00 sitostanol 1,02 1,02 5-avenasterol 1,03 1,03 5,24-stigmastadienol 1,08 1,08 7-stigmastenol 1,12 1,12 7-avenasterol 1,16 1,16 betulin 1,4 1,6 Na chromatogramu zkoušeného roztoku se určí totožnost jednotlivých píků a obsah jednotlivých sterolů ve sterolovém podílu zkoušené látky v procentech se vypočítá podle vztahu:
v němž značí:
- A - plochu píku odpovídajícího stanovované složce,
- S - součet ploch píků odpovídajících látkám uvedeným v tabulce 2.4.23-1.
Je-li to předepsáno v článku, vypočítá se obsah jednotlivých sterolů v miligramech na 100 g zkoušené látky podle vztahu:
v němž značí:
- A - plochu píku stanovované složky,
- AS - plochu píku betulinu,
- m - navážku zkoušené látky v gramech,
- mS - navážku přidaného betulinu v miligramech.
- 2.4.24 Zbytková rozpouštědla
Zkouška je určena pro stanovení zbytkových rozpouštědel v látkách rozpustných ve vodě. Pro látky nerozpustné nebo nedostatečně rozpustné ve vodě je rozpouštědlo použité pro přípravu roztoku vzorku a pro statické head-space podmínky uvedené v jednotlivých článcích.
Zkouší se plynovou chromatografií se statickým head-space nástřikem (2.2.28).
Roztok vzorku. Pokud není předepsáno jinak, rozpustí se 0,200 g zkoušené látky ve vodě R a zředí se jí na 20,0 ml.
Roztok rozpouštědel (a). Rozpustí se po 0,50 g acetonitrilu R a chloroformu R a po 1,00 g benzenu R, dioxanu R, dichlormethanu R, pyridinu R a trichlorethylenu R v dimethylsulfoxidu R a zředí se jím na 100,0 ml. 1,0 ml se zředí vodou R na 100,0 ml. 1,0 ml tohoto roztoku se zředí vodou R na 50,0 ml.
Roztok rozpouštědel (b). Připraví se jako roztok rozpouštědel (a), ale použije se pouze rozpouštědlo nebo rozpouštědla přítomná ve zkoušené látce a zředí se tak, aby výsledná koncentrace byla 1/20 limitního množství uvedeného v článku.
Slepá zkouška. Připraví se jako roztok (b), ale bez přídavku rozpouštědla nebo rozpouštědel (používá se k ověření nepřítomnosti interferujících píků) (kontrolní roztok).
Zkoušený roztok. 5,0 ml roztoku vzorku se smíchá s 1,0 ml kontrolního roztoku v lahvičce, z níž bude nastřikováno.
Porovnávací roztok. 5,0 ml roztoku vzorku se smíchá s 1,0 ml roztoku rozpouštědel (b) v lahvičce, z níž bude nastřikováno.
Lahvičky se uzavřou pomocí pryžové zátky pokryté polytetrafluorethylenovou fólií a zajistí se hliníkovým uzávěrem. Obsah lahvičky se protřepe, aby vznikl homogenní roztok.
Mohou být použity tyto podmínky statického head-space nástřiku:
- - teplota ustavování rovnováhy: 80 °C,
- - doba ustavování rovnováhy: 60 min,
- - teplota spojovacího vedení: 85 °C,
- - nosný plyn: dusík pro chromatografií R nebo helium pro chromatografií R o vhodném tlaku,
- - doba tlakování: 30 s,
- - nastřikovaný objem: 1 ml.
Chromatografický postup se obvykle provádí za použití systému A.
Systém A
Použije se:
- - křemenná kapilární kolona délky 30 m a vnitřního průměru 0,32 mm nebo 0,53 mm s vnitřními stěnami pokrytými síťovanými 6 % polykyanopropylfenylsiloxanu a 94 % polydimethylsiloxanu (tlouštka vrstvy 1,8 μm nebo 3 μm),
- - helium pro chromatografii R jako nosný plyn s dělicím poměrem 1/5, při lineární rychlosti asi 35 cm/s,
- - plamenoionizační detektor (nebo, je-li zapotřebí pro chlorovaná rozpouštědla, detektor elektronového záchytu).
Teplota kolony se udržuje na 40 °C po dobu 20 min, pak následuje nárůst teploty rychlostí 10 °C/min do 240 °C a izotermický ohřev 20 min při této teplotě, teplota nástřiku se udržuje na 140 °C a teplota detektoru na 250 °C.
V případě, že dochází k interferenci s matricí, se použije systém B.
Systém B
Použije se:
- - křemenná kapilární kolona délky 30 m a vnitřního průměru 0,32 mm nebo 0,53 mm s vnitřními stěnami pokrytými makrogolem 20 000 R (tlouštka vrstvy je 0,25 μm),
- - helium pro chromatografii R jako nosný plyn s dělicím poměrem 1/5, při lineární rychlosti 35 cm/s,
- - plamenoionizační detektor (nebo, je-li zapotřebí pro chlorovaná rozpouštědla, detektor elektronového záchytu).
Teplota kolony se udržuje na 50 °C po dobu 20 min, pak následuje nárůst teploty rychlostí 6 °C/min do 165 °C a izotermický ohřev 20 min při této teplotě, teplota nástřiku se udržuje na 140 °C a teplota detektoru na 250 °C.
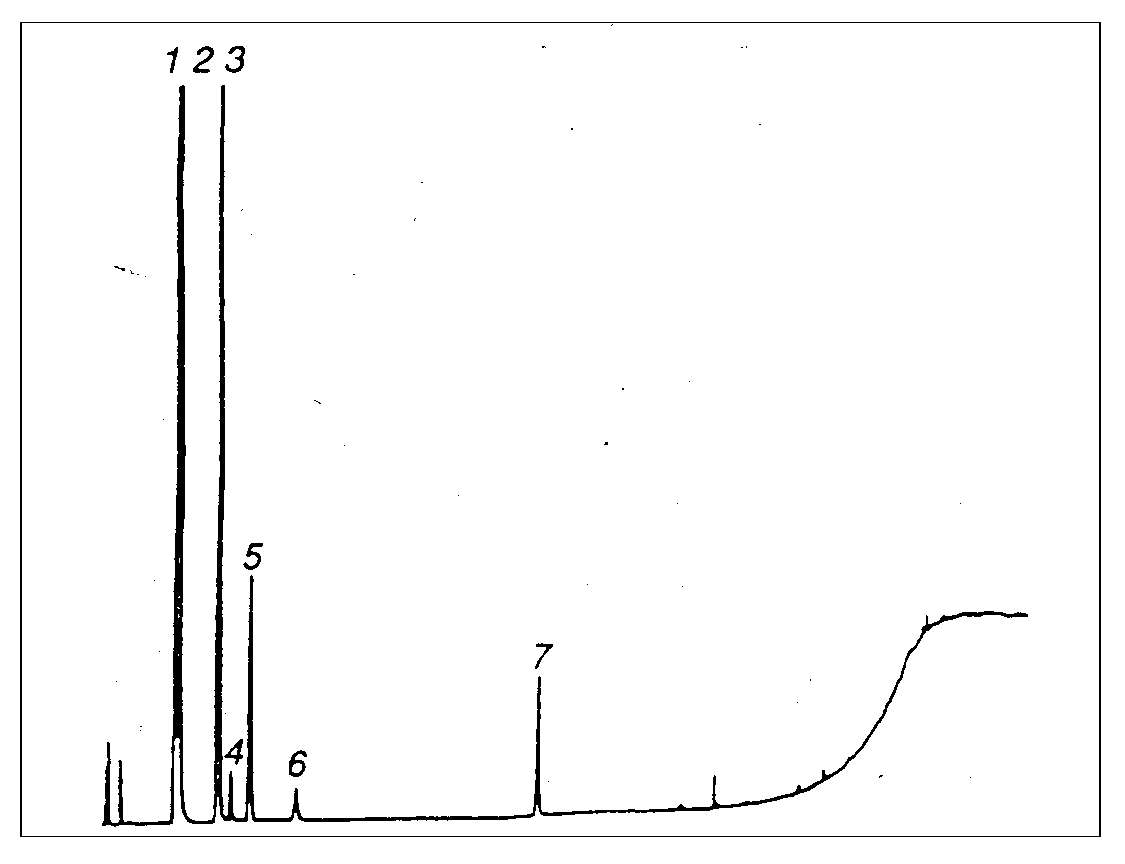
Nastříkne se 1 ml plynné fáze roztoku rozpouštědel (a) na kolonu popsanou v systému A nebo B a zaznamená se chromatogram za takových podmínek, aby bylo možno měřit poměr signálu k šumu pro chloroform. Tento poměr musí být nejméně 3. Zkoušku lze hodnotit, jestliže:
- - při použití systému A, viz obr. 2.4.24-1, rozpouštědla eluují v pořadí: acetonitril, dichlormethan, chloroform, benzen, trichlorethylen, dioxan, pyridin a dimethylsulfoxid; rozlišení mezi píkem acetonitrilu a píkem dichlormethanu je nejméně 1,0,
- - při použití systému B, viz obr. 2.2.24-2, rozpouštědla eluují v pořadí: dichlormethan, benzen, trichlorethylen, acetonitril, chloroform, dioxan, pyridin a dimethylsulfoxid; rozlišení mezi píkem acetonitrilu a píkem trichlorethylenu je nejméně 1,0.
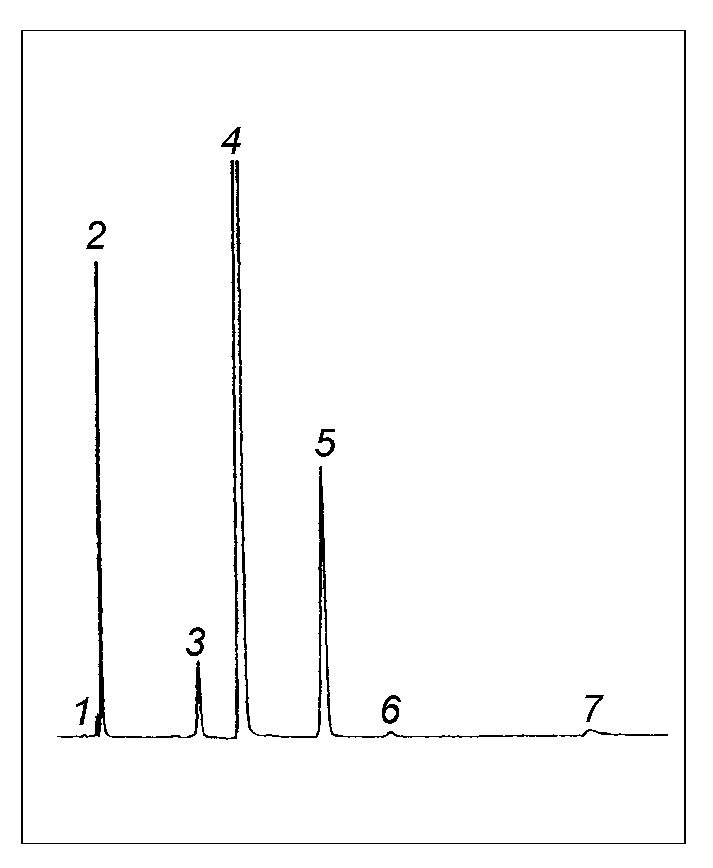
Obr. 2.4.24-1 Chromatogram roztoku rozpouštědel (a) za použití systému A
- 1. acetonitril
- 2. dichlormethan
- 3. chloroform
- 4. benzen
- 5. trichlorethylen
- 6. dioxan
- 7. pyridin
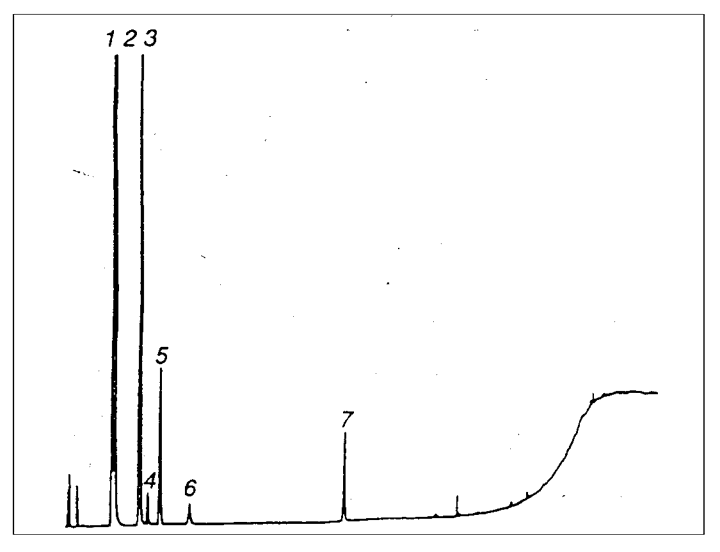
Obr. 2.4.24-2 Chromatogram roztoku rozpouštědel (a) za použití systému B
- 1. dichlormethan
- 2. benzen
- 3. trichlorethylen
- 4. acetonitril
- 5. chloroform
- 6. dioxan
- 7. pyridin
Nastříkne se 1 ml plynné fáze ze zkoušeného roztoku a 1 ml plynné fáze porovnávacího roztoku na kolonu, popsanou v systému A, nebo je-li nutno, v systému B. Nástřik se opakuje ještě dvakrát. Střední hodnota plochy píku zbytkového rozpouštědla (popř. ploch píků zbytkových rozpouštědel) na chromatogramech získaných se zkoušeným roztokem není větší než polovina střední hodnoty píků odpovídajících zbytkovým rozpouštědlům na chromatogramech získaných s porovnávacím roztokem.
Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka ploch ze tří nástřiků porovnávacího roztoku (korigovaných navážkou) není větší než 15 %.
Jsou-li zbytková rozpouštědla přítomna v koncentraci 0,1 % a větší, může být obsah stanovován kvantitativně metodou standardního přídavku.
- 2.4.25 Zbytkový ethylenoxid a dioxan
Zkouška je určena pro stanovení zbytkového ethylenoxidu v látkách rozpustných ve vodě nebo dimethylacetamidu. Pro látky nerozpustné nebo nedostatečně rozpustné ve vodě je rozpouštědlo použité pro přípravu zkoušeného roztoku a pro statické head-space podmínky uvedené v jednotlivých článcích.
Zkouší se head-space plynovou chromatografií (2.2.28).
- A. Pro látky rozpustné nebo mísitelné s vodou se použije následující postup:
Zkoušený roztok. Do 10ml lahvičky (za jiných podmínek může být použita i jiná velikost) se naváží 1,00 g (MT) zkoušené látky a přidá se 1,0 ml vody R. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok a nechá se stát 45 min při 70 °C.
Porovnávací roztok (a). Do 10ml lahvičky stejného druhu jako u zkoušeného roztoku se naváží 1,00 g (MR) zkoušené látky, přidá se 0,50 ml ethylenoxidu RS3 a 0,50 ml dioxanu RS1. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 70 °C.
Porovnávací roztok (b). K 0,50 ml ethylenoxidu RS3 v 10ml lahvičce se přidá 0,10 ml čerstvě připraveného roztoku acetaldehydu R (0,01 g/l) a 0,10 ml dioxanu RS1. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 70 °C.
- B. Pro látky rozpustné nebo mísitelné s dimethylacetamidem lze použít následující postup:
Zkoušený roztok. Do 10ml lahvičky (za jiných podmínek může být použita i jiná velikost) se naváží 1,00 g (MT) zkoušené látky a přidá se 1,0 ml dimethylacetamidu R a 0,20 ml vody R. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 90 °C.
Porovnávací roztok (a). Do 10ml lahvičky stejného druhu jako u zkoušeného roztoku se naváží 1,00 g (MR) zkoušené látky, přidá se 1,0 ml dimethylacetamidu R a 0,10 ml dioxanu RS a 0,10 ml ethylenoxidu RS2. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 90 °C.
Porovnávací roztok (b). K 0,10 ml ethylenoxidu RS2 v 10ml lahvičce se přidá 0,10 ml čerstvě připraveného roztoku acetaldehydu R (0,01 g/l) a 0,10 ml dioxanu RS1. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok.
Mohou se použít následující podmínky statického head-space nástřiku:
- - teplota ustavování rovnováhy: 70 °C (90 °C pro roztoky v dimethylacetamidu),
- - doba ustavování rovnováhy: 45 min,
- - teplota spojovacího vedení: 75 °C (150 °C pro roztoky v dimethylacetamidu),
- - nosný plyn: helium pro chromatografií R,
- - doba tlakování: 1 min,
- - doba nástřiku: 12 s.
Chromatografický postup se obvykle provádí za použití:
- - kapilární skleněné nebo křemenné kolony délky 30 m a vnitřního průměru 0,32 mm s vnitřními stěnami pokrytými polydimethylsiloxanem R (tloušťka vrstvy 1,0 μm),
- - helia pro chromatografií R nebo dusíku pro chromatografií R jako nosného plynu při lineární rychlosti asi 20 cm/s a s dělicím poměrem 1 : 20,
- - plamenoionizačního detektoru.
Teplota kolony se udržuje na 50 °C po dobu 5 min, pak se zvyšuje rychlostí 5 °C/min do 180 °C, rychlostí 30 °C/min do 230 °C a pak následuje izotermický ohřev 5 min při této teplotě. Teplota nástřiku se udržuje na 150 °C a teplota detektoru na 250 °C.
Nastříkne se vhodný objem, např. 1,0 ml plynné fáze porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška píků na chromatogramu ethylenoxidu a acetaldehydu byla nejméně 15 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi píky odpovídajícími acetaldehydu a ethylenoxidu je nejméně 2,0 a poměr signálu k šumu pro ethylenoxid je nejméně 5.
Nastříkne se odděleně vhodný objem, např. 1,0 ml (nebo stejný objem užitý pro porovnávací roztok (b)) plynné fáze zkoušeného roztoku a porovnávacího roztoku (a). Celý postup se opakuje dvakrát. Průměrná hodnota plochy píků ethylenoxidu a dioxanu na chromatogramu zkoušeného roztoku není větší než polovina průměrné hodnoty plochy odpovídajícího píku na chromato gramu porovnávacího roztoku (a) (1 μg/g ethylenoxidu a 50 μg/g dioxanu).
Ověření přesností
Pro každou dvojici nástřiků se pro ethylenoxid a dioxan vypočte rozdíl ploch mezi píky získanými se zkoušeným roztokem a s porovnávacím roztokem (a). Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka ze tří nástřiků pro ethylenoxid je menší než 15 % a relativní směrodatná odchylka ze tří nástřiků pro dioxan je menší než 10 %. Jestliže porovnání mezi zkoušeným roztokem a porovnávacím roztokem se liší u 1,0 g více než o 0,5 %, je nutno udělat vhodnou korekci. Obsah ethylenoxidu v μg/g se vypočte ze vzorce:
v němž značí:
- AT - plochu píku ethylenoxidu na chromatogramu zkoušeného roztoku,
- AR - plochu píku ethylenoxidu na chromatogramu porovnávacího roztoku (a),
- MT - navážku zkoušené látky ve zkoušeném roztoku v g,
- MR - navážku zkoušené látky v porovnávacím roztoku v g,
- C - množství ethylenoxidu přidaného k porovnávacímu roztoku (a) v μg.
Obsah dioxanu v μg/g se vypočte podle vzorce:
v němž značí:
- DT - plochu píku dioxanu na chromatogramu zkoušeného roztoku,
- DR - plochu píku dioxanu na chromatogramu porovnávacího roztoku (a),
- C - množství dioxanu přidaného k porovnávacímu roztoku (a) v μg.
- A. Pro látky rozpustné nebo mísitelné s vodou se použije následující postup:
- 2.5 Stanovení obsahu
- 2.5.1 Číslo kyselosti
Číslo kyselosti IA udává množství hydroxidu draselného v miligramech potřebné k neutralizaci volných kyselin obsažených v 1 g látky.
10,00 g zkoušené látky nebo její předepsané množství (m) se rozpustí v 50 ml směsi stejných objemových dílů lihu 96% R a etheru R předem zneutralizované hydroxidem draselným 0,1 mol/l VS za použití 0,5 ml fenolftaleinu RS1 jako indikátoru, pokud není uvedeno jinak. Po rozpuštění látky se titruje hydroxidem draselným 0,1 mol/l VS do vzniku slabě červeného zbarvení stálého po dobu nejméně 15 s (n).
Číslo kyselosti (IA) se vypočítá podle vzorce:
v němž značí:
- m - navážku zkoušené látky v g,
- n - spotřebu hydroxidu draselného 0,1 mol/l VS v ml.
- 2.5.2 Číslo esterové
Esterové číslo IE udává množství hydroxidu draselného v miligramech potřebné ke zmýdelnění esterů obsažených v 1 g látky. Vypočítá se z rozdílu čísla zmýdelnění ISa čísla kyselosti IA.
- 2.5.3 Číslo hydroxylové
Hydroxylové číslo IOH udává množství hydroxidu draselného v miligramech potřebné k neutralizaci kyseliny vázané při acetylaci 1 g látky.
Metoda A
Pokud není v článku uvedeno jinak, převede se předepsané množství zkoušené látky uvedené v tabulce 2.5.3-1 do 150ml acetylační baňky, přidá se předepsané množství acetanhydridu RS1 (acetylační směsi) uvedené v tabulce 2.5.3-1 a baňka se spojí se vzdušným chladičem.
Tab. 2.5.3-1
Metoda A Metoda B Tab. 2.4.22-1 Kalibrační látky* Vyhodnocení chromatogramů Separace sterolového podílu Stanovení sterolů Tab. 2.4.23-1 Retenční časy sterolů vztažené k β-sitosterolu na dvou různých kolonách Systém A Systém B Ověření přesností Metoda A Tab. 2.5.3-1 Předpokládané číslo
IOHMnožství zkoušené látky v g Množství roztoku acetanhydridu RS1 v ml 10 - 100 2,000 5,0 100 - 150 1,500 5,0 150 - 200 1,000 5,0 200 - 250 0,750 5,0 250 - 300 0,600 nebo 1,200 5,0 nebo 10,0 300 - 350 1,00 10,0 350 - 700 0,750 15,0 700 - 950 0,500 15,0 Baňka se zahřívá 1 h na vodní lázni tak, aby hladina vodní lázně převyšovala asi 2,5 cm úroveň hladiny tekutiny v baňce. Potom se baňka ochladí a přes chladič se přidá 5 ml vody R. Vznikne-li zákal, odstraní se právě potřebným množstvím pyridinu R a zaznamená se jeho objem. Obsah baňky se důkladně promíchá a pod zpětným chladičem se zahřívá na vodní lázni ještě 10 min. Baňka se ochladí, chladič a stěny baňky se propláchnou 5 ml lihu 96% R předem zneutralizovaného na fenolftalein RS1. Titruje se hydroxidem draselným v lihu 0,5 mol/l VS (n1) za použití 0,2 ml fenolftaleinu RS1. Za stejných podmínek se provede slepá zkouška (n2).
Hydroxylové číslo IOH se vypočítá podle vzorce:
v němž značí:
- n2 - spotřebu hydroxidu draselného v lihu 0,5 mol/l VS při titraci v ml,
- n2 - spotřebu hydroxidu draselného v lihu 0,5 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g,
- IA - číslo kyselosti zkoušené látky.
Metoda B
Odváží se předepsané množství zkoušené látky (m), kvantitativně se převede do suché kuželové baňky na 5 ml se skleněnou zabroušenou zátkou (nebo zátkou z plastické hmoty) a přidají se 2,0 ml zkoumadla propionanhydridového R, baňka se uzavře a obsah se opatrně protřepává do rozpuštění látky. Není-li předepsáno jinak, nechá se stát 2 h při pokojové teplotě. Potom se odstraní zátka a baňka i s jejím obsahem se přenese do širokohrdlé kuželové baňky na 500 ml obsahující 25,0 ml roztoku anilinu R (9 g/l) v cyklohexanu R a 30 ml kyseliny octové ledové R. Obsah baňky se promíchá vířivým pohybem a nechá se stát 5 min. Potom se přidá 0,05 ml violeti krystalové RS a titruje se kyselinou chloristou 0,1 mol/l VS (n1) do výsledného smaragdově zeleného zbarvení. Současně se za stejných podmínek provede slepá zkouška (n2).
Hydroxylové číslo IOH se vypočítá podle vzorce:
v němž značí:
- n1 - spotřebu kyseliny chloristé 0,1 mol/l VS při titraci v ml,
- n2 - spotřebu kyseliny chloristé 0,1 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g.
Pokud je přítomna voda, provede se korekce zjištěné hodnoty IOH na její obsah (y %) stanovený semimikrostanovením (2.5.12) následovně:
- 2.5.4 Číslo jodové
Číslo jodové II udává množství halogenu (přepočtené na jod) v g, které se váže na 100 g látky. Pokud není uvedeno jinak, naváží se množství zkoušené látky uvedené v tabulce 2.5.4-1 stanovené podle předpokládaného II.
Tab. 2.5.4-1
Metoda A Metoda B Tab. 2.4.22-1 Kalibrační látky* Vyhodnocení chromatogramů Separace sterolového podílu Stanovení sterolů Tab. 2.4.23-1 Retenční časy sterolů vztažené k β-sitosterolu na dvou různých kolonách Systém A Systém B Ověření přesností Metoda A Tab. 2.5.3-1 Metoda B Tab. 2.5.4-1 Předpokládané číslo II Množství látky v g méně než 20 1,000 20 - 60 0,500 - 0,250 60 - 100 0,250 - 0,150 více než 100 0,150 - 0,100 Předepsané množství zkoušené látky (m) se převede do 250ml baňky opláchnuté kyselinou octovou ledovou R a opatřené vhodnou zabroušenou zátkou. Není-li uvedeno jinak, rozpustí se v 15 ml chloroformu R a opatrně se přidá 25,0 ml bromidu jodného R. Baňka se uzavře a za občasného promíchávání se ponechá 30 min ve tmě, pokud není uvedeno jinak. Přidá se 10 ml roztoku jodidu draselného R (100 g/l) a 100 ml vody R a titruje se thiosíranem sodným 0,1 mol/l VS za intenzivního míchání do změny žlutého zbarvení na téměř bezbarvé. Potom se přidá 5 ml škrobu RS a pokračuje se v titraci přidáváním thiosíranu sodného 0,1 mol/l VS (n1) po kapkách a za stálého míchání do odbarvení. Za stejných podmínek se provede slepá zkouška (n2).
Výpočet čísla jodového se provede podle vzorce:
v němž značí:
- n1 - spotřebu thiosíranu sodného 0,1 mol/l VS při titraci v ml,
- n2 - spotřebu thiosíranu sodného 0,1 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g.
- 2.5.5 Číslo peroxidové
Číslo peroxidové IP udává množství aktivního kyslíku v milimolech obsažené v peroxidické formě v 1000 g látky.
- 2.5.1 Číslo kyselosti