Předchozí stránkaSynonymum. Immunoglobulinum antigangraenosum
Je to přípravek obsahující antitoxické globuliny schopné specificky neutralizovat alfa-toxin, který vytváří Clostridium novyi (dřívější název: Clostridium oedematiens). Získává se frakcionací séra koní nebo jiných savců imunizovaných proti alfa-toxinu Cl. novyi.
Zkoušky totožnosti
Specificky neutralizuje alfa-toxin vytvořený Cl. novyi a činí jej neškodným pro vnímavá zvířata.
Zkoušky na čistotu
Vyhovuje zkouškám předepsaným v článku Immunosera ad usum humanum..
Stanovení účinnosti
Nejméně 3750 m.j. antitoxinu v mililitru.
Účinnost zkoušeného přípravku se stanoví porovnáním dávky potřebné k ochraně myší nebo jiných vhodných zvířat před letálním účinkem neměnné zkušební dávky toxinu Cl. novyi s dávkou referenčního přípravku, která je nezbytná pro dosažení stejné ochrany. Pro toto porovnání je zapotřebí referenční přípravek proti plynaté snětí (Cl. novyi) kalibrovaný v mezinárodních jednotkách antitoxinu a vhodný přípravek toxinu Cl. novyi. Účinnost zkušebního toxinu se stanoví ve vztahu k referenčnímu přípravku, účinnost zkoušeného přípravku se stanoví stejnou metodou ve vztahu k účinností zkušebního toxinu.
Mezinárodní jednotka je specifická neutralizační účinnost proti toxinu Cl. novyi obsažená v deklarovaném množství mezinárodního standardu, který pozůstává z určitého množství sušeného koňského imunního séra. Hodnotu účinností mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Výběr zvířat. Používají se myši takových hmotností, aby rozdíl mezi nejlehčí a nejtěžší nepřekročil 5 g.
Příprava zkušebního toxinu. Zkušební toxin se připraví ze sterilního filtrátu z asi pětidenní kultury Cl. novyi v tekuté živné půdě. Filtrát se smíchá se síranem amonným, oddělí se sraženina, která obsahuje toxin, vysuší se ve vakuu nad oxidem fosforečným R, upráškuje se a uchovává v suchu.
Výběr zkušebního toxinu. Zkušební toxin se vybere podle stanovení L+ dávky a LD50 u myší, doba pozorování je 72 h. Vhodný zkušební toxin obsahuje L+ dávku v 0,5 mg nebo v menším množství a nejméně 25 LD50 v každé L+ dávce.
Stanovení zkušební dávky toxinu (L+ dávka). Referenční přípravek se zředí ve vhodné tekutině tak, aby 1 ml obsahoval 12,5 m.j. antitoxinu.
Zkušební toxin se rozpustí ve vhodné tekutině tak, aby 1 ml obsahoval přesně známé množství, např. 10 mg. Připraví se směsi roztoků referenčního přípravku a roztoku zkušebního toxinu tak, aby každá směs obsahovala 0,8 ml roztoku referenčního přípravku a jeden z odstupňovaných objemů roztoku zkušebního toxinu, a zbytek do 2,0 ml se doplní vhodnou tekutinou. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Pro každou směs se použije šest myší, kterým se intramuskulárně vstříkne po 0,2 ml, a pozorují se 72 h.
Zkušební dávka toxinu je množství toxinu obsažené v 0,2 ml té směsi, která byla připravena s nejmenším množstvím toxinu, které ještě vyvolá bez ohledu na částečnou neutralizaci referenčním přípravkem smrt všech šesti myší během sledované doby.
Stanovení účinnosti zkoušeného přípravku. Připraví se roztok referenčního přípravku ve vhodné tekutině tak, aby 1 ml obsahoval 12,5 m.j. antitoxinu.
Připraví se roztok zkušebního toxinu ve vhodné tekutině tak, aby 1 ml obsahoval 12,5 m.j. zkušební dávky.
Připraví se směsi roztoků zkušebního toxinu a zkoušeného přípravku tak, aby 2,0 ml každé směsi obsahovaly 0,8 ml roztoku zkušebního toxinu, jeden z řady stoupajících objemů zkoušeného přípravku, a zbytek do 2,0 ml se doplní vhodnou tekutinou. Dále se připraví směsi roztoků zkušebního toxinu a referenčního přípravku tak, aby 2,0 ml každé směsi obsahovaly 0,8 ml roztoku zkušebního toxinu a jeden z řady stoupajících objemů roztoku referenčního přípravku, v jejímž středu je objem 0,8 ml, který obsahuje 10 m.j., a vhodnou tekutinou se doplní do celkového objemu 2,0 ml. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Pro každou směs se použije šest myší, z nichž se každé intramuskulárně vstříkne po 0,2 ml, a pozorují se 72 h.
Směs, která obsahuje největší objem zkoušeného přípravku, který neochrání myši před uhynutím, obsahuje 10 m.j. Toto množství se použije pro výpočet účinnosti v mezinárodních jednotkách antitoxinu v mililitru.
Zkoušku lze hodnotit pouze v případě, jestliže všechny myši, kterým byly vstříknuty směsi obsahující 0,8 ml nebo méně roztoku referenčního přípravku, uhynou a všechny, kterým byly vstříknuty směsi obsahující více roztoku referenčního přípravku, přežijí.
Uchovávání
Viz článek Immunosera ad usum humanum.
Označování
Viz článek Immunosera ad usum humanum.
Immunoserum gangraenicum (Clostridium perfringens) 
Monovalentní imunní sérum proti plynaté sněti (Clostridium perfringens)
Synonymum. Immunoglobulinum antigangraenosum
Je to přípravek obsahující antitoxické globuliny schopné specificky neutralizovat alfa-toxin, který vytváří Clostridium perfringens. Získává se frakcionací séra koní nebo jiných savců imunizovaných proti alfa-toxinu Cl. perfringens.
Zkoušky totožnosti
Specificky neutralizuje alfa-toxin vytvořený Cl. perfringens a činí jej neškodným pro vnímavá zvířata.
Zkoušky na čistotu
Vyhovuje zkouškám předepsaným v článku Immunosera ad usum humanum.
Stanovení účinnosti
Nejméně 1500 m.j. antitoxinu v mililitru.
Účinnost zkoušeného přípravku se stanoví porovnáním dávky potřebné k ochraně myší nebo jiných vhodných zvířat před letálním účinkem neměnné zkušební dávky toxinu Cl. perfringens s dávkou referenčního přípravku, která je nezbytná pro dosažení stejné ochrany. Pro toto porovnání je zapotřebí referenční přípravek proti plynaté snětí (Cl. perfringens) kalibrovaný v mezinárodních jednotkách antitoxinu a vhodný přípravek toxinu Cl. perfringens. Účinnost zkušebního toxinu se stanoví ve vztahu k referenčnímu přípravku, účinnost zkoušeného přípravku se stanoví stejnou metodou ve vztahu k účinnosti zkušebního toxinu.
Mezinárodní jednotka je specifická neutralizační účinnost proti toxinu Cl. perfringens obsažená v deklarovaném množství mezinárodního standardu, který pozůstává z určitého množství sušeného koňského imunního séra. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Výběr zvířat. Používají se myši takových hmotností, aby rozdíl mezi nejlehčí a nejtěžší nepřekročil 5 g.
Příprava zkušebního toxinu. Zkušební toxin se připraví ze sterilního filtrátu z asi pětidenní kultury Cl. perfringens v tekuté živné půdě. Filtrát se smíchá se síranem amonným, oddělí se sraženina, která obsahuje toxin, vysuší se ve vakuu nad oxidem fosforečným R, upráškuje a uchovává v suchu.
Výběr zkušebního toxinu. Zkušební toxin se vybere podle stanovení L+ dávky a LD50 u myší, doba pozorování je 48 h. Vhodný zkušební toxin obsahuje L+ dávku ve 4 mg nebo v menším množství a nejméně 20 LD50 v každé L+ dávce.
Stanovení zkušební dávky toxinu (L+ dávka). Referenční přípravek se rozpustí ve vhodné tekutině tak, aby 1 ml obsahoval 5 m.j. antitoxinu.
Zkušební toxin se rozpustí ve vhodné tekutině tak, aby 1 ml obsahoval přesně známé množství, např. 10 mg.
Připraví se směsi roztoků referenčního přípravku a roztoku zkušebního toxinu tak, aby každá směs obsahovala 2,0 ml roztoku referenčního přípravku a jeden z odstupňovaných objemů roztoku zkušebního toxinu, a zbytek do 5,0 ml se doplní vhodnou tekutinou. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Pro každou směs se použije šest myší, kterým se intravenózně vstříkne po 0,5 ml, a pozorují se 48 h.
Zkušební dávka toxinu je množství toxinu obsažené v 0,5 ml té směsi, která byla připravena s nejmenším množstvím toxinu, které ještě vyvolá bez ohledu na částečnou neutralizaci referenčním přípravkem smrt všech šesti myší během sledované doby.
Stanovení účinnosti zkoušeného přípravku. Připraví se roztok referenčního přípravku ve vhodné tekutině tak, aby 1 ml obsahoval 5 m.j. antitoxinu.
Připraví se roztok zkušebního toxinu ve vhodné tekutině tak, aby 1 ml obsahoval 5 zkušebních dávek.
Připraví se směsi roztoků zkušebního toxinu a zkoušeného přípravku tak, aby 5,0 ml každé směsi obsahovalo 2,0 ml roztoku zkušebního toxinu, jeden z řady stoupajících objemů roztoku zkoušeného přípravku, a zbytek do 5,0 ml se doplní vhodnou tekutinou. Dále se připraví směsi roztoků zkušebního toxinu a referenčního přípravku tak, aby 5,0 ml každé směsi obsahovalo 2,0 ml roztoku zkušebního toxinu a jeden z řady stoupajících objemů referenčního přípravku, v jejímž středu je objem 2,0 ml, který obsahuje 10 m.j., a vhodnou tekutinou se doplní do celkového objemu 5,0 ml. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Pro každou směs se použije šest myší, z nichž se každé intravenózně vstříkne po 0,5 ml, a pozorují se 48 h.
Směs, která obsahuje největší objem zkoušeného přípravku, který neochrání myši před uhynutím, obsahuje 10 m.j. Toto množství se použije pro výpočet účinnosti v mezinárodních jednotkách antitoxinu v mililitru.
Zkoušku lze hodnotit pouze v případě, jestliže všechny myši, kterým byly vstříknuty směsi obsahující 2,0 ml nebo méně roztoku referenčního přípravku, uhynou a všechny, kterým byly vstříknuty směsi obsahující více roztoku referenčního přípravku, přežijí.
Uchovávání
Viz článek Immunosera ad usum humanum.
Označování
Viz článek Immunosera ad usum humanum.
Immunoserum gangraenicum (Clostridium septicum)
Monovalentní imunní sérum proti plynaté sněti (Clostridium septicum)
Synonymum. Immunoglobulinum antigangraenosum
Je to přípravek obsahující antitoxické globuliny schopné specificky neutralizovat alfa-toxin, který vytváří Clostridium septicum. Získává se frakcionací séra koní nebo jiných savců imunizovaných proti alfa-toxinu Cl. septicum.
Zkoušky totožnosti
Specificky neutralizuje alfa-toxin vytvořený Cl. septicum a činí jej neškodným pro vnímavá zvířata.
Zkoušky na čistotu
Vyhovuje zkouškám předepsaným v článku Immunosera ad usum humanum.
Stanovení účinnosti
Nejméně 1500 m.j. antioxinu v mililitru.
Účinnost zkoušeného přípravku se stanoví porovnáním dávky potřebné k ochraně myší nebo jiných vhodných zvířat před letálním účinkem neměnné zkušební dávky toxinu Cl. septicum s dávkou referenčního přípravku, která je nezbytná pro dosažení stejné ochrany. Pro toto porovnání je zapotřebí referenční přípravek proti plynaté sněti (Cl. septicum) kalibrovaný v mezinárodních jednotkách antitoxinu a vhodný přípravek toxinu Cl. septicum. Účinnost zkušebního toxinu se stanoví ve vztahu k referenčnímu přípravku, účinnost zkoušeného přípravku se stanoví stejnou metodou ve vztahu k účinnosti zkušebního toxinu.
Mezinárodní jednotka je specifická neutralizační účinnost proti toxinu Cl. septicum obsažená v deklarovaném množství mezinárodního standardu, který pozůstává z určitého množství sušeného koňského imunního séra. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Výběr zvířat. Používají se myši takových hmotností, aby rozdíl mezi nejlehčí a nejtěžší nepřekročil 5 g.
Příprava zkušebního toxinu. Zkušební toxin se připraví ze sterilního filtrátu z asi pětidenní kultury Cl. septicum v tekuté živné půdě. Filtrát se smíchá se síranem amonným, oddělí se sraženina, která obsahuje toxin, vysuší se ve vakuu nad oxidem fosforečným R, upráškuje se a uchovává v suchu.
Výběr zkušebního toxinu. Zkušební toxin se vybere podle stanovení L+ dávky a LD50 u myší, doba pozorování je 72 h. Vhodný zkušební toxin obsahuje L+ dávku v 0,5 mg nebo v menším množství a nejméně 25 LD50 v každé L+ dávce.
Stanovení zkušební dávky toxinu (L+ dávka). Referenční přípravek se zředí ve vhodné tekutině tak, aby v 1 ml obsahoval 5 m.j. antitoxinu. Zkušební toxin se rozpustí ve vhodné tekutině tak, aby 1 ml obsahoval přesně známé množství, např. 20 mg. Připraví se směsi roztoků referenčního přípravku a roztoku zkušebního toxinu tak, aby každá směs obsahovala 2,0 ml roztoku referenčního přípravku a jeden z odstupňovaných objemů roztoku zkušebního toxinu, a zbytek do 5,0 ml se doplní vhodnou tekutinou. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Pro každou směs se použije šest myší, kterým se intravenózně vstříkne po 0,5 ml, a pozorují se 72 h.
Zkušební dávka toxinu je množství toxinu obsažené v 0,5 ml té směsi, která byla připravena s nejmenším množstvím toxinu, které ještě vyvolá bez ohledu na částečnou neutralizaci referenčním přípravkem smrt všech šesti myší během sledované doby.
Stanovení účinnosti zkoušeného přípravku. Připraví se roztok referenčního přípravku ve vhodné tekutině tak, aby 1 ml obsahoval 5 m.j. antitoxinu.
Připraví se roztok zkušebního toxinu ve vhodné tekutině tak, aby 1 ml obsahoval 5 zkušebních dávek.
Připraví se směsi roztoků zkušebního toxinu a zkoušeného přípravku tak, aby 5,0 ml každé směsi obsahovalo 2,0 ml roztoku zkušebního toxinu, jeden z řady stoupajících objemů roztoku zkoušeného přípravku, a zbytek do 5 ml se doplní vhodnou tekutinou. Dále se připraví směsi roztoků zkušebního toxinu a referenčního přípravku tak, aby 5 ml každé směsi obsahovalo 2,0 ml roztoku zkušebního toxinu a jeden z řady stoupajících objemů referenčního přípravku, v jejímž středu je objem 2,0 ml, který obsahuje 10 m.j., a vhodnou tekutinou se doplní do celkového objemu 5,0 ml. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Pro každou směs se použije šest myší, z nichž se každé intravenózně vstříkne po 0,5 ml, a pozorují se 72 h.
Směs, která obsahuje největší objem zkoušeného přípravku, který neochrání myši před uhynutím, obsahuje 10 m.j. Toto množství se použije pro výpočet účinnosti v mezinárodních jednotkách antitoxinu v mililitru.
Zkoušku lze hodnotit pouze v případě, jestliže všechny myši, kterým byly vstříknuty směsi obsahující 2,0 ml nebo méně roztoku referenčního přípravku, uhynou a všechny, kterým byly vstříknuty směsi obsahující více roztoku referenčního přípravku, přežijí.
Uchovávání
Viz článek Immunosera ad usum humanum.
Označování
Viz článek Immunosera ad usum humanum.
Immunoserum gangraenicum mixtum
Směsné imunní sérum proti plynaté sněti
Synonymum. Immunoglobulinum antigangraenosum
Připravuje se smícháním imunních sér proti toxinu Cl. novyi, Cl. perfringens a Cl. septicum ve vhodných poměrech.
Zkoušky totožnosti
Specificky neutralizuje alfa-toxiny vytvořené mikroorganismy Clostridium novyi (dřívější název: Clostridium oedematiens), Clostridium perfringens a Clostridium septicum a činí je neškodnými pro vnímavá zvířata.
Zkoušky na čistotu
Vyhovuje zkouškám předepsaným v článku Immunosera ad usum humanum.
Stanovení účinnosti
Nejméně 1000 m.j. antitoxinu novyi v mililitru, nejméně 1000 m.j. antitoxinu perfringens v mililitru, nejméně 500 m.j. antitoxinu septicum v mililitru.
Účinnost jednotlivých složek se stanoví biologickou zkouškou, která je předepsána v článcích Immunoserum gangraenicum (Clostridium novyi), Immunoserum gangraenicum (Clostridium perfringens) a Immunoserum gangraenicum (Clostridium septicum).
Uchovávání
Viz článek Immunosera ad usum humanum.
Označování
Viz článek Immunosera ad usum humanum.
Immunoserum tetanicum ad usum humanum
Tetanické imunní sérum pro humánní použití
Synonymum. Globulinum antitetanicum
Je to přípravek obsahující antitoxické globuliny, které mají schopnost specificky neutralizovat toxin vytvářený mikroorganismem Clostridium tetani.
Výroba
Získává se frakcionací ze séra koní nebo jiných savců imunizovaných proti tetanickému toxinu.
Zkouška totožnosti
Specificky neutralizuje toxin vytvářený Cl. tetani a činí jej neškodným pro vnímavé živočichy.
Zkoušky na čistotu
Vyhovuje zkouškám předepsaným v článku Immunosera ad usum humanum.
Stanovení účinnosti
Profylaktický přípravek obsahuje nejméně 1000 m.j. antitoxinu v mililitru. Terapeutický přípravek obsahuje nejméně 3000 m.j. antitoxinu v mililitru.
Účinnost se stanoví porovnáním dávky potřebné k ochraně morčat nebo myší před paralytickým účinkem určité dávky tetanického toxinu s dávkou standardního přípravku tetanického antitoxinu potřebnou k dosažení stejné ochrany. Pokud není uvedeno jinak, oprávněná autorita upřednostňuje pro vyhodnocení zkoušky letální metodu. Pro ni je počet zvířat a postup stejný s paralytickou metodou, ale místo příznaků paralýzy se odečítá úhyn zvířat a místo dávky Lp/10 se používá dávka L+/10. Pro toto porovnání je zapotřebí referenční přípravek tetanického antitoxinu kalibrovaný v mezinárodních jednotkách a vhodný přípravek tetanického toxinu, který se použije jako zkušební toxin. Účinnost zkušebního toxinu se stanoví ve vztahu k referenčnímu přípravku. Účinnost zkoušeného tetanického antitoxinu se stanoví ve vztahu k účinnosti zkušebního toxinu stejnou metodou.
Mezinárodní jednotka antitoxinu je specifická neutralizační účinnost proti tetanickému toxinu obsažená v deklarovaném množství mezinárodního standardu, který pozůstává z určitého množství suchého imunního koňského séra. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Výběr zvířat. Jestliže se použijí myši, není rozdíl hmotnosti mezi nejlehčí a nejtěžší větší než 5 g.
Příprava zkušebního toxinu. Zkušební toxin se připraví ze sterilního filtrátu asi devítidenní kultury Cl. tetani v tekuté živné půdě. K filtrátu se přidají 1 až 2 objemové díly glycerolu R a směs se uchovává těsně pod 0 °C. Alternativně se k filtrátu přidá síran amonný R, oddělí se sraženina, která obsahuje toxin, vysuší se ve vakuu nad oxidem fosforečným R, upráškuje se a uchovává se suchá buď v zatavených ampulkách, nebo ve vakuu nad oxidem fosforečným R
Stanovení zkušební dávky toxinu (Lp/10 dávka). Připraví se roztok porovnávacího přípravku ve vhodné tekutině tak, aby v mililitru bylo obsaženo 0,5 m.j. antitoxinu.
Jestliže je toxin uchováván jako suchý, rozpustí se ve vhodném rozpouštědle.
Připraví se směsi roztoků porovnávacího přípravku a zkušebního toxinu tak, aby každá směs obsahovala 2,0 ml roztoku porovnávacího přípravku, jeden řady z odstupňovaných objemů zkušebního toxinu a vhodnou tekutinu doplňující směsi na 5,0 ml. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Z každé směsi se subkutánně vstříkne šesti myším po 0,5 ml a myši se pozorují 96 h. Myši s příznaky paralýzy se mohou utratit.
Zkušební dávka toxinu je ono množství, jež je obsaženo v 0,5 ml směsi s nejnižším obsahem toxinu, která přes jeho částečnou neutralizaci je ještě schopna způsobit paralýzu všech šesti myší v průběhu pozorovací doby.
Stanovení účinnosti zkoušeného přípravku. Připraví se roztok porovnávacího přípravku ve vhodné tekutině tak, aby v mililitru bylo obsaženo 0,5 m.j. antitoxinu.
Připraví se roztok zkušebního toxinu ve vhodné tekutině tak, aby v mililitru bylo obsaženo 5 zkušebních dávek.
Připraví se směsi roztoků zkušebního toxinu a zkoušeného přípravku tak, aby každá směs obsahovala 2,0 ml roztoku zkušebního toxinu, jeden z řady odstupňovaných objemů zkoušeného přípravku a vhodnou tekutinu doplňující směs na 5,0 ml.
Podobně se připraví směsi roztoků zkušebního toxinu a porovnávacího přípravku tak, aby každá směs obsahovala 2,0 ml roztoku zkušebního toxinu, dále jeden z řady odstupňovaných objemů roztoku porovnávacího přípravku s tím, že uprostřed řady je objem (2,0 ml), který obsahuje 1 m.j. antitoxinu, a vhodnou tekutinu doplňující směsi na 5,0 ml. Směsi se 60 min uchovávají při pokojové teplotě, chráněny před světlem. Z každé směsi se subkutánně vstříkne šesti myším po 0,5 ml a myši se pozorují 96 h. Myši s příznaky paralýzy se mohou utratit.
Směs obsahující největší objem antitoxinu, který nestačí ochránit myši před paralýzou, obsahuje 1 m.j. Toto množství se použije k výpočtu účinnosti zkoušeného přípravku v mezinárodních jednotkách v mililitru.
Zkoušku lze hodnotit pouze v případě, jestliže všechny myši, kterým byla vstříknuta směs s obsahem více než 2,0 ml roztoku porovnávacího přípravku, nemají příznaky paralýzy a všechny myši, kterým byla vstříknuta směs s obsahem 2,0 ml nebo méně roztoku porovnávacího přípravku, mají příznaky paralýzy.
Uchovávání
Viz článek Immunosera ad usum humanum.
Označování
Viz článek Immunosera ad usum humanum.
Immunoserum tetanicum ad usum veterinarium
Imunní sérum proti tetanu pro veterinární použití
Je to přípravek obsahující globuliny schopné specificky neutralizovat neurotoxin, který vytváří Clostridium tetani. Je to sérum nebo přípravek ze séra zvířat imunizovaných proti tetanickému toxinu.
Zkouška totožnosti
Specificky neutralizuje neurotoxin vytvářený Cl. tetani a činí jej neškodným pro vnímavá zvířata.
Zkoušky na čistotu
Vyhovuje zkouškám předepsaným v článku Immunosera ad usum veterinarium.
Stanovení účinnosti
Účinnost nativního séra je nejméně 300 m.j./ml u koňského séra a nejméně 150 m.j./ml u séra skotu.
Účinnost koncentrovaného séra je nejméně 1000 m.j./ml u koňského séra a nejméně 500 m.j./ml u séra skotu.
Mezinárodní jednotka je specifická neutralizační účinnost proti tetanickému toxinu obsažená v deklarovaném množství mezinárodního standardu, který pozůstává z určitého množství sušeného imunního koňského séra. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Účinnost zkoušeného přípravku se stanoví porovnáním dávky potřebné k ochraně myší (nebo morčat) před toxickým účinkem neměnné zkušební dávky tetanického toxinu s dávkou referenčního přípravku imunního séra proti tetanickému toxinu kalibrovaného v mezinárodních jednotkách, která je nezbytná k dosažení stejné ochrany. Pokud není uvedeno jinak, oprávněná autorita upřednostňuj e pro vyhodnocení zkoušky letální metodu. Pro ni je počet zvířat a postup stejný s paralytickou metodou, ale mezním bodem je úhyn zvířete místo začátku paralýzy a místo dávky Lp/10 a 50% paralytické dávky se používá dávka L+/10 a LD50. Pro toto porovnání se jako zkušební toxin používá vhodný přípravek tetanického toxinu. Dávka zkušebního toxinu se stanoví ve vztahu k referenčnímu přípravku. Účinnost zkoušeného přípravku se stanoví ve vztahu k referenčnímu přípravku za použití zkušebního toxinu.
Příprava zkušebního toxinu. Zkušební toxin se připraví ze sterilního filtrátu 8denní až 10denní kultury Cl. tetani v tekuté živné půdě. K jednomu objemovému dílu filtrátu se přidá 1 až 2 objemové díly glycerolu. Roztok zkušebního toxinu se uchovává těsně pod 0 °C. Toxin se může také vhodnou metodou vysušit.
Zkušební toxin se vybere podle dávky Lp/10 a 50% paralytické dávky pro myši. Vhodný toxin obsahuje nejméně tisícinásobek 50% paralytické dávky v jedné dávce Lp/10.
Dávka Lp/10 (Limes paralyticum). Je to nejmenší množství toxinu, které po smíchání s 0,1 m.j. antitoxinu způsobí do 4 dnů u myší (nebo morčat) po subkutánním podání tetanickou paralýzu.
50% paralytická dávka. Je to množství toxinu, které způsobí do 4 dnů u myší (nebo morčat) po subkutánním podání tetanickou paralýzu poloviny pokusných zvířat.
Stanovení zkušební dávky toxinu. Referenční přípravek se rozpustí nebo zředí ve vhodné tekutině tak, aby 1 ml obsahoval 0,5 m.j. Zkušební toxin se odměří nebo odváží a rozpustí se nebo zředí ve vhodné tekutině. Dále se připraví směsi roztoků referenčního přípravku a zkušebního toxinu tak, aby každá směs obsahovala v jedné injekční dávce 0,1 m.j. antitoxinu a jeden z odstupňovaných objemů zkušebního toxinu. Rozdíly mezi sousedními objemy jsou nejvýše 20 % a řada ředění přesahuje předpokládaný mezní bod. Všechny směsi se zředí vhodnou tekutinou na stejný konečný objem (4,0 ml, pokud se používají ke zkoušce morčata, nebo na 0,4 ml až 0,6 ml, pokud se používají myši). Směsi se 60 min uchovávají při pokojové teplotě. Pro každou směs se použijí nejméně dvě zvířata, z nichž se každému subkutánně vstříkne výše uvedená dávka směsi. Zvířata se pozorují 96 h a denně se u každé skupiny zaznamenává stupeň rozvoje tetanických příznaků. Zkouška se nejméně jedenkrát opakuje a z průměru hodnot stanovených v jednotlivých zkouškách se vypočítá zkušební dávka. Zkušební dávka toxinu je množství toxinu obsažené v té směsi, která způsobila tetanickou paralýzu poloviny pokusných zvířat, jimž se tato směs podala.
Jakmile se stanoví zkušební dávka toxinu, může se připravit koncentrovaný roztok zkušebního toxinu ve směsi obsahující 1 objemový díl roztoku chloridu sodného R (9 g/l) a 1 nebo 2 objemové díly glycerolu R. Tento koncentrovaný roztok se může skladovat zmražený a ředit podle potřeby. Specifická účinnost tohoto roztoku by se měla často přezkoušet.
Stanovení účinnosti zkoušeného přípravku.
Předběžná zkouška: Odměří se nebo odváží nějaké množství zkušebního toxinu a rozpustí se nebo zředí ve vhodné tekutině tak, aby roztok v 1 ml obsahoval 5 zkušebních dávek (roztok zkušebního toxinu). Připraví se směsi roztoku zkušebního toxinu a zkoušeného přípravku tak, aby v každé směsi objem zvolený k podání obsahoval zkušební dávku toxinu a jeden z řady stoupajících objemů zkoušeného přípravku. Všechny směsi se doplní vhodnou tekutinou na shodný objem.
Směsi se 60 min uchovávají při pokojové teplotě. Pro každou směs se použijí nejméně dvě zvířata, jimž se každému subkutánně vstříkne zvolený objem. Zvířata se pozorují 96 h a denně se u každé skupiny zaznamenává stupeň rozvoje tetanických příznaků. Podle výsledků se vybere nejvhodnější směs pro konečnou zkoušku.
Konečná zkouška: Připraví se směsi roztoku zkušebního toxinu a zkoušeného přípravku tak, aby v každé směsi objem zvolený k podání obsahoval zkušební dávku toxinu a jeden z řady stoupajících objemů zkoušeného přípravku (v řadě se stoupající objemy mezi sebou liší nejvýše o 20 % a řada přesahuje předpokládaný mezní bod stanovený v předběžné zkoušce). Aby se potvrdila zkušební dávka toxinu, připraví se další směsi se stejným množstvím zkušebního toxinu a stupňujícími se objemy referenčního přípravku; uprostřed řady bude 0,1 m.j. v objemu zvoleném k podání. Všechny směsi se doplní vhodnou tekutinou na stejný objem a 60 min se uchovávají při pokojové teplotě. Pro každou směs se použijí nejméně dvě zvířata, z nichž se každému subkutánně vstříkne zvolená dávka. Zvířata se pozorují 96 h a denně se u každé skupiny zaznamenává stupeň rozvoje tetanických příznaků. Zkoušená směs, která obsahuje 0,1 m.j. v podaném objemu, je ta směs, která způsobí tetanickou paralýzu u stejného nebo téměř stejného množství zvířat jako referenční směs obsahující 0,1 m.j. v podaném objemu.
Stanovení se nejméně jedenkrát opakuje a vypočítá se průměr všech platných výsledků. Výsledky jsou platné pouze tehdy, když výsledek referenčního přípravku je v rozmezí ±20 % od očekávané hodnoty.
Intervaly spolehlivosti (P = 0,95) jsou stanoveny takto:
- - 85 % a 114 %, použila-li se dvě zvířata na dávku,
- - 91,5 % a 109 %, použila-li se tři zvířata na dávku,
- - 93 % a 108 %, použilo-li se šest zvířat na dávku.
Uchovávání
Viz článek Immunosera ad usum veterinarium.
Označování
Viz článek Immunosera ad usum veterinarium.
V označení obalu se uvede, zda výrobek obsahuje nativní nebo koncentrované sérum.
Insulini biphasici iniectio
Injekce s dvousložkovým insulinem
Injekce s dvousložkovým insulinem vyhovuje požadavkům článku Praeparata insulini iniectabilia a následujícím požadavkům a zkouškám.
Je to sterilní suspenze krystalů hovězího insulinu a prasečího insulinu.
Vlastnosti
Bílá suspenze. Při mikroskopickém pozorování jsou patrny rombické krystaly s největším rozměrem měřeným od rohu k rohu větším než 10 μm, ale zřídka přesahujícím 40 μm.
Zkoušky totožnosti
Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční časy píků dvou insulinů na chromatogramu zkoušeného roztoku odpovídají retenčním časům hlavních píků na chromatogramu příslušného porovnávacího roztoku.
Zkoušky na čistotu
Hodnota pH (2.2.3). 6,6 až 7,2.
Insulin v supernatantu. 22,0 % až 28,0 % insulinu v roztoku. Stanoví se postupem uvedeným v článku Praeparata insulini iniectabilia.
Celkový zinek. 26,0 μg až 37,5 μg na 100 m.j. insulinu. Stanoví se postupem uvedeným v článku Praeparata insulini iniectabilia.
Insulini isophani biphasici iniectio
Injekce s dvousložkovým isulinem a s isofaninsulinem
Injekce s dvousložkovým insulinem a s isofaninsulinem vyhovuje požadavkům článku Praeparata insulini iniectabilia, kromě zkoušky Insulin v supernatantu, a následujícím požadavkům a zkouškám.
Je to sterilní pufrovaná suspenze komplexu prasečího nebo lidského insulinu s protaminiumsulfatem nebo jiným vhodným protaminem v roztoku insulinu téhož živočišného druhu.
Výroba
Injekce s dvousložkovým insulinem a isofaninsulinem se vyrábí postupy uvedenými v článku Praeparata insulini iniectabilia.
Při výrobě se smíchá v definovaném poměru Injekce s isofaninsulinem a Injekce s rozpustným insulinem.
Množství protaminu v komplexu odpovídá isofanickému poměru a je 0,3 mg až 0,6 mg protaminiumsulfatu na každých 100 m.j. insulinu.
Vlastnosti
Bílá suspenze, která se stáním rozděluje na bílý sediment a bezbarvou nebo téměř bezbarvou tekutinu; mírným protřepáním se sediment snadno resuspenduje. Při mikroskopickém pozorování jsou patrny tyčinkovité krystaly, jejichž velikost je většinou větší než 1 μm, ale zřídka přesahuj e 60 μm; neobsahuje velké shluky.
Zkoušky totožnosti
Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční čas píku insulinu na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu příslušného porovnávacího roztoku.
Zkoušky na čistotu
Celkový zinek. Nejvýše 40,0 μg na 100 m.j. insulinu. Stanoví se postupem uvedeným v článku Praeparata insulini iniectabilia.
Označování
V označení na obalu se k požadavkům na označování uvedeným v článku Praeparata insulini iniectabilia doplní:
- poměr použitého množství injekcí s rozpustným insulinem k použitému množství injekcí s isofaninsulinem při výrobě.
Insulini isophani iniectio
Injekce s isofaninsulinem
Injekce s isofaninsulinem vyhovuje požadavkům článku Praeparata insulini iniectabilia a následujícím požadavkům a zkouškám.
Je to sterilní suspenze prasečího, hovězího nebo lidského insulinu v komplexu s protaminiumsulfatem nebo jiným vhodným protaminem.
Výroba
Injekce s isofaninsulinem se vyrábí postupy uvedenými v článku Praeparata insulini iniectabilia.
Množství protaminu v komplexu odpovídá isofanickému poměru a je 0,3 mg až 0,6 mg protaminiumsulfatu na každých 100 m.j. insulinu.
Vlastnosti
Bílá suspenze, která se stáním rozděluje na bílý sediment a bezbarvou nebo téměř bezbarvou tekutinu; mírným protřepáním se sediment snadno resuspenduje. Při mikroskopickém pozorování jsou patrny tyčinkovité krystaly, jejichž velikost je většinou větší než 1 μm, ale zřídka přesahuj e 60 μm; neobsahuje velké shluky.
Zkoušky totožnosti
Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční čas píku insulinu na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu příslušného porovnávacího roztoku.
Zkoušky na čistotu
Celkový zinek. Nejvýše 40,0 μg na 100 m.j. insulinu. Stanoví se postupem uvedeným v článku Praeparata insulini iniectabilia.
Insulini solubilis iniectio
Injekce s rozpustným insulinem
Injekce s rozpustným insulinem vyhovuje požadavkům článku Praeparata insulini iniectabilia a následujícím požadavkům.
Je to sterilní neutrální roztok hovězího, prasečího nebo lidského insulinu.
Vlastnosti
Bezbarvá tekutina prostá zákalu a mechanických částic; během uchovávání může vzniknout náznak velmi jemného sedimentu.
Zkoušky totožnosti
Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční čas píku insulinu na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu příslušného porovnávacího roztoku.
Zkoušky na čistotu
Celkový zinek. Nejvýše 40,0 μg na 100 m.j. insulinu. Stanoví se postupem uvedeným v článku Praeparata insulini iniectabilia.
Použije se zkoušený roztok připravený takto:
Zkoušený roztok. Za mírného protřepání se zředí množství zkoušeného přípravku odpovídající 200 m.j. vodou R na 25,0 ml. V případě potřeby se zředí na vhodnou koncentraci, např. 0,4 μg až 1,6 μg zinku v mililitru.
Insulini zinci amorphi iniectio in suspensione
Injekce amorfního insulinu se zinkem v suspenzi
Synonymum. Injectio insulini amorphi cum zinco
Injekce amorfního insulinu se zinkem v suspenzi vyhovuje požadavkům článku Praeparata insulini iniectabilia a následujícím požadavkům a zkouškám.
Je to sterilní neutrální suspenze prasečího nebo hovězího insulinu v komplexu s vhodnou solí zinku; insulin v této formě je nerozpustný ve vodě.
Vlastnosti
Bílá suspenze, která se stáním rozděluje na bílý sediment a bezbarvou nebo téměř bezbarvou tekutinu; jemným protřepáním se sediment snadno resuspenduje. Při mikroskopickém pozorování jsou patrny částice různého tvaru, jejichž velikost zřídka přesahuje 2 μm.
Zkoušky totožnosti
Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční čas píku insulinu na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu příslušného porovnávacího roztoku.
Zkoušky na čistotu
Celkový zinek. Nejvýše 0,095 g/l pro přípravky obsahující 40 m.j. insulinu v mililitru, nejvýše 0,140 g/l pro přípravky obsahující 80 m.j. insulinu v mililitru a nejvýše 0,20 g/l pro přípravky obsahující 100 m.j. insulinu v mililitru. Postup stanovení je uveden v článku Praeparata insulini iniectabilia.
Zinek v roztoku. Nejvýše 70 % celkového zinku pro přípravky obsahující 40 m.j. insulinu v mililitru, nejvýše 55 % celkového zinku pro přípravky obsahující 80 m.j. insulinu v mililitru a nejvýše 50 % celkového obsahu zinku pro přípravky obsahující 100 m.j. insulinu v mililitru. Postup stanovení je uveden v článku Praeparata insulini iniectabilia.
Insulini zinci cristallisati iniectio in suspensione
Injekce krystalického insulinu se zinkem v suspenzi
Synonymum. Injectio insulini crystallisati cum zinco
Injekce krystalického insulinu se zinkem v suspenzi vyhovuje požadavkům článku Praeparata insulini iniectabilia a násedujícím požadavkům a zkouškám.
Je to sterilní neutrální suspenze prasečího a hovězího insulinu nebo lidského insulinu v komplexu s vhodnou solí zinku; krystaly této formy insulinu jsou nerozpustné ve vodě.
Vlastnosti
Bílá suspenze, která se stáním rozděluje na bílý sediment a bezbarvou nebo téměř bezbarvou tekutinu; jemným protřepáním se sediment snadno resuspenduje. Při mikroskopickém pozorování jsou patrny rombické krystaly, jejichž velikost měřená od rohu k rohuje většinou větší než 10 μm, ale zřídka přesahuje 40 μm.
Zkoušky totožnosti
Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční čas píku insulinu na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu příslušného porovnávacího roztoku.
Zkoušky na čistotu
Insulin neextrahovatelný tlumivým roztokem acetonovým. Nejméně 90 % celkového obsahu insulinu. Odstřeďuje se objem zkoušeného přípravku odpovídající 200 m.j. insulinu a supernatantní tekutina se odstraní. Zbytek se suspenduje v 1,65 ml vody R, přidá se 3,3 ml tlumivého roztoku acetonového, nechá se 3 min stát a pak se opět odstřeďuje. Supernatantní tekutina se opět odstraní a tento postup se ještě jednou opakuje. Zbytek se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 2,0 ml. Vhodnou metodou se stanoví obsah insulinu ve zbytku (R) a celkový obsahu insulinu (T) stejného objemu suspenze. Vypočítá se obsah insulinu neextrahovaného tlumivým roztokem acetonovým v procentech podle vzorce:
Celkový zinek. Nejvýše 0,095 g/l pro přípravky obsahující 40 m.j. insulinu v mililitru, nejvýše 0,140 g/l pro přípravky obsahující 80 m.j. insulinu v mililitru a nejvýše 0,20 g/l pro přípravky obsahující 100 m.j. insulinu v mililitru. Postup stanovení je uveden v článku Praeparata insulini iniectabilia.
Zinek v roztoku. Nejvýše 70 % celkového zinku pro přípravky obsahující 40 m.j insulinu v mililitru, nejvýše 55 % celkového zinku pro přípravky obsahující 80 m.j. insulinu v mililitru a nejvýše 50 % celkového obsahu zinku pro přípravky obsahující 100 m.j. insulinu v mililitru. Postup stanovení je uveden v článku Praeparata insulini iniectabilia.
Insulini zinci iniectio in suspensione
Injekce insulinu se zinkem v suspenzi
Injekce insulinu se zinkem v suspenzi vyhovuje požadavkům článku Praeparata insulini iniectabilia a následujícím požadavkům a zkouškám.
Je to sterilní neutrální suspenze insulinu (hovězího, prasečího nebo hovězího a prasečího nebo lidského) v komplexu s vhodnou solí zinku; insulin v této formě je nerozpustný ve vodě.
Výroba
Injekce se suspenzí insulinu a zinku se vyrábí postupy uvedenými v článku Praeparata insulini iniectabilia.
Při výrobě se smíchá v poměru 7 : 3 Injekce krystalického insulinu se zinkem v suspenzi a Injekce amorfního insulinu se zinkem v suspenzi.
Vlastnosti
Bílá suspenze, která se stáním rozděluje na bílý sediment a bezbarvou nebo téměř bezbarvou tekutinu; jemným protřepáním se sediment snadno resuspenduje. Při mikroskopickém pozorování jsou patrny rombické krystaly s největším rozměrem měřeným od rohu k rohu větším než 10 μm, ale zřídka přesahujícím 40 μm; značnou část částic lze pozorovat při velkém zvětšení jako částice nepravidelného tvaru o velikosti nepřevyšující 2 μm.
Zkoušky totožnosti
Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. U přípravků vyrobených z jednoho druhu insulinu (hovězího, prasečího nebo hovězího a prasečího nebo lidského) retenční čas píku insulinu na chromatogramu zkoušeného roztoku odpovídá retenčnímu času hlavního píku na chromatogramu příslušného porovnávacího roztoku.
U přípravků vyrobených ze směsi prasečího a hovězího insulinu retenční časy dvou píků na chromatogramu zkoušeného roztoku odpovídají hlavním píkům na chromatogramech odpovídajících porovnávacích roztoků.
Zkoušky na čistotu
Insulin neextrahovaný tlumivým roztokem acetonovým. 63 % až 77 % celkového obsahu insulinu. Odstřeďuje se objem zkoušeného přípravku odpovídající 200 m.j. insulinu a supernatantní tekutina se odstraní. Zbytek se suspenduje v 1,65 ml vody R, přidá se 3,3 ml tlumivého roztoku acetonového, nechá se 3 min stát a pak se opět odstřeďuje, supernatantní tekutina se opět odstraní a tento postup se ještě jednou opakuje. Zbytek se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 2,0 ml. Stanoví se obsah insulinu ve zbytku (R) a stanoví se celkový obsah insulinu (T) stejného objemu suspenze vhodnou metodou. Vypočítá se obsah insulinu neextrahovaného tlumivým roztokem acetonovým v procentech podle vzorce:
Celkový zinek. Nejvýše 0,095 g/l pro přípravky obsahující 40 m.j. insulinu v mililitru, nejvýše 0,140 g/l pro přípravky obsahující 80 m.j. insulinu v mililitru a nejvýše 0,20 g/l pro přípravky obsahující 100 m.j. insulinu v mililitru. Postup stanovení je uveden v článku Praeparata insulini iniectabilia.
Zinek v roztoku. Nejvýše 70 % celkového zinku pro přípravky obahující 40 m.j insulinu v mililitru, nejvýše 55 % celkového zinku pro přípravky obsahující 80 m.j. insulinu v mililitru a nejvýše 50 % celkového obsahu zinku pro přípravky obsahující 100 m.j. insulinu v mililitru. Postup stanovení je uveden v článku Praeparata insulini iniectabilia.
† Ipecacuanhae pulvis normatus
Práškovaný hlavěnkový kořen titrovaný
Je to práškovaný (180) kořen hlavěnky, jehož obsah alkaloidů j e upraven přidáním laktosy nebo drogy s nižším obsahem alkaloidů tak, aby celkový obsah alkaloidů, počítáno jako emetin (C29H40N2O4; Mr 480,7), činil 1,9 % až 2,1 %, vztaženo na vysušenou drogu.
Vlastnosti
Droga nevýrazného pachu.
Mikroskopický popis, viz Zkouška totožnosti A.
Zkoušky totožnosti
- A. Světle šedý až žlutohnědý prášek. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: parenchymatické buňky; rafidy šťavelanu vápenatého až 80 μm dlouhé, buď ve svazcích, nebo rozptýlené ve formě písku; úlomky cévic a cév zpravidla 10 μm až 20 μm v průměru, s ohraničenými dvůrky; delší cévy a sklereidy z oddenku.
Pozoruje se v roztoku glycerolu R 50% (V/V). V parenchymatických buňkách jsou patrna škrobová zrna buď jednotlivá, nebo ve složení po dvou až osmi, u C. ipecacuanha až 15 μm v průměru, u C. acuminata až 22 μm v průměru. Při hodnocení v glycerolu 85% R mohou být patrné krystaly laktosy.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 0,1 g se smíchá ve zkumavce s 0,05 ml amoniaku 26% R a 5 ml etheru R a směs se důkladně promíchá skleněnou tyčinkou. Po 30 min stání se zfiltruje.
Porovnávací roztok. 2,5 mg emetiniumdichloridu CRL a 30 mg cefaěliniumdichloridu R se rozpustí v methanolu R a zředí se jím na 20 ml.
Na vrstvu se nanese odděleně do pruhů (20 mm x 3 mm) po 10 μl obou roztoků. Vyvíjí se směsí objemových dílů amoniaku 26% R, methanolu R, ethylacetatu R a toluenu R (2 + 15 + + 18 + 65) po dráze 10 cm. Vrstva se usuší na vzduchu, postříká se roztokem jodu R (5 g/l) v lihu 96% R a suší se 10 min při 60 °C. Pozoruje se v denním světle. Na chromatogramech zkoušeného i porovnávacího roztoku je v dolní části patrna žlutá skvrna (emetin) a pod ní světle hnědá skvrna (cefaëlin). Vrstva se pozoruje v ultrafialovém světle při 365 nm. Skvrna odpovídající emetinu je intenzivně žlutá, skvrna odpovídající cefaëlinu světle modrá. Na chromatogramu zkoušeného roztoku mohou být patrné další, méně výrazné skvrny.
C. acuminata hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají polohou, zbarvením a velikostí skvrnám na chromatogramu porovnávacího roztoku.
C. ipecacuanha liší se od výše uvedeného druhu tím, že skvrna odpovídající cefaëlinu na chromatogramu zkoušeného roztoku je výrazně menší než odpovídající skvrna na chromatogramu porovnávacího roztoku.
Zkoušky na čistotu
Celkový popel (2.4.16). Nejvýše 5,0 %.
Popel nerozpustný v kyselině chlorovodíkové (2.8.1). Nejvýše 3,0 %.
Ztráta sušením (2.2.32). Nejvýše 5,0 %. 1,000 g drogy se suší v sušárně při 100 °C až 105 °C.
Stanovení obsahu
7,50 g se odváží do suché baňky, přidá se 100 ml etheru R a protřepává se 5 min. Pak se přidá 5 ml amoniaku zředěného RS1 a protřepává se 1 h. Přidá se 5 ml vody R a znovu se intenzivně protřepe. Etherová vrstva se zfiltruje chomáčkem vaty. Zbytek v baňce se promyje dvakrát 25 ml etheru R a každý etherový podíl se zfiltruje chomáčkem vaty, použitým k první filtraci. Spojené etherové podíly se oddestilují do sucha. Odparek se rozpustí ve 2 ml lihu R 90% (V/V), odpaří se do sucha a odparek se suší 5 min při 100 °C. Zbytek po odpaření se na vodní lázni rozpustí v 5 ml předem neutralizovaného lihu R 90% (V/V). Přidá se 15,0 ml kyseliny chlorovodíkové 0,1 mol/l VS, 0,5 ml červeně methylové směsného indikátoru R a titruje se hydroxidem sodným 0,1 mol/l VS.
1 ml kyseliny chlorovodíkové 0,1 mol/l VS odpovídá 24,03 mg celkových alkaloidů, počítáno jako emetin (C29H40N2O4; Mr 480,7).
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
† Lypressini solutio iniectabilis
Injekce s lypresinem
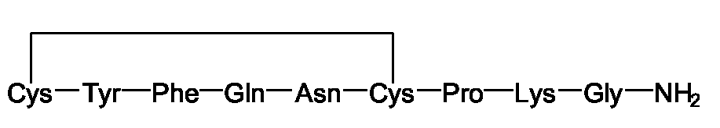
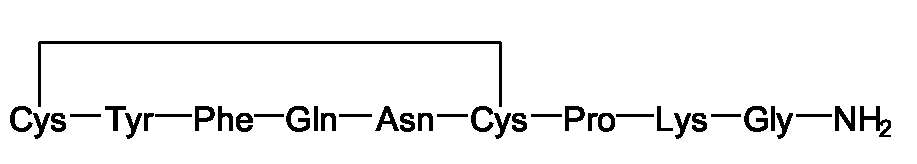
Je to sterilní roztok cyklického nonapeptidu lypresinu ve vodě na injekci. Může obsahovat vhodný tlumivý roztok a protimikrobní konzervační látku a může být izotonizován s krví přídavkem chloridu sodného. Rozplňuje se asepticky do sterilních skleněných obalů třídy I (3.2.1), které se potom zataví. Vyhovuje článku Parenteralia.
Vlastnosti
Čirý bezbarvý roztok.
Zkoušky totožnosti
- A. Intravenózní podání vyvolává vzestup arteriálního krevního tlaku u anestezovaného laboratorního potkana, jak je předepsáno v odstavci Stanovení účinnosti.
- B. Subkutánní podání zpomalí vylučování u savců současně perorálně podané vody.
Zkoušky na čistotu
Hodnota pH (2.2.3). 3,7 až 4,3.
Aminokyseliny. Stanoví se analyzátorem aminokyselin za použití DL-norleucinu R jako vnitřního standardu. Přístroj se nastaví směsí obsahující ekvimolámí množství amoniaku, glycinu a L-forem následujících aminokyselin:
Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Immunoserum gangraenicum (Clostridium perfringens) Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Immunoserum gangraenicum (Clostridium septicum) Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Immunoserum gangraenicum mixtum Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Immunoserum tetanicum ad usum humanum Výroba Zkouška totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Immunoserum tetanicum ad usum veterinarium Zkouška totožnosti Zkoušky na čistotu Stanovení účinnosti Stanovení účinnosti zkoušeného přípravku. Uchovávání Označování Insulini biphasici iniectio Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Insulini isophani biphasici iniectio Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Označování Insulini isophani iniectio Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Insulini solubilis iniectio Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Insulini zinci amorphi iniectio in suspensione Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Insulini zinci cristallisati iniectio in suspensione Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Insulini zinci iniectio in suspensione Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu † Ipecacuanhae pulvis normatus Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Lypressini solutio iniectabilis Vlastnosti Zkoušky totožnosti Zkoušky na čistotu| lysin | serin | methionin |
| histidin | kyselina glutamová | isoleucin |
| arginin | prolin | leucin |
| kyselina asparagová | alanin | tyrosin |
| threonin | valin | fenylalanin |
a polovinu ekvimolárního množství L-cystinu.
Roztok vnitřního standardu. 0,25 g DL-norleucinu R se rozpustí ve směsi stejných objemových dílů kyseliny chlorovodíkové R a vody R a zředí se touto směsí na 100,0 ml.
Zkoušený roztok. Připraví se kolona o průměru asi 10 mm za použití 5 ml katexu slabě kyselého R. Katex se promyje roztokem kyseliny octové ledové R (500 g/l) a pak se promývá vodou R, až eluát reaguje neutrálně na červeň methylovou. Sloupcem se nechá protéct množství zkoušeného přípravku odpovídající 1000 m.j. Pak se sloupcem nechá protéct šestkrát po 5 ml roztoku kyseliny octové ledové R (1 g/l) k odstranění nebílkovinných složek. Eluce lypresinu se provede roztokem kyseliny octové ledové R (500 g/l) desetkrát po 5 ml. Tyto druhé eluáty se spojí a odpaří do sucha za sníženého tlaku při 30 °C, ke zbytku se přidá přesně odměřený objem roztoku vnitřního standardu, který obsahuje množství DL-norleucinu R odpovídající asi předpokládanému počtu molů lypresinu. Roztok se přenese do pečlivě vymyté zkumavky z tvrzeného skla délky 100 mm a vnitřního průměru 6 mm pomocí čtyřikrát 0,3 ml směsi stejných objemů kyseliny chlorovodíkové R a vody R. Zkumavka se vloží do mrazicí směsi při -5 °C, vytvoří se podtlak nepřevyšující 133 Pa a zkumavka se zataví.
Poté se 16 h zahřívá na 110 °C až 115 °C. Zkumavka se po ochlazení otevře, její obsah se převede do 10 ml baňky pomocí pěti dávek vody R po 0,2 ml. Odpaří se do sucha nad hydroxidem draselným R za sníženého tlaku. Odparek se rozpustí ve vhodném tlumivém roztoku (pH 2,2) a zředí se jím na vhodný objem.
Do analyzátoru aminokyselin se přesně odměří objem zkoušeného roztoku tak, aby píky aminokyselin přítomných v největším množství zaujímaly většinu dosažitelné výšky záznamu. Obsahy jednotlivých aminokyselin se vyjádří v molech. Vypočítá se relativní zastoupení aminokyselin za předpokladu, že jedna šestina součtu počtu molů kyseliny asparagové, kyseliny glutamové, prolinu, glycinu, fenylalaninu a lysinu se rovná 1. Hodnoty pro jednotlivé aminokyseliny jsou v těchto rozmezích: kyselina asparagová 0,95 až 1,05, kyselina glutamová 0,95 až 1,05, prolin 0,95 až 1,05, glycin 0,95 až 1,05, lysin 0,95 až 1,05, fenylalanin 0,95 až 1,05, tyrosin 0,7 až 1,05, polovina cystinu 1,4 až 2,1. Arginin, isoleucin a leucin nejsou přítomny, ostatní aminokyseliny jsou jen ve stopách.
Obsah peptidu. Množství aminokyselin stanovených, jak je předepsáno ve zkoušce Aminokyseliny, odpovídá obsahu (3,7 ± 0,4) μg lypressinu/m.j. stanovené vasopresorické účinnosti. Zkoušku lze hodnotit, jestliže počet molů norleucinu přepočtený na objem použitého zkoušeného roztoku je v rozmezí ±5 % množství použitého pro hydrolýzu.
Stanovení účinnosti
Účinnost zkoušeného vzorku se stanoví ze zvýšení krevního tlaku laboratorního potkana porovnáním s účinkem mezinárodního standardu lysin-vasopresinu nebo s referenčního přípravku lysin-vasopresinu kalibrovaného v mezinárodních jednotkách.
Mezinárodní jednotka je vasopresorická účinnost obsažená v deklarovaném množství mezinárodního standardu, který obsahuje syntetický lysin-vasopressin, albumin a kyselinu citronovou. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Následující stránka