| Čas (min) | Mobilní fáze A % (V/V) | Mobilní fáze B % (V/V) | Poznámka |
|---|---|---|---|
| 0 - 30 | 42 | 58 | izokraticky |
| 30 - 44 | 42 → 11 | 58 → 89 | lineární gradient |
| 44 - 50 | 11 | 89 | izokraticky |
Ustalování kolony. Před použitím nové kolony pro chromatografickou analýzu se ustaluje rovnováha opakovaným nástřikem roztoku insulinu obsahujícího vysokomolekulární bílkoviny. Nejméně třikrát se nastříkne roztok pro rozlišení. Kolona je ustálená, když výsledky dvou po sobě následujících nástřiků jsou opakovatelné.
Nastříkne se 100 μl roztoku pro rozlišení. Při zaznamenání chromatogramu za předepsaných podmínek retenční časy jsou: polymerní komplex insulinu 13 min až 17 min, kovalentní dimer insulinu asi 17,5 min, monomerní insulin asi 20 min, soli asi 22 min. Zkoušku lze hodnotit, jestliže rozlišení, definované poměrem výšky píku dimeru k výšce minima mezi píky monomeru a dimeru, je nejméně 2,0.
Nastříkne se 100 μl zkoušeného roztoku. Chromatogram se zaznamenává asi 35 min. Na získaném chromatogramu součet ploch píku s retenčním časem kratším než retenční čas hlavního píku není větší než 1,0 % celkové plochy píků. Nepřihlíží se k píku s retenčním časem delším než retenční čas píku insulinu.
Příbuzné bílkoviny. Provede se kapalinová chromatografie (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu, s elučními podmínkami popsanými v následující tabulce:
Roztoky se udržují při 2 °C až 10 °C a použijí se do 24 h. Zkontroluje se způsobilost systému (rozlišení, linearita) způsobem popsaným ve zkoušce Stanovení obsahu. Pokud je třeba, upraví se relativní poměry mobilních fází tak, aby se zajistila úplná eluce prasečího A21 deamidoinsulinu před začátkem gradientu. Profil gradientu může být upraven tak, aby se zajistila eluce všech příbuzných nečistot insulinu.
Nastříkne se 20 μl porovnávacího roztoku (a), 20 μl porovnávacího roztoku (b), 20 μl porovnávacího roztoku (c) a 20 μl zkoušeného roztoku. Je-li třeba, upraví se nastřikovaný objem na objem mezi 10 μl a 20 μl v souladu s výsledky získanými pro zkoušku linearity popsanou ve Stanovení obsahu. Chromatogramy se zaznamenávají asi 50 min. Na chromatogramu porovnávacího roztoku (a) se objeví lidský A21 deamidoinsulin jako malý pík za hlavním píkem s relativním retenčním časem asi 1,3 vzhledem k hlavnímu píku. Na chromatogramu zkoušeného roztoku plocha píku lidského A21 deamidoinsulinu není větší než 2,0 % z celkové plochy píků; součet ploch všech píků, kromě lidského insulinu a lidského A21 deamidoinsulinu, není větší než 2,0 % z celkové plochy píků. Pouze pro semisyntetický lidský insulin: na chromatogramu zkoušeného roztoku plocha píku odpovídající hlavnímu píku na chromatogramu porovnávacího roztoku (b) není větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (c) (1,0 % prasečího insulinu v lidském insulinu).
Imunoreaktivita proinsulinu (PLI). Nejvýše 10 μg/g; počítáno na vysušenou látku. Imunoreaktivita proinsulinu se zkouší vhodnou imunochemickou, dostatečně citlivou metodou (2.7.1), např. radioimunoanalýza. Pro lidský insulin vyráběný enzymatickou přeměnou prasečího insulinu se ke kalibraci metody použije mezinárodní referenční látka pro prasečí proinsulin. Pro lidský insulin vyráběný rDNA technologií se ke kalibraci metody použije mezinárodní referenční látka pro lidský proinsulin.
Zinek. Nejvýše 1,0 %, počítáno na vysušenou látku; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda I).
Zkoušený roztok. 50,0 mg se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí na 25,0 ml. Je-li třeba, zředí se kyselinou chlorovodíkovou 0,01 mol/l RS na koncentraci např. 0,4 μg Zn/ml až 1,6 μg Zn/ml.
Porovnávací roztoky. Připraví se roztoky obsahující 0,40 μg Zn/ml, 0,80 μg Zn/ml, 1,00 μg Zn/ml, 1,20 μg Zn/ml, 1,60 μg Zn/ml za použití čerstvě připraveného základního roztoku zinku (5 mg Zn/ml) zředěním kyselinou chlorovodíkovou 0,01 mol/l RS.
Měří se absorbance při 213,9 nm za použití zinkové lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen vhodného složení (např. 1 1 vzduchu/min a 2 1 acetylenu/min).
Ztráta sušením (2.2.32). Nejvýše 10,0 %; 0,200 g se suší 24 h v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 2,5%, počítáno na vysušenou látku; stanoví se s 0,200 g zkoušené látky.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahujeli nejvýše 10 m.j. endotoxinu v miligramu.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 40,0 mg se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí na 10,0 ml.
Porovnávací roztok (a). Obsah lahvičky lidského insulinu CRL se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí tak, aby výsledný roztok obsahoval 4,0 mg/ml.
Porovnávací roztok (b). Obsah lahvičky prasečího insulinu CRL se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí tak, aby výsledný roztok obsahoval 4,0 mg/ml. Porovnávací roztok (c). 1,0 ml porovnávacího roztoku (b) se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 50,0 ml. K 1,0 ml tohoto roztoku se přidá 1,0 ml porovnávacího roztoku (a). Porovnávací roztok (d). 1,0 ml porovnávacího roztoku (a) se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 10,0 ml.
Roztok pro rozlišení. 1,0 ml porovnávacího roztoku (a) se smíchá s 1,0 ml porovnávacího roztoku (b).
Roztoky se udržují při teplotě 2 °C až 10 °C a použijí se do 48 h. Při použití automatického dávkovače se jeho teplota nastaví na 2 °C až 10 °C.
Chromatografický postup se obvykle provádí za použití:
- - ocelové nerezové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 lim);
- - mobilní fáze, kterou jsou následující roztoky připravené a uchovávané při teplotě nejméně 20 °C, průtoková rychlost je 1 ml/min;
- - mobilní fáze A - 28,4 g síranu sodného bezvodého R se rozpustí ve vodě R a zředí se jí na 1000 ml. Přidá se 2,7 ml kyseliny fosforečné R a, je-li třeba, upraví se pH na hodnotu 2,3 ethanolaminem R, zfiltruje se a roztok se odplyní;
- - mobilní fáze B - 550 ml mobilní fáze A se smíchá s 450 ml acetonitrilu R. Roztok se zahřeje na teplotu nejméně 20 °C, aby se předešlo srážení (smíchání mobilní fáze A s acetonitrilem je endotermická reakce). Zfiltruje se a roztok se odplyní;
- - spektrofotometrického detektoru, 214 nm.
Teplota kolony se udržuje na 40 °C.
Kolona se promývá směsí objemových dílů mobilní fáze A a mobilní fáze B (42 + 58). V případě potřeby se upraví složení mobilní fáze.
Nastříkne se 20 μl roztoku pro rozlišení a 20 μl porovnávacího roztoku (b). Zaznamená se chromatogram roztoku pro rozlišení až pík odpovídající hlavnímu píku na chromatogramu porovnávacího roztoku (b) je zřetelně viditelný. Na chromatogramu roztoku pro rozlišení se určí totožnost píku prasečího insulinu a lidského insulinu. Zkoušku lze hodnotit, jestliže rozlišení mezi píky odpovídající lidskému insulinu a prasečímu insulinu je nejméně 1,2. Je-li třeba, upraví se koncentrace acetonitrilu v mobilní fázi tak, aby bylo dosaženo předepsaného rozlišení.
Nastříkne se 20 μl zkoušeného roztoku, 20 μl porovnávacího roztoku (a) a 20 μl porovnávacího roztoku (d). Zkoušku lze hodnotit, jestliže plocha hlavního píku na chromatogramu porovnávacího roztoku (a) je (10 ± 0,5)násobekem plochy hlavního píku na chromatogramu porovnávacího roztoku (d). Pokud je tato zkouška neúspěšná, upraví se nastřikovaný objem na 10 μl až 20 μl, aby byl lineární rozsah detektoru.
Vypočítá se obsah lidského insulinu C257H383N65O77S6 a lidského A21 deamidoinsulinu z plochy hlavního píku a plochy píku lidského A21 deamidoinsulinu na chromatogramu zkoušeného roztoku a porovnávacího roztoku (a) a deklarovaného obsahu lidského insulinu a lidského A21 deamidoinsulinu v lidském insulinu CRL.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem, při –20 °C do uvolnění pro výrobu. Po rozpuštění se insulin uchovává při (5 ± 3) °C po krátkou dobu, než bude použit pro výrobu přípravku. Při vážení je třeba insulin chránit před vzdušnou vlhkostí, insulin musí míti pokojovou teplotu.
Separandum.
Označování
V označení na obalu se uvede:
- - zda byla látka vyrobena enzymatickou přeměnou prasečího insulinu nebo rDNK technologií,
- - zda je látka prostá bakteriálních endotoxinů.
† Iohexolum 
Johexol
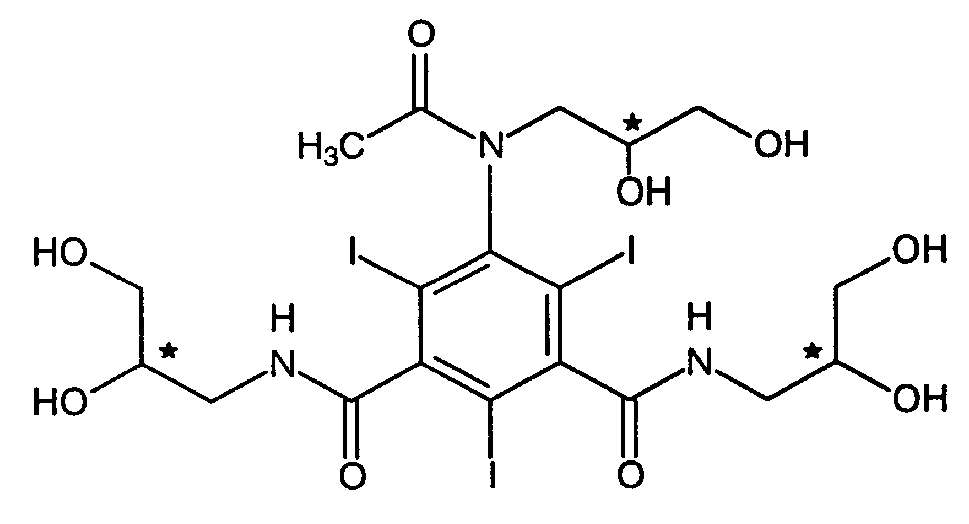
| C19H26I3N3O9 | Mr 821,14 | CAS 66108-95-04 |
Je to 5-[N-(2,3-dihydroxypropyl)acetamido]-N,N'-bis(2,3-dihydroxypropyl)-2,4,6-trijodbenzen-1,3-dikarboxamid. Počítáno na bezvodou látku, obsahuje 98,0% až 101,0% sloučeniny C19H26I3N3O9.
Vlastnosti
Bílý nebo šedobílý hygroskopický prášek. Je velmi snadno rozpustný ve vodě, snadno rozpustný v methanolu, prakticky nerozpustný v etheru a v dichlormethanu. Látka je směsí diastereoizomerů a atropizomerů.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety johexolu CRL. Tablety se připraví za použití bromidu draselného R.
- B. Hodnotí se chromatogramy ze zkoušky A Příbuzné látky, viz Zkoušky na čistotu. Retenční čas a velikost hlavních píků na chromatogramu porovnávacího roztoku (b) jsou přibližně stejné jako retenční čas a velikost píků odpovídajících johexolu na chromatogramu porovnávacího roztoku (a).
Zkoušky na čistotu
Roztok S. 5,0 g se rozpustí ve vodě R a zředí se jí na 50,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž7 (2.2.2, Metoda II).
Příbuzné látky.
- A. Provede se kapalinová chromatografie (2.2.29).
- Poznámka: Vzhledem k endo-exoizomerii jsou na chromatogramu dva nerozdělené píky johexolu. Kromě toho se na počátku prvního hlavního píku obvykle objevuje malý pík náležící rovněž johexolu. Retenční čas tohoto malého píku je asi o 1,2 min menší než retenční čas prvního hlavního píku.
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné vhodným silikagelem oktadecylsilanisovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů acetonitrilu R a vody R (1 + 99) na počátku eluce a (13 + 87) na konci eluce, při průtokové rychlosti 1 ml/min a lineární gradientově eluci 60 min,
- - spektrofotometrického detektoru, 254 nm.
Zkoušený roztok. 0,150 g se rozpustí ve vodě R a zředí se jí na 100,0 ml.
Porovnávací roztok (a). 15,0 mg johexolu CRL a 15,0 mg johexolu nečistoty A CRL se rozpustí ve směsi jedné až dvou kapek hydroxidu sodného zředěného RS a 10 ml vody R a zředí se vodou R na 100,0 ml. 1,0 ml tohoto roztoku se zředí vodou R na 10,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí vodou R na 100,0 ml.
Chromatograflcký postup se obvykle provádí za použití:
Kolona se promývá mobilní fází o počátečním složení do ustavení rovnováhy po dobu nejméně 10 min. Nastaví se citlivost detektoru tak, aby výška hlavního píku po nástřiku 10 μl porovnávacího roztoku (b) byla nejméně 50 % celé stupnice zapisovače.
Odděleně se nastříkne 10 μl vody R jako kontrolního roztoku a 10 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy johexolu nečistoty A asi 17 min a obou píku johexolu (odpovídajích endo/exoizomerním formám) asi 20 min. Zkoušku lze hodnotit, jestliže rozlišení mezi píkem odpovídajícím johexolu nečistotě A a druhým větším píkem odpovídajícím johexolu je nejméně 5. V případě potřeby se upraví konečná koncentrace acetonitrilu v mobilní fázi nebo se upraví program lineární gradientové eluce.
Odděleně se nastříkne po 10 μl zkoušeného roztoku a porovnávacího roztoku (b). Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě píků johexolu (viz výše), větší než polovina plochy hlavních píků johexolu na chromatogramu porovnávacího roztoku (b) (0,5 %) a součet ploch všech píků, kromě hlavních píků johexolu (viz výše), není větší než 1,5násobek plochy hlavních píků na chromatogramu porovnávacího roztoku (b) (1,5%). Nepřihlíží se k žádnému píku odpovídajícímu kontrolnímu roztoku.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu GF2s4 R.
Zkoušený roztok. 1,0 g se rozpustí ve vodě R a zředí se jí na 10,0 ml.
Porovnávací roztok (a). 50 mg johexolu nečistoty J CRL a 50 mg johexolu CRL se rozpustí ve vodě R a zředí se jí na 10,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí vodou R na 10,0 ml. 1,0 ml tohoto roztoku se zředí stejným rozpouštědlem na 50,0 ml.
Vrstva se promyje mobilní fází, která je směsí objemových dílů amoniaku 26% R, methanolu R, 2-propanolu R a acetonu R (20 + 20 + 35 + 50), suší se 30 min při pokojové teplotě a pak 1 h při 90 °C.
Na vrstvu se odděleně nanese po 10 μl každého roztoku a vyvíjí se výše uvedenou směsí po dráze 10 cm. Vrstva se pozoruje v ultrafialovém světle při 254 nm. Na chromatogramu zkoušenéμho roztoku není žádná skvrna, kromě hlavní skvrny, intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,2 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávaμcího roztoku (a) jsou dvě zřetelně oddělené skvrny.
3-Chlorpropan-1,2-diol. Nejvýše 100 μg/g. Stanoví se plynovou chromatografií (2.2.28). Zkoušený roztok. 1,0 g se rozpustí ve 2,0 ml vody R. Tento roztok se postupně čtyřikrát protřepe vždy 2 ml methylacetatu R. Spojené horní vrstvy se vysuší síranem sodným bezvodým R, zfiltrují se a zahustí na 2 ml.
Porovnávací roztok. 0,50 g 3-chlorpropan-1,2-diolu R se rozpustí ve 100,0 ml methylacetatu R. 1,0 ml tohoto roztoku se zředí stejným rozpouštědlem na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kolony délky 25 m a vnitřního průměru 0,33 mm s vnitřním povrchem potaženým po- lyfenylmethylsiloxanem R (tlouštka filmu 1 μm),
- - helia pro chromatografií R jako nosného plynu při průtokové rychlosti 1 ml/min,
- - plamenoionizačního detektoru.
Teplota kolony se udržuje 2 min na 80 °C, pak se zvyšuje rychlostí 15 °C/min až na 170 °C, při níž se udržuje 2 min. Teplota nástřikového prostoru je 230 °C a detektoru 250 °C.
Odděleně se nastříkne po 2 μl každého roztoku (bez děliče se nastřikuje po dobu 30 s). Při zaznamenání chromatogramů za předepsaných podmínek je retenční čas 3-chlorpropan-1,2-diolu asi 8 min.
Vypočte se obsah 3-chlorpropan-1,2-diolu.
Methanol, methoxyethanol a 2-propanol. Nejvýše 50 μg/g methanolu a nejvýše po 100 μg/g methoxyethanolu a 2-propanolu. Stanoví se plynovou chromatografií (2.2.28) head-space metodou a metodou standardního přídavku za použití 2-butanolu R jako vnitřního standardu.
Roztok vnitřního standardu. 0,50 g 2-butanolu R se rozpustí ve vodě R a zředí se jí na 500,0 ml. 5,0 ml tohoto roztoku se zředí vodou R na 100,0 ml.
Zkoušený roztok (a). 6,25 g se rozpustí ve vodě R, přidá se 5,0 ml roztoku vnitřního standardu a zředí se vodou R na 25,0 ml.
Zkoušený roztok (b). 5,0 ml zkoušeného roztoku (a) a 1,0 ml vody R se převedou do 1,0 ml lahvičky a lahvička se ihned uzavře.
Zkoušený roztok c). 5,0 ml zkoušeného roztoku (a) a 1,0 ml porovnávacího roztoku (b) se převedou do 10ml lahvičky a lahvička se ihned uzavře (odpovídá standardnímu přídavku 10 μg methanolu R, 20 μg 2-propanolu R a 20 μg methoxyethanolu R na 1 g zkoušené látky).
Zkoušený roztok (d). 5,0 ml zkoušeného roztoku (a) a 1,0 ml porovnávacího roztoku (c) se převedou do 10 ml lahvičky a lahvička se ihned uzavře (odpovídá standardnímu přídavku 25 μg methanolu R, 50 μg 2-propanolu R a 50 μg methoxyethanolu R na 1 g zkoušené látky).
Zkoušený roztok (e). 5,0 ml zkoušeného roztoku (a) a 1,0 ml porovnávacího roztoku (d) se převedou do 10ml lahvičky a lahvička se ihned uzavře (odpovídá standardnímu přídavku 50 μg methanolu R, 100 μg 2-propanolu R a 100 μg methoxyethanolu R na 1 g zkoušené látky).
Porovnávací roztok (a). 0,625 g methanolu R, 1,250 g 2-propanolu R a 1,250 g methoxyethanolu R se rozpustí ve vodě R a zředí se jí na 1000,0 ml. Mezi přídavky jednotlivých složek se vždy směs přiměřeně naředí vodou R.
Porovnávací roztok (b). 10,0 ml porovnávacího roztoku (a) se zředí vodou R na 50,0 ml. 10,0 ml tohoto roztoku se zředí stejným rozpouštědlem na 100,0 ml.
Porovnávací roztok (c). 5,0 ml porovnávacího roztoku (a) se zředí vodou R na 100,0 ml.
Porovnávací roztok (d). 10,0 ml porovnávacího roztoku (a) se zředí vodou R na 100,0 ml.
Porovnávací roztok (e). 10,0 ml porovnávacího roztoku (d) se přidá k 10,0 ml roztoku vnitřního standardu a zředí se vodou R na 50,0 ml. 6,0 ml tohoto roztoku se převede do 10ml lahvičky a lahvička se ihned uzavře.
Postup head-space metodou se obvykle provádí za podmínek:
- - teploty 95 °C v komoře s řízenou teplotou,
- - doby ustavování rovnováhy 15 min,
- - teploty spojovacího vedení 140 °C,
- - doby tlakování 30 s,
- - doby plnění smyčky 10 s,
- - doby nástřiku 10 s.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kolony délky 30 m a vnitřního průměru 0,54 mm s vnitřním povrchem potaženým zesítěným póly[(kyanopropyl)(methyl)][(fenyl)methyl)siloxanem R o tloušťce filmu 3 μm,
- - helia pro chromatografií R jako nosného plynu při průtokové rychlosti asi 14 ml/min,
- - plamenoionizačního detektoru.
Teplota kolony se udržuje 5 min na 40 °C, pak se zvyšuje rychlostí 10 °C/min na 100 °C, při níž se udržuje 1 min. Teplota nástřikového prostoru je 140 °C a teplota detektoru 250 °C.
Zaznamenají se chromatogramy zkoušených roztoků (b), (c), (d) a(e) a porovnávacího roztoku (e). Při zaznamenání chromatogramů za předepsaných podmínek jsou retenční časy methanolu asi 1,2 min, 2-propanolu asi 1,8 min, 2-butanolu asi 3,5 min a methoxyethanolu asi 4,5 min. Zkoušku lze hodnotit, jestliže rozlišení mezi píky methanolu a 2-propanolu na chromatogramu porovnávacího roztoku (e) je nejméně 2,5.
Z chromatogramů zkoušených roztoků se vypočte poměr plochy píku k ploše píku vnitřního standardu pro každou stanovovanou látku, zjištěné hodnoty se zpracují lineární regresní analýzou a vypočtou se koncentrace stanovovaných složek ve zkoušené látce.
Alternativní možnost. Poměry ploch píku se vynesou proti přidanému množství dané stanovované látky na 1 g zkoušené látky. Křivka spojující jednotlivé body se extrapoluje až k průsečíku s osou koncentrace. Délka úsečky mezi tímto průsečíkem a průsečíkem obou os je hledanou koncentrací stanovované látky ve zkoušené látce (v μg/g).
Volné aromatické aminy. Nejvýše 0,05 %; stanoví se absorpční spektrofotometru (2.2.25).
Zkoušený roztok. 0,200 g se v 25ml odměrné baňce rozpustí v 15,0 ml vody R.
Porovnávací roztok. 10,0 ml roztoku obsahujícího 10 μg/ml johexolu nečistoty J CRL se převede do 25ml odměrné baňky, přidá se 5,0 ml vody R a promíchá se.
Kontrolní roztok. 15,0 ml vody R se převede do 25ml odměrné baňky.
V průběhu dalšího postupu jsou baňky umístěny ve vodě s ledem a pracuje se za ochrany před světlem pokud možno až do okamžiku, kdy jsou přidána všechna zkoumadla.
Baňky obsahující zkoušený roztok, porovnávací roztok a kontrolní roztok se umístí do vody s ledem a ponechají se za ochrany před světlem 5 min. Pak se přidá po 1,5 ml kyseliny chlorovodíkové RS, promíchá se, přidá se po 1,0 ml roztoku dusitanu sodného R (20 g/l), promíchá se a nechá se stát 4 min. Přidá se po 1,0 ml roztoku kyseliny amidosírové R (40 g/l) a mírně se promíchává až do ukončení vývinu plynů a nechá se stát 1 min. (Upozornění: v baňkách vzniká přetlak). Pak se přidá 1,0 ml čerstvě připraveného roztoku naftylethylendiamoniumdichíóridu R (3 g/l) ve směsi objemových dílů vody R a propylenglykolu R (30 + 70) a promíchá se. Baňky se vyjmou z vody s ledem, zředí se vodou R na 25 ml, promíchá se a nechá se 5 min stát. Absorbance zkoušeného roztoku a porovnávacího roztoku se změří souběžně při vlnové délce 495 nm v tlouštce vrstvy 5 cm proti kontrolnímu roztoku.
Vypočte se obsah volných aromatických aminů.
Jodidy. Nejvýše 20 μg/g. Provede se potenciometrická titrace (2.2.20). 6,000 g se rozpustí ve vodě R a zředí se jí na 20 ml. Přidají se 2,0 ml jodidu draselného 0,001 mol/l VS a titruje se dusičnanem stříbrným 0,001 mol/l VS za použití stříbrné elektrody jako indikační a vhodné referenční elektrody.
Provede se slepá zkouška; 2,0 ml jodidu draselného 0,001 mol/l VS se zředí vodou R na 20 ml. Z rozdílu spotřeb se vypočte obsah jodidů.
1 ml dusičnanu stříbrného 0,001 mol/l VS odpovídá 126,9 μg jodidu.
Iontové sloučeniny. Nejvýše 0,05 %, počítáno jako chlorid sodný. Provede se stanovení měrné vodivosti (2.2.38).
Veškeré potřebné laboratorní sklo se před použitím pětkrát promyje vodou destilovanou R. Zkoušený roztok. 1,0 g se rozpustí ve vodě R a zředí se jí na 50,0 ml.
Porovnávací roztok. 10,0 mg chloridu sodného R se rozpustí ve vodě R a zředí se jí na 100,0 ml. 10,0 ml tohoto roztoku se zředí vodou R na 100,0 ml.
Na vhodném konduktometru se změří měrná vodivost zkoušeného roztoku a porovnávacího roztoku. Měrná vodivost zkoušeného roztoku není větší než měrná vodivost porovnávacího roztoku.
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití základního roztoku olova (1 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 4,0 %; stanoví se s 1,000 g zkoušené látky.
Stanovení obsahu
0,500 g se v 250ml baňce s kulovitým dnem smíchá s 25 ml hydroxidu sodného koncentrovaného RS, 20 ml vody R, 1 g zinku práškového R a přidá se několik skleněných varných kuliček. Vaří se pod zpětným chladičem 30 min. Pak se nechá vychladnout a chladič se promyje 20 ml vody R, které se přidají do baňky. Obsah baňky se zfiltruje přes filtr ze slinutého skla, filtr se promyje několika podíly vody R, které se spojí s filtrátem. Přidá se 5 ml kyseliny octové ledové R a ihned se titruje dusičnanem stříbrným 0,1 mol/l VS za potenciometrické indikace (2.2.20) bodu ekvivalence. Vhodným elektrodovým systémem je použití stříbrné a merkurosulfátové elektrody.
1 ml dusičnanu stříbrného 0,1 mol/l VS odpovídá 27,37 mg C9H26I3N3O9.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem a vlhkostí.
Separandum.
Nečistoty
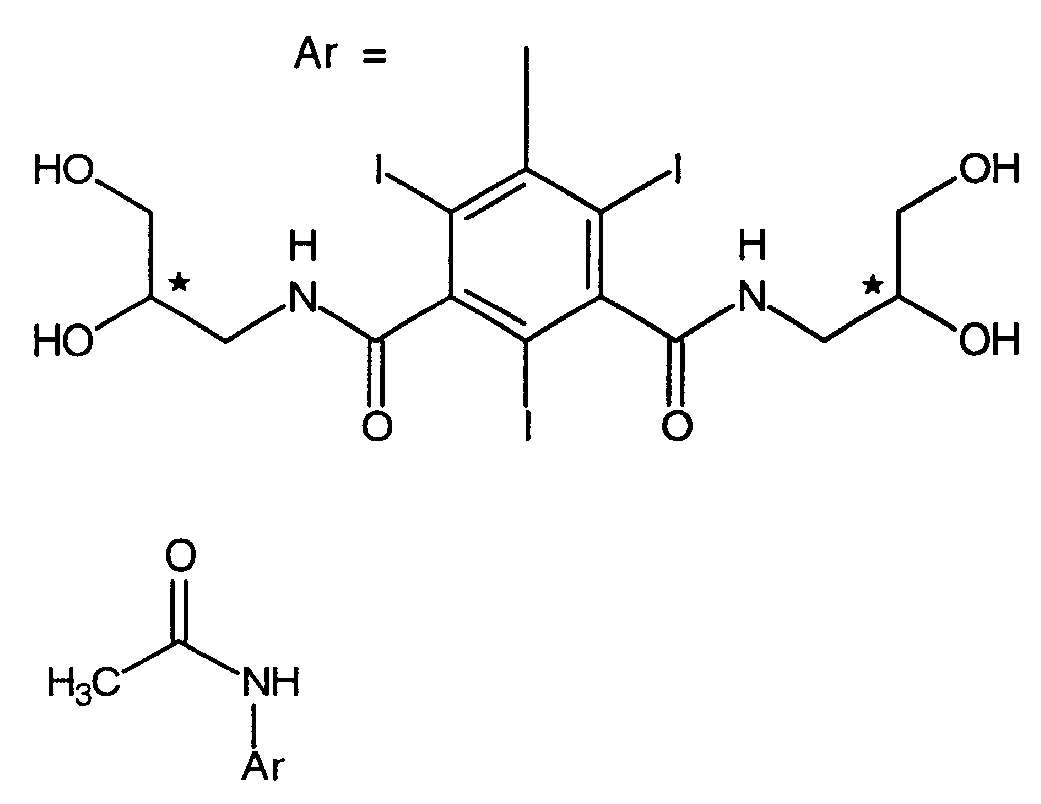
- A. 5-acetylamino-N,N՛-bis(2,3-dihydroxypropyl)-2,4,6-trijodbenzen-1,3-clikarboxamid,
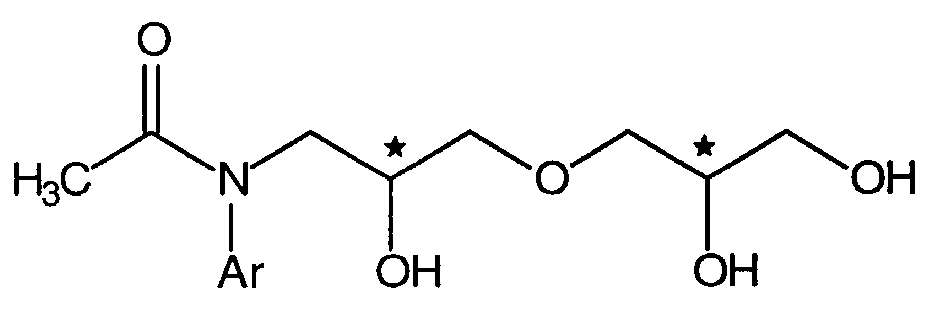
- B. 5-[N-(2,6,7-trihydroxy-4-oxaheptyl)acetamido]-N,N՛-bis(2,3-clihydroxypropyl)-2,4,6-trijod-benzen-1,3-dikarboxamid,
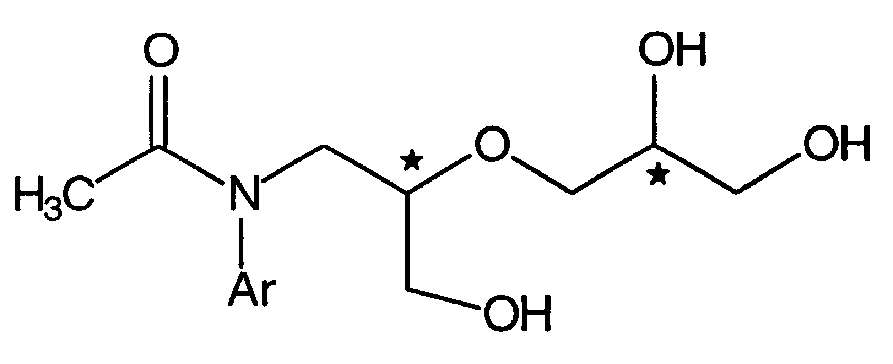
- C. N,N-bis(2,3-dihydroxypropyl)-5-[N-(5,6-dihydroxy-2-hydroxymethyl-3-oxahexyl)acetamido]-2,4,6-trijodbenzen-1,3-dikarboxamid,
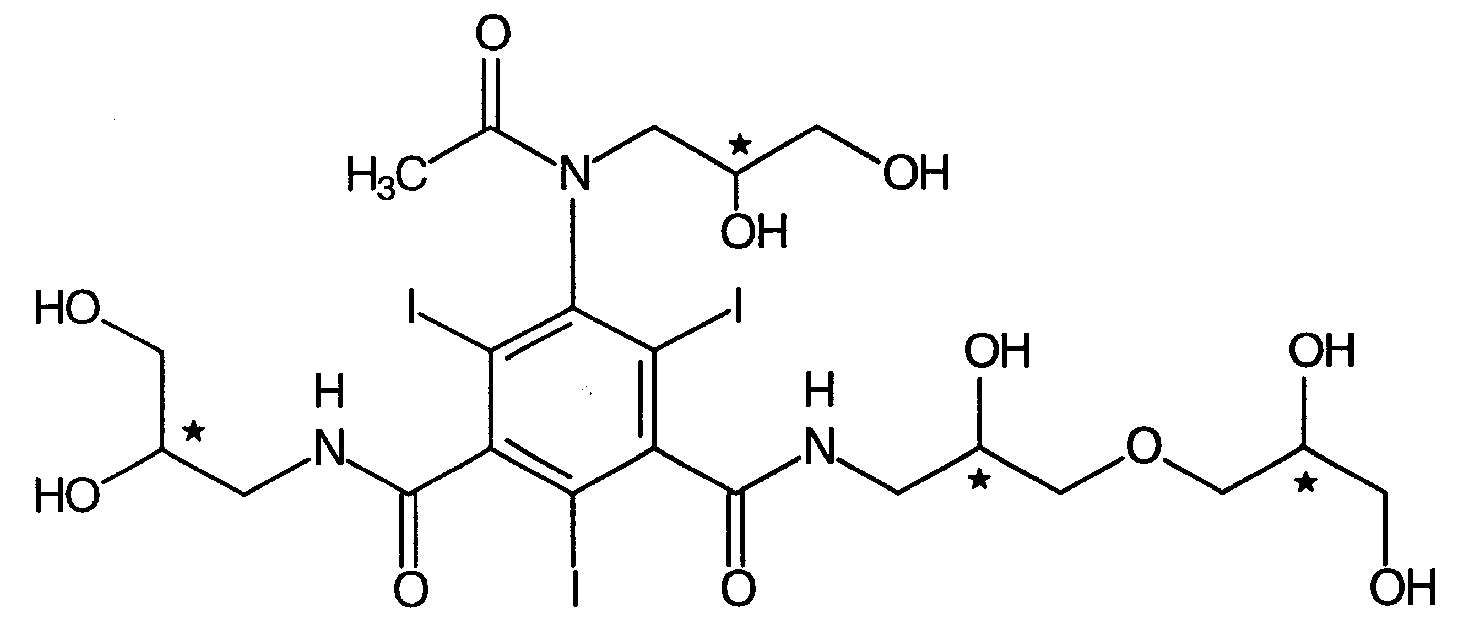
- D. 5-[N-(2,3-dihydroxypropyl)acetamido]-N-(2,3-dihydroxypropyl)-N՛-(2,6,7-trihydroxy-4-oxaheptyl)-2,4,6-trijodbenzen-1,3-dikarboxamid,
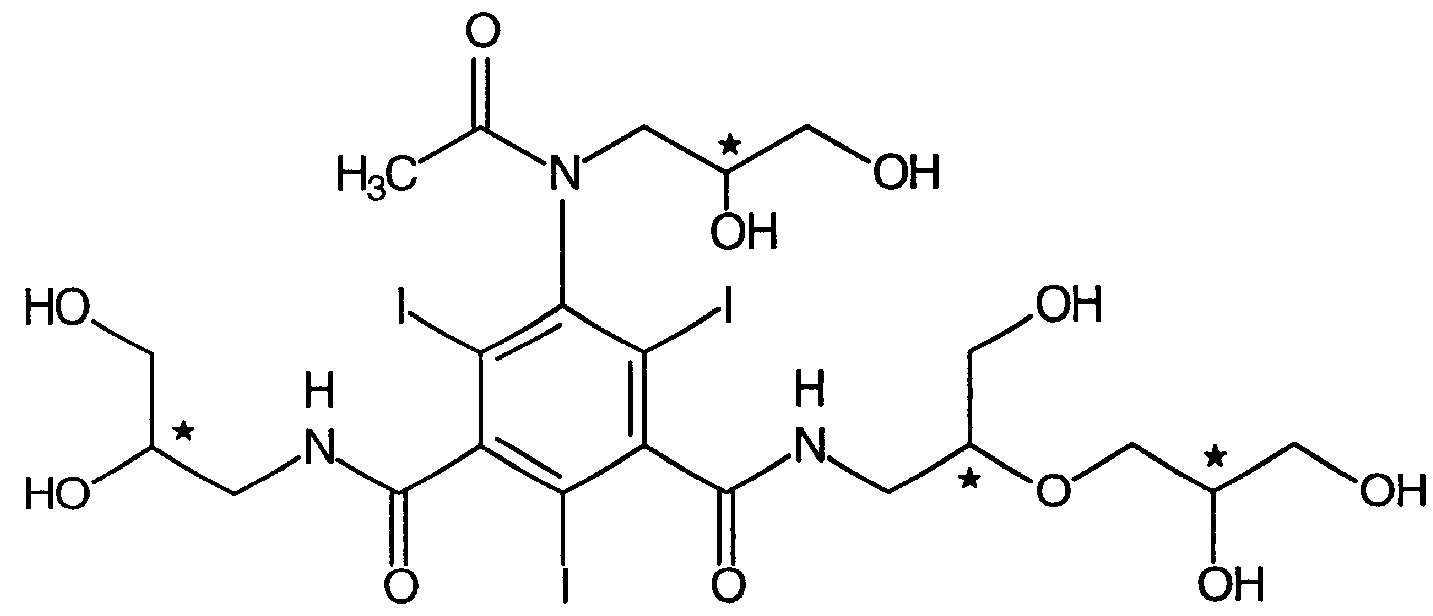
- E. 5-[N-(2,3-dihydroxypropyl)acetamido]-N-(5,6-dihydroxy-2-hydroxymethyl-3-oxahexyl)-N՛-(2,3-dihydroxypropyl)-2,4,6-trijodbenzen-1,3-dikarboxamid,
- F. 5-amino-N,N՛-bis(2,3-dihydroxypropyl)dijodbenzen-1,3-dikarboxamid,
- G. 5-acetamido-N,N՛-bis(2,3-dihydroxypropyl)dijodbenzen-1,3-dikarboxamid,
- H. 5-[N-(2,3-dihydroxypropyl)acetamido]-N,N՛-bis(2,3-dihydroxypropyl)dijodbenzen-1,3-dikar-boxamid,
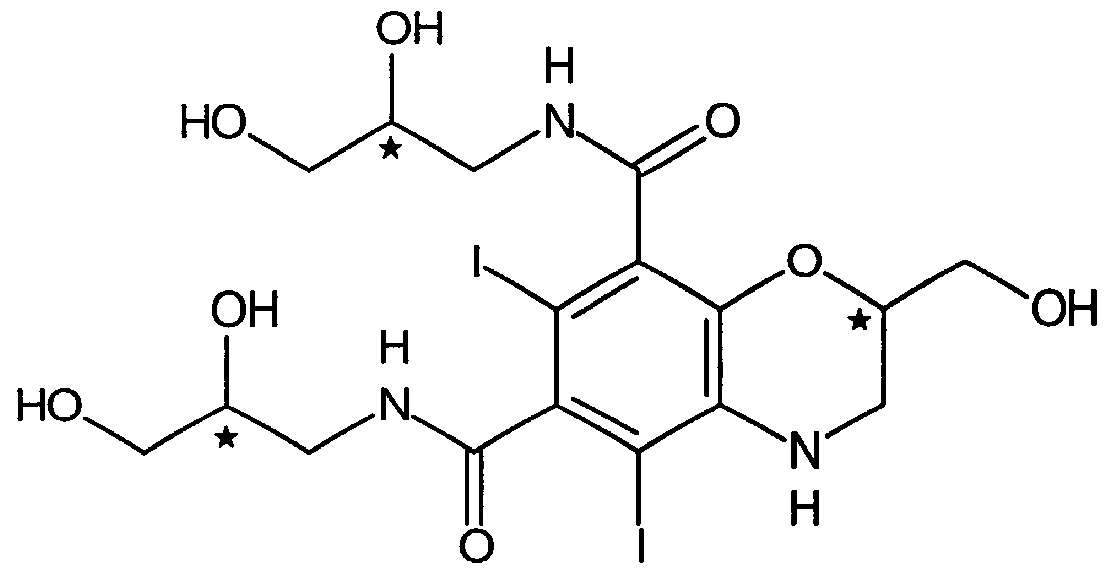
- I. 2-hydroxymethyl-N,N՛-bis(2,3-dihydroxypropyl)-5,7-dijod-2,3-dihydro-4H-1,4-benzoxazin-6,8-dikarboxamid,
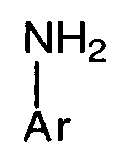
- J. 5-amino-N,N՛-bis(2,3-dihydroxypropyl)-2,4,6-trijodbenzen-1,3-dikarboxarnid.
† Iopamidolum
Jopamidol
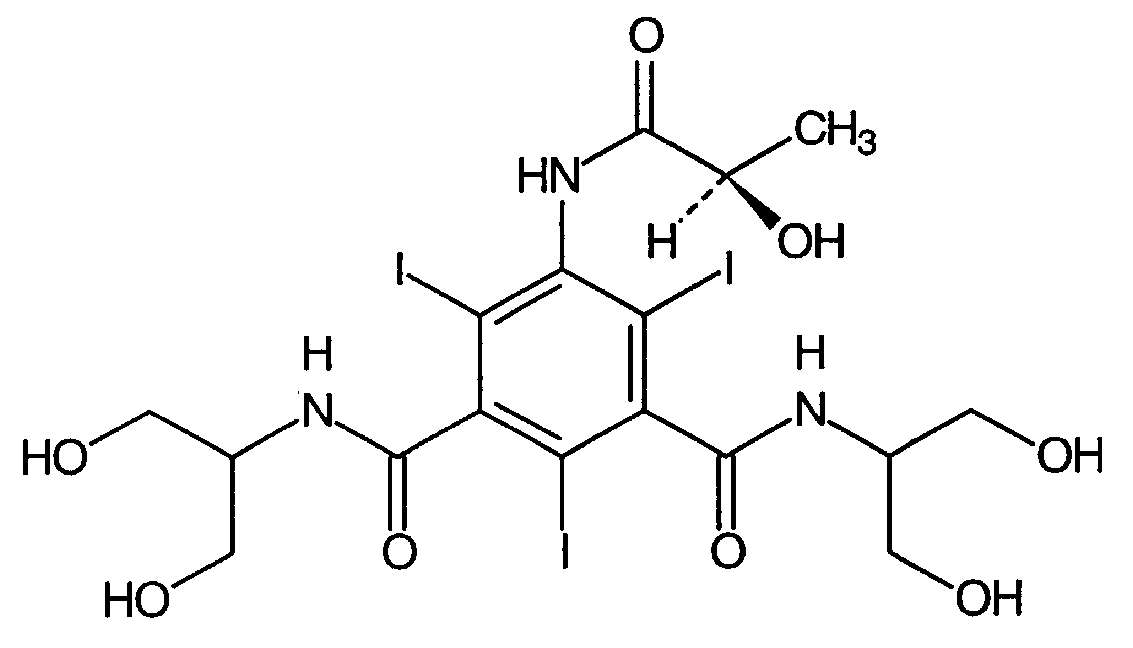
| C17H22l3N3O8 | Mr 777,09 | CAS 60166-93-0 |
Je to (S)-N,Nˈ-bis[2-hydroxy-1-(hydroxymethyl)ethyl]-5-(2-hydroxypropionamido)-2,4,6-trijod- benzen-1,3-dikarboxamid. Počítáno na vysušenou látku, obsahuje 98,0 % až 101,0 % sloučeniny C17H22I3N3O8.
Vlastnosti
Bílý nebo téměř bílý prášek. Je snadno rozpustný ve vodě, velmi těžce rozpustný v methanolu, prakticky nerozpustný v lihu 96 % a dichlormethanu.
Zkoušky totožnosti
- A. Infračervené absorbční spektrum (2.2.24) zkoušené látky se shoduje se spektrem jopamidolu CRL.
- B. Zkouška Ztráta sušením, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- C. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Vzhled roztoku. 1 g se rozpustí ve vodě R a zředí se jí na 50 ml. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Kysele nebo zásaditě reagující látky. 10,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 100 ml. K dosažení hodnoty pH7,0 (2.2.3) se spotřebuje nejvýše 0,75 ml kyseliny chlorovodíkové 0,01 mol/l VS nebo 1,4 ml hydroxidu sodného 0,01 mol/l VS.
Specifická optická otáčivost (2.2.7). –4,6° až –5,2°, počítáno na vysušenou látku. Měří se při 436 nm. Tento roztok: 10,0 g se rozpustí ve vodě R, je-li třeba zahřátím, a zředí se stejným rozpouštědlem na 25,0 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 0,50 g se rozpustí ve vodě R a zředí se jí na 50,0 ml.
Porovnávací roztok (a). 1,0 ml zkoušeného roztoku se zředí vodou R na 20,0 ml. 1,0 ml tohoto roztoku se zředí vodou R na 20,0 ml.
Porovnávací roztok (b). 25 mg jopamidolu nečistoty B CRL se rozpustí ve vodě R a zředí se jí na 100 ml. 0,5 ml tohoto roztoku se zředí porovnávacím roztokem (a) na 5 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4 mm naplněné silikagelem oktadecylsilanisovaným pro chromatografii R (5 pm),
- - mobilní fáze, která je směsí vody R (mobilní fáze A) a roztoku methanolu R 25% (V/V) (mobilní fáze B), s průtokovou rychlostí 1,5 ml/min a s gradientovou elucí podle níže uvedené tabulky:
Stanovení obsahu Uchovávání Označování † Iohexolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Příbuzné látky. Stanovení obsahu Uchovávání Nečistoty † Iopamidolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas (min) Mobilní fáze A %(V/V) Mobilní fáze B %(V/V) 0 92,5 7,5 6 92,5 7,5 18 65 35 30 8 92 34 8 92 36 92,5 7,5
- - spektrofotometrického detektoru, 240 nm.
Teplota kolony se udržuje na 35 °C.
Nastříkne se 20 μl porovnávacího roztoku (b). Nastaví se citlivost detektoru tak, aby výšky obou píků na chromatogramu byly nejméně 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže na získaném chromatogramu rozlišení mezi píkem jopamidolu nečistoty B a jopamidolu je nejméně 5,0.
Nastříkne se odděleně 20 μl zkoušeného roztoku a 20 μ porovnávacího roztoku (a). Na chromatogramu zkoušeného roztoku není součet ploch všech píků, kromě hlavního píku, větší než je plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,25 %). Nepřihlíží se k žádnému píku, jehož plocha je menší než 0,02násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a).
Volné aromatické aminy. V průběhu zkoušky jsou roztoky a zkoumadla umístěny ve vodě s ledem, pracuje se za ochrany před světlem.
Zkoušený roztok. 0,500 g se v 25ml odměrné baňce rozpustí v 20,0 ml vody R.
Porovnávací roztok. 4,0 ml roztoku jopamidolu nečistoty A CRL (25,0 mg/l) se smíchá ve 25ml odměrné baňce se 16,0 ml vody R.
Kontrolní roztok. 20,0 ml vody R se převede do 25ml odměrné baňky.
Všechny tři baňky se umístí do vody s ledem a ponechají se 5 min za ochrany před světlem. Pak se přidá po 1,0 ml kyseliny chlorovodíkové R, obsahy baněk se promíchají a ponechá se 5 min stát. Přidá se po 1,0 ml roztoku dusitanu sodného R (20 g/l) připraveného těsně před použitím, promíchá se a opět se ponechá 5 min stát. Přidá se po 1,0 ml roztoku amidosíranu amonného R (120 g/l), mírně se promíchává, dokud unikají plyny. (Upozornění: v baňkách vzniká přetlak). Po 5 min se přidá po 1,0 ml čerstvě připraveného roztoku naftylethylendiamoniumdichloridu R (1 g/l) a promíchá se. Baňky se vyjmou z vody s ledem a nechají se stát 10 min. Pak se obsahy zředí vodou R na 25,0 ml, promíchá se a ihned se měří absorbance (2.2.25) zkoušeného a porovnávacího roztoku proti kontrolnímu roztoku při 500 nm.
Absorbance zkoušeného roztoku není větší než absorbance porovnávacího roztoku (200 pg/g).
Volný jod. Do kyvety pro odstřeďování opatřené zátkou se naváží 2,0 g a rozpustí se v 25 ml vody R. Přidá se 5 ml toluenu R a 5 ml kyseliny sírové zředěné RS. Obsah se protřepe a pak odstředí. V horní vrstvě nevznikne červené zbarvení.
Jodidy. Nejvýše 10 μg/g. Stanoví se potenciometrickou titrací (2.2.20). 6,000 g se rozpustí ve vodě R a zředí se jí na 20 ml. Přidají se 2,0 ml jodidu draselného 0,001 mol/l VS a titruje se dusičnanem stříbrným 0,001 mol/l VS za použití stříbrné elektrody jako indikační a vhodné referenční elektrody. Provede se slepá zkouška za použití 20 ml vody R a 2,0 ml jodidu draselného 0,001 mol/l VS a z rozdílu spotřeb odměrného roztoku se vypočte obsah jodidů.
1 ml dusičnanu stříbrného 0,001 mol/l VS odpovídá 126,9 μg jodidu.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 1,4 m.j. endotoxinu v gramu.
Stanovení obsahu
0,300 g v 250ml baňce s kulatým dnem se smíchá s 5 ml hydroxidu sodného koncentrovaného RS, 20 ml vody R, 1 g zinku práškovaného R a přidá se několik skleněných varných kuliček. Vaří se 30 min pod zpětným chladičem. Pak se nechá vychladnout, chladič se promyje 20 ml vody R a promývací kapalina se přidá do baňky.
Obsah baňky se zfiltruje filtrem ze slinutého skla, který se promyje několika podíly vody R. Filtrát se spojí s promývací tekutinou, přidá se 5 ml kyseliny octové ledové R a ihned se titruje dusičnanenm stříbrným 0,1 mol/l VS za potenciometrické indikace (2.2.20) bodu ekvivalence a za použití vhodného elektrodového systému jakým je stříbrná a merkurosulfátová elektroda.
1 ml dusičnanu stříbrného 0,1 mol/l VS odpovídá 25,90 mg C17H22I3N3O8.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem. Pokud je látka sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Separandum.
Označování
V označení na obalu se uvede:
- - zda je látka sterilní,
- - zda je látka prostá bakteriálních endotoxinů.
Nečistoty
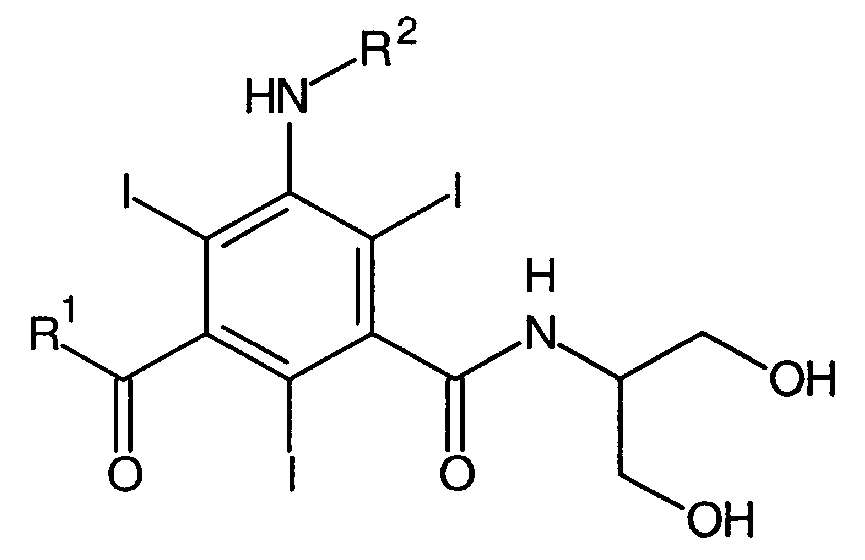
- A. R1 = NHCH(CH2OH)2; R2 = H: 5-amino-A,A’-bis[2-hydroxy-1-(hydroxymethyl)ethyl]-2,4,6-trijodbenzen-1,3-dikarboxamid,
- B. R1 = NHCH(CH2OH)2; R2 = COCH2OH: N,N’-bis[2-hydroxy-1-(hydroxymethyl)ethyl]-5-(2-hydroxyacetamido)-2,4,6-trijodbenzen-1,3-dikarboxamid,
- C. R1 = NHCH(CH2OH)2; R2 = COCH3: N,N’-bis[2-hydroxy-1-(hydroxymethyl)ethyl]-5-acetamido-2,4,6-trijodbenzen-1,3-dikarboxamid,
- D. R1 = OH; R2= COCHOHCH3: kyselina 3-{N-[2-hydroxy-l-(hydroxymethyl)ethyl]karbamoyl}-5-(2-hydroxypropionamido)-2,4,6-trijodbenzoová,
- E. R1 = NHCH(CH2OH)2; R2= COCH(CH3)OCOCH3: 5-(2-acetoxypropionamido)-N,N’-bis[2-hydroxy-1-(hydroxymethyl)ethyl]-2,4,6-trijodbenzen-1,3-dikarboxamid,
- F. R1 = N(CH3)2; R2= COCHOHCH3: N-[2-hydroxy-1-(hydroxymethyl)ethyl]-5-(2-hydroxypropionamido)-N’-dimethy 1-2,4,6-trij odbenzen-1,3-dikarboxamid,
- G. R1 = NHCH2-CHOH-CH2OH; R2 = COCHOHCH3: 5-(2-hydroxypropionamido)-N-[2-hydroxy-1-(hydroxymelhyl)ethyl]-N’-(2,3-dihydroxypropyl-2,4,6-trijodbenzcn-1,3-dikarboxamid.
Isoleucinum1) 
Isoleucin
Synonymum. L-Isoleucinum
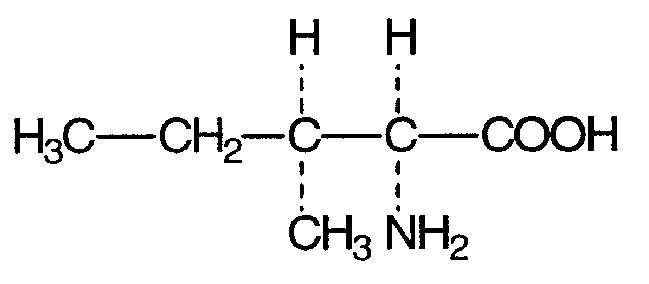
| C6H13NO2 | Mr 131,17 | CAS 73-32-5 |
Je to kyselina (2S,3S)-2-amino-3-methylvalerová. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C6H13NO2.
Výroba
Je-li vyráběn fermentací, vyhovuje požadavkům článku Producta fermentationis.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek nebo vločky. Je mírně rozpustný ve vodě, těžce rozpustný v lihu 96%, prakticky nerozpustný v etheru. Rozpouští se ve zředěných minerálních kyselinách a ve zředěných roztocích alkalických hydroxidů.
Zkoušky totožnosti
Základní sestava zkoušek: A a C.
Alternativní sestava zkoušek: A, B a D, viz Obecné zásady (1.2).
- A. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. 0,5 g se rozpustí ve vodě R a zředí se jí na 25 ml; roztok je pravotočivý.
- C. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety isoleucinu CRL.
- D. Hodnotí se chromatogramy získané ve zkoušce Látky reagující s ninhydrinem, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a).
Zkoušky na čistotu
Vzhled roztoku. 0,5 g se rozpustí v kyselině chlorovodíkové 1 mol/RS RS a zředí se jí na 10 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). +39,0° až +42,0°, počítáno na vysušenou látku; měří se roztok připravený rozpuštěním 1,00 g v kyselině chlorovodíkové RS a zředěním stejnou kyselinou na 25,0 ml.
Látky reagující s ninhydrinem. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok (a). 0,10 g se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 10 ml. Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí vodou R na 50 ml.
Porovnávací roztok (a). 10 mg isoleucinu CRL se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 50 ml.
Porovnávací roztok (b). 5 ml zkoušeného roztoku (b) se zředí vodou R na 20 ml.
Porovnávací roztok (c). 10 mg isoleucinu CRL a 10 mg valinu CRL se rozpustí v kyselině chlorovodíkové OJ mol/l RS a zředí se jí na 25 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, vody R a 1-butanolu R (20 + 20 + 60) po dráze 15 cm. Vrstva se usuší na vzduchu a postříká se ninhydrinem RS a zahřívá se 15 min při 100 °C až 105 °C. Žádná skvrna na chromatogramu zkoušeného roztoku (a), kromě hlavní skvrny, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,5 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) jsou dvě zřetelně oddělené skvrny.
Chloridy (2.4.4). 0,25 g se rozpustí ve vodě R a zředí se jí na 15 ml. Tento roztok vyhovuje limitní zkoušce na chloridy (200 μg/g).
Sírany (2.4.13). 0,5 g se rozpustí ve 3 ml kyseliny chlorovodíkové zředěné RS a zředí se vodou destilovanou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na sírany (300 μ/g).
Amonium. Připraví se dvě hodinová sklíčka o průměru 60 mm a umístí se těsně vedle sebe. Na vnitřní stěnu horního sklíčka se přilepí čtvereček papíru lakmusového červeného R o velikosti strany 5 mm a zvlhčí se několika kapkami vody R. 50 mg upráškované zkoušené látky se umístí na spodní sklíčko a rozpustí se nebo suspenduje v 0,5 ml vody R. K roztoku nebo suspenzi se přidá 0,30 g oxidu horečnatého těžkého R a rychle se promíchá skleněnou tyčinkou. Sklíčko s papírem lakmusovým se ihned překlopí na sklíčko se zkoušenou látkou a vzniklá komůrka se zahřívá 15 min při 40 °C. Lakmusový papír není zbarven intenzivněji modře než lakmusový papír u porovnávacího vzorku připraveného současně stejným způsobem za použití 0,1 ml základního roztoku amonia (100 μg NH4/ml), 0,5 ml vody R a 0,30 g oxidu hořečnatého těžkého R (200 μg/g).
Železo (2.4.9). 1,0 g se rozpustí v dělicí nálevce v 10 ml kyseliny chlorovodíkové zředěné RS a vytřepává se třikrát 3 min vždy s 10 ml isobutylmethylketonu R1. Ke spojeným organickým vrstvám se přidá 10 ml vody R a třepe se 3 min. Vodná vrstva vyhovuje limitní zkoušce na železo (10 μg/g).
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce D na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,100 g se rozpustí ve 3 ml kyseliny mravenčí bezvodé R, přidá se 30 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za použití 0,1 ml naftolbenzeinu RS jako indikátoru do změny hnědožlutého zbarvení na zelené.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 13,12 mg C6H13NO2.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
† Isoprenalini hydrochloridum
Isoprenaliniumchlorid
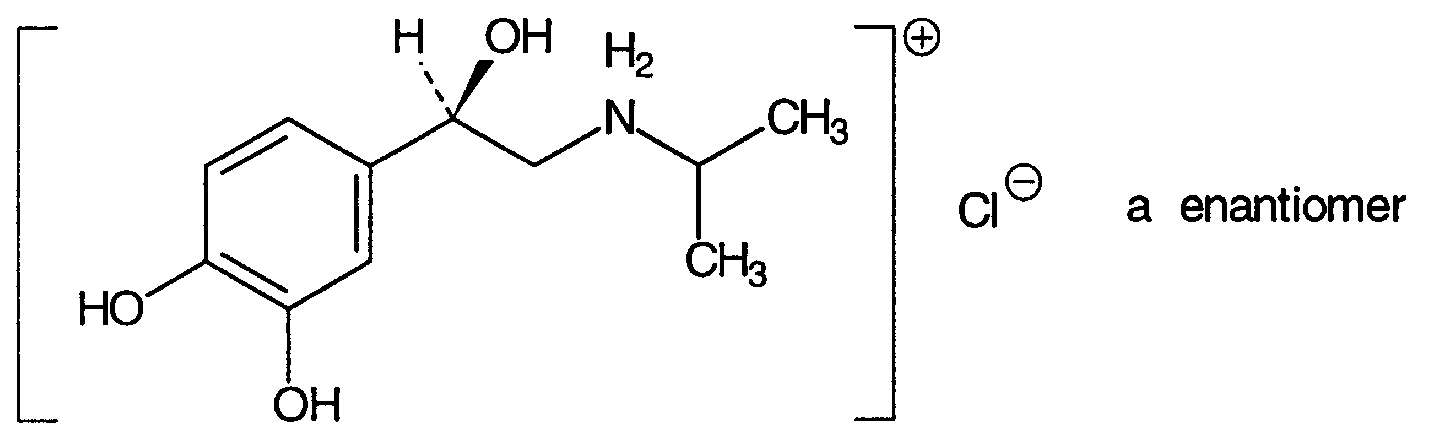
| C11H18CINO3 | Mr 247,72 | CAS 51-30-9 |
Je to (RS)-N-isopropyl-[2-hydroxy-2-(3,4-dihydroxyfenyl)ethyl]amoniumchlorid. Počítáno na vysušenou látku, obsahuje 98,0 % až 101,5 % sloučeniny C11H18CINO3
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je snadno rozpustný ve vodě, mírně rozpustný v lihu 96%, prakticky nerozpustný v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: B, C, E.
Alternativní sestava zkoušek: A, C, D a E, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 166 °C až 170 °C.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety isoprenaliniumchloridu CRL.
- C. Zkouška Optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. K 0,1 ml roztoku S, viz Zkoušky na čistotu, se přidá 0,05 ml chloridu železitého RS1 a 0,9 ml vody R; vznikne zelené zbarvení. Po kapkách se přidá hydrogenuhličitan sodný RS; vznikne nejprve modré, potom červené zbarvení.
- E. K 0,5 ml roztoku S se přidá 1,5 ml vody R. Roztok vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztoky se připraví bezprostředně před použitím.
Roztok S. 2,5 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 25,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není intenzivněji zbarven než porovnávací barevný roztok H7 nebo HŽ7 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 4,3 až 5,5; měří se směs 5 ml roztoku S a 5 ml vody prosté oxidu uhličitého R.
Optická otáčivost (2.2.7). -0,10° až +0,10°; měří se roztok S.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok (a). 50,0 mg se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Zkoušený roztok (b). 0,5 ml zkoušeného roztoku (a) se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (a). 2,5 mg isoprenaliniumchloridu CRL se rozpustí v mobilní fázi a zředí se jí na 100,0 ml.
Porovnávací roztok (b). 2,5 mg orciprenaliniumsulfatu CRL se rozpustí v mobilní fázi a zředí se jí na 100,0 ml.
Porovnávací roztok (c). K 1,0 ml zkoušeného roztoku (b) se přidá 1,0 ml porovnávacího roztoku (b) a zředí se mobilní fází na 20,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,125 m a vnitřního průměru 4,0 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 jim),
- - mobilní fáze, která je směsí objemových dílů methanolu R a roztoku kyseliny fosforečné R (11,5 g/l) (5 + 95), průtoková rychlost je 1,0 ml/min,
- - spektrofotometrického detektoru, 280 nm,
- - injektorové smyčky.
Nastříkne se 20 μl porovnávacího roztoku (a) a citlivost systému se nastaví tak, aby výška hlavního píku na chromatogramu byla nejméně 50 % celé stupnice zapisovače. Upraví se koncentrace methanolu v mobilní fázi tak, aby retenční čas hlavního píku byl asi 3 min. Nastříkne se 20 μl zkoušeného roztoku (a) a 20 μl porovnávacího roztoku (c). Chromatogram zkoušeného roztoku (a) se zaznamenává po dobu odpovídající sedminásobku retenčního času isoprenalinu. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) je rozlišení mezi dvěma hlavními píky nejméně 3 a poměr signálu k šumu píku isoprenalinu je nejméně 3.
Na chromatogramu zkoušeného roztoku (a) není plocha žádného píku, kromě hlavního píku, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,5 %) a součet ploch takových píků není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a) (1 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,05násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a).
Ztráta sušením (2.2.32). Nejvýše 1,0%. 1,000 g se suší 4h ve vakuové sušárně při 15 °C až 25 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Aby se zabránilo přehřátí reakčního prostředí, důkladně se míchá a titrace se ukončí ihned po dosažení bodu ekvivalence.
0,150 g se rozpustí v 10 ml kyseliny mravenčí bezvodé R a přidá se 50 ml acetanhydridu R. Titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 24,77 mg C11H18ClNO3.
Uchovávání
Ve vzduchotěsném obalu, chráněn před světlem.
Separandum.
Nečistoty
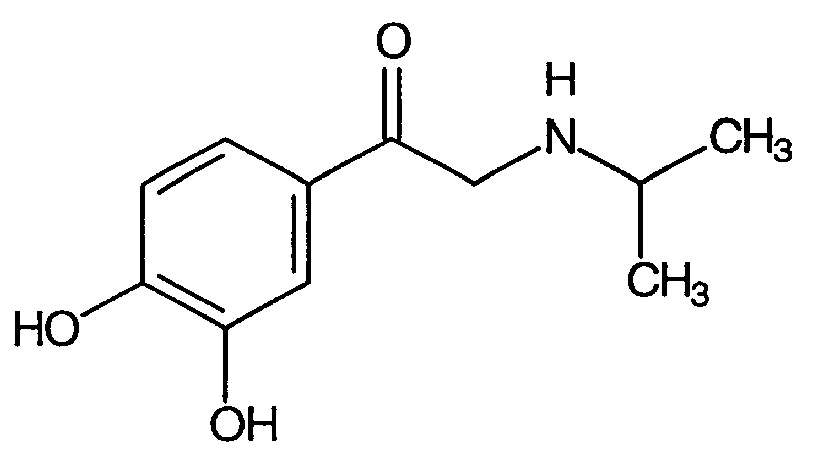
- A. (3,4-dihydroxyfenyl)isopropylaminomethylketon.
† Itraconazolum
Itrakonazol
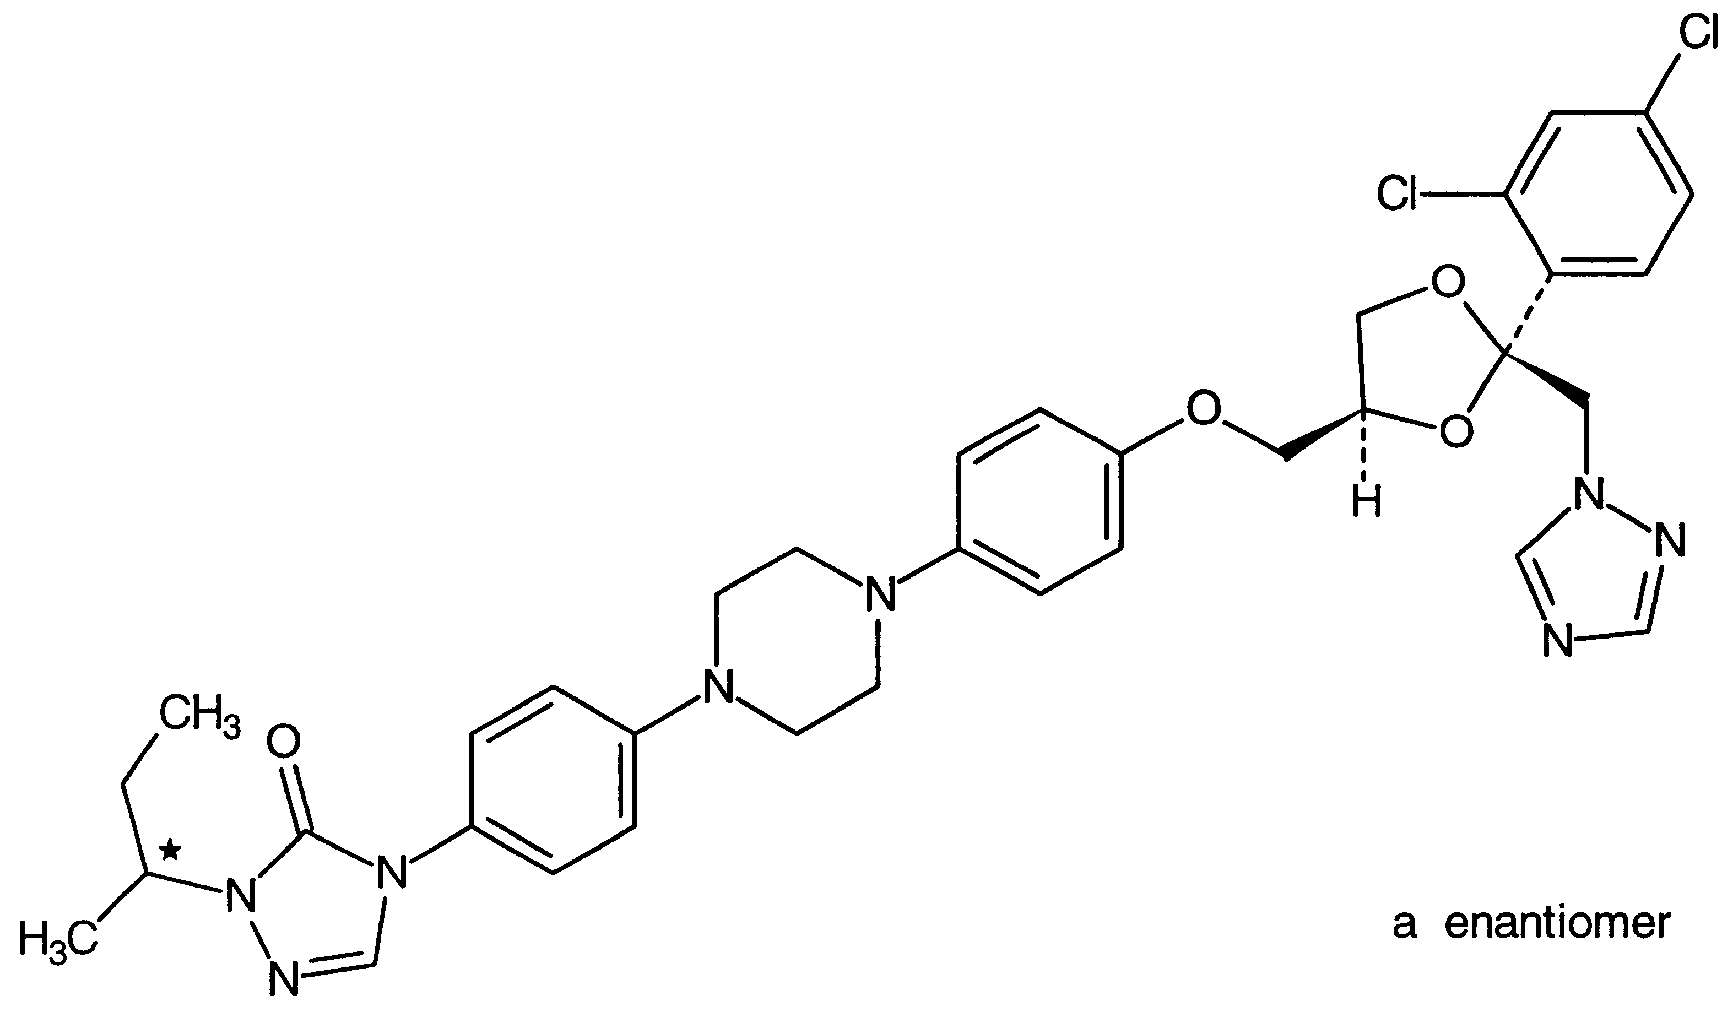
| C35H38CI2N8O4 | Mr 705,64 | CAS 84625-61-6 |
Je to 4-{4-[4-[4-[[cis-2-(2,4-dichlorfenyl)-2-(1H-1,2,4-triazol-1-ylmethyl)-1,3-dioxolan-4-yl]-methoxy]fenyl]piperazin4-yl]fenyl}-2-[(1RS)-1-methylpropyl]-2,4-dihydro-3H-1,2,4-triazol-3-on. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,5 % sloučeniny C35H38CI2N8O4.
Vlastnosti
Bílý nebo téměř bílý prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v dichlormethanu, mírně rozpustný v tetrahydrofuranu, velmi těžce rozpustný v lihu 96%.
Zkoušky totožnosti
Základní sestava zkoušek: B.
Alternativní sestava zkoušek: A, C, D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14): 166 °C až 170 °C.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety itrakonazolu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu oktadecylsilanizovaného.
Zkoušený roztok. 30 mg se rozpustí ve směsi stejných objemových dílů methanolu R a dichlormethanu R a zředí se stejnou směsí na 5 ml.
Porovnávací roztok (a). 30 mg itrakonazolu CRL se rozpustí ve směsi stejných objemových dílů methanolu R a dichlormethanu R a zředí se stejnou směsí na 5 ml.
Porovnávací roztok (b). 30 mg itrakonazolu CRL a 30 mg ketokonazolu CRL se rozpustí ve směsi stejných objemových dílů methanolu R a dichlormethanu R a zředí se stejnou směsí na 5 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku a vyvíjí se v nenasycené komoře směsí objemových dílů octanu amonného RS, dioxanu R a methanolu R (20 + 40 + 40) po dráze 10 cm. Vrstva se 15 min suší v proudu horkého vzduchu a vystaví se působení par jodu, dokud se neobjeví skvrny. Pozoruje se v denním světle. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, barvou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, pokud na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- D. Ke 30 mg se v porcelánovém kelímku přidá 0,3 g uhličitanu sodného bezvodého R. Zahřívá se 10 min nad plamenem. Po ochlazení se zbytek rozpustí v 5 ml kyseliny dusičné zředěné RS a zfiltruje se. K 1 ml filtrátu se přidá 1 ml vody R. Roztok vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztok S. 2,0 g se rozpustí v dichlormethanu R a zředí se jím na 20,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Optická otáčivost (2.2.7). –0,10° až +0,10°. Měří se roztok S.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 0,100 g se rozpustí ve směsi stejných objemových dílů methanolu R a tetrahydrofuranu R a zředí se stejnou směsí na 10,0 ml.
Porovnávací roztok (a). 5,0 mg itrakonazolu CRL a 5,0 mg mikonazolu CRL se rozpustí ve směsi stejných objemových dílů methanolu R a tetrahydrofuranu R a zředí se stejnou směsí na 100,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí směsí stejných objemových dílů methanolu R a tetrahydrofuranu R na 100,0 ml. 5,0 ml tohoto roztoku se zředí stejnou směsí na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,1 m a vnitřního průměru 4,0 mm naplněné silikagelem oktadecylsilanizovaným deaktivovaným pro chromatografií bazických látek R (3 μm),
- - mobilní fáze s průtokovou rychlostí 1,5 ml/min a gradientovým programem za následujících podmínek:
- - mobilní fáze A - roztok tetrabutylamoniumhydrogensulfatu R (27,2 g/1),
- - mobilní fáze B - acetonitril R,
Stanovení obsahu Uchovávání Označování † Iohexolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Příbuzné látky. Stanovení obsahu Uchovávání Nečistoty † Iopamidolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Isoleucinum1) Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Isoprenalini hydrochloridum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Itraconazolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas (min) Mobilní fáze A % (V/V) Mobilní fáze B % (V/V) Poznámky 0 - 20 80 →50 20 → 50 lineární gradient 20 - 25 50 50 izokratická eluce 25 - 30 80 20 přepnutí na počáteční složení eluentu 30 = 0 80 20 začátek dalšího gradientu
- - spektrofotometrického detektoru, 225 nm.
Kolona se ustaluje nejméně 30 min acetonitrilem R při průtokové rychlosti 1,5 ml/min a pak nejméně 5 min eluentem o počátečním složení.
Nastříkne se 10 μl porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška hlavního píku byla nejméně 50 % celé stupnice zapisovače.
Nastříkne se 10 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy mikonazolu asi 10,5 min a itrakonazolu asi 11 min. Zkoušku lze hodnotit, jestliže rozlišení mezi píky mikonazolu a itrakonazolu je nejméně 2,0. Je-li třeba, upraví se koncentrace acetonitrilu v mobilní fázi nebo se upraví časový program lineární gradientově eluce.
Nastříkne se odděleně 10 pl směsi stejných objemových dílů methanolu R a tetrahydrofuranu R jako slepá zkouška, 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (b). Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního píku, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %) a součet ploch všech píků, kromě hlavního píku, není větší než 2,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (1,25 %). Nepřihlíží se k pikům získaným ve slepé zkoušce a k pikům s plochou menší než 0,1 násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Ztráta sušením (2.2.32). Nejvýše 0,5%. 1,000 g se suší 4h v sušárně při teplotě 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %, stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí v 70 ml směsi objemových dílů kyseliny octové ledové R a 2-butanonu R (1+7). Titruje se kyselinou chloristou 0,1 mol/lVS za potenciometrické indikace do druhého inflexního bodu (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 35,3 mg C35H38CI2N8O4.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Nečistoty
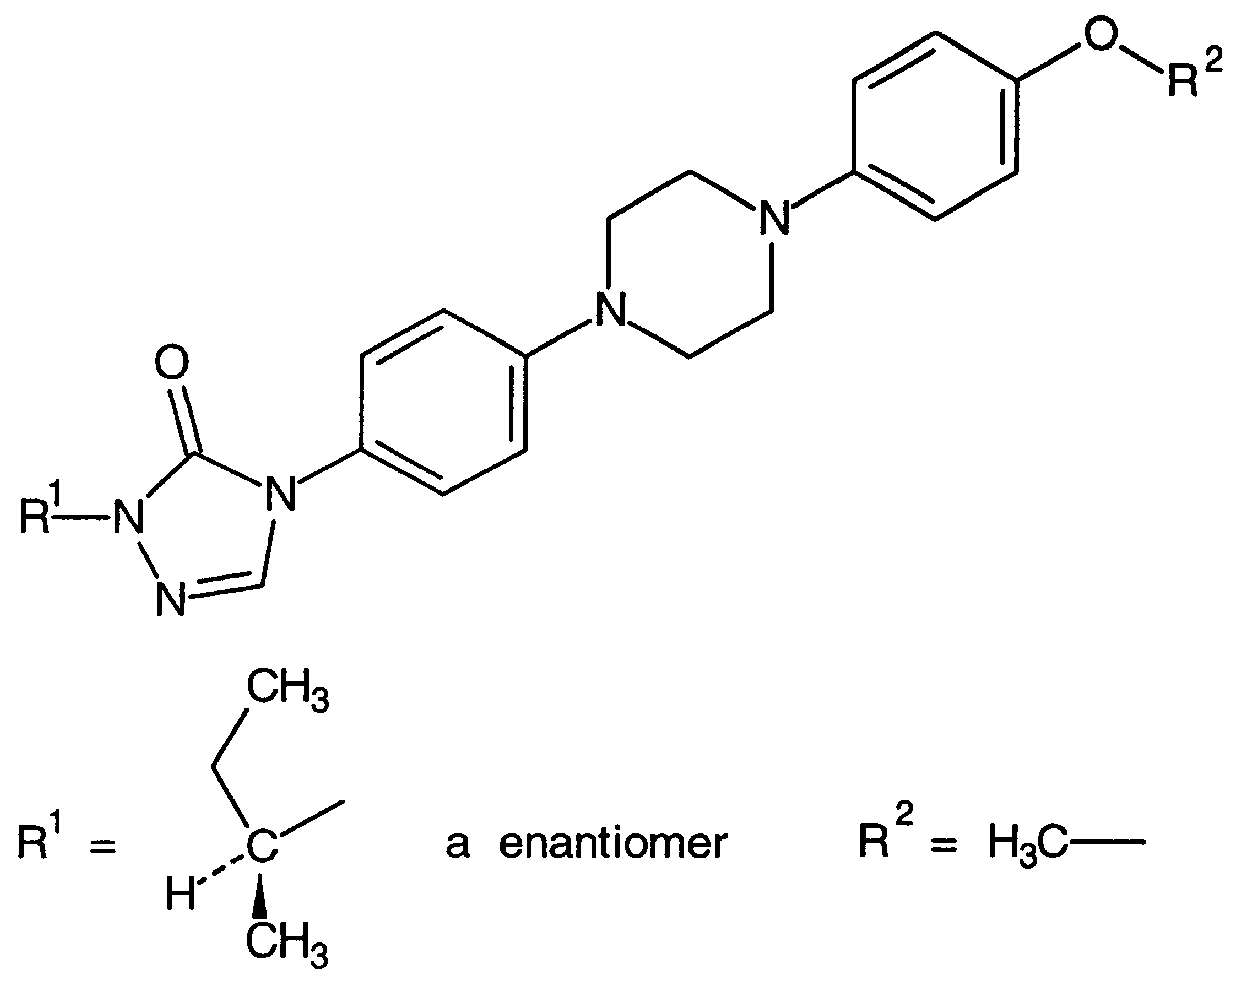
- A. 4-{4-[4-(4-methoxyfenyl)piperazin-1-yl]fenyl}-2-[(lRS)-1-methylpropyl]-2,4-dihydro-3 -1,2,4-triazol-3-on,
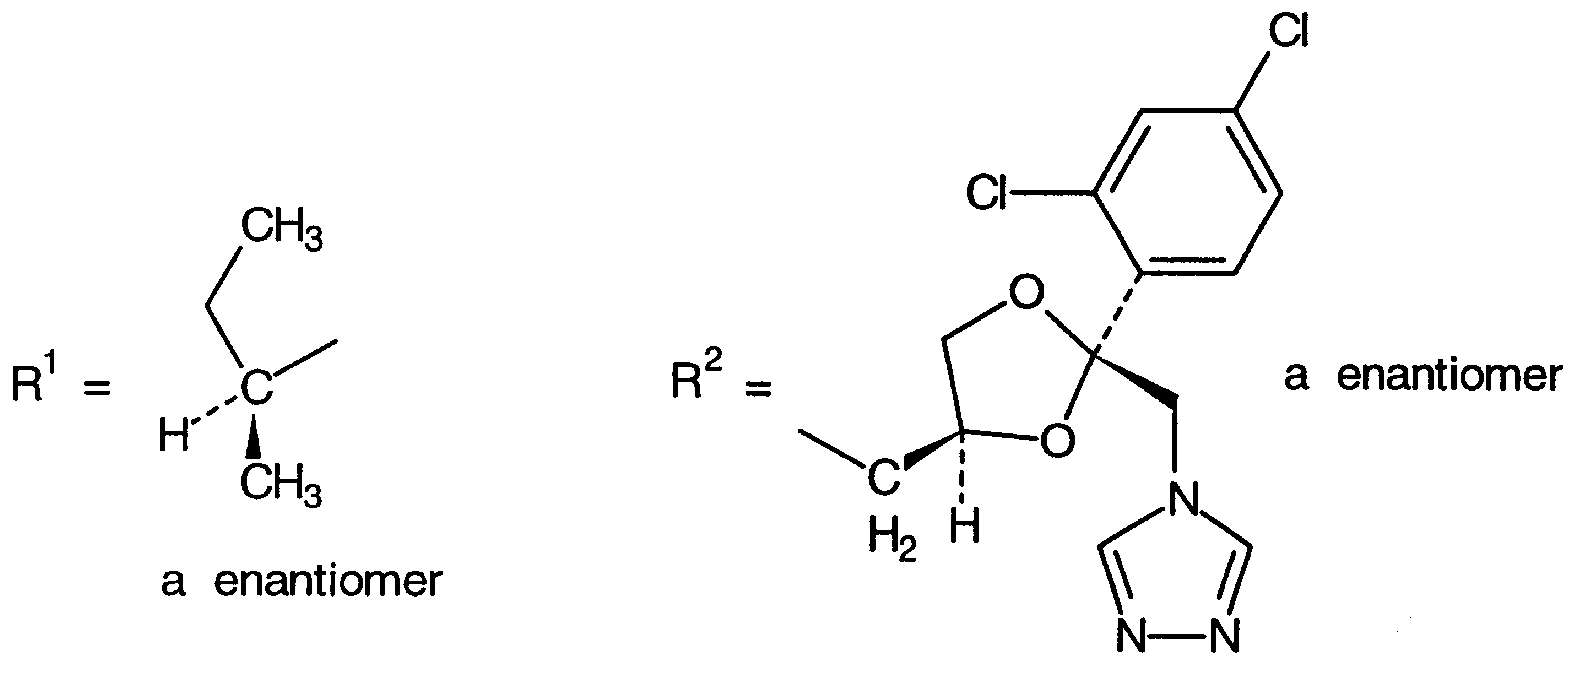
- B. 4-{4-[4-[4-[[cis-2-(2,4-dichlorfenyl)-2-(4H-1,2,4-triazol-4-ylmethyl)-1,3dioxolan-4-yl]methoxy]fenyl]piperazin-1-yl]fenyl}-2-[(1RS)-1-methylpropyl]-2,4-dihydro-3H-1,2,4-triazol-3-on,
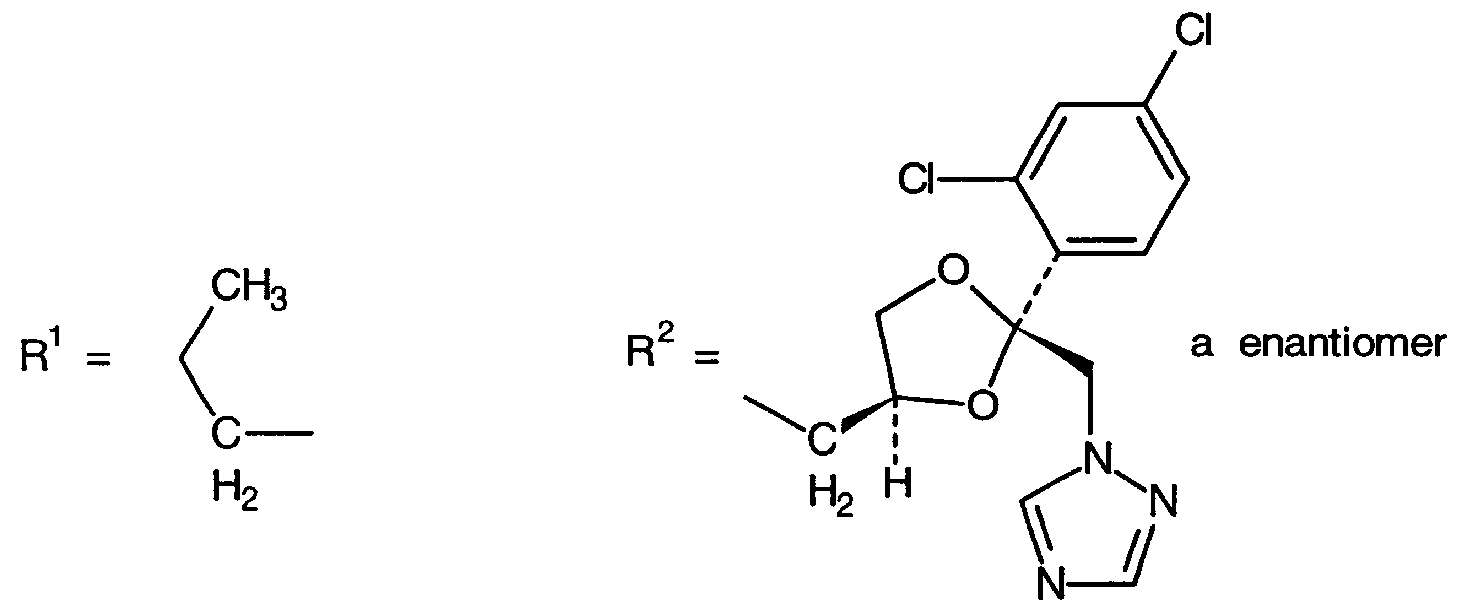
- C. 4-{4-[4-[4-[[cis-2-(2,4-dichlorfenyl)-2-(1H-l,2,4-triazol-1-ylmethyl)-1,3-dioxolan-4-yl]met- hoxy]fenyl]piperazin-1-yl]fenyl}-2-(l-propyl)-2,4-dihydro-3H-1,2,4-triazol-3-on,
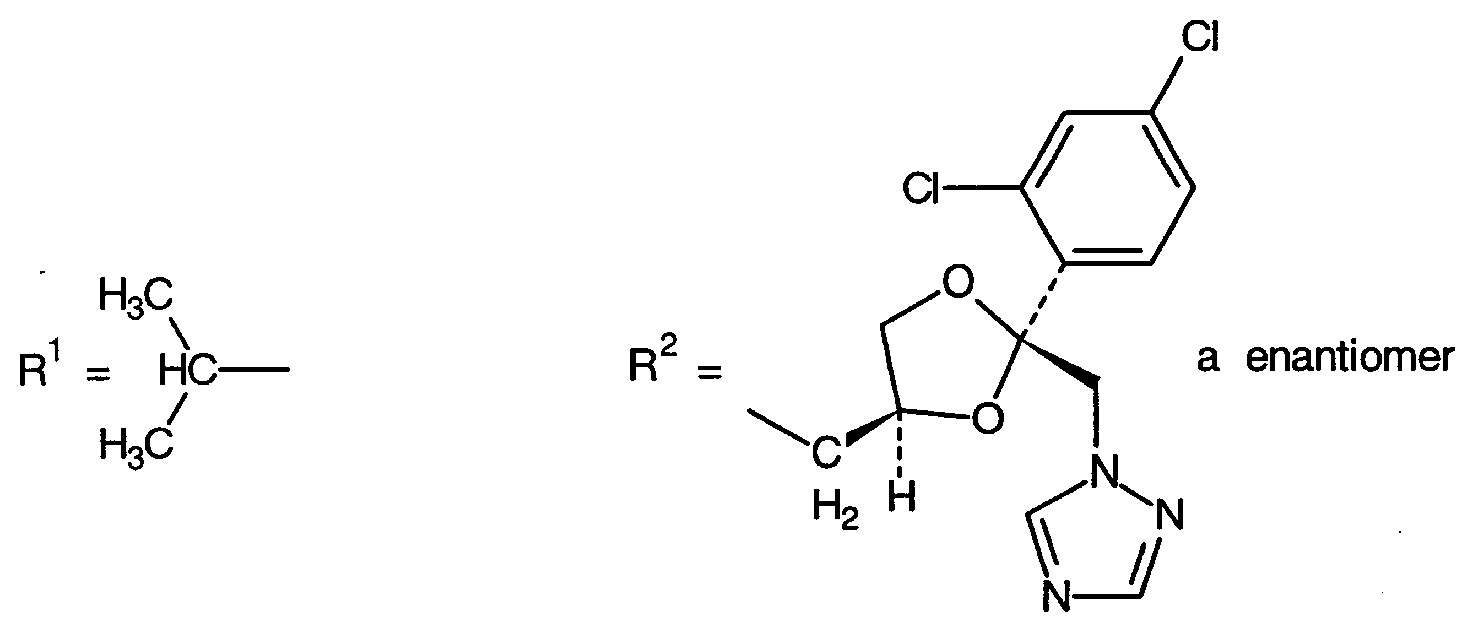
- D. 4-{4-[4-[4-[[cis-2-(2,4-dichlorfenyl)-2-(1H-1,2,4-triazol-1-ylmethyl)-1,3-dioxolan-4-yl]met- hoxy]fenyl]piperazin1l-yl]fenyl}-2-isopropyl-2,4-dihydro-3H-1,2,4-triazol-3-on,
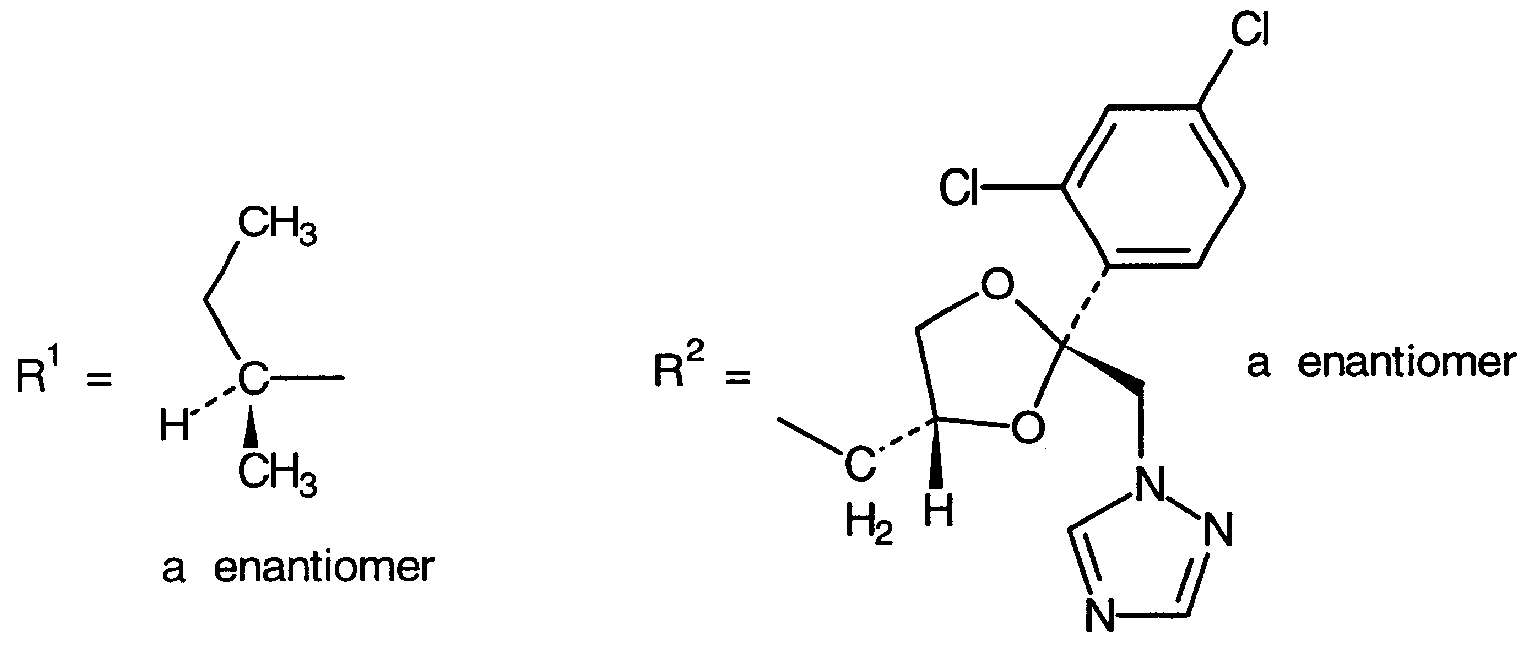
- E. 4-{444-[4-[[tams-2-(2,4-dichlorfenyl)-2-(1H-1,2,4-triazol-1-ylmethyl)-1,3-dioxolan-4-yl]methoxy] feny 1] piperazin-1-yl] fenyl }-2-[(1RS)-1-methylpropyl]-2,4-dihydro-3H-1,2,4-triazol-3-on,
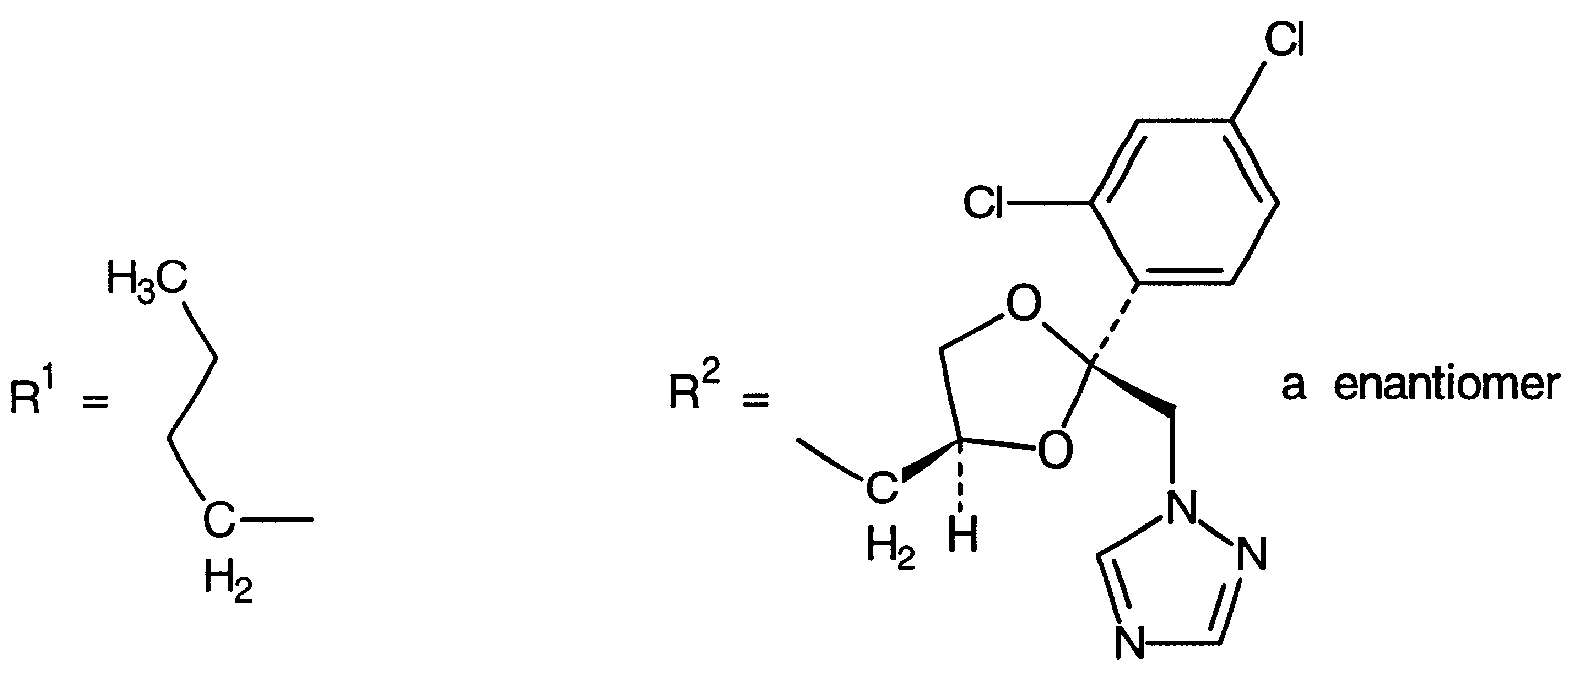
- F. 2-butyl-4-{4-[4-[4-[[cis-2-(2,4-dichlorfenyl)-2-(1H-l,2,4-triazol-1-ylmethyl)-1,3-dioxolan-4-yl]methoxy]fenyl]piperazin-1-yl]fenyl}-2,4-dihydro-3H-1,2,4-triazol-3-on,
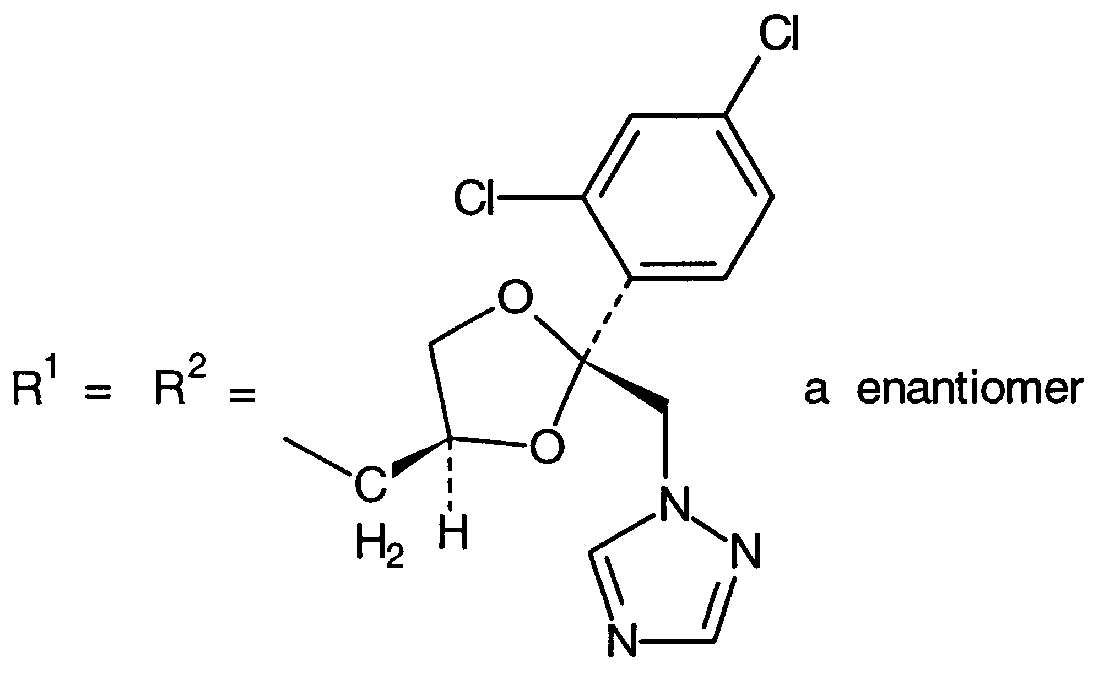
- G. 4-{4-[4-[4-[[cis-2-(2,4-dichlorfenyl)-2-(1H-1,2,4-triazol-1-ylmethyl)-1,3-dioxolan-4-yl]methoxy] fenyl] piperazin-1-yl] fenyl}-2-{[cis-2-(2,4-dichlorfeny l)-2-(1H-1,2,4-triazol-1-ylmethyl)-1,3-dioxolan-4-yl]methyl}-2,4-dihydro-3H-1,2,4-triazol-3-on.
† Ivermectinum
Ivermektin
| Složka | R | Sumární vzorec | Mr | |
| H2B1a | CH2-CH3 | C48H74O14 | 875,10 | CAS 70161-11-4 |
| H2B1b | CH3 | C47H72O14 | 861,07 | CAS 70209-81-3 |
| Směs H2B1a a H2B1b | CAS 70288-86-7 | |||
Je to směs (2aE,4Es,8E)-(5՛5,6S,6՛R,7S,11R,13R,15S,17aR,20R,20aR, 20bS)-20,20b-dihydroxy-5՛,6,8,19-tetramethyl-7-{[(3-O-methyl-4-O-(3-O-methyl-2,6-dideoxy-α-L-arabino-hexopyranosyl)-2,6-dideoxy-α-L-arabino-hexopyranosyl]oxy}-6՛-[(1S)-1-methylpropyl]-3՛,4՛,5՛,6,6՛,7,10,-11,14,15,17a,20,20a,20b-tetradekahydrospiro[11,15-methano-2H,13H,17H-furo[4,3,2-pq7][2,6]-benzodioxacyklooktadecen-13,2՛-[2H]pyran]-17-on (nebo 5-O-demethyl-22,23-dihydroavermektin A1a) (složka H2B1a) a (2aE,4E,8E)-(5՛S,6S,6՛R,7S,11R,13R,15S,17aR,20R,20aR,20b5)-20,20b-dihydroxy-5՛,6,8,19-tetramethyl-6՛-isopropyl-7-{[(3-O-methyl-4-O-(3-O-methyl-2,6-dideoxy-α-L-arabino-hexopyranosyl)-2,6-dideoxy-α-L-arabino-hexopyranosyl]oxy}-3՛,4՛,5՛,6,6՛,7,10,11,14,15,17a,20,20a,20b-tetradekahydrospiro[11,15-methano-2H,13H,17H-furo[4,3,2-pq][2,6]benzodioxacyklooktadecen-13,2՛-[2H]pyran]-17-on (nebo 25-(isopropyl)-5-O-demethyl-25-de(1-methylpropyl)-22,23-dihydroavermektin A1a) (složka H2B1b). Obsahuje nejméně 90,0 % sloučeniny C48H74O14 (složka H2B1a) a součet obsahů složek H2B1a a H2B1b je 95,0 % až 100,5 %, oboje počítáno na bezvodou a rozpouštědel prostou látku.
Vlastnosti
Bílý nebo žlutobílý krystalický prášek, mírně hygroskopický. Je prakticky nerozpustný ve vodě, snadno rozpustný v dichlormethanu, dobře rozpustný v lihu 96%.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem ivermektinu CRL.
- B. Hodnotí se chromatogramy získané při zkoušce Stanovení obsahu. Retenční časy a velikosti dvou hlavních píků na chromatogramu zkoušeného roztoku odpovídají dvěma hlavním pikům na chromatogramu porovnávacího roztoku (a).
Zkoušky na čistotu
Vzhled roztoku. 1,0 g se rozpustí v 50 ml toluenu R. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ7 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). –17° až –20°, počítáno na bezvodou a rozpouštědel prostor látku. Měří se roztok připravený rozpuštěním 0,250 g v methanolu R a zředěním stejným rozpouštědlem na 50,0 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29) způsobem uvedeným ve Stanovení obsahu.
Nastříkne se 20 μl zkoušeného roztoku. Chromatogram se zaznamenává po dobu odpovídající dvojnásobku retenčního času ivermektinu. Nastříkne se 20 μl porovnávacího roztoku (b) a 20 μl porovnávacího roztoku (c). Na chromatogramu zkoušeného roztoku plocha píku s relativním retenčním časem 1,3 až 1,5 vztaženo k hlavnímu píku není větší než 2,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (2,5 %); plocha žádného dalšího píku, kromě dvou hlavních píků, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (1 %); součet ploch všech píků, kromě dvou hlavních píků, není větší než pětinásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (5 %). Nepřihlíží se k pikům s plochou menší než plocha hlavního píku na chromatogramu porovnávacího roztoku (c).
Ethanol a formamid. Nejvýše 5,0 % ethanolu a nejvýše 3,0 % formamidu. Provede se plynová chromatografie (2.2.28) s použitím 2-propanolu R jako vnitřního standardu.
Roztok vnitřního standardu. 0,5 ml 2-propanolu R se zředí vodou R na 100 ml.
Zkoušený roztok. 0,120 g se rozpustí v odstřeďovací zkumavce ve 2,0 ml m-xylenuR (v případě potřeby se zahřeje na vodní lázni na 40 °C až 50 °C). Přidají se 2,0 ml vody R, dobře se promíchá a odstředí se. Horní vrstva se odstraní a extrahuje se 2,0 ml vody R. Opět se odstraní horní vrstva a vodné vrstvy se spojí. Přidá se 1,0 ml roztoku vnitřního standardu. Odstředí se a odstraní se zbývající m-xylen.
Porovnávací roztok (a). 3,0 g ethanolu R se zředí vodou R na 100,0 ml.
Porovnávací roztok (b). 1,0 gformamidu R se zředí vodou R na 100,0 ml.
Porovnávací roztok (c). 5,0 ml porovnávacího roztoku (a) a 5,0 ml porovnávacího roztoku (b) se zředí vodou R na 50,0 ml. Ke 2,0 ml tohoto roztoku v odstřeďovací zkumavce se přidají 2,0 ml m-xylenu R, dobře se promíchá a odstředí se. Horní vrstva se odstraní a extrahuje se 2,0 ml vody R. Opět se odstraní horní vrstva a vodné vrstvy se spojí. Přidá se 1,0 ml roztoku vnitřního standardu Odstředí se a odstraní se zbývající m-xylen.
Porovnávací roztok (d). 10,0 ml porovnávacího roztoku (a) a 10,0 ml porovnávacího roztoku (b) se zředí vodou R na 50,0 ml. Dále se postupuje jako u porovnávacího roztoku (c) (od „Ke 2,0 ml tohoto roztoku v odstřeďovací zkumavce…“).
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,32 mm nebo 0,53 mm s vnitřní stěnou pokrytou vrstvou poly[{kyanopropyl)(fenyl)][dimethylJsiloxanem R (tloušťka filmu 1,8 μm nebo 3 μm),
- - helia pro chromatografii R jako nosného plynu s dělicím poměrem 1 : 5a lineární rychlostí asi 35 cm/s,
- - plamenoionizačního detektoru,
s následujícím teplotním programem:
Stanovení obsahu Uchovávání Označování † Iohexolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Příbuzné látky. Stanovení obsahu Uchovávání Nečistoty † Iopamidolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty Isoleucinum1) Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Isoprenalini hydrochloridum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Itraconazolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Ivermectinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas (min) Teplota (°C) Rychlost
(°C/min)Poznámka Kolona 0 - 5 40 izotermicky
lineární
gradient
izotermicky5 - 12 40 → 180 20 12 - 14 180 Nástřikový prostor 140 Detektor 250
Nastřikuje se zkoušený roztok, porovnávací roztok (c) a porovnávací roztok (d).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). Porovnávací roztok se připraví s použitím 2 ml základního roztoku olova (10 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 0,50 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 40,0 mg se rozpustí v methanolu R a zředí se jím na 50,0 ml.
Porovnávací roztok (a). 40,0 mg ivermektinu CRL se rozpustí v methanolu R a zředí se jím na 50,0 ml.
Porovnávací roztok (b). 1,0 ml porovnávacího roztoku (a) se zředí methanolem R na 100,0 ml. Porovnávací roztok (c). 5,0 ml porovnávacího roztoku (b) se zředí methanolem R na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze o průtokové rychlosti 1,0 ml/min:
- - mobilní fáze A - voda R,
- - mobilní fáze B - směs objemových dílů methanolu R a acetonitrilu R (35 + 53),
- - spektrofotometrického detektoru, 254 nm.
Kolona se ustaluje mobilní fází o poměru A : B 15 : 85.
Nastříkne se 20 μl porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže rozlišení mezi prvním píkem (složka H2B1b) a druhým píkem (složka H2B1a) je nejméně 3,0 (je-li třeba upraví se poměr mobilní fáze A : B) a faktor symetrie hlavního píku je nejvýše 2,5. Nastříkne se 20 μl porovnávacího roztoku (c). Citlivost systému se nastaví tak, aby byl poměr signálu k šumu hlavního píku nejméně deset. Porovnávací roztok (a) se nastříkne šestkrát. Zkoušku lze hodnotit, jestliže je relativní směrodatná odchylka ploch píku složky H2B1a nejvýše 1,0%. Střídavě se nastřikuje zkoušený roztok a porovnávací roztok (a). Vypočítá se obsah složky H2B1a a ivermektinu (součet složek H2B1a a H2B1b) v procentech.
Uchovávání
Ve vzduchotěsných obalech.
Separandum.
Nečistoty
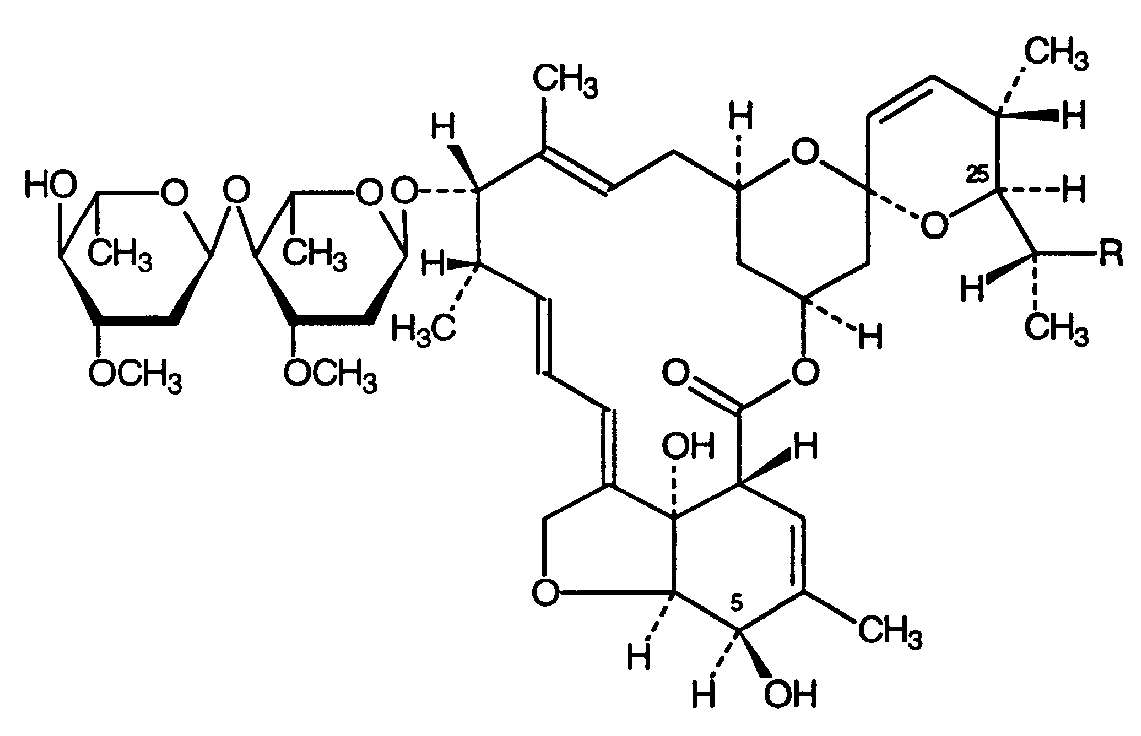
- A. R = CH2-CH3: 5-O-demethylavermektin A1a (avermektin B1a),
- B. R = CH3: 25-isopropyl-5-O-demethyl-25-de(1-methylpropyl)avermektin A1a (avermektin B1b),
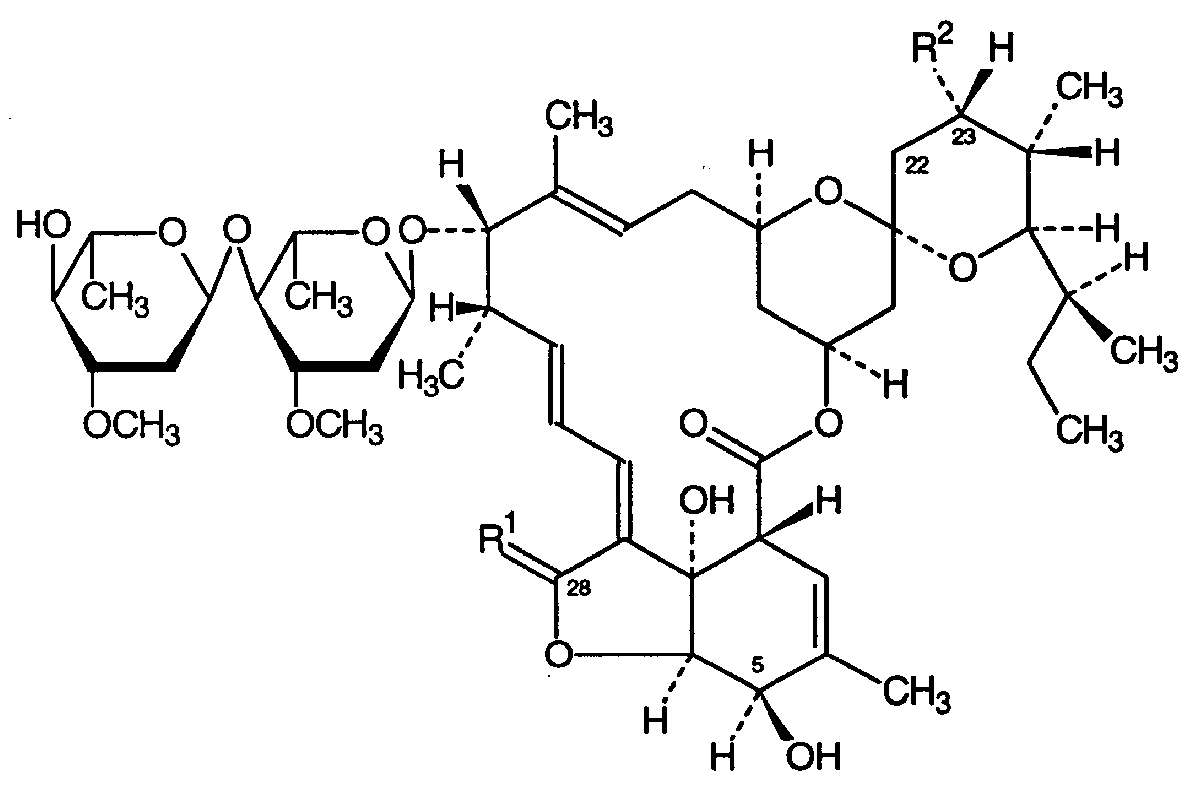
- C. R1 = H2, R2= OH: (23S)-23-hydroxy-5-O-demethyl-22,23-dihydroavermektin A1a (avermektin B2a),
- D. R1 = O, R2 = H: 28-oxo-5-O-demethyl-22,23-dihydroavermektin A1a (28-oxo H2B1a),
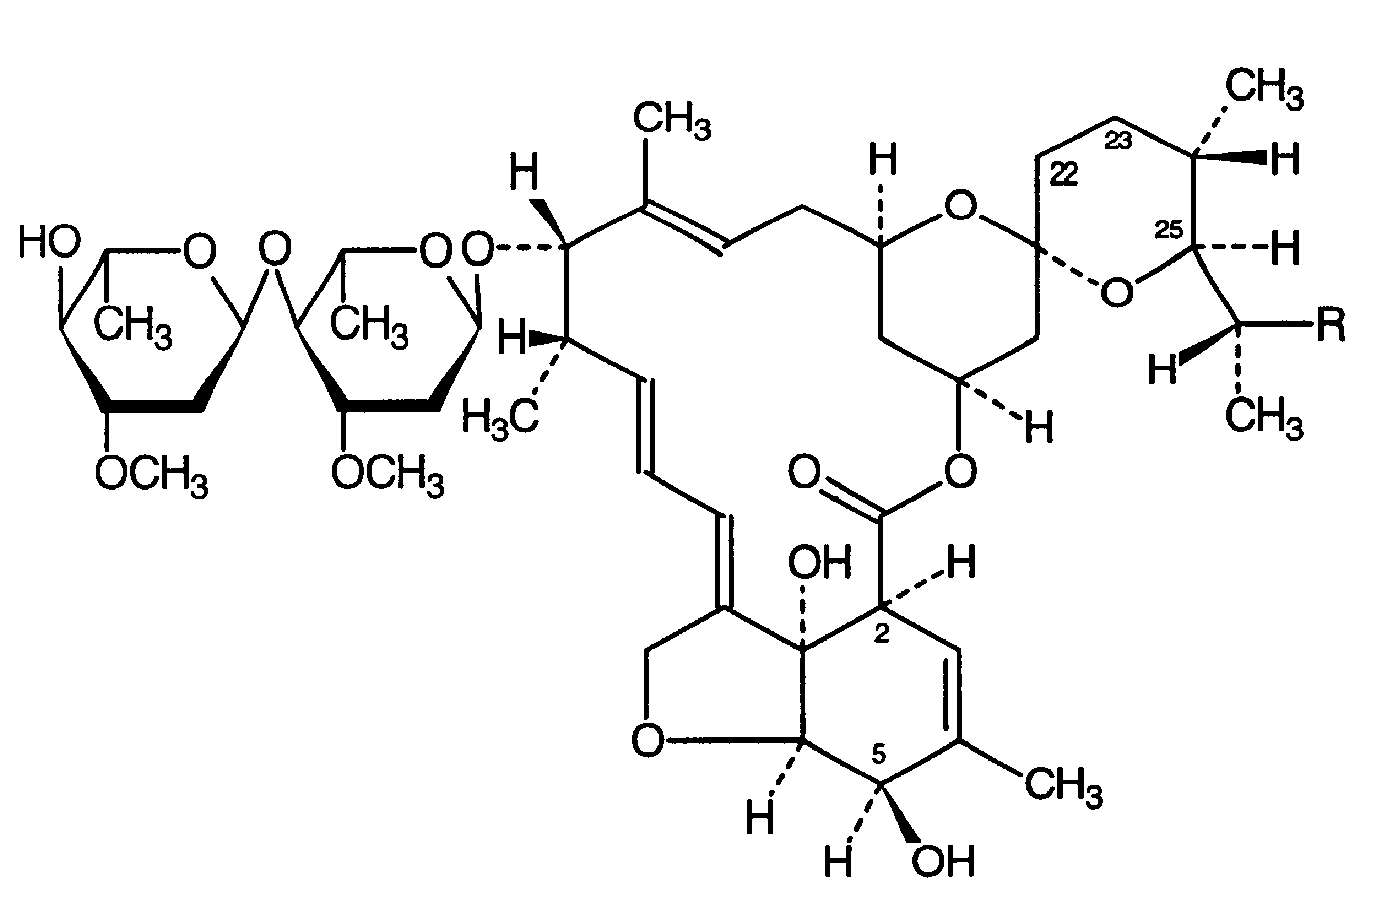
- E. R = CH2-CH3: (2S)-5-O-demethyl-22,23-dihydroavermektin A1a (2-epimer H2 B1a),
- F. R = CH3: (2S)-25-isopropyl-5-O-demethyl-25-de(l-methylpropyl)-22,23-dihydroavermektin-A1a (2-epimer H2B1b),
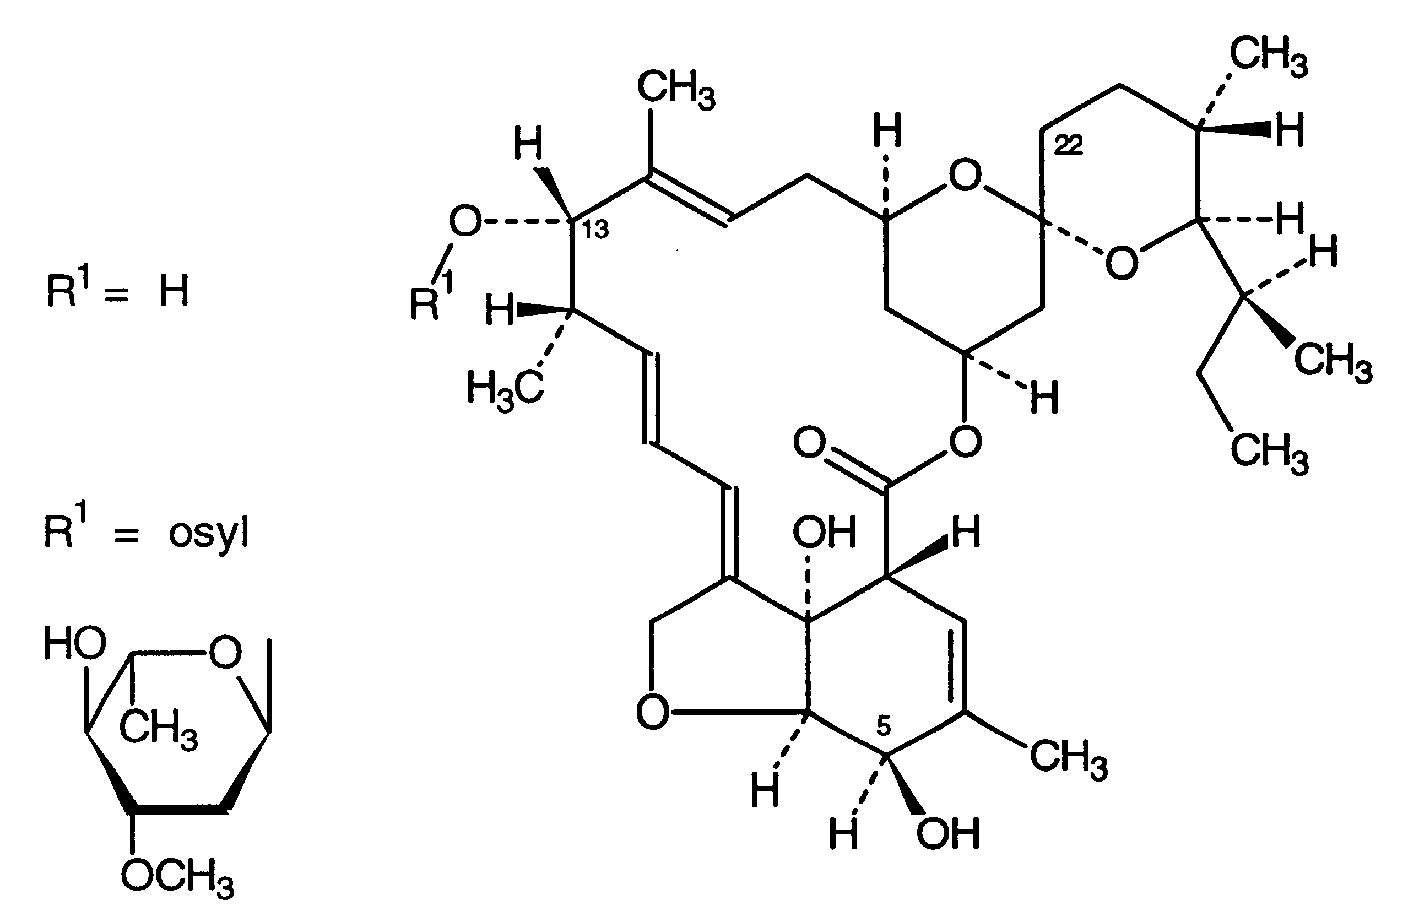
- G. R1 = H: aglykon 5-O-demethyl-22,23-dihydroavermektinu A1a (aglykon H2 B1a),
- H. R1 = osyl: 4՛-O-de(2,6-dideoxy-3-O-α-L-arabino-hexopyranosyl)-5-O-demethyl-22,23-dihydroavermektin A1a,
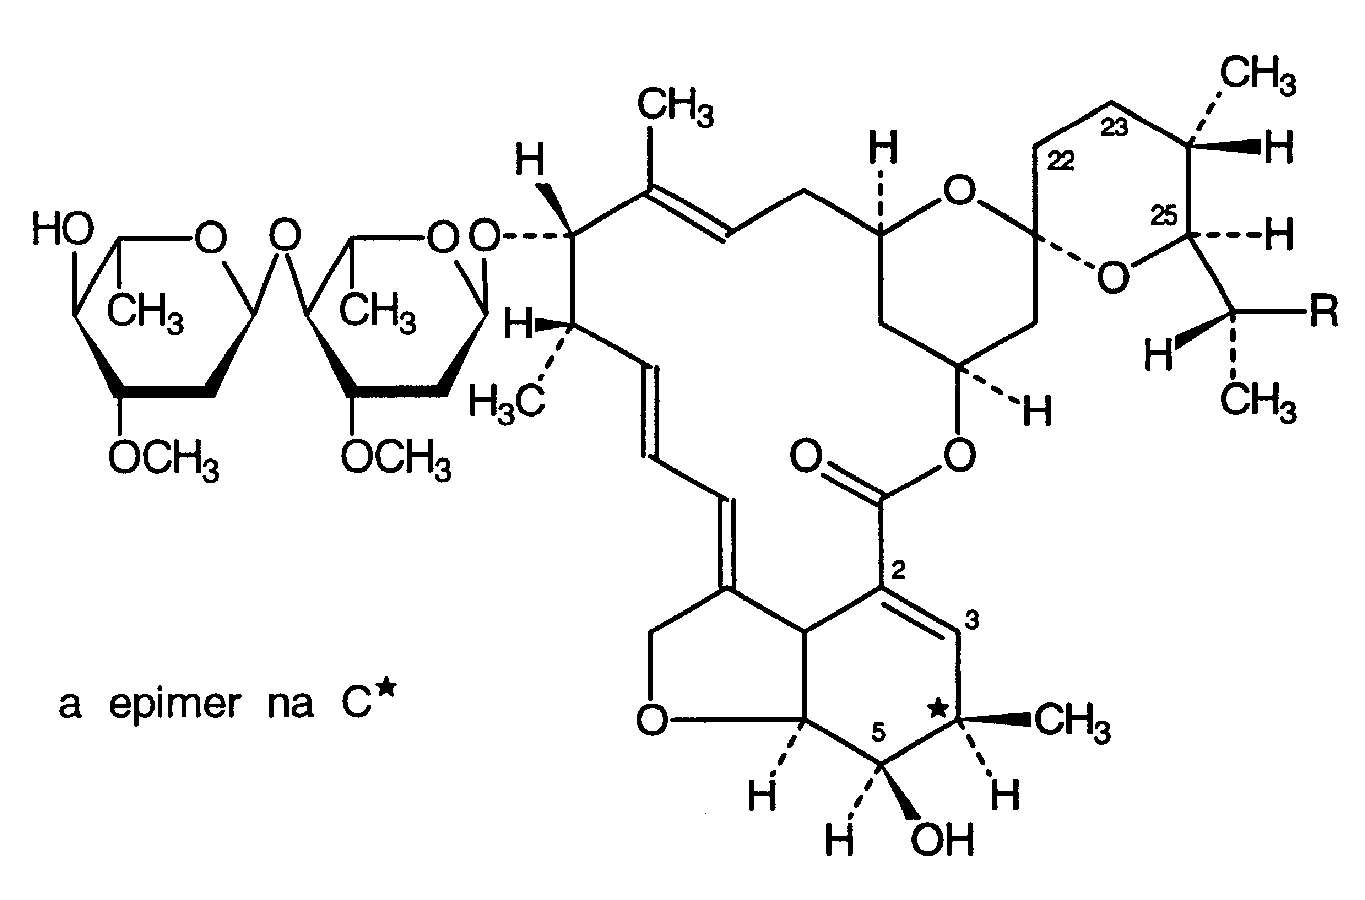
- I. R = CH2-CH3: 2,3-didehydro-5-O-demethyl-3,4,22,23-tetrahydroavermektin A1a (Δ2,3 H2 B1a),
- J. R = CH3: 25-isopropyl-2,7,-didehydro-5-O-demethyl-25-de(l-methylpropyl)-3,4,22,23-tetrahydroavermektin A1a (Δ2,3 H2B1b),
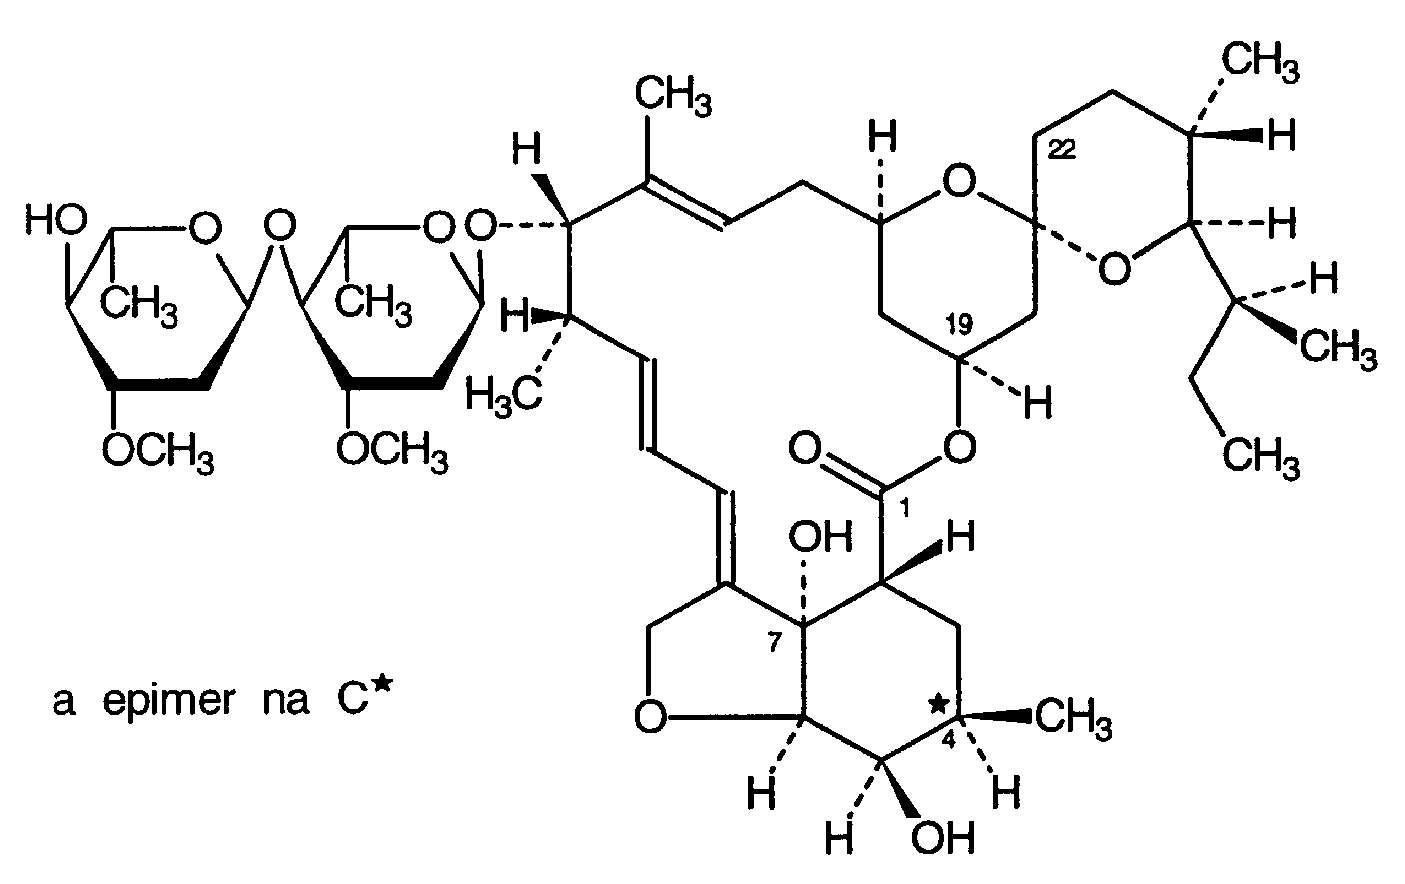
- K. (4R)- a (4S)-5-O-demethyl-3,4,22,23-tetrahydroavermektin A1a (H4B1a izomery).
Jecoris aselli oleum (typus A)
Rybí olej (typ A)
Je to čištěný olej získaný z čerstvých jater druhu Gadus morhua L. a z jiných druhů čeledi Gadidae, pevné látky jsou odstraněny ochlazením a filtrací. Obsahuje 600 m.j. (180 μg) až 2500 m.j. (750 μg) vitaminu A a 60 m.j. (1,5 μg) až 250 m.j. (6,25 μg) vitaminu D3 v gramu.
Oprávněná autorita může povolit přísadu přípustných antioxidantů v předepsaném množství.
Vlastnosti
Čirá nažloutlá viskózní tekutina. Je prakticky nerozpustný ve vodě, těžce rozpustný v lihu 96%, mísitelný s etherem petrolejovým.
Zkoušky totožnosti
Základní sestava zkoušek: A, B a C.
Alternativní sestava zkoušek: C a D, viz Obecné zásady (1.2).
- A. Zkouška Vitamin A, metoda A, viz Stanovení obsahu, je zároveň zkouškou totožnosti. Zkoušený roztok (2.2.25) vykazuje maximum při (325 ± 2) nm.
Zkouška Vitamin A, metoda B, viz Stanovení obsahu, je zároveň zkouškou totožnosti. Na chromatogramu zkoušeného roztoku je pík odpovídající píku all-trans-retinolu na chromatogramu porovnávacího roztoku.
- B. Zkouška Vitamin D3, viz Stanovení obsahuje zároveň zkouškou totožnosti. Na chromatogramu zkoušeného roztoku (a) je pík odpovídající píku cholekalciferolu na chromatogramu porovnávacího roztoku (b).
- C. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. K 0,1 g se přidá 0,5 ml chloroformu R a 1 ml chloridu antimonitého RS a protřepe se; do asi 10 s vznikne tmavě modré zbarvení.
Zkoušky na čistotu
Barva. Zkoušená látka není zbarvena intenzivněji (2.2.2, Metoda II) než porovnávací roztok připravený takto: ke 3,0 ml základního červeného roztoku se přidá 25,0 ml základního žlutého roztoku a zředí se roztokem kyseliny chlorovodíkové R (10 g/l) na 50,0 ml.
Relativní hustota (2.2.5). 0,917 až 0,930.
Index lomu (2.2.6). 1,477 až 1,484.
Číslo kyselosti (2.5.1). Nejvýše 2,0; stanoví se s 5,0 g zkoušené látky.
Číslo anisidinové. Nejvýše 30,0.
Anisidinové číslo je definováno jako stonásobek absorbance roztoku obsahujícího 1 g zkoušené látky ve 100 ml směsi rozpouštědel a zkoumadel při tloušťce vrstvy 10 mm, viz níže uvedený postup.
Zkouška se provádí co nejrychleji, za ochrany před aktinickým světlem.
Zkoušený roztok (a). 0,500 g se rozpustí v trimethylpentanu R a zředí se jím na 25,0 ml.
Zkoušený roztok (b). 5,0 ml zkoušeného roztoku (a) se smíchá s 1,0 ml roztoku p-anisidinuR (2,5 g/l) v kyselině octové ledové R; roztok se protřepe a nechá se stát chráněn před světlem. Porovnávací roztok. 5,0 ml trimethylpentanu R se smíchá s 1,0 ml roztoku p-anisidinu R (2,5 g/l) v kyselině octové ledové R roztok se protřepe a nechá se stát chráněn před světlem.
Měří se absorbance (2.2.25) zkoušeného roztoku (a) při 350 nm za použití trimethylpentanu R jako kontrolní tekutiny. Přesně 10 min po přípravě se měří absorbance (2.2.25) zkoušeného roztoku (b) při 350 nm za použití porovnávacího roztoku jako kontrolní tekutiny.
Anisidinové číslo se vypočítá ze vztahu:
v němž značí:
- As - absorbanci zkoušeného roztoku (b) při 350 nm,
- Ab - absorbanci zkoušeného roztoku (a) při 350 nm,
- m - hmotnost zkoušené látky ve zkoušeném roztoku (a) v gramech.
Číslo jodové (2.5.4). 150 až 180.
Číslo peroxidové (2.5.5). Nejvýše 10,0.
Nezmýdelnitelné látky (2.5.7). Nejvýše 1,5 %; stanoví se s 5,0 g zkoušené látky.
Stearin. 10 ml se nechá stát 3 h ve vodě s ledem; olej zůstane čirý.
Podíl mastných kyselin
| Název mastné kyseliny | Označení mastné kyseliny | Rozmezí plochy píku (%) |
|---|---|---|
| Nasycené mastné kyseliny | ||
| Kyselina myristová | 14 : 0 | 2,0 až 6,0 |
| Kyselina palmitová | 16 : 0 | 7,0 až 14,0 |
| Kyselina stearová | 18 : 0 | 1,0 až 4,0 |
| Nenasycené mastné kyseliny s jednou dvojnou vazbou | ||
| Kyselina palmitolejová | 16 : 1 n-7 | 4,5 až 11,5 |
| Kyselina ds-vakcenová | 18 : 1 n-7 | 2,0 až 7,0 |
| Kyselina olejová | 18 : 1 n-9 | 12,0 až 21,0 |
| Kyselina gadolejová | 20 : 1 n-11 | 1,0 až 5,5 |
| Kyselina gondoová | 20 : 1 n-9 | 5,0 až 17,0 |
| Kyselina eruková | 22 : 1 n-9 | 0 až 1,5 |
| Kyselina cetolejová (22 : 1 n-11) | 22 : 1 n-11 + 13 | 5,0 až 12,0 |
| Nenasycené mastné kyseliny s více dvojnými vazbami | ||
| Kyselina linolová | 18 : 2 n-6 | 0,5 až 3,0 |
| Kyselina a-linolenová | 18 : 3 n-3 | 0 až 2,0 |
| Kyselina moroktová | 18 : 4 n-3 | 0,5 až 4,5 |
| Kyselina timnodonová (eikosapentaenová) (EPA) | 20 : 5 n-3 | 7,0 až 16,0 |
| Kyselina cervonová (dokosahexaenová) (DHA) | 22 : 6 n-3 | 6,0 až 18,0 |
Provede se plynová chromatografie (2.2.28).
Zkoušený roztok. Asi 0,45 g se převede do 10ml odměrné baňky, rozpustí se v hexanu R, který obsahuje 50 mg butylhydroxytoluenu R v 1 litru a zředí se stejným rozpouštědlem na 10,0 ml. 2,0 ml tohoto roztoku se převedou do křemenné zkumavky a rozpouštědlo se opatrně odpaří v proudu dusíku R. Přidá se 1,5 ml roztoku hydroxidu sodného R (20 g/l) v methanolu R, převrství se dusíkem R, zkumavka se těsně uzavře zátkou s polytetrafluoroethylenovým těsněním, obsah zkumavky se promíchá a zahřívá se 7 min ve vodní lázni. Po ochlazení se smíchá se 2 ml roztoku chloridu boritého v methanolu RS, roztok se převrství dusíkem R, zkumavka se těsně uzavře, promíchá se a zahřívá se 30 min ve vodní lázni. Pak se ochladí na 40 °C až 50 °C, přidá se 1 ml trimethylpentanu R, zkumavka se uzavře a obsah se intenzivně protřepává nejméně 30 s. Pak se okamžitě přidá 5 ml nasyceného roztoku chloridu sodného R, roztok se převrství dusíkem R, zkumavka se uzavře a protřepává se důkladně nejméně 15 s. Po oddělení vrstev se horní čirá vrstva převede do jiné zkumavky. Methanolová vrstva se protřepe ještě jednou 1 ml trimethylpentanu R a trimethylpentanové extrakty se spojí. Spojené extrakty se protřepou dvakrát 1 ml vody R a pak se vysuší síranem sodným bezvodým R. Připraví se vždy dva roztoky.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky nejméně 30 m a vnitřního průměru 0,25 mm se stěnou pokrytou makrogolem 20 000 R (tloušťka vrstvy 0,25 μm),
- - vodíku pro chromatografii R nebo helia pro chromatografii R jako nosného plynu za použití zařízení pro odstranění kyslíku,
- - plamenoionizačního detektoru,
- - injektoru s děličem 1 : 200,
- - vhodného integrátoru.
Teplota kolony je 170 °C, pak se zvyšuje rychlostí 1 °C/min až na 225 °C, při níž se udržuje 20 min; teplota vstřikovacího prostoru je 250 °C a teplota detektoru je 280 °C.
Nastříkne se dvakrát 1 μl zkoušeného roztoku. Zkoušku lze hodnotit, jestliže:
- - patnáct nalezených mastných kyselin se shoduje s mastnými kyselinami na vzorovém chromatogramu, viz obrázek č. 1,
- - po nástřiku směsi stejných množství methylpalmitatu R, methylstearatu R, methylarachidatu R a methylbehenatu R jsou plochy píků těchto látek v procentech: 24,4, 24,8, 25,2 a 25,6,
- - rozlišení mezi píky methyloleatu a methyl-cw-vakcenatu je nejméně 1,3 a dvojice píků odpovídajících methylgadoleatu a methylgondoatu je dostatečně rozdělená, aby bylo možné výše uvedené látky identifikovat a změřit plochy píků.
Plocha píku v procentech pro každý methylester mastné kyseliny se vypočítá ze vztahu:
v němž značí:
- Ax - plochu píku mastné kyseliny x,
- At - součet ploch všech píků.
Výpočet lze hodnotit, jestliže:
- - součet ploch všech píků zahrnuje pouze píky jednotlivých methylesterů mastných kyselin,
- - počet píků methylesterů mastných kyselin, jejichž plocha je větší než 0,05 % součtu ploch, činí nejméně dvacet čtyři,
- - dvacet čtyři největších píků methylesterů mastných kyselin tvoří více než 90 % součtu ploch, (v elučním pořadí: 14 : 0, 15 : 0, 16 : 0, 16 : 1 n-7, 16 : 4 n-1, 18:0, 18:1 n-9, 18 : 1 n-7, 18:2 n-6, 18 : 3 n-3, 18:4n-3, 20:1n-11, 20 : 1 n-9, 20 : 1 n-7, 20 : 2 n-6, 20 : 4 n-6, 20 : 3 n-3, 20 : 4 n-3, 20 : 5 n-3, 22 : 1 n-11, 22 : 1 n-9, 21 : 5 n-3, 22 : 5 n-3 a 22 : 6 n-3).
Následující vzor chormatogramu je pouze pro informaci a tato část není součástí požadavků článku.
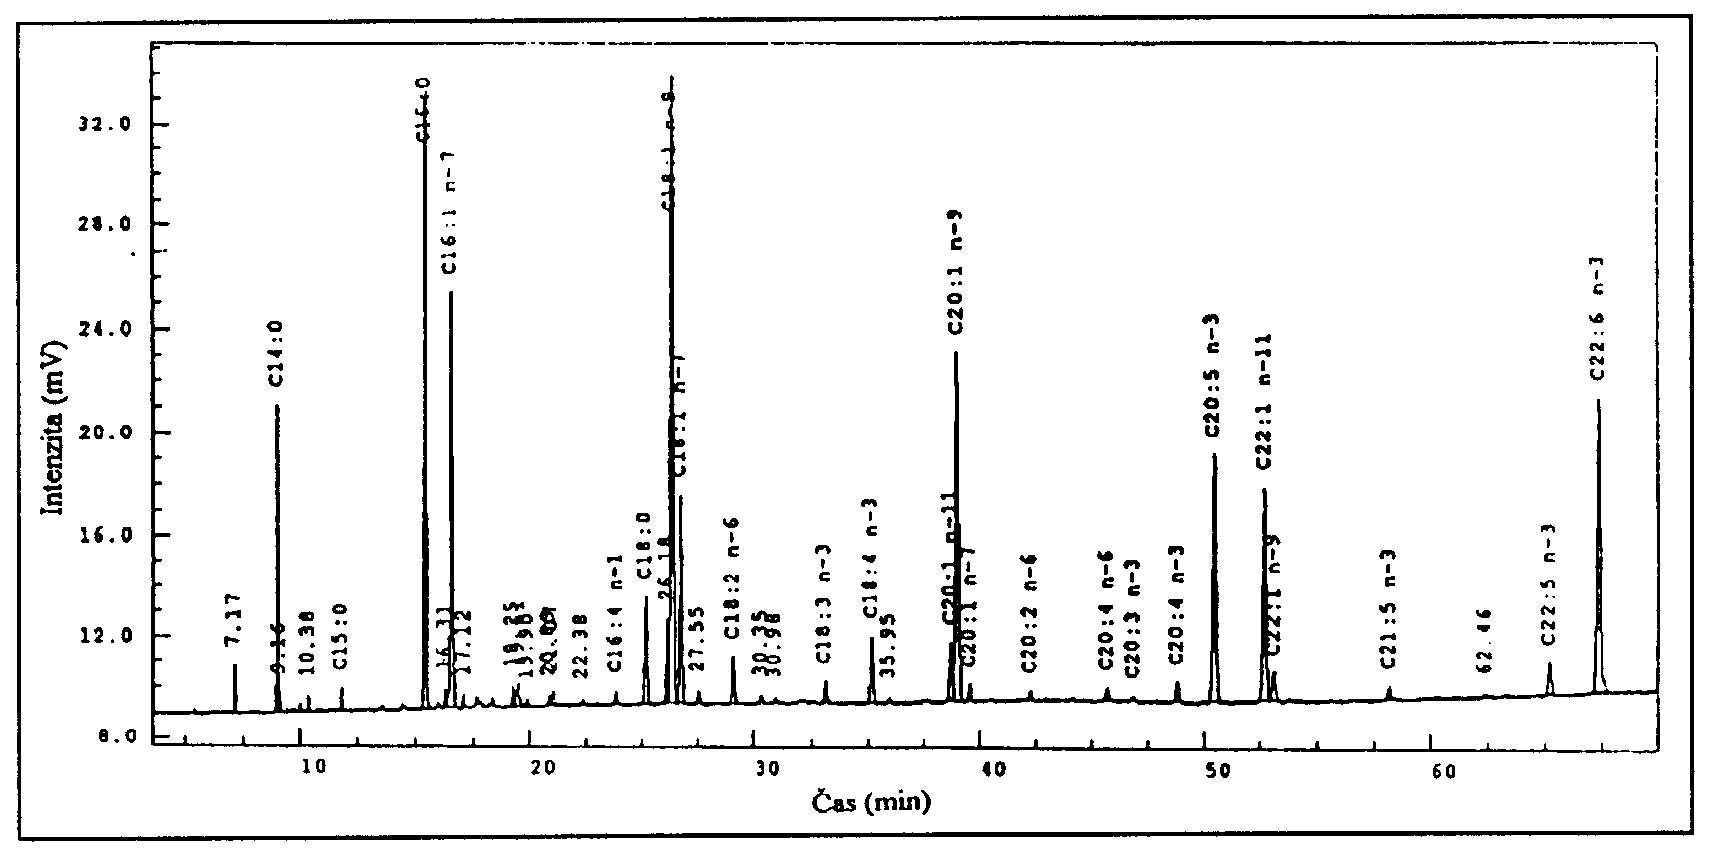
Obr. 1. Vzorový chromatogram pro zkoušku Podíl mastných kyselin
Stanovení obsahu
Zkouška se provede co nejrychleji, za ochrany před aktinickým světlem a vzduchem, oxidačními činidly, oxidačními katalyzátory (např. mědí a železem) a kyselinami.
Vitamin A. Provede se absorpční spektrofotometrie v ultrafialové oblasti (2.2.25) (Metoda A). Jestliže výsledky Metody A nelze hodnotit, provede se kapalinová chromatografie (2.2.29) (Metoda B).
Metoda A
Zkoušený roztok. 1,00 g se v baňce s kulatým dnem smíchá se 3 ml čerstvě připraveného roztoku hydroxidu draselného R 50% a 30 ml ethanolu R. Vaří se 30 min pod zpětným chladičem v proudu dusíku R. Pak se rychle ochladí, přidá se 30 ml vody R a protřepe se čtyřikrát 50 ml etheru R, po posledním protřepání se dokonale oddělená spodní vrstva odstraní. Spojené horní vrstvy se protřepou čtyřikrát 50 ml vody R a odpaří se opatrně proudem dusíku R do sucha při teplotě nepřevyšující 30 °C nebo v rotační vakuové odparce za sníženého tlaku při teplotě nepřevyšující 30 °C. Zbytek se rozpustí v dostatečném množství 2-propanolu R1, tak aby koncentrace vitaminu A byla 10 m.j. až 15 m.j. v 1 mililitru roztoku.
Měří se absorbance roztoku při 300 nm, 310 nm, 325 nm a 334 nm a při vlnové délce maximální absorpce vhodným spektrofotometrem ve zvlášť upravených kyvetách při tloušťce vrstvy 10 mm za použití 2-propanolu R1 jako kontrolní tekutiny.
Obsah vitaminu A, počítáno jako all-trans-retinol, v mezinárodních jednotkách v 1 gramu zkoušené látky se vypočítá ze vztahu:
v němž značí:
- A325 - absorbanci při 325 nm,
- m - navážku zkoušené látky v gramech,
- V - celkový objem roztoku obsahujícího 10 m.j. až 15 m.j. vitaminu A v 1 mililitru,
- 1830 - přepočítávací faktor pro specifickou absorbanci all-trans-retinolu v mezinárodních jednotkách.
Uvedený vzorec lze použít pouze v případě, že hodnota A325 není větší než hodnota A325,corr/0,970. kde A325,corr je upravená absorbance při 325 nm daná vztahem:
Dolní index písmene A značí odpovídající vlnovou délku.
Je-li hodnota A325 větší než hodnota A325,corr/0,970, vypočítá se obsah vitaminu A ze vztahu:
Zkoušku lze hodnotit, jestliže:
- - absorpčního maxima je dosaženo při 323 nm až 327 nm,
- - poměr absorbance při 300 nm k absorbanci při 325 nm je nejvýše 0,73.
Metoda B
Zkoušený roztok. 2,00 g se v baňce s kulatým dnem smíchají s 5 ml čerstvě připraveného roztoku kyseliny askorbové R (100 g/l), 10 ml čerstvě připraveného roztoku hydroxidu draselného R (800 g/l) a 100 ml ethanolu R. Vaří se 15 min pod zpětným chladičem na vodní lázni, pak se přidá 100 ml roztoku chloridu sodného R (10 g/l) a ochladí se. Roztok se převede do 500ml dělicí nálevky spolu s asi 75 ml roztoku chloridu sodného R (10 g/l) a pak 150 ml směsi stejných objemových dílů etheru petrolejového R3 a etheru R, kterými byla promyta baňka. Protřepává se 1 min. Po dokonalém oddělení se postupně odstraní spodní vrstva a horní vrstva se protřepe nejprve 50 ml roztoku hydroxidu draselného R (30 g/l) v roztoku ethanolu R 10% (V/V) a pak třikrát 50 ml roztoku chloridu sodného R (10 g/l). Horní vrstva se zfiltruje přes 5 g síranu sodného bezvodého R do 250ml baňky vhodné pro odpařování za sníženého tlaku (rotační vakuová odparka). Nálevka se promyje 10 ml čerstvě připravené extrakční směsi. Promývací tekutina a horní vrstvy se spojí a odpaří se za sníženého tlaku při teplotě nepřevyšující 30 °C, zbytek po odpaření se převrství dusíkem R. Rozpouštědla se mohou odpařit i v proudu dusíku R při teplotě nepřevyšující 30 °C. Zbytek se rozpustí v 2-propanolu R, převede se do odměrné baňky a zředí se 2-propanolem R na 25 ml, je-li třeba opatrně se zahřeje v ultrazvukové lázni (velký podíl bílého zbytku tvoří cholesterol, který představuje přibližně 50 % nezmýdelnitelných látek rybího oleje). Porovnávací roztok (a). Připraví se roztok retinylacetatu CRL v 2-propanolu R1 tak, aby 1 ml obsahoval asi 1000 m.j. all-trans-retinolu.
Přesná koncentrace porovnávacího roztoku (a) se určí absorpční spektrofotometru v ultrafialové oblasti (2.2.25). Porovnávací roztok (a) se zředí 2-propanolem R1 tak, aby koncentrace vitaminu A byla 10 m.j. až 15 m.j. v mililitru a změří se absorbance při 326 nm ve zvlášť upravených kyvetách při tloušťce vrstvy 10 mm za použití 2-propanolu R1 jako kontrolní tekutiny.
Obsah vitaminu A v porovnávacím roztoku (a) v mezinárodních jednotkách v mililitru se vypočítá s přihlédnutím k udanému obsahu retinylacetatu CRL ze vztahu:
v němž značí:
- A326 - absorbanci při 326 nm,
- V2 - objem zředěného roztoku,
- V1 - použitý objem porovnávacího roztoku (a),
- 1900 - přepočítávací faktor pro specifickou absorbanci retinylacetatu CRL v mezinárodních jednotkách.
Porovnávací roztok (b). Připraví se způsobem uvedeným v odstavci Zkoušený roztok. Místo zkoušené látky se použijí 2,00 ml porovnávacího roztoku (a).
Přesná koncentrace porovnávacího roztoku (b) se určí absorpční spektrofotometru v ultrafialové oblasti (2.2.25). Porovnávací roztok (b) se zředí 2-propanolem R1 tak, aby koncentrace all-trans-retinolu v roztoku byla 1Om.j. až 15 m.j. v mililitru a změří se absorbance při 325 nm ve zvlášť upravených kyvetách při tloušťce vrstvy 10 mm za použití 2-propanolu R1 jako kontrolní tekutiny.
Obsah all-trans-retinolu v porovnávacím roztoku (b) v mezinárodních jednotkách v mililitru se vypočítá ze vztahu:
v němž značí:
- A325 - absorbanci při 325 nm,
- V3 - objem zředěného roztoku,
- V4 - použitý objem porovnávacího roztoku (b),
- 1830 - přepočítávací faktor pro specifickou absorbanci all-trans-retinolu v mezinárodních jednotkách.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm až 10 μm),
- - mobilní fáze, která je směsí objemových dílů vody R a methanolu R (3 + 97), při průtokové rychlosti 1 ml/min,
- - spektrofotometrického detektoru, 325 nm,
- - injektorové smyčky (10 μl),
- - elektronického integrátoru.
Nastříkne se třikrát zkoušený roztok a porovnávací roztok (b). Retenční čas all-trans-retinolu je (5 ± 1) min.
Zkoušku lze hodnotit, jestliže:
- - na chromatogramu zkoušeného roztoku je pík odpovídající all-trans-retinolu na chromatogramu porovnávacího roztoku (b),
- - při použití metody standardního přídavku ke zkoušenému roztoku je návratnost retinylacetatu CRL nejméně 95 %,
- - návratnost all-trans-retinolu v porovnávacím roztoku (b) určená přímou absorpční spektrofotometru je větší než 95 %.
Obsah vitaminu A se vypočítá ze vztahu:
v němž značí:
- A1 - plochu píku all-trans-retinolu na chromatogramu zkoušeného roztoku,
- A2 - plochu píku all-trans-retinolu na chromatogramu porovnávacího roztoku (b),
- C - koncentraci retinylacetatu CRL v porovnávacím roztoku (a) před zmýdelněním, v mezinárodních jednotkách v mililitru (= 1000 m.j. v mililitru),
- V - použitý objem porovnávacího roztoku (a) (2,00 ml),
- m - hmotnost zkoušené látky ve zkoušeném roztoku v gramech (2,00 g).
Vitamin D3. Provede se kapalinová chromatografie (2.2.29).
Zkouška se provádí co nejrychleji, za ochrany před aktinickým světlem a vzduchem.
Roztok vnitřního standardu. 0,50 mg ergokalciferolu CRL se rozpustí ve 100 ml ethanolu R.
Zkoušený roztok (a). 4,00 g se v baňce s kulatým dnem smíchají s 5 ml čerstvě připraveného roztoku kyseliny askorbové R (100 g/l), 10 ml čerstvě připraveného roztoku hydroxidu draselného R (800 g/l) a 100 ml ethanolu R. Vaří se 30 min pod zpětným chladičem na vodní lázni, pak se přidá 100 ml roztoku chloridu sodného R (10 g/l) a ochladí se na pokojovou teplotu. Roztok se převede do 500ml dělicí nálevky spolu s asi 75 ml roztoku chloridu sodného R (10 g/l) a pak 150 ml směsi stejných objemových dílů etheru petrolejového R3 a etheru R, kterými byla promyta baňka, a 1 min se protřepává. Po dokonalém oddělení se spodní vrstva odstraní, horní vrstva se protřepe nejprve 50 ml roztoku hydroxidu draselného R (30 g/l) v roztoku ethanolu R 10% (V/V) a pak třikrát 50 ml roztoku chloridu sodného R (10 g/l). Horní vrstva se zfiltruje přes 5 g síranu sodného bezvodého R do 250ml baňky vhodné pro odpařování za sníženého tlaku (vakuová odparka). Nálevka se promyje 10 ml čerstvě připravené extrakční směsi, promývací tekutina a horní vrstvy se spojí a odpaří se za sníženého tlaku při teplotě nepřevyšující 30 °C; zbytek po odpaření se převrství dusíkem R. Rozpouštědla se mohou opatrně odpařit i v proudu dusíku R při teplotě nepřevyšující 30 °C. Zbytek se rozpustí v 1,5 ml mobilní fáze, kterou je směs objemových dílů isoamylalkoholu R v hexanu R (1,6 + 98,4), je-li třeba opatrně se zahřeje v ultrazvukové lázni (velký podíl bílého zbytku tvoří cholesterol, který představuje asi 50 % nezmýdelnitelných látek rybího oleje).
Zkoušený roztok (b). 4,00 g se smíchají se 2,0 ml roztoku vnitřního standardu a dále se postupuje způsobem uvedeným v odstavci Zkoušený roztok (a).
Porovnávací roztok (a). 0,50 mg cholekalciferolu CRL se rozpustí ve 100,0 ml ethanolu R. Porovnávací roztok (b). V baňce s kulatým dnem se smíchají 2,0 ml porovnávacího roztoku (a) a 2,0 ml roztoku vnitřního standardu a dále se postupuje způsobem uvedeným v odstavci Zkoušený roztok (a).
Čištění
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem kyansilanizovaným pro chromatografii R (10 μm),
- - mobilní fáze, která je směsí objemových dílů isoamylalkoholu R a hexanu R (1,6 + 98,4), při průtokové rychlosti 1,1 ml/min,
- - spektrofotometrického detektoru, 265 nm.
Nastříkne se 350 μl porovnávacího roztoku (b). Eluát se jímá 2 min před a 2 min po retenčním času odpovídajícím cholekalciferolu do zkumavky se zábrusem, která obsahuje 1 ml roztoku butylhydroxytoluenu R (1 g/l) v hexanu R. Postup se opakuje se zkoušeným roztokem (a) a zkoušeným roztokem (b). Eluáty získané z porovnávacího roztoku (b), zkoušeného roztoku(a) a zkoušeného roztoku (b) se odděleně odpaří do sucha v mírném proudu dusíku R při teplotě nepřevyšující 30 °C. Každý zbytek se rozpustí odděleně v 1,5 ml acetonitrilu R.
Stanovení
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů kyseliny fosforečné R a roztoku acetonitrilu R 96% (V/V) (0,2 + 99,8), při průtokové rychlosti 1 ml/min,
- - spektrofotometrického detektoru, 265 nm.
Nastříkne se dvakrát nejvýše 200 μl každého ze tří roztoků uvedených v odstavci Čištění.
Zkoušku lze hodnotit jestliže:
- - na chromatogramu porovnávacího roztoku (b) je rozlišení mezi píky ergokalciferolu a cholekalciferolu nejméně 1,4,
- - při použití metody standardního přídavku ke zkoušenému roztoku (a) je návratnost cholekalciferolu CRL nejméně 95 %, vztaženo na vnitřní standard.
Obsah vitaminu D3 v mezinárodních jednotkách v gramu zkoušené látky, s přihlédnutím k udanému obsahu cholekalciferolu CRL, se vypočítá ze vztahu:
v němž značí:
- m1 - navážku zkoušené látky ve zkoušeném roztoku (b) v gramech,
- m2 - celkovou hmotnost cholekalciferolu CRL použitého k přípravě porovnávacího roztoku (a) v mikrogramech (500 μg),
- A1 - plochu (nebo výšku) píku cholekalciferolu na chromatogramu zkoušeného roztoku (a),
- A2 - plochu (nebo výšku) píku cholekalciferolu na chromatogramu zkoušeného roztoku (b),
- A3 - plochu (nebo výšku) píku ergokalciferolu na chromatogramu porovnávacího roztoku (b),
- A4 - plochu (nebo výšku) píku ergokalciferolu na chromatogramu zkoušeného roztoku (b),
- A5 - plochu (nebo výšku) případného píku na chromatogramu zkoušeného roztoku (a), jehož retenční čas odpovídá ergokalciferolu a který se eluuje současně s ergokalciferolem zkoušeného roztoku (b),
- A6 - plochu (nebo výšku) píku cholekalciferolu na chromatogramu porovnávacího roztoku (b),
- V1 - celkový objem porovnávacího roztoku (a) (100 ml),
- V2 - objem porovnávacího roztoku (a) použitý k přípravě porovnávacího roztoku (b) (2,0 ml).
Uchovávání
Pod inertním plynem ve vzduchotěsných, zcela naplněných obalech, chráněn před světlem.
Po otevření obalu se olej spotřebuje co nejrychleji; nespotřebovaný olej by měl být uchováván pod inertním plynem.
Označování
V označení na obalu se uvede:
- - název a množství přidaného antioxidantu, byl-li přidán,
- - počet mezinárodních jednotek vitaminu A,
- - počet mezinárodních jednotek vitaminu D3.
Jecoris aselli oleum (typus B)
Rybí olej (typ B)
Synonymum. Oleum jecoris aselli
Je to čištěný olej získaný z čerstvých jater druhu Gadus morhua L. a z jiných druhů čeledi Gadidae, pevné látky jsou odstraněny ochlazením a filtrací. Obsahuje 600 m.j. (180 μg) až 2500m.j. (750 μg) vitaminu A a 60 m.j. (1,5 μg) až 250 m.j. (6,25 μg) vitaminu D3 v gramu.
Oprávněná autorita může povolit přísadu přípustných antioxidantů v předepsaném množství.
Vlastnosti
Čirá nažloutlá viskózní tekutina. Je prakticky nerozpustný ve vodě, těžce rozpustný v lihu 96%, mísitelný s etherem petrolejovým.
Zkoušky totožnosti
Základní sestava zkoušek: A, B a C.
Alternativní sestava zkoušek: C a D, viz Obecné zásady (1.2).
- A. Zkouška Vitamin A, metoda A, viz Stanovení obsahu, je zároveň zkouškou totožnosti. Zkoušený roztok vykazuje maximum (2.2.25) při (325 ± 2) nm.
Zkouška Vitamin A, metoda B, viz Stanovení obsahu, je zároveň zkouškou totožnosti. Na chromatogramu zkoušeného roztoku je pík odpovídající píku all-trans-retinolu na chromatogramu porovnávacího roztoku.
- B. Zkouška Vitamin D3, viz Stanovení obsahuje zároveň zkouškou totožnosti. Na chromatogramu zkoušeného roztoku (a) je pík odpovídající píku cholekalciferolu na chromatogramu porovnávacího roztoku (b).
- C. Zkouška Podíl mastných kyselin, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- D. K 0,1 g se přidá 0,5 ml chloroformu R a 1 ml chloridu antimonitého RS a protřepe se; do asi 10 s vznikne tmavě modré zbarvení.
Zkoušky na čistotu
Barva. Zkoušená látka není zbarvena intenzivněji (2.2.2., Metoda II) než porovnávací roztok připravený takto: ke 3,0 ml základního červeného roztoku se přidá 25,0 ml základního žlutého roztoku a zředí se roztokem kyseliny chlorovodíkové R (10 g/l) na 50,0 ml.
Relativní hustota (2.2.5). 0,917 až 0,930.
Index lomu (2.2.6). 1,477 až 1,484.
Číslo kyselosti (2.5.1). Nejvýše 2,0; stanoví se s 5,0 g zkoušené látky.
Číslo jodové (2.5.4). 150 až 180.
Číslo peroxidové (2.5.5). Nejvýše 10,0.
Nezmýdelnitelné látky (2.5.7). Nejvýše 1,5 %; stanoví se s 5,0 g zkoušené látky.
Stearin. 10 ml se nechá stát 3 h ve vodě s ledem; olej zůstane čirý.
| Název mastné kyseliny | Označení mastné kyseliny | Rozmezí plochy píku (%) |
|---|---|---|
| Nasycené mastné kyseliny | ||
| Kyselina myristová | 14 : 0 | 2,0 až 6,0 |
| Kyselina palmitová | 16 : 0 | 7,0 až 14,0 |
| Kyselina stearová | 18 : 0 | 1,0 až 4,0 |
| Nenasycené mastné kyseliny s jednou dvojnou vazbou | ||
| Kyselina palmitolejová | 16 : 1 n-7 | 4,5 až 11,5 |
| Kyselina ds-vakcenová | 18 : 1 n-7 | 2,0 až 7,0 |
| Kyselina olejová | 18 : 1 n-9 | 12,0 až 21,0 |
| Kyselina gadolejová | 20 : 1 n-11 | 1,0 až 5,5 |
| Kyselina gondoová | 20 : 1 n-9 | 5,0 až 17,0 |
| Kyselina eruková | 22 : 1 n-9 | 0 až 1,5 |
| Kyselina cetolejová (22 : 1 n-11) | 22 : 1 n-11+ 13 | 5,0 až 12,0 |
| Nenasycené mastné kyseliny s více dvojnými vazbami | ||
| Kyselina linolová | 18 : 2 n-6 | 0,5 až 3,0 |
| Kyselina a-linolenová | 18 : 3 n-3 | 0 až 2,0 |
| Kyselina moroktová | 18 : 4 n-3 | 0,5 až 4,5 |
| Kyselina timnodonová (eikosapentaenová) (EPA) | 20 : 5 n-3 | 7,0 až 16,0 |
| Kyselina cervonová (dokosahexaenová) (DHA) | 22 : 6 n-3 | 6,0 až 18,0 |
Provede se plynová chromatografie (2.2.28).
Zkoušený roztok. Asi 0,45 g se převede do 10ml odměmé baňky, rozpustí se v hexanu R, který obsahuje 50 mg butylhydroxytoluenu R v 1 litru a zředí se stejným rozpouštědlem na 10,0 ml. 2,0 ml tohoto roztoku se převedou do křemenné zkumavky a rozpouštědlo se opatrně odpaří v proudu dusíku R. Přidá se 1,5 ml roztoku hydroxidu sodného R (20 g/l) v methanolu R, převrství se dusíkem R, zkumavka se těsně uzavře zátkou s polytetrafluoroethylenovým těsněním, obsah zkumavky se promíchá a zahřívá se 7 min ve vodní lázni. Po ochlazení se smíchá se 2 ml roztoku chloridu boritého v methanolu RS, roztok se převrství dusíkem R, zkumavka se těsně uzavře, promíchá se a zahřívá se 30 min ve vodní lázni. Pak se ochladí na 40 °C až 50 °C, přidá se 1 ml trimethylpentanu R, zkumavka se uzavře a obsah se intenzivně protřepává nejméně 30 s. Pak se okamžitě přidá 5 ml nasyceného roztoku chloridu sodného R, roztok se převrství dusíkem R, zkumavka se uzavře a protřepává se důkladně nejméně 15 s. Po oddělení vrstev se horní čirá vrstva převede do jiné zkumavky. Methanolová vrstva se protřepe ještě jednou 1 ml trimethylpentanu R a trimethylpentanové extrakty se spojí. Spojené extrakty se protřepou dvakrát 1 ml vody R a pak se vysuší síranem sodným bezvodým R. Připraví se vždy dva roztoky.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky nejméně 30 m a vnitřního průměru 0,25 mm se stěnou pokrytou makrogolem 20 000 R (tloušťka vrstvy 0,25 pm),
- - vodíku pro chromatografii R nebo helia pro chromatografii R jako nosného plynu za použití zařízení pro odstranění kyslíku,
- - plamenoionizačního detektoru,
- - injektoru s děličem 1:200,
- - vhodného integrátoru.
Teplota kolony je 170 °C, pak se zvyšuje rychlostí 1 °C/min až na 225 °C, při níž se udržuje 20 min; teplota vstřikovacího prostoru je 250 °C a teplota detektoru je 280 °C.
Nastříkne se dvakrát 1 pl zkoušeného roztoku. Zkoušku lze hodnotit, jestliže:
- - patnáct nalezených mastných kyselin se shoduje s mastnými kyselinami na vzorovém chromatogramu viz obrázek č. 1,
- - po nástřiku směsi stejných množství methylpalmitatu R, methylstearatu R, methylarachidatu R a methylbehenatu R jsou plochy píků těchto látek v procentech: 24,4, 24,8, 25,2 a 25,6,
- - rozlišení mezi píky methyloleatu a methyl-cis-vakcenatu je nejméně 1,3 a dvojice píků odpovídajících methylgadoleatu a methylgongoatu je dostatečně rozdělená, aby bylo možné výše uvedené látky identifikovat a změřit plochy píků.
Plocha píku v procentech pro každý methylester mastné kyseliny se vypočítá ze vztahu:
v němž značí:
- Ax - plochu píku mastné kyseliny x,
- At - součet ploch všech píků.
Výpočet lze hodnotit, jestliže:
- - součet ploch všech píků zahrnuje pouze píky jednotlivých methylesterů mastných kyselin,
- - počet píků methylesterů mastných kyselin, jejichž plocha je větší než 0,05 % součtu ploch, činí nejméně dvacet čtyři,
- - dvacet čtyři největších píků methylesterů mastných kyselin tvoří více než 90 % součtu ploch, v elučním pořadí: 14:0, 15:0, 16:0, 16:1 n-7, 16:4 n-1, 18:0, 18:1 n-9, 18:1 n-7, 18:2 n-6, 18:3 n-3, 18:4 n-3, 20:1 n-11, 20:1 n-9, 20:1 n-7, 20:2 n-6, 20:4 n-6, 20:3 n-3, 20:4 n-3, 20:5 n-3, 22:1 n-11, 22:1 n-9, 21:5 n-3, 22:5 n-3 a 22:6 n-3).
Následující vzor chromatogramu je pouze pro informaci a tato část není součástí požadavků článku.
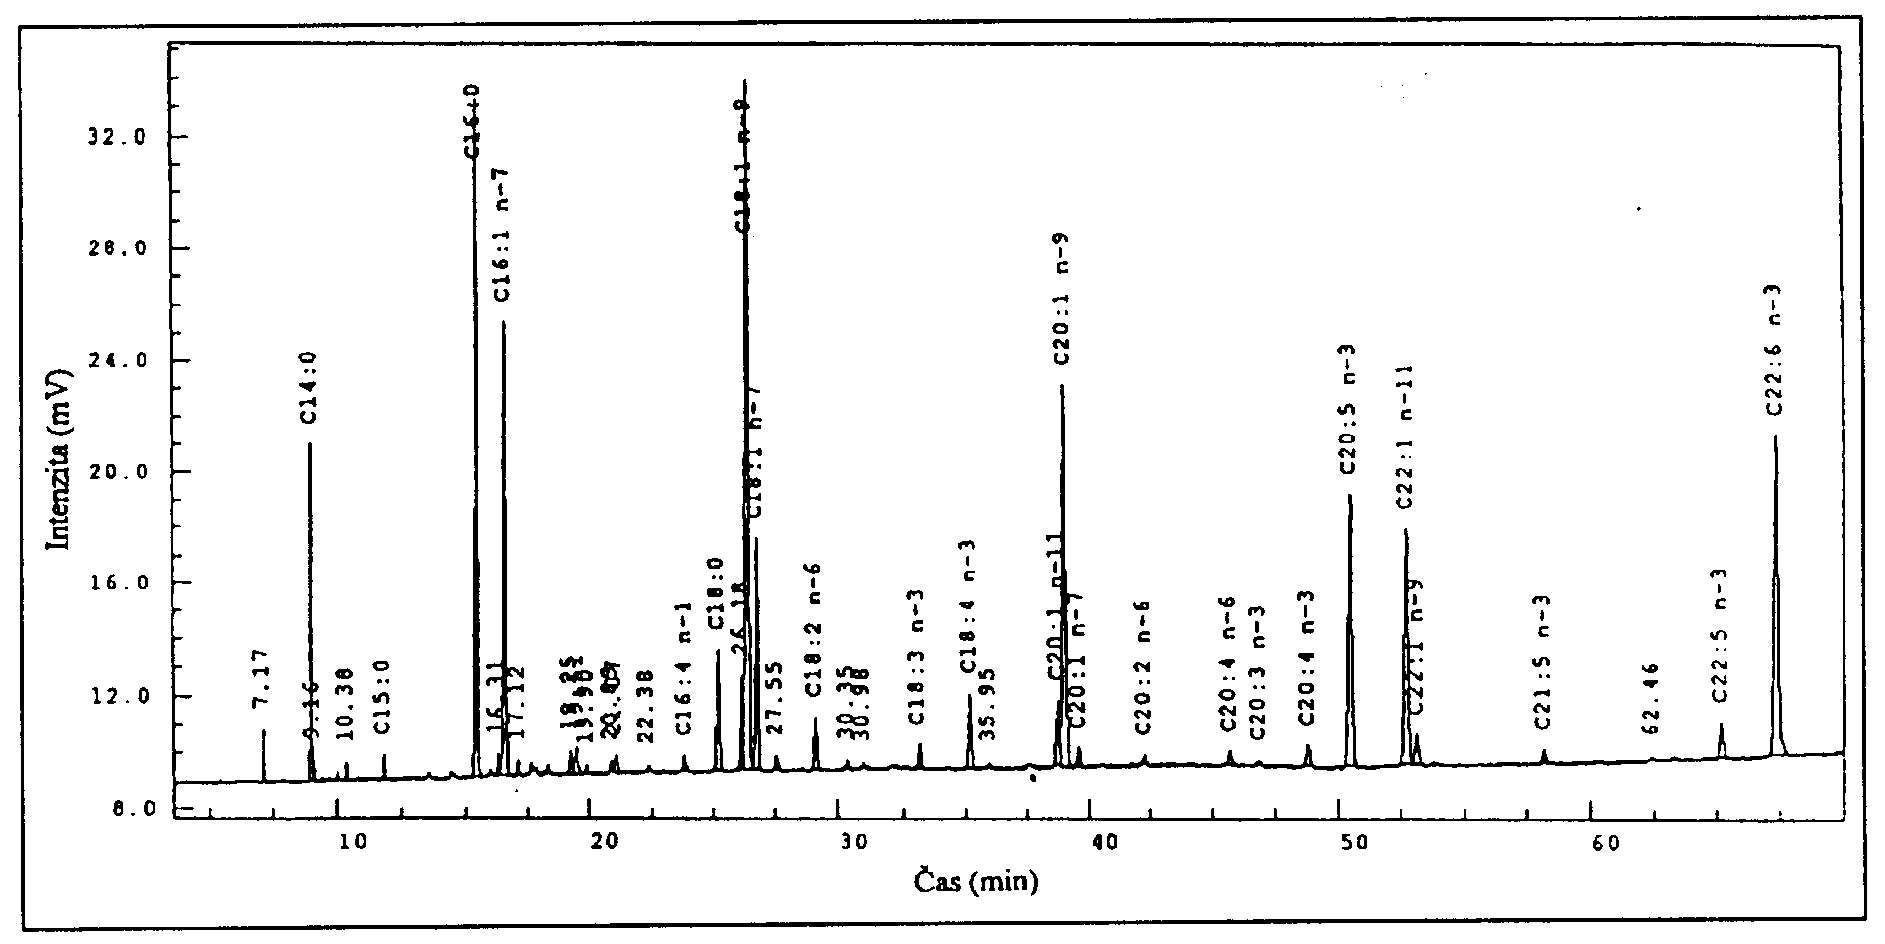
Obr. 1. Vzorový chromatogram ke zkoušce Podíl mastných kyselin
Stanovení obsahu
Zkouška se provede co nejrychleji, za ochrany před aktinickým světlem a vzduchem, oxidačními činidly, oxidačními katalyzátory (např. mědí a železem) a kyselinami.
Vitamin A. Provede se absorpční spektrofotometrie v ultrafialové oblasti (2.2.25) (Metoda A). Jestliže výsledky Metody A nelze hodnotit, provede se kapalinová chromatografie (2.2.29) (Metoda B).
Metoda A
Zkoušený roztok. 1,00 g se v baňce s kulatým dnem smíchá se 3 ml čerstvě připraveného roztoku hydroxidu draselného R 50% a 30 ml ethanolu R. Vaří se 30 min pod zpětným chladičem v proudu dusíku R. Pak se rychle ochladí, přidá se 30 ml vody R a protřepe se čtyřikrát 50 ml etheru R, po posledním protřepání se dokonale oddělená spodní vrstva odstraní. Spojené horní vrstvy se protřepou čtyřikrát 50 ml vody R a odpaří se opatrně proudem dusíku R do sucha při teplotě nepřevyšující 30 °C nebo v rotační vakuové odparce za sníženého tlaku při teplotě nepřevyšující 30 °C. Zbytek se rozpustí v dostatečném množství 2-propanolu R1, tak aby koncentrace vitaminu A byla 10 m.j. až 15 m.j. v 1 mililitru roztoku.
Měří se absorbance roztoku při 300 nm, 310 nm, 325 nm a 334 nm a při vlnové délce maximální absorpce vhodným spektrofotometrem ve zvlášť upravených kyvetách při tloušťce vrstvy 10 mm za použití 2-propanolu R1 jako kontrolní tekutiny.
Obsah vitaminu A, počítáno jako all-trans-retinol, v mezinárodních jednotkách v 1 gramu zkoušené látky se vypočítá ze vztahu:
v němž značí:
- A325 - absorbanci při 325 nm,
- m - navážku zkoušené látky v gramech,
- V - celkový objem roztoku obsahujícího 10 m.j. až 15 m.j. vitaminu A v 1 mililitru,
- 1830 - přepočítávácí faktor pro specifickou absorbanci all-trans-retinolu v mezinárodních jednotkách.