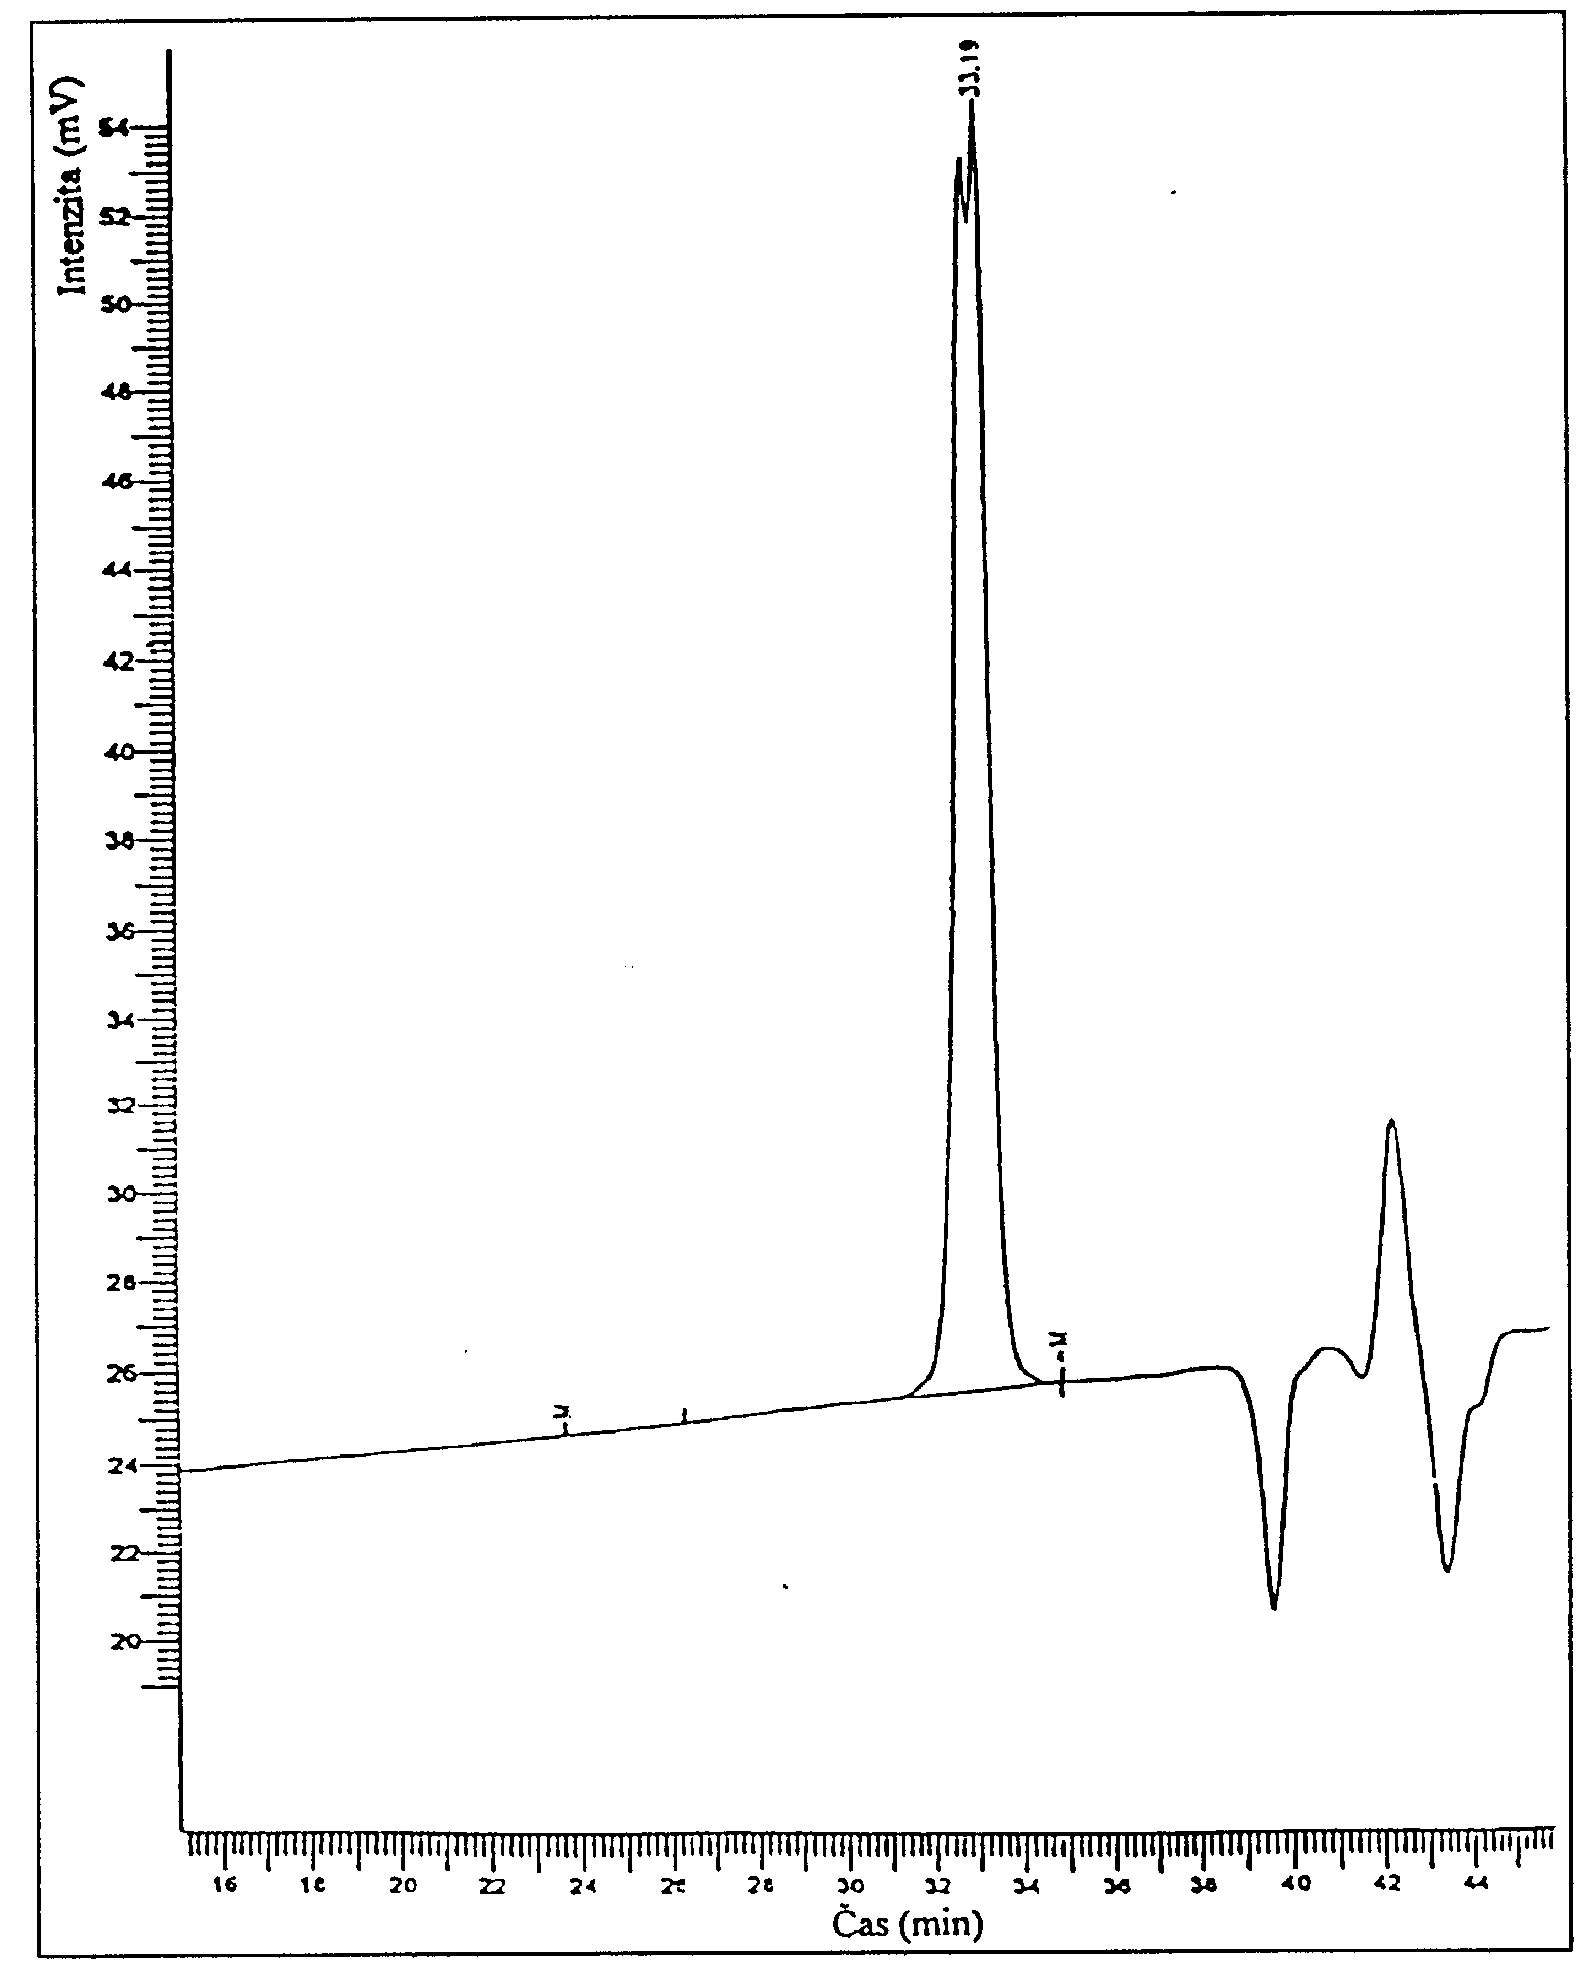
Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou dva píky odpovídající polystyrenu a ethylesteru DHA, jejichž plocha představuje nejméně 90 % součtu ploch všech píků na chromatogramu. Jestliže byla použita metoda standardního přídavku ke zkoušenému roztoku, je výtěžnost nejméně 95 % pro přidaný ethylester kyseliny ikosapentaenové CRL nebo ethylester kyseliny dokosahexaenové CRL. Nepřihlíží se k píku rozpouštědla.
Obr. 1. Chromatogram ke zkoušce Oligomery
Konjugované dieny. Nejvýše 1,5 %; provede se absorpční spektrofotometrie v ultrafialové oblasti (2.2.25).
Zkouška se provádí co možná nejrychleji za ochrany před aktinickým světlem, oxidačními činidly, oxidačními katalyzátory (například měď a železo) a vzduchem.
Zkoušený roztok. 0,200 g až 0,800 g zkoušené látky se rozpustí v trimethylpentanu R1 a zředí se jím na 50,0 ml.
Měří se absorbance při 233 nm za použití spektrofotometru. Koncentrace roztoku se v případě potřeby upraví tak, aby hodnota absorbance byla 0,2 až 0,8. Obsah konjugovaných dienů v procentech se vypočítá podle vzorce:
v němž značí:
| A | - absorbance při 233 nm, |
| C | - koncentrace zkoušeného roztoku v gramech na litr, |
| 0,91 | - konverzní faktor, |
| 0,07 | - korekční faktor pro absorbanci esterové skupiny při 233 nm. |
Stanovení obsahu
Ethyestery EPA a DHA. Zkouška se provádí co nejrychleji za ochrany před aktinickým světlem, oxidačními činidly, oxidačními katalyzátory (například měď a železo) a vzduchem.
Provede se plynová chromatografie (2.2.28).
Ve zkoušené látce se stanoví ethylestery kyseliny all-cis-5,8,11,14,17-ikosapentaenové (EPA; 20:5 n-3) a kyseliny all-cis-4,7,10,13,16,19-dokosahexaenové (DHA; 22:6 n-3).
Vnitřní standard. Methyltrikosanoat R.
Zkoušený roztok. 0,17 g zkoušené látky a asi 70,0 mg vnitřního standardu se v 10ml odměrné baňce rozpustí v trimethylpentanu R obsahujícím 50 mg/l butylhydroxytoluenu R a zředí se stejným roztokem na 10,0 ml.
Porovnávací roztok. 55,0 mg ethyldokosahexaenoatu CRL, asi 70,0 mg vnitřního standardu a 88,0 mg ethylikosapentaenoatu CRL se rozpustí v 10ml odměrné baňce v trimethylpentanu R obsahujícím 50 mg/l butylhydroxytoluenu R v litru a zředí se stejným roztokem na 10,0 ml.
Chromatograflcký postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky nejméně 30 m a vnitřního průměru 0,25 mm se stěnou pokrytou makrogolem 20 000 R (tloušťka filmu 0,25 μm),
- - vodíku pro chromatografii R nebo helia pro chromatografii R jako nosného plynu s použitím promývacího zařízení na odstranění kyslíku,
- - plamenoionizačního detektoru,
- - vhodného integrátoru,
- - injektoru s děličem 1 : 200,
Teplota kolony se 0,5 min udržuje na 170 °C, pak se zvyšuje rychlostí 10 °C/min na 240 °C a 22 min se udržuje na 240 °C; teplota vstřikovacího prostoru je 250 °C a teplota detektoru je 280 °C.
Nastříkne se dvakrát po 1 μl každého roztoku.
Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku jsou tři píky odpovídající ethylesteru EPA, methyltrikosanoatu a ethylesteru DHA, viz obrázek 2 a obrázek 3. Jestliže byla použita metoda standardního přídavku ke zkoušenému roztoku, je výtěžnost nejméně 95 % pro přidaný ethylikosapentaenoat CRL nebo ethyldokosahexaenoat CRL, když byla patřičně vzata v úvahu korekce u vnitřního standardu.
Vypočítá se obsah ethylesterů EPA a DHA v procentech a k výpočtu se použijí stanovené hodnoty ethylikosapentaenoatu CRL a ethyldokosahexaenatu CRL podle vzorce:
- kde Rf,x je odezvový faktor:
v němž značí:
| m1 | - hmotnost vnitřního standardu ve zkoušeném roztoku v miligramech, |
| m2 | - hmotnost zkoušené látky ve zkoušeném roztoku v miligramech, |
| m3 | - hmotnost vnitřního standardu v porovnávacím roztoku v miligramech, |
| mX, | - hmotnost ethylikosapentaenoatu CRL nebo ethyldokosahexaenoatu CRL v porovnávacím roztoku v miligramech, |
| Ax | - plochu píku odpovídající ethylikosapentaenoatu nebo ethyldokosahexaenoatu ve zkoušeném roztoku, |
| Ax,r | - plochu píku odpovídající ethylikosapentaenoatu nebo ethyldokosahexaenoatu v porovnávacím roztoku, |
| A1 | - plochu píku odpovídající methyltrikosanoatu ve zkoušeném roztoku, |
| A2 | - plochu píku odpovídající methyltrikosanoatu v porovnávacím roztoku. |
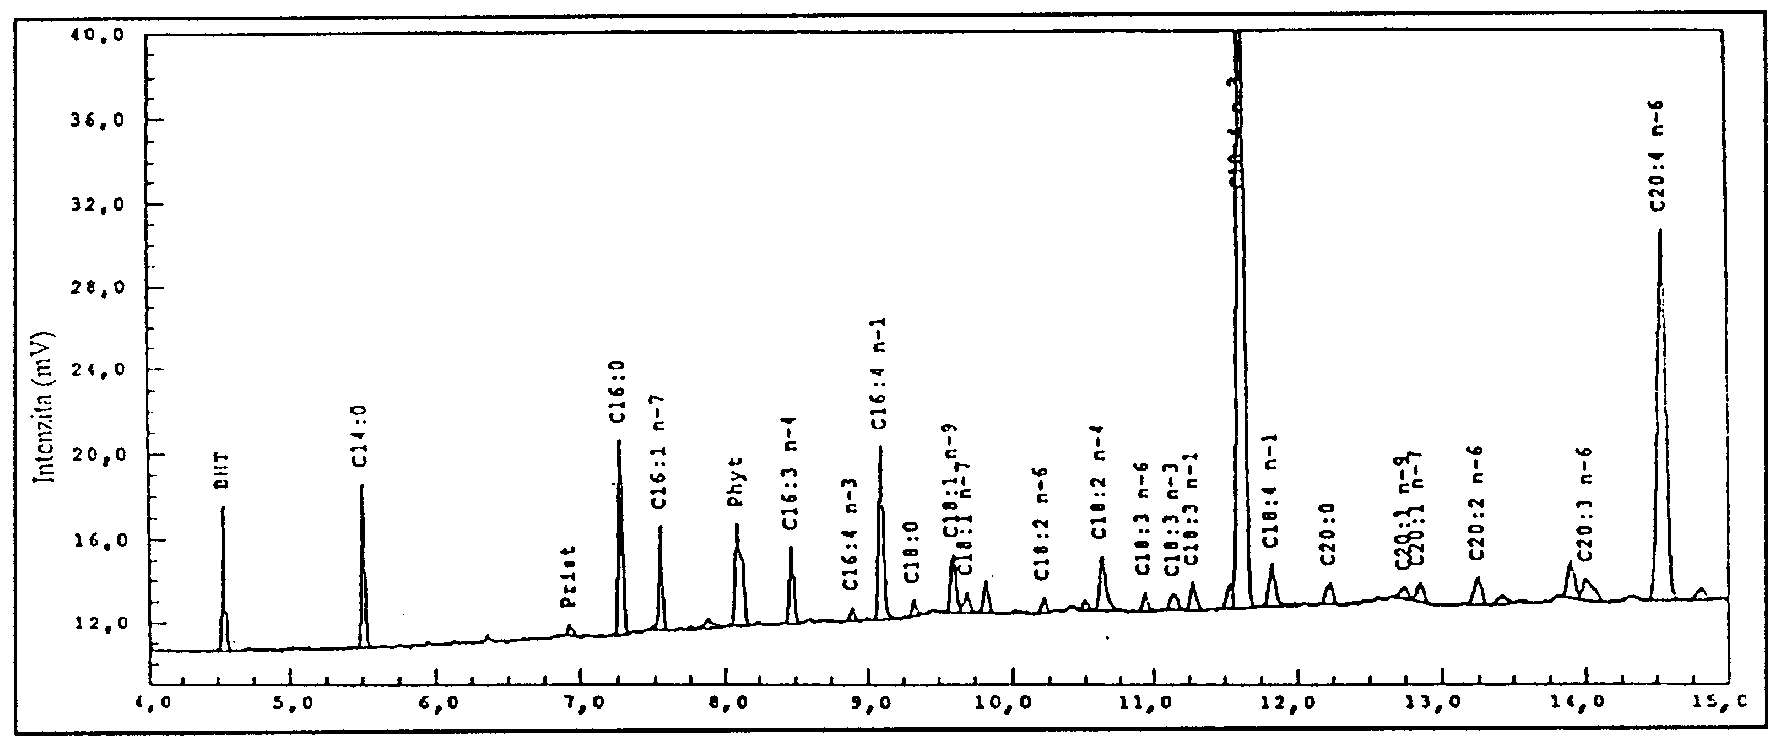
Obr. 2. Chromatogram ke zkoušce Ethylestery EPA a DHA
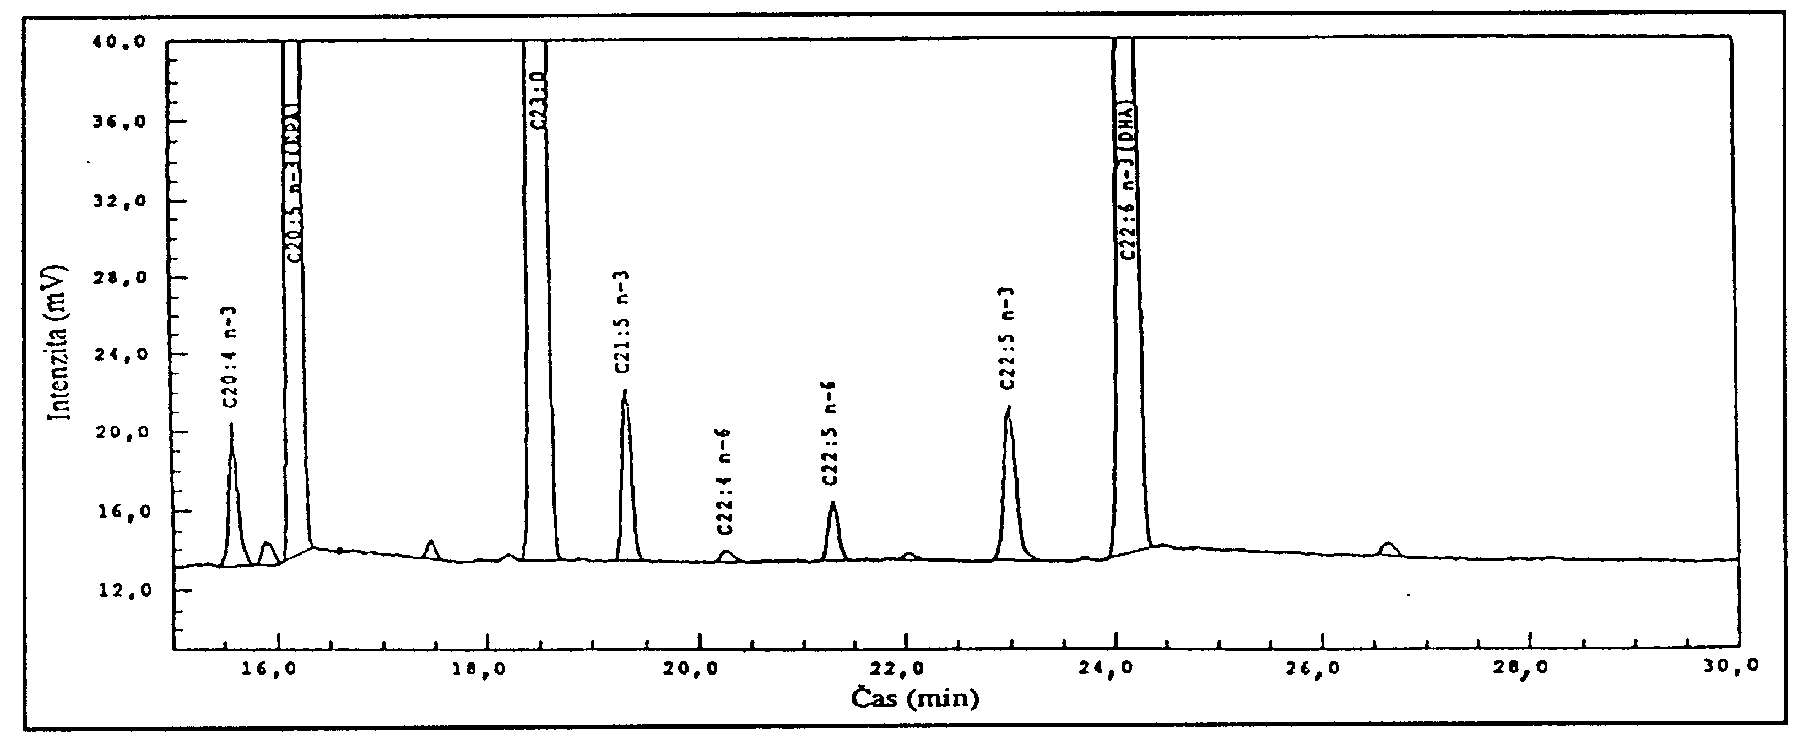
Obr. 3. Chromatogram ke zkoušce Ethylestery EPA a DHA
Celkové ethylestery omega-3-kyselin. Ze stanovení obsahu ethylesterů EPA a DHA se vypočítá obsah celkových ethylesterů omega-3-kyselin v procentech podle vzorce:
v němž značí:
| EPA | - obsah ethylesteru EPA v procentech, |
| DHA | - obsah ethylesteru DHA v procentech, |
| An-3 | - součet ploch píků ethylesterů C18:3 n-3, C18:4 n-3, C20:4 n-3, C21:5 n-3 a C22:5 n-3 na chromatogramu zkoušeného roztoku, |
| AEPA | - plochu píku ethylesteru EPA na chromatogramu zkoušeného roztoku, |
| Adha | - plochu píku ethylesteru DHA na chromatogramu zkoušeného roztoku. |
Uchovávání
Ve zcela naplněných vzduchotěsných obalech pod inertním plynem, za ochrany před světlem.
Označování
V označení na obalu se uvede, zda látka obsahuje tokoferol jako antioxidační přísadu.
Omega-3-acidorum triglycerida
Triacylglyceroly omega-3-kyselin
Je to směs mono-, dia triesterů omega-3-kyselin s glycerolem obsahující převážně triestery. Získávají se esterifikací koncentrovaných a čištěných omega-3-kyselin s glycerolem. Zdrojem omega-3-kyselin je tělní olej tučných ryb, druhů patřících k čeledím jako jsou Engraulidae, Carangidae, Clupeidae, Osmeridae, Salmonidae a Scrombroidae. Jako omega-3-kyseliny se označují následující kyseliny: kyselina alfa-linolenová (C18:3 n-3), kyselina moroktová (C18:4 n- 3), kyselina ikosatetraenová (C20:4 n-3), kyselina timnodonová (ikosapentaenová) (C20:5 n- 3; EPA), kyselina henikosapentaenová (C21:5 n-3), kyselina klupanodonová (C22:5 n-3) a kyselina cervonová (dokosahexaenová) (C22:6 n-3; DHA). Koncentrace celkového množství omega-3-kyselin, vyjádřených jako triacylglyceroly, je nejméně 60,0 %. Součet koncentrací omega-3-kyselin EPA a DHA, vyjádřených jako triacylglyceroly, je nejméně 45,0 %.
Jako antioxidační přísada se může přidat tokoferol.
Vlastnosti
Světle žlutá kapalina, prakticky nerozpustná ve vodě, velmi snadno rozpustná v acetonu a v heptanu, těžce rozpustná v ethanolu.
Zkouška totožnosti
Hodnotí se chromatogramy získané při stanovení obsahu EPA a DHA. Retenční časy a velikost píků odpovídajících methylesteru kyseliny ikosapentaenové a methylesteru kyseliny dokosahexaenové na chromatogramu zkoušeného roztoku (b) jsou přibližně shodné s retenčním časem a velikostí odpovídajících píků na chromatogramu porovnávacího roztoku (a).
Zkoušky na čistotu
Číslo kyselosti (2.5.1). Nejvýše 3,0; titruje se roztok připravený rozpuštěním 10,0 g v 50 ml předepsané směsi rozpouštědel.
Číslo anisidinové. Nejvýše 30.0.
Číslo anisidinové je definováno jako stonásobek absorbance z roztoku obsahujícího 1 g zkoušené látky ve 100 ml směsi rozpouštědel a zkoumadel měřené v lem kyvetě podle dále popsané metody.
Zkouška se provádí co nejrychleji za ochrany před aktinickým světlem.
Zkoušený roztok (a). 1,0 g se rozpustí v trimethylpentanu R a zředí se jím na 25,0 ml.
Zkoušený roztok (b). K 5,0 ml zkoušeného roztoku (a) se přidá 1,0 ml roztoku p-anisidinu R v (2,5 g/l) kyselině octové ledové R, protřepe se a chrání před světlem.
Porovnávací roztok. K 5,0 ml trimethylpentanu R se přidá 1,0 ml roztoku p-anisidinu R (2,5 g/l) v kyselině octové ledově R, protřepe se a chrání před světlem.
Měří se absorbance zkoušeného roztoku (a) při 350 nm za použití trimethylpentanu R jako kontrolní kapaliny. Měří se absorbance zkoušeného roztoku (b) při 350 nm přesně 10 min po jeho přípravě s použitím porovnávacího roztoku jako kontrolní kapaliny.
Číslo anisidinové se vypočítá podle vzorce:
v němž značí:
- As - absorbance zkoušeného roztoku (b),
- Ab - absorbance zkoušeného roztoku (a),
- M - hmotnost zkoušené látky ve zkoušeném roztoku (a) v gramech.
Číslo peroxidové (2.5.5, Metoda A). Nejvýše 10,0.
Oligomery a parciální glyceridy. Nejvýše 3,0 % oligomerů a nejvýše 50,0 % parciálních glyceridů. Provede se vylučovací chromatografie (2.2.30).
Zkoušený roztok. 10,0 mg se rozpustí v tetrahydrofuranu R a zředí se jím na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 0,3 m a vnitřního průměru 7,8 mm naplněné styrendivinylbenzen-kopolymerem R (velikost pórů 10 nm, velikost částic 7 μm) a dvou kolon délky 0,3 m a vnitřního průměru 7,8 mm naplněných styrendivinylbenzen-kopolymerem R (velikost pórů 50 nm, velikost částic 7 μm) (tyto kolony se umístí co nejblíže k dávkovači),
- - tetrahydrofuranu R jako mobilní fáze s průtokovou rychlostí 0,8 ml/min,
- - diferenciálního refraktometru jako detektoru.
Nastříkne se 40 μl zkoušeného roztoku. Jednotlivé píky se určí podle vzorového chromatogramu (obr. 1).
Obsah oligomerů v procentech se vypočítá podle vzorce:
v němž značí:
- A - součet ploch všech píků na chromatogramu,
- B - plochu píku s retenčním časem menším, než je retenční čas píku triglyceridu. Obsah parciálních glyceridů v procentech se vypočítá podle vzorce:
v němž značí:
- C - plochu (součet ploch) píku (ů) mono-a diglyceridů.
Konjugované dieny. Nejvýše 2,7 %; provede se absorpční spektrofotometrie v ultrafialové oblasti (2.2.25). Celý postup se provádí co možná nejrychleji.
Zkoušený roztok: 0,200 g až 0,800 g se rozpustí v trimethylpentanu R1 a zředí se jím na 50,0 ml.
Měří se absorbance při 233 nm. V případě potřeby se koncentrace roztoku upraví tak, aby hodnota absorbance byla 0,2 až 0,8. Obsah konjugovaných dienů v procentech se vypočítá podle vzorce:
v němž značí:
| A | - absorbance zkoušeného roztoku, |
| C | - koncentrace zkoušeného roztoku v g/l, |
| 0,91 | - konverzní faktor, |
| 0,07 | - korekční faktor pro absorbanci esterové skupiny při 233 nm. |
Stanovení obsahu
EPA a DHA. Celý postup se provádí co možná nejrychleji, za ochrany před aktinickým světlem, oxidačními činidly, oxidačními katalyzátory (např. měď a železo) a vzduchem.
Provede se plynová chromatografie (2.2.28). Ve zkoušené látce se stanoví methylestery kyselin all-cis-ikosa-5,8,11,14,17-pentaenové (EPA; 20:5 n-3) a all-cis-dokosa-4,7,10,13,16,19-hexaenové (DHA; 22:6 n-3).
Vnitřní standard. Methyltrikosanoat R.
Zkoušený roztok (a). 0,300 g zkoušené látky a asi 70,0 mg vnitřního standardu se rozpustí v roztoku butylhydroxytoluenu R (0,05 g/l) v trimethylpentanu R a zředí se stejným roztokem na 10,0 ml. 2,0 ml získaného roztoku se dá do křemenné zkumavky a rozpouštědlo se odpaří mírným proudem dusíku R. Přidá se 1,5 ml roztoku hydroxidu sodného R v methanolu R (20 g/l), převrství se dusíkem R, dobře se uzavře uzávěrem potaženým polytetrafluorethylenem, zamíchá se a zahřívá se 7 min na vodní lázni. Po vychladnutí se přidají 2 ml chloridu boritého v methanolu RS, převrství se dusíkem R, dobře se uzavře, promíchá se a zahřívá se 30 min na vodní lázni. Po ochlazení na 40 °C až 50 °C se přidá 1 ml trimethylpentanu R, uzavře se a důkladně nejméně 30 s se třepe. Bezprostředně poté se přidá 5 ml nasyceného roztoku chloridu sodného R, převrství se dusíkem R, uzavře se a důkladně se 15 s třepe. Horní vrstva se přemístí do samostatné zkumavky. Methanolová vrstva se třepe ještě jednou s 1 ml trimethylpentanu R. Spojené trimethylpentanové extrakty se ještě dvakrát promyjí 1 ml vody R a suší se nad síranem sodným bezvodým R. Připraví se dva roztoky pro každý vzorek.
Zkoušený roztok (b). 0,300 g zkoušené látky se rozpustí v roztoku butylhydroxytoluenu R (0,05 g/l) v trimethyllpentanu R a zředí se stejným roztokem na 10,0 ml. Dále se pokračuje, jak je předepsáno pro zkoušený roztok (a).
Porovnávací roztok (a). 60,0 mg ethyldokosahexaenoatu CRL, asi 70,0 mg vnitřního standardu a 90,0 mg ethylikosapentaenoatu CRL se rozpustí v roztoku butylhydroxytoluenu R (0,05 g/l) v trimethylpentanu R a zředí se tímto roztokem na 10,0 ml. Dále se pokračuje, jak je předepsáno pro zkoušený roztok (a).
Porovnávací roztok (b). 0,3 g methylpalmitatu R, 0,3 g methylstearatu R, 0,3 g methylarachidatu R a 0,3 g methylbehenatu R se dá do 10ml odměrné baňky, rozpustí se v roztoku butylhydroxytoluenu R v trimethylpentanu R (0,05 g/l) a zředí se tímto roztokem na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,25 mm s vnitřní stěnou pokrytou vrstvou makrogolu 20 000 R (tloušťka vrstvy je 0,25 μm),
- - vodíku pro chromatografii R nebo helia pro chromatografii R jako nosného plynu s použitím deoxo filtru,
- - plamenoionizačního detektoru,
- - injektoru s děličem 1 : 200.
Teplota kolony se 0,5 min udržuje na 170 °C, pak se zvyšuje rychlostí 10 °C/min na 240 °C a udržuje se 22 min na 240 °C; teplota vstřikovacího prostoru je 250 °C a teplota detektoru je 280 °C.
Nastříkne se dvakrát po 1 μl každého roztoku. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) jsou tři píky odpovídající methylikosapentaenoatu, methyltrikosanoatu a methyldokosahexaenoatu, na chromatogramu porovnávacího roztoku (b) stoupá procentuální plošné zastoupení v následujícím pořadí: methylpalmitat, methylstearat, methylarachidat, methylbehenat; rozdíl mezi procentuálním plošným zastoupením methylpalmitatu a methylbehenatu je menší než dvě plošná procenta.
Při korekci na vnitřní standard je výtěžnost stanovení provedených metodou standardního přídavku ke zkoušenému roztoku (a) větší než 95 % přidaného množství ethyl dokosahexaenoatu CRL a ethylikosapentaenové CRL.
Obsah EPA a DHA, vyjádřených jako triacylglyceroly, se vypočítá v procentech podle následujícího vzorce (do výpočtu se zahrnuje vyznačená hodnota pro porovnávací látky):
v němž značí:
- (A2. C) je korekční faktor pro pík eluovaný společně s vnitřním standardem:
Stanovení obsahu Uchovávání Označování Omega-3-acidorum triglycerida Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu m1 - hmotnost vnitřního standardu ve zkoušeném roztoku (a) v miligramech, m - hmotnost vzorku ve zkoušeném roztoku (a) v miligramech, m3 - hmotnost vnitřního standardu v porovnávacím roztoku (a) v miligramech, mx,r - hmotnost ethyldokosahexaenoátu CRL a ethylikosapentaenoatu CRL v porovnávacím roztoku (a) v miligramech, Ax - plochu píku methylikosapentaenoatu nebo methyldokosahexaenoatu na chromatogramu zkoušeného roztoku (a), Axr - plochu píku methylikosapentaenoatu nebo methyldokosahexaenoatu na chromatogramu porovnávacího roztoku (a), A1 - plochu píku methyltrikosanoatu na chromatogramu zkoušeného roztoku (a), A2 - plochu píku methylikosapentaenoatu na chromatogramu zkoušeného roztoku (a), A - plochu píku vnitřního standardu na chromatogramu porovnávacího roztoku (a), A4 - plochu píku na chromatogramu zkoušeného roztoku (b), který má retenční čas odpovídající retenčnímu času vnitřního standardu na chromatogramech zkoušeného roztoku (a) a porovnávacího roztoku (a), A5 - plochu píku methylikosapentaenoatu na chromatogramu zkoušeného roztoku (b).
Celkový obsah omega-3-kyselin. Celkový obsah omega-3-kyselin, vyjádřený jako triacylglyceroly, se v procentech vypočítá podle vzorce, v němž se použijí hodnoty získané při stanovení EPA a DHA a jednotlivé píky se určí ze vzorových chromatogramů (obr. 2 a obr. 3):
v němž značí:
| EPA | - obsah EPA získaný při stanovení EPA a DHA v procentech, |
| DHA | - obsah DHA získaný při stanovení EPA a DHA v procentech, |
| An-3 | - součet ploch píků methylesterů kyselin C18:3 n-3, C18:4 n-3, C20:4 n-3,C21:5 n-3 a C22:5 n-3 na chromatogramu zkoušeného roztoku (a). |
| Aepa | - plochu píku methylesteru EPA na chromatogramu zkoušeného roztoku (a). |
| Adha | - plochu píku methylesteru DHA na chromatogramu zkoušeného roztoku (a). |
Uchovávání
Ve vzduchotěsných zcela naplněných obalech, chráněny před světlem, v inertní atmosféře.
Označování
V označení na obalu se uvede koncentrace přidaného tokoferolu.
Následující vzorové chromatogramy jsou uvedeny jen pro informaci a jako vodítko, netvoří závaznou část článku.
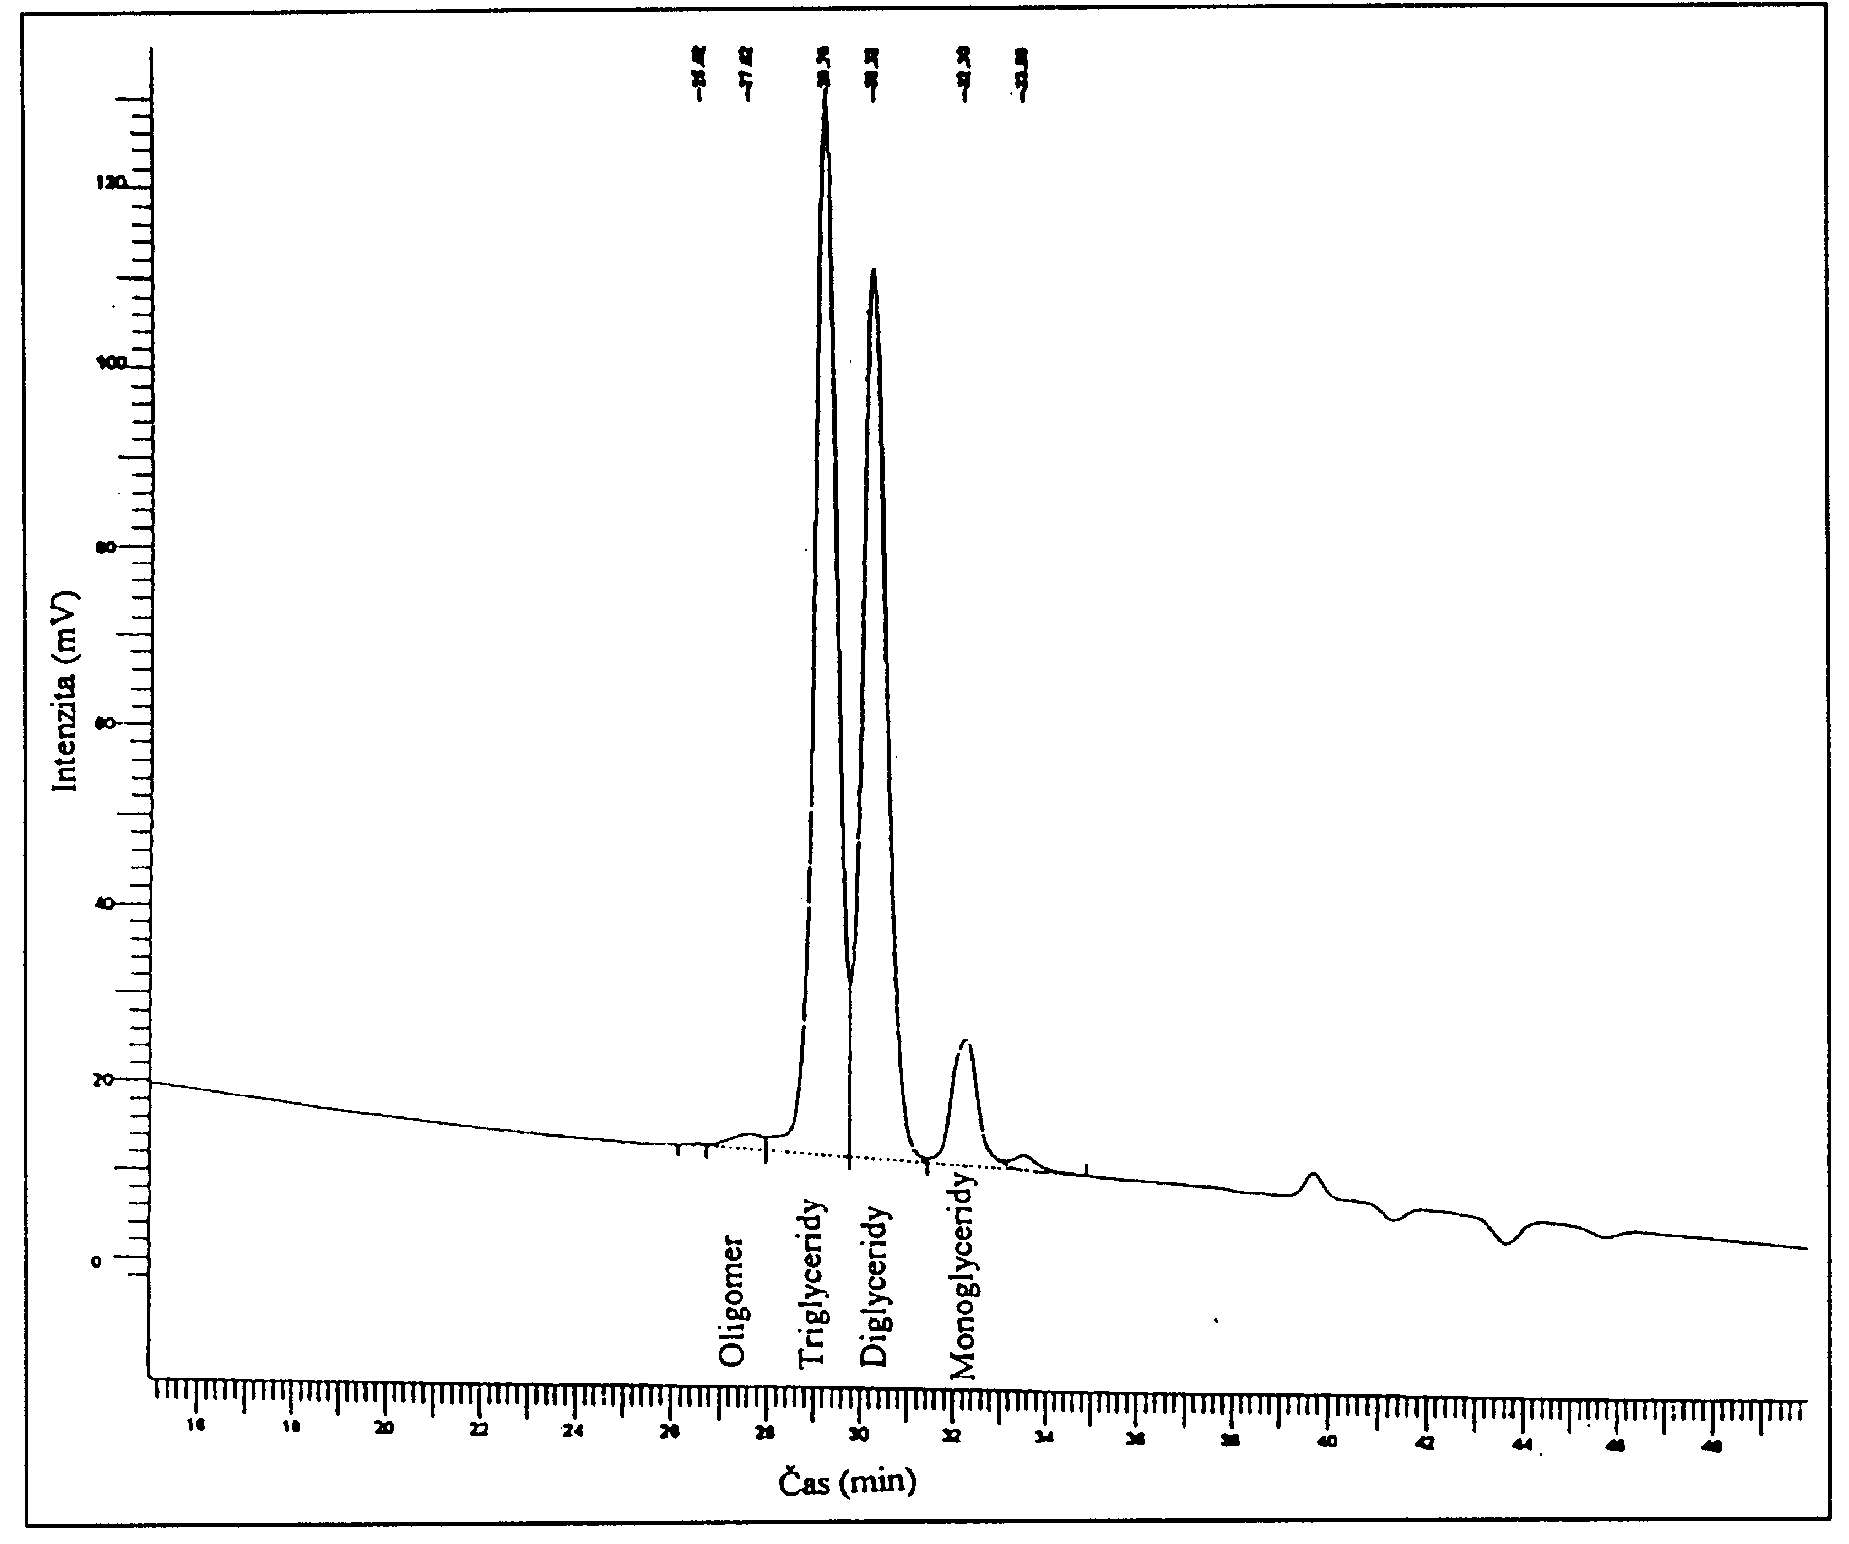
Obr. 1. Vzorový chromatogram pro oligomery a parciální glyceridy
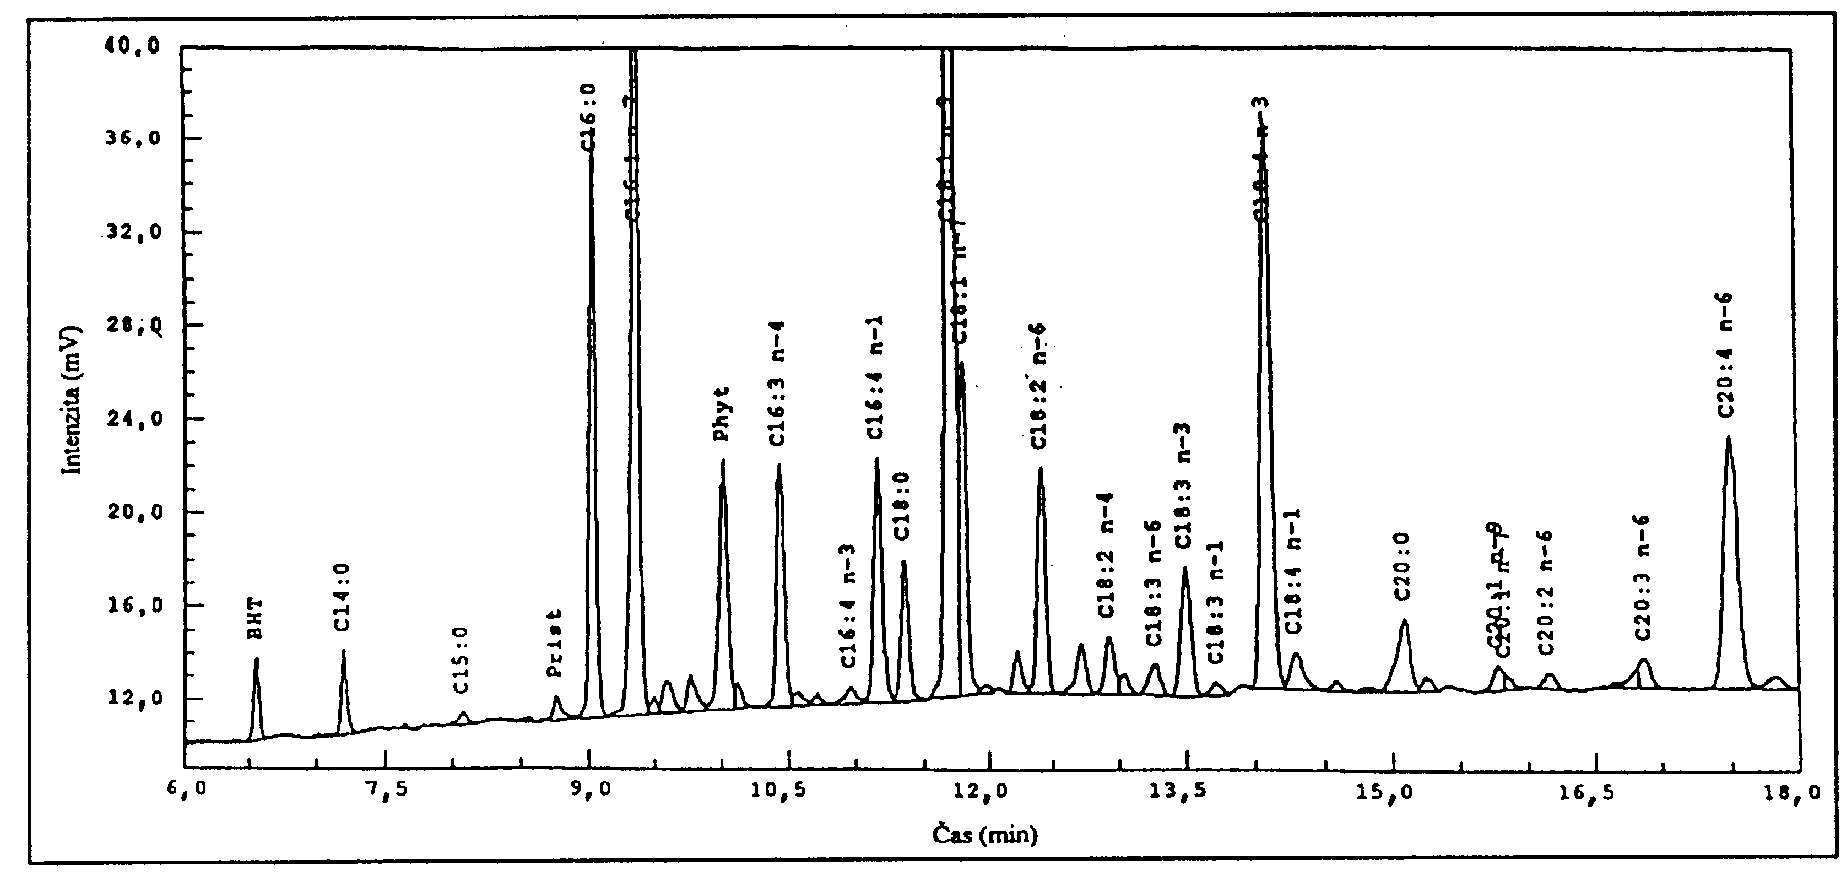
Obr. 2. Vzorový chromatogram pro stanovení celkového obsahu omega-3-kyselin
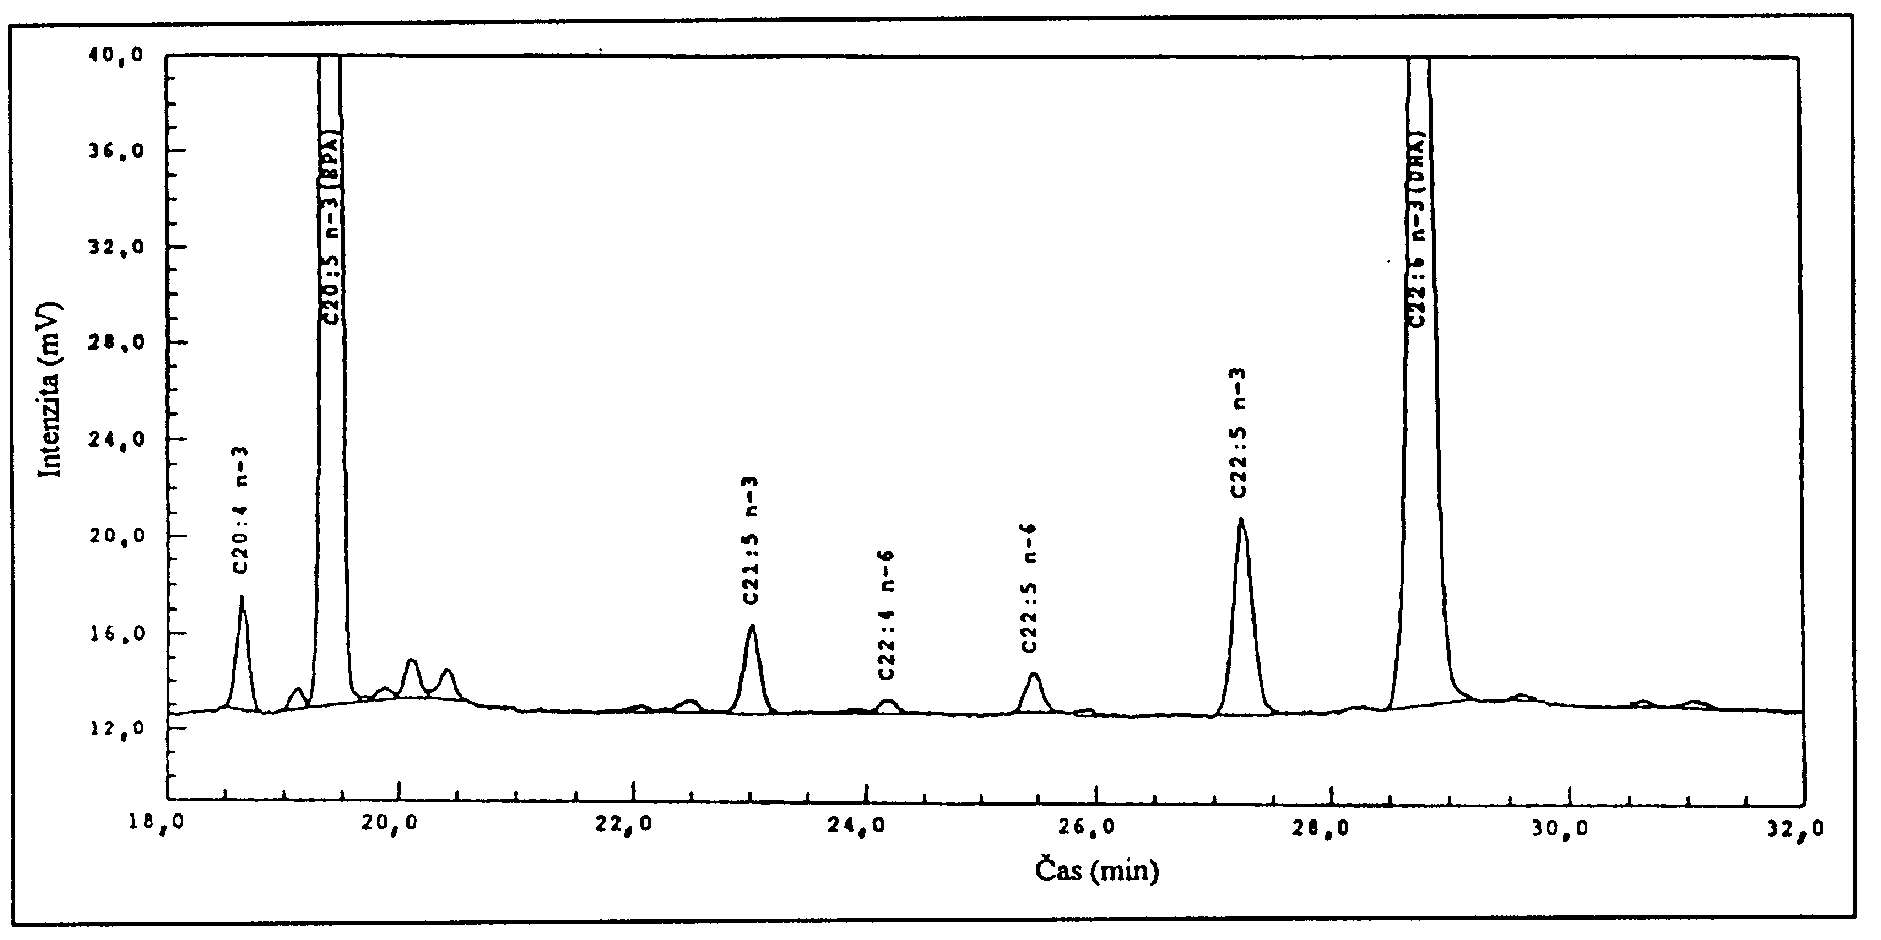
Obr. 3. Vzorový chromatogram pro stanovení celkového obsahu omega-3-kyselin
† Omeprazolum
Omeprazol
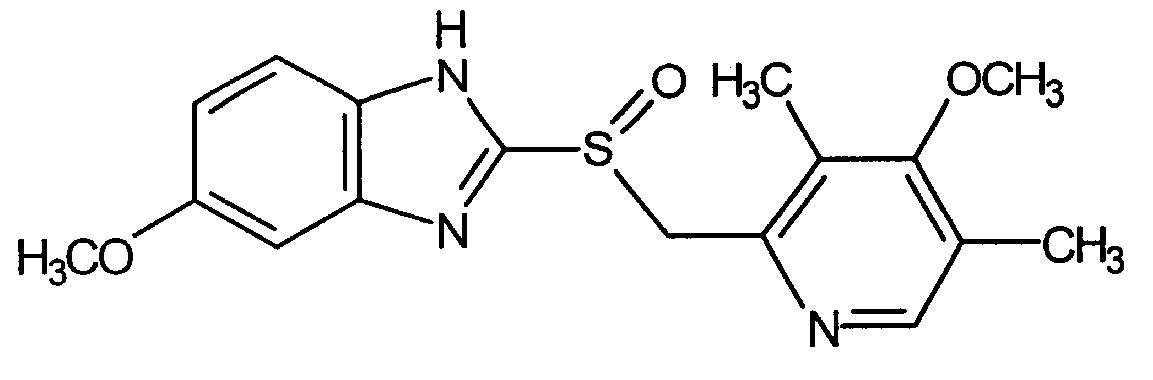
| C17H19N3O3S | Mr 345,42 | CAS 73590-58-6 |
Je to (RS)-5-methoxy-2-{[(4-methoxy-3,5-dimethylpyridin-2-yl)methyl]sulphinyl}-1H-benzimidazol. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C17H19N3O3S.
Vlastnosti
Bílý nebo téměř bílý prášek. Je velmi těžce rozpustný ve vodě, dobře rozpustný v lihu 96%, v methanolu a v dichlormethanu. Rozpouští se ve zředěných roztocích alkalických hydroxidů.
Zkoušky totožnosti
Základní sestava zkoušek: B.
Alternativní sestava zkoušek: A a C, viz Obecné zásady (1.2).
- A. 2,0 mg se rozpustí v hydroxidu sodném 0,1 mol/l RS a zředí se jím na 100,0 ml. Měří se absorbance (2.2.25) tohoto roztoku při 230 nm až 350 nm; roztok vykazuje dvě absorpční maxima při 276 nm a 305 nm. Poměr absorbance zjištěné v maximu při 305 nm k absorbanci zjištěné v maximu při 276 nm je 1,6 až 1,8.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem omeprazolu CRL.
- C. Hodnotí se chromatogramy získané ve zkoušce Omeprazol nečistota C, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) se polohou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Deska s vrstvou se vloží do komory nasycené parami kyseliny octové R; skvrny rychle zhnědnou.
Zkoušky na čistotu
Roztok S. 0,50 g se rozpustí v dichlormethanu R a zředí se jím na 25 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1).
Absorbance (2.2.25). Absorbance roztoku S měřená při 440 nm je nejvýše 0,10. (Tento limit odpovídá 0,035 % omeprazol nečistotě F nebo omeprazol nečistotě G).
Omeprazol nečistota C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu HF254 R.
Zkoušený roztok (a). 0,10 g se rozpustí ve 2,0 ml směsi stejných objemových dílů methanolu R a dichlormethanu R.
Zkoušený roztok (b). 1,0 ml zkoušeného roztoku (a) se zředí methanolem R na 10 ml.
Porovnávací roztok (a). 10 mg omeprazolu CRL se rozpustí ve 2,0 ml methanolu R.
Porovnávací roztok (b). 1 ml zkoušeného roztoku (a) se zředí směsí stejných objemových dílů methanolu R a dichlormethanu R na 10 ml. 1 ml tohoto roztoku se zředí stejnou směsí na 100 ml.
Na vrstvu se nanese odděleně po 10 μl každého roztoku a vyvíjí se směsí objemových dílů 2-propanolu R, dichlormethanu R předem protřepaného s amoniakem 26% R (100 ml dichlormethanu R se protřepe v dělicí nálevce s 30 ml amoniaku 26% R, po oddělení vrstev se použije spodní vrstva) a dichlormethanu R (20 + 40 + 40) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku (a) žádná skvrna o RF vyšším, než má skvrna odpovídající omeprazolu, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,1 %).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 3,0 mg se rozpustí v mobilní fázi a zředí se jí na 25,0 ml.
Porovnávací roztok (a). 1,0 mg omeprazolu CRL a 1,0 mg omeprazol nečistoty D CRL se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Chromatogragický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 4 mm naplněné silikagelem oktylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, kterou je směs objemových dílů acetonitrilu R a roztoku hydrogenfosforečnanu sodného R (1,4 g/l) jehož pH bylo předem upraveno na hodnotu 7,6 kyselinou fosforečnou R (27 + 73), průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 280 nm.
Jestliže se chromatogramy zaznamenávají za předepsaných podmínek, retenční čas omeprazolu je asi 9 min a relativní retenční čas omeprazolu nečistoty D je asi 0,8. Nastřikuje se odděleně 40 μl každého roztoku a chromatogramy se zaznamenávají po dobu odpovídající trojnásobku retenčního času omeprazolu. Citlivost detektoru se nastaví tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) nebyla menší než 15 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) rozlišení mezi píky omeprazol nečistoty D a omeprazolu není menší než 3.
Pokud je třeba, upraví se pH mobilní fáze nebo koncentrace acetonitrilu R. Zvýšení pH zlepšuje rozlišení mezi píky.
Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního píku, větší než plocha píku na chromatogramu porovnávacího roztoku (b) (0,1 %).
Zbytková rozpouštědla. Provede se (head-space) plynová chromatografie (2.2.28) metodou standardního přídavku. Obsah chloroformu je nejvýše 50 μg/g, obsah dichlormethanu je nejvýše 100 μg/g a obsah trichlorethylenu je nejvýše 100 μg/g.
Chromatogragický postup se obvykle provádí za použití:
- - křemenné kapilární kolony délky 30 m a vnitřního průměru 0,32 mm s vnitřní stěnou pokrytou 1,8 μm filmem poly[(kyanopropyl)(methyl)][(fenyl)(methyl)]siloxanu R,
- - dusíku pro chromatografii R jako nosného plynu,
- - plamenoionizačního detektoru,
- - vhodného head-space dávkovače.
0,50 g se odváží do 10ml lahvičky s vhodným uzávěrem, přidají se 4,0 ml dimethylacetamidu R a lahvička se uzavře. Ustaluje se 1 h při 80 °C.
Ztráta sušením (2.2.32). Nejvýše 0,2 %. 1,000 g se suší 4 h ve vakuové sušárně při 60 °C. Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
1,100 g se rozpustí ve směsi 10 ml vody R a 40 ml lihu 96% R a titruje se hydroxidem sodným 0,5 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml hydroxidu sodného 0,5 mol/l VS odpovídá 0,1727 g C17H19N3O3S.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem, při teplotě 2 °C až 8 °C.
Separandum.
Nečistoty
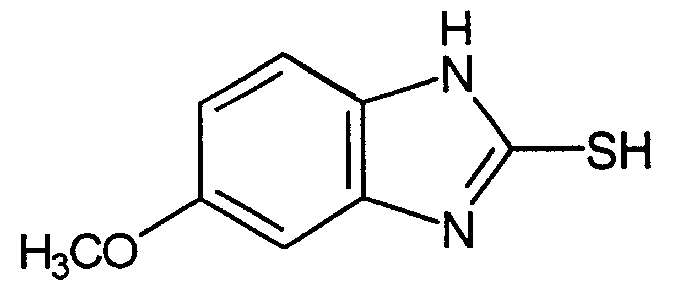
- A. 5-methoxy- 1H-benzimidazol-2-thiol,
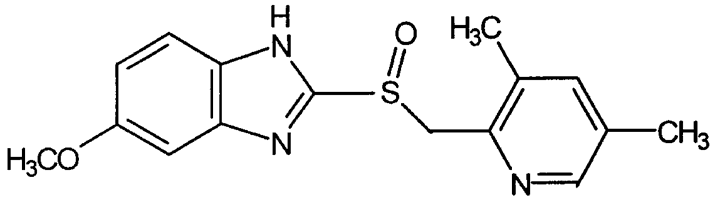
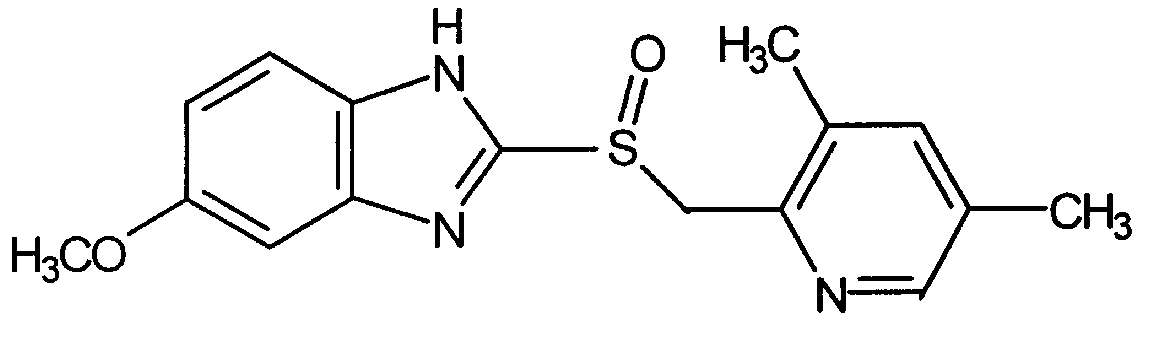
- B. 5-methoxy-2-[(3,5-dimethyl-2-pyridyl)methyl]sulfinyl-1H-benzimidazol,
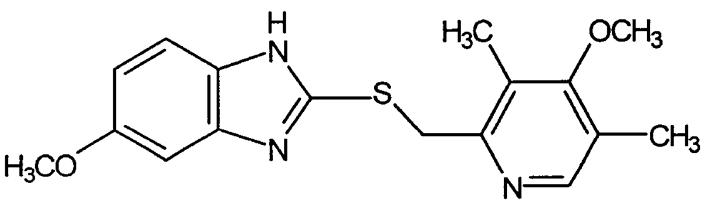
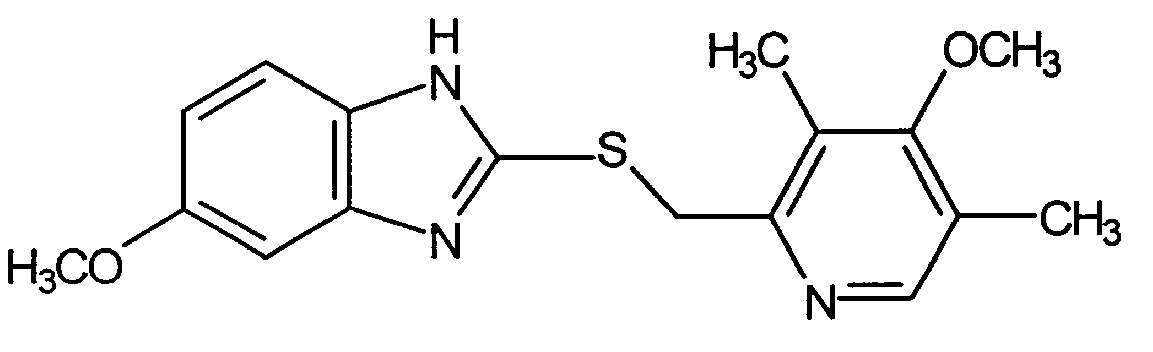
- C. 5-methoxy-2-{[(4-methoxy-3,5-dimethyl-2-pyridyl)methyl]thio}-1H-benzimidazol (ufiprazol),
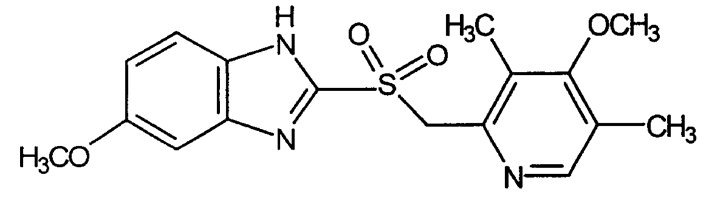
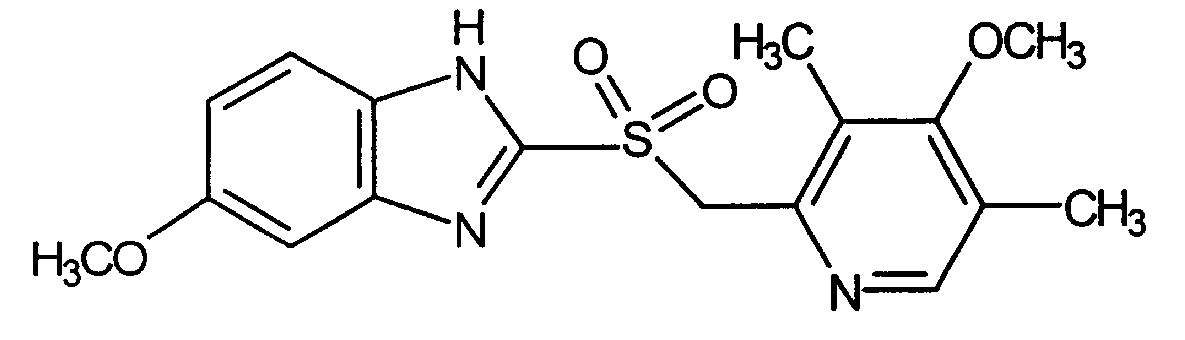
- D. 5-methoxy-2-{[(4-methoxy-3,5-dimethyl-2-pyridyl)methyl]sulfonyl}-1H-benzimidazol (omeprazolsulfon),
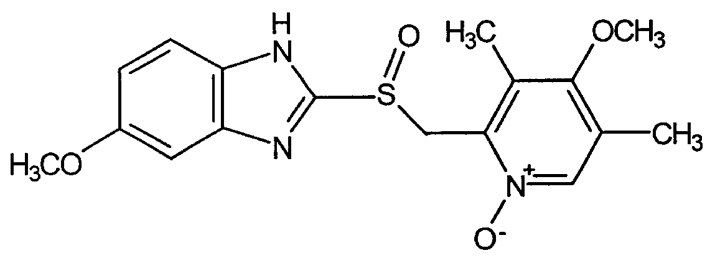
- E. 5-methoxy-2-{ [(4-methoxy-3,5-dimethyl-2-pyridyl)methyl]sulfinyl}-1H-benzimidazol-1՛-oxid,
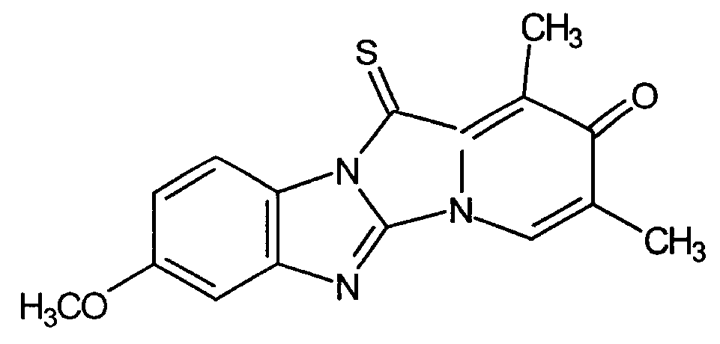
- F. 2,12-dihydro-1,3-dimethyl-8-methoxy-12-thioxobenzo[4,5]pyrido[1,2-c]imidazo[1,2-a]imidazol-2-on,
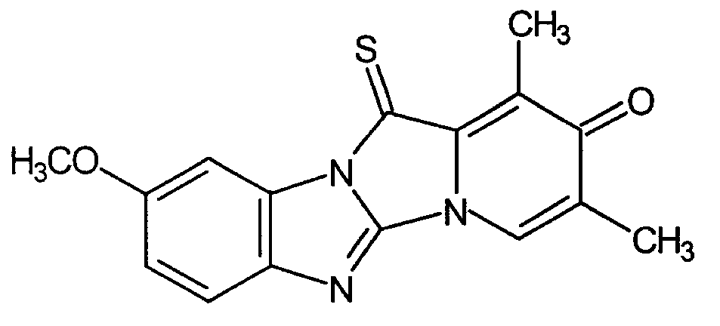
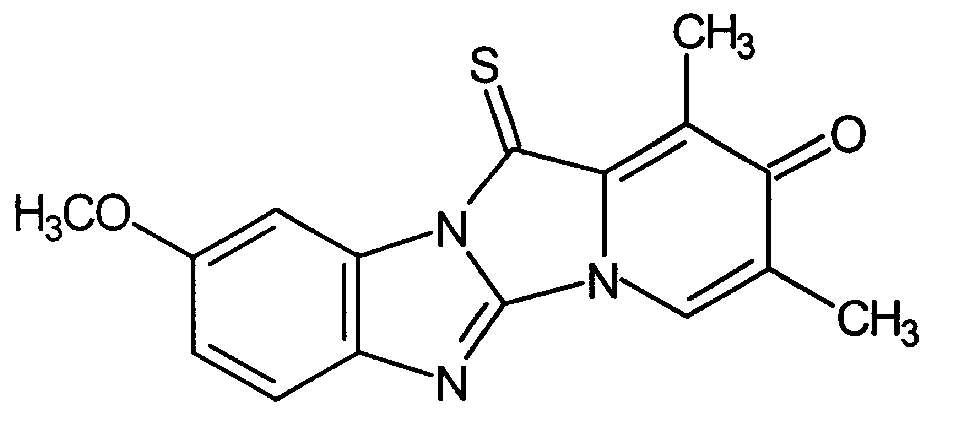
- G. 2,12-dihydro-1,3-dimethyl-9-methoxy-12-thioxobenzo[4,5]pyrido[1,2-c]imidazo[ 1,2-a]imidazol-2-on.
Orthosiphonis folium
Synonymum: Folium orthosiphonis
Jsou to úlomky usušených listů a vrcholků stonků druhu Orthosiphon stamineus BENTH. (Orthosiphon aristatus MIQ., Orthosiphon spicatus BAK.).
Vlastnosti
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Listy jsou křehké, až 7,5 cm dlouhé a až 2,5 cm široké. Řapík je krátký, čepel oválná až kopinatá, na konci zašpičatělá, na bázi klínovitá. List na spodní straně světle šedozelený, na svrchní straně tmavozelený až nahnědle zelený. Žilnatina zpeřená, s malým množstvím postranních žilek. Pozoruje se lupou (10x zvětšující), postranní žilky probíhají rovnoběžně s hlavní žilkou a pak se odklánějí v ostrém úhlu. Okraj listu je nepravidelně hrubě zubatý, někdy vroubkovaný, čepel mírně podvinutá. Řapík tenký, čtyřhranný, 4 mm až 8 mm dlouhý a stejně jako primární žilnatina fialově naběhlý. Občas jsou patrné shluky namodrale bílých až fialových, dosud nerozvinutých květů.
- B. Droga se upráškuje (355). Prášek je tmavozelený. Pozoruje se pod mikroskopem v chloralhydrátu RS. Droga je charakteristická těmito znaky: úlomky pokožky s buňkami se stěnami vlnitě zprohýbanými, jednobuněčné nebo dvoubuněčné kuželovité krycí chlupy, jednořadé, tříbuněčné až osmibuněčné chlupy až 450 μm dlouhé se silně tečkovanými stěnami, chlupy s jednobuněčnou nebo dvoubuněčnou hlavičkou, žláznaté chlupy s jednobuněčnou nohou a obvykle čtyřbuněčnou hlavičkou, diacytické průduchy (2.8.3) jsou četnější na spodní straně listu.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 1 g práškované drogy (710) se smíchá s 10 ml methanolu R, protřepává se 5 min ve vodní lázni při 60 °C a po ochlazení se zfiltruje.
Porovnávací roztok. 1 mg sinensetinu R se rozpustí v methanolu R a zředí se jím na 10 ml.
Na vrstvu se nanese do pruhů 10 μl zkoušeného roztoku a 5 μl porovnávacího roztoku. Vyvíjí se směsí objemových dílů methanolu R, ethylacetatu R a toluenu R (5 + 40 + 55) po dráze 10 cm. Vrstva se vysuší na vzduchu a pozoruje se v ultrafialovém světle při 365 nm. Na chromatogramu porovnávacího roztoku je ve střední části skvrna sinensetinu s intenzivní světle modrou fluorescencí. Na chromatogramu zkoušeného roztoku je ve střední části větší skvrna s modrou fluorescencí, která odpovídá skvrně sinensetinu na chromatogramu porovnávacího roztoku; nad touto skvrnou jsou dvě skvrny (modrá a fialová) a pod touto skvrnou jsou dvě skvrny s namodralou fluorescencí; ve spodní třetině chromatogramu a v blízkosti čela jsou skvrny s červenou fluorescencí.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Nejvýše 5 % stonků o průměru více než 1 mm a nejvýše 2 % ostatních cizích příměsí.
Ztráta sušením (2.2.32). Nejvýše 11,0 %. 1,000 g práškované drogy (355) se suší 2 h v sušárně při 100 °C až 105 °C.
Celkový popel (2.4.16). Nejvýše 12,5 %.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
† Oxybuprocaini hydrochloridum
Oxybuprokainiumchlorid
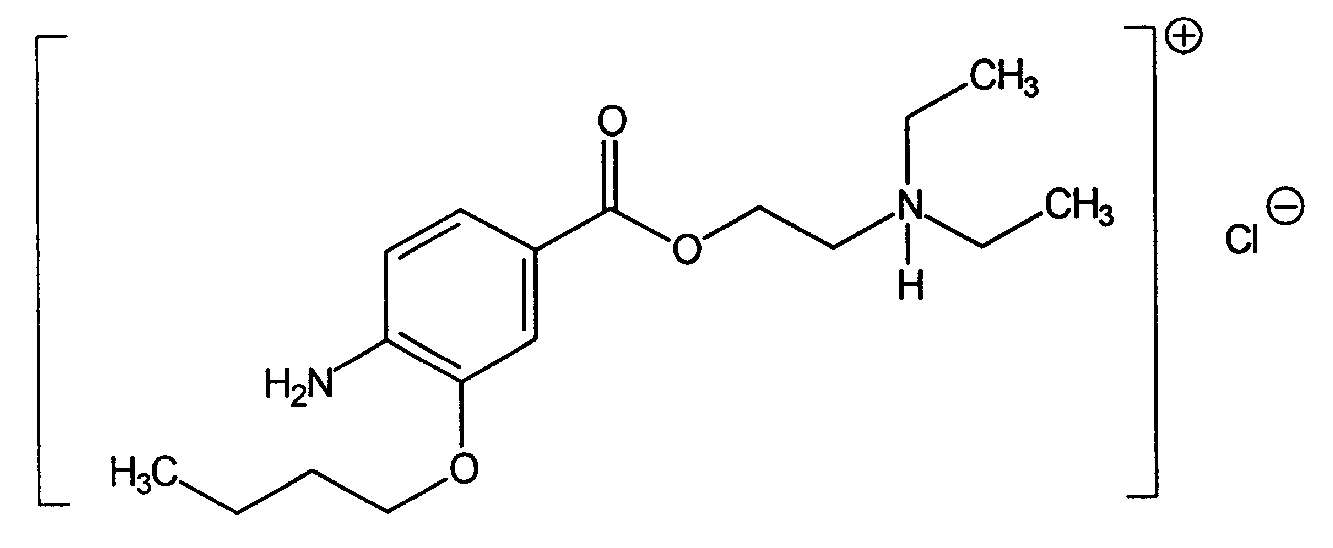
| C17H29CIN2O3 | Mr 344,88 | CAS 5987-82-6 |
Je to [2-(4-amino-3-butoxybenzoyloxy)ethyl]diethylamoniumchlorid. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,5 % sloučeniny C17H29CIN2O3.
Vlastnosti
Bílý krystalický prášek nebo bezbarvé krystaly. Je velmi snadno rozpustný ve vodě, snadno rozpustný v lihu 96%.
Je polymorfní.
Zkoušky totožnosti
Základní sestava zkoušek: B a D.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 158 °C až 162 °C.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety oxybuprokainiumchloridu CRL. Pokud se spektra získaná v pevném stavu liší, rozpustí se odděleně zkoušená látka a referenční látka v methanolu R, odpaří se do sucha a se zbytky se zaznamenají nová spektra.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vhodného silikagelu s fluorescenčním indikátorem pro detekci při 254 nm.
Zkoušený roztok. 40 mg se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 40 mg oxybuprokainiumchloridu CRL se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 20 mg prokainiumchloridu R se rozpustí v porovnávacím roztoku (a) a zředí se jím na 5 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny mravenčí bezvodé R, methanolu R, vody R a ethylacetatu R (10+15 + 15 + 60) po dráze 10 cm. Vrstva se 10 min suší v proudu horkého vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Postříká se dimethylaminobenzaldehydem RS7. Hlavní skvrna na chromatogramu zkoušeného roztoku se shoduje polohou, barvou a velikostí s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- D. 0,2 ml roztoku S, viz Zkoušky na čistotu, se zředí vodou R na 2 ml. Roztok vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztok S. 5,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 50 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž5 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 4,5 až 6,0; měří se roztok S.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Tlumivý roztok o pH 2,5. 6 ml kyseliny chloristé RS a 12 ml kyseliny fosforečné zředěné RS se přidá k 950 ml vody R. Hodnota pH se upraví na 2,5 roztokem hydroxidu sodného R (40 g/l) a zředí se vodou R na 1000,0 ml.
Zkoušený roztok. 10,0 mg se rozpustí v mobilní fázi a zředí se jí na 25,0 ml.
Porovnávací roztok (a). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 20,0 ml. 5,0 ml tohoto roztoku se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se smíchá s 1 ml roztoku hydroxidu sodného R (40 g/l) a nechá se 20 min stát. Přidá se 1 ml kyseliny fosforečné zředěné RS a zředí se mobilní fází na 100,0 ml. 25 ml tohoto roztoku se zředí mobilní fází na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 3,9 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R1 (5 μm),
- - mobilní fáze, která je směsí objemových dílů acetonitrilu R a tlumivého roztoku o pH 2,5 (25 + 75), s průtokovou rychlostí 1 ml/min,
- - spektrofotometrického detektoru, 309 nm.
Teplota kolony se udržuje na 35 °C.
Při zaznamenání chromatogramů za předepsaných podmínek je retenční čas oxybuprokainiumchloridu asi 9 min. Citlivost systému se nastaví tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (a) byla nejméně 50 % celé stupnice zapisovače.
Nastříkne se 20 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) je rozlišení mezi hlavními píky odpovídajícími oxybuprokainu a oxybuprokainu nečistotě B (hydrolytický produkt) nejméně 12.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (a). Chromatogramy se zaznamenávají po dobu odpovídající čtyřnásobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než 0,4násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a) (0,1 %); součet ploch všech píků, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,25 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,05násobek plochy píku oxybuprokainiumchloridu na chromatogramu porovnávacího roztoku (a).
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití základního roztoku olova (1 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sumárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí ve směsi 20 ml kyseliny octové bezvodé R a 20 ml acetanhydridu R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 34,49 mg C17H29CIN2O3.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Nečistoty
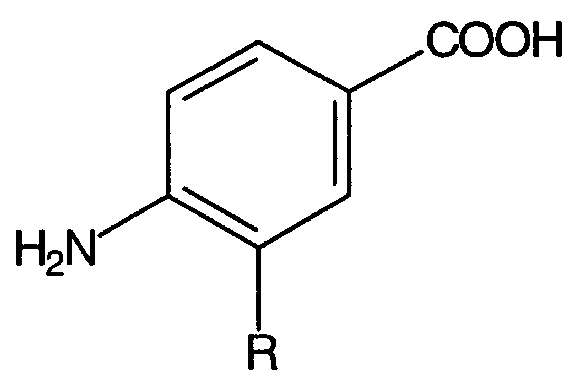
- A. R = H: kyselina 4-aminobenzoová,
- B. R = O-CH2-CH2-CH2-CH3: kyselina 4-amino-3-butoxybenzoová,
- C. R = OH: kyselina 4-amino-3-hydroxybenzoová.
† Oxybutynini hydrochloridum
Oxybutyniniumchlorid
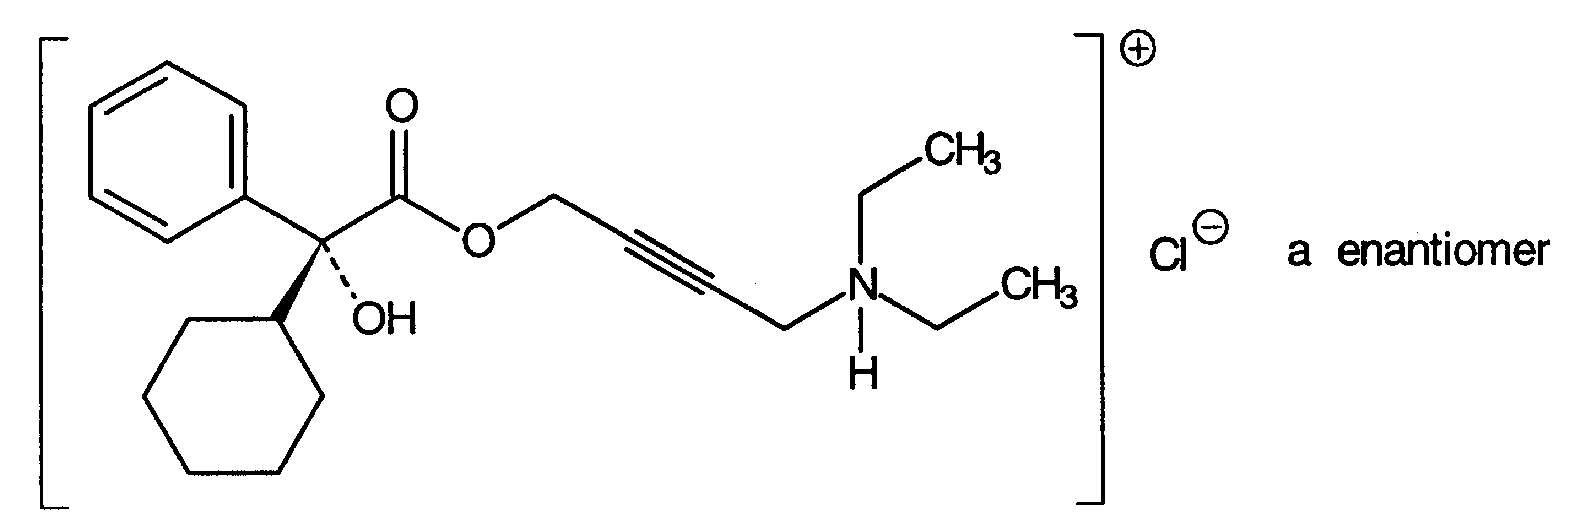
| C22H32CINO3 | Mr 393,95 | CAS 1508-65-2 |
Je to N,N-diethyl-4-[(RS)-α-cyklohexyl-α-fenylglykoloyl)oxy]but-2-inylamoniumchlorid. Počítáno na vysušenou látku, obsahuje 99,0 % až 102,0 % sloučeniny C22H32CINO3.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je snadno rozpustný ve vodě a v lihu 96%, dobře rozpustný v acetonu, těžce rozpustný v cyklohexanu.
Zkoušky totožnosti
Základní sestava zkoušek: B a D.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14): 124 °C až 129 °C.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety oxybutyniniumchloridu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za, použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. 50 mg se rozpustí v lihu 96% R se zředí se jím na 10 ml.
Porovnávací roztok. 10 mg oxybutyniniumchloridu CRL a rozpustí v lihu 96% R a zředí se jím na 2 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku a vyvíjí se methanolem R po dráze 15 cm. Po vysušení na vzduchu se vrstva vystaví působení par jodu po dobu 30 min. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá svou polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku.
- D. Vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztok S. 2,00 g se rozpustí ve vodě R a zředí se jí na 20,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ5 (2.2.2, Metoda II).
Optická otáčivost (2.2.7). -0,10° až +0,10°; měří se roztok S.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 50,0 mg se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (a). 50,0 mg oxybutyniniumchloridu CRL a 50,0 mg oxybutyninu nečistoty A CRL se rozpustí v mobilní fázi a zředí se jí na 100,0 ml. 10,0 ml tohoto roztoku se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 200,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 3,9 mm naplněné silikagelem oktylsilanizovaným pro chromatografií R2 (5 μm),
- - mobilní fáze, kterou je směs objemových dílů roztoku dihydrogenfosforečnanu draselného R (3,4 g/l) a hydrogenfosforečnanu draselného R (4,36 g/1) s acetonitrilem R (49 + 51), průtoková rychlost je 1 ml/min,
- - spektrofotometrického detektoru, 210 nm.
Nastříkne se 10 μl porovnávacího roztoku (a). Při zaznamenání chromatogramů za předepsaných podmínek jsou retenční časy oxybutyniniumchloridu asi 15 min a nečistoty A asi 24 min. Citlivost systému se nastaví tak, aby výška píku na chromatogramu byla asi 20 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi píky oxybutyniniumchloridu a nečistoty A je nejméně 11,0.
Nastříkne se 10 μl zkoušeného roztoku, 10 μl porovnávacího roztoku (a) a 10 μl porovnávacího roztoku (b) a chromatogramy se zaznamenají po dobu odpovídající asi dvojnásobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího nečistotě A větší než 1,5násobek plochy píku nečistoty A na chromatogramu porovnávacího roztoku (a) (1,5 %) a součet ploch všech píků, kromě hlavního píku a píku nečistoty A, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,05násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (20 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 3,0 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí ve směsi 5,0 ml kyseliny chlorovodíkové 0,01 mol/l VS a 50 ml lihu 96% R a titruje se hydroxidem sodným 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20). Odečte se spotřeba mezi dvěma inflexními body.
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 39,4 mg C22H32CINO3.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
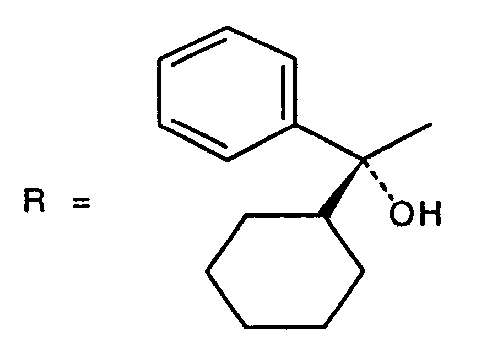
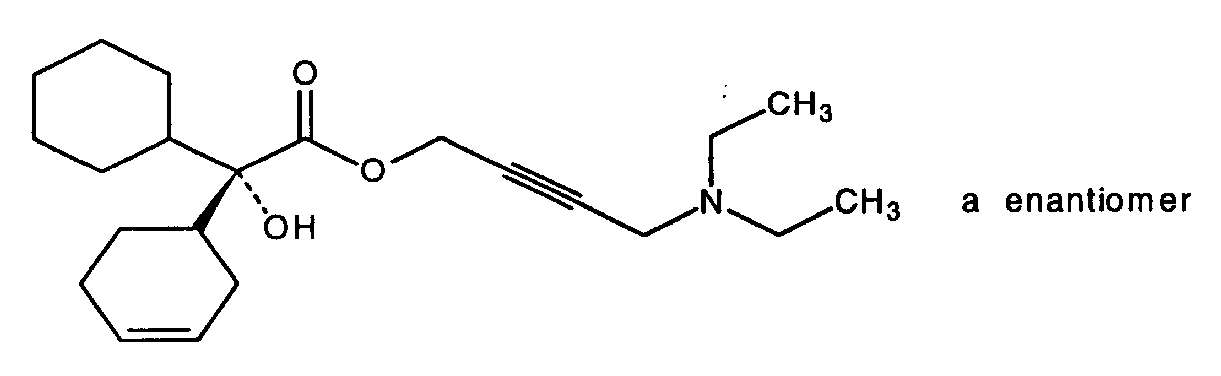
- A. 4-(diethylamino)but-2-inyl-(RS)-2-(3-cyklohexenyl)-2-cyklohexyl-2-hydroxyacetat,
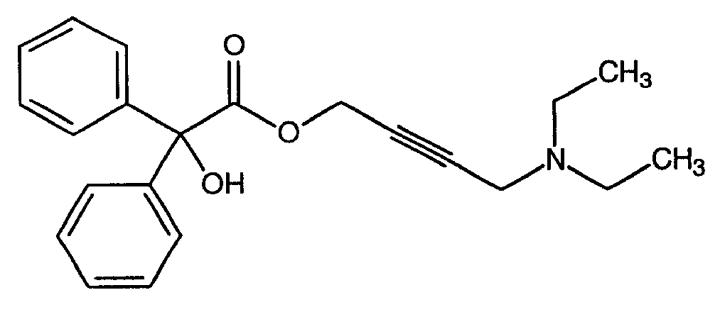
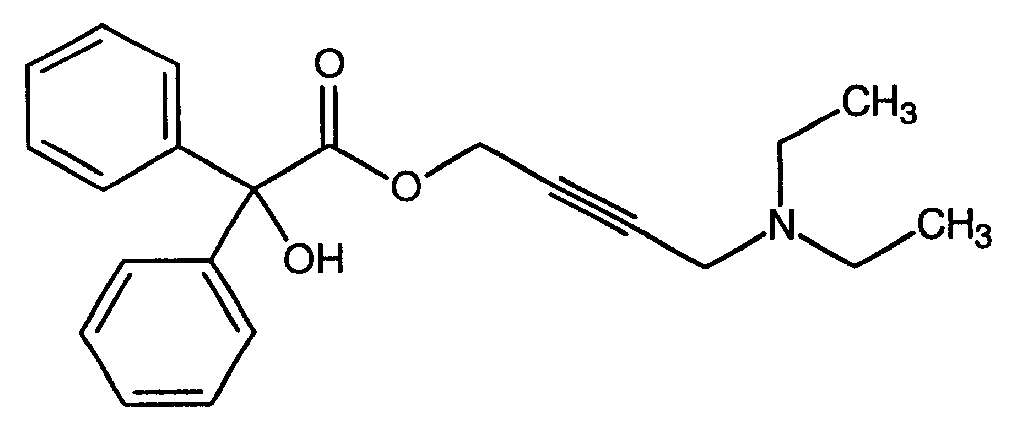
- B. 4-(diethylamino)but-2-inyl-(RS)-2,2-difenyl-2-hydroxyacetat (difenylový analogon oxybutyninu),
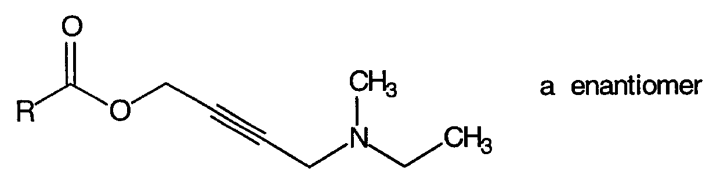
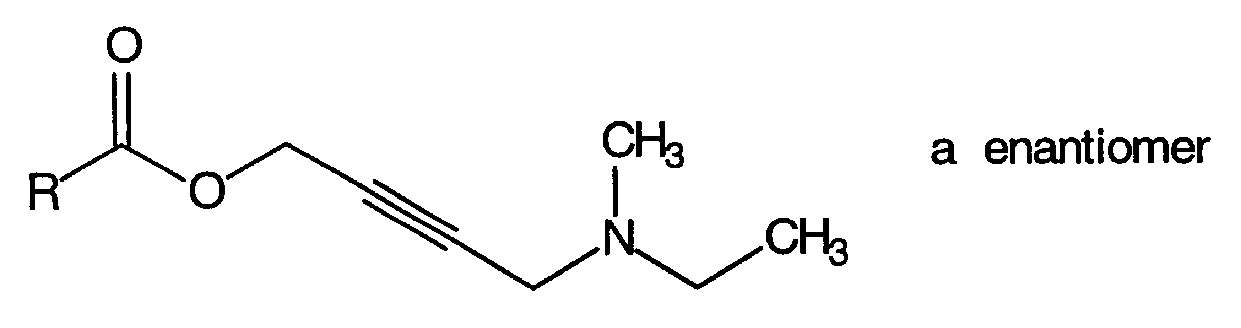
- C. 4-(ethylmethylamino)but-2-inyl-(RS)-2-cyklohexyl-2-fenyl-2-hydroxyacetat (ethylmethylový analogon oxybutyninu),
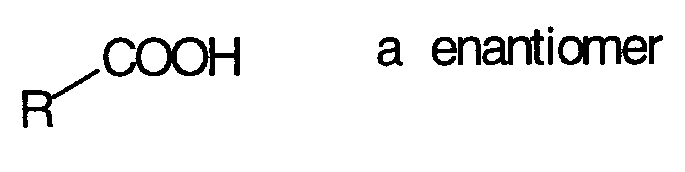
- D. kyselina (RS)-2-cyklohexyl-2-fenyl-2-hydroxyoctová (kyselina cyklohexylfenylglykolová),
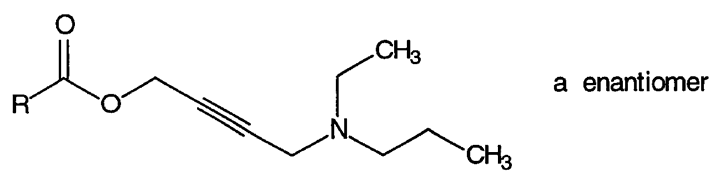
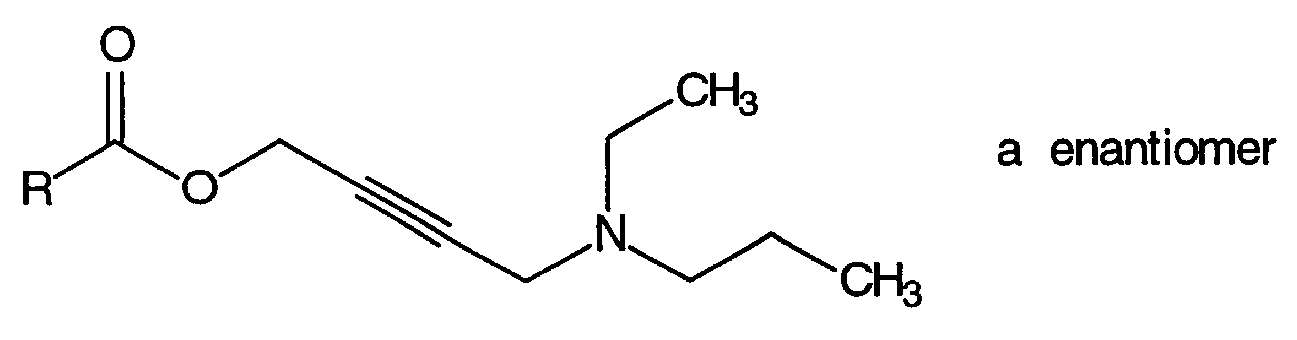
- E. 4-(ethylpropylamino)but-2-inyl-(RS)-2-cyklohexyl-2-fenyl-2-hydroxyacetat (ethylpropylový analogon oxybutyninu).
† Parnaparinum natricum
Sodná sůl parnaparinu
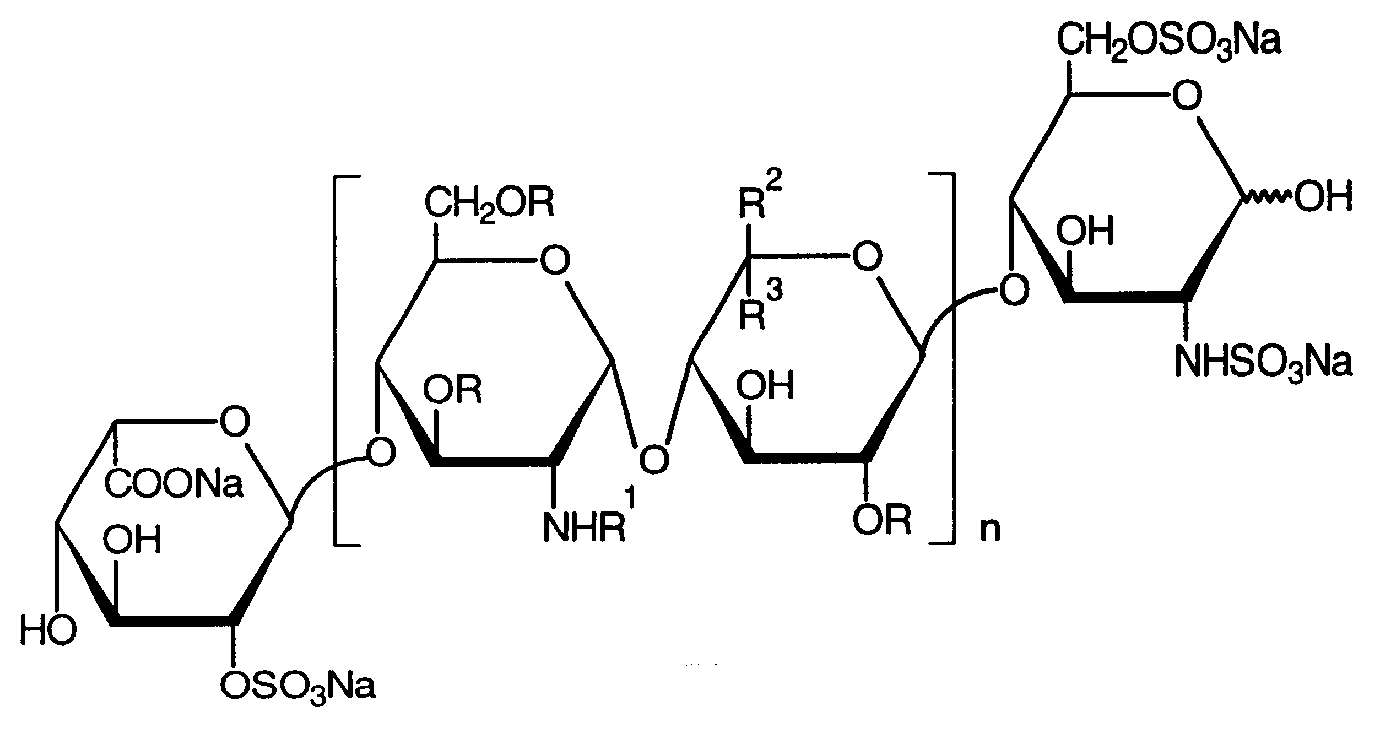
n = 1 až 21, R = H nebo SO3Na, R1 = SO3Na nebo COCH3
R2 = H a R3 = COONa nebo R2 = COONa a R3 = H
Je to sodná sůl nízkomolekulárního heparinu získaného radikálově katalyzovanou depolymerizací heparinu z hovězí nebo prasečí střevní sliznice peroxidem vodíku a měďnatou solí. Většina složek má strukturu kyseliny 2-O-sulfo-α-L-idopyranosuronové na neredukujícím konci a strukturu 2-N,6-O-disulfo-D-glukosaminu na redukujícím konci jejich řetězce.
Vyhovuje požadavkům článku Heparina massae molecularis minoris s modifikacemi a dodatečnými následujícími požadavky.
Průměrná molekulová hmotnost je 4000 až 6000 s charakteristickou hodnotou asi 5000.
Stupeň sulfatace je 2,0 až 2,6 na disacharidovou jednotku.
Počítáno na vysušenou látku, v miligramu je 75 m.j. až 110 m.j. účinnosti protifaktoru Xa. Poměr účinnosti protifaktoru Xa k účinnosti protifaktoru IIa je 1,5 až 3,0.
Výroba
Získává se depolymerizací heparinu extrahovaného z prasečích nebo hovězích tkání a vhodným způsobem čištění.
Je-li sodná sůl parnaparinu získávána z tkání savců nebo jiných materiálů teplokrevných zvířat, musí tato zvířata splňovat požadavky oprávněné autority, které se kladou na zvířata určená pro humánní konzumaci. Navíc tyto tkáně nesmí obsahovat specifický rizikový materiál, který je definován odpovídajícími mezinárodními, nebo kde je to vhodné, národními požadavky.
Zkoušky totožnosti
Vyhovuje zkoušce C popsané v článku Heparina massae molecularis minoris s následujícími požadavky:
Průměrná molekulová hmotnost je 4000 až 6000. Hmotnostní procento řetězců s molekulovou hmotností nižší než 3000 je nejvýše 30 %. Hmotnostní procento řetězců s molekulovou hmotností 3000 až 8000 je 50 % až 60 %.
Zkoušky na čistotu
Vzhled roztoku. 1,5 g se rozpustí ve vodě R. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž5 (2.2.2, Metoda II).
Měď. Nejvýše 10 μg/g, počítáno na vysušenou látku; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda I).
Uchovávání
Separandum.
†† Pentaerithrityli tetranitras dilutus
Triturace pentaerythrityltetranitratu
Synonymum. Pentaerythrityli tetranitras dilutus
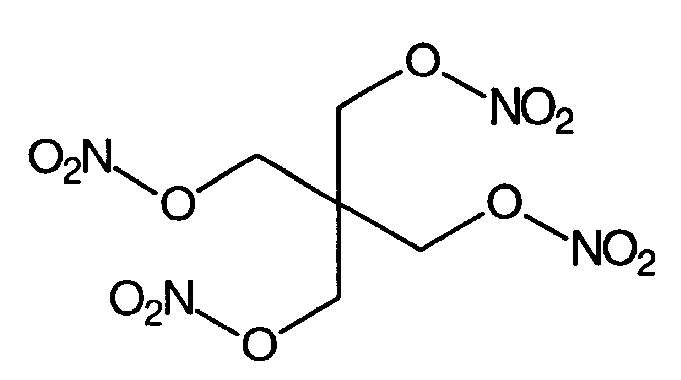
| C5H8N4O12 | Mr 316,14 | CAS 78-11-5 |
Je to suchá směs pentaerythrityltetranitratu a monohydrátu laktosy nebo mannitolu. Obsahuje 95,0 % až 105,0 % deklarovaného obsahu 2,2-bis[(nitrooxy)methyl]propan-1,3-diyl-dinitratu.
Vlastnosti
Neředěný pentaerythrityltetranitrat je bílý nebo slabě nažloutlý prášek, prakticky nerozpustný ve vodě, dobře rozpustný v acetonu, těžce rozpustný v lihu 96%.
Rozpustnost triturace pentaerythrityltetranitratu závisí na druhu triturační přísady a koncentraci.
Zkoušky totožnosti
Základní sestava zkoušek: A, B, D.
Alternativní sestava zkoušek: A, C, D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14) zbytku zkoušené látky ze Zkoušky totožnosti B je 138 °C až 142 °C.
- B. Množství zkoušené látky a množství triturace pentaerythrityltetranitratu CRL, každé odpovídající 25 mg pentaerythrityltetranitratu, se třepou 5 min s 10 ml acetonu R. Zfiltruje se, odpaří se do sucha při teplotě nepřevyšující 40 °C a zbytky se suší 16 h nad oxidem fosforečným R pod tlakem 0,7 kPa. Infračervené absorpční spektrum (2.2.24) tablety připravené ze zbytku zkoušené látky se shoduje se spektrem tablety připravené ze zbytku triturace pentaerythrityltetranitratu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. Množství zkoušené látky odpovídající 10 mg pentaerythrityltetranitratu se třepe 5 min s 10 ml lihu 96% R a zfiltruje se.
Porovnávací roztok. Množství triturace pentaerythrityltetranitratu CRL odpovídající 10 mg pentaerythrityltetranitratu se třepe 5 min s 10 ml lihu 96% a zfiltruje se.
Na vrstvu se nanese oddělené po 10 μl každého roztoku a vyvíjí se směsí objemových dílů ethylacetatu R a toluenu R (20 + 80) po dráze 15 cm. Vrstva se usuší v proudu vzduchu a postříká se čerstvě připraveným škrobem s jodidem draselným RS. Vrstva se vystaví na 15 min působení ultrafialového světla při 254 nm a pozoruje se na denním světle. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku.
- D. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. Množství zkoušené látky odpovídající 0,10 g laktosy nebo mannitolu se třepe s 10 ml vody R. V případě potřeby se zfiltruje.
Porovnávací roztok (a). 0,10 g laktosy R se rozpustí ve vodě R a zředí se jí na 10 ml. Porovnávací roztok (b). 0,10 g mannitolu R se rozpustí ve vodě R a zředí se jí na 10 ml. Porovnávací roztok (c). Smíchají se stejná objemová množství porovnávacích roztoků (a) a (b).
Na vrstvu se odděleně nanese po 1 pl každého roztoku a body po nanášení se pečlivě vysuší. Vyvíjí se směsí objemových dílů vody R, methanolu R, kyseliny octové bezvodé R a ethylenchloridu R (10 + 15 + 25 + 50) po dráze 15 cm. Poměry jednotlivých složek je třeba dodržet, i malý nadbytek vody způsobí zákal. Vrstva se usuší v proudu teplého vzduchu a vyvíjení se ihned opakuje za použití nově připravené směsi. Pak se vrstva usuší v proudu teplého vzduchu a postříká se kyselinou-4-aminobenzoovou RS. Vrstva se suší v proudu studeného vzduchu do odstranění pachu acetonu a pak se zahřívá 15 min při 100 °C. Po ochlazení se postříká roztokem jodistanu sodného R (2 g/l), usuší se v proudu studeného vzduchu a zahřívá se 15 min při 100 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a), jedná-li se o trituraci s laktosou, nebo hlavní skvrně na chromatogramu porovnávacího roztoku (b), jedná-li se o trituraci s mannitolem. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) jsou dvě zřetelně od sebe oddělené skvrny.
Zkoušky na čistotu
Anorganické dusičnany. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok. Množství zkoušené látky odpovídající 0,10 g pentaerythrityltetranitratu se třepe s 5 ml lihu 96% R a zfiltruje se.
Porovnávací roztok. 10 mg dusičnanu draselného R se rozpustí v 1 ml vody R a zředí se lihem 96% R na 100 ml.
Na vrstvu se nanese odděleně po 10 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, acetonu R a toluenu R (15 + 30 + 60) po dráze 15 cm. Vrstva se důkladně suší v proudu vzduchu do odstranění pachu kyseliny octové. Pak se silně postříká čerstvě připraveným škrobem s jodidem draselným RS a vystaví se na 15 min působení ultrafialového světla při 254 nm. Pozoruje se v denním světle. Na chromatogramu zkoušeného roztoku skvrna odpovídající dusičnanovému iontu není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (0,5 %, počítáno jako dusičnan draselný).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29) způsobem popsaným ve Stanovení obsahu.
Citlivost systému se nastaví tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (c) byla nejméně 20 % celé stupnice zapisovače.
Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (e) je rozlišení mezi píky glyceryltrinitratu a pentaerythrityltetranitratu nejméně 2,0.
Nastříkne se 20 μl zkoušeného roztoku (a) a 20 μl porovnávacího roztoku (c) a chromatogram zkoušeného roztoku (a) se zaznamenává po dobu odpovídající nejméně pětinásobku retenčního času pentaerythrityltetranitratu. Na chromatogramu zkoušeného roztoku (a) plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (c) (0,3 %) a součet ploch všech píků, kromě hlavního píku, není větší než dvojnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (c) (0,6%). Nepřihlíží se k pikům s plochou menší než 0,2násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (c).
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok (a). Množství zkoušené látky odpovídající 25,0 mg pentaerythrityltetranitratu se rozpustí ve 20 ml methanolu R, nechá se v ultrazvukové lázni po dobu 15 min a zředí se mobilní fází na 25,0 ml. Zfiltruje se přes vhodný membránový filtr.
Zkoušený roztok (b). 1,0 ml zkoušeného roztoku (a) se zředí mobilní fází na 10,0 ml.
Porovnávací roztok (a). Množství triturace pentaerythrityltetranitratu CRL odpovídající 25,0 mg pentaerythrityltetranitratu se rozpustí ve 20 ml methanolu R, nechá se v ultrazvukové lázni po dobu 15 min a zředí se mobilní fází na 25,0 ml. Zfiltruje se přes vhodný membránový filtr. Porovnávací roztok (b). 1,0 ml porovnávacího roztoku (a) se zředí mobilní fází na 10,0 ml. Porovnávací roztok (c). 0,3 ml porovnávacího roztoku (b) se zředí mobilní fází na 10,0 ml. Porovnávací roztok (d). Množství roztoku glyceryltrinitratu CRL odpovídající 20,0 mg glyceryltrinitratu se rozpustí ve 20 ml methanolu R, nechá se v ultrazvukové lázni po dobu 15 min a zředí se mobilní fází na 25,0 ml. Zfiltruje se přes vhodný membránový filtr. 1,0 ml filtrátu se zředí mobilní fází na 10,0 ml.
Porovnávací roztok (e). K 1 ml porovnávacího roztoku (b) se přidá 1 ml porovnávacího roztoku (d) a zředí se mobilní fází na 10 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (10 μm),
- - mobilní fáze, která je směsí objemových dílů vody R a methanolu R (40 + 60); průtoková rychlost je 2 ml/min,
- - spektrofotometrického detektoru, 230 nm.
Na chromatogramech zaznamenaných za předepsaných podmínek je retenční čas pentaerythrityltetranitratu asi 8 min. Nastříkne se 20 μl porovnávacího roztoku (b). Citlivost systému se upraví tak, aby výška hlavního píku na získaném chromatogramu byla nejméně 50 % rozsahu celé stupnice zapisovače. Nastříkne se šestkrát porovnávací roztok (b). Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka plochy hlavního píku je nejvýše 2,0 %. Nastřikuje se střídavě zkoušený roztok (b) a porovnávací roztok (b).
Uchovávání
Chráněna před světlem a teplem.
Venenum.
Označování
V označení na obalu se uvede:
- - obsah pentaerythrityltetranitratu v procentech,
- - název a množství použité triturační přísady.
Nečistoty
- A. anorganické dusičnany,
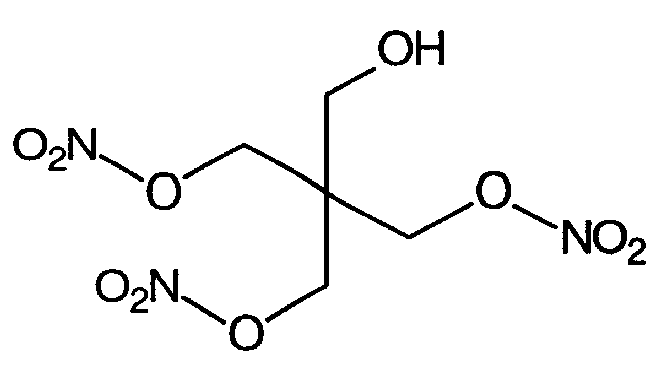
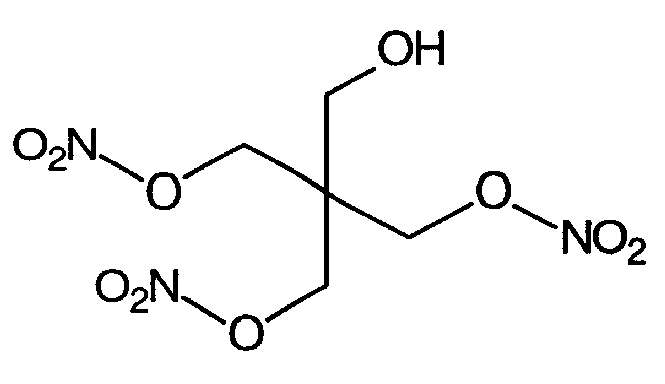
- B. pentaerythrityltrinitrat,
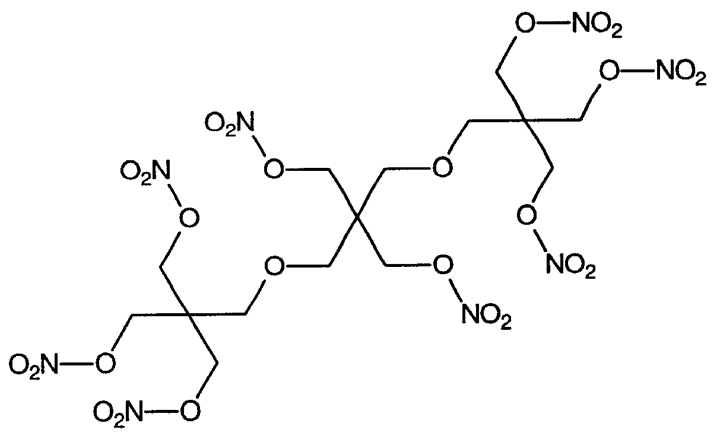
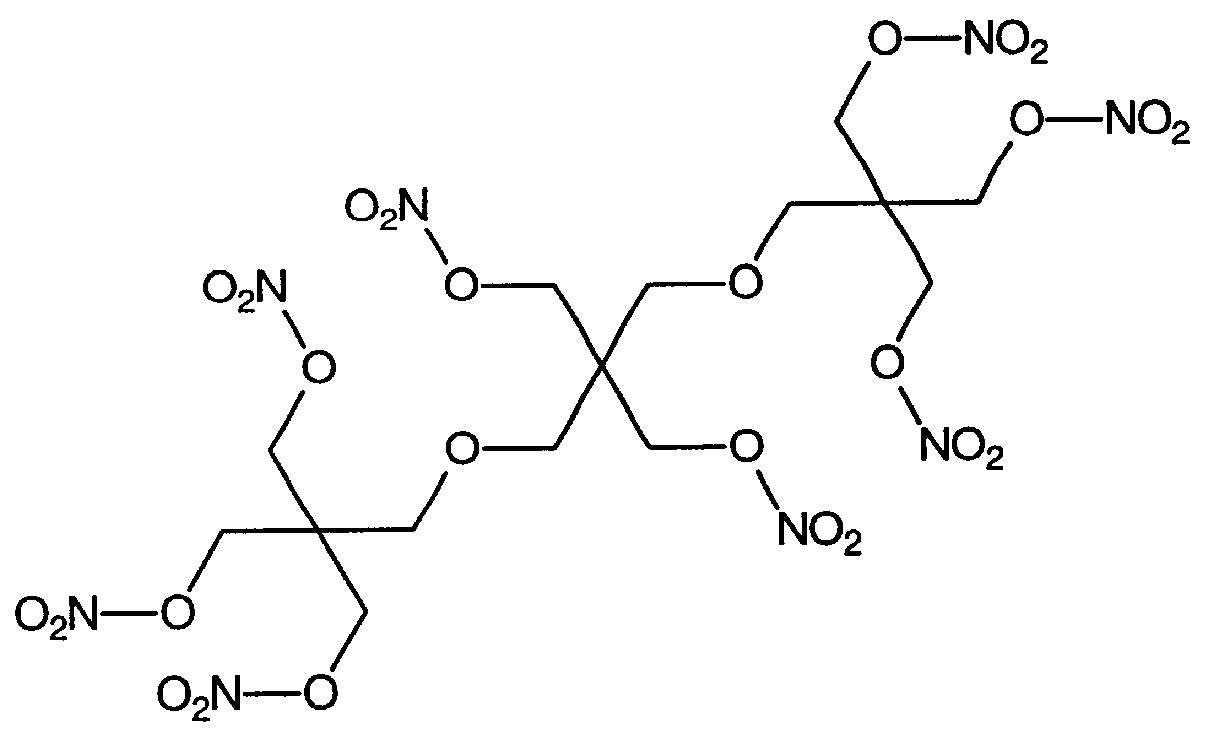
- C. tripentaerythrityloktanitrat,
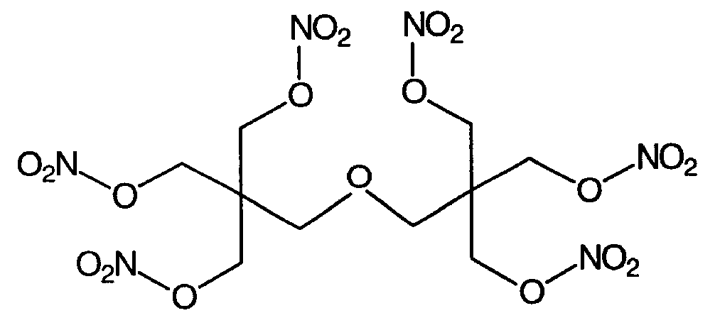
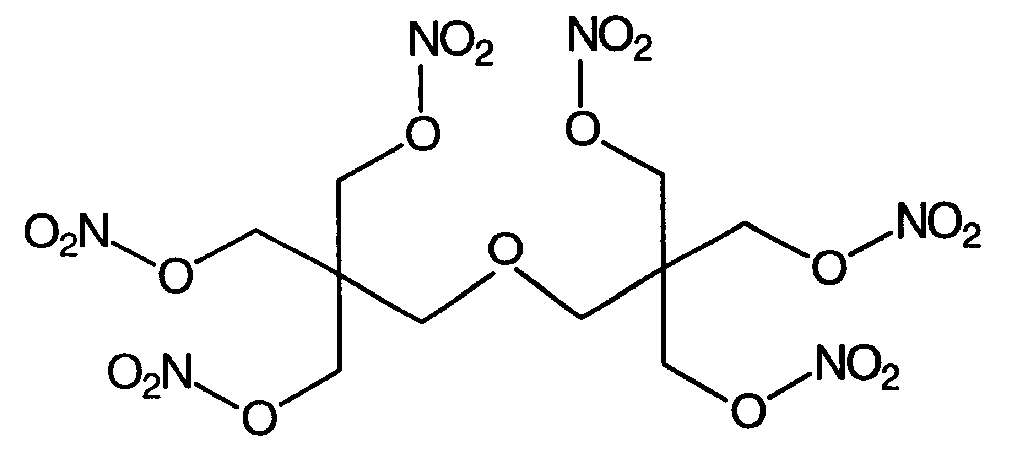
- D. dipentaerythritylhexanitrat.
† Pentamidini diisetionas
Pentamidiniumdiisetionat
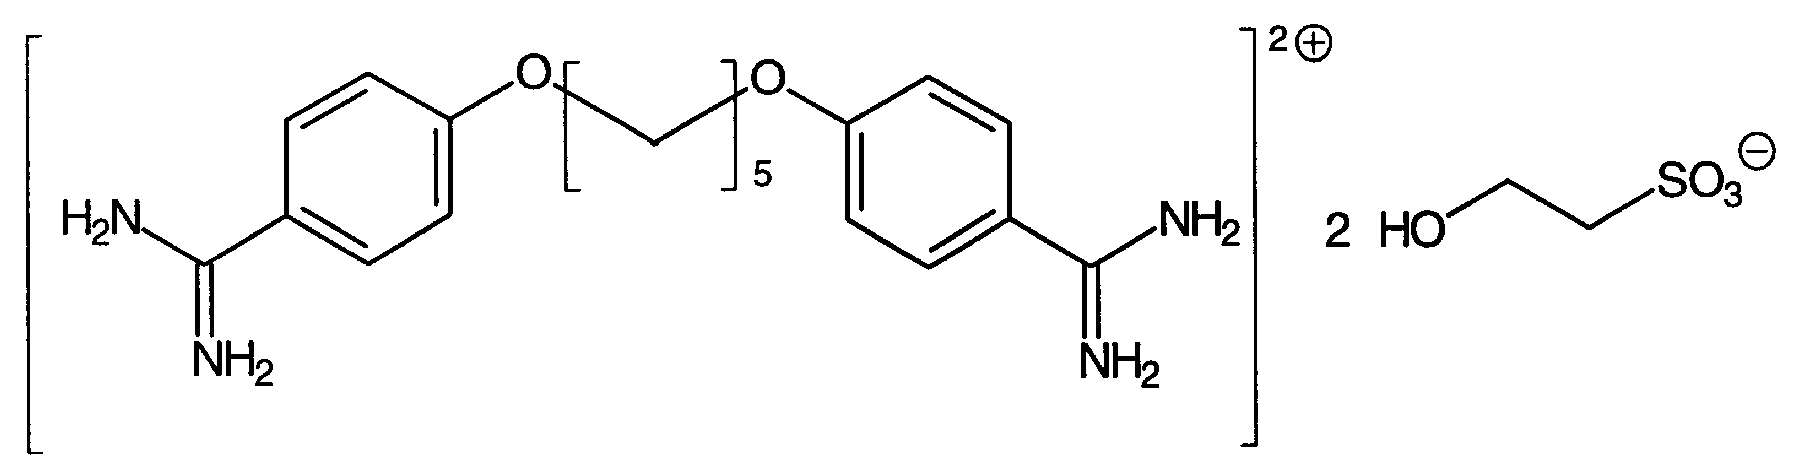
| C23H36N4O10S2 | Mr 592,68 | CAS 140-64-7 |
Je to 4,4՛-(pentamethylendioxy)dibenzamidmium-bis(2-hydroxyethansulfonat). Počítáno na vysušenou látku, obsahuje 98,5 % až 101,5 % sloučeniny C23H36N4O10S2.
Vlastnosti
Bílý nebo téměř bílý prášek nebo bezbarvé krystaly. Je hygroskopický, snadno rozpustný ve vodě, mírně rozpustný v lihu 96%, prakticky nerozpustný v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: B, C, F.
Alternativní sestava zkoušek: A, C, D, E a F, viz Obecné zásady (1.2).
- A. 20,0 mg se rozpustí v lihu 96% R a zředí se jím na 100,0 ml. 5,0 ml tohoto roztoku se zředí lihem 96% R na 100,0 ml. Měří se absorbance (2.2.25) roztoku v rozmezí 230 nm až 340 nm; roztok vykazuje absorpční maximum při 265 nm. Specifická absorbance v maximu, počítáno na vysušenou látku, je 520 až 560.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety pentamidiniumdiisetionatu CRL.
- C. 40 mg se rozpustí v 5 ml vody R a po kapkách za třepání se přidá 1 ml roztoku chloridu sodného R (10 g/l) a nechá se stát 5 min; směs zůstane čirá.
- D. 0,5 g se rozpustí zahřátím asi na 80 °C v 5 ml vody R, přidá se 10 ml hydroxidu sodného 1 mol/l RS, ochladí se ve vodě s ledem a zfiltruje se. K 2 ml tohoto roztoku se přidá 0,2 ml kyseliny dusičné R a potom 0,2 ml roztoku hexanitratoceričitanu amonného R (400 g/l) v kyselině dusičné zředěné RS; vzniká oranžovočervené zbarvení. Kontrolní roztok připravený současně stejným způsobem se zbarví žlutě.
- E. Asi 30 mg zkoušené látky a 30 mg ninhydrinu R se rozpustí v 5 ml vody R a přidá se 1 ml roztoku tetraboritanu sodného R (20 g/1); pomalu vzniká objemná bílá sraženina.
- F. 0,150 g se zpracuje metodou spalování organických látek (2.5.10). K absorpci produktů spalování se použije 10 ml peroxidu vodíku zředěného RS. Roztok vyhovuje zkoušce (a) na sírany (2.3.1).
Zkoušky na čistotu
Vzhled roztoku. 2,0 g se rozpustí ve vodě R a zředí se jí na 20 ml. Roztok neopalizuje intenzivněji než porovnávací suspenze II (2.2.1) a není zbarven intenzivněji než nejpodobnější porovnávací barevný roztok intenzity 6 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 4,5 až 6,5; měří se roztok připravený rozpuštěním 0,5 g zkoušené látky ve vodě prosté oxidu uhličitého R a zředěním stejným rozpouštědlem na 10 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 0,100 g se rozpustí v mobilní fázi a zředí se jí na 100,0 ml.
Porovnávací roztok (a). 2,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Porovnávací roztok (b). K 0,1 g v kuželové baňce se přidá 40 ml vody R a skleněné kuličky. Hodnota pH se upraví na 10,5 hydroxidem sodným zředěným RS a vaří se pod zpětným chladičem 20 min. Ochladí se a zředí se vodou R na 50 ml. 1 ml tohoto roztoku se zředí mobilní fází na 50 ml.
Chromatografícký postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů methanolu R a roztoku octanu amonného R (30 g/l), jehož pH bylo upraveno na hodnotu 7,5 přídavkem triethylaminu R (65 + 35); průtoková rychlost je 1,0 ml/min,
- - spektrofotometrického detektoru, 265 nm.
Nastříkne se 10 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže na získaném chromatogramu jsou dva hlavní píky a rozlišení mezi těmito píky je nejméně 2,0. Nastříkne se odděleně 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (a). Chromatogramy se zaznamenávají po dobu odpovídající 3,5násobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku: plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,2 %); součet ploch všech píků, kromě hlavního píku, není větší než dvojnásobek plochy píku na chromatogramu porovnávacího roztoku (a) (0,4 %). Nepřihlíží se k pikům, jejichž plocha je menší než 0,1 násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 4,0 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,250 g se rozpustí v 50 ml dimethylformamidu R, přidá se 0,25 ml modři thymolové RS a titruje se tetrabutylamoniumhydroxidem 0,1 mol/l VS v proudu dusíku R do změny zbarvení indikátoru na modré. Provede se slepá zkouška.
1 ml tetrabutylamoniumhydroxidu 0,1 mol/l VS odpovídá 29,63 mg C23H36N4O10S2.
Uchovávání
Ve vzduchotěsných obalech.
Separandum.
Nečistoty
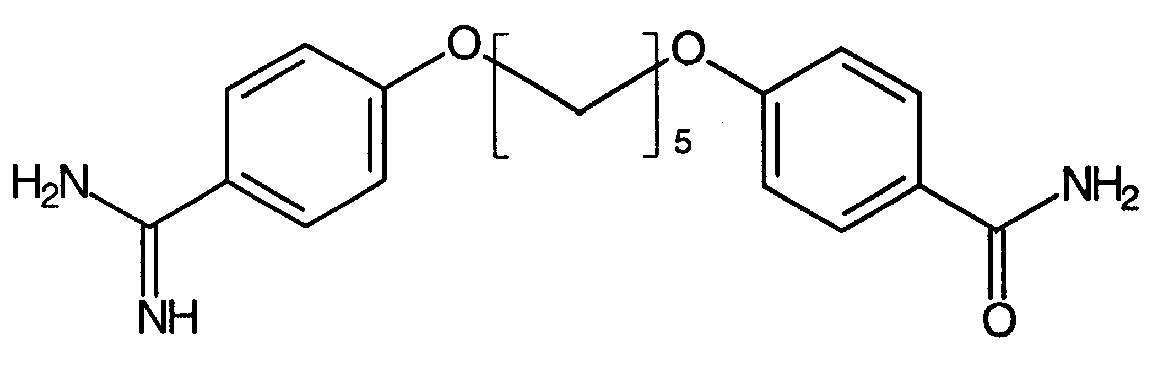
- A. 4-{[5-(4-amidinofenoxy)pentyl]oxy}benzenkarboxamid.
† Pheniramini hydrogenomaleas
Feniraminiumhydrogenmaleinat
Synonymum. Pheniramini maleas
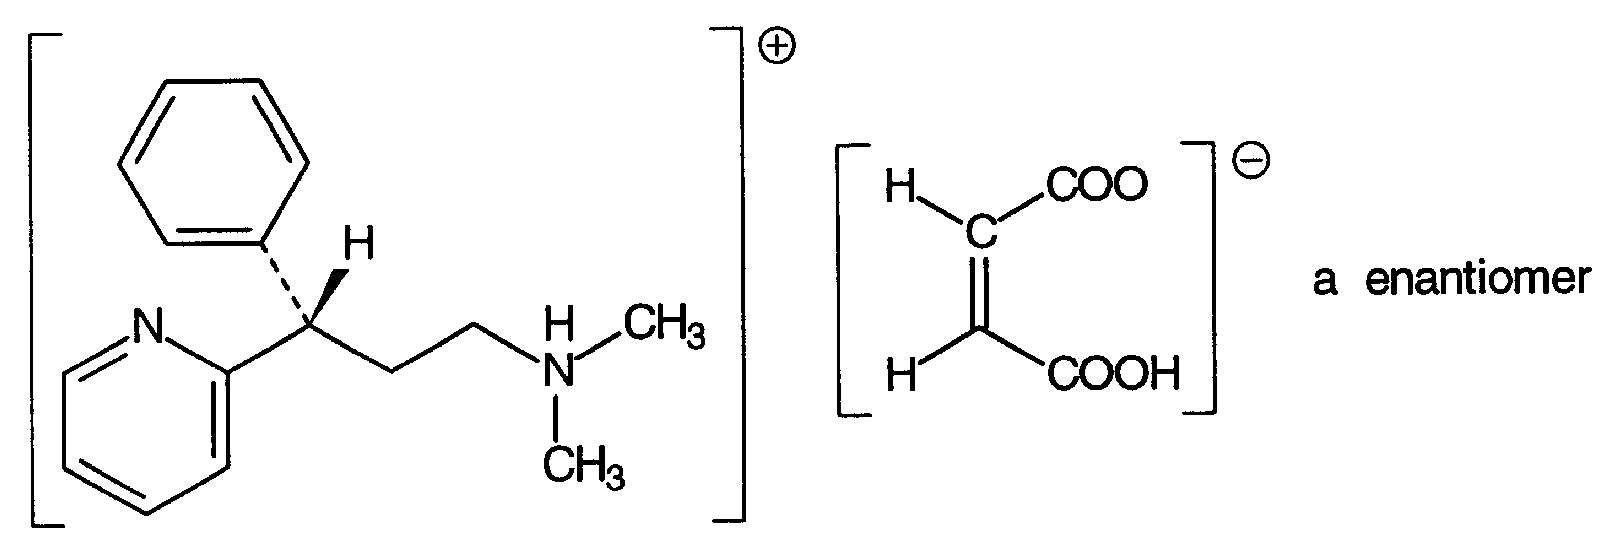
| C20H24N2O4 | Mr 356,42 | CAS 132-20-7 |
Je to N,N-dimethyl-[(3RS)-3-fenyl-(2-pyridyl)propyl]amonium-(Z)-hydrogenbutendioat. Počítáno na vysušenou látku, obsahuje 98,0 % až 102,0 % sloučeniny C20H24N2O4.
Vlastnosti
Bílý krystalický prášek. Je velmi snadno rozpustný ve vodě, snadno rozpustný v lihu 96%, v methanolu a v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: Ca D.
Alternativní sestava zkoušek: A, B a D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 106 °C až 109 °C.
- B. 40,0 mg se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 100,0 ml. 5,0 ml tohoto roztoku se zředí kyselinou chlorovodíkovou 0,1 mol/l RS na 50,0 ml. Měří se absorbance roztoku (2.2.25) při 220 nm až 320 nm; roztok vykazuje prodlevu při 261 nm a absorpční maximum při 265 nm. Specifická absorbance v maximu při 265 nm je 200 až 220.
- C. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety feniraminiumhydrogenmaleinatu CRL.
- D. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu s fluorescenční přísadou pro detekci při 254 nm.
Zkoušený roztok. 0,10 g se rozpustí v methanolu R a zředí se jím na 5,0 ml.
Porovnávací roztok (a). 65 mg kyseliny maleinové R se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 0,10 g feniraminiumhydrogenmaleinatu CRL se rozpustí v methanolu R a zředí se jím na 5,0 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, kyseliny mravenčí bezvodé R, methanoluR a diisopropyletheru R (3 + 7 + 20 + 70) po dráze 12 cm. Vrstva se pozoruje v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku jsou viditelné dvě zřetelně oddělené skvrny. Horní skvrna odpovídá polohou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a) a spodní skvrna odpovídá polohou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (b).
Zkoušky na čistotu
Roztok S. 2,0 g se rozpustí ve vodě R a zředí se jí na 20 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 4,5 až 5,5; měří se roztok připravený rozpuštěním 0,20 g ve 20,0 ml vody prosté oxidu uhličitého R.
Optická otáčivost (2.2.7). -0,10° až +0,10°; měří se roztok S.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 20,0 mg se rozpustí ve směsi objemových dílů acetonitrilu R a mobilní fáze A (1 + 9) a zředí se stejnou směsí na 20,0 ml.
Porovnávací roztok (a). 10,0 mg 2-benzylpyridinu R se rozpustí v 10,0 ml zkoušeného roztoku a zředí se směsí objemových dílů acetonitrilu R a mobilní fáze A (1 + 9) na 100,0 ml.
Porovnávací roztok (b). 2,0 ml zkoušeného roztoku se zředí směsí objemových dílů acetonitrilu R a mobilní fáze A (1 + 9) na 100,0 ml. 1,0 ml tohoto roztoku se zředí stejnou směsí na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,30 m a vnitřního průměru 3,9 mm naplněné silikagelem dimethyloktadecylsilanizovaným pro chromatografii R (10 μm),
- - mobilní fáze s průtokovou rychlosti 1 ml/min:
- - mobilní fáze A - roztok heptansulfonanu sodného R (5,056 g/l), pH se upraví kyselinou fosforečnou R na hodnotu 2,5,
- - mobilní fáze B - acetonitril R,
- - gradientového programu za použití následujících podmínek:
Stanovení obsahu Uchovávání Označování Omega-3-acidorum triglycerida Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Omeprazolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Orthosiphonis folium Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání † Oxybuprocaini hydrochloridum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Oxybutynini hydrochloridum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Parnaparinum natricum Výroba Zkoušky totožnosti Zkoušky na čistotu Uchovávání †† Pentaerithrityli tetranitras dilutus Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty † Pentamidini diisetionas Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Pheniramini hydrogenomaleas Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Čas
(min)Mobilní fáze A
% (V/V)Mobilní fáze B
% (V/V)Poznámky 0 90 10 ustalování 0 - 35 90 → 62 10 → 38 lineární gradient 35 - 37 62 → 90 38 → 10 lineární gradient
- - spektrofotometrického detektoru, 264 nm.
Nastříkne se odděleně po 20 μl každého roztoku a nastaví se citlivost systému tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) byla nejméně 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (a) jsou tři hlavní píky (kyselina maleinová, 2-benzylpyridin afeniramin) a rozlišení mezi píky 2-benzylpyridinu a feniraminu je nejméně 8. Na chromatogramu zkoušeného roztoku: plocha žádného píku, kromě hlavního píku a píku kyseliny maleinové, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,2 %); součet ploch všech píků, kromě hlavního píku a píku kyseliny maleinové, není větší než pětinásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (1 %). Nepřihlíží se k pikům s plochou menší než 0,5násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 3 h ve vakuové sušárně při 60 °C. Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,260 g se rozpustí v 50 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 17,82 mg C20H24N2O4.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
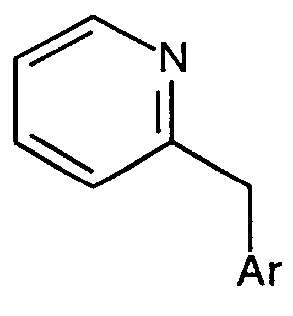
- A. 2-benzylpyridin,
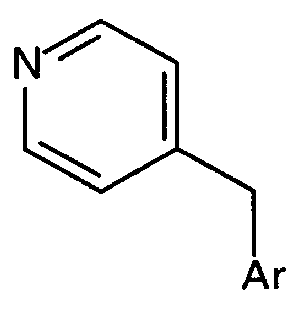
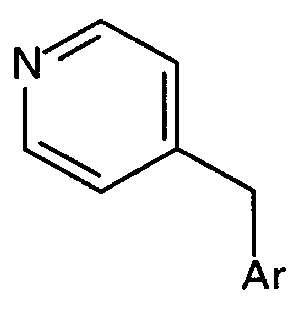
- B. 4-benzylpyridin,
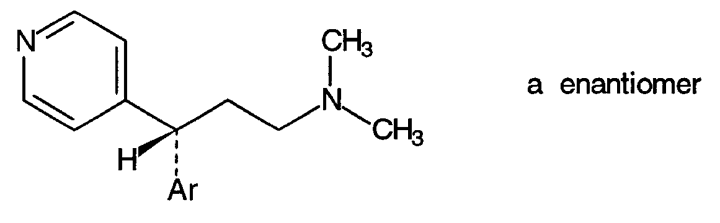
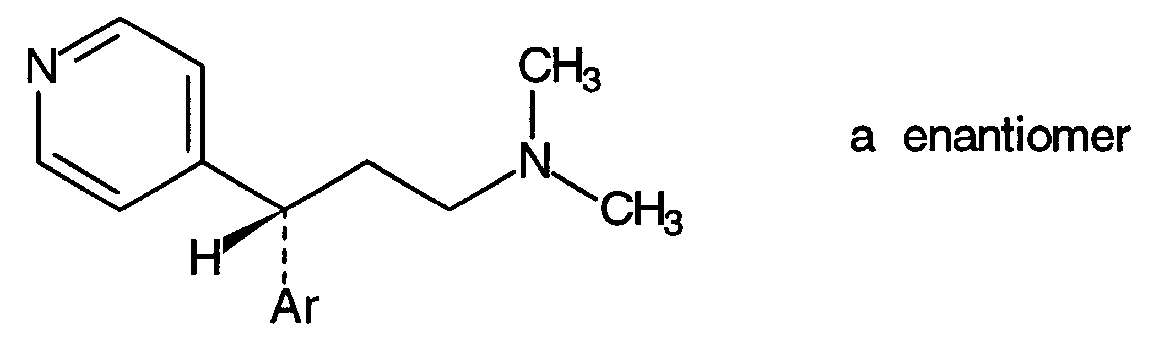
- C. (3RS)-N,N-dimethyl-3-fenyl-3-(4-pyridyl)propylamin,
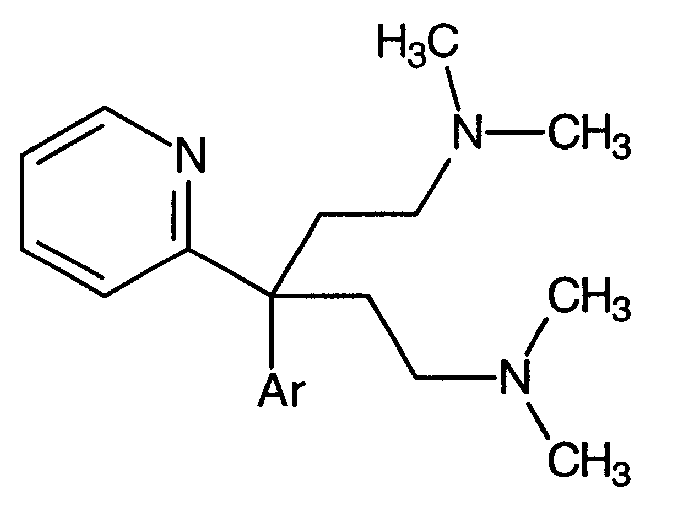
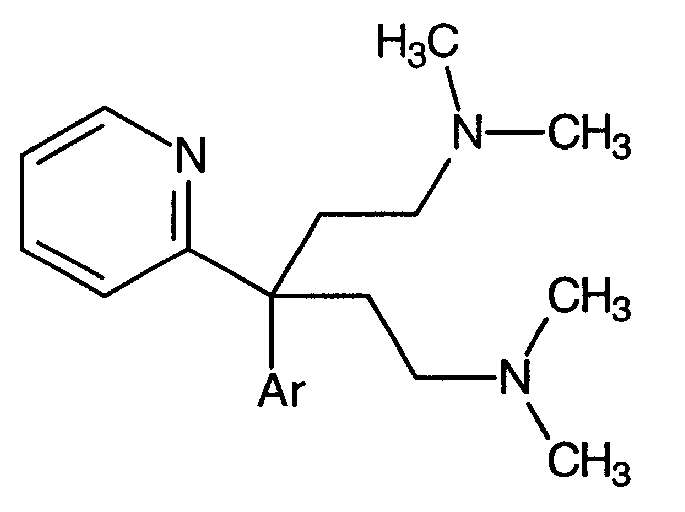
- D. N,N,N՛,N՛-tetramethyl-3-fenyl-3-(2-pyridyl)pentan-1,5-diamin.
† Phenoxymethylpenicillinum
Fenoxymethylpenicilin
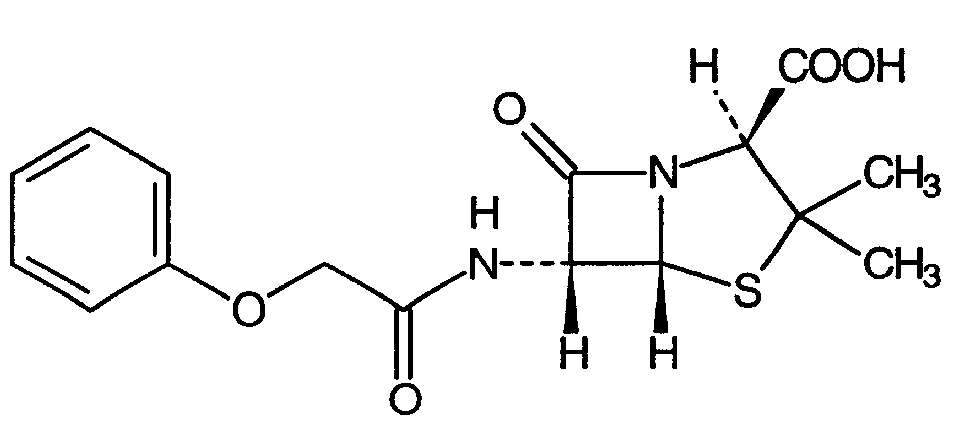
| C16H18N2OsS | Mr 350,39 | CAS 87-08-1 |
Je to kyselina (2S,5R,6R)-6-fenoxyacetamido-3,3-dimethyl-7-oxo-4-thia-1-azabicyklo[3,2,0]heptan-2-karboxylová produkovaná při růstu určitými kmeny Penicillium notatum nebo příbuznými organismy na živné půdě s obsahem vhodného prekurzoru nebo získaná jiným způsobem. Počítáno na bezvodou látku, součet procentuálních obsahů fenoxymethylpenicilinu a 4-hydroxyfenoxymethylpeni cilinu je 95,0 % až 100,5 %.
Vlastnosti
Bílý krystalický prášek, slabě hygroskopický. Je velmi těžce rozpustný ve vodě, dobře rozpustný v lihu 96%.
Zkoušky totožnosti
Základní sestava zkoušek: B.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Zkouška Hodnota pH, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem fenoxymethylpenicilinu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu H silanizovaného R.
Zkoušený roztok. 25 mg se rozpustí v 5 ml acetonu R.
Porovnávací roztok (a). 25 mg fenoxymethylpenicilinu CRL se rozpustí v 5 ml acetonu R.
Porovnávací roztok (b). 25 mg draselné soli benzylpenicilinu CRL a 25 mg draselné soli fenoxymethylpenicilinu CRL se rozpustí v 5 ml vody R.
Na vrstvu se nanese odděleně po 1 μl každého roztoku a vyvíjí se směsí objemových dílů acetonu R a roztoku octanu amonného R (154 g/l), jehož pH bylo upraveno na hodnotu 5,0 kyselinou octovou ledovou R, (30 + 70) po dráze 15 cm. Vrstva se usuší na vzduchu, vystaví se působení par jodu do vzniku skvrn a hodnotí se na denním světle. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- D. Asi 2 mg se převedou do zkumavky délky asi 150 mm a o průměru 15 mm, zvlhčí se 0,05 ml vody R a přidají se 2 ml formaldehydu v kyselině sírové RS. Obsah zkumavky se promíchá kroužením; roztok je červenohnědý. Zkumavka se na 1 min vloží do vodní lázně; vzniká tmavě červenohnědé zbarvení.
Zkoušky na čistotu
Hodnota pH (2.2.3). 2,4 až 4,0; měří se suspenze s 50 mg v 10 ml vody prosté oxidu uhličitého R.
Specifická optická otáčivost (2.2.7). +186° až +200°, počítáno na bezvodou látku. Měří se roztok připravený rozpuštěním 0,250 g v 1-butanolu R a zředěním stejným rozpouštědlem na 25,0 ml.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu.
Nastříkne se 20 μl porovnávacího roztoku (d) a izokraticky se eluuje zvolenou mobilní fází, dokud se nezaznamená pík fenoxymethylpenicilinu. Citlivost systému se nastaví tak, aby byl poměr signálu píku k šumu nejméně 3. Nastříkne se 20 μl porovnávacího roztoku (e). Nastříkne se 20 μl zkoušeného roztoku (b) a izokraticky se eluuje. Bezprostředně po zaznamenání píku fenoxymethylpenicilinu se spustí lineární gradient.
Stanovení obsahu Uchovávání Označování Omega-3-acidorum triglycerida Vlastnosti Zkouška totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování † Omeprazolum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Orthosiphonis folium Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání † Oxybuprocaini hydrochloridum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Oxybutynini hydrochloridum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Parnaparinum natricum Výroba Zkoušky totožnosti Zkoušky na čistotu Uchovávání †† Pentaerithrityli tetranitras dilutus Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Označování Nečistoty † Pentamidini diisetionas Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Pheniramini hydrogenomaleas Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty † Phenoxymethylpenicillinum Vlastnosti Zkoušky totožnosti Čas
(min)Mobilní fáze A
% (V/V)Mobilní fáze B
% (V/V)Poznámky 0 - 20 60 → 0 40 → 100 lineární gradient izokraticky
ustalování20 - 35 0 100 35 - 50 0 → 60 100 → 40
Nastříkne se rozpouštěcí směs a stejným postupem se provede slepá zkouška. Na chromatogramu zkoušeného roztoku (b) není plocha žádného píku, kromě hlavního píku a píku 4-hydroxyfenoxymethylpenicilinu, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (e) (1 %).
4-Hydroxyfenoxymethylpenicilin. Nejvýše 4,0%, počítáno na bezvodou látku, stanoví se kapalinovou chromatografií (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu.
Voda, semimikrostanovení (2.5.12). Nejvýše 0,5 %; stanoví se s 1,000 g zkoušené látky.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Rozpouštěcí směs. K 250 ml roztoku dihydrogenfosforečnanu draselného 0,2 mol/l RS se přidá 500 ml vody R a pH se upraví roztokem hydroxidu sodného R (8,4 g/l) na hodnotu 6,5 a potom se zředí vodou R na 1000 ml.
Zkoušený roztok (a). 50,0 mg se rozpustí v rozpouštěcí směsi a zředí se jí na 50,0 ml.
Zkoušený roztok (b). Připraví se bezprostředně před použitím. 80,0 mg se rozpustí v rozpouštěcí směsi a zředí se jí na 20,0 ml.
Porovnávací roztok (a). 55,0 mg draselné soli fenoxymethylpenicilinu CRL se rozpustí v rozpouštěcí směsi a zředí se jí na 50,0 ml.
Porovnávací roztok (b). 20,0 mg 4-hydroxyfenoxymethylpenicilinu CRL se rozpustí v rozpouštěcí směsi a zředí se jí na 50,0 ml. 5,0 ml tohoto roztoku se zředí rozpouštěcí směsí na 100,0 ml.
Porovnávací roztok (c). 10 mg draselné soli fenoxymethylpenicilinu CRL a 10 mg sodné soli benzylpenicilinu CRL se rozpustí v rozpouštěcí směsi a zředí se jí na 50 ml.
Porovnávací roztok (d). 1,0 ml porovnávacího roztoku (a) se zředí rozpouštěcí směsí na 20 ml. 1,0 ml tohoto roztoku se zředí rozpouštěcí směsí na 50 ml.
Porovnávací roztok (e). 1,0 ml porovnávacího roztoku (a) se zředí rozpouštěcí směsí na 25,0 ml.
Chromatografícký postup se obvykle provádí za použití:
- - kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze s průtokovou rychlostí 1,0 ml/min:
- - mobilní fáze A - smíchají se objemové díly tlumivého roztoku fosforečnanového o pH 3,5, methanolu R a vody R (10 + 30 + 60),
- - mobilní fáze B - smíchají se objemové díly tlumivého roztoku fosforečnanového o pH 3,5, vody R a methanolu R (10 + 35 + 55),
- - spektrofotometrického detektoru, 254 nm.
Kolona se ustálí promýváním mobilní fází o poměru A : B je 60:40. Nastříkne se 20 μl porovnávacího roztoku (c). Zkoušku lze hodnotit, jestliže na získaném chromatogramu je rozlišení mezi dvěma hlavními píky nejméně 6,0 (v případě potřeby se upraví poměr mobilních fází A: B) a kapacitní poměr pro druhý pík (fenoxymethylpenicilin) je 5,0 až 7,0. Nastříkne se šestkrát porovnávací roztok (a).
Zkoušku lze hodnotit, jestliže je relativní směrodatná odchylka ploch hlavního píku nejvýše 1,0 %. Nastřikuje se střídavě zkoušený roztok (a) a porovnávací roztoky (a) a (b).
Obsah fenoxymethylpenicilinu v procentech se vypočítá vynásobením obsahu draselné soli fenoxymethylpenicilinu faktorem 0,902. Vypočítá se obsah 4-hydroxyfenoxymethylpenicilinu v procentech.
Uchovávání
Uchovává se chráněn před vlhkostí.
Separandum.
Nečistoty
- A. benzylpenicilin,
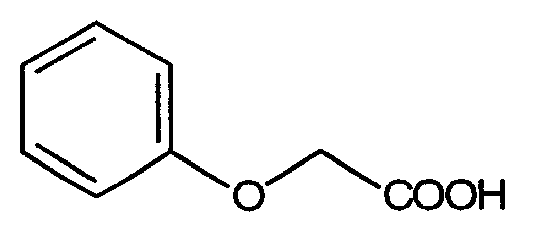
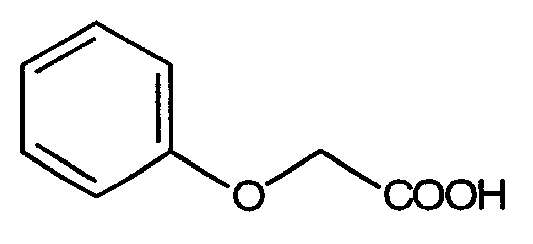
- B. kyselina fenoxyoctová,
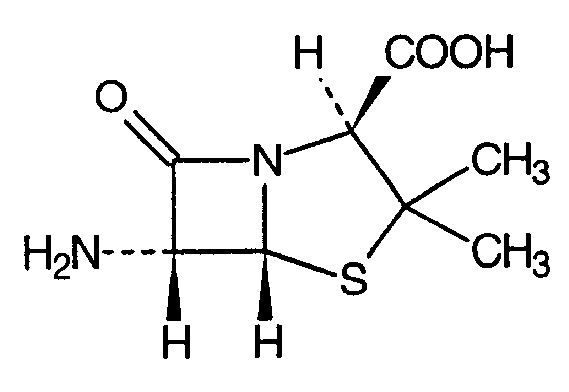
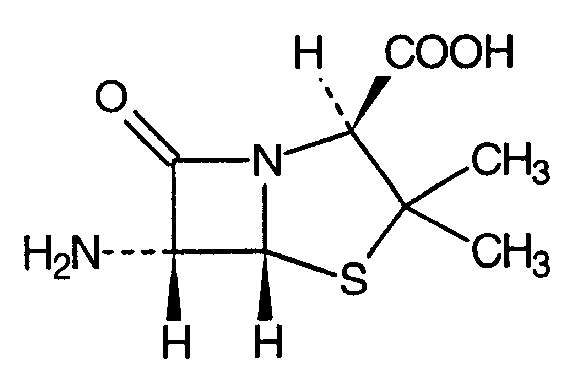
- C. kyselina (2S,5R,6R)-6-amino-3,3-dimethyl-7-oxo-4-thia-1 azabicyklo[3,2,0]heptan-2-karboxylová (kyselina 6-aminopenicilanová),
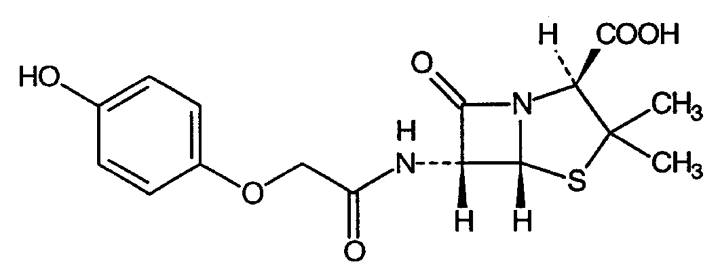
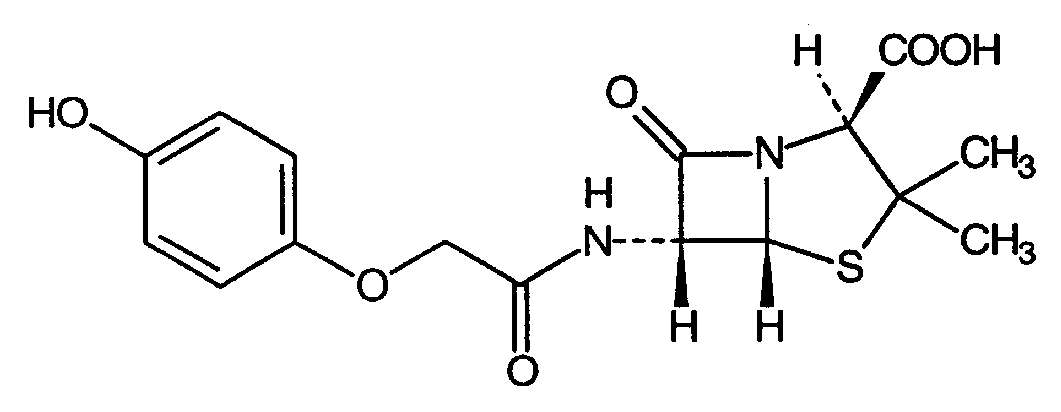
- D. kyselina (2S,5R,6R)-6-[2-(4-hydroxyfenoxy)acetamido]-3,3-dimethyl-7-oxo-4-thia-1-azabicyklo[3,2,0]heptan-2-karboxylová(4-hydroxyfenoxymethylpenicilin),
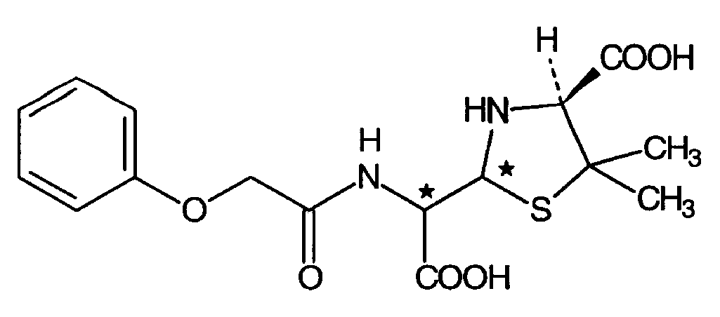
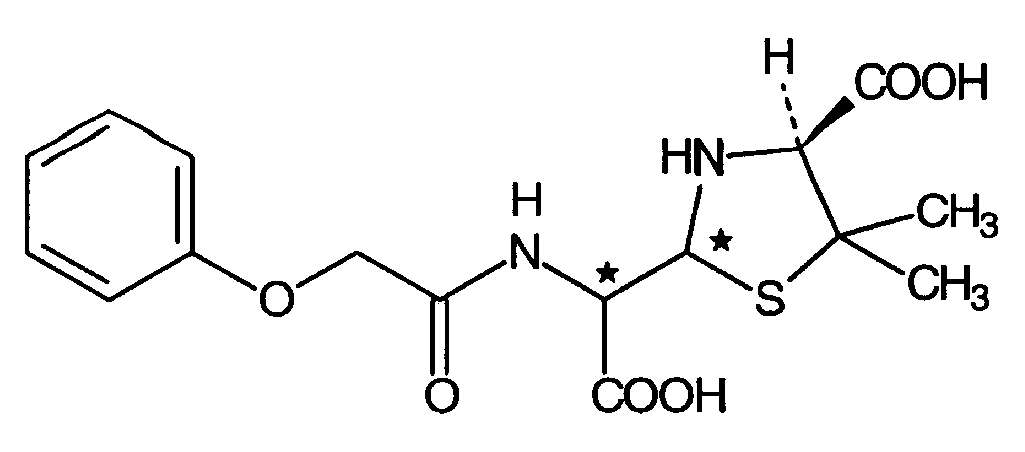
- E. kyselina (4S)-2-[(fenoxyacetamido)(karboxy)methyl]-5,5-dimethylthiazolidin-4-karboxylová (peniciloové kyseliny fenoxymethylpenicilinu),
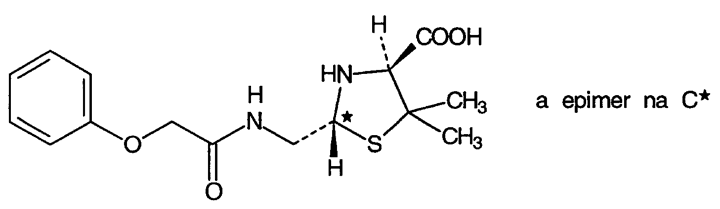
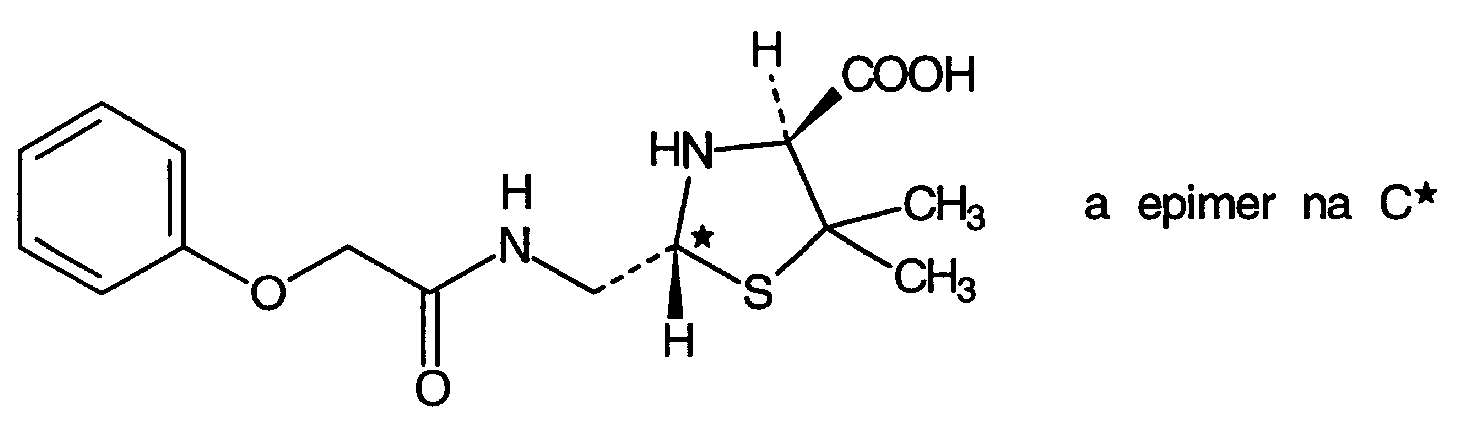
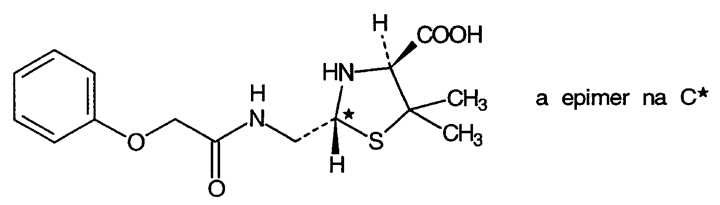
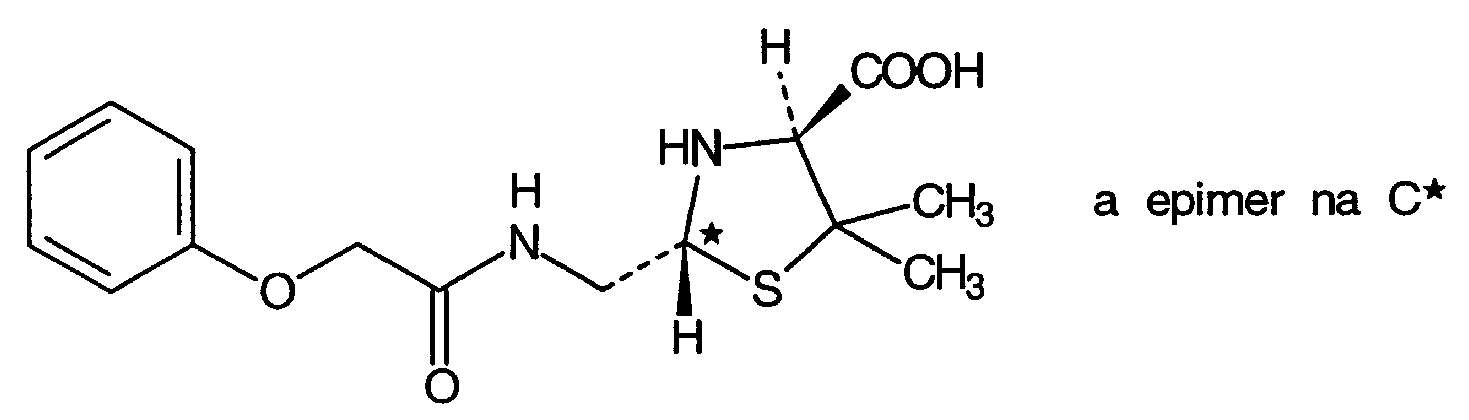
- F. kyselina (2RS,4S)-2-[(fenoxyacetamido)methyl]-5,5-dimethylthiazolidin-4-karboxylová (peniloové kyseliny fenoxymethylpenicilinu).
† Phenoxymethylpenicillinum kalicum
Draselná sůl fenoxymethylpenicilinu
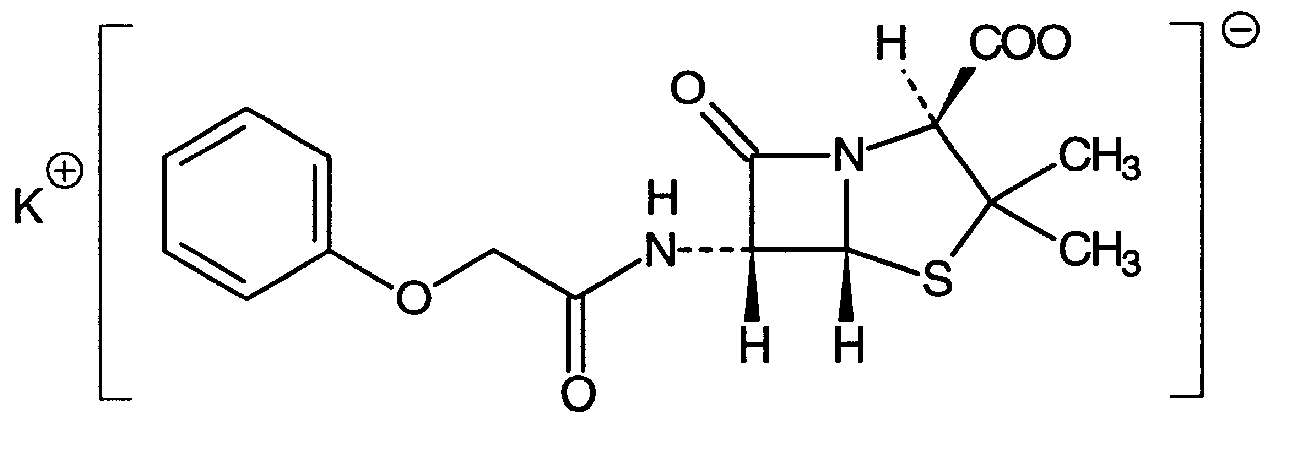
| C16H17KN2O5S | Mr 388,48 | CAS 132-98-9 |
Je to draselná sůl kyseliny (2S,5R,6R)-6-fenoxyacetamido-3,3-dimethyl-7-oxo-4-thia-1-azabicyklo[3,2,0]heptan-2-karboxylové produkovaná při růstu určitými kmeny Penicillium notatum nebo příbuznými organismy na živné půdě s obsahem vhodného prekurzoru nebo získaná jiným způsobem. Počítáno na bezvodou látku, součet procentuálních obsahů draselné soli fenoxymethylpenicilinu a draselné soli 4-hydroxyfenoxymethylpenicilinu je 95,0 % až 100,5 %.
Vlastnosti
Bílý krystalický prášek. Je snadno rozpustná ve vodě, prakticky nerozpustná v lihu 96 %.
Zkoušky totožnosti
Základní sestava zkoušek: A, D.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem draselné soli fenoxymethylpenicilinu CRL.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu H silanizovaného R. Zkoušený roztok. 25 mg se rozpustí v 5 ml vody R.
Porovnávací roztok (a). 25 mg draselné soli fenoxymethylpenicilinu CRL se rozpustí v 5 ml vody R.
Porovnávací roztok (b). 25 mg draselné soli benzylpenicilinu CRL a 25 mg draselné soli fenoxymet-hylpenicilinu CRL se rozpustí v 5 ml vody R.
Na vrstvu se nanese odděleně po 1 μl každého roztoku a vyvíjí se směsí objemových dílů acetonu R a roztoku octanu amonného R (154 g/l), jehož pH bylo upraveno na hodnotu 5,0 kyselinou octovou ledovou R, (30 + 70) po dráze 15 cm. Vrstva se usuší na vzduchu, vystaví se působení par jodu do vzniku skvrn a hodnotí se na denním světle. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- C. Asi 2 mg se převedou do zkumavky délky asi 150 mm a o průměru 15 mm, zvlhčí se 0,05 ml vody R a přidají se 2 ml formaldehydu v kyselině sírové RS. Obsah zkumavky se promíchá kroužením; roztok je červenohnědý. Zkumavka se na 1 min vloží do vodní lázně; vzniká tmavě červenohnědé zbarvení.
- D. Vyhovuje zkoušce (a) na draslík (2.3.1).
Zkoušky na čistotu
Hodnota pH (2.2.3). 5,5 až 7,5. 50 mg se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 10 ml.
Specifická optická otáčivost (2.2.7). +215° až +230°, počítáno na bezvodou látku. Měří se roztok připravený rozpuštěním 0,250 g ve vodě prosté oxidu uhličitého R a zředěním stejným rozpouštědlem na 25,0 ml.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu.
Nastříkne se 20 μl porovnávacího roztoku (d) a izokraticky se eluuje zvolenou mobilní fází, dokud se nezaznamená pík fenoxymethylpenicilinu. Citlivost systému se nastaví tak, aby byl poměr signálu píku k šumu nejméně 3. Nastříkne se 20 μl porovnávacího roztoku (e). Nastříkne se 20 μl zkoušeného roztoku (b) a izokraticky se eluuje. Bezprostředně po zaznamenání píku fenoxymethylpenicilinu se spustí lineární gradient.
| Čas (min) | Mobilní fáze A % (V/V) | Mobilní fáze B % (V/V) | Poznámky |
|---|---|---|---|
| 0 - 20 | 60 → 0 | 40 → 100 | lineární gradient izokraticky ustalování |
| 20 - 35 | 0 | 100 | |
| 35 - 50 | 0 → 60 | 100 → 40 |
Nastříkne se rozpouštěcí směs a stejným postupem se provede slepá zkouška. Na chromatogramu zkoušeného roztoku (b) není plocha žádného píku, kromě hlavního píku a píku 4-hydroxyfenoxymethylpenicilinu, větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (e) (1 %).
Draselná sůl 4-hydroxyfenoxymethylpenicilinu. Nejvýše 4,0 %, počítáno na bezvodou látku, stanoví se kapalinovou chromatografií (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu.
Voda, semimikrostanovení (2.5.12). Nejvýše 1 %; stanoví se s 1,000 g zkoušené látky.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Rozpouštěcí směs. K 250 ml dihydrogenfosforečnanu draselného 0,2 mol/l RS se přidá 500 ml vody R a pH se upraví roztokem hydroxidu sodného R (8,4 g/1) na hodnotu 6,5 a potom se zředí vodou R na 1000 ml.
Zkoušený roztok (a). 50,0 mg zkoušené látky se rozpustí v rozpouštěcí směsi a zředí se jí na 50,0 ml.
Zkoušený roztok (b). Připraví se bezprostředně před použitím. 80,0 mg zkoušené látky se rozpustí v rozpouštěcí směsi a zředí se jí na 20,0 ml.
Porovnávací roztok (a). 50,0 mg draselné soli fenoxymethylpenicilinu CRL se rozpustí v rozpouštěcí směsi a zředí se jí na 50,0 ml.
Porovnávací roztok (b). 20,0 mg 4-hydroxyfenoxymethylpenicilinu CRL se rozpustí v rozpouštěcí směsi a zředí se jí na 50,0 ml. 5,0 ml tohoto roztoku se zředí rozpouštěcí směsí na 100,0 ml.
Porovnávací roztok (c). 10 mg draselné soli fenoxymethylpenicilinu CRL a 10 mg sodné soli benzylpenicilinu CRL se rozpustí v rozpouštěcí směsi a zředí se jí na 50 ml.
Porovnávací roztok (d). 1,0 ml porovnávacího roztoku (a) se zředí rozpouštěcí směsí na 20 ml. 1,0 ml tohoto roztoku se zředí rozpouštěcí směsí na 50 ml.
Porovnávací roztok (e). 1,0 ml porovnávacího roztoku (a) se zředí rozpouštěcí směsí na 25,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fází s průtokovou rychlostí 1,0 ml/min:
- - mobilní fáze A - smíchají se objemové díly tlumivého roztoku fosforečnanového o pH 3,5, methanolu R a vody R (10 + 30 + 60),
- - mobilní fáze B - smíchají se objemové díly tlumivého roztoku fosforečnanového o pH 3,5, vody R a methanolu R (10 + 35 + 55),
- - spektrofotometrického detektoru, 254 nm.
Kolona se ustálí promýváním mobilní fází o poměru A: B je 60:40. Nastříkne se 20 μl porovnávacího roztoku (c). Zkoušku lze hodnotit, jestliže na získaném chromatogramu je rozlišení mezi dvěma hlavními píky nejméně 6,0 (v případě potřeby se upraví poměr mobilních fází A: B) a kapacími poměr pro druhý pík (fenoxymethylpenicilin) je 5,0 až 7,0. Nastříkne se šestkrát porovnávací roztok (a). Zkoušku lze hodnotit, jestliže je relativní směrodatná odchylka ploch hlavního píku nejvýše 1,0 %. Nastřikuje se střídavě zkoušený roztok (a) a porovnávací roztoky (a) a (b).
Vypočítá se obsah draselné soli fenoxymethylpenicilinu v procentech. Obsah draselné soli 4-hydroxyfenoxymethylpenicilinu v procentech se vypočítá vynásobením obsahu 4-hydroxyfenoxymethylpenicilinu faktorem 1,104.
Uchovávání
V dobře uzavřených obalech.
Separandum.
Nečistoty
- A. benzylpenicilin,
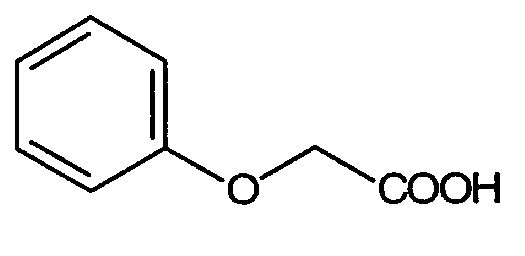
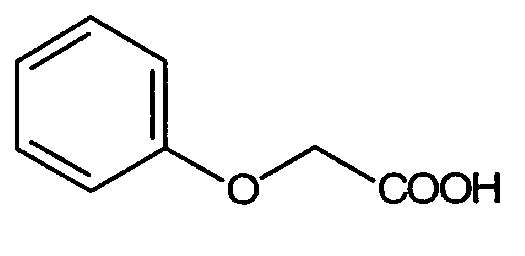
- B. kyselina fenoxyoctová,
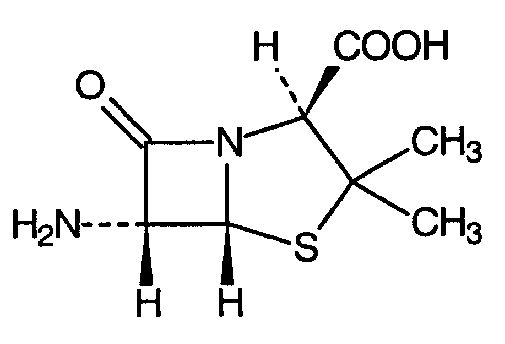
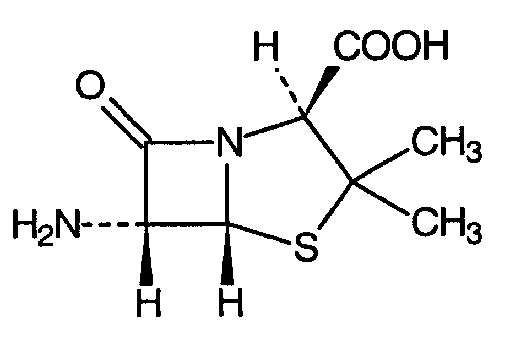
- C. kyselina (2S,5R,6R)-6-amino-3,3-diniethyl-7-oxo-4-thia-1-azabicyklo[3,2,0]heptan-2-karboxylová (kyselina 6-aminopenicilanová),
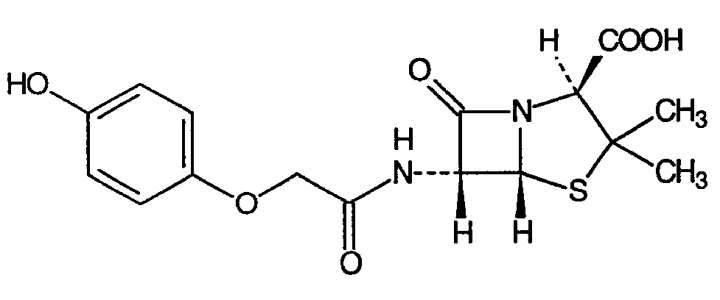
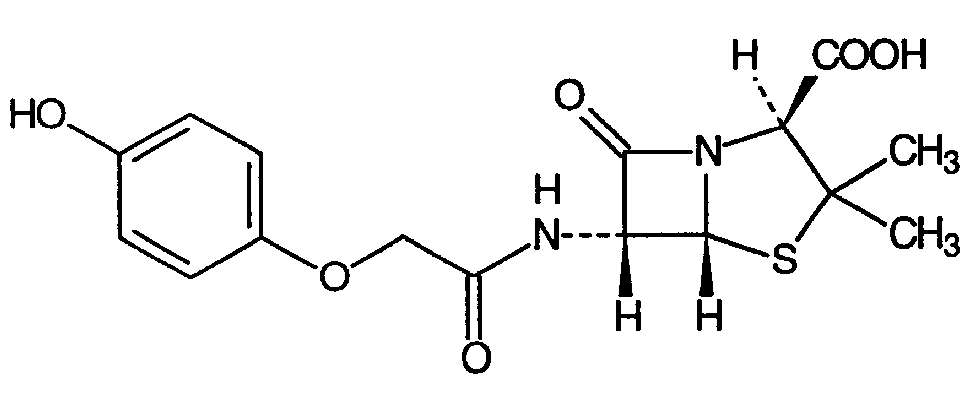
- D. kyselina (2S,5R,6R)-6-[2-(4-hydroxyfenoxy)acetamido]-3,3-dimethyl-7-oxo-4-thia-1-azabicyklo[3,2,0]heptan-2-karboxylová (4-hydroxyfenoxymethylpenicilin),
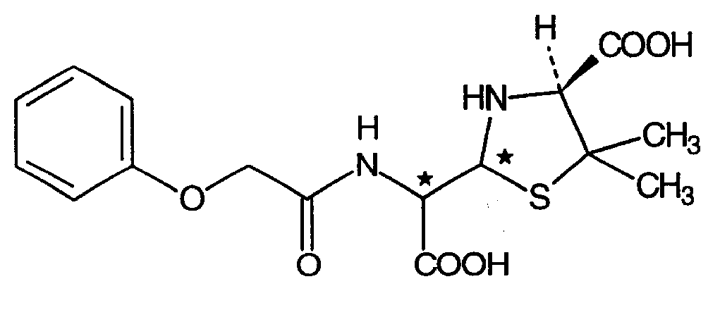
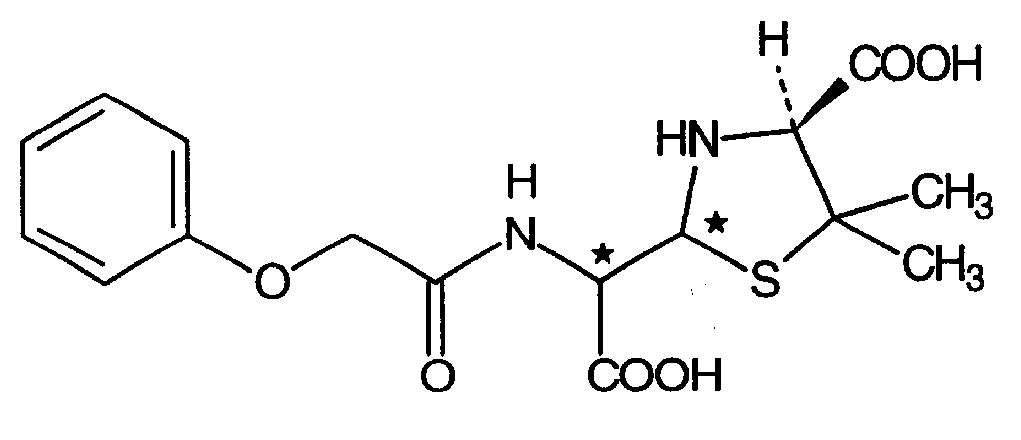
- E. kyselina (4S)-2-[(fenoxyacetamido)(karboxy)methyl]-5,5-dimethylthiazolidin-4-karboxylová (peniciloové kyseliny fenoxymethylpenicilinu),
- F. kyselina (2RS,4S)-2-[(fenoxyacetamido)methyl]-5,5-dimethylthiazolidin-4-karboxylová (peniloové kyseliny fenoxymethylpenicilinu).
Phenylalaninum1)

Fenylalanin
Synonyma. L-Phenylalaninum, L-fenylalanin
| C9H11NO2 | Mr 165,19 | CAS 63-91-2 |
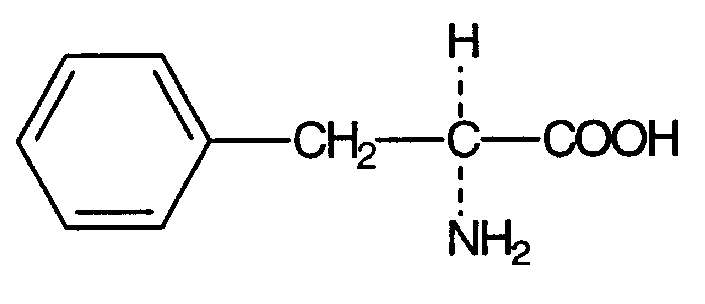
Je to kyselina (S)-2-amino-3-fenylpropanová. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C9HnNO2.
Výroba
Je-li vyráběn fermentací, vyhovuje požadavkům článku Producta fermentationis.
Vlastnosti
Lesklé bílé vločky nebo bílý nebo téměř bílý krystalický prášek. Je mírně rozpustný ve vodě, velmi těžce rozpustný v lihu 96%, prakticky nerozpustný v etheru. Rozpouští se ve zředěných minerálních kyselinách a ve zředěných roztocích alkalických hydroxidů.
Zkoušky totožnosti
Základní sestava zkoušek: A a B.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2,2.24) tablety zkoušené látky se shoduje se spektrem tablety fenylalaninu CRL.
- C. Hodnotí se chromatogramy získané ve zkoušce Látky reagující s ninhydrinem, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a).
- D. K asi 10 mg se přidá 0,5 g dusičnanu draselného R a 2 ml kyseliny sírové R a zahřívá se 20 min ve vodní lázni. Po ochlazení se přidá 5 ml roztoku hydroxylamoniumchloridu R (50 g/l) a nechá se 10 min stát ve vodě s ledem. Pak se přidá 9,0 ml hydroxidu sodného koncentrovaného RS; vzniká fialově červené až fialově hnědé zbarvení.
Zkoušky na čistotu
Vzhled roztoku. 0,5 g se rozpustí v kyselině chlorovodíkové 1 mol/l RS a zředí se jí na 10 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). –33,0° až □035,5°, počítáno na vysušenou látku. Měří se roztok připravený rozpuštěním 0,50 g ve vodě R a zředěním stejným rozpouštědlem na 25,0 ml.
Látky reagující s ninhydrinem. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu pro TLC R.
Zkoušený roztok (a). 0,10 g se rozpustí ve směsi stejných objemových dílů kyseliny octové ledové R a vody R a zředí se stejnou směsí na 10 ml.
Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí směsí stejných objemových dílů kyseliny octové ledové R a vody R na 50 ml.
Porovnávací roztok (a). 10 mg fenylalaninu CRL se rozpustí ve směsi stejných objemových dílů kyseliny octové ledové R a vody R a zředí se stejnou směsí na 50 ml.
Porovnávací roztok (b). 5 ml zkoušeného roztoku (b) se zředí směsí stejných objemových dílů kyseliny octové ledové R a vody R na 20 ml.
Porovnávací roztok (c). 10 mg fenylalaninu CRL a 10 mg tyrosinu CRL se rozpustí ve směsi stejných objemových dílů kyseliny octové ledové R a vody R a zředí se stejnou směsí na 25 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, vody R a 1-butanolu R (20 + 20 + 60) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se ninhydrinem RS a zahřívá se 15 min při 100 °C až 105 °C. Žádná skvrna na chromatogramu zkoušeného roztoku (a), kromě hlavní skvrny, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,5 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) jsou dvě zřetelně oddělené skvrny.
Chloridy (2.4.4). 0,25 g se rozpustí ve 3 ml kyseliny dusičné zředěné RS a zředí se vodou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na chloridy bez dalšího přidání kyseliny dusičné (200 μg/g).
Sírany (2.4.13). 0,5 g se rozpustí ve směsi objemových dílů kyseliny chlorovodíkové zředěné RS a vody destilované R (5 + 25) a zředí se stejnou směsí na 15 ml. Tento roztok vyhovuje limitní zkoušce na sírany (300 μg/g).
Amonium. Připraví se dvě hodinová sklíčka o průměru 60 mm a umístí se těsně vedle sebe. Na vnitřní stěnu horního sklíčka se přilepí čtvereček papíru lakmusového červeného R o velikosti strany 5 mm a zvlhčí se několika kapkami vody R. 50 mg upráškované zkoušené látky se umístí na spodní sklíčko a rozpustí se v 0,5 ml vody R. K roztoku se přidá 0,30 g oxidu hořečnatého těžkého R a rychle se zamíchá skleněnou tyčinkou. Sklíčko s lakmusovým papírem se ihned překlopí na sklíčko se zkoušenou látkou a vzniklá komůrka se zahřívá 15 min při40°C. Lakmusový papír není zbarven intenzivněji modře než lakmusový papír u porovnávacího roztoku připraveného současně stejným způsobem za použití 0,1 ml základního roztoku amonia (100 μg NH4/ml), 0,5 ml vody R a 0,30 g oxidu hořečnatého těžkého R (200 μg/g).
Železo (2.4.9). 1,0 g se rozpustí v dělicí nálevce v 10 ml kyseliny chlorovodíkové zředěné RS a vytřepává se třikrát 3 min vždy s 10 ml isobutylmethylketonu R1. Ke spojeným organickým vrstvám se přidá 10 ml vody R a třepe se 3 min. Vodná vrstva vyhovuje limitní zkoušce na železo (10 μg/g).
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce D na těžké kovy (10 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,100 g se rozpustí ve 3 ml kyseliny mravenčí bezvodé R, přidá se 30 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou OJ mol/l VS za použití naftolbenzeinu RS jako indikátoru do změny žlutého zbarvení na zelené.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 16,52 mg C9H11NO2.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
† Phenytoinum
Fenytoin
| C15H12N2O2 | Mr 252,27 | CAS 57-41-0 |
Je to 5,5-difenyl-2,4-imidazolidindion. Počítáno na vysušenou látku, obsahuje 99,0% až 101,0 % sloučeniny C15H12N2O2.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, mírně rozpustný v lihu 96% a velmi těžce rozpustný v dichlormethanu. Rozpouští se ve zředěných roztocích alkalických hydroxidů.
Zkoušky totožnosti
Základní sestava zkoušek: A.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem fenytoinu CRL.
- B. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) odpovídá svou polohou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a).
- C. K asi 10 mg se přidá 1 ml vody R a 0,05 ml amoniaku 17,5% RS a zahřeje se k varu. Přidá se 0,05 ml roztoku síranu měďnatého R (50 g/l) v amoniaku zředěném RS2 a protřepe se; vznikne růžová krystalická sraženina.
- D. Zkouška Síranový popel, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
Zkoušky na čistotu
Vzhled roztoku. 1,0 g se rozpustí ve směsi obsahující 5 ml hydroxidu sodného 1 mol/l RS a 20 ml vody R. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Kysele nebo zásaditě reagující látky. K 1,0 g se přidá 45 ml vody R a vaří se 2 min. Po ochlazení se roztok zfiltruje, filtr se promyje vodou prostou oxidu uhličitého R a spojené filtráty se zředí vodou prostou oxidu uhličitého R na 50 ml. K 10 ml tohoto roztoku se přidá 0,15 ml červeně methylové RS. Ke změně zbarvení indikátoru na červené se spotřebuje nejvýše 0,5 ml kyseliny chlorovodíkové 0,01 mol/l VS. K 10 ml roztoku se přidá 0,15 ml modři bromthymolové RS1. Ke změně zbarvení indikátoru na modré se spotřebuje nejvýše 0,5 ml hydroxidu sodného 0,01 mol/l VS.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu s fluorescenčním indikátorem pro detekci při 254 nm. Před použitím se vrstva promyje směsí objemových dílů dioxanu R a hexanu R (30 + 75) a nechá se uschnout na vzduchu.
Zkoušený roztok (a). 0,40 g se rozpustí ve směsi stejných objemových dílů acetonu R a methanolu R a zředí se stejnou směsí na 10 ml.
Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí směsí stejných objemových dílů acetonu R a methanolu R na 20 ml.
Porovnávací roztok (a). 20 mg fenytoinu CRL se rozpustí ve směsi stejných objemových dílů acetonu R a methanolu R a zředí se stejnou směsí na 10 ml.
Porovnávací roztok (b). 8 mg benzofenonu R se rozpustí ve směsi stejných objemových dílů acetonu R a methanolu R a zředí se stejnou směsí na 100 ml.
Porovnávací roztok (c). 8 mg benzilu R se rozpustí ve směsi stejných objemových dílů acetonu R a methanolu R a zředí se stejnou směsí na 100 ml.
Porovnávací roztok (d). 1 ml zkoušeného roztoku (a) se zředí směsí stejných objemových dílů acetonu R a methanolu R na 100 ml.
Porovnávací roztok (e). Smíchá se 1 ml porovnávacího roztoku (b) a 1 ml porovnávacího roztoku (c).
Na vrstvu se nanese odděleně po 10 μl každého roztoku a vrstva se suší 2 min v proudu studeného vzduchu. Poté se vyvíjí směsí objemových dílů dioxanu R a hexanu R (30 + 75) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku (a): žádná skvrna odpovídající benzofenonu není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,2 %); žádná skvrna odpovídající benzilu není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (c) (0,2 %) a žádná skvrna, kromě hlavní skvrny a skvrn odpovídajících benzofenonu a benzilu, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (d) (1%). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (e) jsou dvě zřetelně oddělené skvrny.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,200 g se rozpustí v 50 ml dimethylformamidu R a titruje se methoxidem sodným 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml methoxidu sodného 0,1 mol/l VS odpovídá 25,23 mg C15H12N2O2.
Uchovávání
V dobře uzavřených obalech.
Separandum.
Nečistoty
- A. difenylketon (benzofenon),
- B. difenylethandion (benzil).
† Phytomenadionum
Fytomenadion
Synonymum. Vitamin K1
| C31H46O2 | Mr 450,70 | CAS 84-80-0 |
Je to směs 2-methyl-3-[(2E)-(7R, 11R)-3,7,11,15-tetramethyl-2-hexadecenyl]-1,4-naftochinonu (trans-fytomenadion), 2-methyl-3-[(2Z)-(7R, 11R)-3,7,11,15-tetramethyl-2-hexadecenyl]-1,4-naftochinonu (cis-fytomenadion) a 2,3-epoxy-2-methyl-3-[(2E)-(7E,11E)-3,7,11,15-tetramethyl-2-hexadecenyl]-2,3-dihydro-1,4-naftochinonu (trans-epoxyfytomenadion).
Obsahuje nejvýše 4,0 % trans-epoxyfytomenadionu a nejméně 75,0 % trans-fytomenadionu. Celkový obsah tří složek je 97,0 % až 103,0 %.
Vlastnosti
Čirá jasně žlutá viskózní olejovitá kapalina. Je prakticky nerozpustný ve vodě, mírně rozpustný v lihu 96%, mísitelný s etherem a mastnými oleji.
Působením světla se rozkládá.
Index lomu je asi 1,526.
Zkoušky totožnosti
Zkoušky se provádí rychle a za chránění před aktinickým světlem.
- A. 10,0 mg se rozpustí v trimethylpentanu R a zředí se jím na 100,0 ml. Měří se absorbance tohoto roztoku (2.2.25) při 275 nm až 340 nm; roztok vykazuje absorpční maximum při 327 nm a absorpční minimum při 285 nm. Specifická absorbance v maximu je 67 až 73. 10,0 ml tohoto roztoku se zředí trimethylpentanem R na 50,0 ml a měří se absorbance při 230 nm až 280 nm; roztok vykazuje čtyři absorpční maxima: při 243 nm, 249 nm, 261 nm a 270 nm.
- B. Hodnotí se chromatogramy získané ve zkoušce Menadion a další příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a).
- C. 50 mg se rozpustí v 10 ml methanoluR a přidá se 1 ml roztoku hydroxidu draselného R (200 g/l) v methanolu R; vzniká zelené zbarvení, které zahříváním ve vodní lázni při 40 °C přechází na fialovočervené a pak stáním na červenohnědé.
Zkoušky na čistotu
Vzhled roztoku. 2,5 g se rozpustí v trimethylpentanu R a zředí se jím na 25 ml; roztok je čirý (2.2.1).
Číslo kyselosti (2.5.1). Nejvýše 2,0; stanoví se s 2,00 g zkoušené látky.
Menadion a další příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok (a). 0,40 g se rozpustí v cyklohexanu R a zředí se jím na 10 ml.
Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí cyklohexanem R na 10 ml.
Porovnávací roztok (a). 40 mg fytomenadionu CRL se rozpustí v cyklohexanu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 1 ml zkoušeného roztoku (b) se zředí cyklohexanem R na 20 ml.
Porovnávací roztok (c). 4,0 mg menadionu R se rozpustí v cyklohexanu R a zředí se jím na 50 ml.
Na vrstvu se nanese odděleně po 10 pl každého roztoku a vyvíjí se směsí objemových dílů cyklohexanu R a toluenu R (20 + 80) po dráze 15 cm. Vrstva se 5 min suší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Pak se postříká roztokem kyseliny fosfomolybdenové R (100 g/l) v ethanolu R, 5 min se zahřívá při 120 °C a pozoruje se v denním světle. Na chromatogramu zkoušeného roztoku (a): skvrna odpovídající menadionu není intenzivnější než odpovídající skvrna na chromatogramu porovnávacího roztoku (c) (0,2%); žádná skvrna, kromě hlavní skvrny a skvrny odpovídající menadionu, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se ke skvrnám pod hlavní skvrnou, které od ní nemusí být zcela odděleny.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 15,0 mg se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (a). 15,0 mg fytomenadionu CRL se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (b). 15,0 mg fytomenadionu CRL a 4,0 mg trans-epoxyfytomenadionu CRL se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem pro chromatografii R (5 μm) o porozitě 8 nm,
- - mobilní fáze, která je směsí objemových dílů oktanolu R, diisopropyletheru R a heptanu R (0,67 + 3,3 + 1000); průtoková rychlost je 0,4 ml/min,
- - spektrofotometrického detektoru, 254 nm,
- - injektorové smyčky, 20 μl.
Nastříkne se porovnávací roztok (b), a pokud je použit zapisovač, nastaví se citlivost systému tak, aby výška hlavního píku nebyla menší než 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže pořadí eluovaných píků je: trans-epoxyfytomenadion, cis-fytomenadion a trans-fytomenadion. Postupně se šestkrát nastříkne po 20 μl porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka plochy píku trans-izomeru je menší než 1,0 % a rozlišení mezi píky trans-fytomenadionu a cis-fytomenadionu je nejméně 2,5. Pak se nastříkne 20 μl zkoušeného roztoku a20 μl porovnávacího roztoku (a) a vypočítá se obsah trans-fytomenadionu, cis-fytomenadionu a trans-epoxyfytomenadionu v procentech z následujících vzorců:
v nichž značí:
| mʹ | - navážku referenční látky v porovnávacím roztoku (a) v miligramech, |
| m | - navážku zkoušené látky ve zkoušeném roztoku v miligramech, |
| Aʹtranx | - obsah trans-fytomenadionu ve fytomenadionu CRL v procentech, |
| A՛cis | - obsah cis-fytomenadionu ve fytomenadionu CRL v procentech, |
| Aʹepoxy | - obsah tams-epoxyfytomenadionu ve fytomenadionu CRL v procentech, |
| Strans | - plochu píku trans-izomeru na chromatogramu zkoušeného roztoku, |
| Scis | - plochu píku cis-izomeru na chromatogramu zkoušeného roztoku, |
| Sepoxy | - plochu píku trans-epoxyfytomenadionu na chromatogramu zkoušeného roztoku, |
| Sʹtrans | - plochu píku trans-izomeru na chromatogramu porovnávacího roztoku (a), |
| Sʹcis | - plochu píku cis-izomeru na chromatogramu porovnávacího roztoku (a), |
| Sʹepoxy | - plochu píku trans-epoxyfytomenadionu na chromatogramu porovnávacího roztoku (a). |
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
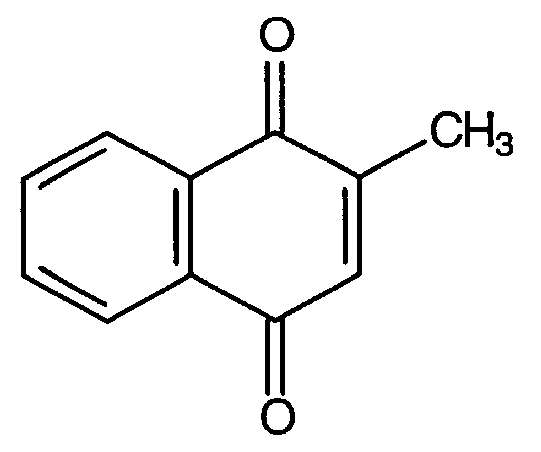
- A. 2-methyl-1,4-naftochinon (menadion).
† Picotamidum monohydricum
Monohydrát pikotamidu
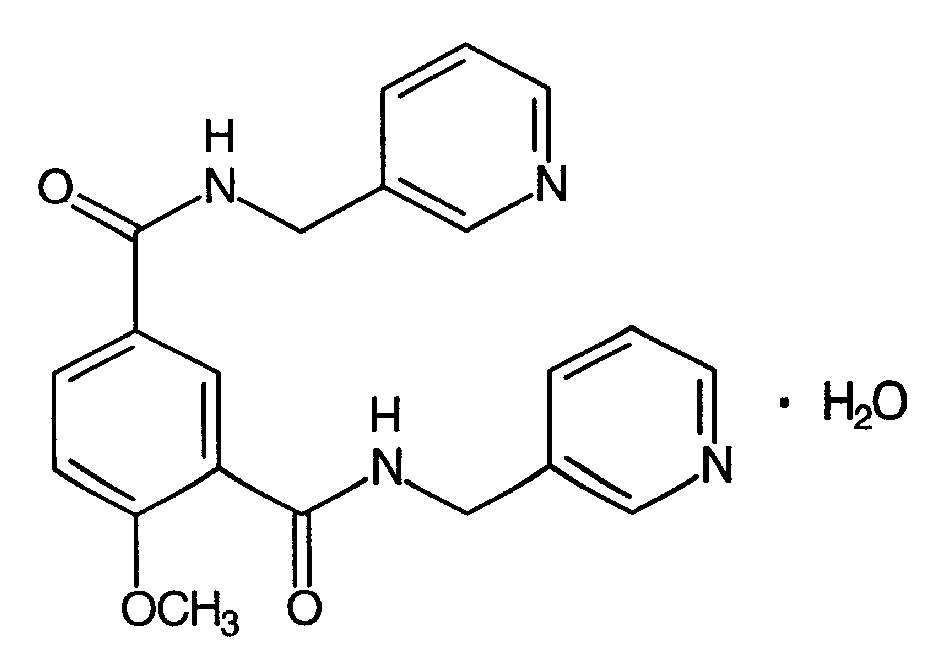
| C2,H20N4O3 . H2O | Mr 394,43 | CAS 80530-63-8 |
Je to monohydrát 4-methoxy-N,N՛-bis(pyridin-3-ylmethyl)benzen-1,3-dikarboxamidu. Počítáno na bezvodou látku, obsahuje 98,0 % až 101,0 % sloučeniny C21H20N4O3.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je těžce rozpustný ve vodě, dobře rozpustný v ethanolu a v dichlormethanu. Rozpouští se ve zředěných minerálních kyselinách.
Vykazuje polymorfismus.
Zkouška totožnosti
Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem monohydrátu pikotamidu CRL. Pokud se spektra získaná v pevném stavu liší, rozpustí se odděleně zkoušená látka i referenční látka v acetonu R, odpaří se do sucha a se zbytky se zaznamenají nová spektra.
Zkoušky na čistotu
Vzhled roztoku. 2,5 g se rozpustí v methanolu R a zředí se jím na 50 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž6 (2.2.2, Metoda II).
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za, použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. 0,5 g se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 1 ml zkoušeného roztoku se zředí methanolemR na 10 ml. 1 ml tohoto roztoku se zředí methanolem R na 20 ml.
Porovnávací roztok (b). 5 ml porovnávacího roztoku (a) se zředí methanolem R na 10 ml. Porovnávací roztok (c). 0,5 g zkoušené látky a 5 mg pikotamidu nečistoty A CRL se rozpustí v methanolu R a zředí se jím na 10 ml.
Na vrstvu se odděleně nanese po 5 μI každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, vody R, methanolu R a 1-butanolu R (0,8 + 1 + 2,5 + 8) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku žádná skvrna, kromě hlavní skvrny, není intenzivnější než hlavní skvrna na chromatogramu porovnávacího roztoku (a) (0,5 %) a nejvýše jedna z těchto skvrn je intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,25 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) jsou dvě zřetelně oddělené hlavní skvrny.
Chloridy (2.4.4). 0,25 g se rozpustí ve směsi 2,5 ml kyseliny dusičné zředěné RS a 12,5 ml vody R. Tento roztok vyhovuje limitní zkoušce na chloridy (200 μg/g).
Těžké kovy (2.4.8). 1,0 g se opatrným zahřátím rozpustí ve směsi objemových dílů vody R a methanolu R (15 + 85) a zředí se touto směsí na 20 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce B na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použije porovnávací roztok olova (1μg Pb/ml) získaný ředěním základního roztoku olova (100 μg Pb/ml) směsí objemových dílů vody R a methanolu R (15 + 85).
Voda, semimikrostanovení (2.5.12). 4,5 % až 5,0 %; stanoví se s 0,300 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,150 g se rozpustí ve směsi 20 ml kyseliny octové ledové R a 20 ml acetanhydridu R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.220).
1 ml kyseliny chloristé OJ mol/l VS odpovídá 18,82 mg C21H20N4O3.
Uchovávání
Separandum.
Nečistoty
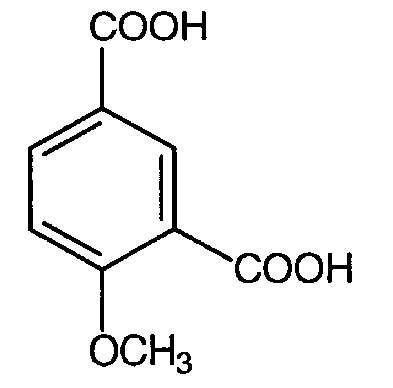
- A. kyselina 4-methoxybenzen-l,3-dikarboxylová,
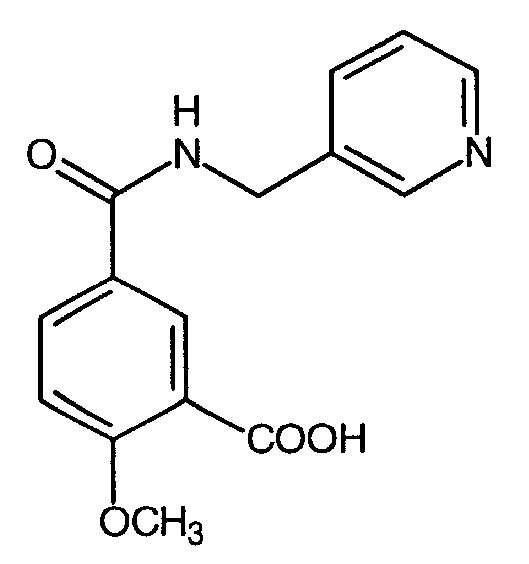
- B. kyselina 2-methoxy-5 -{[(pyridin-3-ylmethyl)amino]karbonyl}benzoová,
- C. kyselina 4-methoxy-3-{[(pyridin-3-ylmethyl)amino]karbonyl}benzoová,
- D. (3-pyridyl)methylamin.
† Pilocarpini hydrochloridum
Pilokarpiniumchlorid
Synonymum. Pilocarpinium chloratum
| C11H17CIN2O2 | Mr 244,72 | CAS 54-71-7 |
Je to 5-{(3S,4R)-[3-ethyl-2-oxo-tetrahydrofuran-4-yl]methyl}-1-methylimidazoliumchlorid. Počítáno na vysušenou látku, obsahuje 99,0 % až 101 % sloučeniny C11H17CIN2O2.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek nebo bezbarvé krystaly. Je hygroskopický, velmi snadno rozpustný ve vodě a v lihu 96%.
Taje při asi 203 °C.
Zkoušky totožnosti
Základní sestava zkoušek: A, B a E.
Alternativní sestava zkoušek: A, C, D a E, viz Obecné zásady (1.2).
- A. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem pilokarpiniumchloridu CRL. Jsou-li látky zkoušeny ve formě tablet, připraví se za použití chloridu draselného R.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu G pro TLC R.
Zkoušený roztok. 10 mg se rozpustí v methanolu R a zředí se jím na 2 ml.
Porovnávací roztok. 10 mg pilokarpiniumchloridu CRL se rozpustí v methanolu R a zředí se jím na 2 ml.
Na vrstvu se odděleně nanese po 2 μl každého roztoku a vyvíjí se směsí objemových dílů amoniaku 26% R, methanolu R a dichlormethanu R (1 + 14 + 85) po dráze 15 cm. Vrstva se suší 10 min při 100 °C až 105 °C, po ochlazení se postříká jodobismutitanem draselným zředěným RS. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku.
- D. 0,2 ml roztoku S, viz Zkoušky na čistotu, se zředí vodou R na 2 ml, přidá se 0,05 ml roztoku dichromanu draselného R (50 g/l), 1 ml peroxidu vodíku zředěného RS a 2 ml dichlormethanu R a protřepe se; organická vrstva se zbarví fialově.
- E. Vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Roztok S. 2,50 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 50,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž7 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 3,5 až 4,5; měří se roztok S.
Specifická optická otáčivost (2.2.7). +89° až +93°, počítáno na vysušenou látku; měří se roztok S.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 0,100 g se rozpustí ve vodě R a zředí se jí na 100,0 ml.
Porovnávací roztok (a). 5,0 ml zkoušeného roztoku se zředí vodou R na 100,0 ml. 2,0 ml tohoto roztoku se zředí vodou R na 20,0 ml.
Porovnávací roztok (b). 10,0 mg isopilokarpiniumnitratu CRL se rozpustí ve vodě R a zředí se jí na 10,0 ml. 1,0 ml tohoto roztoku se zředí vodou R na 100,0 ml.
Porovnávací roztok (c). 1,0 mg isopilokarpiniumnitratu CRL se rozpustí v 1,0 ml zkoušeného roztoku a zředí se vodou R na 20,0 ml.
Porovnávací roztok (d). K 5 ml zkoušeného roztoku se přidá 0,1 ml amoniaku 17,5% RS, roztok se zahřívá 30 min v sušárně při 90 °C, po ochlazení se zředí vodou R na 25,0 ml. 3,0 ml tohoto roztoku se zředí vodou R na 25,0 ml. Vytvoří se převážně kyselina pilokarpová.
Chromatografický postup se obvykle provádí za použití:
Následující stránka