1. účinné od 1. 1. 2000- délka a složení bází primerů a cílových sekvencí;
  2. účinné od 1. 1. 2000- typ DNK polymerasy, složení tlumivého roztoku a reakční objemy použité pro amplifikaci;
  3. účinné od 1. 1. 2000- typ použitého termocykleru a koeficient teplotní vodivosti mezi přístrojem, reakční zkumavkou a reagující tekutinou.
  1. účinné od 1. 1. 20005.4 Detekce

    účinné od 1. 1. 2000Amplikon vytvořený PCR se může identifikovat velikostí, sekvencí, chemickou modifikací nebo kombinací těchto parametrů. Charakterizace na základě velikosti se může dosáhnout gelovou elektroforézou (použije se vrstva agarosového nebo polyakrylamidového gelu nebo kapilární elektroforéza), nebo chromatografií na koloně (např. HPLC). Charakterizace na základě složení sekvencí se může provést specifickou hybridizací vzorků majících komplementární sekvence k cílové sekvenci nebo štěpením amplifikovaného materiálu restrikčním enzymem ve specifických místech pro cílovou sekvenci.

    účinné od 1. 1. 2000Charakteristika chemickou modifikací se může provést např. inkorporací fluoroforu do amplikonu a následnou detekcí fluorescence po excitaci.

    účinné od 1. 1. 2000Detekce amplikonů se může provést použitím značených vzorků umožňujících následnou radioizotopovou nebo imunoenzymatickou detekci.

  1. účinné od 1. 1. 20006 Hodnocení a interpretace výsledků

    účinné od 1. 1. 2000Výsledky jsou platné pouze tehdy, jsou-li pozitivní kontroly jednoznačně pozitivní a negativní kontroly jednoznačně negativní. Vysoká citlivost PCR metody a potenciální riziko kontaminace vyžaduje potvrzení pozitivních výsledků dvojím opakováním celého zkušebního postupu, pokud možno s novým množstvím vzorku. Vzorky se považují za pozitivní, jestliže alespoň jedna z opakovaných zkoušek je pozitivní.

  1. účinné od 1. 1. 20007 Jištění jakosti
    1. účinné od 1. 1. 20007.1 Validace systému zkoušky PCR

      účinné od 1. 1. 2000Validační program zahrnuje validaci přístrojů a validaci použitých metod PCR. Doporučení jsou obsažena v Předpisu ICH (hlava Q2B) Validace analytických metod: Metodologie.

      účinné od 1. 1. 2000Vhodné národní referenční přípravky nebo pracovní referenční přípravky se kalibrují proti mezinárodnímu standardu na cílové sekvence, pro které bude zkouška používána, a tato kalibrace je nezbytná pro validaci PCR zkoušky.

      účinné od 1. 1. 2000Při validaci se stanoví pozitivní limitní hodnota. Pozitivní limitní hodnota je definována jako minimální počet cílových sekvencí v objemu vzorku, které mohou být detegovány v 95 % zkušebních sérií. Pozitivní limitní hodnota závisí na vzájemně souvisejících faktorech, jako jsou objem extrahovaného vzorku a účinnost extrakční metody, přepis cílové RNK na cDNK, amplifikační postup a detekce.

      účinné od 1. 1. 2000Pro stanovení detekčního limitu zkušebního systému se uvede odkaz na pozitivní limitní hodnotu pro každou cílovou sekvenci a provedení zkoušky nad a pod tímto bodem.

    1. účinné od 1. 1. 20007.2 Kontrola jakosti zkoumadel

      účinné od 1. 1. 2000Všechna zkoumadla potřebná pro metodiku se kontrolují dříve, než se běžně použijí. Jejich vhodnost nebo nepřijatelnost je dána předem definovanými kritérii jakosti.

      účinné od 1. 1. 2000Primery jsou klíčovou složkou zkoušky PCR a je nutné věnovat pečlivou pozornost jejich složení, čistotě a validaci jejich použití ve zkoušce PCR. Každá nová šarže primem se před přijetím zkouší na specificitu, amplifikační účinnost a inhibiční nečistoty. Primery mohou být modifikovány (např. konjugací s fluoroforem nebo antigenem), aby umožnily použití specifické metody detekce amplikonu a to za předpokladu, že tyto modifikace neinhibují přesnost a účinnost amplifíkace cílové sekvence.

    1. účinné od 1. 1. 20007.3 Průběžná kontrola
      1. účinné od 1. 1. 20007.3.1 Vnější kontroly

        účinné od 1. 1. 2000Ke snížení rizika kontaminace a zajištění dostatečné citlivosti jsou do každé PCR zkoušky zařazeny následující vnější kontroly:

        1. účinné od 1. 1. 2000- pozitivní kontrola: obsahuje definovaný počet kopií cílových sekvencí, jejichž počet je stanoven zvlášť pro každý zkušební systém a je určen jako násobek pozitivní limitní hodnoty zkušebního systému,
        2. účinné od 1. 1. 2000- negativní kontrola: vzorek téže matrice prokazatelné neobsahující cílové sekvence.
      1. účinné od 1. 1. 20007.3.2 Vnitřní kontroly

        účinné od 1. 1. 2000Vnitřní kontroly jsou definované sekvence nukleových kyselin obsahující vazebná místa pro příměry. Vnitřní kontroly jsou amplifikovány s podobnou účinností jako zkoušená cílová sekvence, ale amplikony jsou jasně rozpoznatelné. Vnitřní kontroly jsou téhož typu nukleové kyseliny (DNK/RNK) jako zkoušený materiál. Vnitřní kontrola se přidává ke zkoušenému materiálu před izolací nukleové kyseliny, a slouží proto jako celková kontrola (extrakce, reverzní transkripce, amplifikace, detekce).

    1. účinné od 1. 1. 20007.4 Vnější hodnocení jakosti

      účinné od 1. 1. 2000Účast v programech vnějšího hodnocení jakosti je důležitým postupem jištění jakosti PCR pro každou laboratoř a každého pracovníka.

  1. účinné od 1. 1. 20002.7 Metody stanovení účinnosti
    účinné od 1. 1. 2000
    2.7.2 Mikrobiologické stanovení účinnosti antibiotikObrázek

    účinné od 1. 1. 2000Účinnost antibiotika se stanoví porovnáním inhibice růstu citlivých mikroorganismů vyvolané známými koncentracemi zkoušeného antibiotika a referenční látky.

    účinné od 1. 1. 2000Referenční látky použité ke stanovení jsou ty, jejichž účinnost byla přesně stanovena v poměru k odpovídajícímu mezinárodnímu standardu nebo mezinárodnímu referenčnímu přípravku.

    účinné od 1. 1. 2000Plán stanovení je takový, aby dovolil ověřit validitu matematického modelu, na němž je založeno porovnání účinnosti. Je-li vybrán model rovnoběžných přímek, dvě logaritmické přímky dávky a odpovědi (nebo transformované odpovědi) zkoušeného přípravku a referenčního přípravku jsou rovnoběžné a jsou lineární v intervalu dávek použitých k výpočtu. Tyto podmínky se validují pro danou hladinu pravděpodobnosti, obvykle P = 0,05. Jiné matematické modely, jako model např. regresního poměru, mohou být též použity, je-li prokázána validita zkoušky.

    účinné od 1. 1. 2000Pokud není v článku uvedeno jinak, je interval spolehlivosti (P = 0,95) stanovení nejméně 95 % a nejvýše 105 % stanovené účinnosti.

    účinné od 1. 1. 2000Stanovení se provádí metodou A nebo metodou B.

    1. účinné od 1. 1. 2000A. Difuzní metoda

      účinné od 1. 1. 2000Živná půda vhodná pro stanovení se rozehřeje a při vhodné teplotě, např. 48 °C až 50 °C pro vegetativní formy, se naočkuje suspenzí mikroorganismů citlivých na zkoušené antibiotikum v takovém množství, které vytváří zřetelně ohraničené inhibiční zóny o průměru přiměřeném koncentraci zkoušeného antibiotika. Naočkovaná půda se ihned vylije do Petriho misek nebo velkých pravoúhlých misek (ploten) v takovém množství, aby se vytvořila jednolitá vrstva silná 2 mm až 5 mm. Živná půda může být též vylita ve dvou vrstvách, z nichž jenom vrchní je naočkována. Takto připravené misky se uchovávají tak, aby před použitím nedošlo k viditelnému růstu mikroorganismů nebo k jejich usmrcení a aby povrch půd byl v čase použití suchý.

      účinné od 1. 1. 2000Pro přípravu roztoků stejných účinností a známých koncentrací zkoušeného antibiotika a referenční látky se použijí rozpouštědla a tlumivé roztoky uvedené v tabulce 2.7.2-1. Roztoky se nanesou buď na povrch půdy, např. do sterilních cylindříků z porcelánu, z nerezavějící oceli, případně z jiných vhodných materiálů, nebo do otvorů vyříznutých v živné půdě. Do každého cylindříku nebo otvoru se přidá stejný objem roztoků. Lze též použít sterilní disky z absorbujícího papíru vhodné kvality, které se před položením na půdu napustí roztoky referenční látky nebo zkoušeného antibiotika.

      účinné od 1. 1. 2000K ověření platnosti stanovení se použijí nejméně tři rozdílné dávky referenční látky a tři odpovídající dávky zkoušeného antibiotika s předpokládanou stejnou účinností jako dávky referenční látky. Doporučuje se používat geometrickou řadu dávek. Při běžných stanoveních, u nichž je prokázán lineární průběh systému na přiměřeném počtu třídávkových stanovení, a pokud s tím souhlasí oprávněná autorita, může postačovat i dvoudávkové stanovení. Ve všech sporných případech se však použije metoda třídávková, jak je předepsáno výše.

      účinné od 1. 1. 2000Do každé Petriho misky nebo pravoúhlé misky se nanesou roztoky podle statisticky vhodného plánu. V případě malých misek, které nepojmou více než šest roztoků, se doporučuje měnit umístění roztoku zkoušeného antibiotika a referenční látky, aby se zabránilo interakcím koncentrovanějších roztoků.

      účinné od 1. 1. 2000Inkubuje se při vhodné teplotě asi 18 h. Doba předinkubační difuze, obvykle 1 h až 4 h, při pokojové teplotě nebo 4 °C, jak je vhodné, se může použít k potlačení účinku časových rozdílů mezi aplikací roztoků a tak zlepšit regresi.

      účinné od 1. 1. 2000Změří se průměry kruhových inhibičních zón s přesností nejméně 0,1 mm nebo jejich plochy s přesností. Pomocí vhodných statistických metod se vypočítá účinnost zkoušeného antibiotika.

      účinné od 1. 1. 2000V každé zkoušce se použije pro každou dávku tolik inhibičních zón, aby byla zajištěna požadovaná přesnost. Stanovení účinnosti se může opakovat a výsledky mohou být statisticky sloučeny, aby se dosáhlo požadované přesnosti stanovení a ověřilo se, že účinnost zkoušeného antibiotika není menší než požadované minimum.

      účinné od 1. 1. 2000Tab. 2.7.2-1 Difuzní metoda

      účinné od 1. 1. 2000
      Tab. 2.7.2-1 Difuzní metoda
      AntibiotikumReferenční
      látka
      Rozpouštědlo
      k přípravě
      základního
      roztoku
      Tlumívý
      roztok (pH)
      Mikroorganis-musPůda a konečné
      pH (± 0,1)
      Inkubační teplota (°C)
      Amphotericinum BAmphotericinum B CRLDimethyl-formamid RpH 10,5
      (0,2 mol/l)
      Saccharomy-cescerevisiae
      IP 1432.83 ATCC 9763 CCM 8191 CNCTC 51/65
      F – pH 6,135 až 37
      Bacitracinum zinciumBacitracinum zincicum CRLkyselina chlorovodíková 0,01 mol/l VSpH 7,0
      (0,05 mol/l)
      Micrococcus flavus
      NCTC 7743 CIP 53.160
      ATCC 10240 CCM 732 CNCTC M 8/58
      A – pH 7,035 až 39
      Bleomycini
      sulfas
      Bleomycini sulfas CRLvoda RpH 6,8
      (0,1 mol/l)
      Mycobacterium smegmatis
      ATCC 607 CCM 4622 CNCTC My 23/64
      G – pH 7,035 až 37
      Colistini
      sulfas
      Colistini sulfas CRLBordetella
      bronchiseptica
      NCTC 8344 CIP 53.157 ATCC 4617
      B – pH 7,335 až 39
      Colistimethatum natricumColistimethatum natricum CRLvoda RpH 6,0
      (0,05 mol/l)
      CCM 4416 CNCTC Brb 5/63
      Escherichia
      coli
      NCIB 8879
      CIP 54.127
      ATCC 10536
      CCM 3988
      CNCTC Ec 326/71
      B – pH 7,335 až 39
      Dihydro-
      streptomycini
      sulfas
      Dihydro-streptomycini sulfas CRLvoda RpH 8,0
      (0,05 mol/l)
      Bacillus subtilis NCTC 8236
      CIP 1.83
      CCM 2217
      A – pH 7,930 až 37
      CNCTC Bs 17/65
      Bacillus
      subtilis
      NCTC
      10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs 8/58
      A – pH 7,930 až 37
      Erythromycini estolasErythromycinum CRLmethanol R viz
      články
      Bacillus pumilus
      NCTC 8241
      CIP 76.18
      CCM 2218
      CNCTC Bac 2/65
      A – pH 7,930 až 37
      Erythromycini ethylsuccinasmethanol RpH 8,0
      (0,05 mol/l)
      Bacillus subtilis
      NCTC
      10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs 8/58
      A – pH 7,930 až 37
      Erythromycini stearas
      Framycetini
      sulfas
      Framycetini sulfas CRLvoda RpH 8,0
      (0,05 mol/l)
      Bacillus subtilisE – pH 7,930 až 37
      NCTC 10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs
      8/58
      Bacillus pumilus
      NCTC 8241
      CIP 76.18
      CCM 2218
      CNCTC Bac 2/65
      E – pH 7,930 až 37
      Gentamicini
      sulfas
      Gentamicini sulfas CRLvoda RpH 8,0
      (0,05 mol/l)
      Bacillus pumilus
      NCTC 8241
      CIP 76.18
      CCM 2218
      CNCTC Bac 2/65
      Staphylococcus epidermidis
      NCIB 8853
      CEP 68.21
      ATCC 12228
      CCM 4418
      NCTC M
      12/63
      A – pH 7,9


      A – pH 7,9
      35 až 39


      35 až 39
      Kanamycini
      monosulfas
      Bacillus Subtilis
      NCTC 10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs
      8/58
      Staphylo
      coccus aureus NCTC 7447
      CEP 53.156
      ATCC 6538P CCM 2022 CNCTC Mau 28/58
      A – pH 7,930 až 37
      Kanamycini
      monosulfas
      CRL
      voda R pH 8,0
      (0,05 mol/l)
      Kanamycini
      sulfas acidus
      A – pH 7,935 až 39
      Neomycini
      sulfas
      Neomycini sulfas CRLvoda RpH 8,0
      (0,05 mol/l)
      Bacillus pumilus NCTC 8241
      CIP 76.18
      CCM 2218
      CNCTC Bac 2/65
      Bacillus subtilis
      NCTC 10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs 8/58
      E – pH 7,930 až 37
      E – pH 7,930 až 37
      Netilmicini
      sulfas
      Netilmicini sulfas CRLvoda RpH 8 ± 0,1Staphylococcus aureus
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      A – pH 7,932 až 35
      NystatinumNystatinum
      CRL
      dimethyl-formamid RpH 6,0
      (0,05 mol/l)
      obsahující
      5 % (V/V)
      dimethyl-formamidu
      R
      Candida tropicalis
      CIP 1433-83
      NCYC 1393
      CCM8223
      Saccharomyces cerevisiae
      NCYC 87
      CIP 1432.83
      ATCC 9763
      CCM 8191
      CNCTC 51/65
      F – pH 6,030 až 37


      30 až 32
      Polymyxini B sulfasPolymyxini B sulfas CRLvoda RpH 6,0
      (0,05 mol/l)
      Bordetella bronchiseptica
      NCTC 8344
      CEP 53.157
      ATCC 4617
      CCM 4416
      CNCTC Brb 5/63
      B – pH 7,335 až 39
      Rifamycinum natricumRifamycinum natricum CRLmethanol RpH 7,0
      (0,05 mol/l)
      Micrococcus flavus
      NCTC 8340
      CIP 53.45
      ATCC 9341
      CCM 552
      CNCTC Sar
      5/58
      A – pH 6,635 až 39
      SpiramycinumSpiramycinum CRLmethanol RpH 8,0
      (0,05 mol/l)
      Bacillus subtilis
      NCTC 10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs
      8/58
      A – pH 7,930 až 32
      Streptomycini sulfasStreptomycini sulfas CRLvoda RpH 8,0
      (0,05 mol/l)
      Bacillus subtilis
      NCTC 8236
      CIP 1.83
      CCM 2217
      CNCTC Bs 17/65
      Bacillus subtilis
      NCTC 10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs
      8/58
      A – pH 7,930 až 32
      A – pH 7,930 až 32
      TobramycinumTobramycinum CRLvoda RpH 8,0
      (0,05 mol/l)
      Bacillus subtilis
      NCTC 10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs 8/58
      A – pH 7,930 až 37
      Tylosinum a.u.v.Tylosinum
      CRL
      roztok methanolu R (2,5 % (V/V)) v tlumivém roztoku fosforečnano-vém o pH 7,0
      (0,1 mol/l)
      směs objemových dílů methanolu R a tlumivého roztoku fosforečnanové-ho o pH 8,0
      (0,1 mol/l)
      (40 + 60)
      Micrococcus flavus
      NCTC 8340
      CIP 53.45
      ATCC 9341
      CCM 552
      CNCTC Sar 5/58
      A – pH 8,032 až 35
      Tylosini tartras a.u.v.
      Vancomycini hydrochloridumVancomycini hydrochloridum CRLvoda RpH 8,0Bacillus subtilis
      NCTC 10400
      CIP 52.62
      ATCC 6633
      CCM 1999
      CNCTC Bs 8/58
      A – pH 8,037 až 39
    1. účinné od 1. 1. 2000B. Turbidimetrická metoda

      účinné od 1. 1. 2000Vhodná živná půda se naočkuje suspenzí vybraného mikroorganismu, který je citlivý na zkoušené antibiotikum tak, aby se v podmínkách zkoušky docílilo vhodně rozsáhlého potlačení růstu mikrobiální kultury. Použije se známé množství suspenze vybrané tak, aby byl asi po čtyřhodinové inkubaci dobře měřitelný zákal.

      účinné od 1. 1. 2000Naočkovaná půda se použije ihned po naočkování.

      účinné od 1. 1. 2000Pro přípravu roztoků referenční látky a roztoků zkoušeného antibiotika ve známých koncentracích, u nichž se předpokládá stejná účinnost, se použije rozpouštědlo a tlumivý roztok uvedený v tabulce 2.7.2-2. K ověření platnosti stanovení se použijí nejméně tři dávky referenční látky a tři dávky zkoušeného antibiotika s předpokládanou stejnou účinností jako dávky referenční látky. Doporučuje se použít geometrickou řadu dávek. K dosažení linearity je někdy nutné vybrat z většího počtu tři následující dávky za použití odpovídajících dávek referenční látky a zkoušeného antibiotika.

      účinné od 1. 1. 2000Použijí se stejné zkumavky. Do každé z nich se převede stejný objem jednoho z roztoků a stejný objem naočkované živné půdy (např. 1 ml roztoku a 9 ml živné půdy).

      účinné od 1. 1. 2000Zároveň se připraví dvě kontrolní zkumavky bez antibiotika s naočkovanou živnou půdou a do jedné se ihned přidá 0,5 ml formaldehydu R. Tyto zkumavky slouží ke standardizaci optického přístroje použitého k měření růstu.

      účinné od 1. 1. 2000Zkumavky se umístí buď náhodně, nebo podle latinského čtverce, nebo náhodného bloku do vodní lázně nebo jiného vhodného přístroje, dovolujícího uvést rychle všechny zkumavky na uvedenou inkubační teplotu. Uchovávají se při této teplotě 3 h až 4 h a zabezpečí se stejná teplota a stejná doba inkubace.

      účinné od 1. 1. 2000Po inkubaci se zastaví ve všech zkumavkách růst mikroorganismů přidáním 0,5 ml formaldehydu R nebo zahřátím a změří se zákal s přesností na tři místa za použití vhodného optického přístroje. Alternativně lze použít jiný postup, který dovoluje měřit zákal každé zkumavky po přesně stejné době inkubace.

      účinné od 1. 1. 2000Vypočítá se účinnost za pomoci vhodných statistických metod.

      účinné od 1. 1. 2000Linearita vztahu dávka – odpověď, transformovaná nebo netransformovaná, je často získána pouze ve velmi omezeném intervalu; je to ten interval, který se má použít pro výpočet účinnosti a obsahuje nejméně tři následné dávky dovolující ověřit linearitu. Při běžných stanoveních, u nichž je prokázán lineární průběh systému, pokud byla na přiměřeném počtu třídávkových stanovení a pokud s tím souhlasí oprávněná autorita, může postačovat dvoudávkové stanovení. Ve všech sporných případech se však použije třídávková metoda.

      účinné od 1. 1. 2000V každé zkoušce se použije pro každou dávku tolik zkumavek, aby byla zajištěna požadovaná přesnost. Stanovení účinnosti se může opakovat a výsledky mohou být statisticky sloučeny, aby se dosáhlo požadované přesnosti stanovení a ověřilo se, že účinnost zkoušeného antibiotika není menší než požadované minimum.

      účinné od 1. 1. 2000Tab. 2.7.2-2 Turbidimetrická metoda

      účinné od 1. 1. 2000
      Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda
      AntibiotikumReferenční látkaRozpouštědlo
      k přípravě základního roztoku
      Tlumivý roztok
      (pH)
      Mikroorganis-musPůda a konečné pH
      (± 0,1)
      Inkubační
      teplota
      (°C)
      Colistini sulfas

      Colistimethatum natricum
      Colistini sulfas CRL

      Colistimethatum natricum CRL
      voda RpH 7,0Escherichia coli
      NCIB 8666
      CIP 2.83
      ATCC 9637
      CCM 2024
      C – pH 7,035 až 37
      Dihydrostrep-
      tomycini sulfas
      Dihydrostrepto-mycini sulfas CRLvoda RpH 8,0Klebsiella pneumoniae
      NCTC 7427
      CIP 53.153
      ATCC 10031
      CCM 4415
      CNCTC Klp 85/69
      C – pH 7,035 až 37
      Erythromycini estolas

      Erythromycini ethylsuccinas
      Erythromycin CRLmethanol R
      viz články
      pH 8,0Klebsiella pneumoniae
      NCTC 7427
      CIP 53.153
      ATCC 10031
      CCM 4415
      D – pH 7,035 až 37
      Erythromycini stearasCNCTC Klp 85/69 Staphylococcus aureus
      NCTC 7447
      CEP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,0 35 až 37
      Framycetini
      sulfas
      Framycetini sulfas CRLvoda RpH 8,0Staphylococcus aureus
      NCTC 7447
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,035 až 37
      Gentamicini
      sulfas
      Gentamicini sulfas CRLvoda RpH 7,0Staphylococcus aureus
      NCTC 7447
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,035 až 37
      GramicidinumGramicidinum CRLmethanol RpH 7,0
      K zamezení ztrát způsobených adsorpcí v průběhu ředění může být nutná přísada detergentu, např. poly-sorbátu
      80 R
      (0,1 mg/ml)
      Streptococcus faecalis
      ATCC 10541
      CCM 4533
      CNCTC Str 6/58
      Staphylococcus aureus
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,035 až 37
      Kanamycini
      monosulfas
      Kanamycini
      monosulfas
      CRL
      voda RpH 8,0Staphylococcus aureus
      NCTC 7447
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,035 až 37
      Kanamycini
      sulfas acidus
      Neomycini
      sulfas
      Neomycini sulfas CRLvoda RpH 8,0Staphylococcus aureus
      NCTC 7447
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,035 až 37
      Rifamycinum natricumRifamycinum natricum CRLmethanol RpH 7,0Escherichia coli
      NICB 8879
      CIP 54.127
      ATCC 10536
      CCM 3988
      CNCTC Ec 326/71
      C – pH 7,035 až 37
      SpiramycinumSpiramycinum CRLmethanol RpH 7,0Staphylococcus aureus
      NCTC 7447
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,035 až 37
      Streptomycini sulfasStreptomycini sulfas CRLvoda RpH 8,0Klebsiella pneumoniae NCTC 7427
      CIP 53.153
      ATCC 10031
      CCM 4415
      CNCTC Klp 85/69
      C – pH 7,035 až 37
      TobramycinumTobramycinum CRLvoda RpH 7,0Staphylococcus aureus
      NCTC 7447
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,035 až 37
      Tylosinum a.u.v.

      Tylosini tartras a.u.v.
      Tylosinum
      CRL
      roztok methanolu R (2,5 % (V/V))
      v tlumivém roztoku fosforečnano-vém o pH 7,0 (0,1 mol/l)
      směs objemových dílů methanolu R a tlumivého roztoku fosforečnanové-ho o
      pH 8,0
      (0,1 mol/l)
      (40 + 60)
      Staphyloco-ccusaureus NCTC 6571
      CIP 53.154
      ATCC 9144
      CCM 2107
      CNCTC Mau 76/69
      C – pH 7,037
      Vancomycini hydrochloridumVancomycini hydrochloridům CRLvoda RpH 8,0Staphylococcus aureus
      NCTC 7447
      CIP 53.156
      ATCC 6538P
      CCM 2022
      CNCTC Mau 28/58
      C – pH 7,037 až 39

      účinné od 1. 1. 2000Následující část se uvádí pro informaci a jako návod, netvoří závaznou součást obecné metody.

    účinné od 1. 1. 2000Doporučené mikroorganismy

    účinné od 1. 1. 2000Následující text uvádí doporučené mikroorganismy a podmínky jejich použití. Jiné mikroorganismy se mohou použít, pokud mají prokazatelně stejnou citlivost na zkoušené antibiotikum a použijí se ve vhodné živné půdě a ve vhodných podmínkách teploty a pH. Výběr koncentrací roztoků se má provést tak, aby zaručil, že v podmínkách zkoušky existuje lineární vztah mezi logaritmem dávky a odpovědí.

    účinné od 1. 1. 2000Příprava inokula

    účinné od 1. 1. 2000Bacillus subtilis a Bacillus pumilus. Suspenze spor mikroorganismu použitého k naočkování se připraví takto:

    účinné od 1. 1. 2000Mikroorganismy se kultivují 7 dní při 35 °C až 37 °C na vhodné pevné půdě, do které byl přidán síran manganatý R (1 mg/l). Nárůst, který obsahuje zejména spory, se spláchne sterilní vodou R. Suspenze se 30 min zahřívá při 70 °C a potom se zředí na přiměřenou koncentraci spor, obvykle 10.106 až 100.106 v ml. Suspenze spor se mohou uchovávat po dlouhou dobu při teplotě nepřevyšující 4 °C.

    účinné od 1. 1. 2000Alternativně se mohou suspenze spor připravit kultivací mikroorganismů v půdě C při 26 °C po dobu 4 dní až 6 dní. Potom se asepticky přidá dostatek síranu manganatého R do koncentrace 1 mg/l a inkubuje se dalších 48 h. V suspenzi se mikroskopicky zjistí, zda proběhla přiměřená tvorba spor (asi 80 %), a suspenze se odstředí. Sediment se resuspenduje ve sterilní vodě R tak, aby se dosáhla koncentrace spor v ml 10.106 až 100.106, a potom se zahřívá 30 min na 70 °C. Suspenze se uchovává při teplotě nepřevyšující 4 °C.

    účinné od 1. 1. 2000Bordetella bronchiseptica. Testovací mikroorganismus se kultivuje na půdě B 16 h až 18 h při 35 °C až 37 °C. Nárůst se smyje sterilní vodou R a zředí na vhodný zákal.

    účinné od 1. 1. 2000Staphylococcus aureus, Klebsiella pneumoniae, Escherichia coli, Micrococcus flavus, Staphylococcus epidermidis. Připraví se stejně, jak je popsáno v odstavci Bordetella bronchiseptica, ale použije se půda A a naředí se na takový zákal, který při turbidimetrickém stanovení prokazatelně poskytuje uspokojující vztah dávky k odpovědi nebo při difuzním stanovení vytváří zřetelně ohraničené inhibiční zóny postačujícího průměru.

    účinné od 1. 1. 2000Sacharomyces cerevisiae, Candida tropicalis. Testovací mikroorganismus se kultivuje 24 h na půdě F při 30 °C až 37 °C. Nárůst se smyje sterilním roztokem chloridu sodného R (9 g/l) a zředí se jím na vhodný zákal.

    účinné od 1. 1. 2000Tlumivé roztoky

    účinné od 1. 1. 2000Tlumivé roztoky o pH v rozmezí 5,8 až 8,0 se připraví smícháním 50,0 ml dihydrogenfosforečnanu draselného 0,2 mol/l RS s množstvím hydroxidu sodného 0,2 mol/l RS, uvedeným v následující tabulce a doplněním čerstvě připravenou vodou destilovanou R na 200,0 ml.

    účinné od 1. 1. 2000Tab. 2.7.2-3

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3
    pHmnožství hydroxidu sodného 0,2 mol/l RS v ml
    5,83,72
    6,05,70
    6,28,60
    6,412,60
    6,617,80
    6,823,65
    7,029,63
    7,235,00
    7,439,50
    7,642,80
    7,845,20
    8,046,80

    účinné od 1. 1. 2000Tyto tlumivé roztoky se použijí pro všechny mikrobiologické zkoušky uvedené v tabulce 2.7.2-1 s výjimkou:

    1. účinné od 1. 1. 20001) bleomyciniumsulfatu, pro který se tlumivý roztok o pH 6,8 připraví takto: rozpustí se 6,4 g dihydrogenfosforečnanu draselného R a 18,9 g hydrogenfosforečnanu sodného R ve vodě R a zředí se jí na 1000,0 ml.
    2. účinné od 1. 1. 20002) amfotericinu, na který se tlumivý roztok o pH 10,5 (0,2 mol/l) připraví takto: 35,08 g hydrogenfosforečnanu draselného R se rozpustí ve vodě destilované R, přidá se 1,12 g hydroxidu draselného R a zředí se vodou destilovanou R na 1000,0 ml.

    účinné od 1. 1. 2000Živné půdy

    účinné od 1. 1. 2000Mohou se použít následující půdy nebo půdy jím rovnocenné.

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy
    Půda A
    pepton6 g
    pankreatický hydrolyzát kaseinu4 g
    hovězí výtažek1,5 g
    kvasničný výtažek3 g
    glukosa monohydrát1 g
    agar15 g
    vodado 1000 ml
    Půda B
    pankreatický hydrolyzát kaseinu17 g
    papainový hydrolyzát sóji3 g
    chlorid sodný5 g
    hydrogenfosforečnan draselný2,5 g
    glukosa monohydrát2,5 g
    agar15 g
    polysorbát 8010 g
    vodado 1000 ml

    účinné od 1. 1. 2000Polysorbát 80 se přidá k horkému roztoku ostatních složek po jejich rozvaření a bezprostředně před upravením objemu.

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy
    Půda C
    pepton6 g
    hovězí výtažek1,5 g
    kvasničný výtažek3 g
    chlorid sodný3,5 g
    glukosa monohydrát1 g
    hydrogenfosforečnan draselný3,68 g
    dihydrogenfosforečnan draselný1,32 g
    vodado 1000 ml
    Půda D
    výtažek ze srdce1,5 g
    kvasničný výtažek1,5 g
    pepton z kaseinu5,0 g
    glukosa monohydrát1 g
    chlorid sodný3,5 g
    hydrogenfosforečnan draselný3,68 g
    dihydrogenfosforečnan draselný1,32 g
    dusičnan draselný2 g
    vodado 1000 ml
    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy
    Půda E
    pepton5 g
    masový výtažek3 g
    hydrogenfosforečnan sodný dodekahydrát26,9 g
    agar10 g
    vodado 1000 ml

    účinné od 1. 1. 2000Hydrogenfosforečnan sodný se přidá jako sterilní roztok po sterilizaci půdy.

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy
    Půda F
    pepton9,4 g
    kvasničný výtažek4,7 g
    hovězí výtažek2,4 g
    chlorid sodný30,0 g
    glukosa monohydrát10,0 g
    agar23,5 g
    vodado 1000 ml
    Půda G
    glycerol10 g
    pepton10 g
    masový výtažek10 g
    chlorid sodný3 g
    agar15 g
    vodado 1000 ml

    účinné od 1. 1. 2000pH 7 ± 0,1 po sterilizaci
    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy
    2.7.10 Stanovení účinnosti lidského koagulačního faktoru VIIObrázek

    účinné od 1. 1. 2000Podstata zkoušky. Při stanovení účinnosti koagulačního faktoru VII se využívá jeho biologické aktivity v komplexu faktor Vlla-tkáňový faktor při aktivaci faktoru X za přítomnosti vápenatých iontů a fosfolipidů. Účinnost přípravku faktoru VII se stanoví porovnáním množství přípravku potřebného k dosažení určitého stupně tvorby faktoru Xa ve zkoušené směsi obsahující látky účastnící se aktivace faktoru X s množstvím mezinárodního standardu nebo porovnávacího přípravku kalibrovaného v mezinárodních jednotkách, které je zapotřebí ke stejnému stupni tvorby faktoru Xa.

    účinné od 1. 1. 2000Mezinárodní jednotka je účinnost faktoru VII obsažená v deklarovaném množství mezinárodního standardu, kterým je lyofilizovaná plazma. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.

    účinné od 1. 1. 2000Metoda chromogenního stanovení účinnosti se skládá ze dvou fází: z aktivace reakční směsi faktoru X, která obsahuje tkáňový faktor, fosfolipidy a vápenaté ionty a závisí na faktoru VII, a z následného enzymatického rozštěpení chromogenního substrátu faktoru Xa na chromofor, jehož množství se může stanovit spektrofotometricky.

    účinné od 1. 1. 2000Za vhodných podmínek stanovení účinnosti je lineární závislost mezi stupněm tvorby faktoru Xa a koncentrací faktoru VII. Stanovení účinnosti je shrnuto ve schématu na obrázku 2.7.10-1.

    účinné od 1. 1. 2000V obou fázích se používají zkoumadla, která lze získat komerčně z různých zdrojů. Ačkoliv se složení jednotlivých zkoumadel může lišit, existují jejich nezbytné vlastnosti, které jsou dále podrobně popsány.

    účinné od 1. 1. 2000Fáze 1: a) faktor VIIfaktor VIIa

    1. účinné od 1. 1. 2000b) faktor Xfaktor Xa

    účinné od 1. 1. 2000Fáze 2: chromogenní substrátpeptid + chromofor

    účinné od 1. 1. 2000Obr. 2.7.10-1. Schematické znázornění stanovení účinnosti lidského koagulačního faktoru VII

    účinné od 1. 1. 2000Zkoumadla

    účinné od 1. 1. 2000Názvem zkoumadla koagulačního faktoru se označuje skupina přečištěných bílkovin lidského či hovězího původu. Zahrnuje faktor X a tromboplastinový tkáňový faktor/fosfolipid jako aktivátor faktoru VII. Tyto bílkoviny jsou částečně přečištěny a neobsahují nečistoty, které zasahují do aktivace faktoru VII nebo faktoru X. Faktor X je přítomen v množství, které během první fáze stanovení dává konečnou koncentraci 10 nmol/l až 350 nmol/l, přednostně 14 nmol/l až 70 nmol/l. Jako tkáňový faktor/fosfolipid se mohou používat tromboplastin přírodního původu (hovězí nebo králičí mozek) nebo syntetické přípravky. Tromboplastin vhodný ke stanovení tromboplastinového času se ředí 1 : 5 až 1 : 50 tlumivým roztokem tak, aby konečná koncentrace vápenatých iontů byla 15 mmol/l až 25 mmol/l. Konečná tvorba faktoru Xa probíhá v roztoku, který obsahuje lidský nebo hovězí albumin v takové koncentraci, že nedochází k adsorpčním ztrátám, a jehož pH je vhodně upraveno na 7,3 až 8,0. V konečné inkubační směsi je faktor VII jedinou složkou limitující stupeň tvorby faktoru Xa a žádná reakční složka nemá mít vlastní schopnost tvořit faktor Xa.

    účinné od 1. 1. 2000Ve druhé fázi se určí množství vzniklého faktom Xa za použití chromogenního substrátu, který je specifický pro faktor Xa. Obvykle je tvořen krátkým peptidem o třech až pěti aminových kyselinách vázaným na chromoforovou skupinu. Při odštěpení této skupiny od peptidového substrátu se její absorpční maximum posune k vlnové délce umožňující spektrofotometrické stanovení množství. Substrát se obvykle rozpustí ve vodě R a používá se ve výsledné koncentraci 0,2 mmol/l až 2 mmol/l. Substrát může také obsahovat vhodné inhibitory k zastavení další tvorby faktoru Xa (přidání edetanu).

    účinné od 1. 1. 2000Postup stanovení účinnosti

    účinné od 1. 1. 2000Celý obsah jedné ampule porovnávacího přípravku a zkoušeného přípravku se rozpustí přidáním vhodného množství vody R; použije se během 1 h. Rozpuštěné přípravky se dále naředí tak, aby vznikly roztoky obsahující 0,5 m.j. až 2,0 m.j. faktoru VII v mililitru.

    účinné od 1. 1. 2000Připraví se další ředění porovnávacího a zkoušeného přípravku za použití izotonického tlumivého roztoku nevázajícího vápník, která obsahují 1 % hovězího nebo lidského albuminu a přednostně mají pH 7,3 až 8,0. Připraví se nejméně tři oddělená nezávislá ředění pro každý přípravek, nejlépe ve dvojici. Ředění se připraví tak, aby konečná koncentrace faktoru VII byla nižší než 0,005 m.j. v mililitru.

    účinné od 1. 1. 2000Připraví se kontrolní roztok, který obsahuje všechny složky kromě faktoru VII.

    účinné od 1. 1. 2000Všechna ředění se připravují ve zkumavkách z plastů a použijí se během 1 h.

    1. účinné od 1. 1. 20001. fáze. Ředění porovnávacího přípravku faktoru VII a zkoušeného přípravku se smíchají s vhodným objemem předehřátého zkoumadla koagulačního faktoru nebo s kombinací jeho jednotlivých složek a směs se inkubuje ve zkumavkách z plastů nebo na mikrotitračních deskách při 37 °C. Koncentrace různých složek během tvorby faktoru Xa odpovídá specifikaci uvedené v popisu zkoumadla.

      účinné od 1. 1. 2000Aktivace faktoru X se nechá probíhat po vhodnou dobu. Obvykle se reakce ukončí předtím, než koncentrace faktoru Xa dosáhne své maximální hladiny, aby se docílila uspokojivá lineární závislost mezi dávkou a odpovědí. Doba aktivace se volí také tak, aby tvorba faktoru Xa byla lineárně závislá na čase. Vhodné doby aktivace obvykle kolísají mezi 2 min a 5 min, ale jsou přípustné odchylky, pokud je dosaženo přijatelné linearity ve vztahu mezi dávkou a odpovědí.

    1. účinné od 1. 1. 20002. fáze. Aktivace se ukončí přidáním předehřátého zkoumadla s obsahem chromogenního substrátu. Provádí se hodnocení stupně štěpení substrátu, které musí být lineární s koncentrací vzniklého faktoru Xa, měřením změny absorbance při vhodné vlnové délce za použití spektrofotometru. Použije se bud’ průběžné sledování absorbance, které umožňuje vypočítat počáteční stupeň štěpení substrátu, nebo se po vhodné době ukončí hydrolýza snížením pH po přidání vhodné látky, jako je kyselina octová (500 g/l C2H4O2) nebo roztok citronanu (1mol/l) na pH 3. Doba hydrolýzy se nastaví tak, aby se dosáhlo lineární závislosti tvorby chromoforu na čase. Vhodné trvání hydrolýzy obvykle kolísá mezi 3 min a 15 min, ale jsou přípustné odchylky, pokud se dosáhne lepší lineární závislosti mezi dávkou a odpovědí.

      účinné od 1. 1. 2000Zkontroluje se validita stanovení a vypočítá se účinnost zkoušeného přípravku obvyklými statistickými metodami (např. 5.3. Statistické analýzy výsledků biologických zkoušek).

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy Zkoumadla Postup stanovení účinnosti
    2.7.11 Stanovení účinnosti lidského koagulačního faktoru IXObrázek

    účinné od 1. 1. 2000Podstata zkoušky. Účinnost zkoušeného přípravku se stanoví porovnáním množství přípravku potřebného ke zkrácení srážecího času zkušební směsi obsahující jiné látky než faktor IX, jež se podílejí na srážení krve, s množstvím porovnávacího přípravku kalibrovaného v mezinárodních jednotkách, které je zapotřebí k vyvolání stejného účinku.

    účinné od 1. 1. 2000Mezinárodní jednotka je účinnost deklarovaného množství mezinárodního standardu, kterým je lyofilizovaný koncentrát lidského koagulačního faktoru IX. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.

    účinné od 1. 1. 2000Postup stanovení. Zkoušený přípravek a porovnávací přípravek se odděleně rozpustí podle návodu uvedeného v označení na obalu a ihned se použijí. Pokud přípravek obsahuje heparin, stanoví se jeho množství (2.7.12) a heparin se neutralizuje přidáním protaminiumsulfatu R (10 μg protaminiumsulfatu neutralizuje 1 m.j. heparinu). Zkoušený přípravek a porovnávací přípravek se zředí dostatečným množstvím tlumivého roztoku imidazolového o pH 7,3 tak, aby se získaly roztoky obsahující 0,5 m.j. až 2,0 m.j. v mililitru. Směsí objemových dílů roztoku citronanu sodného R (38 g/l) a tlumivého roztoku imidazolového o pH 7,3 (1 + 5) se připraví řada dvojnásobných ředění v rozmezí 1 : 10 až 1 : 80. Tato ředění je třeba připravit přesně a ihned je použít.

    účinné od 1. 1. 2000Použijí se např. inkubační zkumavky, které se ponechají ve vodní lázni při 37 °C. Do každé z nich se dá 0,1 ml plazmy substrátu RS2 a 0,1 ml příslušného ředění zkoušeného nebo porovnávacího přípravku. Do každé zkumavky se přidá 0,1 ml vhodného ředění zkoumadla cefalinového R nebo krevních destiček náhrady R a 0,1 ml suspenze 0,5 g kaolinu lehkého R ve 100 ml roztoku chloridu sodného R (9 g/l). Pak se obsah zkumavek inkubuje 10 min za stálého protřepávání. Do každé zkumavky se přidá 0,1 ml chloridu vápenatého R (7,4 g/l).

    účinné od 1. 1. 2000Pomocí stopek se změří srážecí čas, tj. interval mezi přidáním chloridu vápenatého a prvními známkami tvorby fibrinu, což je možno určit vizuálně nebo vhodným přístrojem. K výpočtu účinnosti se použijí obvyklé statistické metody (např. 5.3 Statistické analýzy výsledků biologických zkoušek).

    účinné od 1. 1. 2000Aby se zajistilo, že plazma substrát RS2 neobsahuje zjistitelnou kontaminaci faktorem IX, provede se slepá zkouška, v níž se místo zkoušeného přípravku použije odpovídající množství směsi objemových dílů roztoku citronanu sodného R (38 g/l) a tlumivého roztoku imidazolového o pH 7,3 R (1 + 5). Zkoušku lze hodnotit, jestliže srážecí čas slepé zkoušky je v rozmezí 100 s až 200 s.

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy Zkoumadla Postup stanovení účinnosti
    2.7.12 Stanovení účinnosti heparinu v koncentrátech koagulačních faktorůObrázek

    účinné od 1. 1. 2000Podstata zkoušky. Měří se absorbance při 405 nm roztoku zkoušeného vzorku a roztoku referenčního přípravku heparinu po inkubaci s definovaným nadbytkem trombinu a chromogenního substrátu specifického pro trombin. Nárůst absorbance (v závislosti na množství uvolněného p-nitroanilinu) při 405 nm je nepřímo úměrný množství heparinu ve vzorku.

    účinné od 1. 1. 2000Zkoušené roztoky. Přípravek se rozpustí předepsaným způsobem a naředí se vhodným tlumivým roztokem (např. roztok chloridu sodného R (7 g/l) a citronanu sodného R (6 g/l) o pH 7,3) na koncentraci asi 0,25 m.j. heparinu v mililitru. Připraví se řada ředění (až do 1 : 32) za použití vhodného tlumivého roztoku (např. roztok trometamolu R (6 g/l), kyseliny edetové R (2,2 g/l), chloridu sodného R (11,3 g/l) o pH 8,4). Naředěné roztoky se nechají stát 30 min.

    účinné od 1. 1. 2000Porovnávací roztoky. Referenční přípravek heparinu se naředí vhodným tlumivým roztokem (např. roztok trometamolu R (6 g/l), kyseliny edetové R (2,2 g/l), chloridu sodného R (11,3 g/l) o pH 8,4) na koncentraci asi 0,25 m.j. heparinu v mililitru a připraví se řada ředění (až do 1 : 32).

    účinné od 1. 1. 2000Postup stanovení. Do řady zkumavek z plastu se napipetuje po 200 μl zkoušeného roztoku nebo porovnávacího roztoku nebo kontrolního roztoku (tlumivý roztok použitý k ředění) a po 200 μl roztoku antitrombinu III R (3 m.j./ml). Směs se nechá stát 30 min a přidá se po 200 μl roztoku trombinu hovězího R (20 m.j./ml). Řádně se promíchá pomocí vibrační míchačky a nechá se stát 90 s při 37 °C.

    účinné od 1. 1. 2000Připraví se roztok chromogenního substrátu specifického pro trombin v koncentraci odpovídající nejméně dvojnásobku hodnoty Km (Michaelisovy konstanty).

    účinné od 1. 1. 2000Substrátový roztok se ohřeje na 37 °C a přidá se po 200 μl do každé zkumavky, která obsahuje zkoušený roztok, porovnávací roztok nebo kontrolní roztok. Vše se řádně promíchá pomocí vibrační míchačky. Inkubuje se 90 s při 37 °C a reakce se zastaví přidáním po 200 μl roztoku kyseliny octové R (500 g/l C2H4O2) a změří se absorbance při 405 nm.

    účinné od 1. 1. 2000Obsah heparinu ve zkoušeném přípravku se vypočítá za použití obvyklých statistických metod (např. 5.3. Statistické analýzy výsledků biologických zkoušek).

  1. účinné od 1. 1. 20002.9 Metody farmaceutické technologie
    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy Zkoumadla Postup stanovení účinnosti
    2.9.18 Přípravky k inhalaci: aerodynamické stanovení jemných částicObrázek

    účinné od 1. 1. 2000Podstata zkoušky. Zkouškou se stanovují jemné částice charakterizující obláčky aerosolů vytvářené přípravky k inhalaci.

    účinné od 1. 1. 2000Pokud není uvedeno a schváleno jinak, použijí se ke zkoušce níže uvedené přístroje a zkušební postupy.

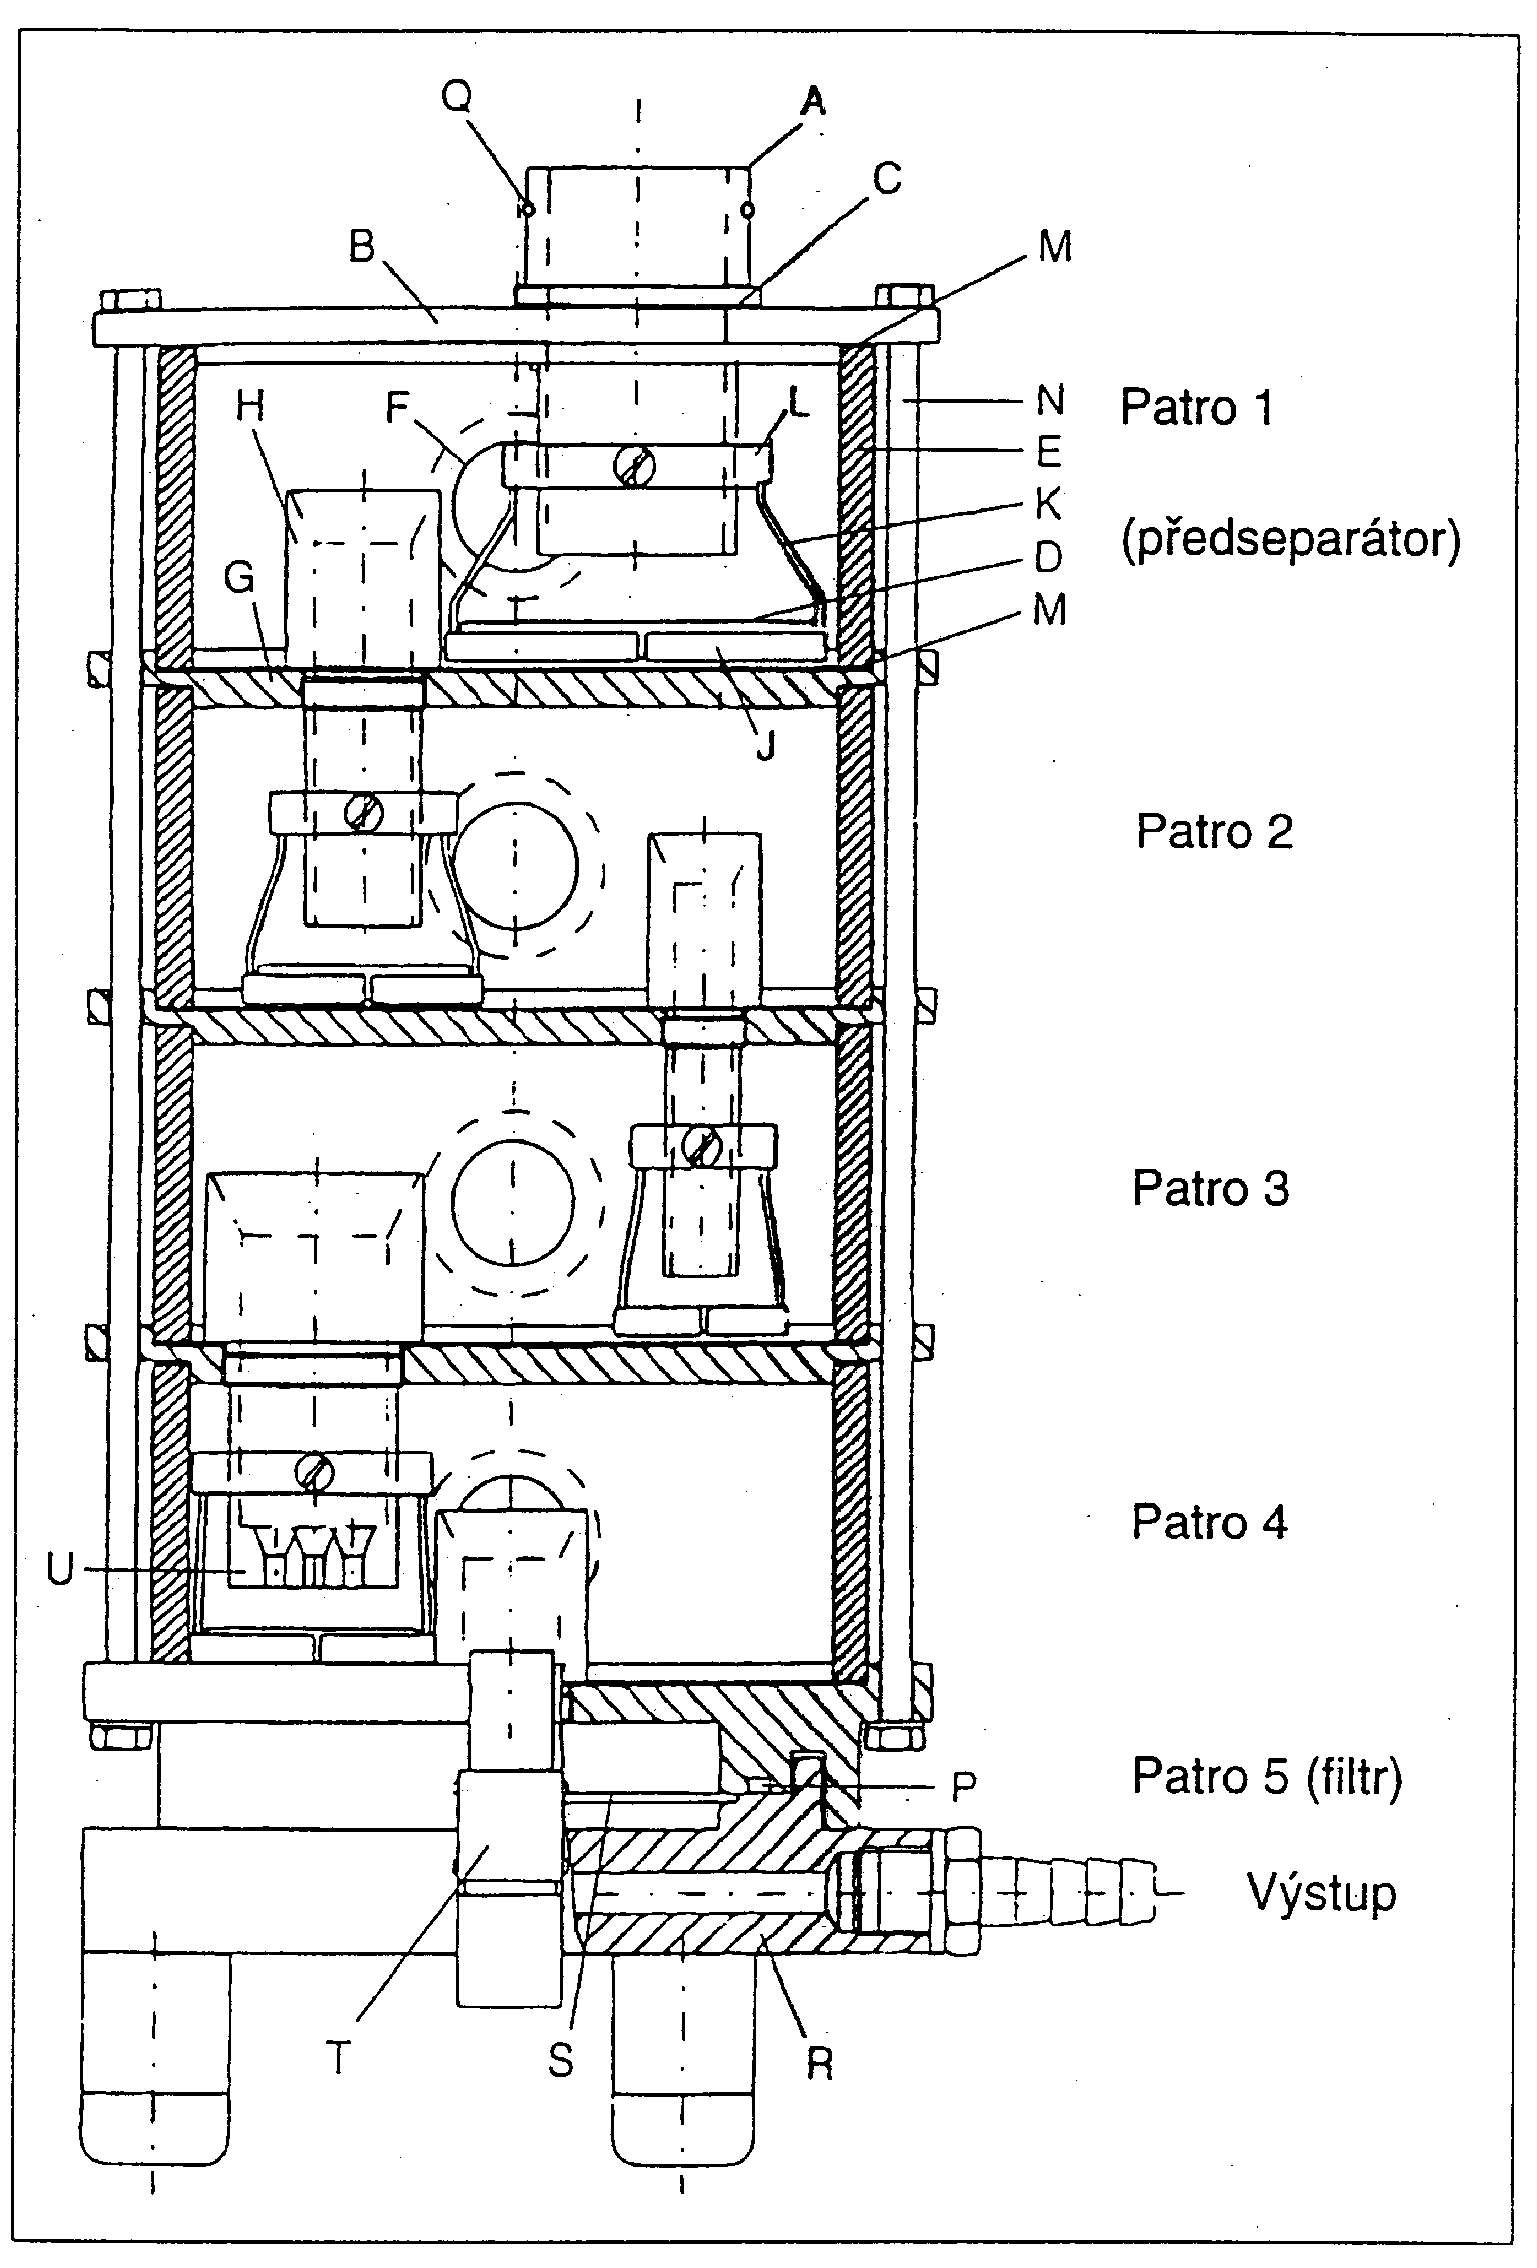
    účinné od 1. 1. 2000Přístroj 1. Vícestupňový kapalinový odlučovač

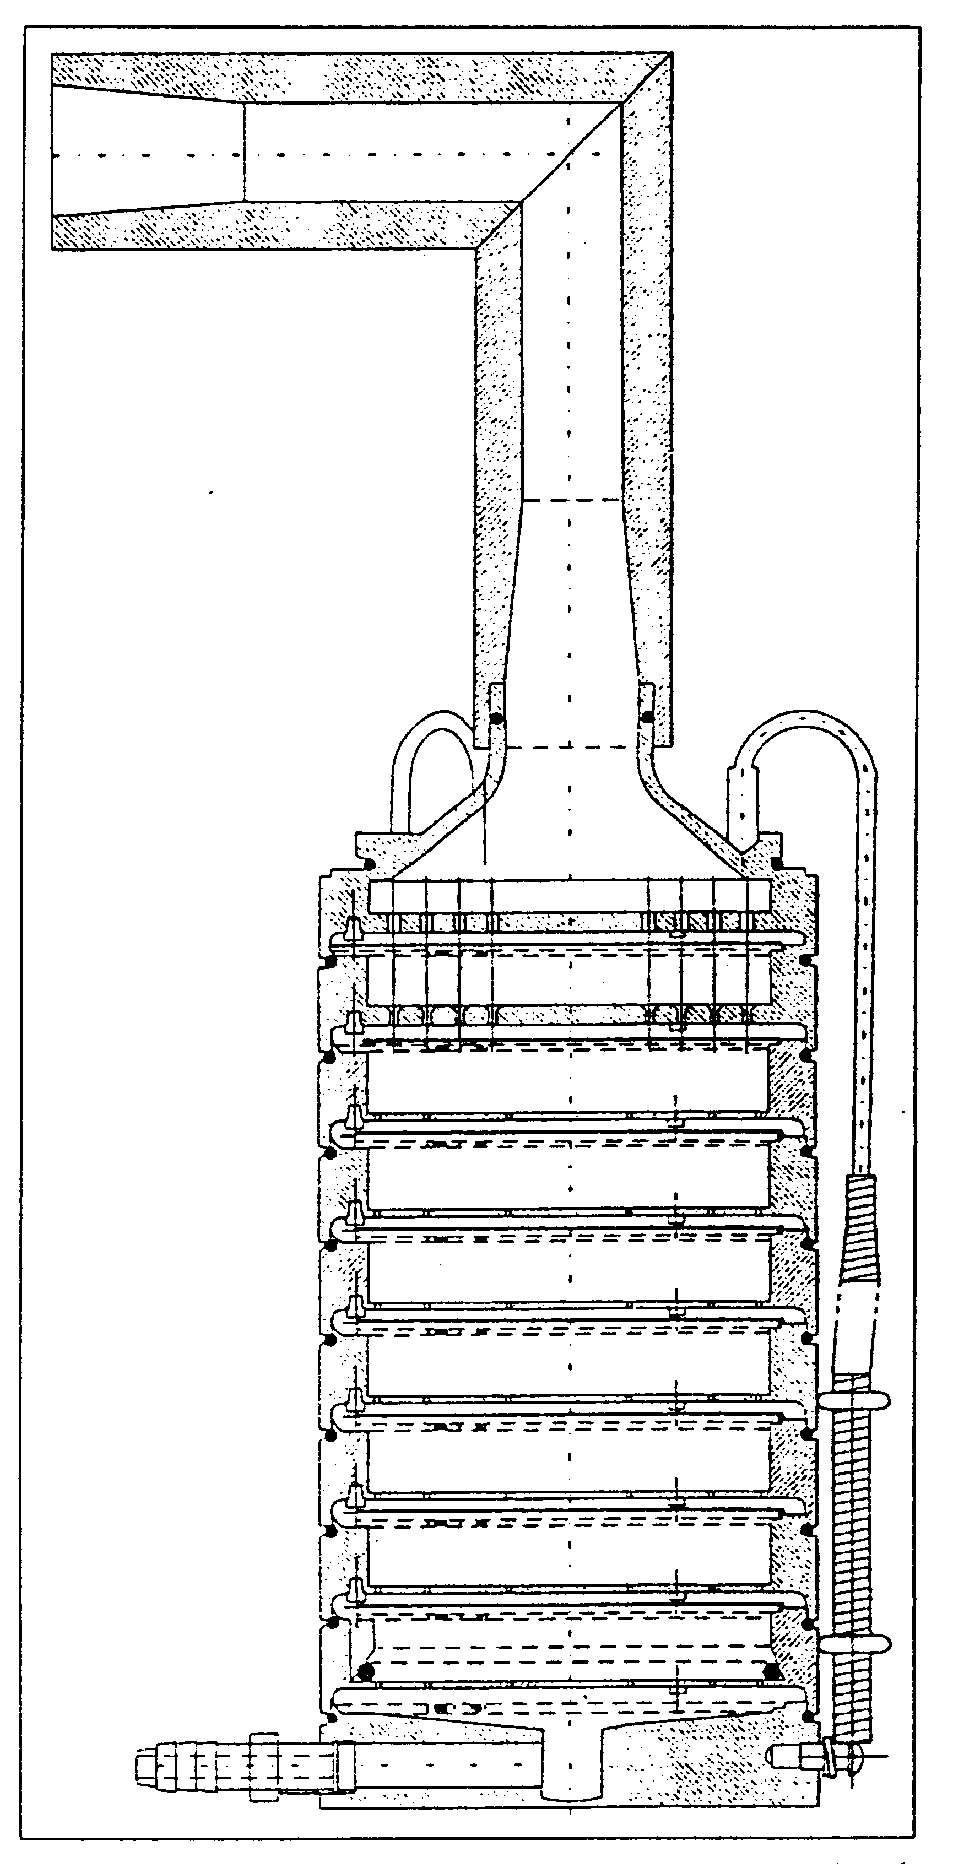
    účinné od 1. 1. 2000Přístroj se skládá z prvního patra (předseparátoru), odlučovacích pater 2, 3, 4 a z filtračního patra 5, které s nimi tvoří celek, viz obrázky 2.9.18-1/3.

    účinné od 1. 1. 2000K odlučovacímu patru patří horní kovová přepážka (B), kterou prochází vstupní kovová trubice – tryska (A) s odlučovací deskou (D), skleněný válec (E) opatřený vzorkovacím okénkem (F), tvořící svislou stěnu patra, a vodorovná spodní kovová přepážka (G), kterou prostupuje trubice (H) spojující patro s nejblíže nižším patrem. Trubice (U) vedoucí do 4. patra je zakončena sadou trysek. Odlučovací deska (D) je zajištěna kovovým rámem (J) upevněným dvěma dráty (K) k objímce (L) na přepadové trubce (C). Vodorovný povrch sběrné desky je kolmý k ose přepadové trubky. Sběrné desky mají soustředné uspořádání.

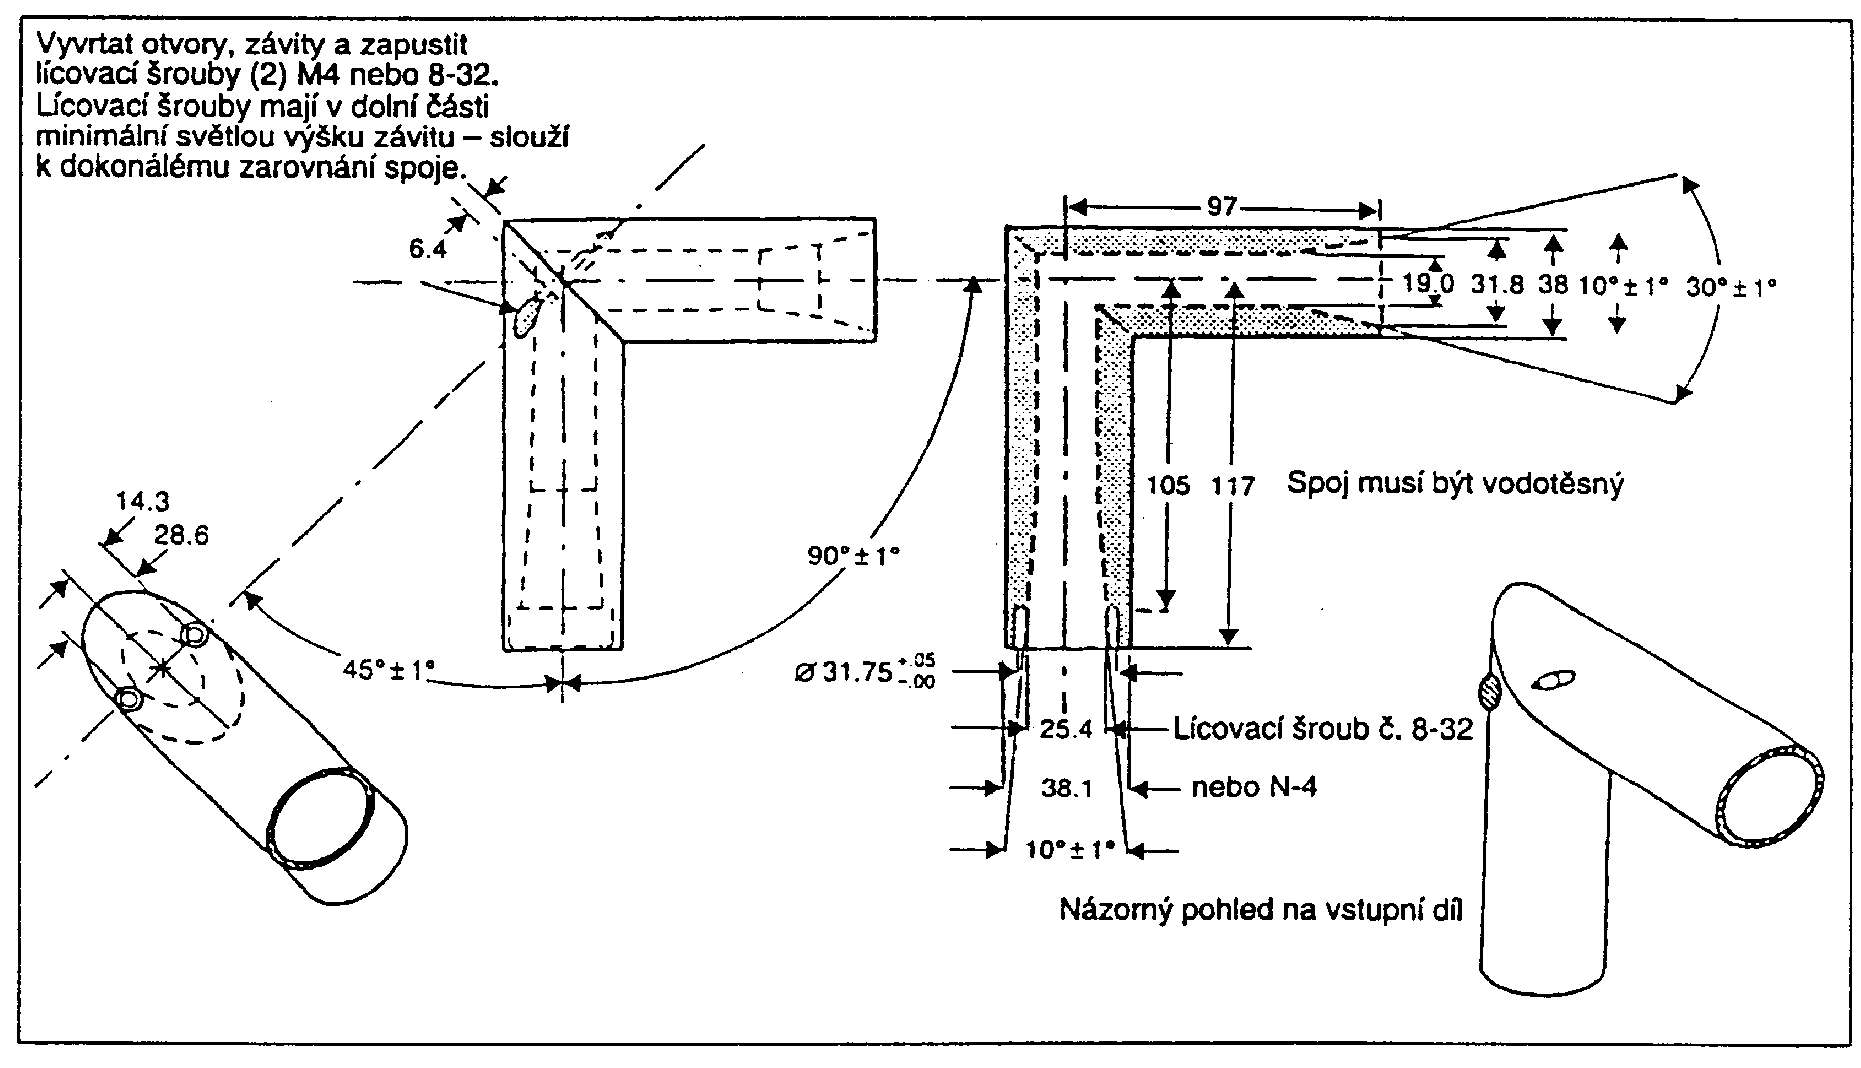
    účinné od 1. 1. 2000Horní povrch odlučovací desky poněkud převyšuje okraj kovového rámu. Vybrání podél obvodu vodorovné příčky slouží ke správnému umístění skleněného válce. Skleněné válce jsou v přepážkách zajištěny těsněním (M) a dohromady jsou sepnuty šesti svorníky (N). Vzorkovací okénka se uzavírají zátkami. Spodní strana nižší přepážky čtvrtého patra má soustředný výstupek opatřený gumovým kroužkem (P), který utěsňuje okraj filtru zachycený v držáku filtru. Držák filtru (R) je konstruován jako miska se soustředným vybráním, v němž je zapuštěna perforovaná podpěra filtru (S). Soustava odlučovacích pater je sepnuta s držákem filtru pomocí dvou úchytných uzávěrů (T). Držák filtru je upraven pro filtry o průměru 76 mm. Na vstup do prvního patra se připojí vstupní díl tvořený trubkou s pravoúhlým kolenem - viz obrázek 2.9.18-4. Vzduchotěsnost spojení se zajistí pryžovým těsnicím kroužkem. Ke vstupnímu dílu, pomocí vhodného adaptéru, se vzduchotěsně připojí náustek inhalačního přípravku. Konec náustku je zarovnán s čelem vstupního dílu.

    účinné od 1. 1. 2000Obrázek

    účinné od 1. 1. 2000Obr. 2.9.18-1 Vícestupňový kapalinový odlučovač

    účinné od 1. 1. 2000Tab. 2.9.18-1 Specifikace dílů k obrázkům 2.9.18-1/3

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy Zkoumadla Postup stanovení účinnosti Přístroj 1. Vícestupňový kapalinový odlučovač
    Označení(1)PředmětPopisRozměry(2)
    A, Ηtryska-trubicekovová trubice zašroubovaná doviz obrázek 2.9.18-2
    B, Gmezistěnakruhová kovová deska120
    Ctěsněnínapř. PTFEdle potřeby k utěsnění trysky
    Dodlučovací deskadisk ze slinutého skla porozita 0viz obrázek 2.9.18-2
    Eskleněný válecskleněná leštěná trubice
    - výška, včetně těsnění46
    - vnější průměr100
    - tloušťka stěny3,5
    - vzorkovací okénko (F)
    - průměr18
    - zátka do okénkaISO 24/25
    Jkovový rámkruhový rám profilu L se zářezem
    - vnitřní průměrpro zachycení odluč, desky
    - výška4
    - tloušťka horizontální části0,5
    - tloušťka vertikální části2
    Kdrátocelový drát spojující kovový rám
    - průměr1
    Lobjímkakovová objímka připojená šrou-
    - vnitřní průměrvhodný k upevnění trysky
    - výška6
    - tloušťka5
    Mtěsněnínapř. silikonovék upevnění skleněn. válce
    Nsvorníkkovový svorník s maticí (6 párů)
    - délka205
    - průměr4
    PO-kroužekgumový kroužek
    - průměr x tloušťka66,34 x 2,62
    QO-kroužekgumový kroužek
    - průměr x tloušťka29,1 x 1,6
    Rdržák filtruKovové pouzdro s podstavcemviz obrázek 2.9.18-3
    Spodpěra filtruperforovaná kovová destička
    - průměr65
    - průměr otvoru3
    - vzdálenost mezi středy otvorů4
    Túchytné uzávěry
    Usoustava trysektrubice (H) zakončená soustavouviz obrázek 2.9.18-2
  2. účinné od 1. 1. 2000(1) Vztaženo na obrázek 2.9.18-1.
  3. účinné od 1. 1. 2000(2) Rozměry v milimetrech, tolerance dle ISO 2768-m, pokud není uvedeno jinak.
  4. účinné od 1. 1. 2000Obrázek

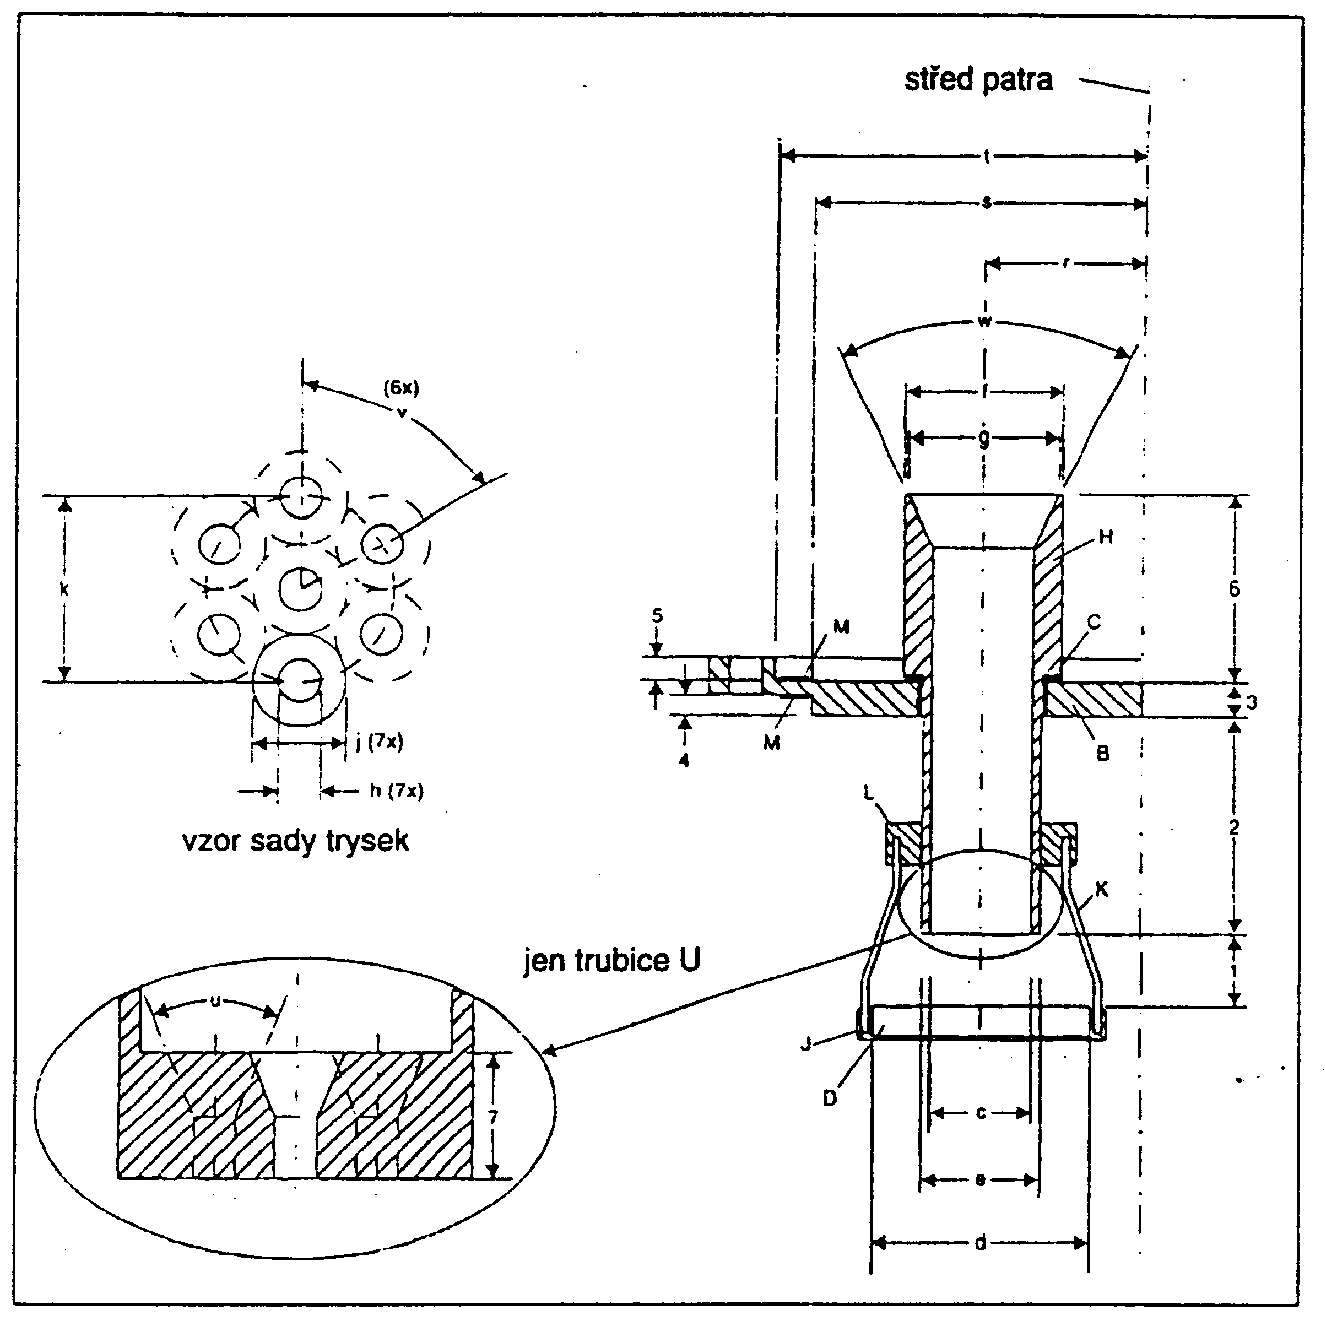
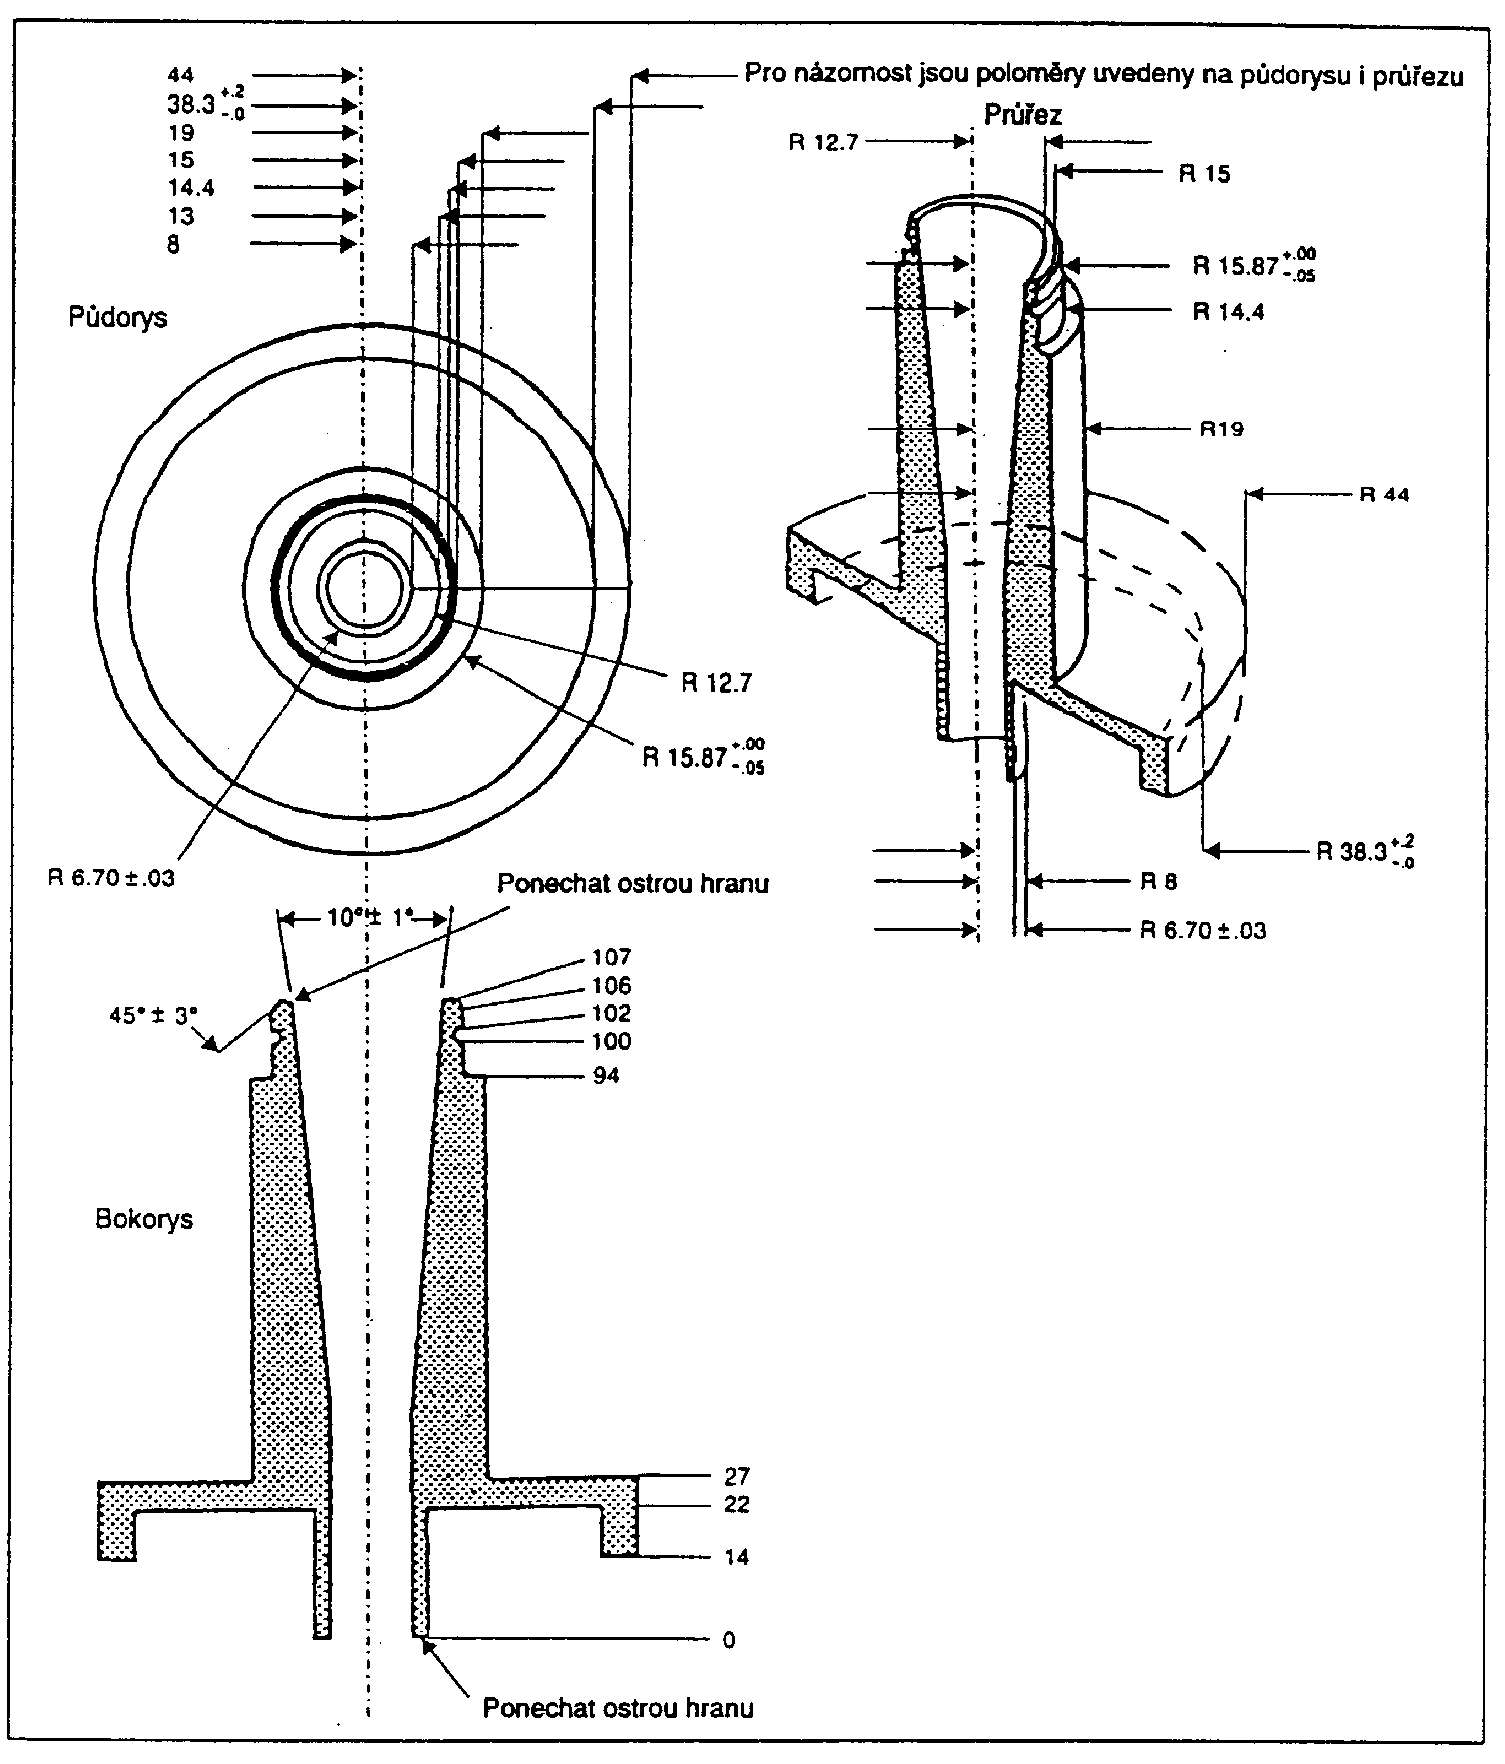
    účinné od 1. 1. 2000Obr. 2.9.18-2 Detaily kovové trubice a sběrné desky

    účinné od 1. 1. 2000Vlevo detaily zakončení trubice U vedoucí do 4. patra (vysvětlivky označení a rozměry viz obrázek 2.9.18-1)

    účinné od 1. 1. 2000Obrázek

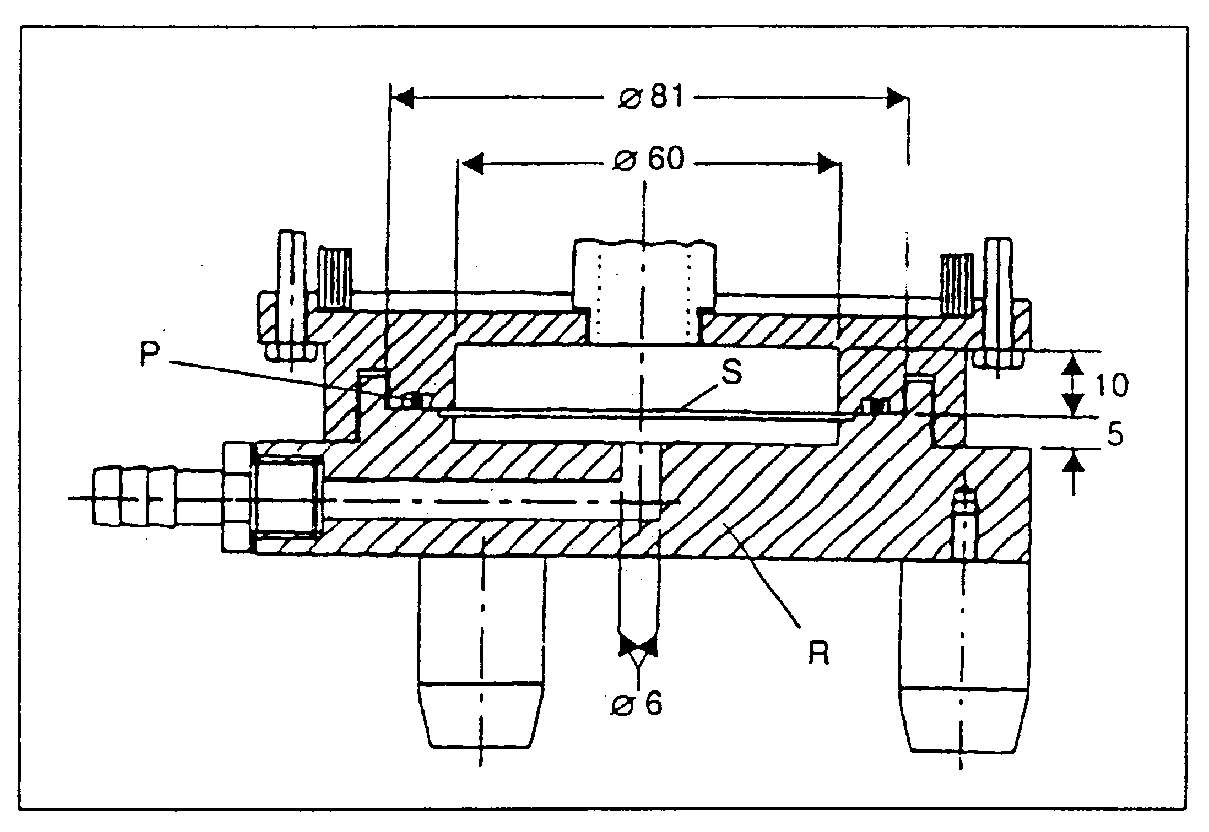
    účinné od 1. 1. 2000Obr. 2.9.18-3 Detaily filtračního patra (5. patro)

    účinné od 1. 1. 2000Uvedeny rozměry ( Ø průměr). Návaznost na označení v tab. 2.9.18-1.

    účinné od 1. 1. 2000Tab. 2.9.18-2 Rozměry (1) trysky s odlučovací deskou

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy Zkoumadla Postup stanovení účinnosti Přístroj 1. Vícestupňový kapalinový odlučovač
    DruhOznačení1. patro2. patro3. patro4. patroFiltr
    (5. patro)
    Vzdálenost19,5(-,0+,5)5,5(-,0+,5)4,0(-,0+,5)6,0(-,0+,5)n
    Vzdálenost226313330,50
    Vzdálenost385555
    Vzdálenost43333n
    Vzdálenost503333
    Vzdálenost6(3)2025252525
    Vzdálenost7nnn8,5n
    Průměrc25148,0(±,1)2114
    Průměrd50302030n
    Průměre27,916,510,523,9n
    Průměrf31,75 (,0+,5)22143122
    Průměrg25,421133021
    Průměrhnnn2,70(±,5)n
    Průměrjnnn6,3n
    Průměrknnn12,6n
    Poloměr(4)r16222728,50
    Poloměrs46464646n
    Poloměrtn50505050
    Úhelw10°53°53°53°53°
    Úhelunnn45°n
    Úhelvnnn60°n
  5. účinné od 1. 1. 2000(1) Rozměry v milimetrech, tolerance dle ISO 2768-m, pokud není uvedeno jinak.
  6. účinné od 1. 1. 2000(2) Vztahuje se k obrázku 2.9.18-2.
  7. účinné od 1. 1. 2000(3) Včetně těsnění.
  8. účinné od 1. 1. 2000(4) Vztaženo na střed komory.
  9. účinné od 1. 1. 2000n - nevztahuje se na tuto položku
  10. účinné od 1. 1. 2000Obrázek

    účinné od 1. 1. 2000Obr. 2.9.18-4 Vstupní díl

    účinné od 1. 1. 2000Rozměry v milimetrech, není-li určeno jinak.

  11. účinné od 1. 1. 2000Poznámky
  12. účinné od 1. 1. 2000(1) Materiál je z hliníku nebo nerezové oceli.
  13. účinné od 1. 1. 2000(2) Strojní opracování z materiálu tvaru tyč kulatá (v průřezu) průměr 38 mm (15").
  14. účinné od 1. 1. 2000(3) Díra 19 mm procházející celou tyčí.
  15. účinné od 1. 1. 2000(4) Seříznutí trubice přesně 45°.
  16. účinné od 1. 1. 2000(5) Vnitřek trubice a úkosu musí být hladký – cca 0,40 μm (16 μm) – leštěný.
  17. účinné od 1. 1. 2000(6) Zabroušení spojovacích míst trubice k dosažení vodotěsnosti.
  18. účinné od 1. 1. 2000(7) Dva díly trubice s vnitřním otvorem 19 mm se sestaví a po vyvrtání a vyřezání otvorů a závitů šrouby M4 x 0,7 nebo 8-32 se sešroubují. Spoj uvnitř trubice musí být dokonalý, bez převisů a dutin.
  19. účinné od 1. 1. 2000Postup pro dávkované tlakové přípravky pro inhalaci

    účinné od 1. 1. 2000Do každého ze čtyř horních pater přístroje se odměří 20 ml vhodného rozpouštědla schopného rozpustit účinnou látku a nasadí se zátky. Nakloněním přístroje se navlhčí zátky, tím se neutralizují elektrostatické náboje. Na patro č. 5 se vloží vhodný filtr a přístroj se sestaví. Na konci vstupního dílu se upevní vhodný adaptér náustku do takové polohy, aby konec náustku rozprašovače (inhalačního přípravku) byl po zasunutí ve vodorovné poloze shodné s osou vstupního dílu a rozprašovač byl v poloze odpovídající jeho použití. Výpust přístroje se spojí s vhodným odsávacím zařízením (vývěvou) a průtok vzduchu přístrojem se upraví tak, aby do vstupního dílu přicházelo (30 ± 1,5) 1/min vzduchu. Pak se průtok vzduchu vypne.

    účinné od 1. 1. 2000Není-li v instrukcích pro pacienty předepsáno jinak, protřepává se 5 s inhalátorem, vystříkne se jednou do odpadu. Zapne se odsávání z přístroje. Konec náustku se vsune do spojovacího adaptéru přístroje a stlačí se ventil po dobu zaručující kompletní výstřik (podání). Odpojí se inhalátor od adaptéru a postup se opakuje. Má se uskutečnit jen minimální počet podání, běžně je tento počet nejvíce deset. Při tomto počtu podání má však být zamčeno přesné a správné stanovení dávky jemných částic. Po posledním podání se čeká 5 s a pak se vypne odsávání.

    účinné od 1. 1. 2000Filtrační patro přístroje se rozebere, opatrně se vyjme filtr a účinná složka se rozpouštědlem kvantitativně vyextrahuje. Pak se z přístroje vyjme vstupní díl a adaptér pro náustek a léčivá látka se opět vyextrahuje. Je-li třeba, vnitřek trubice vedoucí na první patro se propláchne rozpouštědlem, které je na prvním patře a které se pak nechá stéci na patro zpět. Léčivá látka se pak vyextrahuje i z vnitřních stěn a sběrných desek všech čtyř horních pater přístroje, vždy do roztoku, který je na daném patře tak, že se přístroj naklání a otáčí, přičemž je třeba dbát na to, aby tekutina nepřetekla na jiné patro.

    účinné od 1. 1. 2000Za použití vhodné analytické metody se stanoví množství účinné složky obsažené v každém z šesti objemů roztoku.

    účinné od 1. 1. 2000Vypočte se množství účinné složky (viz níže uvedené).

    účinné od 1. 1. 2000Postup pro inhalátory prášku

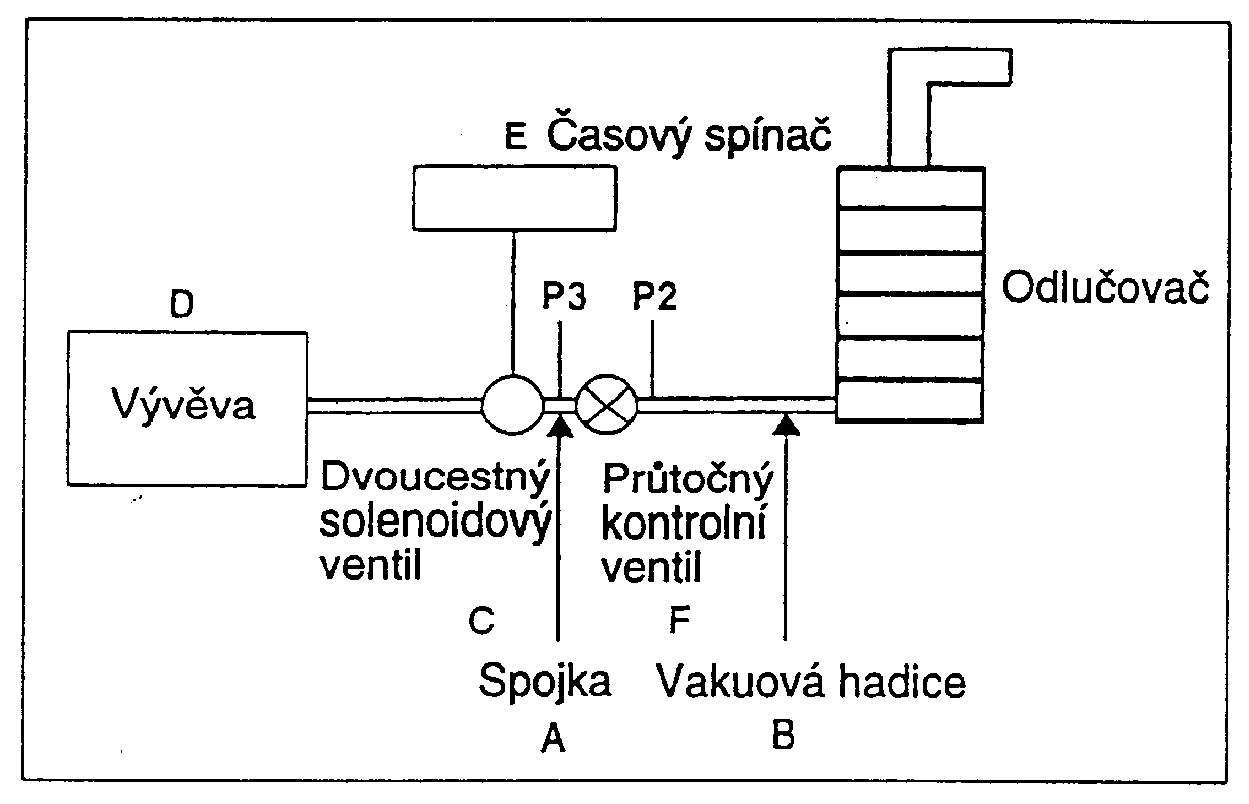
    účinné od 1. 1. 2000Na páté patro se vloží vhodný nízkoodporový filtr schopný kvantitativně zachytit léčivou látku a přístroj se sestaví. Přístroj se připojí k odsávacímu systému podle schématu na obrázku 2.9.18-5. Není-li předepsáno jinak, uskuteční se zkouška při průtokové rychlosti Q použité ve zkoušce Stejnoměrnosti podané dávky prosáním 4 litrů vzduchu přes přístroj.

    účinné od 1. 1. 2000Ke vstupnímu dílu přístroje se připojí průtokoměr kalibrovaný na průtočný objem na výstupu z měřiče. Průtočný kontrolní ventil se nastaví tak, aby průtoková rychlost dosahovala požadované hodnoty Q (± 5 %). Pak se vypne průtok.

    účinné od 1. 1. 2000Nastaví se kritický průtok přes průtočný kontrolní ventil. U přístroje s připojeným inhalátorem se měří absolutní hodnoty tlaků na obou stranách kontrolního ventilu (odečítací místa P2 a P3 na obrázku 2.9.18-5). Poměr P3/P2 ≤ 0,5 určuje kritický průtok. Když není dosaženo požadovaných hodnot, použije se účinnější vakuová pumpa a měření se opakuje.

    účinné od 1. 1. 2000Do každého ze čtyř horních pater přístroje se odměří 20 ml vhodného rozpouštědla a nasadí se zátky. Nakloněním přístroje se navlhčí zátky, tím se vyruší elektrostatické náboje. Na konec vstupního dílu se nasadí vhodný adaptér pro náustek přípravku.

    účinné od 1. 1. 2000Inhalační práškový přípravek se připraví k použití podle instrukcí pro pacienty. Při běžícím odsávání a uzavření dvoucestného ventilu vsune se náustek přípravku do adaptéru vstupního dílu. Otevřením ventilu po doporučenou dobu T (± 5 %) se vefoukne (insufluje) prášek do přístroje. Postup se opakuje. Má se uskutečnit jen minimální počet podání, běžně je tento počet nejvíce deset. Při tomto počtu podání má však být zaručeno přesné a správné stanovení dávky jemných částic. Po posledním podání se čeká 5 s a pak se vypne odsávání.

    účinné od 1. 1. 2000Filtrační patro přístroje se rozebere, opatrně se vyjme filtr a léčivá látka se rozpouštědlem kvantitativně vyextrahuje. Pak se z přístroje vyjme vstupní díl a adaptér pro náustek a léčivá látka se opět vyextrahuje. Je-li třeba, vnitřek trubice vedoucí na první patro se propláchne rozpouštědlem, které je na prvním patře a které se pak nechá stéci na patro zpět. Léčivá látka se pak vyextrahuje i z vnitřních stěn a sběrných desek všech čtyř horních pater přístroje, vždy do roztoku, který je na daném patře tak, že se přístroj naklání a otáčí, přičemž je třeba dbát na to, aby tekutina nepřetekla na jiné patro.

    účinné od 1. 1. 2000Za použití vhodné analytické metody se stanoví množství léčivé látky obsažené v každém z šesti objemů roztoku.

    účinné od 1. 1. 2000Vypočte se množství léčivé látky (viz dále uvedené).

    účinné od 1. 1. 2000Obrázek

    účinné od 1. 1. 2000Obr. 2.9.18-5 Aparatura k měření prášků pro inhalaci

    účinné od 1. 1. 2000Tab. 2.9.18-3 Specifikace dílů k obrázku 2.9.18-5

    účinné od 1. 1. 2000
    Tab. 2.7.2-1 Difuzní metoda Tab. 2.7.2-2 Turbidimetrická metoda Doporučené mikroorganismy Příprava inokula Tlumivé roztoky Tab. 2.7.2-3 Živné půdy Zkoumadla Postup stanovení účinnosti Přístroj 1. Vícestupňový kapalinový odlučovač Postup pro dávkované tlakové přípravky pro inhalaci Postup pro inhalátory prášku
    OznačeníNázevPopis
    Aaspojkavnitřní průměr ≥8 mm, např. krátká kovová spojka s odbočkou o menším průměru k P3
    Bvakuová hadiceVnitřní průměr (8 ± 0,5) mm, délka (50 ± 10) cm, např. silikonová hadice vnějšího průměru 14 mm a vnitřního průměru 8 mm
    Cdvoucestný solenoidový ventilústí s minimálním odporem průtoku vzduchu, vnitřní průměr ≥8 mm a maximální reakční dobou 100 ms (např. typ 256 A08, Bürkert GmbH, D7118), nebo ekvivalentní
    Dvývěvavyhovuje kapacitou pro požadovanou rychlost toku vzduchu přes sestavenou aparaturu s práškovým inhalačním přípravkem připojeným k adaptéru náustku (např. výrobky typ 1023, 1423 nebo 2565, Gast Manufacturing Inc., Benton Harbor, MI 49022), nebo ekvivalentní. Spojení vývěvy se solenoid, ventilem pomocí krátké a/nebo široké (≥10 mm vnitřní průměr) vakuové hadice, spoje minimalizující ztrátu kapacity vývěvy
    Ečasový spínačschopný řízení solenoidového ventilu v požadovaných intervalech (např. typ G814, RS Components International, Corby, NN17 9RS, UK), nebo ekvivalentní
    P2, P3manometryměření za podmínek stálého toku s převodníkem na absolutní tlak
    Fprůtočný kontrolní ventilnastavitelný regulační ventil s maximem Cv ≥1, (např. typ 8FV 12LNSS, Parker Hannifin plc., Barnstaple, EX31 1NP, UIK), nebo ekvivalentní

    účinné od 1. 1. 2000Přístroj 2 - “Andersenův“ vzorkovač velikostí

    účinné od 1. 1. 2000Andersenův 1 ACFM vzorkovač velikostí neživých částic z prostředí tvoří 8 hliníkových pater společně s konečnou filtrací. Jednotlivá patra jsou spojena a utěsněna těsněním (O-kroužek). V provedení používaném pro tlakové inhalátory, viz obrázku 2.9.18-6, kuželový vstup vzorkovače je připojen k pravoúhlému, kovovému vstupnímu dílu popsanému na obrázku 2.9.18-4. Použije se vhodný adaptér ke vzduchotěsnému spojení náustku a vstupního dílu. Čelo náustku musí být zarovnáno s čelem vstupního dílu. V sestavě přístroje pro hodnocení práškových inhalačních přípravků umístí se na horní patro předseparátor sloužící k zachycení velkých, nevdechnutelných částic prášku. Připojí se ke vstupnímu dílu, viz obrázek 2.9.18-7. K dosažení vysoké tokové rychlosti přes vzorkovač se připojí přístroj k odsávacímu systému přípojkou o vnitřním průměru ≥8 mm.

    účinné od 1. 1. 2000Obrázek

    účinné od 1. 1. 2000Obr. 2.9.18-6 Andersenův vzorkovač velikostí v úpravě pro tlakové přípravky pro inhalaci

    účinné od 1. 1. 2000Obrázek

    účinné od 1. 1. 2000Obr. 2.9.18-7 Přípojka vstupního dílu k předseparátoru Andersenova přístroje

    účinné od 1. 1. 2000Materiál: hliník (lze poniklovat z důvodu chemické inertnosti).

    účinné od 1. 1. 2000S výjimkou označené, všechny další hrany srazit.

    účinné od 1. 1. 2000Povrchy strojově leštěné.

    účinné od 1. 1. 2000Vnitřek trubice zaleštěný na Ra 0,40 μm.

    účinné od 1. 1. 2000O-kroužek: rozměry: vnitřní průměr 29 mm, vnější průměr 32 mm, šířka 1,8 mm.

    účinné od 1. 1. 2000Postup pro tlakové inhalační přípravky

    účinné od 1. 1. 2000Andersenův přístroj se sestaví, včetně vhodného filtru, a zajistí se jeho vzduchotěsnost. Na konci vstupního dílu se upevní vhodný adaptér náustku do takové polohy, aby konec náustku rozprašovače byl po zasunutí ve vodorovné poloze shodné s osou vstupního dílu a rozprašovač byl v poloze odpovídající jeho použití. Výstup z přístroje se spojí s vhodným odsávacím zařízením (vakuovou pumpou) a průtok vzduchu přístrojem se upraví tak, aby do vstupního dílu přicházelo (28,3 ± 1,5) 1/min vzduchu. Pak se průtok vzduchu vypne.

    účinné od 1. 1. 2000Není-li v instrukcích pro pacienty předepsáno jinak, protřepává se 5 s inhalátorem a vystříkne se jednou do odpadu. Zapne se odsávání z přístroje. Náustek se vsune do adaptéru a z nádobky přípravu v převrácené poloze, stisknutím ventilu po dostatečnou dobu se uskuteční úplný výstřik. Vyjme se inhalační přípravek z adaptéru a postup se opakuje. Má se uskutečnit jen minimální počet podání, běžně je tento počet nejvíce deset. Při tomto počtu podání má však být zamčeno přesné a správné stanovení dávky jemných částic. Po posledním podání se čeká 5 s a pak se vypne odsávání.

    účinné od 1. 1. 2000Přístroj se rozebere, opatrně se vyjme filtr a léčivá látka se rozpouštědlem kvantitativně vyextrahuje. Vyjme se vstupní díl a adaptér pro náustek a léčivá látka se opět vyextrahuje. Léčivá látka se pak vyextrahuje i z vnitřních stěn a sběrných desek všech pater přístroje.

    účinné od 1. 1. 2000Za použití vhodné analytické metody se stanoví množství léčivé látky obsažené v každém z devíti objemů roztoku.

    účinné od 1. 1. 2000Vypočte se množství léčivé látky (viz dále uvedené).

    účinné od 1. 1. 2000Postup pro inhalátory prášku

    účinné od 1. 1. 2000Aby Andersenův přístroj mohl být použit pro stanovení u práškových inhalačních přípravků, volí se jiná průtoková rychlost než 28,3 l/min. Dosud nejsou k dispozici všeobecná kalibrační data, a tudíž každý uživatel musí validovat zařízení při jím použitých podmínkách. Lze použít následující postup.

    účinné od 1. 1. 2000Přístroj se sestaví, připojí se předseparátor, vloží se vhodný filtr a zajistí se vzduchotěsnost zařízení. K zajištění dostatečného zachycení částic se pokryjí povrchy všech desek glycerolem nebo jinou vhodnou viskózní tekutinou. Stejně se pokryje i předseparátor, případně by mohl obsahovat 10 ml vhodného rozpouštědla. Přístroj se připojí k odsávacímu systému tak, jak je uvedeno na obrázku 2.9.18-5.

    účinné od 1. 1. 2000Není-li předepsáno jinak, uskuteční se zkouška při průtokové rychlosti použité ve zkoušce Stejnoměrnost podané dávky prosáním 4 litrů vzduchu přes přístroj. K dosažení vyšší průtokové rychlosti, je-li potřebné, lze odstranit nejnižší patro ze sestavy přístroje. Ke vstupnímu dílu přístroje se připojí průtokoměr kalibrovaný na průtočný objem na výstupu z měřiče. Průtočný kontrolní ventil se nastaví tak, aby průtoková rychlost dosahovala požadované hodnoty Q (± 5 %). Kritická hodnota průtoku přes kontrolní ventil se nastaví tak, jak je popsáno pro přístroj 1. Vypne se průtok.

    účinné od 1. 1. 2000Inhalační práškový přípravek se připraví k použití podle instrukcí pro pacienty. Při běžícím odsávání a uzavření dvoucestného ventilu, se vsune náustek přípravku do adaptéru vstupního dílu. Otevřením ventilu po doporučenou dobu T (± 5%) se vefoukne (insufluje) prášek do přístroje. Postup se opakuje. Má se uskutečnit jen minimální počet podání, běžně je tento počet nejvíce deset. Při tomto počtu podání má však být zamčeno přesné a správné stanovení dávky jemných částic. Po posledním podání se čeká 5 s a pak se vypne odsávání.

    účinné od 1. 1. 2000Přístroj se rozebere, opatrně se vyjme filtr a léčivá látka se rozpouštědlem kvantitativně vyextrahuje. Vyjme se vstupní díl a adaptér pro náustek a léčivá látka se opět vyextrahuje. Léčivá látka se pak vyextrahuje i z vnitřních stěn a sběrných desek všech pater přístroje.

    účinné od 1. 1. 2000Za použití vhodné analytické metody se stanoví množství léčivé látky obsažené v každém z devíti objemů roztoku.

    účinné od 1. 1. 2000Vypočte se množství léčivé látky (viz dále uvedené).

    účinné od 1. 1. 2000Výpočty

    účinné od 1. 1. 2000Po analýzách všech roztoků se vypočte množství léčivé látky na jedno podání (vstříknutí nebo insuflaci) pro každé patro a množství léčivé látky na jedno podání ve vstupním dílu, adaptéru náustku a i předseparátoru, kde byl použit. Celkové množství léčivé látky není menší než 75 % a není větší než 125 % průměrné podané dávky stanovené při zkoušce na Stejnoměrnost podané dávky. Je-li celkové množství mimo uvedené rozmezí, zkouška se opakuje.