| ms | - navážku příslušné složky porovnávacího roztoku v miligramech, |
| mu | - navážku pro přípravu zkoušeného roztoku v miligramech, |
| Rs | - poměr plochy píku derivatizované složky k ploše píku derivatizovaného erythritolu na chromatogramu porovnávacího roztoku, |
| Ru | - poměr plochy píku derivatizované složky k ploše píku derivatizovaného erythritolu na chromatogramu zkoušeného roztoku. |
Nastříkne se odděleně po 1 μl roztoku získaného z porovnávacího roztoku a ze zkoušeného roztoku. Při záznamu chromatogramu za předepsaných podmínek jsou relativní retenční časy vztažené ke xylitolu následující: erythritolu asi 0,3; L-arabinolu asi 0,7; xylitolu asi 1,0; galaktitolu asi 1,8; mannitolu asi 2,0; sorbitolu asi 2,2.
Obsah každé ze složek v procentech se vypočte bez použití korekčního faktoru podle vzorce:
v němž značí:
Obsah příbuzných látek v procentech se vypočítá jejich součtem.
Redukující cukry. 5,0 g se rozpustí za mírného zahřátí ve 3 ml vody R, ochladí se a přidá se 20 ml citronanu měďnatého RS a několik skleněných kuliček. Zahřívá se tak, aby k varu došlo za 4 min, a vaří se 3 min. Rychle se ochladí a přidá se 100 ml roztoku kyseliny octové ledové R 2,4 % (V/V) a 20,0 ml jodu 0,025 mol/l VS. Za stálého třepání se přidá 25 ml směsi objemových dílů kyseliny chlorovodíkové R a vody R (6 + 94) a po rozpuštění sraženiny se přebytek jodu titruje thiosíranem sodným 0,05 mol/l VS za použití 1 ml škrobu RS, který se přidá ke konci titrace. Spotřebuje se nejméně 12,8 ml thiosíranu sodného 0,05 mol/l VS (0,2 %).
Olovo (2.4.10). Vyhovuje limitní zkoušce na olovo v cukrech (0,5 μg/g).
Nikl (2.4.15). Vyhovuje limitní zkoušce na nikl v polyolech (1 μg/g). Látka se rozpustí ve 150,0 ml předepsané směsi rozpouštědel.
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 4 h ve vakuu při 60 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 4 m.j. endotoxinu v gramu pro parenterální přípravky o koncentraci xylitolu menší než 100 g/1 a nejvýše 2,5 m.j. endotoxinu v gramu pro parenterální přípravky o koncentraci xylitolu 100 g/l nebo vyšší.
Mikrobiální znečištění. Pokud je látka určena k výrobě parenterálních přípravků, je celkový počet živých aerobů (2.6.12) nejvýše 102 bakterií a 102 hub v gramu; stanoví se počítáním na pevných půdách. Vyhovuje zkoušce na nepřítomnost Escherichia coli (2.6.13) a Salmonella (2.6.13).
Stanovení obsahu
0,150 g se rozpustí ve vodě R a zředí se jí na 50,0 ml. K 10,0 ml tohoto roztoku se přidá 20,0 ml roztoku jodistanu draselného R (21,4 g/l) a 2,0 ml kyseliny sírové zředěné RS a zahřívá se přesně 15 min na vodní lázni. Roztok se ochladí a přidají se 3 g hydrogenuhličitanu sodného R, za malou chvíli pak 25,0 ml arsenitanu sodného 0,1 mol/l VS a promíchá se. Přidá se 5 ml roztoku jodidu draselného R (200 g/l) a nechá se stát 15 min. Titruje se jodem 0,5 mol/l VS až do vzniku prvního žlutého zbarvení. Provede se slepá zkouška.
1 ml jodu 0,5 mol/l VS odpovídá 19,01 mg C5H12O5.
Uchovávání
V dobře uzavřených obalech.
Označování
V označení na obalu se uvede, kde je to vhodné:
- - nej vyšší koncentrace bakteriálních endotoxinů,
- - zda je látka vhodná pro výrobu parenterálních lékových forem.
Nečistoty
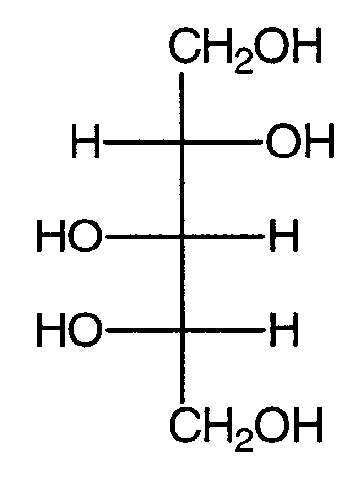
- A. L-arabinitol (arabitol),
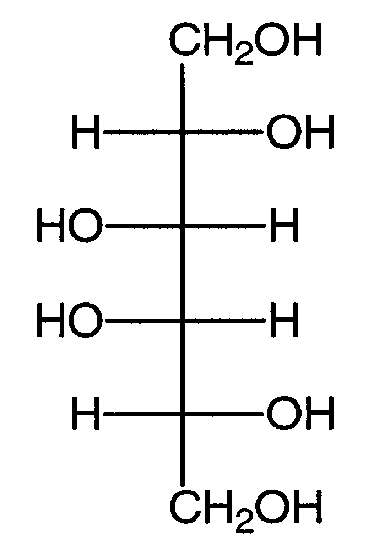
- B. galaktikol,
- C. mannitol,
- D. sorbitol (D-glucitol).
Xylosum
Xylosa
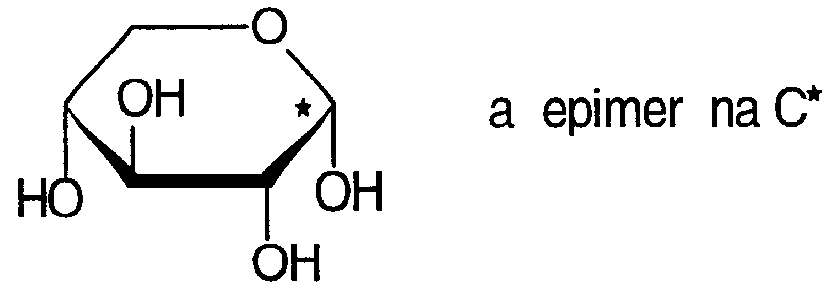
| C5H10O5 | Mr 150,13 | CAS 6763-34-4 |
Je to (+)-D-xylopyranosa.
Vlastnosti
Bílý krystalický prášek nebo bezbarvé jehlice. Je snadno rozpustná ve vodě, dobře rozpustná v horkém lihu 96%.
Zkoušky totožnosti
Základní sestava zkoušek: A.
Alternativní sestava zkoušek: B a C, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety xylosy CRL.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 10 mg se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Porovnávací roztok (a). 10 mg xylosy CRL se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Porovnávací roztok (b). 10 mg fruktosy R, 10 mg glukosy R a 10 mg xylosy R se rozpustí ve směsi objemových dílů vody R a methanolu R (2 + 3) a zředí se stejnou směsí na 20 ml.
Na vrstvu se nanese odděleně po 2 μl každého roztoku a důkladně se vysuší startovací body. Vyvíjí se směsí objemových dílů vody R, methanolu R, kyseliny octové bezvodé R a dichlorethanu R (10 + 15 + 25 + 50) po dráze 15 cm.
Rozpouštědla by měla být odměřována přesně, protože nepatrný přebytek vody způsobuje zákal. Vrstva se usuší v proudu horkého vzduchu a postříká se roztokem thymolu R (5 g/l) ve směsi 5 ml kyseliny sírové R a 95 ml lihu 96% R. Zahřívá se 10 min v sušárně při 130 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá svou polohou, barvou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou tři zřetelně oddělené skvrny.
- C. 0,1 g se rozpustí v 10 ml vody R. Přidají se 3 ml vínanu měďnatého RS a zahřívá se; vzniká oranžová až červená sraženina.
Zkoušky na čistotu
Roztok S. 10,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 100 ml.
Vzhled roztoku. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Kysele nebo zásaditě reagující látky. K 50 ml roztoku S se přidá 0,3 ml fenolftaleinu RS1; roztok je bezbarvý. Ke změně zbarvení indikátoru na růžové se spotřebuje nejvýše 0,2 ml hydroxidu sodného 0,1 mol/l VS.
Specifická optická otáčivost (2.2.7). +18,5° až +19,5°, počítáno na vysušenou látku; měří se roztok připravený rozpuštěním 10,0 g v 80 ml vody R, přidáním 1 ml amoniaku zředěného RS2 a zředěním vodou R na 100,0 ml. Nechá se 30 min stát.
Chloridy (2.4.4). 1,5 ml roztoku S se zředí vodou R na 15 ml. Roztok vyhovuje limitní zkoušce na chloridy (330 μg/ml).
Těžké kovy (2.4.8). 12 ml roztoku S vyhovuje limitní zkoušce A na těžké kovy (20 μg/ml). Porovnávací roztok se připraví za použití základního roztoku olova (2 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C za tlaku nepřevyšujícího 0,7 kPa.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Uchovávání
V dobře uzavřených obalech.
† Zinci acexamas
Zinečnatá sůl kyseliny acexamové
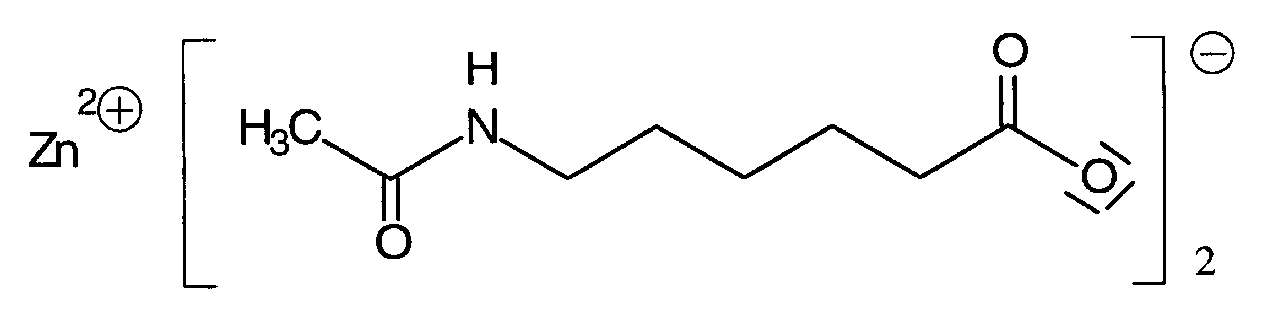
| C16H28N2O6Zn | Mr 409,80 | CAS 70020-71-2 |
Je to zinečnatá sůl kyseliny 6-(acetylamino)hexanové. Počítáno na vysušenou látku, obsahuje 97,5 % až 101,0 % sloučeniny C16H28N2O6Zn.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je dobře rozpustná ve vodě, prakticky nerozpustná v acetonu a lihu 96%. Rozpouští se ve zředěné kyselině dusičné.
Taje při asi 198 °C.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem zinečnaté soli kyseliny acexamové CRL.
- B. 5 ml roztoku S, viz Zkoušky na čistotu, vyhovuje zkoušce na zinek (2.3.1).
Zkoušky na čistotu
Roztok S. 0,5 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 20 ml.
Vzhled roztoku. Roztok S neopalizuje intenzivněji než porovnávací suspenze IV (2.2.1) aje bezbarvý (2.2.2, Metoda II).
Hodnota pH (2.2.3). 5,0 až 7,0; měří se roztok S.
Kyselina 6-aminohexanová. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 0,30 g se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok. 15 mg kyseliny 6-aminohexanové R se rozpustí ve vodě R a zředí se jí na 10 ml. 1 ml tohoto roztoku se zředí vodou R na 10 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku, nechá se vysušit na vzduchu a vyvíjí se směsí objemových dílů amoniaku 17,5% RS, vody R a lihu 96% R (2 + 30 + 68) po dráze 15 cm. Vrstva se usuší v proudu teplého vzduchu, postříká se ninhydrinem RS a zahřívá se 15 min při 100 °C až 105 °C. Na chromatogramu zkoušeného roztoku není žádná skvrna odpovídající kyselině 6-aminohexanové intenzivnější než odpovídající skvrna na chromatogramu porovnávacího roztoku (0,5 %).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok (a). 0,50 g se rozpustí ve vodě R a zředí se jí na 100,0 ml.
Zkoušený roztok (b). K 20,0 ml zkoušeného roztoku (a) se přidá 20,0 ml mobilní fáze, 0,4 ml roztoku kyseliny fosforečné R (100 g/l) a zředí se mobilní fází na 50,0 ml.
Porovnávací roztok (a). 40 mg N-acetyl-ε-kaprolaktamu R se rozpustí ve vodě R a zředí se jí na 100,0 ml.
Porovnávací roztok (b). 5,0 ml porovnávacího roztoku (a) se zředí vodou R na 100,0 ml.
Porovnávací roztok (c). 20 mg zinečnaté soli kyseliny acexamové nečistoty A CRL se rozpustí ve vodě R a zředí se jí na 50,0 ml.
Porovnávací roztok (d). 40 mg ε-kaprolaktamu R se rozpustí ve vodě R a zředí se jí na 100,0 ml.
5,0 ml tohoto roztoku se zředí vodou R na 100,0 ml.
Porovnávací roztok (e). K 20,0 ml zkoušeného roztoku (a) se přidá 5,0 ml porovnávacího roztoku (b), 5,0 ml porovnávacího roztoku (c) a 5,0 ml porovnávacího roztoku (d), 0,4 ml roztoku kyseliny fosforečné R (100 g/l) a zředí se mobilní fází na 50,0 ml.
Porovnávací roztok (f). K 5,0 ml porovnávacího roztoku (c) se přidá 5,0 ml porovnávacího roztoku (b), 5,0 ml porovnávacího roztoku (d), 0,4 ml roztoku kyseliny fosforečné R (100 g/l) a zředí se mobilní fází na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,0 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 jim),
- - mobilní fáze, která je směsí objemových dílů kyseliny fosforečné R, acetonitrilu R a vody R (0,2 + 8 + 92), jejíž pH se upraví amoniakem zředěným RS1 na hodnotu 4,5, s průtokovou rychlostí 1,2 ml/min,
- - spektrofotometrického detektoru, 210 nm.
Při zaznamenání chromatogramů za předepsaných podmínek se látky eluují v tomto pořadí: zinečnatá sůl kyseliny acexamové, e-kaprolaktam, zinečnatá sůl kyseliny acexamové nečistota A a N-acetyl-ε-kaprolaktam. Nastříkne se 20 μl porovnávacího roztoku (e). Chromatogram se zaznamenává po dobu odpovídající osminásobku retenčního času zinečnaté soli kyseliny acexamové. Nastaví se citlivost detektoru tak, aby výška píku odpovídajícího zinečnaté soli kyseliny acexamové nečistotě A byla nejméně 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi prvním píkem (zinečnatá sůl kyseliny acexamové) a druhým píkem (e-kaprolaktam) je nejméně 3,0. Pokud je to nutné, upraví se pH mobilní fáze na hodnotu 4,7 amoniakem zředěným RS1.
Nastříkne se 20 μl zkoušeného roztoku (b) a 20 μl porovnávacího roztoku (f). Na chromatogramu zkoušeného roztoku (b): plocha píku odpovídajícího N-acetyl-ε-kaprolaktamu není větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (f) (0,1 %); plocha píku odpovídajícího zinečnaté soli kyseliny acexamové nečistotě A není větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (f) (2 %); plocha píku odpovídajícího ε-kaprolaktamu není větší než plocha odpovídajícího píku na chromatogramu porovnávacího roztoku (f) (0,1%); součet ploch všech píků, kromě hlavního píku a píku odpovídajícího zinečnaté soli kyseliny acexamové nečistotě A, není větší než pětinásobek plochy píku N-acetyl-ε-kaprolaktamu na chromatogramu porovnávacího roztoku (f) (0,5 %). Nepřihlíží se k píkům, jejichž plocha je menší než 0,5násobek plochy píku N-acetyl-ε-kaprolaktamu na chromatogramu porovnávacího roztoku (f).
Arsen (2.4.2). 0,5 g vyhovuje limitní zkoušce A na arsen (2 μg/g).
Kadmium. Nejvýše 2 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda I).
Zkoušený roztok. 2,50 g se rozpustí ve 20 ml roztoku kyseliny dusičné prosté olova a kadmia R (200 g/l) a zředí se jím na 25,0 ml.
Porovnávací roztoky. Připraví se za použití základního roztoku kadmia (1 mg Cd/ml) zředěním roztokem kyseliny dusičné prosté olova a kadmia R (200 g/l).
Měří se absorbance při 228,8 nm za použití kadmiové lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen.
Železo. Nejvýše 50 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.22, Metoda I).
Zkoušený roztok. 1,25 g se rozpustí ve 20 ml roztoku kyseliny dusičné prosté olova a, kadmia R (200 g/l) a zředí se jím na 25,0 ml.
Porovnávací roztoky. Připraví se za použití základního roztoku železa (20 μg Fe/ml) zředěním roztokem kyseliny dusičné prosté olova a kadmia R (200 g/l).
Změří se absorbance při 248,3 nm za použití železné lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen.
Olovo. Nejvýše 10 μg/g; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda I).
Zkoušený roztok. 5,00 g se rozpustí ve 20 ml roztoku kyseliny dusičné prosté olova a kadmia R (200 g/l) a zředí se jím na 25,0 ml.
Porovnávací roztoky. Připraví se za použití základního roztoku olova (1 mg Pb/ml) zředěním roztokem kyseliny dusičné prosté olova a kadmia R (200 g/l).
Změří se absorbance při 283,3 nm za použití olověné lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen.
Ztráta sušením (2.2.32). Nejvýše 1,0 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Stanovení obsahu
0,400 g se rozpustí v 10 ml kyseliny octové zředěné RS a provede se chelatometrická titrace zinku (2.5.11).
1 ml edetanu disodného 0,1 mol/l VS odpovídá 40,98 mg C16H28N2O6Zn.
Uchovávání
V dobře uzavřených nekovových obalech.
Separandum.
Nečistoty
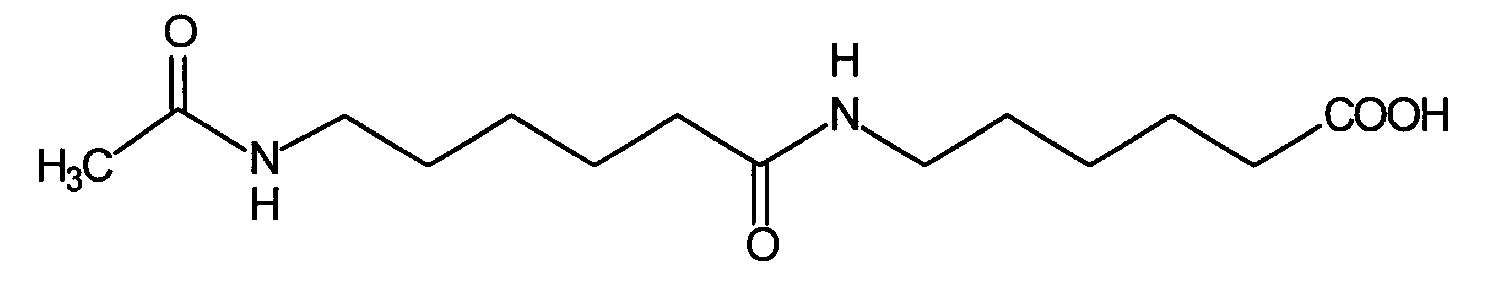
- A. kyselina 6-{[6-(acetylamino)hexanoyl]amino}hexanová,
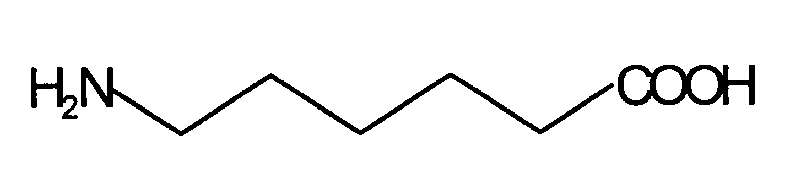
- B. kyselina 6-aminohexanová (kyselina 6-aminokapronová),
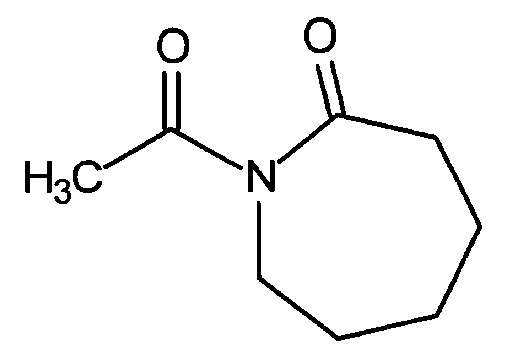
- C. 1-acetylhexahydro-2H-azepin-2-on (N-acetyl-ε-kaprolaktam),
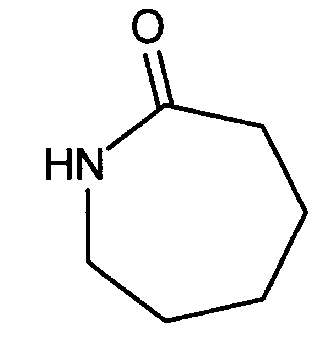
- D. hexahydro-2H-azepin-2-on (ε-kaprolaktam).
Zinci undecylenas1)
Undecylenan zinečnatý
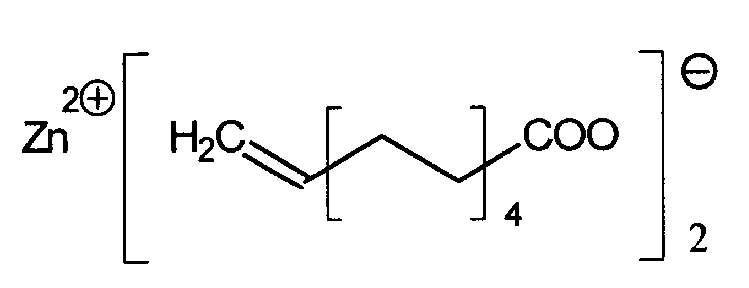
| C22H38O4Zn | Mr 431,92 | CAS 557-08-4 |
Je to zinečnatá sůl kyseliny 10-undecenové. Počítáno na vysušenou látku, obsahuje 98,0 % až 102,0 % sloučeniny C22H38O4 Zn.
Vlastnosti
Bílý nebo téměř bílý jemný prášek. Je prakticky nerozpustný ve vodě, v lihu 96% a v etheru.
Taje při 116 °C až 121 °C, ale v tavenině může zůstat malý zbytek pevné látky.
Zkoušky totožnosti
- A. K 2,5 g se přidá 10 ml vody R a 10 ml kyseliny sírové zředěné RS a protřepe se dvakrát 10 ml etheru R. Vodná vrstva se uchová pro zkoušku C. Spojené etherové vrstvy se promyjí vodou R a odpaří se do sucha. K odparku se přidají 2 ml čerstvě destilovaného anilinu R a 10 min se vaří pod zpětným chladičem. Nechá se ochladit, přidá se 30 ml etheru R a protřepe se třikrát 20 ml kyseliny chlorovodíkové zředěné RS a jednou 20 ml vody R. Organická vrstva se odpaří do sucha na vodní lázni, odparek se dvakrát rekrystalizuje z lihu R 70% (V/V) a suší se 3 h ve vakuu. Taje (2.2.14) při 66 °C až 68 °C.
- B. 0,1 g se rozpustí ve směsi 2 ml kyseliny sírové zředěné RS a 5 ml kyseliny octové ledové R a po kapkách se přidá 0,25 ml manganistanu draselného RS. Roztok manganistanu draselného se odbarví.
- C. Směs 1 ml vodné vrstvy ze zkoušky A a 4 ml vody R vyhovuje zkoušce na zinek (2.3.1).
Zkoušky na čistotu
Zásaditě reagující látky. 1,0 g se smíchá s 5 ml lihu 96% R, 0,5 ml červeně fenolové RS a 50 ml vody prosté oxidu uhličitého R a ihned se hodnotí; roztok se nezbarví červeně.
Alkalické kovy a kovy alkalických zemin. K 1,0 g se přidá 25 ml vody R a 5 ml kyseliny chlorovodíkové R a zahřeje se k varu. Za horka se filtruje a zbytek na filtru se promyje 25 ml horké vody R. Filtrát a promývací tekutina se spojí a zalkalizují amoniakem 26% R. Přidá se 7,5 ml thioacetamidu RS a zahřívá se 30 min na vodní lázni. Zfiltruje se a sraženina se promyje dvakrát 10 ml vody R. Filtrát a promývací tekutiny se spojí, na vodní lázni se odpaří do sucha a odparek se vyžíhá. Zbytek váží nejvýše 20 mg (2 %).
Sírany (2.4.13). K 0,1 g se přidá směs 2 ml kyseliny chlorovodíkové zředěné RS a 10 ml vody destilované R a zahřeje se k varu. Ochladí se, zfiltruje a filtrát se zředí vodou destilovanou R na 15 ml. Roztok vyhovuje limitní zkoušce na sírany (500 μg/g). Porovnávací roztok se připraví za použití 5 ml základního roztoku síranů (10 μg SO4/ml) a 10 ml vody destilované R.
Ztráta sušením (2.2.32). Nejvýše 1,5 %; 0,500 g se suší v sušárně při 100 °C až 105 °C.
Stupeň nenasycenosti. 0,100 g se rozpustí ve směsi 5 ml kyseliny chlorovodíkové zředěné RS a 30 ml kyseliny octové ledové R. Titruje se bromičnanem draselným 0,0167 mol/l s bromidem draselným VS do změny modrého zbarvení na žluté za použití 0,05 ml indigokarmínu RS1 jako indikátoru přidaného ke konci titrace. Spotřeba bromičnanu draselného 0,0167 mol/l s bromidem draselným VS je 9,1 ml až 9,4 ml. Provede se slepá zkouška.
Stanovení obsahu
K 0,350 g se přidá 25 ml kyseliny octové zředěné RS a zahřeje se k varu. Provede se chelatometrická titrace zinku (2.5.11).
1 ml edetanu disodného 0,1 mol/l VS odpovídá 43,19 mg C22H38O4Zn.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
† Zolpidemi tartras
Zolpidemiumtartarat
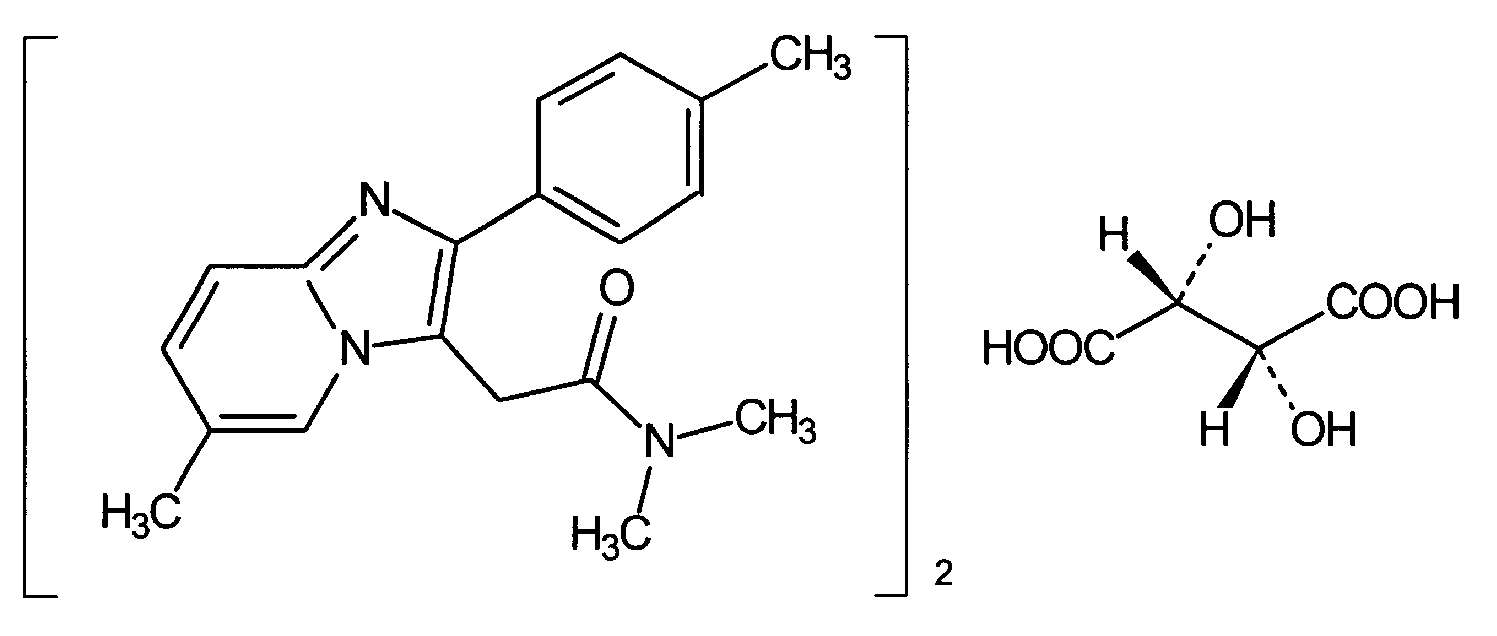
| C42H48N6O8 | Mr 764,88 | CAS 99294-93-6 |
Je to bis{N,N-dimethyl-2-[6-methyl-2-(4-methylfenyl)imidazo[1,2-a]pyridm-3-yl]acetamid}-(2R,3R)-2,3-dihydroxybutandioat. Počítáno na bezvodou látku, obsahuje 98,5% až 101,0% sloučeniny C42H48N6O8.
Vlastnosti
Bílý nebo téměř bílý krystalický hygroskopický prášek. Je těžce rozpustný ve vodě, mírně rozpustný v methanolu, prakticky nerozpustný v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: A a C.
Alternativní sestava zkoušek: B a C, viz Obecné zásady (1.2).
- A. 0,10 g se rozpustí v 10 ml kyseliny chlorovodíkové 0,1 mol/l RS, přidá se 10 ml vody R a po kapkách za stálého míchání 1 ml amoniaku zředěného RS2. Sraženina se zfiltruje, promyje se vodou R a pak se suší 2 h při 100 °C až 105 °C (zkoušený zbytek). Stejný postup se provede za použití zolpidemiumtartaratu CRL (porovnávací zbytek). Infračervené absorpční spektrum (2.2.24) tablety připravené ze zkoušeného zbytku se shoduje se spektrem tablety připravené z porovnávacího zbytku.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití desky s vrstvou silikagelu F254 pro TLC R.
Zkoušený roztok. 50 mg se rozpustí v 5 ml methanolu R, přidá se 0,1 ml diethylaminu R a zředí se methanolem R na 10 ml.
Porovnávací roztok (a). 50 mg zolpidemiumtartaratu CRL se rozpustí v 5 ml methanolu R, přidá se 0,1 ml diethylaminu R a zředí se methanolem R na 10 ml.
Porovnávací roztok (b). 50 mg flunitrazepamu CRL se rozpustí v 5 ml dichlormethanu R a zředí se jím na 10 ml. 1 ml tohoto roztoku se smíchá s 1 ml porovnávacího roztoku (a).
Na vrstvu se nanese odděleně po 5 μl každého roztoku a vyvíjí se směsí objemových dílů diethylaminu R, cyklohexanu R a ethylacetatu R (10 + 45 + 45) po dráze 12 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá svou polohou a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
- C. Asi 0,1 g se rozpustí mírným zahřátím v 1 ml methanolu R 0,1 ml tohoto roztoku vyhovuje zkoušce (b) na vínany (2.3.1).
Zkoušky na čistotu
Vzhled roztoku. Roztoky se připravují za ochrany před světlem a zkouška se provede co nejrychleji. 0,25 g se rozetře s 0,125 g kyseliny vinné R. Směs se rozpustí v 10 ml vody R a zředí se jí na 25 ml. Takto připravený roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž6 nebo HŽ6 (2.2.2, Metoda II).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 25,0 mg se rozpustí v mobilní fázi a zředí se jí na 50,0 ml.
Porovnávací roztok (a). 5 mg zolpidemu nečistoty A CRL se rozpustí v mobilní fázi a zředí se jí na 50 ml.
Porovnávací roztok (b). 5 mg se rozpustí v mobilní fázi a zředí se jí na 50 ml. K 10 ml tohoto roztoku se přidá 10 ml porovnávacího roztoku (a).
Porovnávací roztok (c). 2,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,15 m a vnitřního průměru 3,9 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (4 μm),
- - mobilní fáze s průtokovou rychlostí 1,5 ml/min, která je směsí objemových dílů acetonitrilu R, methanolu R a kyseliny fosforečné 0,05 mol/l RS (18 + 23 + 59), jejíž hodnota pH byla upravena na 5,5 triethylaminem R,
- - spektrofotometrického detektoru, 254 nm.
Nastříkne se 20 μl porovnávacího roztoku (b). Nastaví se citlivost detektoru tak, aby výška píku odpovídajícího zolpidemu nečistotě A byla nejméně 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže je rozlišení mezi píkem zolpidemu nečistoty A a píkem zolpidemiumtartaratu nejméně 2,0.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (c). Na chromatogramu zkoušeného roztoku součet ploch všech píků, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (c) (0,2 %). Nepřihlíží se k pikům s plochou menší, než je 0,lnásobek plochy hlavního píku na chromatogramu porovnávacího roztoku (c), a k žádnému píku (s relativním retenčním časem 0,16 vztaženým k píku zolpidemu) odpovídajícímu kyselině vinné.
Voda, semimikrostanovení (2.5.12). Nejvýše 3,0 %; stanoví se s 0,50 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí ve směsi 20 ml kyseliny octové bezvodé R a 20 ml acetanhydridu R. Titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20). Provede se slepá zkouška.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 38,24 mg C42H48N6O8.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
Nečistoty
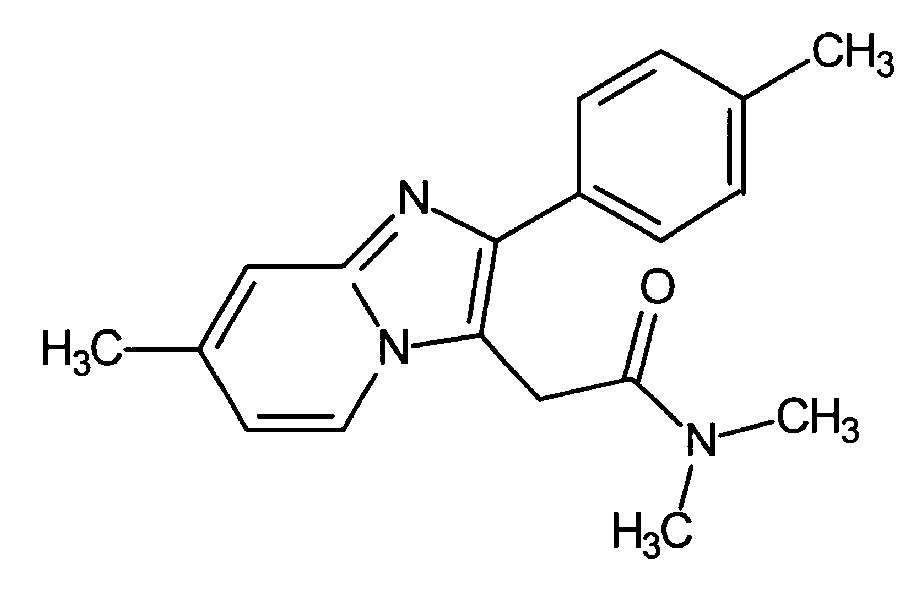
- A. N,N-dimethyl-2-[7-methyl-2-(4-methylfenyl)imidazo[1,2-a]pyridin-3-yl]acetamid.
- 6.2 Léčivé přípravky
- 6.2.1 Obecné články lékových forem
Gummi manducabile medicinale
Léčivé žvýkací gumy
Léčivé žvýkací gumy jsou tuhé jednodávkové přípravky, které jsou tvořeny hlavně gumou určenou ke žvýkání, nikoli k polykání.
Obsahují jednu nebo více léčivých látek, které se uvolňují při žvýkání. Podle rozpouštění nebo rozptýlení léčivé látky (látek) ve slinách jsou žvýkací gumy určeny k použití při:
- - místní léčbě onemocnění dutiny ústní,
- - systémové distribuci po absorpci sliznicí dutiny ústní nebo gastrointestinálním traktem.
Výroba
Léčivé žvýkací gumy jsou vyráběny ze žvýkacího polymerního základu, který je bez chuti a je tvořen přírodními nebo syntetickými elastomery. Mohou obsahovat další pomocné látky, jako jsou plniva, změkčovadla, sladidla, aromatické přísady, stabilizátory, barviva a plastifikátory schválené oprávněnou autoritou.
Léčivé žvýkací gumy jsou vyráběny lisováním, případně změkčením nebo tavením žvýkacího polymerního základu a postupným přidáváním dalších látek. V případě tavení jsou žvýkací gumy zpracovány do požadovaného tvaru. Pokud je nutná ochrana před vlhkostí a světlem, mohou být potaženy ochranným povlakem.
Není-li předepsáno a schváleno jinak, provádí se vhodná zkouška prokazující průběh uvolňování účinných látek.
Při výrobě, balení, skladování a distribuci léčivých žvýkacích gum se využívá vhodných prostředků k zajištění jejich mikrobiální kvality; odpovídající doporučení jsou uvedena ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušky na čistotu
Obsahová stejnoměrnost (2.9.6). Pokud není oprávněnou autoritou stanoveno jinak, žvýkací gumy s obsahem účinné látky menším než 2 mg nebo menším než 2 % celkové hmotnosti vyhovují zkoušce A na obsahovou stejnoměrnost jednodávkových lékových forem. Jestliže přípravek obsahuje více účinných látek, stanovení se provede pouze u těch látek, které odpovídají výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Nepotažené i potažené žvýkací gumy (pokud není předepsáno a schváleno jinak) vyhovují zkoušce na hmotnostní stejnoměrnost pevných jednodávkových lékových forem. Jestliže zkouška na obsahovou stejnoměrnost je předepsána pro všechny účinné látky, není zkouška na hmotnostní stejnoměrnost požadována.
Uchovávání
Nepotažené léčivé žvýkací gumy se uchovávají za ochrany před vlhkostí a světlem.
Inhalanda
Inhalační přípravky
Jsou to tekuté nebo tuhé přípravky určené k podání ve formě par nebo aerosolů do plic k místnímu nebo celkovému účinku. Obsahují jednu nebo několik léčivých látek rozpuštěných nebo dispergovaných ve vhodném vehikulu.
Inhalační přípravky mohou, podle typu přípravku, obsahovat propelenty, rozpouštědla, ředidla, protimikrobní přísady, solubilizátory nebo stabilizátory apod. Pomocné látky nemají nepříznivý účinek na funkci mukózy nebo cilií v dýchacích cestách.
Inhalační přípravky se dodávají ve vícedávkových nebo jednodávkových obalech. Jsou-li v tlakovém balení, vyhovují požadavkům článku Praeparata pharmaceutica in vasis cum pressu.
Přípravky určené k podání ve formě aerosolů (disperze pevných nebo kapalných částic v plynu) se aplikují jedním z těchto zařízení:
- - rozprašovačem (nebulizerem),
- - dávkovacím tlakovým inhalátorem,
- - inhalátorem pro suchý prášek.
Výroba
Při vývoji inhalačního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení a kritéria pro posouzení konzervačních vlastností v daném složení přípravku jsou popsány ve stati Účinnost protimikrobních konzervačních látek (5.1.3).
Kontrola velikosti inhalováných aerosolových částic zajistí, aby se podstatná část částic dostala do plic. Frakce jemných částic inhalačních přípravků se stanoví vhodnou metodou pro Aerodynamické stanovení jemných částic (2.9.18).
Při stanovení stejnoměrnosti podané dávky může výrobce použít alternativní postupy posuzující více inhalátorů. Tak má být zajištěno splnění lékopisných požadavků u všech inhalátorů.
Tlakové dávkovači inhalátory jsou zkoušeny na těsnost a kontaminaci cizími částicemi.
Označování
V označení na obalu dávkovaného přípravku se uvede:
- - aplikační dávka, s výjimkou přípravků, pro které byla dávka pevně stanovena jako odměřená dávka,
- - kde je to vhodné, počet podání (střiků, insuflací) z balení pro dosažení minimální doporučené dávky,
- - počet dávek v balení přípravku.
Kde je to vhodné, v označení na obalu se uvádějí názvy všech protimikrobních přísad.
Inhalanda liquida
Tekuté inhalační přípravky
Lze rozlišit tři druhy tekutých inhalačních přípravků:
- - přípravky určené k vypařování,
- - tekutiny k rozprašování,
- - dávkované tlakové přípravky pro inhalaci.
Tekuté inhalační přípravky jsou roztoky nebo disperze.
Disperze jsou snadno homogenizovatelné protřepáním a jsou natolik stabilní, aby bylo umožněno podání správné dávky. Mohou se použít vhodné pomocné látky.
Inhalanda vaporem formantia
Inhalační přípravky tvořící páry
Jsou to roztoky, disperze nebo tuhé přípravky, které se obvykle přidávají do horké vody a výpary se inhalují.
Liquida nebulam formantia
Kapaliny pro rozprašování
Jsou to přípravky určené k přeměně na aerosoly pomocí kontinuálně pracujících rozprašovačů nebo dávkovacích rozprašovačů. Tvoří je roztoky, suspenze nebo emulze. Ke zlepšení rozpustnosti léčivých látek lze použít vhodná rozpouštědla a solubilizátory.
Kapaliny pro rozprašování v koncentrovaném stavu se před použitím v kontinuálně pracujících rozprašovačích ředí na předepsaný objem předepsanou kapalinou. Kapaliny pro rozprašování mohou být také připraveny z prášků.
Vodné tekutiny v kontinuálně pracujících rozprašovačích mají hodnotu pH 3 až 8,5.
Suspenze a emulze se snadno zhomogenizují protřepáním a zůstávají dostatečně stabilní, což umožní podat správnou dávku.
Vodné přípravky pro inhalaci se dodávají ve vícedávkových obalech. Pokud přípravek nemá přiměřené protimikrobní vlastnosti, může obsahovat vhodnou protimikrobní přísadu v odpovídající koncentraci.
Kontinuálně pracující rozprašovače jsou zařízení přeměňující kapaliny na aerosoly pomocí vysokého tlaku plynů, ultrazvukových vibrací nebo jinými způsoby. Tato zařízení umožňují při vhodné rychlosti tvorbu částic o vhodné velikosti, a tím jejich inhalaci a vpravení do plic.
Dávkovací rozprašovače jsou zařízení přeměňující kapaliny na aerosoly pomocí vysokého tlaku plynů, ultrazvukových vibrací nebo jinými způsoby. Objem kapaliny tvořící aerosol je odměřen tak, aby dávka aerosolu mohla být inhalována jedním vdechnutím.
Inhalanda in vasis cum pressu doses emittentia
Dávkované tlakové přípravky pro inhalaci
Jsou to roztoky, suspenze nebo emulze dodávané ve speciálních nádobách (tlakovkách) opatřených dávkovacím ventilem. Tyto přípravky jsou udržovány pod tlakem vhodnými hnacími plyny nebo vhodnou směsí zkapalněných propelentů, které mohou být současně rozpouštědly. Mohou se přidat vhodná rozpouštědla, solubilizátory a stabilizátory.
Podaná dávka je dávka, která je z inhalátoru podána pacientovi. U některých přípravků je dávka pevně stanovena jako odměřená dávka. Odměřenou dávku určuje množství přípravku vložené do zařízení. Odměřenou dávku lze stanovit také přímo.
Zkoušení
Stejnoměrnost podané dávky. Tlakové nádoby se obvykle používají v obrácené poloze. Pro nádoby, s nimiž se pracuje ve vzpřímené poloze, se použije srovnatelná zkouška využívající metod zajišťujících úplné zachycení podané dávky uvolněné z ventilu u vzpřímené tlakovky. Inhalátor se vždy připraví podle pokynů v instrukcích pro pacienta.
Použije se zařízení kvantitativně zachycující podanou dávku.
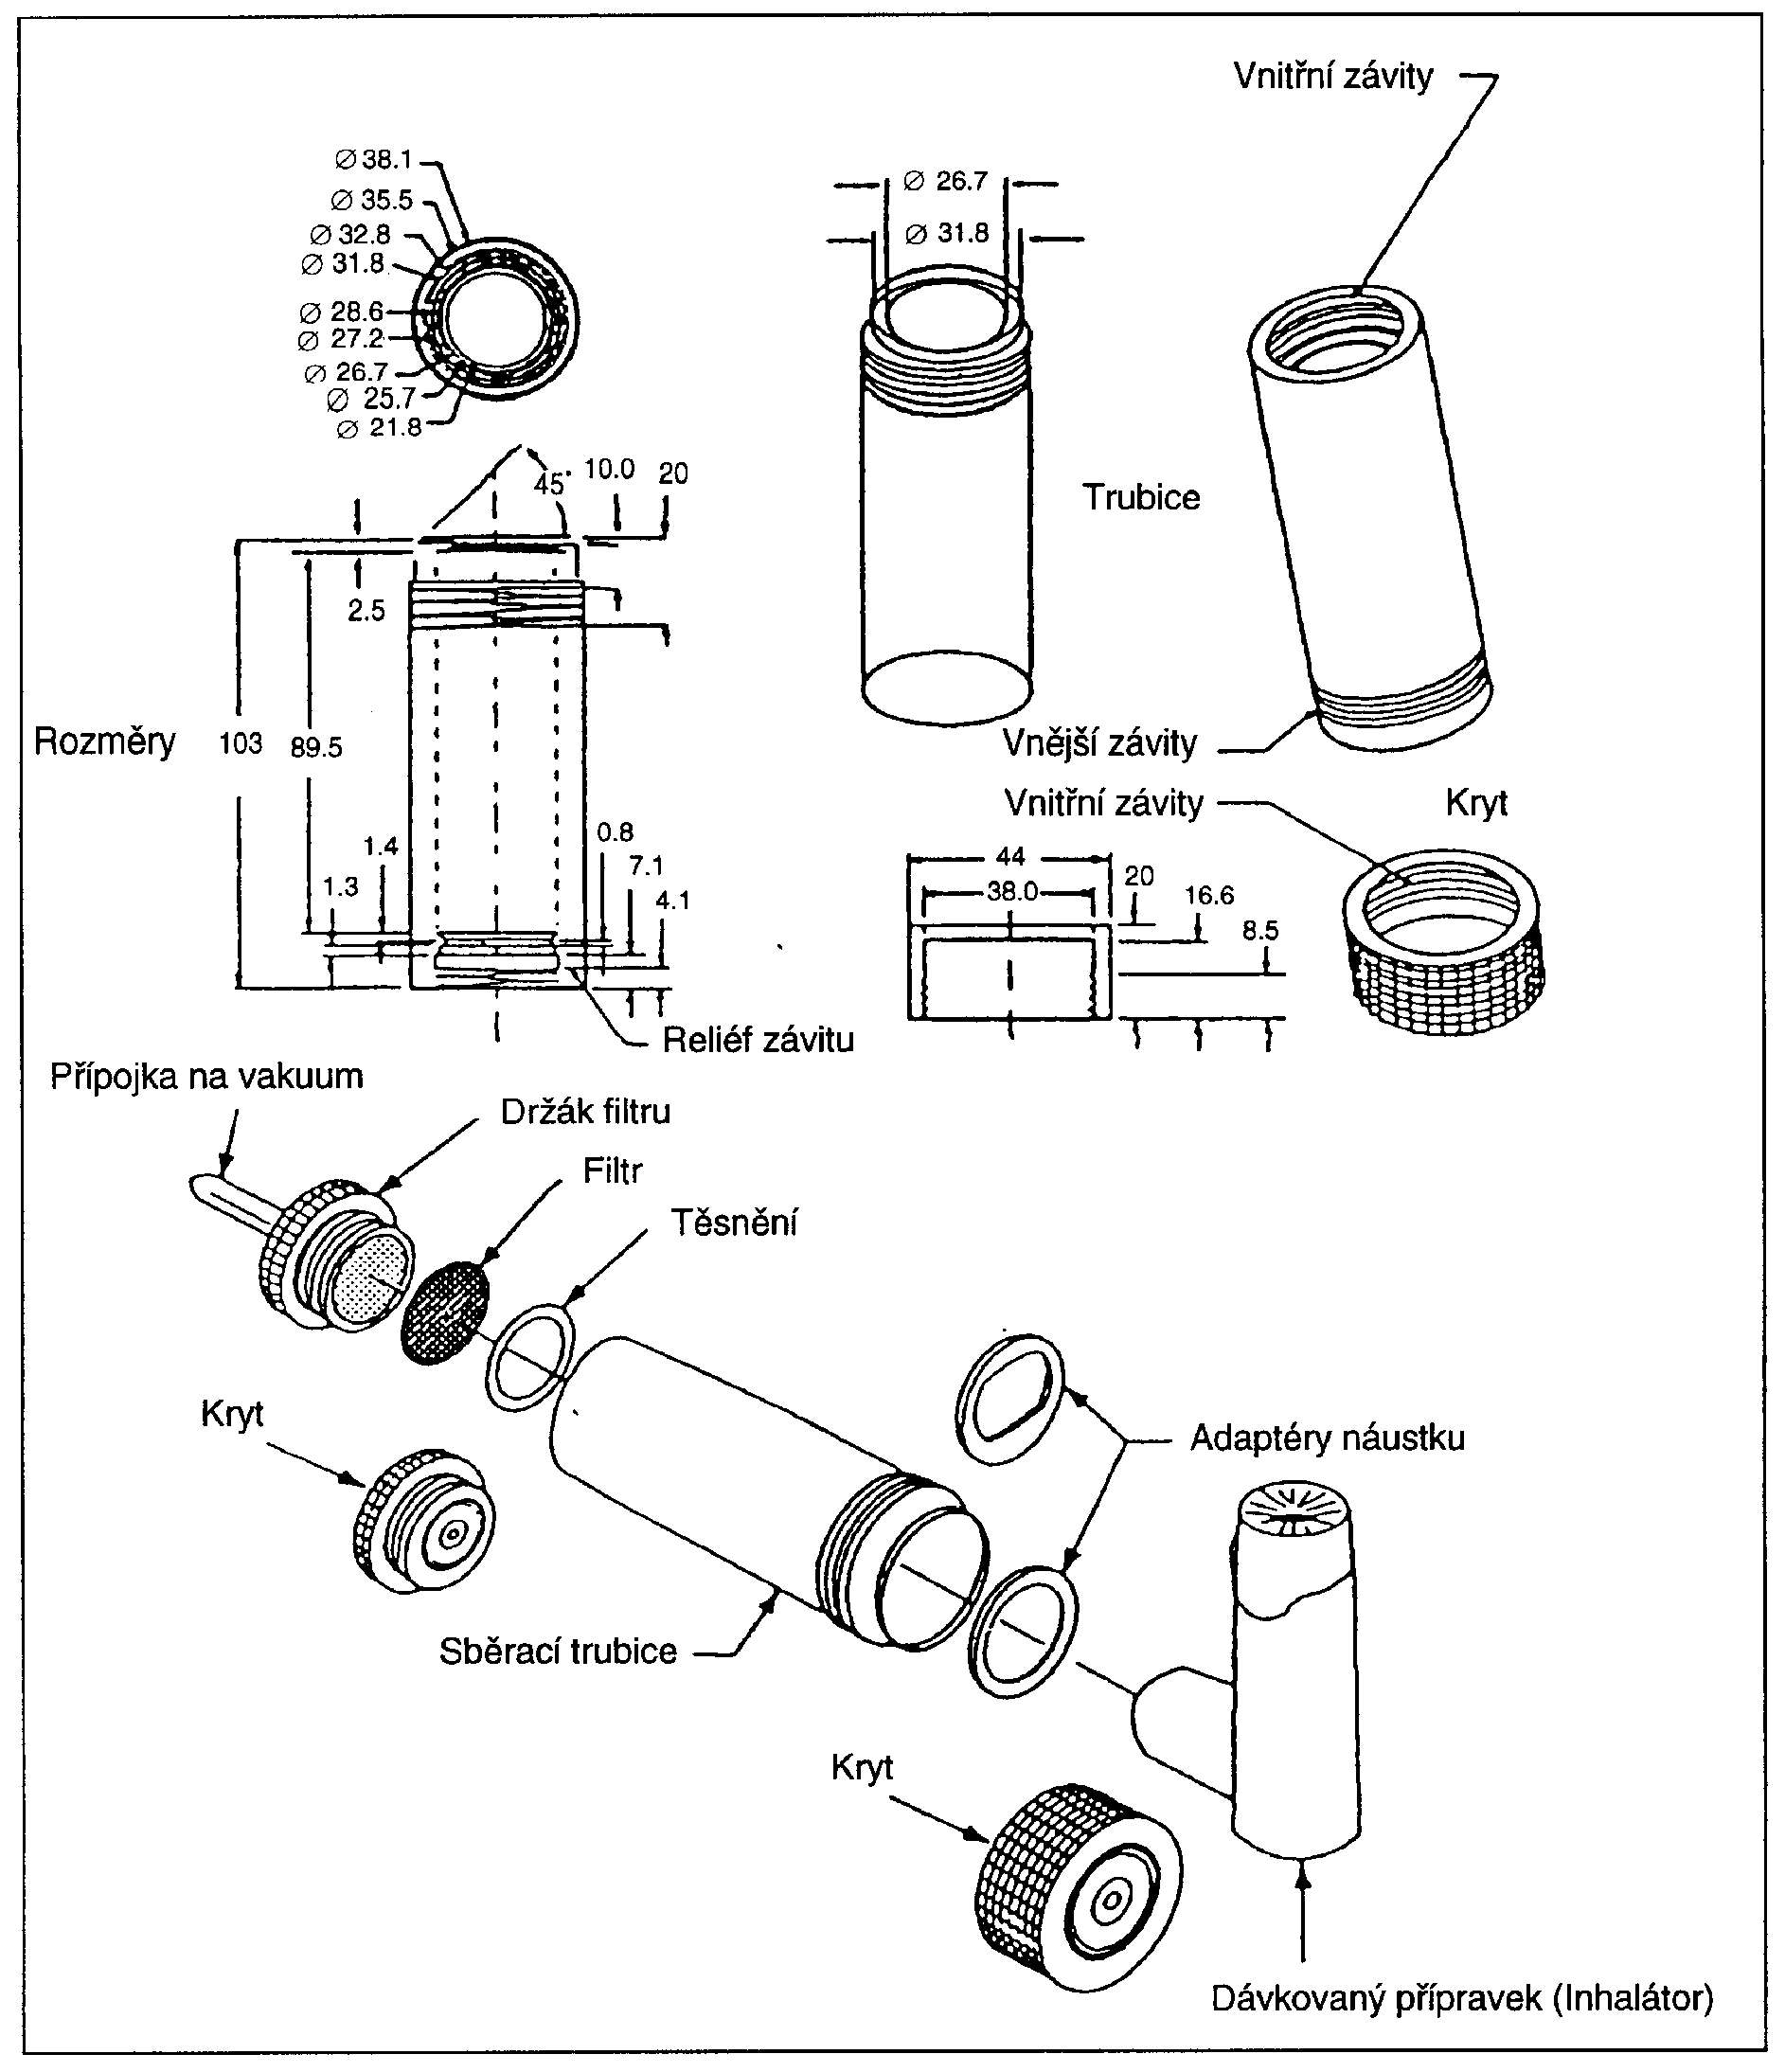
Vhodné zařízení je na obrázku 1. Skládá se z držáku filtru, sběrné trubice a adaptéru pro náustek inhalátoru. V držáku filtru je podložka pro filtr, např. mřížka z nerezové oceli. Sběrnou trubici lze přišroubovat nebo upevnit k držáku filtru. Adaptér má vzduchotěsně upevnit náustek inhalátoru k zařízení. Použije se adaptér, který zajistí, aby čelo náustku bylo zarovnáno se vstupní částí sběrné trubice. Přípojka na vakuum se spojí se systémem zahrnujícím zdroj vakua a regulaci průtoku. Sání vzduchu procházejícího celým zařízením, zahrnujícím filtr a nasazený inhalátor, je upraveno na rychlost (28,3 ± 1,5) 1/min. Vzduch by měl kontinuálně procházet zařízením tak, aby byla vyloučena ztráta léčiva do atmosféry. Držák filtru je uzpůsoben k použití kruhových filtrů o průměru 25 mm. Filtr a další materiály tvořící zařízení jsou kompatibilní s léčivem a rozpouštědly, které se použijí k extrakci léčiva z filtru. Jeden konec sběrací trubice je přizpůsoben k těsnému uchycení kruhového filtru k základní části držáku filtru. Po sestavení jsou jednotlivé spoje zařízení vzduchotěsné. Připojením vakua k držáku filtru veškerý vzduch procházející sběracím zařízením prošel inhalátorem.
Hodnotí se první tři dávky z plného obalu přípravku, čtyři dávky z poloprázdného a dále poslední tři dávky podle počtu dávek udaných na obalu.
Není-li v instrukcích pro pacienty předepsáno jinak, třepe se inhalátorem 5 s a vystříkne se jednou do odpadu. Po připojení k zařízení se vystříkne aerosol stisknutím ventilu na dobu zajišťující kompletní výstřik. Celý postup se opakuje, až počet vystříknutí odpovídá minimálně doporučené dávce. Extrahuje se, kvantitativně se shromáždí obsah ze zařízení a stanoví se množství účinné látky.
Postup se opakuje s dalšími dvěma dávkami.
Přípravek se vyprazdňuje do odpadu s přestávkami nejméně 5 s mezi jednotlivými výstřiky tak dlouho, až v obalu zůstane nl2 + 1 dávka, kde n je počet dávek uvedených v označení na obalu. Výše popsaným postupem se nyní stanoví obsahy čtyř dávek.
Přípravek se dále vyprazdňuje do odpadu s přestávkami nejméně 5 s mezi jednotlivými výstřiky, až v obalu zůstanou tři dávky. Výše popsaným postupem se nyní stanoví obsahy tří dávek.
U přípravků obsahujících více účinných látek se provede zkouška stejnoměrnosti podané dávky pro každou účinnou látku.
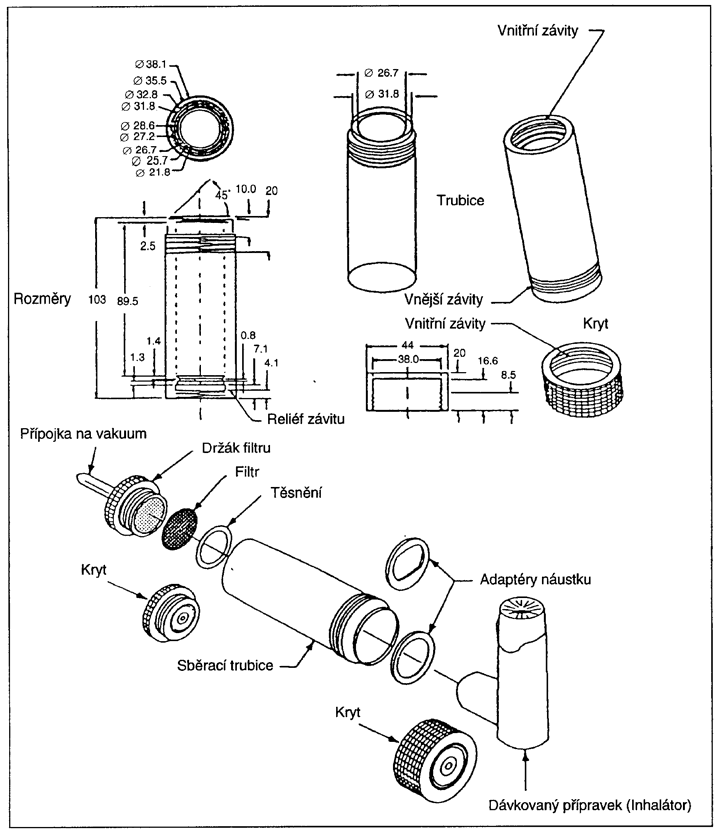
Obr. 1. Sběrné zařízení pro dávkové tlakové přípravky
Rozměry v milimetrech
Tab. 1. Specifikace dílů k obr. 2
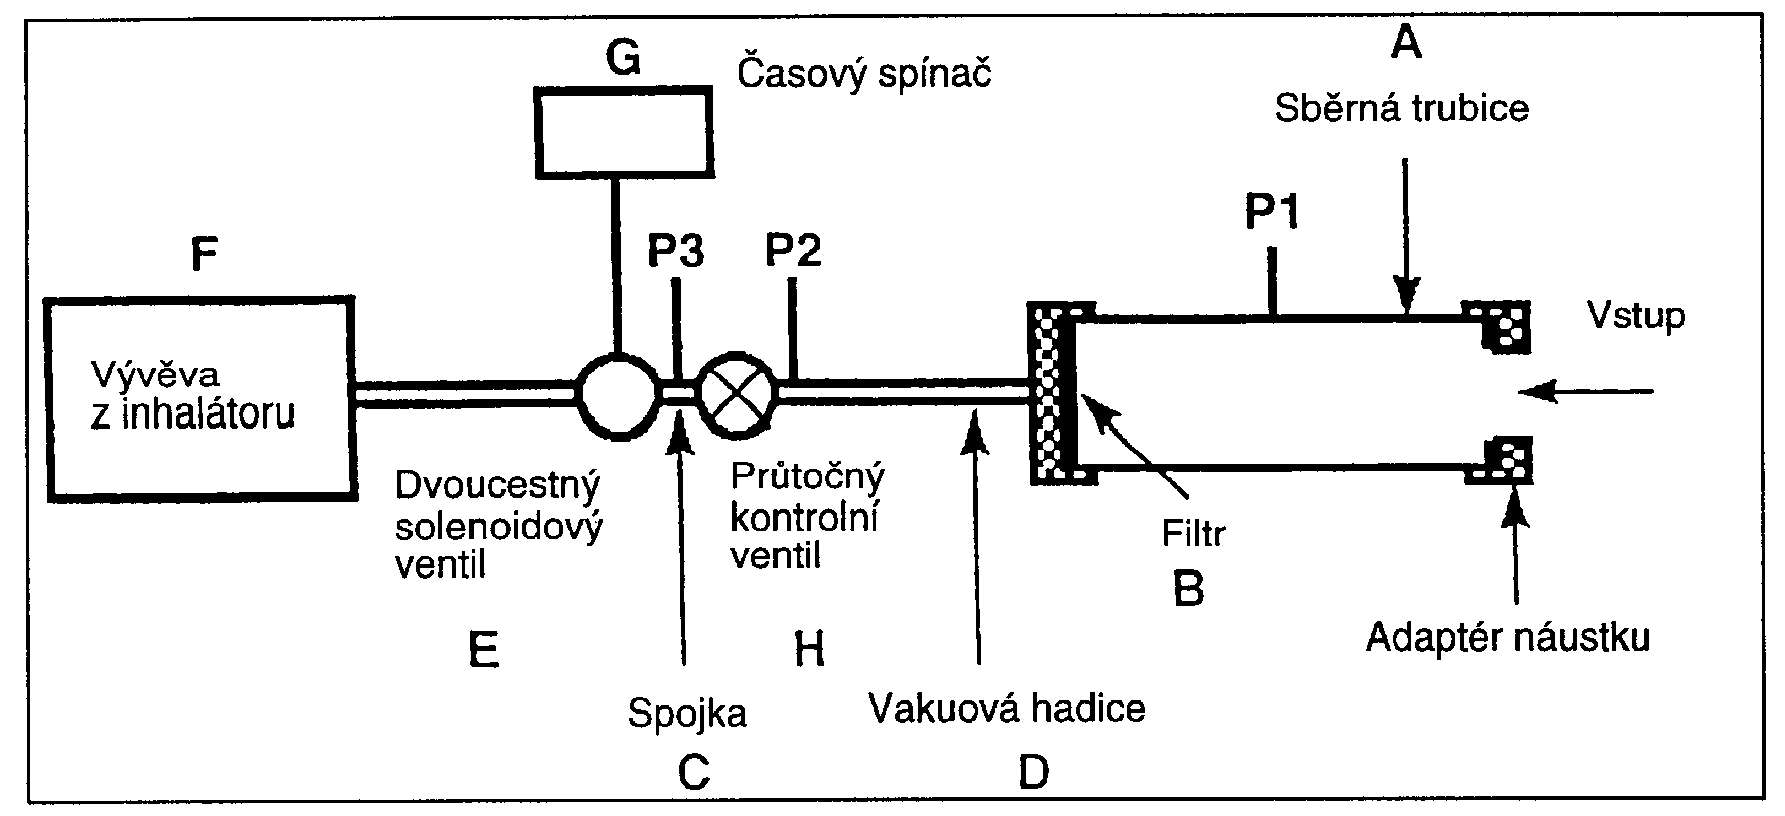
Stanovení obsahu Uchovávání Označování Nečistoty Xylosum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání † Zinci acexamas Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Zinci undecylenas1) Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Zolpidemi tartras Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Gummi manducabile medicinale Výroba Zkoušky na čistotu Uchovávání Inhalanda Výroba Označování Inhalanda liquida Inhalanda vaporem formantia Liquida nebulam formantia Inhalanda in vasis cum pressu doses emittentia Zkoušení Označení Název Popis A sběrná trubice je schopna zachytit podanou dávku, např. trubice pro sběr dávky viz obr. 1., s rozměry: vnitřní průměr 34,85 mm, délka 12 cm (např. výrobek č. XX40047 00, Millipore Corp., Bedford, MA 01732 s upravenou výstupní trubkou, vnitřní průměr ≥8 mm, přizpůsobený výrobku fy Gelman č. 61631) nebo ekvivalentní B filtr 47 mm filtr, např. A/E filtr ze skleněných vláken (Gelman Sciences, Ann Arbor, MI 48106) nebo ekvivalentní c spojka vnitřní průměr ≥8 mm, např. krátká kovová spojka, s odbočkou k P3 s malým průměrem D vakuová hadice vnitřní průměr (8 ± 0,5) mm, délka (50 ± 10) cm, např. silikonová hadice vnějšího průměru asi 14 mm a vnitřního průměru asi 8 mm E dvoucestný solenoidový ventil ústí s minimálním odporem průtoku vzduchu, vnitřním průměrem >8 mm a maximálním časem odezvy 100 ms (např. typ 256-A08, Burkert GmbH, D7118) nebo ekvivalentní F vývěva vyhovuje kapacitou pro požadovanou rychlost průtoku vzduchu zařízením s napojeným práškovým inhalátorem přes náustkový adaptér (např. výrobky typu 1023, 1423 nebo 2565, Gast Manufact. Inc., Benton Harbor, MI 49022), nebo ekvivalentní, vývěva je propojena se solenoidovým ventilem krátkou a/nebo širokou (≥10 mm vnitřní průměr) vakuovou hadicí, spoje minimalizující snížení kapacity vývěvy G časový spínač schopný řídit solenoidní ventil v požadovaných časových periodách (např. typ G814, RS Components Int., Corby, NN17 9RS, UK) nebo ekvivalentní P1 přípoj na tlakoměr vnitřní průměr 2,2 mm, vnější 3,1 mm, proplachování vnitřního povrchu sběrné trubice, vystředěno, bez hrubých okrajů, 59 mm od ústí P1 P2,
P3tlakoměry diferenciální tlak k atmosféře (P1) nebo absolutní tlak (P2 a P3) H průtočný kontrolní ventil nastavitelný regulační ventil s maximálním Cv ≥1 (např. typ 8FV12LNSS, Parker Hannifin plc., Barnstaple, EX31 1NP, UK) nebo ekvivalentní 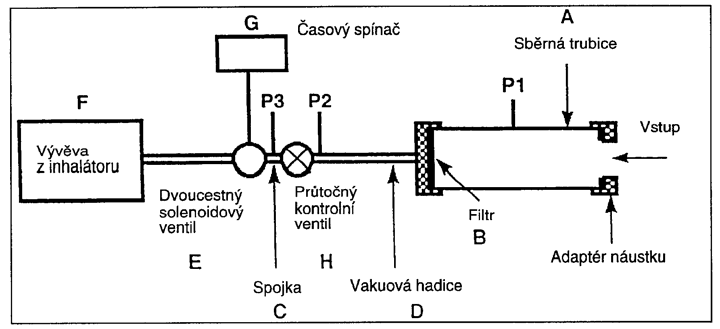
Obr. 2. Aparatura vhodná ke stanovení stejnoměrnosti podané dávky pro práškové inhalátory
Není-li předepsáno a schváleno jinak, přípravek vyhovuje zkoušce, když nejméně devět z deseti výsledků je v rozmezí 75 % až 125 % průměrné hodnoty a všechny výsledky jsou v rozmezí 65 % až 135 % průměrné hodnoty. Jestliže dva nebo více výsledků je mimo rozmezí 75 % až 125 %, opakuje se zkouška s dalšími dvěma tlakovými nádobami. Nejvýše tři z třiceti výsledků mohou být mimo rozmezí 75 % až 125 % a žádný výsledek není mimo rozmezí 65 % až 135 % průměrné hodnoty.
Dávka jemných částic. Použije se zařízení a postup popsané v článku Přípravky k inhalaci: aerodynamické stanovení jemných částic (2.9.18) a vypočte se dávka jemných částic.
Počet dávkových jednotek v nádobce. Tlaková nádoba s přípravkem (inhalátor) se stisknutím ventilu vyprázdní do odpadu vždy nejméně po 5 s. Celkový počet takto zjištěných dávkových jednotek není menší, než je uvedeno v označení. (Tuto zkoušku lze kombinovat se zkouškou na stejnoměrnost podaných dávek.)
Pulveres ad inhalationem
Prášky k inhalaci
Jsou to přípravky ve formě jednodávkových dělených prášků nebo vícedávkových nedělených prášků. Pro usnadnění použití mohou být léčivé látky kombinovány s vhodným nosičem. Podávají se pomocí inhalátorů pro suché prášky. U předem dávkovaných systémů se inhalátor plní prášky z tobolek nebo z jiné vhodné lékové formy. U zařízení používajících prášek ze zásobníku je dávka odměřena dávkovacím mechanismem v inhalátoru.
Podaná dávka je dávka, která je z inhalátoru podána pacientovi. U některých přípravků je dávka pevně stanovena jako odměřená dávka. Odměřená dávka je určena vložením množství přípravku do zařízení k podání dávky. Odměřenou dávku lze stanovit také přímo.
Zkoušení
Stejnoměrnost podané dávky. Ve všech případech se připraví inhalátor podle předpisu v pokynech pro pacienta. Použije se sběrné zařízení schopné kvantitativně zachytit podanou dávku.
Sběrné zařízení, podobné popsanému ve zkoušce pro tlakové dávkované přípravky pro inhalaci, lze použít za předpokladu, že trubice a filtr vyhovují požadované měřené rychlosti průtoku plynů. Vhodná trubice je uvedena na obrázku 1.
Trubice se spojí s odsávacím systémem podle schématu a popisu uvedených na obrázku 2 a v tabulce 1.
Není-li předepsáno jinak, provede se zkouška při rychlosti průtoku a době za použití trubice pro sběr dávky spojené s odsávacím systémem, vhodným diferenciálním tlakoměrem a vhodným objemovým průtokoměrem kalibrovaným pro odtokové měření v souladu s následujícím postupem.
Inhalátor připravený k použití se připojí k vstupní části zařízení přes náustkový adaptér zajišťující vzduchotěsný spoj. Použije se adaptér, který zajistí, aby čelo náustku sahalo ke vstupní části sběrné trubice. Jeden vstup diferenciálního tlakoměru se připojí k místu P1 na obrázku 1 a další se ponechá otevřený vzhledem k atmosféře. Zapne se vývěva, otevře se dvoucestný ventil a nastaví se kontrolní průtočný ventil tak, aby tlak, zaznamenaný diferenciálním tlakoměrem, po průchodu vzduchu inhalátorem byl 4,0 kPa (40,8 cm H2O). Inhalátor se sejme z náustkového adaptéru a bez změny polohy průtočného kontrolního ventilu se připojí průtokoměr ke vstupu vzorkovacího zařízení. Je-li rychlost průtoku nad 100 1/min, nastaví se průtočným ventilem na hodnotu (100 ± 5) 1/min. Hodnota se zaznamená a používá se dále jako testovací průtoková rychlost Q, v litrech za minutu. Určí se testovací doba průtoku T v sekundách tak, aby za tuto dobu protekly přes inhalátor 4 litry vzduchu.
Kritický průtok přes průtočný kontrolní ventil se zajistí dále uvedeným způsobem. S připojeným inhalátorem se měří absolutní hodnoty tlaku na obou stranách průtočného ventilu (viz odečítací body tlaku P3 a P3 na obrázku 2), za testovací průtokové rychlosti Q. Poměr P3 : P2 menší než 0,5 nebo rovnající se 0,5 indikuje kritický průtok. Není-li dosaženo kritického průtoku, zvýší se výkon (otáčky) vývěvy a měření se opakuje.
Předdávkované systémy. Inhalátor se připraví dle pokynů pro pacienta a napojí se na sběrné zařízení pomocí dobře těsnicího adaptéru. Přes inhalátor se pustí vzduch podle výše určených podmínek. Celý postup se opakuje, až počet podání odpovídá minimálně doporučené dávce. Kvantitativně se shromáždí obsah léčiva ze zařízení a stanoví se množství účinné látky.
Postup se opakuje s dalšími devíti dávkami.
Zásobníkové systémy. Inhalátor se připraví dle pokynů pro pacienta a napojí se na sběrné zařízení pomocí dobře těsnicího adaptéru. Přes inhalátor se pustí vzduch podle výše určených podmínek. Celý postup se opakuje, až počet podání odpovídá minimálně doporučené dávce. Kvantitativně se shromáždí obsah ze zařízení a stanoví se množství účinné látky.
Postup se opakuje s dalšími dvěma dávkami.
Přípravek se vyprazdňuje do odpadu, až v zásobníku zůstane n/2 + 1 dávka, kde n je počet dávek uvedených v označení na obalu. Je-li třeba, nechá se vybít elektrostatický náboj inhalátoru před dalším použitím. Výše popsaným postupem se nyní stanoví obsahy čtyř dávek.
Přípravek se dále vyprazdňuje do odpadu, až v obalu zůstanou tři dávky. Je-li třeba, nechá se vybít elektrostatický náboj inhalátoru před dalším použitím. Výše popsaným postupem se nyní stanoví obsahy tří dávek.
U přípravků obsahujících více účinných látek se provede zkouška stejnoměrnosti podané dávky pro každou účinnou látku.
Není-li předepsáno a schváleno jinak, přípravek vyhovuje zkoušce, když nejméně devět z deseti výsledků je v rozmezí 75 % až 125 % průměrné hodnoty a všechny výsledky jsou v rozmezí 65 % až 135 % průměrné hodnoty. Jestliže dva nebo více výsledků je mimo rozmezí 75 % až 125 %, opakuje se zkouška s dalšími dvěma inhalátory. Nejvýše tři z třiceti výsledků mohou být mimo rozmezí 75 % až 125 % a žádný výsledek není mimo rozmezí 65 % až 135 % průměrné hodnoty.
V předepsaných a schválených případech může být rozsah hodnot větší, ale žádný naměřený výsledek není vyšší než 150 % a není nižší než 50 % průměrné hodnoty.
Dávka jemných částic. Použije se zařízení a postup popsané v článku Přípravky k inhalaci: aerodynamické stanovení jemných částic (2.9.18) a vypočte se dávka jemných částic.
Počet dávkových jednotek v nádobce vícedávkového inhalátoru. Dávky se vyprazdňují ze zařízení vhodnou tokovou rychlostí. Zaznamená se počet podání. Celkový počet dávkových jednotek není menší, než je uvedeno v označení na obalu. (Tuto zkoušku lze kombinovat se zkouškou na stejnoměrnost podaných dávek.)
Insertum intraruminale
Intraruminální inzert
Požadavky tohoto článku se nevztahují na přípravky (označené někdy jako boly), jakými jsou obvykle velké tablety, tobolky nebo tvarované lékové formy, ze kterých se účinná látka (účinné látky) uvolňuje ihned nebo s prodlouženým účinkem. Na tyto přípravky se vztahují příslušné oddíly článků Tabulettae nebo Capsulae.
Intraruminální inzerty jsou pevné přípravky obsahující jednu nebo více účinných látek. Jsou určeny k perorálnímu podání přežvýkavcům a uzpůsobeny tak, aby se zadržely v bachoru ke kontinuálnímu nebo pulznímu uvolňování účinné látky (účinných látek). Doba uvolňování může být různá, od několika dnů po několik týdnů, podle povahy receptury a/nebo inzertu.
Intraruminální inzerty se podávají podavačem pilulek. Některé jsou určeny k tomu, aby se vznášely na hladině bachorové tekutiny, zatímco jiné jsou určeny k setrvání na bázi bachoru nebo čepce. Každý inzert má hustotu přiměřenou předpokládanému použití.
Výroba
Pro kontinuální uvolňování je intraruminální inzert konstruován tak, aby účinná látka (účinné látky) byla uvolňována ve stanovené míře po stanovenou dobu. Toho je dosahováno erozí, korozí, difúzí, osmotickým tlakem nebo jiným vhodným chemickým, fyzikálním nebo fyzikálně-chemickým pochodem.
Pro pulzní uvolňování je intraruminální inzert uzpůsoben k uvolňování určitého množství účinné látky (účinných látek) v jednom nebo v několika vymezených časových intervalech. Toho je dosahováno korozí kovových složek inzertu působením bachorové tekutiny vedoucí k následnému uvolňování jednotek, které jsou obvykle ve formě tablet.
Při výrobě intraruminálních inzertů jsou uplatňovány postupy, kterými je zajišťováno přiměřené uvolňování účinné látky (účinných látek).
Při výrobě, balení, uchovávání a distribuci intraruminálních inzertů jsou přijímána vhodná opatření k zabezpečení jejich mikrobiologické jakosti; při tom se postupuje podle požadavků uvedených v článku Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušky
Obsahová stejnoměrnost (2.9.6). Pokud není předepsáno a schváleno jinak, základní tabletové jednotky intraruminálních inzertů, obsahující účinné látky v množství menším než 2 mg nebo méně než 2 % celkové hmotnosti, vyhovují požadavkům zkoušky A na obsahovou stejnoměrnost jednodávkových lékových forem. Jestliže přípravek obsahuje více než jednu účinnou látku, vztahují se požadavky jen na účinné látky odpovídající výše uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Pokud není předepsáno a schváleno jinak, základní tabletové jednotky intraruminálních inzertů vyhovují požadavkům zkoušky na hmotnostní stejnoměrnost.
Pokud je zkouška na obsahovou stejnoměrnost předepsána pro všechny účinné látky, zkouška na hmotnostní stejnoměrnost není vyžadována.
Uchovávání
V dobře uzavřených obalech.
Označování
V označení na obalu se uvede:
- - u kontinuálně uvolňujících inzertů dávka uvolňovaná za jednotku času
- - u pulzně uvolňujících inzertů dávka uvolňovaná v předepsaných časových intervalech.
Praeparata homeopathica
Homeopatické přípravky
Připravují se z látek, produktů nebo přípravků nazývaných Výchozí suroviny pro výrobu za použití homeopatických postupů. Označují se obvykle latinským názvem výchozí suroviny a stupněm zředění.
Suroviny
Suroviny pro výrobu homeopatických přípravků jsou rostlinného, chemického, minerálního nebo živočišného původu.
U surovin živočišného původu musí být prokázáno, že neobsahují patogenní agens. Suroviny rostlinného a živočišného původu mohou být použity v čerstvém nebo sušeném stavu. Kde je to vhodné, může být čerstvý materiál uchováván hluboce zmrazený.
V oprávněných a schválených případech může být k přepravním a skladovacím účelům čerstvý materiál uchováván v lihu 96% za podmínky, že celý materiál, včetně lihu 96%, se použije pro výrobu.
Suroviny vyhovují požadavkům lékopisných článků.
Vehikula
Jsou to pomocné látky použité k přípravě konkrétních výchozích surovin pro výrobu nebo k potenciaci, např. čištěná voda, líh o vhodné koncentraci, glycerol a laktosa.
Vehikula vyhovují požadavkům lékopisných článků.
Výchozí suroviny pro výrobu
Jsou to látky, produkty nebo přípravky použité jako výchozí materiály pro výrobu homeopatických přípravků. Výchozími surovinami pro výrobu jsou obvykle látky rostlinného nebo živočišného původu, matečné tinktury, glycerolové výluhy; jako suroviny chemického nebo minerálního původu slouží jednotlivé látky.
Matečné tinktury
Jsou to tekuté přípravky získávané působením vhodného vehikula na suroviny rostlinného nebo živočišného původu. Mohou se připravit také z rostlinných šťáv s přidáním nebo bez přidání vehikula. Matečná tinktura se označuje symboly „MT“ nebo „0“.
Glycerolové výluhy
Jsou to tekuté přípravky získávané ze surovin rostlinného nebo živočišného původu za použití glycerolu, směsi glycerolu a lihu vhodné koncentrace nebo směsi glycerolu a roztoku chloridu sodného vhodné koncentrace.
Potenciace
Zředění a triturace se získávají z výchozích surovin pro výrobu potenciaci podle výrobních homeopatických postupů; pro tekuté přípravky to jsou postupná ředění a třepání, pro pevné přípravky to jsou postupné vhodné triturace.
Potenciační kroky jsou obvykle:
- - 1 díl výchozí suroviny pro výrobu a 9 dílů vehikula; lze je označit jako „D“ nebo „DH“ nebo „X“ (desetinásobné, decimální),
- - 1 díl výchozí suroviny pro výrobu a 99 dílů vehikula; lze je označit jako „C“ nebo „CH“ (stonásobné, centezimální).
Počet potenciačních kroků určuje stupeň ředění. Např. symboly „D3“ nebo „3 DH“ nebo „3X“ znamenají tři decimální potenciační kroky a symboly „C3“ nebo „3 CH“ nebo „C3“ znamenají tři centezimální potenciační kroky.
Lékové formy
Léková forma homeopatického přípravku vyhovuje příslušnému článku lékové formy a následujícím požadavkům:
- - u lékových forem pro homeopatické účely jsou za „účinné látky" považována „zředění nebo triturace homeopatických výchozích surovin“,
- - tyto lékové formy jsou připraveny za použití vhodných pomocných látek,
- - zkouška Obsahová stejnoměrnost se běžně neprovádí, avšak za určitých okolností je předepsána.
Definice homeopatické lékové formy „Pilulae – Pilulky“
Pilulky pro homeopatické účely jsou tuhé přípravky připravené ze sacharosy, laktosy nebo jiných vhodných pomocných látek postupně přidávaných ke zředění nebo zředěním homeopatických výchozích surovin. Jsou určeny k perorálnímu nebo sublinguálnímu podání.
Praeparata insulini iniectabilia
Injekční insulinové přípravky
Injekční insulinové přípravky vyhovují požadavkům pro injekce, které jsou uvedeny v článku Parenteralia.
Jsou to sterilní přípravky obsahující lidský insulin, viz článek Insulinum humanum, nebo hovězí nebo prasečí insulin, viz článek Insulinum, pokud není uvedeno jinak. Obsahují 90,0 % až 110,0 % deklarovaného množství insulinu. Jsou vyráběny ve formě roztoků nebo suspenzí nebo směsi roztoků a suspenzí.
Výroba
Způsoby výroby injekčních insulinových přípravků jsou zvoleny tak, aby tyto přípravky splňovaly požadavky na počáteční dávkování a trvání terapeutického účinku.
Následující postupy se provedou ve vhodném pořadí v závislosti na způsobu přípravy:
- - přidání vhodných protimikrobních látek,
- - přidání vhodné izotonizační přísady nebo přísad,
- - přidání vhodné látky nebo látek k upravení pH na předepsanou hodnotu,
- - stanovení síly (koncentrace) složky nebo složek obsahujících insulin s její následnou úpravou, kde je to třeba, aby konečný přípravek obsahoval předepsaný počet mezinárodních jednotek insulinu v mililitru,
- - sterilizace filtrací složky nebo složek obsahujících insulin; pokud tento postup byl proveden, všechny ostatní postupy je třeba provádět asepticky za použití materiálů, které byly sterilizovány vhodnou metodou.
V případě potřeby se přidávají vhodná aditiva a použijí se vhodné postupy k zajištění příslušné fyzikální formy složky nebo složek obsahujících insulin. Konečný přípravek je asepticky plněn do sterilních obalů, které jsou uzavřené tak, aby nedošlo k mikrobiálnímu znečištění.
Zkoušky na čistotu
Hodnota pH (2.2.3). 6,9 až 7,8; měří se roztok nebo suspenze, pokud není v článku uvedeno jinak.
Insulin v supernatantu. Nejvýše 2,5 % celkového obsahu insulinu v přípravcích tvořených suspenzí, není-li uvedeno jinak. Odstřeďuje se 10 min 10 ml suspenze při 1500 g a opatrně se oddělí supernatantní tekutina od zbytku. Obsah insulinu v supernatantní tekutině (S) se stanoví vhodnou metodou, např. užitím chromatografických podmínek popsaných ve zkoušce Stanovení obsahu. Obsah insulinu v procentech se vypočítá podle vztahu:
v němž značí:
- T - celkový obsah insulinu zjištěný ve zkoušce Stanovení obsahu.
Nečistoty s molekulovou hmotností větší než insulin. Provede se vylučovací chromatografie (2.2.30).
Zkoušený roztok. 4 μl kyseliny chlorovodíkové 6 mol/l RS se přidají k 1 ml zkoušeného přípravku, suspenze nebo roztoku k získání čirého okyseleného roztoku insulinu. Při vzorkování suspenze se směs předem protřepává, aby byl vzorek homogenní. Pokud suspenze není čirá do 5 min od počátečního přídavku kyseliny chlorovodíkové, přidá se malý podíl kyseliny chlorovodíkové (méně než 4 μl/ml), až je získán roztok. Přípravky s koncentrací vyšší než 100 m.j./ml by se měly zředit kyselinou chlorovodíkovou 0,01 mol/l RS, aby se předešlo přesycení kolony monomerem insulinu. Rozlišovací roztok. Použije se roztok insulinu (asi 4 mg/ml), který obsahuje více než 0,4 % vysokomolekulárních bílkovin. Mohou být použity injekční přípravky insulinu, roztok nebo suspenze, která se vyčeří dostatečným množstvím kyseliny chlorovodíkové 6 mol/l RS, obsahující určité procento vysokomolekulárních bílkovin, nebo roztok připravený z insulinu rozpuštěním v kyselině chlorovodíkové 0,01 mol/l RS. Insulin obsahující určité procento vysokomolekulárních bílkovin může být připraven tak, že se prášek insulinu asi 10 dní nechá stát při pokojové teplotě. Roztoky se udržují při teplotě 2 °C až 10 °C a použijí se do 30 h (injekce s rozpustným insulinem) nebo do 7 dnů (jiné insulinové přípravky). Při použití automatického dávkovače se jeho teplota nastaví na 2 °C až 10 °C.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 0,3 m a vnitřního průměru nejméně 7,5 mm naplněné silikagelem hydrofilním pro chromatografii R (5 μm až 10 μm), vhodného stupně pro separaci monomerního insulinu z dimeru a polymerů,
- - mobilní fáze, kterou je zfiltrovaná a odplyněná směs objemových dílů kyseliny octové ledové R, acetonitrilu R a roztoku argininu R (1,0 g/l) (15 + 20 + 65), s průtokovou rychlostí 0,5 ml/min,
- - spektrofotometrického detektoru, 276 nm.
Rovnováha kolony. Před použitím nové kolony pro chromatografickou analýzu se ustaluje rovnováha opakovaným nástřikem roztoku insulinu obsahujícího vysokomolekulární bílkoviny. Nejméně třikrát se nastříkne rozlišovací roztok. Kolona je ustálena, když výsledky dvou po sobě následujících nástřiků jsou opakovatelné. Jestliže jsou analyzovány vzorky obsahující protamin, rovnováha kolony se ustaluje za použití roztoku obsahujícího protamin.
Nastříkne se 100 μl rozlišovacího roztoku. Při zaznamenání chromatogramu za předepsaných podmínek retenční časy jsou: polymerní komplexy insulinu nebo kovalentní insulin-protaminové komplexy 13 min až 17 min, kovalentní dimer insulinu asi 17,5 min, monomemí insulin asi 20 min, soli asi 22 min. Jestliže roztok vzorku obsahuje konzervační látky, např. methylparaben, m-kresol nebo fenol, tyto látky eluují později. Zkoušku lze hodnotit, jestliže rozlišení, definované poměrem výšky píku dimeru k výšce minima mezi píky monomeru a dimeru, je nejméně 2,0.
Nastříkne se 100 μl zkoušeného roztoku. Chromatogram se zaznamenává asi 35 min. Na získaném chromatogramu součet ploch píků s retenčním časem menším než retenční čas píku insulinu není větší než 3,0 % (přípravky obsahující protamin) nebo 2,0 % (přípravky neobsahující protamin) celkové plochy píků. Nepřihlíží se k žádnému píku s retenčním časem větším než retenční čas píku insulinu.
Příbuzné bílkoviny. Provede se kapalinová chromatografie (2.2.29) způsobem popsaným ve zkoušce Stanovení obsahu, s elučními podmínkami popsanými v následující tabulce:
Stanovení obsahu Uchovávání Označování Nečistoty Xylosum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Uchovávání † Zinci acexamas Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Zinci undecylenas1) Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Zolpidemi tartras Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Nečistoty Gummi manducabile medicinale Výroba Zkoušky na čistotu Uchovávání Inhalanda Výroba Označování Inhalanda liquida Inhalanda vaporem formantia Liquida nebulam formantia Inhalanda in vasis cum pressu doses emittentia Zkoušení Pulveres ad inhalationem Zkoušení Insertum intraruminale Výroba Zkoušky Uchovávání Označování Praeparata homeopathica Suroviny Vehikula Výchozí suroviny pro výrobu Matečné tinktury Glycerolové výluhy Potenciace Lékové formy Definice homeopatické lékové formy „Pilulae – Pilulky“ Praeparata insulini iniectabilia Výroba Zkoušky na čistotu Čas
(min)Mobilní fáze A
% (V/V)Mobilní fáze B
% (V/V)Poznámka 0 - 30 42 58 izokraticky 30 - 44 42 → 11 58 → 89 lineární gradient 44 - 50 11 89 izokraticky Roztoky se udržují při 2 °C až 10 °C a použijí se do 24 h. Zkontroluje se vhodnost systému (rozlišení, linearita) způsobem popsaným ve zkoušce Stanovení obsahu. Pokud je třeba, upraví se relativní vlastnosti mobilní fáze tak, aby se zajistila úplná eluce prasečího A21 deamidoinsulinu před začátkem gradientu. Profil gradientu může být upraven tak, aby se zajistila úplná eluce všech příbuzných nečistot insulinu.
Nastříkne se 20 μl zkoušeného roztoku a buď 20 μl porovnávacího roztoku (a), pro insulinové přípravky obsahující 100 m.j./ml, nebo 20 μl porovnávacího roztoku (b), pro insulinové přípravky obsahující 40 m.j./ml. Je-li třeba, upraví se nastřikovaný objem na objem mezi 10 μl a 20 μl v souladu s výsledky získanými pro zkoušku linearity popsanou ve Stanovení obsahu. Chromatogramy se zaznamenávají asi 50 min. Je-li třeba, provedou se další úpravy mobilní fáze, aby se zajistilo, že konzervační látky přítomné ve zkoušeném roztoku budou odděleny z insulinu a vyloučí se v krátkém retenčním čase. Malé snížení koncentrace acetonitrilu prodlouží retenční časy píků insulinu relativně více než retenční časy konzervačních látek. Na chromatogramu porovnávacího roztoku (a), nebo porovnávacího roztoku (b), co je vhodné, se A21 deamidoinsulin objeví jako malý pík za hlavním píkem s relativním retenčním časem asi 1,3 vzhledem k hlavnímu píku insulinu. Na chromatogramu zkoušeného roztoku plocha píku A21 deamidoinsulinu není větší než 5,0 % z celkové plochy píků; součet ploch všech píků, kromě píku insulinu a píku A21 deamidoinsulinu, není větší než 6,0% z celkové plochy píků. Nepřihlíží se k pikům konzervačních látek a protaminu (píky eluující dříve).
Celkový zinek. Nejvýše množství uvedené v jednotlivých článcích; stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda I).
Použije se následující postup, pokud není v jednotlivých článcích uvedeno jinak.
Zkoušený roztok. Objem zkoušeného přípravku obsahující 200 m.j. insulinu se opatrně protřepáním zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 25,0 ml. Je-li třeba, zředí se kyselinou chlorovodíkovou 0,01 mol/l RS na koncentraci např. 0,4 μg Zn/ml až 1,6 μg Zn/ml. Porovnávací roztoky. Použijí se čerstvě připravené roztoky obsahující 0,40 μg Zn/ml, 0,80 μg Zn/ml, 1,00 μg Zn/ml, 1,20 μg Zn/ml, 1,60 μg Zn/ml připravené ředěním základního roztoku zinku (5 mg Zn/ml) kyselinou chlorovodíkovou 0,01 mol/l RS.
Měří se absorbance při 213,9 nm za použití zinkové lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen vhodného složení (např. 11 l vzduchu/min a 2 1 acetylenu/min).
Zinek v roztoku. Kde lze, nejvýše množství uvedené v jednotlivých článcích. Stanoví se atomovou absorpční spektrometrií (2.2.23, Metoda I).
Zkoušený roztok. 1 ml čiré supernatantní tekutiny získané odstřeďováním zkoušeného přípravku se zředí vodou R na 25,0 ml. Je-li třeba, zředí se na vhodnou koncentraci, např. 0,4 μg Zn/ml až 1,6 μg Zn/ml, vodou R.
Porovnávací roztoky. Použijí se čerstvě připravené roztoky obsahující 0,40 μg Zn/ml, 0,80 μg Zn/ml, 1,00 μg Zn/ml, 1,20 μg Zn/ml, 1,60 μg Zn/ml připravené ředěním základního roztoku zinku (5 mg Zn/ml) kyselinou chlorovodíkovou 0,01 mol/l RS.
Měří se absorbance při 213,9 nm za použití zinkové lampy s dutou katodou jako zdroje záření a plamene vzduch-acetylen vhodného složení (např. 11 1 vzduchu/min a 2 1 acetylenu/min).
Bakteriální endotoxiny (2.6.14). Nejvýše 80 m.j. endotoxinu na 100 m.j. insulinu.
Stanovení obsahu
Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 4 μl kyseliny chlorovodíkové 6 mol/l RS se přidají k 1 ml zkoušeného přípravku, roztoku nebo suspenze, aby byl získán čirý roztok. Při použití suspenze se směs protřepává před odměřením vzorku, aby byl vzorek homogenní. Pokud suspenze není čirá do 5 min od počátečního přídavku kyseliny chlorovodíkové, přidá se malý podíl kyseliny (méně než 4 μl/ml), až je získán roztok. Přípravky s koncentrací vyšší než 100 m.j./ml by se měly navíc zředit kyselinou chlorovodíkovou 0,01 mol/l RS, aby se předešlo přesycení kolony.
Porovnávací roztok (a). Pro přípravek obsahující jeden druh insulinu se rozpustí obsah lahvičky lidského insulinu CRL nebo prasečího insulinu CRL nebo definované množství hovězího insulinu CRL v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí tak, aby výsledná koncentrace byla 4,0 mg/ml. Pro přípravek obsahující hovězí insulin a prasečí insulin se smíchá 1,0 ml roztoku obsahujícího 4,0 mg/ml hovězího insulinu CRL v kyselině chlorovodíkové 0,01 mol/l RS a 1,0 ml roztoku obsahujícího 4,0 mg/ml prasečího insulinu CRL v kyselině chlorovodíkové 0,01 mol/l RS. Porovnávací roztok (a) se použije pro stanovení obsahu insulinu v přípravcích obsahujících 100 m.j./ml.
Porovnávací roztok (b). 4,0 ml porovnávacího roztoku (a) se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 10,0 ml. Porovnávací roztok (b) se použije pro stanovení obsahu insulinu v přípravcích obsahujících 40 m.j./ml.
Porovnávací roztok (c). Obsah lahvičky lidského insulinu CRL se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS tak, aby získaná koncentrace byla 4,0 mg/ml.
Porovnávací roztok (d). Obsah lahvičky prasečího insulinu CRL se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS tak, aby získaná koncentrace byla 4,0 mg/ml.
Porovnávací roztok (e). 1,0 ml porovnávacího roztoku (a) se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 10,0 ml.
Porovnávací roztok (f). 1,0 ml porovnávacího roztoku (b) se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 10,0 ml.
Rozlišovací roztok. Smíchá se 1,0 ml porovnávacího roztoku (c) a 1,0 ml porovnávacího roztoku (d).
Roztoky se udržují při teplotě 2 °C až 10 °C a použijí se do 48 h. Při použití automatického dávkovače se jeho teplota nastaví na 2 °C až 10 °C.
Chromatografický postup se obvykle provádí za použití:
- - ocelové nerezové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, kterou jsou následující roztoky připravené a udržované při teplotě nejméně 20 °C, průtoková rychlost je 1 ml/min:
- - mobilní fáze A - 28,4 g síranu sodného bezvodého R se rozpustí ve vodě R a zředí se jí na 1000 ml, přidá se 2,7 ml kyseliny fosforečné R, a je-li třeba, upraví se pH na hodnotu 2,3 ethanolaminem R, zfiltruje se a roztok se odplyní,
- - mobilní fáze B - smíchá se 550 ml mobilní fáze A se 450 ml acetonitrilu R, roztok se zahřeje na teplotu nejméně 20 °C, aby se předešlo srážení (smíchání mobilní fáze s acetonitrilem je endotermická reakce), zfiltruje se a roztok se odplyní,
- - spektrofotometrického detektoru, 214 nm.
Teplota kolony se udržuje na 40 °C.
Zaznamenají se chromatogramy mobilní fáze obsahující směs objemových dílů mobilní fáze A a mobilní fáze B (42 + 58). V případě potřeby se upraví složení mobilní fáze.
Nastříkne se 20 μl rozlišovacího roztoku a 20 μl porovnávacího roztoku (d). Zaznamenává se chromatogram rozlišovacího roztoku, až pík odpovídající hlavnímu píku na chromatogramu porovnávacího roztoku (d) je zřetelně viditelný. Na chromatogramu rozlišovacího roztoku se určí totožnost píků prasečího insulinu a lidského insulinu. Zkoušku lze hodnotit, jestliže rozlišení mezi píky odpovídajícími lidskému insulinu a prasečímu insulinu je nejméně 1,2. Je-li třeba, upraví se koncentrace acetonitrilu v mobilní fázi tak, aby bylo toto rozlišení dosaženo.
Nastříkne se 20 μl zkoušeného roztoku a po 20 μl porovnávacího roztoku (a) a (e) pro insulinové přípravky obsahující 100m.j./ml nebo po 20 μl porovnávacího roztoku (b) a(f) pro insulinové přípravky obsahující 40 m.j./ml. Je-li třeba, provedou se další úpravy mobilní fáze, aby se zajistilo, že konzervační látky přítomné ve zkoušeném roztoku budou odděleny od insulinu a vyloučí se v kratších retenčních časech. Malé snížení koncentrace acetonitrilu prodlouží retenční časy píků insulinu relativně více než retenční časy konzervačních látek. Je-li třeba, provede se promytí kolony před nástřikem dalšího roztoku směsí stejných objemových dílů acetonitrilu R a vody R dostatečnou dobu, aby se zajistila eluce všech interferujících látek. Zkoušku lze hodnotit, jestliže plocha hlavního píku na chromatogramu porovnávacího roztoku (a) nebo (b) je (10 ± 0,5)násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (e) nebo (f). Pokud je tato zkouška neúspěšná, upraví se nastřikovaný objem na 10 μl až 20 μl, aby byl lineární rozsah detektoru.
Vypočítá se obsah insulinu a A21 deamidoinsulinu z plochy píku hovězího, prasečího nebo lidského insulinu a plochy píku A21 deamidoinsulinu z deklarovaného obsahu insulinu a A21 deamidoinsulinu v hovězím insulinu CRL, prasečím insulinu CRL nebo lidském insulinu CRL, jak je vhodné. U přípravků obsahujících hovězí insulin a prasečí insulin se použije součet ploch píků odpovídajících hovězímu insulinu a prasečímu insulinu a píků odpovídajících derivátům A21 deamidoinsulinu.
100 m.j. odpovídá 3,47 mg lidského insulinu, 3,45 mg prasečího insulinu a 3,42 mg hovězího insulinu.
Uchovávání
Pokud není předepsáno jinak, uchovávají se ve vzduchotěsných sterilních zabezpečených obalech, chráněny před světlem, při teplotě 2 °C až 8 °C. Insulinové přípravky nesmí zmrznout.
Označování
V označení na obalu se uvede:
- - účinnost v m.j. na mililitr,
- - obsah insulinu v miligramech na mililitr, u přípravků obsahujících hovězí insulin a prasečí insulin se uvede jejich součet,
- - kde je to vhodné, že byla výchozí látka vyrobena enzymatickou přeměnou prasečího insu-linu,
- - kde je to vhodné, že byla výchozí látka vyrobena rDNK technologií,
- - v případě potřeby původ zvířete,
- - že přípravek se musí chránit před mrazem,
- - v případě potřeby, že se přípravek před podáním musí protřepat.
Producta fermentationis1)
Produkty fermentace
Článek se vztahuje na nepřímé genové produkty získané fermentací. Netýká se:
- - lékopisných článků na vakcíny pro humánní a veterinární použití,
- - přípravků odvozených z kontinuálních buněčných linií humánního nebo zvířecího původu,
- - přímých genových produktů získaných transkripcí a translací z nukleové kyseliny na bílkovinu, ať jsou či nejsou vystaveny posttranslační modifikaci,
- - produktů získaných polosynteticky a produktů fermentace a produktů získaných biokatalytickou transformací,
- - úplných živných koncentrátů nebo surových fermentačních produktů.
Ustanovení tohoto článku se použijí pro jednotlivé lékopisné články na přípravky získané přímo fermentací, jak je definována dále. Tyto požadavky se nezbytně nevztahují na produkty fermentace, které nejsou předmětem těchto článků. Nicméně oprávněná autorita se může k tomuto účelu na tyto požadavky odvolávat.
Pro účely tohoto článku se jako produkty fermentace chápou léčivé a pomocné látky vyráběné kontrolovanou fermentací jako nepřímé genové produkty. Jsou to primární nebo sekundární genové metabolity mikroorganismů, jako jsou bakterie, kvasinky, houby a mikroskopické řasy, ať jsou či nejsou modifikovány tradičními postupy nebo technologií rekombinace DNK (r-DNK). Tyto metabolity zahrnují vitamíny, aminokyseliny, antibiotika, alkaloidy a polysacharidy.
Mohou se získávat bud’ jednorázovou, nebo kontinuální fermentací, po níž následují postupy, jako jsou extrakce, koncentrace, čištění a izolace.
Výroba
Výroba je založena na postupu, který byl validován a ukázala se jeho vhodnost. Rozsah validace závisí na kritické povaze případného postupného kroku.
Charakteristika produkčních mikroorganismů
Historie kmene použitého k výrobě je dokumentována. Mikroorganismy jsou přiměřeně charakterizovány. Charakteristika může obsahovat stanovení fenotypu mikroorganismu, makroskopické i mikroskopické metody a biochemické zkoušky, a je-li to vhodné, stanovení genotypu mikroorganismu a molekulárně genetické zkoušky.
Postupy používající systém jednotné inokulace
Banka základních buněk je homogenní suspenze nebo lyofilizát původních buněk rozplněných do jednotlivých obalů pro uchovávání. Prokáže se životaschopnost a produktivita buněk ve vybraných podmínkách uchovávání a jejich vhodnost pro zahájení uspokojivého výrobního procesu po uchovávání.
Pomnožení banky základních buněk se provede systémem jednotné inokulace, který používá banku pracovních buněk.
Banka pracovních buněk je homogenní suspenze nebo lyofilizát buněčného materiálu pocházejícího z banky základních buněk. Je ve stejných objemech rozplněna do jednotlivých obalů pro uchovávání (např. v tekutém dusíku).
Výroba se může provádět buď jednorázovou, nebo kontinuální kultivací a může se ukončit za definovaných podmínek.
Všechny nádoby buněčné banky se uchovávají ve stejných podmínkách. Vyjmou-li se jednotlivé ampule, lahvičky nebo kapiláry s kulturou během uchovávání z buněčné banky, již se do ní nevrátí.
Postupy užívající fázový růst v buněčných kulturách
K přípravě inokula ve vhodném médiu se použijí obsahy obalů banky pracovních buněk po resuspendování, je-li třeba. Ve vhodné růstové fázi se kultury použijí k zahájení fermentačního procesu po prekultivaci v prefermentoru, je-li třeba. Podmínky používané pro každý výrobní stupeň se definují a v každém výrobním cyklu se splní.
Kontrola změn
Dojde-li k takové změně výrobního postupu, která způsobí významnou změnu v profilu nečistot výrobku, validují se znovu kritické kroky spojené s touto změnou v profilu nečistot.
Provedla-li se významná změna v mikroorganismech použitých při výrobě, která způsobí významnou změnu v profilu nečistot výrobku, validují se znovu všechny kritické kroky výrobního postupu spojené s touto změnou, zvláště průběh čištění a izolace.
Revalidace též prokazuje, že nové nečistoty přítomné ve výrobku jako výsledek této změny se přiměřeně kontrolují při zkušebním postupu. Je-li to nutné, zavedou se dodatečné nebo náhradní zkoušky spolu s vhodnými limity. Způsobí-li změna ve výrobě nebo v mikroorganismech vzestup hladiny nečistoty, jež je trvale přítomna, určí se přijatelnost takového vzestupu.
Při přemístění banky základních buněk se znovu validují kritické kroky výrobního procesu v rozsahu nezbytném k průkazu, že nedošlo k nepříznivým změnám v kvalitě a bezpečnosti výrobku. Je-li do postupu zaveden modifikovaný nebo nový mikroorganismus, věnuje se zvláštní pozornost možným změnám v profilu nečistot přípravku.
Suroviny
Suroviny použité k fermentaci a/nebo v následujících výrobních postupech jsou ve vhodné kvalitě pro zamýšlené použití. Suroviny se zkouší, aby se zajistilo, že vyhovují předepsaným požadavkům.
Hladiny biologické zátěže v živných půdách nebo v přívodu vzduchu pro zavzdušnění se sníží na přiměřeně nízkou úroveň, aby se zajistilo, že případná mikrobiologická kontaminace nebude mít nepříznivý účinek na jakost, čistotu a bezpečnost výrobku. Přidávání složek, jako jsou živiny, prekurzory a substráty, se děje v průběhu fermentace asepticky.
Mezioperační kontroly
Mezioperační kontroly se provádějí k zajištění trvale stejných podmínek při fermentaci a při následných výrobních postupech a k zajištění jakosti izolovaného produktu. Zvláštní pozornost se věnuje zabezpečení, že při prováděných kontrolách bude zjištěna mikrobiologická kontaminace, která by nepříznivě ovlivnila jakost, čistotu a bezpečnost výrobku.
Výrobní podmínky se mohou monitorovat odpovídajícími postupy vhodnými pro řízení a kontrolu:
- - teploty,
- - hodnoty pH,
- - stupně zavzdušnění,
- - stupně protřepávání,
- - tlaku
- a sledování koncentrace požadovaného produktu.
Následující výrobní postupy
Na konci fermentace se produkční mikroorganismus inaktivuje nebo odstraní. Další postupy jsou určeny ke snížení obsahu reziduí pocházejících z kultivační živné půdy na přijatelnou úroveň a k zajištění toho, aby se požadovaný produkt získával ve stále stejné jakosti.
Použité purifikační postupy (např. čištění aktivním uhlím, ultrafiltrace, extrakce rozpouštědly) prokazatelně snižují nebo odstraňují:
- - rezidua z produkčního mikroorganismu, kultivační živné půdy, substrátů a prekurzorů,
- - nežádoucí produkty transformace substrátů a prekurzorů.
Je-li třeba, provedou se vhodné zkoušky bud’ při mezioperačních kontrolách, nebo na izolovaném produktu fermentace.
Zkoušky totožnosti a na čistotu a stanovení obsahu
Požadavky, kterým produkt po dobu platnosti vyhovuje, jsou uvedeny stejně jako specifické zkušební metody v jednotlivých lékopisných článcích.
Uchovávání
Viz jednotlivé lékopisné články.
Označování
Viz jednotlivé lékopisné články.
Rectalia
Rektální přípravky
Jsou to přípravky určené k rektální aplikaci s místním nebo systémovým účinkem nebo podávané k diagnostickým účelům.
Obaly pro rektální přípravky, kde je to vhodné, vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů rektálních přípravků:
- - čípky,
- - rektální tobolky,
- - rektální roztoky a suspenze,
- - prášky a tablety pro rektální roztoky a suspenze,
- - polotuhé rektální přípravky,
- - rektální pěny,
- - rektální tampony.
Výroba
Při vývoji rektálního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady podle požadavků oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení konzervačních vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních konzervačních látek (5.1.3).
Při výrobě, balení, uchovávání a distribuci rektálních přípravků je vhodnými způsoby zajištěna jejich mikrobiální čistota; odpovídající doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Při výrobě polotuhých a tekutých rektálních přípravků obsahujících dispergované částice se používají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, pevné nebo tuhé jednodávkové lékové formy s obsahem léčivé látky menším než 2 mg nebo méně než 2 % celkové hmotnosti, vyhovují zkoušce A (tablety) nebo zkoušce B (čípky, rektální tobolky) na obsahovou stejnoměrnost jednodávkových přípravků. Obsahuje-li přípravek více léčivých látek, požadavek zkoušky se vztahuje jen na ty látky, které odpovídají uvedeným podmínkám.
Hmotnostní stejnoměrnost (2.9.5). Pevné nebo tuhé jednodávkové lékové formy vyhovují zkoušce na hmotnostní stejnoměrnost. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny přítomné léčivé látky, zkouška na hmotnostní stejnoměrnost se neprovádí.
Disoluce. Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek) zpěvných a tuhých jednodávkových lékových forem, např. zkouška disoluce čípků a měkkých tobolek (2.9.3). Provádí-li se zkouška disoluce, neprovádí se zkouška rozpadavosti.
Označování
V označení na obalu se uvedou názvy všech protimikrobních přísad.
Suppositoria
Čípky
Jsou to tuhé jednodávkové přípravky. Tvarem, velikostí a konzistencí jsou vhodné pro podání do konečníku.
Čípky obsahují jednu nebo více léčivých látek dispergovaných nebo rozpuštěných v jednoduchém nebo ve složeném čípkovém základu, který je rozpustný nebo dispergovatelný ve vodě nebo taje při teplotě těla. Je-li to potřebné, mohou být přidány pomocné látky, jako jsou rozpouštědla, látky sadsorpčními vlastnostmi, povrchově aktivní látky, kluzné látky, protimikrobní přísady abarviva schválená oprávněnou autoritou.
Výroba
Čípky jsou připravovány lisováním nebo litím. Je-li třeba, léčivé látky jsou rozdrobněny a přesáty vhodným sítem. Jsou-li připravovány litím, hmota s léčivými látkami (čípkovina) je zahřátím roztavena a lita do vhodných forem. Následným ochlazením čípky ztuhnou. Pro tento způsob přípravy jsou vhodné různé pomocné látky, jako např. tuhý tuk, makrogoly, kakaový olej a různé gelotvorné směsi tvořené např. želatinou, vodou a glycerolem.
Použije se vhodná zkouška k ověření příslušného uvolňování účinné látky (látek) z přípravku s řízeným uvolňováním nebo s prodlouženým místním účinkem.
Zkoušení
Zkouška rozpadavosti. Pokud se nejedná o přípravky s řízeným uvolňováním nebo prodlouženým místním účinkem, vyhovují zkoušce rozpadavosti rektálních a vaginálních přípravků (2.9.2). Čípky s mastným základem se kontrolují po 30 min a čípky se základem rozpustným ve vodě se kontrolují po 60 min, není-li předepsáno a schváleno jinak.
Uchovávání
V dobře uzavřených obalech.
Capsulae rectales
Rektální tobolky
Synonymum. Rektální kapsle
Jsou to tuhé jednodávkové přípravky obecně podobné měkkým tobolkám popsaným v článku Capsulae, od nichž se liší možností použití lubrifikačního potahu. Jsou protáhlého tvaru, hladké a mají jednotný vnější vzhled.
Výroba
Použije se vhodná zkouška k ověření příslušného uvolňování účinné látky (látek) z přípravku s řízeným uvolňováním nebo prodlouženým místním účinkem.
Zkoušení
Zkouška rozpadavosti. Pokud se nejedná o přípravky s řízeným uvolňováním nebo prodlouženým místním účinkem, vyhovují zkoušce rozpadavosti rektálních a vaginálních přípravků (2.9.2). Rektální tobolky se hodnotí po 30 min, není-li předepsáno a schváleno jinak.
Solutiones et suspensiones rectales
Rektální roztoky a suspenze
Synonymum. Klyzmata
Jsou to tekuté přípravky určené k rektálnímu podání s celkovým nebo místním účinkem nebo k diagnostickým účelům.
Jsou to jednodávkové přípravky obsahující jednu nebo více léčivých látek rozpuštěných nebo dispergovaných ve vodě, vglycerolu, vmakrogolech nebo v jiných vhodných rozpouštědlech. Suspenze mohou obsahovat sediment, který se snadno roztřepe; takto vzniklá suspenze je natolik stabilní, aby bylo umožněno podání správné dávky.
Rektální roztoky a suspenze mohou obsahovat pomocné látky, např. k úpravě viskozity přípravku, úpravě a stabilizaci pH, ke zvýšení rozpustnosti léčivé látky (látek) nebo ke stabilizaci přípravku. Tyto pomocné látky nemají nepříznivě ovlivňovat léčebný účinek nebo v použitých koncentracích být příčinou přílišné místní dráždivosti.
Rektální roztoky a suspenze jsou dodávány v obalech o obsahu 2,5 ml až 2000 ml. Obal je upraven k podání přípravku do konečníku neboje přiložen vhodný aplikátor.
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, rektální suspenze vyhovují následující zkoušce. Každý obal se vyprázdní co nejvíce a stanoví se jednotlivé obsahy. Vyhovují zkoušce B.
Hmotnostní stejnoměrnost. Rektální roztoky vyhovují následující zkoušce. Jednotlivě se zváží obsah dvaceti obalů vyprázdněných, jak lze nejvíce, a vypočte se průměrná hmotnost. Pro přípravky s hmotností do 100 g se nejvíce dvě jednotlivé hmotnosti odlišují od průměrné hmotnosti o více než 10 % a žádná se neliší o více než 20 %. U přípravků s hmotností nad 100 g se nejvíce dvě jednotlivé hmotnosti odlišují od průměrné hmotnosti o více než 5 % a žádná se neliší o více než 10 %.
Pulveres et tabulettae rectales pro solutionibus et suspensionibus
Prášky a tablety pro rektální roztoky a suspenze
Jsou to jednodávkové přípravky, které jsou rozpouštěny nebo dispergovány ve vodě v čas potřeby před podáním. Mohou obsahovat pomocné látky k usnadnění rozpouštění nebo dispergace nebo k zabránění shlukování částic.
Po rozpuštění nebo dispergaci vyhovují požadavkům na rektální roztoky nebo rektální suspenze, jak je to vhodné.
Zkoušení
Zkouška rozpadavosti. Tablety pro rektální roztoky nebo suspenze se rozpadají do 3 min při zkoušce rozpadavosti tablet a tobolek (2.9.1), ale používá se voda R o teplotě 15 °C až 25 °C.
Označování
V označení na obalu se uvede:
- - návod na přípravu rektálního roztoku nebo suspenze,
- - podmínky a doba uchovávání roztoku nebo suspenze po přípravě.
Rectalia semisolida
Polotuhé rektální přípravky
Jsou to masti, krémy nebo gely.
Jsou často dodávány jako jednodávkové přípravky v obalech s vhodným aplikátorem.
Polotuhé rektální přípravky vyhovují požadavkům článku Unguenta.
Spumae rectales
Rektální pěny
Rektální pěny vyhovují požadavkům článku Spumae medicatae.
Tampona rectalia medicata
Rektální tampony
Jsou to pevné jednodávkové přípravky určené k zavedení do konečníku na určenou dobu. Vyhovují požadavkům článku Tampona medicata.
Vaccina ad usum humanum
Vakcíny pro humánní použití
Synonymum. Očkovací látky pro humánní použití
Ustanovení v tomto článku jsou určena pro použití v souvislosti s lékopisnými články na vakcíny pro humánní použití. Tyto požadavky se nevztahují nezbytně na vakcíny, které nejsou předmětem těchto článků. Kombinované vakcíny, jejichž složení není popsáno ve zvláštním článku, vyhovují článkům pro jednotlivé složky s případnými nezbytnými modifikacemi provedenými oprávněnou autoritou.
Jsou to přípravky obsahující antigenní látky schopné vyvolat u člověka specifickou aktivní imunitu proti infekčnímu agens nebojím vytvořenému toxinu či antigenu. Mělo by se prokázat, že při dodržení zamýšleného vakcinačního schématu mají přijatelnou imunogenní účinnost u člověka.
Mohou obsahovat buď organismy inaktivované vhodnými chemickými nebo fyzikálními prostředky, nebo živé organismy přirozeně nevirulentní nebo přiměřeně ošetřené k oslabení jejich virulence, oboje při zachování odpovídajících imunogenních vlastností; nebo mohou obsahovat antigeny extrahované z organismů nebo jimi vylučované nebo připravené rekombinantní DNK technologií. Tyto antigeny mohou být použity v přirozené podobě nebo mohou být chemicky či fyzikálně detoxikovány, agregovány, polymerizovány nebo konjugovány na nosič ke zvýšení jejich imunogenity.
Termíny použité v článcích na humánní vakcíny jsou definovány ve stati (5.2.1).
Bakteriální vakcíny
Jsou to suspenze s různým stupněm zákalu v bezbarvých nebo téměř bezbarvých tekutinách; mohou být lyofilizované. Koncentrace živých nebo inaktivovaných bakterií se vyjadřuje v mezinárodních zákalových jednotkách, nebo je-li to vhodné, se stanoví přímým spočítáním buněk nebo u živých bakterií stanovením počtu životaschopných zárodků.
Bakteriální toxoidy