| Koncentrace v g/1000,0 g roztoku | Měrná vodivost μS.cm-1 | Měrný odpor Ω.cm |
|---|---|---|
| 0,7455 | 1330 | 752 |
| 0,0746 | 133,0 | 7519 |
| 0,0149 | 26,6 | 37594 |
- 2.2.37 Rentgenová fluorescenční spektrometrie3)
Rentgenová (vlnově disperzní) fluorescenční spektrometrie je metoda, která používá měření intenzity fluorescenčního záření emitovaného prvky s atomovým číslem mezi 11 a 92 excitovanými primárním rentgenovým zářením. Intenzita fluorescence emitovaná daným prvkem závisí na koncentraci tohoto prvku ve vzorku a také na absorpci dopadajícího a fluorescenčního záření matricí vzorku. Při stopových koncentracích, kde je kalibrační křivka lineární, intenzita fluorescenčního záření emitovaného prvkem v dané matrici při dané vlnové délce je úměrná koncentraci tohoto prvku a nepřímo úměrná hmotnostnímu absorpčnímu koeficientu matrice při této vlnové délce.
Postup stanovení. Seřízení a použití přístroje se provádí podle pokynů uvedených výrobcem. Tekuté vzorky se umístí přímo do přístroje, pevné vzorky se nejprve slisují do tablet, někdy po smíchání s vhodným pojivem.
Ke stanovení koncentrace prvku ve vzorku je nezbytné změřit četnost impulzů (po odečtení pozadí), produkovaných jednou nebo několika standardními látkami obsahujícími známá množství tohoto prvku v dané matrici, a vypočítat nebo změřit hmotnostní absorpční koeficient matrice analyzovaného vzorku.
Kalibrace. Z kalibračního roztoku nebo řady naředěných roztoků analyzovaného prvku v různých matricích se stanoví směrnice kalibrační křivky b0 z následujícího vztahu:
v němž značí:
- μM - absorpční koeficient matrice M, vypočítaný nebo změřený,
- - četnost impulzů po odečtení pozadí (dále jen četnost impulzů),
- C - koncentrace stanovovaného prvku ve standardní látce.
Hmotnostní absorpční koeficient matrice vzorku. Jestliže je empirický vzorec analyzovaného vzorku známý, vypočítá se jeho hmotnostní absorpční koeficient ze známého prvkového složení a tabelovaných hmotnostních absorpčních koeficientů prvků. Není-li prvkové složení známé, stanoví se hmotnostní absorpční koeficient matrice vzorku změřením intenzity rozptýleného rentgenového záření IU (Comptonův rozptyl) z následujícího vztahu:
v němž značí:
- μMP - hmotnostní absorpční koeficient vzorku,
- IU - intenzitu rozptýleného rentgenového záření.
Stanovení četnosti impulzů stanovovaného prvku ve vzorku. Vypočítá se četnost impulzů stanovovaného prvku ze změřené intenzity fluorescenční linie a intenzity linie (linií) pozadí.
Výpočet stopového obsahu. Jestliže koncentrace prvku se nachází v lineární části kalibrační křivky, může být vypočítána s použitím následujícího vztahu:
v němž značí:
- f - faktor zředění.
- 2.2.38 Měrná elektrická vodivost
Měrná elektrická vodivost (konduktivita), dále jen měrná vodivost roztoku (к), je definována jako převrácená hodnota měrného odporu (rezistivity) (ρ), který je definován jako podíl intenzity elektrického pole a proudové hustoty. Elektrický odpor (rezistance) R (Ω) vodiče o průřezu S (cm2) a délce l (cm) je vyjádřen vztahem:
Mezinárodní jednotkou (SI) měrné vodivosti je siemens na metr (S.m-1); obvykle se měrná vodivost roztoku vyjadřuje v S.cm-1, mS.cm-1 nebo μS.cm-1. Jednotkou měrného odporu je Ω.m, obvykle se užívá Ω.cm. Pokud není uvedeno jinak, je referenční teplota pro měření měrné vodivosti a měrného odporu 20 °C.
Zařízení. Používaný přístroj (konduktometr nebo přístroj na měření odporu - ohmmetr) měří odpor kapaliny mezi elektrodami vodivostní sondy ponořené do měřené kapaliny. Přístroj je vybaven zařízením na kompenzaci teploty nebo přesným teploměrem. Aby nedocházelo k polarizaci elektrod vodivostní sondy, používá se při měření měrné vodivosti kapalin střídavý elektrický proud.
Vodivostní sonda je tvořena dvěma paralelními platinovými elektrodami vzdálenými od sebe l a pokrytými platinovou černí, z nichž každá má plochu povrchu S. Elektrody jsou chráněny skleněnou trubicí, která umožňuje dobrou výměnu mezi roztokem a elektrodami.
Konstanta vodivostní sondy (K) je dána v cm-1 podle následujícího vzorce:
v němž značí:
- α - bezrozměrný číselný koeficient charakteristický pro konstrukci vodivostní sondy.
Zkoumadla. Připraví se tři standardní roztoky chloridu draselného R obsahující 0,7455 g, 0,0764 g a 0,0149 g chloridu draselného R na 1000 g roztoku s použitím vody prosté oxidu uhličitého R připravené z vody destilované R, jejíž měrný odpor nepřesahuje 2 μS.cm-1.
Měrný odpor a měrná vodivost těchto tří roztoků při 20 °C je uvedena v tabulce 2.2.38-1.
Tab. 2.2.38-1 Měrný odpor a měrná vodivost standardních roztoků chloridu draselného při 20 °C
Pokud stanovení nemůže být provedeno při 20 °C, použije se ke korekci měrné elektrické vodivosti roztoků chloridu draselného uvedených v předcházející tabulce následující vzorec, který je platný pouze pro teploty v rozsahu (20 ± 5) °C:
v němž značí:
- T - teplotu měření předepsanou v článku,
- κT - měrnou vodivost roztoku KC1 při teplotě T,
- κ20 - měrnou vodivost roztoku KC1 při 20 °C.
Stanovení konstanty vodivostní sondy
Vybere se vodivostní sonda, která je vhodná pro měření měrné vodivosti zkoušeného roztoku. Čím je vyšší očekávaná hodnota měrné vodivosti, tím je třeba použít vodivostní sondy o vyšší konstantě (nízké ρ), aby změřená hodnota R byla co největší pro použitý přístroj. Běžně používané vodivostní sondy mají konstanty řádově 0,1 cm-1, 1 cm-1 a 10 cm-1. Použije se standardní roztok chloridu draselného R, který je vhodný pro měření. Sonda se opláchne několikrát vodou prostou oxidu uhličitého R, která byla připravena z vody destilované R, a nejméně dvakrát standardním roztokem chloridu draselného použitým ke stanovení konstanty vodivostní sondy. Změří se elektrická vodivost (konduktance) nebo elektrický odpor (rezistance) vodivostní sondy při (20 ± 0,1) °C nebo při teplotě předepsané v článku. Konstanta K (v cm-1) je dána vztahem:
v nichž značí:
- KKCl - tabulkovou měrnou vodivost použitého standardního roztoku chloridu draselného R (μS.cm-1)
- GKCl - elektrickou vodivost použitého standardního roztoku chloridu draselného R změřenou za stejných podmínek jako u zkoušeného vzorku (μS),
- RKCl - odpor standardního roztoku chloridu draselného R (MΩ).
Změřená konstanta K vodivostní sondy se může lišit o 5 % od dané hodnoty.
- Poznámka: K některým konduktometrům je dodávána pouze jedna vodivostní sonda. Její konstanta (K) se stanoví za použití standardního roztoku chloridu draselného R, který je vhodný pro vlastní měření.
Stanovení měrné vodivostí vody nebo zkoušeného roztoku
Po kalibraci přístroje jedním ze standardních roztoků se opláchne vodivostní sonda několikrát vodou prostou oxidu uhličitého R připravenou z vody destilované R a nejméně dvakrát zkoušenou vodou nebo zkoušeným roztokem při (20 ± 0,1) °C nebo při teplotě předepsané v článku. Provedou se postupná měření, jak je předepsáno v článku.
- 2.2.39 Stanovení distribuce molekulových hmotností v dextranu
Distribuce (zastoupení) jednotlivých molekulových hmotností v dextranu se stanoví metodou vylučovací chromatografie (2.2.30).
Zkoušený roztok. 0,200 g zkoušené látky se rozpustí v mobilní fázi a zředí se jí na 10 ml.
Značkovací roztok. 5 mg glukosy R a 2 mg dextranu V0 CRL se rozpustí v 1 ml mobilní fáze.
Kalibrační roztoky. Odděleně se rozpustí vždy v 1 ml mobilní fáze 15 mg kalibračního dextranu 4 CRL, 15 mg kalibračního dextranu 10 CRL, 20 mg kalibračního dextranu 40 CRL, 20 mg kalibračního dextranu 70 CRL a 20 mg kalibračního dextranu 250 CRL.
Roztok pro test způsobilosti systému. Rozpustí se buď 20 mg testovacího dextranu 40 CRL (pro dextran 40), nebo 20 mg testovacího dextranu 60/70 CRL (pro dextran 60 a dextran 70) v 1 ml mobilní fáze.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 0,3 m a vnitřního průměru 10 mm, naplněné agarosou síťovanou pro chromatografii R, nebo do série spojených kolon délky 0,3 m a vnitřního průměru 10 mm naplněných gelem hydroxylovaného polyetheru pro chromatografii R,
- - mobilní fáze připravené ze 7 g síranu sodného bezvodého R a 1 g chlorbutanolu R v 1 l vody R při průtokové rychlosti 0,5 ml/min až 1,0 ml/min udržované v konstantním rozmezí ±1 %/h,
- - diferenčního refraktometru jako detektoru,
- - dávkovacího zařízení se smyčkou 100 μl až 200 μl.
Teplota systému se udržuje konstantní (±0,1 °C).
Kalibrace chromatografického systému. Nastříkne se opakovaně zvolený objem značkovacího roztoku. Chromatogram ukáže dva píky, z nichž první odpovídá dextranu V0 CRL a druhý glukose R. Z elučního objemu píku dextranu V0 se počítá volný objem V0 a z elučního objemu píku glukosy se spočítá celkový objem Vi.
Nastříkne se zvolený objem každého z kalibračních roztoků. Zakreslí se pečlivě základní linie všech chromatogramů. Každý chromatogram se rozdělí na ρ (nejméně šedesát) stejně velkých vertikálních úseků (odpovídajících stejným elučním objemům). V každém úseku i odpovídajícím elučnímu objemu Vi se změří výška linie chromatogramu y nad základní linií a vypočítá se distribuční koeficient Ki za použití výrazu:
- v němž značí:
- V0 - volný objem kolony stanovený pomocí píku dextranu V0 CRL na chromatogramu značkovacího roztoku,
- Vt - celkový objem kolony stanovený pomocí píku glukosy R na chromatogramů značkovacího roztoku,
- Vi - eluční objem úseku i na chromatogramu jednotlivých kalibračních roztoků.
Provede se kalibrace za použití některé z následujících metod.
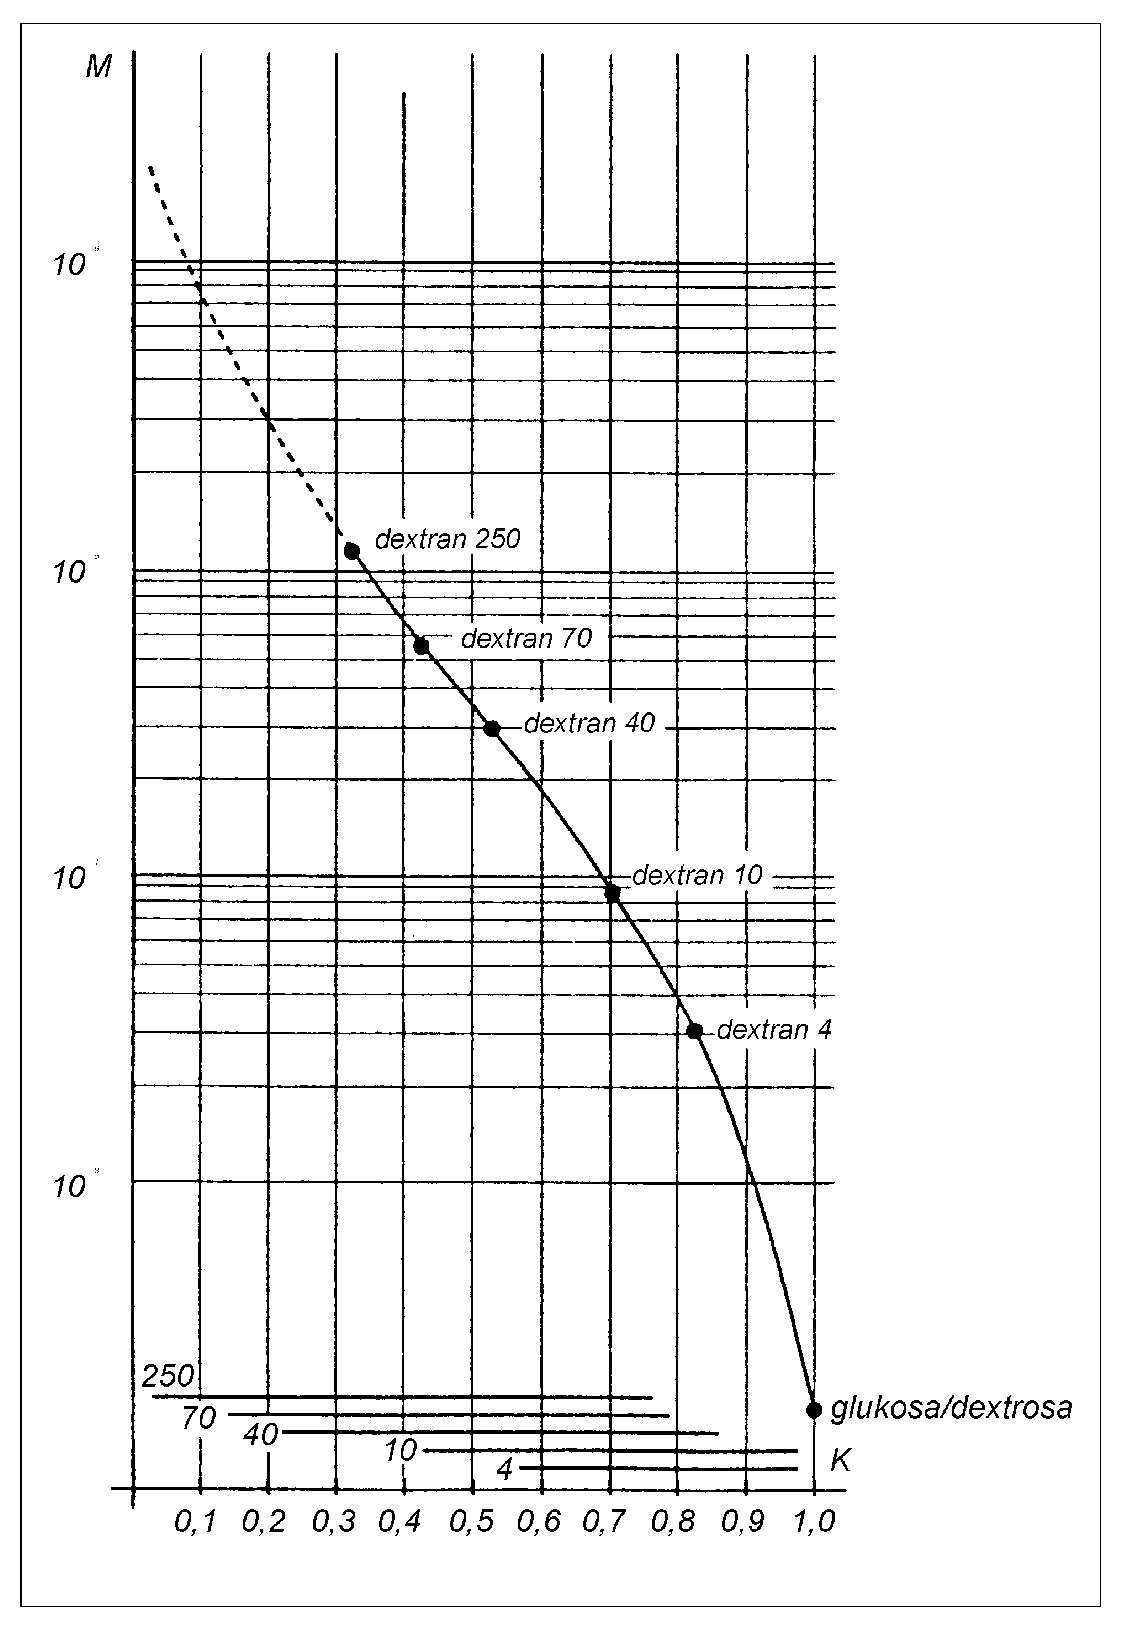
Kalibrace grafická. S použitím výrazu (1) se vypočítá pro každý kalibrační dextran CRL distribuční koeficient Kmax odpovídající maximální výšce linie chromatogramů. Hodnoty se vynesou do grafu na semilogaritmický papír (na osu x) proti deklarované molekulové hmotnosti odpovídající maximální výšce linie chromatogramu (Mmax) každého z kalibračních dextranů a glukosy. Získanými body se proloží první kalibrační křivka, přičemž se extrapoluje z bodu Kmax vypočítaného pro kalibrační dextran 250 CRL k nejnižší vypočítané hodnotě K získané pro tento CRL (viz obr. 2.2.39-1). S využitím této první kalibrační křivky se pro každý chromatogram transformují všechny hodnoty Ki na odpovídající molekulové hmotnosti Mi, čímž se získá distribuce molekulových hmotností. Pro každý kalibrační dextran se pomocí rovnice (3) uvedené níže vypočítá průměrná molekulová hmotnost Mw Jestliže se vypočítané hodnoty Mw neliší o více než 5 % od hodnot deklarovaných pro každý kalibrační dextran a průměrný rozdíl je v rozmezí ±3 %, kalibrační křivka může být použita pro stanovení distribuce molekulových hmotností. V opačném případě se výše popsaný postup opakuje, až se vypočítané a deklarované hodnoty Mw neliší o více než 5 %.
Kalibrace výpočtem křivky. Z rovnic (2) a (3) uvedených níže se použitím vhodné metody4) vypočítají hodnoty pro b1, b2, b3, b4 a b5 tak, aby se hodnoty Mw pro kalibrační dextrany lišily nejvýše o 5 % od hodnot deklarovaných a Mw glukosy činila 180 ± 2:
kde značí:
- p - počet úseků dělících chromatogramy,
- yi - výšku chromatografické linie nad základní linií v úseku i,
- Mi - molekulovou hmotnost v úseku i.
Zkouška způsobilosti systému. Nastříkne se zvolený objem roztoku pro zkoušku způsobilosti systému.
Průměrná molekulová hmotnost testovacího dextranů CRL. Vypočítá se průměrná molekulová hmotnost Mw způsobem popsaným v odstavci "Kalibrace chromatografického systému" za použití buď kalibrační křivky, nebo hodnot b1, b2, b3, b4 a b5, získaných výše uvedeným způsobem. Zkoušku lze hodnotit pouze v případě, že Mw je:
- - 41 000 až 47 000 (testovací dextran 40 CRL),
- - 67 000 až 75 000 (testovací dextran 60/70 CRL).
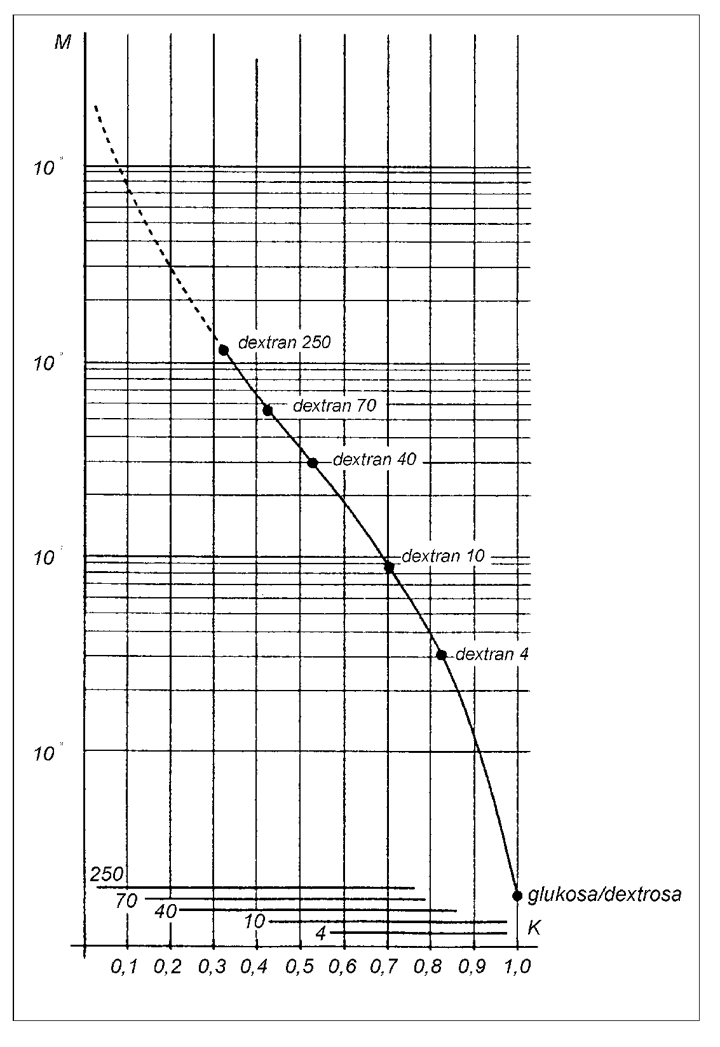
Obr. 2.2.39-1 Příklad kalibrační křivky
Tečkovaná čára odpovídá extrapolované části křivky. Vodorovné přímky ve spodní části obrázku znázorňují šířku a polohu chromatografické linie každého z kalibračních dextranů.
Průměrná molekulová hmotnost 10% vysoké frakce dextranu. Pro 10% vysokou frakci dextranů eluovanou v úseku chromatogramu n se vypočítá Mw podle vzorce:
kde n je dáno výrazy:
v nichž značí:
- p - počet úseků dělících chromatogram,
- yi - výšku linie chromatogramu nad základní linií v úseku i,
- Mi - molekulovou hmotnost v úseku i.
Zkoušku lze hodnotit pouze v případě, že Mw je:
- - 110 000 až 130 000 (testovací dextran 40 CRL),
- - 190 000 až 230 000 (testovací dextran 60/70 CRL).
Průměrná molekulová hmotnost 10% nízké frakce dextranu. Pro 10% nízkou frakci dextranu eluovanou v úseku m a před ním se vypočítá Mw podle vzorce:
kde m je dáno výrazy:
v nichž značí:
- p - počet úseků dělících chromatogramy,
- yi - výšku linie chromatogramu nad základní linií v úseku i,
- Mi - molekulovou hmotnost v úseku i.
- Zkoušku lze hodnotit pouze v případě, že Mw 10% nízké frakce dextranu je:
- - 6000 až 8500 (testovací dextran 40 CRL),
- - 7000 až 11 000 (testovací dextran 60/70 CRL).
Distribuce molekulových hmotností zkoušeného dextranu. Nastříkne se zvolený objem zkoušeného roztoku a vypočítají se Mw pro celkovou distribuci molekulových hmotností, Mw pro 10% vysokou frakci dextranu a Mw pro 10% nízkou frakci dextranu způsobem popsaným v odstavci "Zkouška způsobilosti systému".
- 2.2.40 Spektrometrie v blízké infračervené oblasti
Spektrometrie v blízké infračervené oblasti je metoda, která se uplatňuje zejména při identifikaci organických látek. Přestože jsou spektra omezena na pásy kombinačních vibrací a overtonů fundamentálních vibrací C-H, N-H, O-H a S-H, mají obvykle vysokou informační hodnotu. Spektra však jsou závislá na mnoha parametrech, jako jsou velikost částic, polymorfismus, zbytková rozpouštědla, vlhkost ap., které nemohou být vždy kontrolovány. Proto není obvykle možné přímo porovnat spektrum zkoušené látky s referenčním spektrem a je nutno provést vhodné, validované matematické zpracování naměřených dat.
Přístroje. Spektrometry pro měření spekter v blízké infračervené oblasti mají tyto části:
- - filtr, mřížku nebo interferometr vhodné pro měření v oblasti elektromagnetického záření přibližně 780 nm až 2500 nm (12821 cm-1 až 4000 cm-1),
- - zařízení na sběr a měření intenzity prošlého nebo odraženého záření (transmise nebo reflexe), jako jsou integrační koule, sonda s optickým vláknem ap., ve spojení s vhodným detektorem,
- - prostředky pro matematické zpracování naměřených spektrálních dat.
Příprava vzorku
Pro transmisní měření. Tato metoda se používá převážně pro měření kapalin, zředěných nebo nezředěných, a pro roztoky pevných látek.
Vzorky se měří buď v kyvetě vhodné tloušťky (obvykle 0,5 mm až 4 mm) propustné v blízké infračervené oblasti, nebo po ponoření vhodné sondy s optickým vláknem, která umožňuje změření spektra v oblasti odpovídající specifikacím přístroje.
Při měření spekter kapalin v blízké infračervené oblasti je třeba brát v úvahu vliv teploty a ostatní možné fyzikální vlivy vyvolávající změny ve spektrech.
Ve všech případech je třeba provést kompenzaci rušivých vlivů pozadí způsobem, který odpovídá optickému uspořádání přístroje, např. se odečte referenční spektrum vzduchu (u kapalin) nebo rozpouštědla (u roztoků) od spektra zkoušené látky.
Pro měření difuzním odrazem. Tato metoda se používá převážně pro měření pevných látek.
Vzorky se měří ve vhodném zařízení. Při měřeních s optickou sondou je nutno zajistit konstantní polohu sondy během měření spekter a maximální možnou reprodukovatelnost podmínek měření pro jednotlivé vzorky.
Ve všech případech je třeba provést kompenzaci rušivých vlivů pozadí způsobem, který odpovídá optickému uspořádání přístroje, např. je třeba odečíst referenční spektrum vnitřního nebo vnějšího reflexního standardu od spektra zkoušené látky.
Rovněž je nutno věnovat pozornost vlivu velikosti částic, dále stavu hydratace nebo solvatace.
Pro měření transflektance. Používá se převážně pro měření kapalin, zředěných nebo nezředěných, a pro pevné látky v roztoku nebo v suspenzi.
Vzorek se měří v kyvetě, do které se ve vhodné koncentraci vpraví inertní látky neabsorbující v blízké infračervené oblasti (např. kovové částice nebo oxid titaničitý). Měření se provádí způsobem popsaným v odstavcích "Pro transmisní měření" a "Pro měření difuzním odrazem".
Kontrola správné funkce přístroje
Přístroj nutno používat podle pokynů výrobce a v pravidelných intervalech provádět předepsaná ověřování.
Ověření stupnice vlnových délek (neprovádí se u přístrojů s filtrem). Pro ověření použité stupnice vlnových délek (obvykle v rozsahu 780 nm až 2500 nm) se použije vhodný standard (nebo několik standardů), který má charakteristická maxima v oblasti vlnových délek, v níž se provádí měření, např. polystyren nebo oxidy vzácných zemin.
Ověření reprodukovatelnosti měření vlnových délek (neprovádí se u přístrojů s filtrem). Pro ověření reprodukovatelnosti vlnových délek se použije vhodný standard (nebo několik standardů), např. polystyren nebo oxidy vzácných zemin. Směrodatná odchylka vlnových délek odpovídá specifikaci přístroje.
Ověření opakovatelností odezvy detektoru. Pro ověření opakovatelnosti odezvy detektoru se použije vhodný standard (nebo několik standardů), např. reflexní termoplastické pryskyřice, k nimž byly přidány saze. Směrodatná odchylka maxima odezvy musí odpovídat specifikaci přístroje.
Ověření fotometrického šumu. Pro měření šumu se použije vhodný reflexní standard, např. bílá keramická destička nebo termoplastické pryskyřice. Změří se v rozsahu spektra 100% linie tohoto standardu dle návodu výrobce a vypočte se šum buď jako mezivrcholová hodnota signálu, nebo jako směrodatná odchylka odezev pro danou vlnovou délku. Hodnota šumu musí odpovídat specifikaci přístroje.
Vytvoření knihovny referenčních spektrálních dat
Zaznamenají se spektra vhodného počtu šarží substance ověřených způsobem předepsaným v článku a vykazujících změny typické pro zkoušenou látku (např. výrobce, velikost částic ap.). Sada spekter představuje informaci, která definuje hranici podobnosti pro danou látku a je vstupním údajem do spektrální databáze používané pro identifikaci této látky. Počet látek v databázi závisí na dané aplikaci.
Soubor spekter uložených v databázi může mít různou formu v závislosti na matematickém zpracování použitém při identifikaci spektra. Mohou to být:
- - jednotlivá spektra reprezentující substanci,
- - průměrná spektra každé substance s popisem variability.
Během validačního procesuje nutno ověřit schopnost databáze selektivně identifikovat danou látku, a naopak vyloučit ostatní látky v databázi. Tato selektivita musí být pravidelně ověřována, aby bylo zajištěno trvání platnosti databáze; to je obzvláště důležité v případech, kdy dojde k nějakým větším změnám, např. ke změně dodavatele nebo výrobního procesu zkoušené látky.
Databáze je pak platná pouze pro měření na přístroji, na kterém byla vytvořena, a použije-li se pro měření na jiném přístroji, je nutno ověřit, zda přenesená databáze zůstává platná.
Postup stanovení. Vzorek zkoušené látky se připraví stejným způsobem jako pro vytvoření databáze. Spektrum vzorku i referenční spektra změřená v log (1/T) nebo log (1/R) je někdy výhodnější porovnávat po matematické úpravě, např. lze použít druhou derivaci spekter nebo korekci na násobný rozptyl.
Porovnání takovýchto spekter a knihovny referenčních spekter vyžaduje užití vhodné chemometrické klasifikační techniky.