| Stupeň rozdrobnění, síto | Droga |
|---|---|
| řezané, 8000 | kůry, květy, listy, oplodí |
| drobně řezané, 2800 | natě |
| velmi drobně řezané, 2000 | kořeny, plody, semena |
Pro stanovení se použijí laboratorní potkani o hmotnosti 100 g až 200 g, při čemž rozdíl mezi nejlehčím a nejtěžším zvířetem ve skupině nemá být větší než 15 g. Potkani se chovají za standardních podmínek nejméně 7 dní před pokusem. Den před vlastní zkouškou se zvířata zváží a provede se hypofyzektomie.2) Po operaci se potkani umístí do místnosti se stálou teplotou mezi 24 °C až 27 °C a kromě standardní diety a vody se jim umožní volný přístup k roztoku, obsahujícímu glukosu R (50 g/l) a chlorid sodný R (1,8 g/l). Není-li předepsáno jinak, referenční přípravek i zkoušený přípravek se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS na koncentraci odpovídající 5 m.j. kortikotropinu v 1 ml. K dalšímu ředění pro odstupňované dávky se použije roztok želatiny R (150 g/l). Roztoky se použijí nejpozději do 4 h po přípravě. Za 18 h až 36 h po hypofyzektomii se potkani znovu zváží a rozdělí do šesti skupin po osmi až deseti zvířatech. Třem skupinám se podává referenční přípravek a třem skupinám zkoušený přípravek ve třech odstupňovaných dávkách. Dávky se volí tak, aby po nejnižší dávce nastalo již hodnotitelné snížení obsahu kyseliny askorbové v nadledvinách a po nejvyšší nebylo ještě dosaženo největší snížení. Dávky se přepočtou na tělesnou hmotnost jednotlivého potkana a vstříknou se podkožně v objemu 0,5 ml/kg. Obvykle jsou vhodné dávky v pořadí: 1,0 m.j., 0,5 m.j. a 0,25 m.j. kortikotropinu na 100 g tělesné hmotnosti.
Přesně za tři hodiny po podání kortikotropinu se každému potkanovi v celkové anestezii vyjmou obě nadledviny, rychle se očistí od cizí tkáně a co nejrychleji se zváží, aby se předešlo ztrátě hmotnosti.
Vloží se do homogenizační zkumavky obsahující 2 ml čerstvě připraveného roztoku kyseliny metafosforečné R (25 g/l). Potkani se usmrtí a provede se kontrola úplnosti hypofyzektomie.
Nadledviny se zhomogenizují a obsah zkumavky se zředí stejným roztokem kyseliny metafosforečné R (25 g/l) na 10 ml. Za 30 min stání při pokojové teplotě se homogenát odstřeďuje a 7 ml čiré supematantní tekutiny se přidá k čerstvě připravené směsi tohoto složení: 7 ml roztoku octanu sodného R (45,3 g/l) upraveného přidáním kyseliny octové R na pH 7,3 ml vody R, 2 ml dichlotfenolin dofenolatu sodného RS.
Za 30 s po smíchání se měří kolorimetricky absorpce. Použije se filtr s největší transmisí při 470 nm a transmise s rozsahem od 450 nm do 520 nm. Obsah kyseliny askorbové se odečte ze standardní kalibrační křivky, která se sestrojí z výsledků měření vhodných objemů čerstvě připraveného roztoku kyseliny askorbové R přidaných do roztoku kyseliny metafosforečné R (25 g/l). Obsah kyseliny askorbové se vyjádří v miligramech na 100 g tkáně nadledvin každého potkana. Vypočtou se průměrné hodnoty pro potkany ve všech třech dávkových skupinách referenčního přípravku a zkoušeného přípravku a výsledky se vyhodnotí vhodnou statistickou metodou (5.3).
- 2.7.4 Stanovení účinnosti krevního koagulačního faktoru VIII
Podstata zkoušky. Při stanovení účinnosti krevního koagulačního faktoru VIII se využívá jeho biologického účinku jako kofaktoru aktivace faktoru X aktivovaným faktorem IX (faktor IXa) v přítomnosti iontů vápníku a fosfolipidů. Účinnost přípravku faktoru VIII se stanoví porovnáním množství potřebného k dosažení určité rychlosti tvorby faktoru Xa ve zkoušené směsi obsahující látky, jež se účastní aktivace faktoru X, s množstvím mezinárodního standardu nebo referenčního přípravku kalibrovaného v m.j., jež je zapotřebí k dosažení stejné rychlosti tvorby faktoru Xa.
Mezinárodní jednotka faktoru VIII je účinnost obsažená v deklarovaném množství mezinárodního standardu, kterým je lyofilizovaný koncetrát krevního koagulačního faktoru VIII. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Lidský koagulační faktor VIII BRP se kalibruje porovnáním s mezinárodním standardem a jeho účinnost se vyjadřuje v mezinárodních jednotkách.
Chromogenní způsob stanovení se skládá ze dvou následných kroků: z aktivace faktoru X, která probíhá v reakční směsi složené z purifikovaných koagulačních faktorů a závisí na obsahu přítomného faktoru VIII, a z enzymatického štěpení chromogenního substrátu faktoru Xa, které je provázeno vznikem chromoforu, jehož množství se dá stanovit kvantitativně spektrofotometricky. Za vhodných podmínek stanovení je závislost rychlosti tvorby faktoru Xa na koncentraci faktoru VIII lineární. Stanovení se dá shrnout do následujícího schématu:
Oba kroky zahrnují zkoumadla, která se dají zajistit z různých komerčních zdrojů. Ačkoliv složení jednotlivých zkoumadel může mít některé odlišnosti, jejich základní rysy jsou popsány v následující specifikaci. Odchylky od tohoto popisu jsou přípustné, pokud se prokáže, že výsledky získané za použití mezinárodního standardu lidského koagulačního faktoru VIII se významně neliší.
Při použití komerčních testovacích souprav se zachovává návod výrobce; je důležité prokázat, že použitá testovací souprava je pro stanovení vhodná.
Zkoumadla
Názvem koagulační zkoumadla (dále zkoumadla) se označuje skupina přečištěných bílkovin lidského nebo hovězího původu. Zahrnuje faktor X, faktor IXa a aktivátor faktoru VIII, obvykle trombin. Tyto bílkoviny jsou částečně přečištěné, nejlépe alespoň na 50 % a neobsahují nečistoty, které by mohly zasahovat do aktivace faktoru VIII nebo faktoru X. Faktor X je přítomen v množstvích, jejichž konečná koncentrace během prvého kroku stanovení je 10 nmol/l až 350 nmol/l, obvykle 15 nmol/l až 30 nmol/l. Faktor IXa vzniká aktivací přečištěného faktoru IX na faktor IXaβ pomocí faktoru XIa a následným přečištěním faktoru IXaβ z reakční směsi. Jeho konečná koncentrace během tvorby faktoru Xa je méně než 30 % koncentrace faktoru X, obvykle 1 nmol/l až 100 nmol/l, nejlépe 1 nmol/l až 10 nmol/l. Trombin může být přítomen ve formě svého prekurzoru protrombinu za předpokladu, že jeho aktivace ve zkoumadle je dostatečně rychlá, aby se při stanovení zajistila téměř okamžitá a úplná aktivace faktoru VIII. Fosfolipidy mohou být přírodního původu, např. extrakt z hovězího mozku nebo míchy nebo extrakt ze sójových bohů, nebo se mohou připravit synteticky a musí obsahovat v dostatečné míře, obvykle 15 % až 35 %, fosfatidylserin. Konečná koncentrace fosfolipidu během tvorby faktoru Xa je 1 nmol/l až 50 nmol/l, nejlépe 10 nmol/l až 35 nmol/l. Zkoumadlo obsahuje ionty vápníku v konečné koncentraci 5 nmol/l až 15 mmol/l. Ke konečné tvorbě faktoru Xa dochází v roztoku, který obsahuje nejméně 1 mg/ml lidského nebo hovězího albuminu, jehož pH je vhodně upraveno na hodnotu 7,3 až 8,0. Složky konečného zkoumadla se obvykle rozdělují alespoň do dvou oddělených zkoumadel, z nichž žádné nemá vlastní schopnost tvorby faktoru Xa. Po rekonstituci mohou být spojeny za předpokladu, že v nepřítomnosti faktoru VIII nemůže vzniknout významné množství faktoru Xa. V konečné inkubační směsi musí být faktor VIII jedinou složkou, která určuje rychlost.
V druhém kroku se vytvořený faktor Xa stanoví pomocí chromogenního substrátu specifického pro faktor Xa. Tím je obvykle derivát krátkého peptidu ze tří až pěti aminokyselin s připojenou skupinou chromoforu. Při odštěpení této skupiny z peptidického substrátu se její chromoformní vlastnosti posunou do vlnové délky, která umožňuje její spektrofotometrické stanovení. Substrát je obvykle rozpuštěný ve vodě a používá se v konečné koncentraci 0,2 mmol/l až 2 mmol/l. Substrát může dále zahrnovat vhodné inhibitory pro zastavení další tvorby faktoru Xa a pro potlačení aktivity trombinu a tím se zlepšuje selektivita stanovení faktoru Xa.
Postup stanovení
Pomocí odpovídajícího množstvím vody R se rekonstituuje celý obsah ampule s referenčním přípravkem i obsah ampule se zkoušeným přípravkem; přípravky se použijí ihned po rozpuštění. Rekonstituované přípravky se ještě dostatečně předředí na roztoky s obsahem mezi 0,5 m.j./ml až 2,0 m.j./ml.
Předředění se provádí plazmou pacienta s těžkou formou hemofilie A nebo uměle připraveným zkoumadlem poskytujícím výsledky, které se významně neliší od výsledků stanovení s hemofilickou plazmou a se stejným referenčním a zkoušeným přípravkem. Předředěné roztoky musí být stabilní po dobu potřebnou na stanovení, nejméně 30 min při 20 °C a použijí se do 15 min.
Připraví se další ředění referenčního a zkoušeného přípravku. K tomu se použije izotonický tlumivý roztok bez chelatotvorných složek, který obsahuje 1 % lidského nebo hovězího albuminu a např. trometamol nebo imidazol a jehož pH se upraví na 7,3 až 8,0. Připraví se alespoň tři samostatná, nezávislá ředění obou přípravků, nejlépe každé samostatné ředění dvojmo. Připravují se ředění tak, aby konečná koncentrace faktoru VIII byla během kroku, kdy dochází k tvorbě faktoru Xa, nižší než 0,03 m.j./ml, přednostně nižší než 0,01 m.j./ml.
Připraví se kontrolní roztok, který obsahuje všechny složky kromě faktoru VIII.
Všechna ředění se připravují ve zkumavkách z plastu a ihned se použijí.
Krok 1. Předehřátá ředění referenčního přípravku faktoru VIII i zkoušeného přípravku se smíchají s odpovídajícím objemem předehřátého koagulačního zkoumadla nebo se směsí jeho oddělených složek. Takto připravené směsi se inkubují ve zkumavkách z plastů nebo v jamkách mikrotitračních destiček při 37 °C. Koncentrace jednotlivých komponent během tvorby faktoru Xa se musí řídit specifikací uvedenou výše v odstavci Zkoumadla. Ponechá se dostatečně dlouhá doba na aktivaci faktoru X, nejlépe taková, aby došlo k ukončení reakce před dosažením maximální hodnoty koncentrace faktoru Xa, aby se dosáhlo dostatečné lineární závislosti odpovědi na dávce. Aktivační čas se také vybírá tak, aby se dosáhlo lineárního průběhu křivky tvorby faktoru Xa v závislosti na čase. Vyhovující aktivační čas je obvykle mezi 2 min až 5 min, ale jsou možné odchylky, pokud se dosáhne lepší linearity závislosti odpovědi na dávce.
Krok 2. Aktivace se ukončí přidáním předehřátého zkoumadla, které obsahuje chromogenní substrát. Kvantitativně se stanoví rychlost štěpení substrátu, která musí lineárně záviset na koncentraci vzniklého faktoru Xa. Stanovení se provádí měřením změny absorbance spektrofotometrem při vhodné vlnové délce. Buď se sleduje absorbance kontinuálně, což umožňuje výpočet počáteční rychlosti štěpení substrátu, nebo se ukončí hydrolytická reakce po odpovídajícím časovém intervalu tím, že se sníží pH přidáním vhodného zkoumadla, jako je kyselina octová (50 % V/V C2H4O2) nebo citronanový roztok (1 mol/l) o pH 3. Doba hydrolýzy se nastaví tak, aby se dosáhlo lineární tvorby chromoforu v závislosti na čase. Vhodná doba hydrolýzy je obvykle mezi 3 min a 15 min. Jsou ale možné odchylky, pokud se tím dosáhne lepší lineární závislosti odpovědi na dávce.
Ověří se validita stanovení a účinnost zkoušeného přípravku se vypočte obvyklými statistickými metodami pro stanovení poměru sklonů (např. Statistická analýza výsledků biologických zkoušek (5.3)).
- 2.7.5 Stanovení účinností heparinu
Antikoagulační účinnost heparinu se stanoví in vitro porovnáním jeho schopnosti zpomalovat za daných podmínek srážení rekalcifikované citronanové ovčí plazmy se stejnou schopností referenčního přípravku heparinu, kalibrovaného v mezinárodních jednotkách.
Mezinárodní jednotka je účinnost obsažená v deklarovaném množství mezinárodního standardu, kterým je lyofilizovaná sodná sůl heparinu, připravená z vepřové střevní mukózy. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Účinnost sodné soli heparinu BRP se kalibruje v mezinárodních jednotkách v porovnání s mezinárodním standardem za pomoci některého dále uvedeného postupu stanovení.
Provede se stanovení jednou z následujících metod pro určení počátku srážení s použitím zkumavek a dalšího, pro zvolenou metodu vhodného zařízení:
- a) přímá vizuální detekce, nejlépe při nepřímém osvětlení proti matnému černému pozadí,
- b) spektrofotometrický záznam změny optické hustoty při vlnové délce asi 600 nm,
- c) vizuální detekce změny tekutosti při ručním překlápění zkumavek,
- d) automatický záznam změny tekutosti při míchání; dbá se, aby se při začáteční fázi srážení co nejvíce předešlo narušení roztoku.
Postup stanovení. Objemy uvedené v dalším textu slouží jako příklady a mohou být přizpůsobeny zvolenému zařízení za předpokladu, že jejich poměry zůstanou zachovány.
Sodná sůl heparinu BRP se rozpustí v roztoku chloridu sodného R (9 g/l) tak, aby výsledný roztok obsahoval v mililitru přesně známý počet mezinárodních jednotek. Obdobně se připraví roztok zkoušeného přípravku o stejné předpokládané účinnosti. Pomocí roztoku chloridu sodného R (9 g/l) se z obou roztoků připraví geometrické řady ředění tak, aby čas srážení zaznamenaný pro nejnižší koncentraci byl nejméně 1,5násobek času potřebného ke srážení při slepé zkoušce a aby při nejvyšší koncentraci bylo dosaženo vyhovujícího průběhu závislosti log dávka-odezva, podle stanovení v předběžné zkoušce.
Do ledové vodní lázně se vloží dvanáct zkumavek po dvojicích označených T1, T2 a T3 pro dvojí měření tří ředění zkoušeného přípravku a S1, S2 a S3 pro dvojí měření tří ředění referenčního přípravku. Do každé zkumavky se odměří 1,0 ml rozmražené plazmy substrátu R1 a 1,0 ml vhodně zředěného zkoušeného přípravku nebo 1,0 ml vhodně zředěného referenčního přípravku. Po každém přídavku se obsah zkumavek opatrně promíchá tak, aby se netvořily bubliny. Zkumavky v pořadí S1, S2, S3, T1, T2 a T3 se přenesou do vodní lázně o teplotě 37 °C na dobu 15 min. Poté se do každé zkumavky odměří 1 ml zkoumadla cefalinového R ke kterému byl přidán vhodný aktivátor jako je kaolin, v takovém množství, aby srážení ve slepé zkoušce nastalo v čase kratším než 60 s. Při aktivaci kaolinem se bezprostředně před použitím připraví směs stejných objemů zkoumadla cefalinového R a suspenze kaolinu lehkého R (4 g/l) v roztoku chloridu sodného R (9 g/l). Přesně za 2 min se do každé zkumavky přidá 1 ml roztoku chloridu vápenatého R (3,7 g/l) a zvolenou metodou (a, b, c nebo d) se stanoví čas srážení v sekundách mezi tímto posledním přídavkem a začátkem srážení. Čas srážení ve slepé zkoušce se obdobně stanoví tak, že namísto roztoku heparinu se do zkumavky odměří 1 ml roztoku chloridu sodného R (9 g/l). Slepé zkoušky se zařadí na začátek a na konec postupu měření. Hodnoty stanovené pro dvojici slepých zkoušek se nemají významně lišit. Střední hodnoty časů srážení zaznamenaných pro jednotlivé dvojice se převedou do logaritmického tvaru. Postup se zopakuje za použití čerstvých roztoků, při dodržení pořadí pro inkubaci T1, T2, T3, S1, S2 a S3. Výsledky se vypočítají za použití obvyklých statistických metod.
Provedou se vždy nejméně tři nezávislá stanovení. Pro každé stanovení se připraví čerstvé roztoky referenčního přípravku, zkoušeného přípravku a jiné, čerstvě rozmražené plazmy.
Účinnost zkoušeného přípravku se stanoví z výsledků všech měření za použití obvyklých statistických metod. Jestliže rozptyl mezi jednotlivými stanoveními je významný na P = 0,01, může se stanovit výsledná účinnost výpočtem prostého průměru z jednotlivých stanovení.
- 2.7.6 Stanovení účinností adsorbované vakcíny proti záškrtu
Podstata zkoušky. Účinnost adsorbované vakcíny proti záškrtu se stanoví porovnáním dávky potřebné k ochraně morčat před účinkem difterického toxinu s dávkou referenčního přípravku, vyjádřenou v mezinárodních jednotkách, která poskytuje stejnou ochranu. Toxin se vstřikuje buď intradermálně a sleduje se vznik specifického erytému, nebo subkutánně a sleduje se úhyn zvířat.
Mezinárodní jednotka je účinnost obsažená v deklarovaném množství mezinárodního standardu. Tento standard pozůstává z určitého množství difterického toxoidu adsorbovaného na hydroxid hlinitý. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Metoda sledování erytému po intradermálním podání
Výběr a rozdělení pokusných zvířat. Ke zkoušce se použijí zdravá bílá morčata z jednoho chovu a takové velikosti, která umožní předepsaný počet injekčních podání. Rozdíl v hmotnosti mezi nejtěžším a nejlehčím zvířetem nepřesahuje 100 g. Zvířata se rozdělí do nejméně šesti stejně velkých skupin. Počet zvířat ve skupině postačuje k tomu, aby byly splněny dále předepsané požadavky na platnost zkoušky. Pokud není prokázána stabilita toxinu nebo tento toxin není dostatečně standardizován, přibere se pět morčat jako neimunizovaná kontrola. Morčata jsou stejného pohlaví nebo se samci a samice rovnoměrně rozdělí do skupin.
Výběr toxinu. Difterický toxin, který se použije ke zkoušce, obsahuje 67 až 133 Lr/100 v 1 Lf a 25 000 až 50 000 nejmenších dávek reagujících v kůži morčat v 1 Lf. Pokud je prokázána stabilita tohoto toxinu, není třeba ověřovat jeho účinnost při každém stanovení.
Příprava roztoku toxinu. Toxin se bezprostředně před použitím zředí vhodným rozpouštědlem tak, aby 0,2 ml obsahovalo asi 0,0512 Lf. Z něho se připraví řada pěti čtyřnásobných ředění obsahujících asi 0,0128, 0,0032, 0,0008, 0,0002 a 0,00005 Lf v 0,2 ml.
Stanovení účinnosti zkoušené vakcíny. Zkoušený přípravek a referenční přípravek se zředí roztokem chloridu sodného R (9 g/l) tak, aby jednotlivá ředění byla odstupňována nejvýše 2,5násobně a aby střední ředění při subkutánním podání (v dávce 1,0 ml na morče) dovolila po podání toxinu vznik intradermální reakce asi u tří ředění toxinu. Pro každé ředění se vybere jedna skupina morčat a všem morčatům ve skupině se subkutánně vstříkne po 1,0 ml příslušného ředění. Po 28 dnech se všem morčatům oholí oba boky a každému zvířeti se intradermálně vstříkne 0,2 ml každého z šesti ředění toxinu na šest různých míst tak, aby vzájemné působení sousedících míst bylo co nejmenší.
Stanovení účinnosti toxinu. Je-li třeba, vstříknou se neimunizovaným kontrolním zvířatům roztoky obsahující 80, 40, 20, 10 a 5 milióntin Lf toxinu.
Odečítání a hodnocení výsledků. 48 h po podání toxinu se vyšetří všechna místa podání a u každého zvířete se formou poměru zaznamená počet míst se specifickým difterickým erytémem a počet míst bez této reakce. Hodnoty těchto poměrů pro všechna zvířata, jimž bylo podáno stejné ředění očkovací látky, se spojí a zaznamenají do tabulky. Tyto údaje se vhodnou transformací, jako např. (hodnota poměru)2 nebo arcsin ((hodnota poměru/6)2), použijí na získání odhadu relativní účinnosti každé zkoušené vakcíny pomocí kvantitativního hodnocení rovnoběžných přímek.
Požadavky na platnost zkoušky. Zkouška je platná, jsou-li splněny tyto požadavky:
- - zkoušená vakcína a referenční přípravek vykazují průměrný počet reakcí při nejnižší dávce nižší než tři a při nejvyšší dávce vyšší než tři,
- - je-li třeba, ředění toxinu obsahující 40 milióntin Lf dávky vyvolá pozitivní erytémovou reakci nejméně u 80 % kontrolních morčat a ředění obsahující 20 milióntin Lf dávky nevyvolá u nejméně 80 % kontrolních zvířat žádnou reakci (nejsou-li splněna tato kritéria, vybere se jiný toxin),
- - interval spolehlivosti stanovení (P = 0,95) je v rozmezí 50 % až 200 % stanovené účinnosti,
- - statistické hodnocení neukazuje odchylku od linearity a rovnoběžnosti.
Zkouška se může opakovat, ale jestliže se provede více stanovení, výsledky všech platných stanovení se sloučí.
Metoda sledování úhynu
Výběr a rozdělení pokusných zvířat. Ke zkoušce se použijí zdravá morčata o hmotnosti 250 g až 350 g pocházející z jednoho chovu. Morčata se rozdělí do nejméně šesti stejně velkých skupin. Počet zvířat ve skupině postačuje k tomu, aby byly splněny dále předepsané požadavky na platnost zkoušky. Pokud není prokázána stabilita toxinu nebo není-li tento toxin dostatečně standardizován, přiberou se další čtyři skupiny po pěti morčatech jako neimunizovaná kontrola. Morčata jsou stejného pohlaví nebo se samci a samice rovnoměrně rozdělí do skupin.
Výběr toxinu. Vybere se takový difterický toxin, který v 1 ml obsahuje nejméně 100 LD50. Pokud je prokázána stabilita tohoto toxinu, není třeba ověřovat jeho střední smrtnou dávku při každém stanovení.
Příprava roztoku toxinu. Bezprostředně před použitím se toxin zředí vhodným rozpouštědlem tak, aby se získal roztok toxinu obsahující v 1 ml asi 100 LD50. Je-li třeba, zředí se dále část roztoku toxinu stejným rozpouštědlem v poměrech 1 : 32, 1 : 100 a 1 : 320.
Stanovení účinnosti vakcíny. Zkoušený přípravek a referenční přípravek se zředí roztokem chloridu sodného R (9 g/l) tak, aby jednotlivá ředění byla odstupňována nejvýše 2,5násobně a aby střední ředění po subkutánním podání (v dávce 1,0 ml na morče) ochránila přibližně 50 % zvířat před letálním účinkem předepsané dávky difterického toxinu podaného subkutánně. Pro každé ředění se vybere jedna skupina morčat a všem morčatům ve skupině se subkutánně vstříkne po 1,0 ml příslušného ředění. Po 28 dnech se všem zvířatům subkutánně vstříkne 1,0 ml roztoku toxinu (100 LD50).
Stanovení účinnosti toxinu. Je-li třeba, připraví se na podání roztoku toxinu a jeho tří ředění čtyři skupiny po pěti morčatech. Každému zvířeti ve skupině se subkutánně vstříkne 1,0 ml příslušného ředění toxinu.
Odečítání a hodnocení výsledků. Za 4 dny od podání toxinu se odečte počet přežívajících morčat. Účinnost zkoušené vakcíny se vyhodnotí porovnáním s účinností referenčního přípravku na základě poměru počtu přežívajících zvířat v každé skupině imunizovaných morčat, za použití obvyklých statistických metod.
Požadavky na platnost zkoušky. Zkouška je platná, jsou-li splněny tyto požadavky:
- - 50% ochranná dávka zkoušeného a referenčního přípravku je mezi nejvyšší a nejnižší dávkou podanou morčatům,
- - v případě, že čtyřem skupinám po pěti morčatech byl vstříknut roztok toxinu a jeho tři ředění, má počet uhynulých zvířat ukázat, že použitá dávka toxinu byla přibližně 100 LD 50,
- - interval spolehlivosti stanovení (P = 0,95) je v rozmezí 50 % až 200 % stanovené účinnosti,
- - statistické hodnocení neukazuje odchylku od linearity a rovnoběžnosti.
Zkouška se může opakovat, ale jestliže se provede více stanovení, výsledky všech platných stanovení se sloučí.
- 2.7.7 Stanovení účinnosti vakcíny proti dávivému kašli
Podstata zkoušky. Účinnost vakcíny proti dávivému kašli se stanoví porovnáním dávky potřebné na ochranu myší před účinkem intracerebrálně podané letální dávky bakterie Bordetella pertussis s dávkou referenčního přípravku vyjádřenou v mezinárodních jednotkách, která poskytuje stejnou ochranu.
Mezinárodní jednotka je účinnost obsažená v deklarovaném množství mezinárodního standardu, který pozůstává z určitého množství sušené očkovací látky proti dávivému kašli. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Výběr a rozdělení pokusných zvířat. Ke zkoušce se použijí zdravé myši, nejvýše 5 týdnů staré, vhodného kmene a pocházející z jednoho chovu. Rozdíl hmotnosti mezi nejtěžší a nejlehčí myší nepřesahuje 5 g. Vytvoří se šest skupin po nejméně šestnácti myších a čtyři skupiny po deseti myších. Myši jsou stejného pohlaví nebo se samci a samice rovnoměrně rozdělí do skupin.
Výběr infekčního kmene a příprava jeho suspenze k infekci. Vybere se vhodný kmen B. pertussis, který je schopen způsobit úhyn myší v průběhu 14 dní po intracerebrální infekci. Kmen není vhodný, jestliže za 48 h po aplikaci uhyne víc než 20 % myší. Připraví se subkultura kmene a získané bakterie B. pertussis se suspendují v roztoku obsahujícím kaseinový hydrolyzát (10 g/l) a chlorid sodný R (6 g/l) s hodnotou pH v rozmezí 7,0 až 7,2 nebo v jiném vhodném roztoku. Změří se zákal suspenze a ve stejném roztoku se připraví řada ředění. Na každé ředění se použije skupina deseti myší, kterým se intracerebrálně vstříkne po 0,02 ml nebo 0,03 ml příslušného ředění. Po 14 dnech se v každé skupině spočítají přežívající myši a z výsledků se vypočítá očekávaný zákal suspenze, která bude obsahovat 100 LD50 v každé infekční dávce.
Pro zkoušení očkovací látky se připraví čerstvá subkultura téhož kmene B. pertussis a z ní suspenze bakterií se zákalem odpovídajícím přibližně 100 LD 50 v každé infekční dávce. Z této suspenze se připraví tři ředění.
Stanovení účinnosti. Připraví se tři odstupňovaná ředění zkoušené vakcíny a tři podobná ředění referenčního přípravku tak, aby se mohlo očekávat, že střední ředění uchrání asi 50 % myší před letálním účinkem infekční dávky B. pertussis. Doporučené dávky jsou 1/8, 1/40 a 1/200 lidské dávky zkoušené vakcíny a 0,5, 0,1 a 0,02 mezinárodní jednotky referenčního přípravku, přičemž jsou tato množství obsažena v objemu nepřesahujícím 0,5 ml. Každým z těchto šesti ředění se imunizuje jedna skupina myší obsahující šestnáct zvířat; každé myši se vstříkne intraperitoneálně jedna dávka příslušného ředění. Za 14 až 17 dní se všechny myši infikují intracerebrálně jednou dávkou infekční suspenze. Stejnou dávkou infekční suspenze a z ní připravenými třemi ředěními se též intracerebrálně infikují čtyři skupiny po deseti myších. Z hodnocení se vyloučí všechny myši uhynulé v průběhu 48 h po infikování. Po 14 dnech se v každé skupině spočítají přežívající myši. Na základě počtů přežívajících zvířat v jednotlivých skupinách (po nejméně šestnácti zvířatech) se vyhodnotí účinnost zkoušené vakcíny v porovnání s účinností referenčního přípravku.
Požadavky na platnost zkoušky. Zkouška je platná, jsou-li splněny tyto požadavky:
- - 50% ochranná dávka zkoušeného a referenčního přípravku je mezi nejvyšší a nejnižší dávkou podanou myším,
- - počet myší uhynulých ve čtyřech skupinách po deseti zvířatech po podání infekční suspenze a jejích ředění udává, že infekční dávka byla přibližně 100 LD50,
- - statistické hodnocení neukazuje odchylku od linearity nebo rovnoběžnosti.
Zkouška se může opakovat, ale jestliže se provede více stanovení, výsledky všech platných stanovení se sloučí.
- 2.7.8 Stanovení účinnosti adsorbované vakcíny proti tetanu
Podstata zkoušky. Účinnost adsorbované vakcíny proti tetanu se stanoví porovnáním dávky potřebné k ochraně morčat nebo myší před účinkem subkutánní injekce paralyzující dávky tetanického toxinu s dávkou referenčního přípravku vyjádřenou v mezinárodních jednotkách, která poskytuje stejnou ochranu. V zemích, kde není povinná metoda s paralýzou, je možno použít metodu střední smrtné dávky (LD50). Pro ni je počet zvířat a postup totožný s popsanou metodou paralýzy, avšak zkouška se místo podle příznaků tetanické paralýzy hodnotí podle úhynu zvířat.
Mezinárodní jednotka je účinnost obsažená v deklarovaném množství mezinárodního standardu, který pozůstává z určitého množství tetanického toxoidu adsorbovaného na hydroxid hlinitý. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Zkouška na morčatech
Výběr a rozdělení pokusných zvířat. Ke zkoušce se použijí zdravá morčata z jednoho chovu, jejichž hmotnost je v rozmezí 250 g až 350 g. Zvířata se rozdělí do nejméně šesti stejně velkých skupin. Počet zvířat ve skupině postačuje k tomu, aby byly splněny dále předepsané požadavky na platnost zkoušky. Pokud není prokázána stabilita toxinu nebo tento toxin není dostatečně standardizován, přiberou se další čtyři skupiny po pěti morčatech jako neimunizovaná kontrola. Morčata jsou stejného pohlaví nebo se samci a samice rovnoměrně rozdělí do skupin.
Výběr toxinu. Zvolí se tetanický toxin obsahující v 1 ml nejméně padesátinásobek 50% paralyzující dávky. Pokud je prokázána stabilita tohoto toxinu, není třeba ověřovat paralyzující dávku při každém stanovení.
Příprava roztoku toxinu. Toxin se bezprostředně před použitím zředí vhodným rozpouštědlem tak, aby 1 ml obsahoval asi padesátinásobek 50% paralyzující dávky. Je-li třeba, zředí se dále část roztoku toxinu stejným rozpouštědlem v poměrech 1 : 16, 1 : 50 a 1 : 160.
Stanovení účinnosti zkoušené vakcíny. Zkoušená vakcína a referenční přípravek se zředí roztokem chloridu sodného R (9 g/l) tak, aby jednotlivá ředění byla odstupňována nejvýše 2,5násobně a aby střední ředění při subkutánním podání (v dávce 1,0 ml na morče) ochránila přibližně 50 % zvířat před paralyzujícím účinkem předepsané dávky tetanického toxinu podaného subkutánně. Pro každé ředění se vybere jedna skupina morčat a všem morčatům ve skupině se subkutánně vstříkne po 1,0 ml příslušného ředění. Po 28 dnech se každému zvířeti subkutánně vstříkne 1,0 ml roztoku toxinu (padesátinásobek 50% paralyzující dávky).
Stanovení účinnosti toxinu. Je-li třeba, vstříkne se neimunizovaným kontrolním zvířatům (čtyři skupiny po pěti morčatech) subkutánně po 1,0 ml roztoku toxinu nebo jeho příslušného ředění tak, že každé skupině se podá jedna koncentrace.
Odečítání a hodnocení výsledků. Zvířata se kontrolují dvakrát denně, přičemž se vyřadí všechna zvířata se zřetelnými příznaky tetanické paralýzy a šetrně se utratí. Pět dní po podání roztoku toxinu se spočítají zvířata bez příznaků paralýzy. Účinnost zkoušené vakcíny se vyhodnotí za použití obvyklých statistických metod porovnáním s účinností referenčního přípravku na základě poměru počtu imunizovaných morčat bez příznaků paralýzy v každé skupině po podání roztoku toxinu.
Požadavky na platnost zkoušky. Zkouška je platná, jsou-li splněny tyto požadavky:
- - 50% ochranná dávka zkoušeného a referenčnho přípravku je mezi nejvyšší a nejnižší dávkou podanou zvířatům,
- - v případě, že byl čtyřem skupinám po pěti morčatech vstříknut roztok toxinu a jeho tři ředění, má počet paralyzovaných zvířat ukázat, že použitá dávka toxinu byla přibližně padesátinásobkem 50% paralyzující dávky,
- - interval spolehlivosti stanovení (P = 0,95) je mezi 50 % až 200 % stanovené účinnosti,
- - statistické hodnocení neukazuje odchylku od linearity a rovnoběžnosti.
Zkouška se může opakovat, ale jestliže se provede více stanovení, výsledky všech platných stanovení se sloučí.
Zkouška na myších
Výběr a rozdělení pokusných zvířat. Ke zkoušce se použijí zdravé myši z jednoho chovu, hmotnosti 14 g až 20 g. Myši se rozdělí do nejméně šesti stejně velkých skupin. Počet zvířat ve skupině postačuje k tomu, aby byly splněny dále předepsané požadavky na platnost zkoušky. Pokud není prokázána stabilita toxinu nebo tento toxin není dostatečně standardizován, přiberou se další čtyři skupiny po šesti myších jako neimunizovaná kontrola. Myši jsou stejného pohlaví nebo se samci a samice rovnoměrně rozdělí do skupin.
Výběr toxinu. Zvolí se tetanický toxin obsahující v 1 ml nejméně stonásobek 50% paralyzující dávky. Pokud je prokázána stabilita tohoto toxinu, není třeba ověřovat paralytickou dávku při každém stanovení.
Příprava roztoku toxinu. Toxin se bezprostředně před použitím zředí vhodným rozpouštědlem tak, aby v 0,5 ml byl obsažen asi padesátinásobek 50% paralyzující dávky. Je-li to třeba, zředí se dále část roztoku toxinu stejným rozpouštědlem v poměrech 1 : 16, 1 : 50 a 1 : 160.
Stanovení účinnosti zkoušené vakcíny. Zkoušená vakcína a referenční přípravek se naředí roztokem chloridu sodného R (9 g/l) tak, aby jednotlivá ředění byla odstupňována nejvýše 2,5násobně a aby střední ředění po subkutánním podání (v dávce 0,5 ml na myš) ochránila přibližně 50 % zvířat před paralyzujícím účinkem předepsané dávky tetanického toxinu podaného subkutánně. Pro každé ředění se vybere jedna skupina myší a všem myším ve skupině se subkutánně vstříkne po 0,5 ml příslušného ředění. Po 28 dnech se každému zvířeti subkutánně vstříkne 0,5 ml roztoku toxinu (padesátinásobek 50% paralyzující dávky).
Stanovení účinosti toxinu. Je-li třeba, vstříkne se neimunizovaným kontrolním zvířatům (čtyři skupiny po šesti myších) subkutánně po 0,5 ml roztoku toxinu nebo jeho příslušného ředění tak, že každé skupině se podá jedna koncentrace.
Odečítání a hodnocení výsledků. Zvířata se kontrolují dvakrát denně, přičemž se vyřadí všechna zvířata se zřetelnými příznaky tetanické paralýzy a šetrně se utratí. Čtyři dny po podání roztoku toxinu se spočítají zvířata bez příznaků paralýzy. Účinnost zkoušené vakcíny se vyhodnotí za použití obvyklých statistických metod porovnáním s účinností referenčního přípravku na základě poměru počtu imunizovaných zvířat bez příznaků paralýzy v každé skupině.
Požadavky na platnost zkoušky. Zkouška je platná, jsou-li splněny tyto požadavky:
- - 50% ochranná dávka zkoušeného a referenčního přípravku je mezi nejvyšší a nejnižší dávkou přípravků podaných zvířatům,
- - v případě, že byl čtyřem skupinám po šesti myších vstříknut roztok toxinu a jeho tři ředění, má počet paralyzovaných zvířat ukázat, že použitá dávka toxinu byla přibližně padesátinásobkem 50% paralyzující dávky,
- - interval spolehlivosti stanovení (P = 0,95) je v rozmezí 50 % až 200 % stanovené účinnosti,
- - statistické hodnocení neukazuje odchylku od linearity a rovnoběžnosti.
Zkouška se může opakovat, ale jestliže se provede více stanovení, výsledky všech platných stanovení se sloučí.
- 2.7.9 Zkouška na Fc funkci imunoglobulinu
Podstata zkoušky. Srovnání průběhu hemolýzy senzibilizovaných lidských červených krvinek v přítomnosti zkoušeného přípravku s průběhem hemolýzy v přítomnosti porovnávacího lidského imunoglobulinu.
Příprava zkoumadel
Stabilizovaná lidská krev. Lidská krev skupiny 0 se odebere do antikoagulačního roztoku ACD. Stabilizovaná krev se uchovává při 4 °C nejdéle 3 týdny.
Tlumivý roztok fosforečnanový s chloridem sodným o pH 7,2. 1,022 g hydrofosforečnanu sodného bezvodého R, 0,336 g dihydrofosforečnanu sodného bezvodého R a 8,766 g chloridu sodného R se rozpustí v 800 ml vody R a zředí se jí na 1000 ml.
Zásobní roztok hořčíku a vápníku. 1,103 g chloridu vápenatého R a 5,083 g chloridu horečnatého R se rozpustí ve vodě R a zředí se jí na 25 ml.
Zásobní tlumivý roztok barbitalový. 207,5 g chloridu sodného R a 25,48 g barbitalu sodné soli R se rozpustí v 4000 ml vody R a pH se upraví kyselinou chlorovodíkovou 1 mol/l RS na 7,3. Přidá se 12,5 ml zásobního roztoku hořčíku a vápníku a zředí se vodou R na 5000 ml. Roztok se filtruje membránovým filtrem (0,22 μm) a uchovává při 4 °C ve skleněných obalech.
Tlumivý roztok barbitalu s albuminem. 0,150 g albuminu hovězího R se rozpustí v 20 ml zásobního tlumivého roztoku barbitalového a zředí se vodou R na 100 ml.
Roztok taninu. 10 mg taninu R se rozpustí ve 100 ml tlumivého roztoku fosforečnanového s chloridem sodným o pH 7,2. Připravuje se bezprostředně před použitím.
Morčecí komplement. Z krve nejméně deseti morčat se připraví směsné sérum. Oddělí se od sražené krve odstředěním při asi 4 °C. Sérum se uchovává v malých množstvích při teplotě nižší než -70 °C. Sérum se naředí tlumivým roztokem barbitalovým s albuminem na 125 až 200 CH50v 1 ml bezprostředně před započetím hemolýzy účinkem komplementu a po dobu zkoušky se uchovává v lázni s ledem.
Antigen zarděnek. Volí se antigen zarděnek, který je vhodný na stanovení titru v hemaglutinačně inhibičním testu (titru HIT). Titr je větší než 256 HA jednotek.
Příprava taninovaných lidských červených krvinek. Z dostatečného objemu stabilizované lidské krve se odstředěním oddělí lidské červené krvinky. Nejméně třikrát se promyjí tlumivým roztokem fosforečnanovým s chloridem sodným o pH 7,2. Připraví se 2% (V/V) suspenze v témže roztoku, jímž se naředí i 0,1 ml roztoku taninu na 7,5 ml (konečná koncentrace 1,3 mg/l). Smíchá se 1 objemový díl čerstvě naředěného roztoku taninu s 1 objemovým dílem suspenze červených krvinek a směs se inkubuje 10 min při 37 °C. Krvinky se oddělí odstředěním (10 min při 400 g až 800 g), supernatant se odstraní a červené krvinky se jednou promyjí tlumivým roztokem fosforečnanovým s chloridem sodným o pH 7,2. V tomtéž roztoku se taninované krvinky resuspendují na koncentraci 1 % (V/V).
Taninované lidské červené krvinky s antigenem. Potřebný objem (Vs) taninovaných krvinek se smíchá s antigenem zarděnek v poměru 0,2 ml antigenu na 1 ml suspenze krvinek. Po inkubaci 30 min při 37 °C se krvinky oddělí odstředěním (10 min při 400 g až 800 g). Supernatant se oddělí a ponechá se jen objem 200 μl. Supenatant se nahradí stejným objemem tlumivého roztoku barbitalového s albuminem. Krvinky se resuspendují, oddělí se popsaným způsobem a promývací postup se opakuje. Zbylý objem 200 μl se doplní na tři čtvrtiny objemu Vs. Pro tento objem se zavede označení počáteční objem (Vi). Z něho se odebere 100 μl a zbylý objem se označí (Vr). K odebranému vzorku 100 μl se přidá 900 μl tlumivého roztoku barbitalového s albuminem a stanoví se počáteční absorbance (A) při 541 nm. Při naředění objemu (Vr) tlumivým roztokem barbitalovým s albuminem na A-násobnou hodnotu podle vzorce Vf = Vr x A se získá konečný nastavený objem senzibilizovaných červených krvinek (Vf) a nastaví se na hodnotu 1,0 ± 0,1 při desetinásobném ředění.
Vlastní zkouška
Vazba protilátky na taninované lidské červené krvinky s antigenem. Následující roztoky se připravují postupně a dvojmo. Pro každý roztok se používá samostatná semimikrokyveta (např. na jedno použití) nebo zkumavka:
- 1. Zkoušené roztoky. Zkoušený přípravek se, pokud je to třeba, upraví hydroxidem sodným 1 mol/l RS na pH 7 a naředí se tlumivým roztokem barbitalovým s albuminem tak, aby obsahoval 30 mg až 40 mg imunoglobulinu a objem se upraví na 900 μl.
- 2. Porovnávací roztoky. Připraví se stejným způsobem jako zkoušené roztoky za použití lidského imunoglobulinu BRP.
- 3. Kontrola komplementu. Používá se 900 μl tlumivého roztoku barbitalového s albuminem.
Do každé kyvety nebo zkumavky se přidá 100 μl suspenze senzibilizovaných lidských červených krvinek. Obsah se dobře promíchá.
Provede se inkubace 15 min při obyčejné teplotě, přidá se 1000 μl tlumivého roztoku barbitalového s albuminem a buňky se oddělí odstředěním kyvet nebo zkumavek 10 min při 1000 g. Odstraní se 1900 μl supernatantu a nahradí se 1900 μl tlumivého roztoku barbitalového s albuminem. Celý promývací proces se opakuje. Supernatant se opět odstraní a nakonec se ponechá objem 200 μl. Zkoušené vzorky se mohou skladovat 24 h v dobře uzavřených kyvetách nebo zkumavkách při 4 °C.
Hemolýza vyvolaná komplementem. Před zahájením hemolýzy se přidá ke zkoušenému vzorku 600 μl tlumivého roztoku barbitalového s albuminem, který se nejprve předehřeje na 37 °C. Buňky se pečlivě resuspendují opakovaným pipetováním (nejméně pětkrát) a kyveta se umístí do nosiče spektrofotometru vybaveného termostatem. Po 2 min se přidá 200 μl morčecího komplementu nastaveného na 125 až 200 CH50/ml. Obsah se důkladně promíchá dvojnásobným pipetováním. Po druhém pipetování se okamžitě začne zaznamenávat absorbance při 541 nm v závislosti na čase. Tlumivý roztok barbitalový s albuminem se používá jako srovnávací tekutina. Měření se zastaví, když časová závislost absorbance jasně překročí inflexní bod.
Hodnocení
Stanoví se strmost (S) křivky hemolýzy v inflexním bodě takto: Rozdělí se nejstrmější část na vhodné časové intervaly Δt (například Δt = 1 min) a vypočte se S jako změna absorbance ΔA jednoho časového intervalu (na příklad ΔA za 1 min). Největší strmost je hledaná strmost v inflexním bodě (Sexp). Stanoví se ještě absorbance na počátku měření (As) extrapolací křivky, která je v prvních několika minutách téměř lineární a rovnoběžná s časovou osou. Strmost (Sexp) se koriguje pomocí vzorce:
Vypočítá se aritmetický průměr korigovaných hodnot strmosti (S) pro každý přípravek. Pro funkci Fc se vypočítá index (IFC) podle vzorce:
v němž značí:
- - aritmetický průměr korigované strmosti zkoušeného přípravku,
- - aritmetický průměr korigované strmosti referenčního přípravku,
- - aritmetický průměr korigované strmosti zjištěný v pokusech s kontrolou komplementu.
Vypočtený index Fc funkce zkoušeného přípravku nemá být menší než hodnota uvedená v příbalovém letáku referenčního přípravku.
- 2.8 Farmakognostické metody
Vzorkování drog

- Před odběrem vzorků se provede senzorická kontrola obsahu jednotlivých balení, zaměřená zejména na:
- - nesprávné označení,
- - nestejnorodost,
- - trvale zatuchlý pach, případně cizí pach, nebo naopak absence pachu charakteristického pro danou drogu,
- - napadení plísněmi, prozrazující se změnami pachu, barvy,
- - napadení škůdci,
- - zvlášť hrubé mechanické znečištění.
Při zjištění uvedených závad se odběr vzorků neprovádí.
Odběr vzorků
Postup. Z balení do 1 kg se odebere z celkového, dobře promíchaného množství jeden vzorek dostatečný pro zkoušení. Z balení od 1 kg do 5 kg se odeberou tři vzorky stejného objemu z horní, střední a spodní části balení, každý v dostatečném množství pro provedení zkoušek. Z balení větších než 5 kg se odeberou tři vzorky, každý o hmotnosti nejméně 250 g, z horní, střední a spodní části balení. Vzorky se pečlivě promíchají a ze směsi se odebere množství dostatečné k provedení zkoušek.
Četnost vzorků. Je-li počet balení (n) tři nebo méně, odeberou se vzorky z každého balení, jak je uvedeno výše (viz Postup). Je-li počet balení větší než tři, odeberou se vzorky, jak je uvedeno výše (viz Postup) z balení, je-li třeba, se zaokrouhlením na nejbližší celé číslo.
Úprava vzorku
Hrubý vzorek získaný po promíchání vzorků z jednotlivých balení se rozprostře ve stejnoměrné vrstvě do tvaru čtverce. Ten se úhlopříčně rozdělí na čtyři stejné části, z nichž dvě protilehlé se včetně všech příměsí promíchají a znovu se rozprostřou do čtverce. Postup se opakuje až do získání konečného vzorku v množství dostačujícím k provedení všech předepsaných zkoušek.
Vzorky se zkoušejí bezprostředně po odběru. Není-li to možné, uchovávají se tak, aby zůstaly zachovány všechny znaky a vlastnosti drogy, ve vzduchotěsných obalech, za ochrany před světlem.
Stupeň rozdrobnění
Ke stanovení stupně rozdrobnění se používají, není-li uvedeno jinak, síta (2.1.4) 8000, 2800, 2000 a 250. Požadovaný stupeň rozdrobnění závisí na charakteru drogy a účelu jejího použití a udává se číslem síta (v závorkách za názvem drogy v textu jednotlivých článků), kterým má projít, není-li uvedeno jinak, nejméně 50 % drogy. U řezaných drog prachový podíl procházející sítem 250 má být nejvýše 5 %.
U práškovaných drog má předepsaným sítem projít nejméně 80 % drogy, zbylý podíl může procházet sítem nejvýše o jeden stupeň hrubším.
Není-li uvedeno jinak, jsou drogy určené k použití buď samostatně, nebo k přípravě čajových směsí upravovány takto:
Tab. N-1
Výjimkou jsou níže uvedené drogy, které se upravují takto:
Tab. N-2
Zkoumadla Postup stanovení Metoda sledování erytému po intradermálním podání Metoda sledování úhynu Zkouška na morčatech Zkouška na myších Příprava zkoumadel Vlastní zkouška Hodnocení Vzorkování drog Odběr vzorků Úprava vzorku Stupeň rozdrobnění Tab. N-1 Tab. N-2 Droga Síto Podíl procházející sítem je nejméně Althaeae radix, Aurantii pericarpium dulce, Belladonnae radix, Levistici radix, Lichenislandicus, Liquiritiae radix, Marrubii herba, Ononidis radix, Petroselini radix, Salviae herba 8000 50 % Strychni semen 2800 50 % Centaurii herba, Cinchonae cortex, Hyperici herba, Thymi herba, Uvae ursi folium 2000 50 % Absinthii herba, Millefolii herba 2800 40 % Rhei radix 2000 40 % Drogy určené k výrobě nálevových sáčků se upravují na velikost částic procházejících síty 250 až 2000.
Pokud jsou řezané drogy určeny pro lékové formy připravované extrakcí, jejich jemnější podíly, pokud není uvedeno jinak, se neodstraňují. K tomuto účelu je možno použít i jemnější podíly získané při úpravě drog určených pro přípravu čajových směsí.
Postup. Nejméně 50 g drogy (u kořenů a kůr nejméně 100 g) se prosévá kontrolními síty. Postupuje se od nejjemnějšího síta k sítu nejhrubšímu a prosévá se kruhovým pohybem tak dlouho, až je propad jednotlivých částic jen ojedinělý. Prosévání je třeba provádět opatrně tak, aby nedocházelo k mechanickému poškození drogy.
Je možno použít i mechanického prosévacího přístroje s kruhovým pohybem při vzestupném uspořádání sít. Není-li uvedeno jinak, prosévá se 2 min při frekvenci 200 otáček/min. Podíly propadlé jednotlivými síty se zváží a jejich hmotnost se vyjádří v procentech.
- 2.8.1 Popel nerozpustný v kyselině chlorovodíkové
Je to podíl získaný po extrakci síranového popela nebo celkového popela kyselinou chlorovodíkovou R, přepočítaný na 100 g drogy.
Do kelímku obsahujícího zbytek po stanovení síranového popela nebo celkového popela se přidá 15 ml vody R a 10 ml kyseliny chlorovodíkové R, kelímek se přikryje hodinovým sklem a mírně se zahřívá 10 min. Po ochlazení se zfiltruje bezpopelným filtrem, zbytek se promyje teplou vodou R až do neutrální reakce filtrátu. Filtrační papír se v kelímku vysuší, spálí a po vychladnutí v exsikátoru zváží. Rozdíl mezi dvěmi po sobě následujícími váženími je nejvýše 1 mg.
- 2.8.2 Cizí příměsi
Rostlinné drogy jsou prosté plísní, hmyzu a ostatních živočišných kontaminantů.
Podíl cizí příměsi je nejvýše 2 % (m/m), není-li uvedeno jinak.
Cizí příměs je látka popsaná v jednom nebo obou odstavcích uvedených níže:
- 1. jiné části matečné rostliny - tzn. ty části matečné rostliny, které nejsou uvedeny v popisu,
- 2. cizí příměsi - látky rostlinného nebo minerálního původu, ne však části matečné rostliny.
Stanovení cizí příměsi
Odváží se 100 g až 500 g zkoušené látky nebo nejmenší množství uvedené v jednotlivých monografiích. Vzorek se rozprostře do tenké vrstvy. Cizí příměsi se identifikují prostým okem nebo s použitím lupy (6x). Cizí příměsi se oddělí, zváží a jejich množství se vyjádří v procentech.
- 2.8.3 Stomata (průduchy) a stomatální index
Stomata (průduchy)
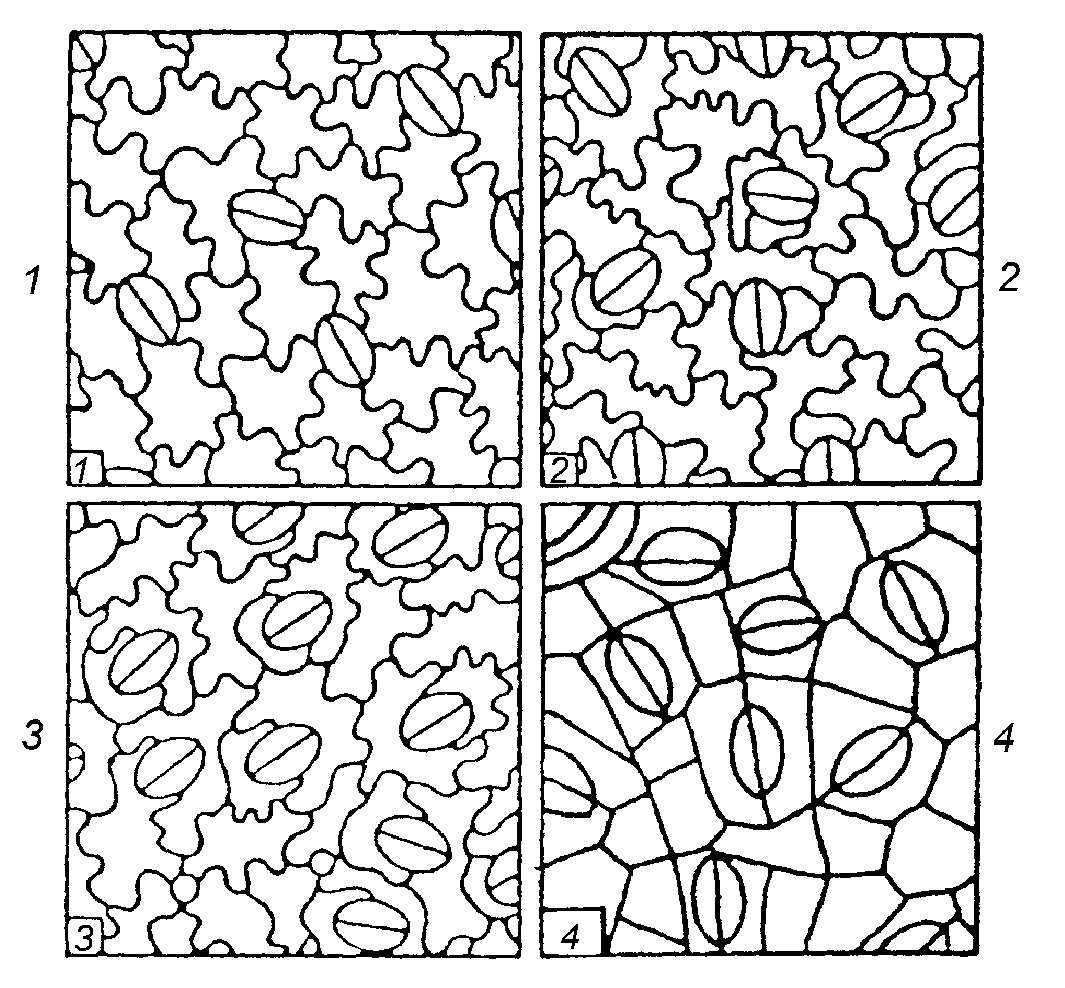
Obvyklé typy průduchů, viz obrázek 2.8.3-1, se rozlišují podle tvaru a uspořádání vedlejších buněk:
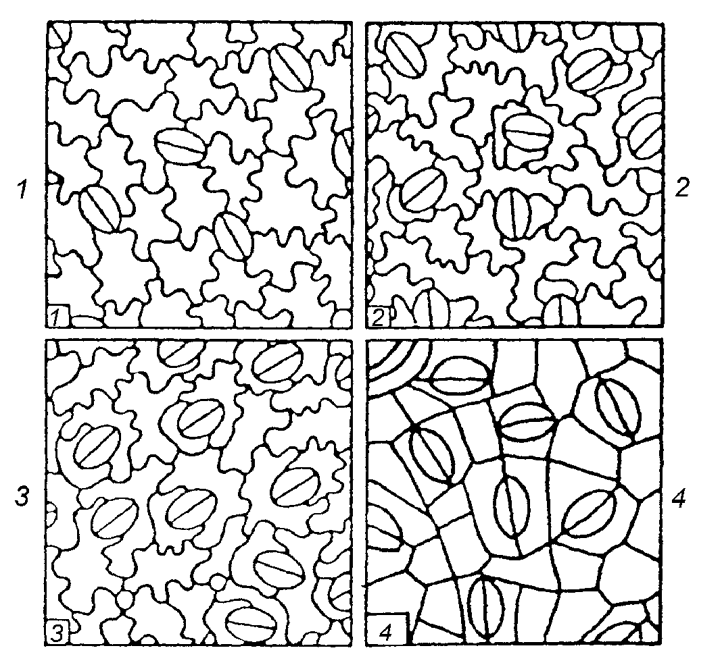
Obr. 2.8.3-1
- 1. typ anomocytický: průduch je obklopen proměnlivým počtem buněk, které se tvarem a velikostí neliší od buněk pokožky,
- 2. typ anizocytický: průduch je obklopen obvykle třemi vedlejšími buňkami, z nichž jedna je výrazně menší než druhé dvě,
- 3. typ diacytický: průduch je obklopen dvěma vedlejšími buňkami, svěrací štěrbina průduchu leží kolmo na společnou stěnu obou buněk,
- 4. typ paracytický: průduch je na každé straně obklopen jednou nebo více vedlejšími buňkami, jejich podélná osa je rovnoběžná se svěrací štěrbinou.
Stomatální index
Stomatální index se vypočítá podle vzorce:
v němž značí:
- S - počet průduchů na dané ploše listu,
- E - počet pokožkových buněk, včetně chlupů, na téže listové ploše. Stanovení se provádí pro každý vzorek listu nejméně desetkrát a vypočítá se průměrná hodnota.
- 2.8.4 Číslo bobtnavosti
Je vyjádřeno objemem v mililitrech, který zaujme 1 gram drogy spolu s ulpívajícím slizem po nabobtnání ve vodě po 4 h.
1,0 g drogy, celé nebo rozdrobněné podle požadavků uvedených v jednotlivých článcích, se převede do odměrného válce na 25 ml se zabroušenou zátkou o výšce 125 ± 5 mm a děleném po 0,5 ml. Není-li předepsáno jinak, navlhčí se droga 1,0 ml lihu 96% R, přidá se 25 ml vody R a válec se uzavře. Během první hodiny se intenzivně protřepává vždy po 10 minutách, pak se nechá stát 3 h. Po 90 min od začátku zkoušky je již většina kapaliny vázána na drogu. Částice drogy ulpívající na hladině se odstraní mírným vertikálním krouživým pohybem válce. Odečte se objem, který zaujímá droga spolu s ulpívajícím slizem. Provádí se tři paralelní stanovení.
Číslo bobtnavosti je vyjádřeno průměrem ze tří paralelních stanovení.
- 2.8.5 Voda v silicích
10 kapek silice se smíchá s 1 ml sirouhlíku R; roztok je čirý.
- 2.8.6 Cizí estery v silicích
1 ml silice se smíchá se 3 ml čerstvě připraveného roztoku hydroxidu draselného R v lihu 96% R (100 g/l) a zahřívá se 2 min na vodní lázni; do 30 min ani po ochlazení nevznikají krystaly.
- 2.8.7 Mastné oleje a zpryskyřičnatělé silice v silicích
Kapka silice se kápne na filtrační papír; nechá se 24 h volně na vzduchu; na filtračním papíru nezůstane průsvitná nebo mastná stopa.
- 2.8.8 Pach a chuť silic
Tři kapky silice se smíchají s 5 ml lihu 90% (V/V) R a směs se rozetře s 10 g sacharosy R. Pach i chuť jsou stejné jako u matečné rostliny nebo jejích částí, z nichž se silice získává.
- 2.8.9 Zbytek po odpaření silic
Je to procento hmotnosti silice, které zbývá po odpaření na vodní lázní za podmínek níže uvedených.
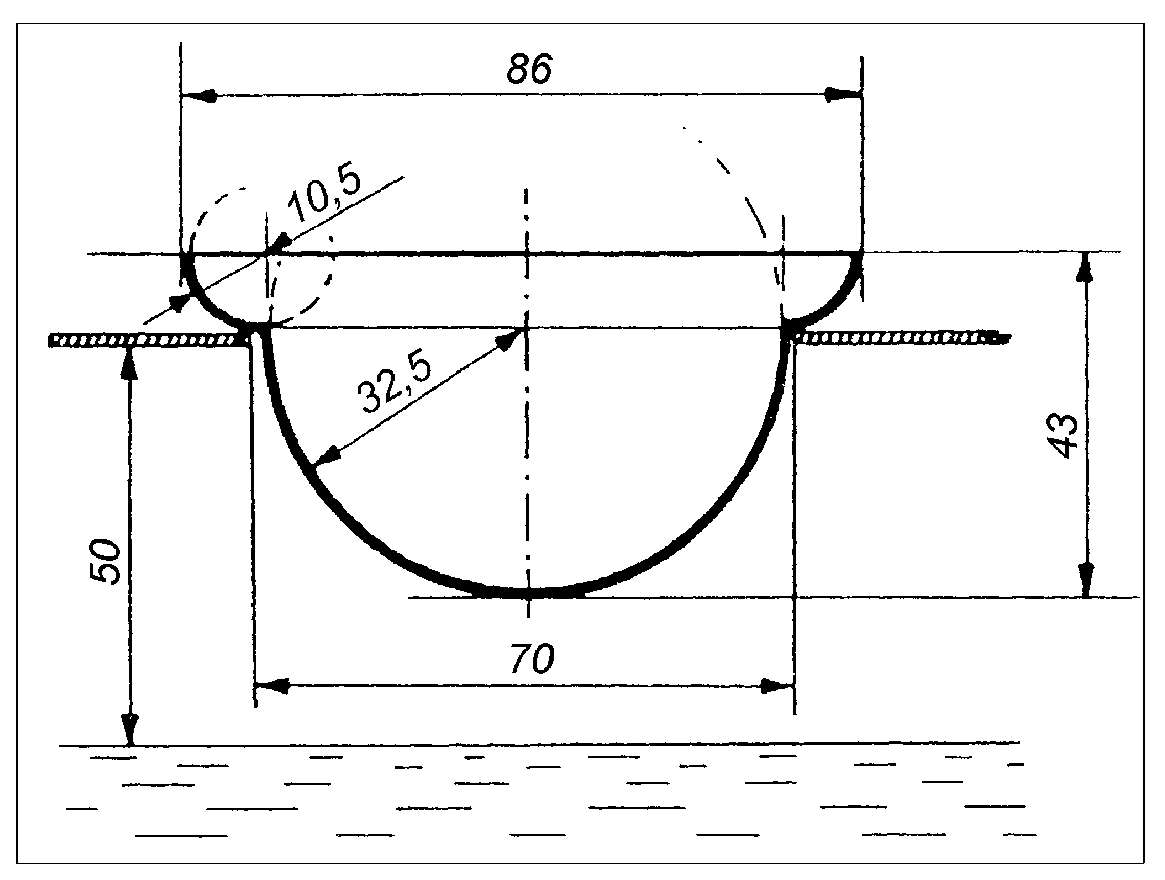
Přístroj, viz obrázek 2.8.9-1 se skládá z:
- - vodní lázně s víkem s otvory o průměru 70 mm,
- - odpařovací misky z tepelně odolného inertního skla,
- - exsikátoru.
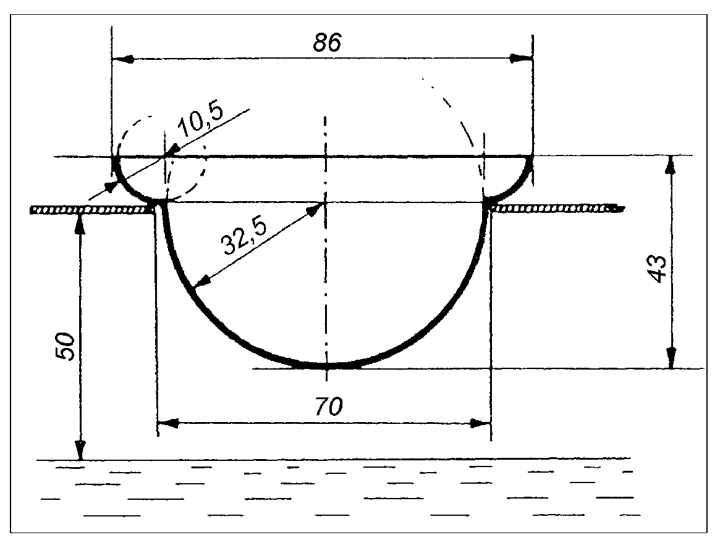
Obr. 2.8.9-1
Rozměry v milimetrech
Pracovní postup. Odpařovací miska se zahřívá 1 h na vodní lázni a po vychladnutí v exsikátoru se zváží. Do vysušené odpařovací misky se převede 5,00 g silice, není-li jinak předepsáno, a za ochrany před proudícím vzduchem se zahřívá předepsaný čas na vroucí vodní lázni; po vychladnutí v exsikátoru se zváží.
Během prováděné zkoušky se hladina vody ve vodní lázni udržuje asi 50 mm pod úrovní víka vodní lázně.
- 2.8.10 Rozpustnost silic v lihu 96%
Do odměrného válce se zabroušenou zátkou na 25 ml až 30 ml se převede 1,0 ml silice; provádí se v termostatu při (20 ± 0,2) °C. Z byrety o objemu nejméně 20 ml se přidává do válce líh předepsané koncentrace po 0,1 ml až do úplného rozpuštění silice a pak za intenzivního protřepávání po 0,5 ml až do 20 ml. Objem spotřebovaného lihu se zaznamená v okamžiku, kdy vznikne čirý roztok. Vznikne-li zakalený nebo opalizující roztok při spotřebě nižší než 20 ml lihu, zaznamená se spotřeba v okamžiku, kdy vznikne zákal nebo opalescence, a je-li to možné, když zákal nebo opalescence vymizí.
Nevznikne-li čirý roztok po přidání lihu předepsané koncentrace do 20 ml, provede se stanovení s následující vyšší koncentrací lihu.
Silice je hodnocena jako "rozpustná v n nebo více objemových dílech lihu předepsané koncentrace t", jestliže čirý roztok v n objemových dílech po přidání lihu až do 20 ml zůstane beze změny v porovnání s neředěnou silicí.
Silice je hodnocena jako "rozpustná v n objemových dílech lihu předepsané koncentrace t, dalším ředěním se roztok kalí", jestliže čirý roztok v n objemových dílech se kalí po přidání n1 objemového dílu (n1 je méně než 20) a zůstává zakalen i po dalším přidání lihu téže koncentrace až do 20 ml.
Silice je hodnocena jako "rozpustná v n objemových dílech lihu předepsané koncentrace t se zákalem vznikajícím mezi objemy a n2", jestliže čirý roztok v n objemových dílech se kalí po přidání n1 objemového dílu (n1 je méně než 20) a zůstává zakalen i po dalším přidání n2 objemových dílů lihu téže koncentrace (n2 je méně než 20). Po dalším přidání lihu do 20 ml vznikne čirý roztok.
Silice je hodnocena jako "rozpustná, roztok opalizuje"; jestliže lihový roztok silice je namodralý tak, jako čerstvě připravený porovnávací roztok.
Porovnávací roztok. 0,5 ml dusičnanu stříbrného RS2 se smíchá s 0,05 ml kyseliny dusičné R a zředí se roztokem chloridu sodného R (12 mg/l) na 50 ml; nechá se stát 5 min v temnu.
- 2.8.11 Stanovení cineolu v silicích
3,00 g silice předem vysušené síranem sodným bezvodým R se odváží do suché zkumavky a přidá se 2,10 g kresolu R taveného. Zkumavka se upevní do přístroje na stanovení teploty tuhnutí (2.2.18), během chlazení se nepřetržitě míchá. V průběhu krystalizace dochází k pomalému vzestupu teploty. Zaznamená se nejvyšší dosažená teplota (t1).
Směs se znovu roztaví na vodní lázni při teplotě nepřevyšující teplotu t1 o více než 5 °C a zkumavka se umístí do přístroje nastaveného na teplotu o 5 °C nižší než t1. Míchá se nepřetržitě od okamžiku, kdy začíná probíhat krystalizace, nebo je-li teplota směsi nižší o 3 °C než t1. Zaznamená se nejvyšší teplota, při níž směs krystalizuje (t2).
Opakuje se tak dlouho, až rozdíl mezi dvěma hodnotami t2 je nejvýše 0,2 °C. Dojde-li k přechlazení, vyvolá se krystalizace přidáním malého krystalku směsi složené ze 3,00 g cineolu R a 2,10 g kresolu R taveného. Jestliže je t2 nižší než 27,4 °C, opakuje se stanovení s 5,10 g směsi. Obsah cineolu odpovídající nejvyšší nalezené teplotě (t2) je uveden v tabulce 2.8.11-1.
Jestliže bylo použito 5,10 g směsi, vypočítá se obsah cineolu v procentech m/m ze vzorce:
,
v němž značí:
- A - hodnotu nalezenou v tabulce.
Je-li třeba, vypočítá se obsah cineolu odpovídající nejvyšší nalezené teplotě (t2) interpolací.
Tab. 2.8.11-1
Zkoumadla Postup stanovení Metoda sledování erytému po intradermálním podání Metoda sledování úhynu Zkouška na morčatech Zkouška na myších Příprava zkoumadel Vlastní zkouška Hodnocení Vzorkování drog Odběr vzorků Úprava vzorku Stupeň rozdrobnění Tab. N-1 Tab. N-2 Stanovení cizí příměsi Stomata (průduchy) Stomatální index Tab. 2.8.11-1 t2
°CCineol
obsah v procentech m/mt2
°CCineol
obsah v procentech m/m24 45,5 40 67,0 25 47,0 41 68,5 26 48,5 42 70,0 27 49,5 43 72,5 28 50,5 44 74,0 29 52,0 45 76,0 30 53,5 46 78,0 31 54,5 47 80,0 32 56,0 48 82,0 33 57,0 49 84,0 34 58,5 50 86,0 35 60,0 51 88,5 36 61,0 52 91,0 37 62,5 53 93,5 38 63,5 54 96,0 39 65,0 55 99,0
- 2.8.12 Stanovení silic v rostlinných drogách
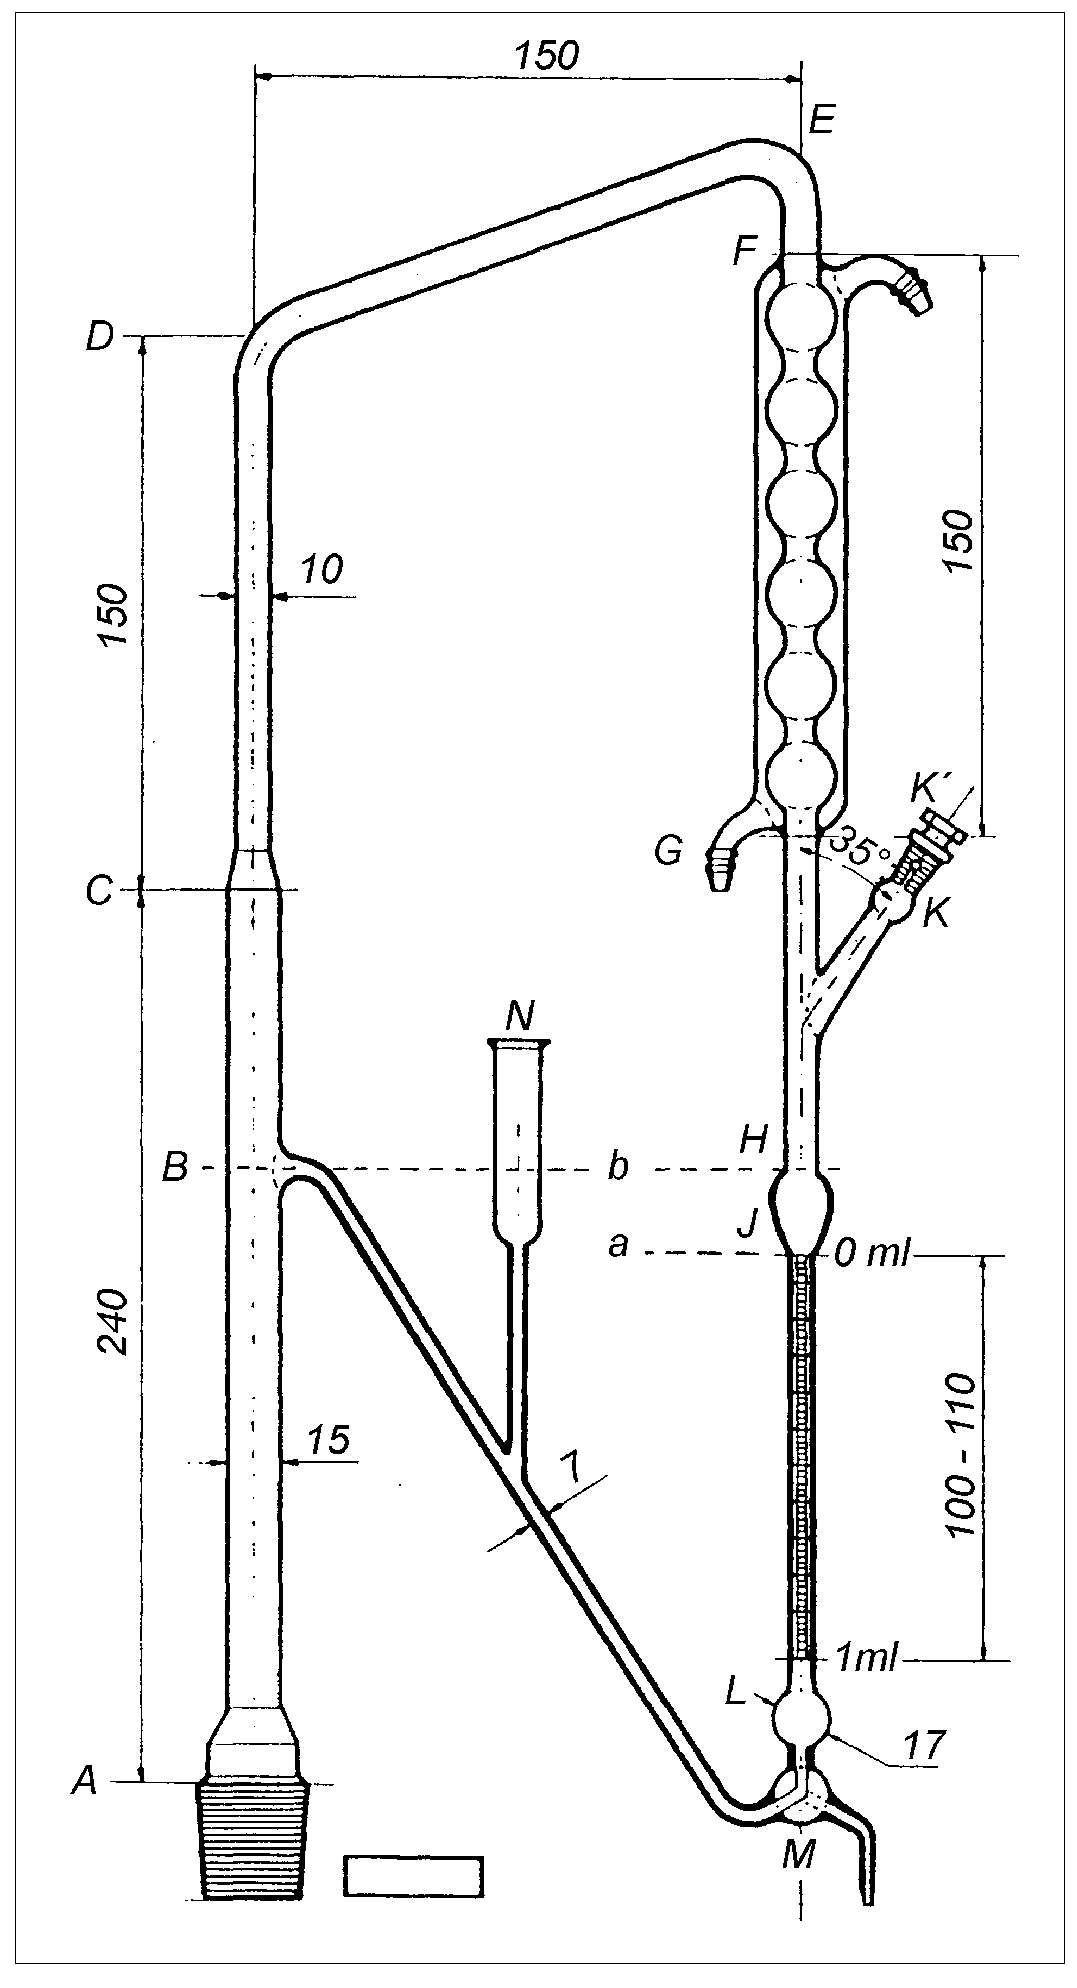
Stanovení obsahu silic v rostlinných drogách se provádí destilací s vodní párou na zvláštním přístroji za podmínek uvedených níže. Destilát se jímá v kalibrované trubici, silice je zachycována v xylenu; vodná fáze se automaticky vrací zpět do destilační baňky.
Přístroj. Přístroj se skládá z následujících částí:
- a) vhodné destilační baňky s kulatým dnem a krátkým hrdlem, na širším konci o vnitřním průměru 29 mm,
- b) kondenzační části (viz obrázek 2.8.12-1), která přiléhá k destilační baňce zábrusem tak, že spolu tvoří jednolitý celek; použité sklo má nízký koeficient roztažnosti; zátka K‘ je odvětrávací, trubice K má otvor o průměru 1 mm, shodný s odvětrávacím otvorem zátky; širší konec trubice K o vnitřním průměru 10 mm je z matového skla; hruškovitě rozšířená část J o objemu 3 ml; trubice JL je dělena po 0,01 ml; kulovitá část L o objemu asi 2 ml; trojcestný kohout M; ústí trubice B je o 20 mm výše než horní značka dělení na trubici,
- c) vhodného tepelného zdroje umožňujícího přesné nastavení teploty,
- d) stojanu s kruhem pokrytým izolačním materiálem.
Postup. Použije se důkladně vyčištěný přístroj. Stanovení se provádí podle charakteru zkoušené drogy. Do destilační baňky se převede předepsané množství destilační kapaliny, přidá se několik kousků porézního porcelánu a připojí se kondenzační část. Nálevkou N se vlije do přístroje voda R tak, aby její hladina dosáhla bodu B. Vyjme se zátka K‘ a pipetou, jejíž konec se dotýká spodní části trubice K, se přidá předepsané množství xylenu R. Zátka K‘ se uzavře; otvor v zátce odpovídá polohou otvoru v trubici K. Kapalina v baňce se zahřeje k varu, a není-li jinak předepsáno, destiluje se rychlostí 2 ml/min až 3 ml/min.
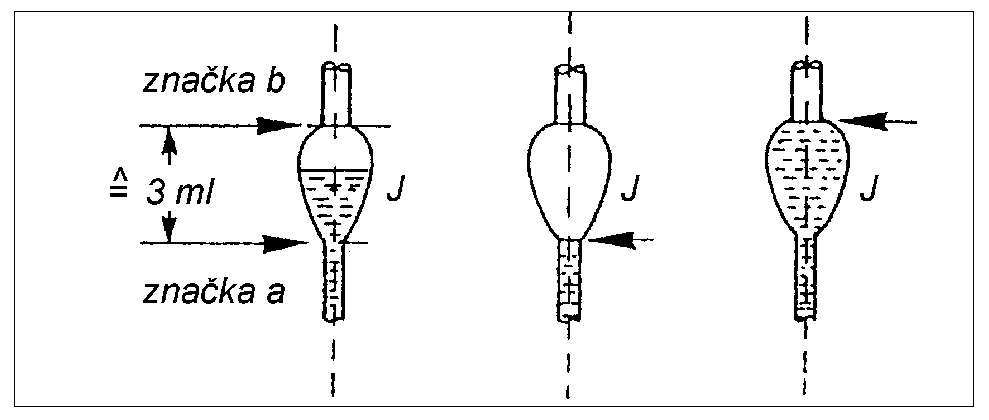
Určí se destilační rychlost; během destilace se sníží pomocí trojcestného kohoutu hladina kapaliny tak, aby odpovídala polohou spodní značce (a) (viz obrázek 2.8.12-2). Kohout se uzavře a změří se čas potřebný k tomu, aby hladina dosáhla horní značky (b). Kohout se otevře a pokračuje se v destilaci, destilační rychlost se upraví vhodným zahříváním. Destiluje se 30 min. Pak se zahřívání přeruší a po nejméně 10 min se odečte objem xylenu v dělené trubici.
Do baňky se převede předepsané množství drogy a pokračuje se v destilaci výše uvedeným způsobem po předepsanou dobu a předepsanou rychlostí. Pak se zahřívání ukončí a po 10 min se odečte objem kapaliny v dělené trubici, od něhož se odečte dříve zaznamenaný objem xylenu. Rozdíl vyjadřuje obsah silice ve zkoušené droze. Výsledek se přepočítá na obsah mililitrů ve 100 g drogy.
Má-li být silice použita pro další analytické účely, oddělí se její bezvodá část s xylenem následujícím způsobem. Vyjme se zátka K‘ a přidá se 0,1 ml roztoku fluoresceinu, sodné soli R (1 g/l) a 0,5 ml vody R. Pomocí trojcestného kohoutu se vypustí směs xylenu a silice do kulovité části L a po 5 min stání se vypouští pomalu tak, až hladina klesne na úroveň kohoutu M. Kohout otočíme zprava doleva tak, aby vytekla voda ze spojovací trubice BM. Pomocí nálevky N promyjeme trubici acetonem R a malým množstvím toluenu R. Kohout se otočí zprava doleva a směs xylenu a silice se vypustí do vhodné baňky.
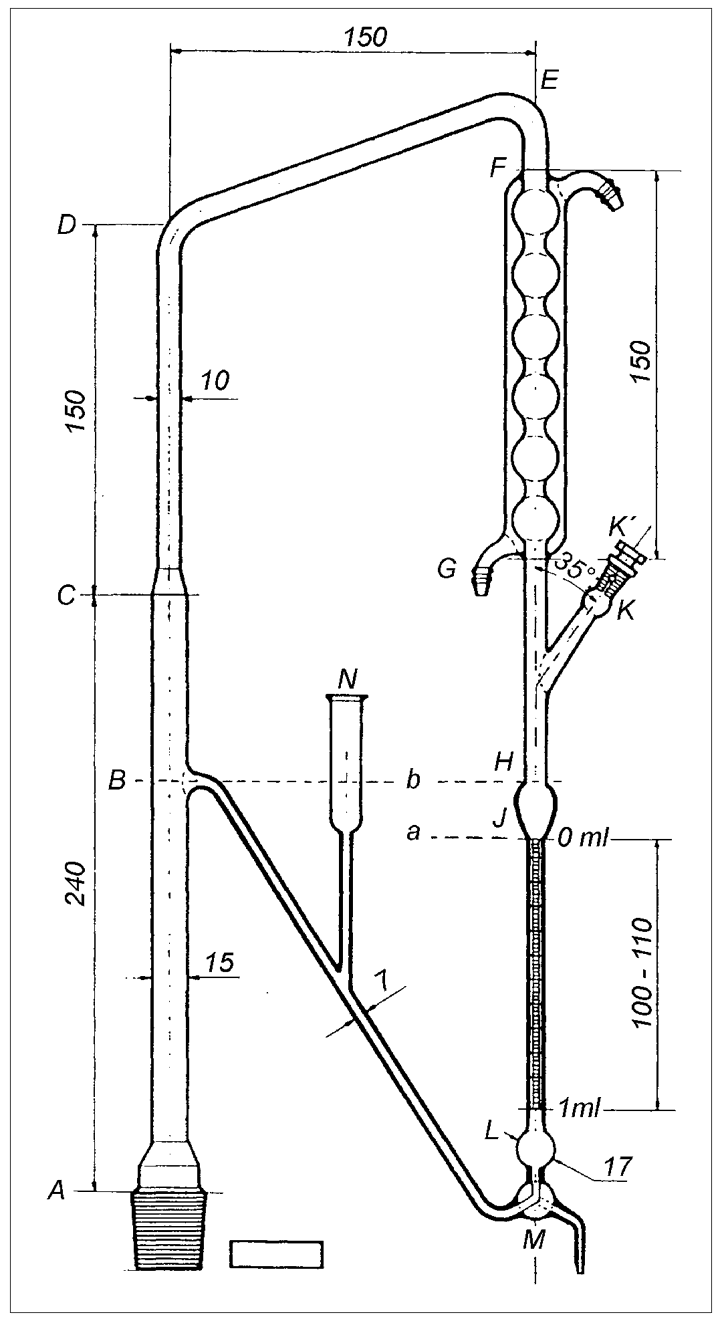
Obr. 2.8.12-1 Přístroj na stanovení silic v rostlinných drogách
Rozměry v milimetrech
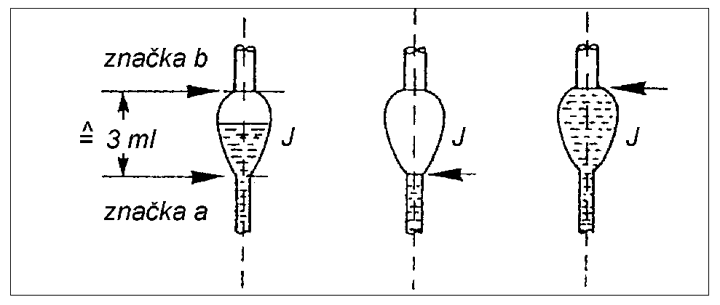
Obr. 2.8.12-2
Hmotnost zkoušené drogy se obecně řídí, není-li uvedeno jinak, požadovaným obsahem silice v ml/kg, přepočteno na drogu vysušenou (2.2.32) při 100 °C až 105 °C, viz tabulka N-1.
Tab. N-1
Zkoumadla Postup stanovení Metoda sledování erytému po intradermálním podání Metoda sledování úhynu Zkouška na morčatech Zkouška na myších Příprava zkoumadel Vlastní zkouška Hodnocení Vzorkování drog Odběr vzorků Úprava vzorku Stupeň rozdrobnění Tab. N-1 Tab. N-2 Stanovení cizí příměsi Stomata (průduchy) Stomatální index Tab. 2.8.11-1 Tab. N-1 Požadovaný obsah silice v ml/kg Hmotnost zkoušené drogy v gramech ≤ 5,0 20,0 10,0 10,0 ≥ 10,0 5,0 Není-li uvedeno jinak, upraví se zkoušená droga bezprostředně před stanovením na vhodnou velikost částic, viz tabulka N-2.
Tab. N-2
Zkoumadla Postup stanovení Metoda sledování erytému po intradermálním podání Metoda sledování úhynu Zkouška na morčatech Zkouška na myších Příprava zkoumadel Vlastní zkouška Hodnocení Vzorkování drog Odběr vzorků Úprava vzorku Stupeň rozdrobnění Tab. N-1 Tab. N-2 Stanovení cizí příměsi Stomata (průduchy) Stomatální index Tab. 2.8.11-1 Tab. N-1 Tab. N-2 Droga (obecně) Velikost částic, síto květy 2800 natě 2000 oplodí, plody kořeny, kůry 1400 U drog upravených na menší velikost částic se úprava pro stanovení silic neprovádí.
- 2.8.13 Zbytky pesticidů
Pro lékopisné účely je pesticid jakákoli látka nebo směs látek určených k ochraně rostlin, likvidaci nebo regulaci jakýchkoli škůdců, nežádoucích druhů rostlin nebo živočichů působících škody nebo jinak rušících při výrobě, zpracování, skladování, dopravě nebo prodeji rostlinných drog. Tato skupina zahrnuje látky používané jako regulátory růstu, defolianty nebo desikanty aplikované na rostliny před nebo po sklizni nebo jiné látky používané k ochraně zboží před znehodnocením během skladování a dopravy.
Limity. Není-li v článku uvedeno jinak, zkoušená droga přinejmenším vyhovuje limitům uvedeným v tabulce 2.8.13-1. Limity pro pesticidy, které nejsou uvedeny v tabulce a jejichž přítomnost lze z jakéhokoliv důvodu předpokládat, se shodují s limity určenými směrnicemi Evropského společenství 76/895 a 90/642, včetně doplňků a následných změn.
Tab. 2.8.13-1
Zkoumadla Postup stanovení Metoda sledování erytému po intradermálním podání Metoda sledování úhynu Zkouška na morčatech Zkouška na myších Příprava zkoumadel Vlastní zkouška Hodnocení Vzorkování drog Odběr vzorků Úprava vzorku Stupeň rozdrobnění Tab. N-1 Tab. N-2 Stanovení cizí příměsi Stomata (průduchy) Stomatální index Tab. 2.8.11-1 Tab. N-1 Tab. N-2 Tab. 2.8.13-1 Látka Limit (mg/kg) alachlor 0,02 aldrin a dieldrin (součet) 0,05 azinfosmethyl 1,0 bromopropylat 3,0 chlordan (součet cis-, trans- a oxychlordanu) 0,05 chlorfenvinfos 0,5 chlorpyrifos 0,2 chlorpyrifosmethyl 0,1 cypermetrin (a izomery) 1,0 DDT (součet p,pˊ -DDT, o,pˊ-DDT,p,pˊ-DDE a p,pˊ-TDE) 1,0 deltametrin 0,5 diazinon 0,5 dichlorvos 1,0 dithiokarbamaty (jako CS2) 2,0 endosulfan (součet izomerů a endosulfansulfatu) 3,0 endrin 0,05 ethion 2,0 fenitrothion 0,5 fenvalerat 1,5 fonofos 0,05 fozalon 0,1 heptachlor (souhrn heptachloru a heptachlorepoxidu) 0,05 hexachlorbenzen 0,1 hexachlorcyklohexan - izomery (kromě γ-zomeru) 0,3 lindan (γ-hexachlorcyklohexan) 0,6 malathion 1,0 methidathion 0,2 parathion 0,5 parathionmethyl 0,2 permetrin 1,0 piperonylbutoxid 3,0 pirimifosmethyl 4,0 pyrethriny (součet) 3,0 quintozen (součet quintozenu, pentachloranilinu a methylpentachlorfenylsulfidu) 1,0 Limity pro pesticidy, které nejsou uvedeny v tabulce 2.8.13-1 ani ve směrnici ES, se vypočítají podle vzorce:
v němž značí:
- ADI - povolenou denní dávku, jak je uváděna FAO-WHO, v miligramech na kilogram tělesné hmotnosti,
- M - tělesnou hmotnost v kilogramech (60 kg),
- MDD - denní dávku rostlinné drogy v kilogramech.
Je-li droga určena k přípravě extraktů, tinktur nebo jiných lékových forem a výrobním postupem se mění obsah pesticidů v konečných přípravcích, vypočítají se limity podle vzorce:
v němž značí:
- E - extrakční faktor pro daný výrobní postup, stanovený experimentálně.
Ve výjimečných případech mohou být schváleny i vyšší limity, zejména vyžaduje-li rostlina zvláštní způsob pěstování nebo jestliže její metabolismus nebo struktura způsobují vyšší obsah pesticidů, než je běžné.
Oprávněná autorita může připustit úplné nebo částečné vypuštění zkoušky, jestliže je přesně znám celý postup ošetřování každé šarže (druh a množství použitých pesticidů, data každého použití v průběhu pěstování a po sklizni) a může být přesně kontrolován.
Odběr vzorků. Odběr vzorků se provede podle článku N Vzorkování drog.
Vzorky se zkoušejí bezprostředně po odběru, aby nedošlo k možnému rozkladu zbytků pesticidů. Není-li to možné, uchovávají se vzorky ve vzduchotěsných obalech, vhodných pro uchovávání potravin, při teplotě nižší než 0 °C, chráněny před světlem.
Zkoumadla. Všechna zkoumadla a rozpouštědla jsou prostá jakýchkoli znečištěnin, zejména pesticidů, které mohou rušivě působit při zkoušení. Často je třeba používat rozpouštědla zvláštní jakosti, nebo není-li to možné, rozpouštědla čerstvě předestilovaná v celoskleněných přístrojích. Vždy musí být prováděny slepé zkoušky.
Přístroje. Přístroje a zejména laboratorní sklo se vyčistí tak, aby bylo zaručeno, že neobsahuje pesticidy; např. namočí se nejméně na 16 h do roztoku detergentu prostého fosfátů, omývá se velkým množstvím vody destilované R a pak se omyje acetonem a hexanem nebo heptanem.
Kvalitativní a kvantitativní zkoušení zbytků pesticidů. Použité analytické postupy jsou validovány dle platných předpisů. Zejména splňují následující požadavky:
- - zvolený postup, zvláště čisticí kroky, je vhodný pro kombinaci zbytek pesticidu/zkoušená látka a není citlivý k rušivým vlivům současně extrahovaných látek; detekční a kvantitativní limity se měří pro každou zkoušenou kombinaci pesticid-matrice,
- - je nalezeno 70 % až 110 % každého pesticidu,
- - opakovatelnost postupu není menší než hodnoty uvedené v tabulce 2.8.13-2,
- - reprodukovatelnost postupu není menší než hodnoty uvedené v tabulce 2.8.13-2,
- - koncentrace zkoušeného roztoku, porovnávacího roztoku a nastavení přístroje jsou takové, aby odezva analytického detektoru byla lineární.
Tab. 2.8.13-2
- Před odběrem vzorků se provede senzorická kontrola obsahu jednotlivých balení, zaměřená zejména na: