| g/l | mmol/l | |
|---|---|---|
| chlorid sodný | 6,62 | 113,3 |
| chlorid draselný | 0,45 | 6,1 |
| chlorid vápenatý | 0,07 | 0,5 |
| chlorid hořečnatý | 0,10 | 0,5 |
| hydrogenuhličitan sodný | 2,56 | 30,5 |
| hydrogenfosforečnan sodný dodekahydrát | 0,29 | 0,8 |
| dihydrogenfosforečnan sodný dihydrát | 0,03 | 0,2 |
| glukosa bezvodá | 0,50 | 2,8 |
Zkoušený roztok. 1,0 mg zkoušené látky se naváží do pečlivě vymyté zkumavky z tvrdého skla délky 100 mm a vnitřního průměru 6 mm. Přidá se přesně odměřený objem roztoku vnitřního standardu obsahující takové množství DL-norleucinu, které odpovídá polovičnímu očekávanému množství molů zkoušené látky. Zkumavka se vloží do mrazicí směsi při -5 °C, vytvoří se podtlak nepřevyšující 133 Pa a zataví se. Poté se 16 h zahřívá na 110 °C až 115 °C. Zkumavka se po ochlazení otevře a její obsah se převede do 10ml baňky pomocí pěti dávek vody R po 0,2 ml. Vysuší se za sníženého tlaku nad hydroxidem draselným R a potom se tento postup ještě jednou opakuje. Zbytek se rozpustí ve vhodném tlumivém roztoku o pH 2,2 a zředí se jím na vhodný objem.
Do analyzátoru aminokyselin se přesně odměří vhodné množství zkoušeného roztoku tak, aby píky aminokyselin přítomných v největších množstvích zaujímaly většinu stupnice záznamu.
Obsahy jednotlivých aminokyselin se vyjádří v molech. Relativní zastoupení aminokyselin se vypočítá z předpokladu, že jedna šestina součtu molů kyseliny asparagové, kyseliny glutamové, prolinu, glycinu, isoleucinu a leucinu se rovná 1. Hodnoty pro jednotlivé aminokyseliny jsou v těchto rozmezích: kyselina asparagová 0,95 až 1,05; kyselina glutamová 0,95 až 1,05; prolin 0,95 až 1,05; glycin 0,95 až 1,05; leucin 0,90 až 1,10; isoleucin 0,90 až 1,10; tyrosin 0,7 až 1,05; polovina cystinu 1,4 až 2,1. Ostatní aminokyseliny jsou jen ve stopách. Stanovení lze hodnotit jen v případě, jestliže nalezený počet molů DL-norleucinu se po opravě na množství použitého roztoku neliší o více než ±5 % od množství přidaného ke zkoušené látce před hydrolýzou.
Příbuzné peptidy. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 3,5 mg se rozpustí v roztoku dihydrogenfosforečnanu sodného (15,6 g/l) a zředí se jím na 10,0 ml.
Porovnávací roztok (a). Připraví se roztok, který obsahuje 0,8 mg desmopresinu CRL a 0,8 mg oxytocinu CRL v mililitru roztoku dihydrogenfosforečnanu sodného R (15,6 g/l).
Porovnávací roztok (b). 0,1 ml porovnávacího roztoku (a) se zředí roztokem dihydrogenfosforečnanu sodného R (15,6 g/l) na 10 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,12 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze s průtokovou rychlosí 1 ml/min:
- - mobilní fáze A - roztok dihydrogenfosforečnanu sodného R (15,6 g/l),
- - mobilní fáze B - směs stejných objemů acetonitrilu R a vody R,
- - spektrofotometrického detektoru, 220 nm, s vhodnou průtokovou kyvetou.
Kolona se promývá do ustavení rovnováhy směsí objemových dílů mobilní fáze B a mobilní fáze A (30 + 70). Potom zkouška 30 min pokračuje gradientovou elucí při kontinuálním a lineárním zvyšování koncentrace mobilní fáze B o 1,0 % (V/V)/mm. Poté se eluuje 15 min směsí objemových dílů mobilní fáze B a mobilní fáze A (30 + 70) k opětnému dosažení rovnováhy kolony.
Nastříkne se 25 μl porovnávacího roztoku (a) a určí se píky oxytocinu a desmopresinu (první pík a případně druhý pík). Zkoušku lze hodnotit, jestliže rozlišení mezi píkem desmopresinu a píkem oxytocinu není menší než 5,0.
Je-li třeba, může se požadovaného rozlišení dosáhnout buď změněním počátečních objemů mobilních fází A a B, nebo upravením profilu gradientu.
Nastříkne se 25 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) se zjistí pík odpovídající oxytocinu, jehož poměr signálu k šumu není menší než 20 a jehož plocha je v rozmezí 0,75 % až 1,25 % plochy píku oxytocinu na chromatogramu porovnávacího roztoku (a).
Nastříkne se odděleně 25 μl zkoušeného roztoku a 25 μl porovnávacího roztoku (a). Nepřihlíží se k píkům rozpouštědla ani k píkům, jejichž plocha je menší než 0,1 % plochy píku oxytocinu.
Na chromatogramu zkoušeného roztoku není plocha žádného píku, kromě hlavního (oxytocin) píku a píku rozpouštědla, větší než 3 % plochy píku oxytocinu; součet ploch takovýchto píků není větší než 10 % celkové plochy všech píků kromě plochy píku rozpouštědla.
Peptidy. 90 % až 110 % deklarovaného obsahu oxytocinu v miligramech sloučeniny C43H66N12O12S2.
Stanoví se kapalinovou chromatografií (2.2.29) za použití postupu popsaného ve zkoušce Příbuzné peptidy.
Zkoušený roztok. 3,5 mg se rozpustí v roztoku dihydrogenfosforečnanu sodného R (15,6 g/l) a zředí se jím na 10,0 ml.
Porovnávací roztok. 3,5 mg oxytocinu CRL se rozpustí v roztoku dihydrogenfosforečnanu sodného R (15,6 g/l) a zředí se jím na 10,0 ml.
Nastříkne se odděleně 25 μl porovnávacího roztoku a 25 μl zkoušeného roztoku. Obsah C43H66N12O12S2 se vypočítá z ploch píků na chromatogramech zkoušeného roztoku a porovnávacího roztoku a z deklarovaného obsahu oxytocinu CRL.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 100 m.j. endotoxinu v 200 m.j. oxytocinu.
Stanovení účinnosti
Stanoví se porovnáním účinnosti zkoušené látky s účinností mezinárodního standardu nebo referenčního přípravku kalibrovaného v mezinárodních jednotkách.
Mezinárodní jednotka je oxytocinová účinnost obsažená v deklarovaném množství mezinárodního standardu, kterým je suchý syntetický oxytocinový peptid s lidským albuminem. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Stanovená účinnost je nejméně 90 % a nejvýše 111 % deklarované účinnosti. Interval spolehlivosti (P = 0,95) stanovené účinnosti je nejméně 80 % a nejvýše 125 % deklarované účinnosti.
Stanovení účinnosti se provádí metodou A nebo metodou B.
Metoda A - snížení krevního tlaku kohouta
Anestezuje se mladý zdravý dospělý kohout o hmotnosti 1,2 kg až 2,3 kg. Použije se anestezie, která dlouhodobě udržuje krevní tlak na konstantní výši. Obnaží se stehenní sval z jedné stehenní kosti (musculus gluteus primus) a vypreparuje se arteria ischiadica. Do ní se zavede kanyla a zaznamenává se krevní tlak vhodným lineárním zapisovačem. Kanylou zavedenou do podkřídlové žíly se rychle vstřikují ředění referenčního přípravku a zkoušeného přípravku.
Referenční přípravek a zkoušený přípravek se ředí bezprostředně před použitím roztokem chloridu sodného R (9 g/l) tak, aby podávaný objem byl 0,1 ml až 0,5 ml. Vyberou se dvě dávky referenčního přípravku, které vyvolají zřetelné a rychlé, ne však největší snížení krevního tlaku. Obvykle jsou potřebné dávky mezi 20 milijednotkami a 100 milijednotkami. Vyberou se dvě dávky zkoušeného přípravku, které vyvolají reakci, jež je blízká reakci po referenčním přípravku, a poměr mezi dávkami je stejný jako u referenčního přípravku. Tento poměr se udržuje konstantní po celou zkoušku. Dvě dávky referenčního přípravku a dvě dávky zkoušeného přípravku se podávají podle plánu náhodného pořadí nebo podle latinského čtverce až do dosažení nejméně šesti skupin po čtyřech měřeních. Interval mezi dvěma dávkami je konstantní a je mezi 3 min až 10 min a závisí na tom, jak rychle dochází k návratu krevního tlaku k výchozí hodnotě. Zvíře, které se rychle stane necitlivým k opakovaným podáním roztoků, se vyřadí a ve zkoušce nahradí jiným. Odpovědi na každou dávku se měří a výsledek se vypočítá obvyklými statistickými metodami.
Metoda B - stahy potkaní dělohy
Potkaní samici o hmotnosti 120 g až 200 g se 18 h až 24 h před zkouškou nitrosvalově vstříkne 100 μg estradiolbenzoatu. Bezprostředně před zkouškou se vaginálním nátěrem zjistí, zda je zvíře v estru nebo preestru. Potkan se usmrtí a jeden děložní roh se zavěsí do lázně s roztokem následujícího složení:
Lázeň se udržuje při 32 °C nebo na jiné vhodné teplotě, kdy nedochází ke spontánním stahům a zůstává citlivost dělohy na přípravek. Roztok se okysličuje směsí 5 % oxidu uhličitého a 95 % kyslíku a zaznamenávají se svalové stahy vhodným přístrojem (např. pákou s konstantním napětím, jejíž protizávaží nepřesahuje 2 g) dávajícím lineární odpověď.
Referenční přípravek a zkoušený přípravek se zředí roztokem stejného složení, jaké má roztok v lázni. Vyberou se dvě dávky referenčního přípravku, které přidány do lázně vyvolají zřetelně rozdílné submaximální stahy. Obvykle jsou potřebné dávky mezi 10 mikrojednotkami a 50 mikrojednotkami v mililitru roztoku lázně. Vyberou se dvě dávky zkoušeného přípravku, které vyvolají reakci, jež je co nejvíce blízká reakci po referenčním přípravku, a poměr mezi dávkami j e stejný jako u referenčního přípravku. Tento poměr se udržuje konstantní po celou zkoušku.
Do lázně se přidávají podle plánu náhodného pořadí nebo podle latinského čtverce dvě dávky referenčního přípravku a dvě dávky zkoušeného přípravku až do dosažení nejméně šesti úplných skupin po čtyřech dávkách. Interval mezi dvěma dávkami je konstantní a je mezi 3 min až 10 min v závislosti na tom, jak rychle se sval zotaví. Když se dosáhne maxima stahů, nahradí se tekutina v lázni čerstvým roztokem. Měří se odpověď na každou dávku a výsledek se vypočítá obvyklými statistickými metodami.
Uchovávání
Ve vzduchotěsném obalu při teplotě 2 °C až 8 °C. Je-li látka sterilní, uchovává se ve sterilním vzduchotěsném zabezpečeném obalu.
Separandum.
Označování
V označení na obalu se uvede:
- - účinnost v mezinárodních jednotkách na miligram,
- - obsah peptidu (C43H66O12S2),
- - zdaje látka sterilní,
- - zdaje látka prostá bakteriálních endotoxinů.
Pancreatis pulvis 
Pankreatin prášek
Synonymum. Pancreatinum
| CAS 8049-47-6 |
Připravuje se z čerstvé nebo zmrazené slinivky břišní (pankreatu) savců. Látka obsahuje enzymy s proteolytickou, lipolytickou a amylolytickou účinností.
1 miligram látky obsahuje nejméně 1,0 Ph.Eur.j. celkové proteolytické účinnosti, 15 Ph.Eur.j. lipolytické účinnosti a 12 Ph.Eur.j. amylolytické účinnosti. Připravuje se za podmínek, které minimalizují stupeň mikrobiálního znečištění.
Vlastnosti
Slabě hnědý amorfní prášek. Je částečně rozpustný ve vodě, prakticky nerozpustný v lihu 96% a v etheru.
Zkoušky totožnosti
- A. 0,5 g se rozetře s 10 ml vody R a nastaví se na hodnotu pH 8,0 přidáním hydroxidu sodného 0,1 mol/l RS za použití červeně kresolové RS jako indikátoru. Suspenze se rozdělí na dvě stejné části (suspenze (a) a suspenze (b)). Suspenze (a) se povaří. Ke každé suspenzi se přidá několik částeček červeně Kongo-fibrinu R, zahřeje se na 38°C až 40°Capři této teplotě se udržuje 1 h. Suspenze (a) je bezbarvá nebo slabě růžová a suspenze (b) je zbarvena zřetelně více červeně.
- B. 0,25 g se rozetře s 10 ml vody R a nastaví se na hodnotu pH 8,0 přidáním hydroxidu sodného 0,1 mol/l RS za použití 0,1 ml červeně kresolové RS jako indikátoru. Suspenze se rozdělí na 2 stejné části (suspenze (a) a suspenze (b)). Suspenze (a) se povaří. 0,1 g škrobu rozpustného R se rozpustí ve 100 ml vroucí vody R, vaří se 2 min a po ochlazení se zředí vodou R na 150 ml. K 75 ml roztoku škrobu se přidá suspenze (a) a ke zbývajícím 75 ml se přidá suspenze (b). Každá směs se zahřeje na 38 °C až 40 °C a při této teplotě se udržuje 5 min.
K 1 ml každé směsi se přidá 10 ml jodu RS2. Směs s obsahem suspenze (a) je zbarvena intenzivně modrofialově; směs získaná se suspenzí (b) má zbarvení roztoku jodu.
Zkoušky na čistotu
Obsah tuku. V zařízení na extrakci se 1,0 g extrahuje 3 h etherem petrolejovým R1. Rozpouštědlo se odpaří a zbytek se suší 2 h při 100 °C až 105 °C. Zbytek váží nejvýše 50 mg (5,0 %).
Ztráta sušením (2.2.32). Nejvýše 5,0 %; 0,500 g se suší 4 h ve vakuové sušárně při 60 °C při tlaku nepřevyšujícím 670 Pa.
Mikrobiální znečištění (2.6.12). Nejvýše 104 živých mikroorganismů v gramu- Stanoví se plotnovou metodou. Vyhovuje zkoušce na nepřítomnost Escherichia coli a Salmonella (2.6.13).
Stanovení obsahu
Celková proteolytická účinnost. Stanoví se porovnáním množství peptidů, které se nevysrážejí roztokem kyseliny trichloroctové R (50 g/l), uvolněných za min z roztoku kaseinového substrátu s množstvím peptidů uvolněných pankreatinem práškem (proteasou) BRP ze stejného substrátu a za stejných podmínek.
Roztok kaseinu. V 5 ml vody R se suspenduje množství kaseinu BRP odpovídající 1,25 g vysušené látky, přidá se 10 ml hydroxidu sodného 0,1 mol/l RS a míchá se 1 min. (Obsah vody v kaseinu BRP se stanoví před provedením zkoušky zahříváním 4 h ve vakuu při 60 °C). Přidá se 60 ml vody R a míchá se elektromagnetickým míchadlem, až je roztok prakticky čirý. Pak se upraví pH na hodnotu 8,0 hydroxidem sodným 0,1 mol/l RS nebo kyselinou chlorovodíkovou 0,1 mol/l RS a zředí se vodou R na 100,0 ml. Roztok se použije v den přípravy.
Roztok enterokinasy. 50 mg enterokinasy BRP se rozpustí v chloridu vápenatém 0,02 mol/l RS a zředí se jím na 50,0 ml. Roztok se použije v den přípravy.
Zkoušená suspenze a porovnávací suspenze se připraví a jejich zředění se provede při 0 °C až 4 °C.
Zkoušená suspenze. 0,100 g zkoušené látky se roztírá 5 min s 25 ml chloridu vápenatého 0,02 mol/l RS, který se přidává postupně. Převede se kvantitativně do odměrné baňky a zředí se chloridem vápenatým 0,02 mol/l RS na 100,0 ml. K 10,0 ml této suspenze se přidá 10,0 ml roztoku enterokinasy a zahřívá se 15 min ve vodní lázni při (35 ± 0,5) °C. Pak se ochladí a zředí tlumivým roztokem boritanovým o pH 7,5 při (5 ± 3) °C na koncentraci asi 0,065 Ph.Eur.j. celkové proteolytická účinnost v mililitru, počítáno na základě předem stanovené účinnosti.
Porovnávací suspenze. Připraví se suspenze pankreatinu prášku (proteasy) BRP, jak bylo popsáno u zkoušené suspenze, ale bez přidání enterokinasy, aby byla získána známá konečná koncentrace asi 0,065 Ph.Eur.j. na ml, počítáno na základě předem stanovené účinosti.
Zkumavky se označí dvojmo T, Tb, S1, S1b, S2 ,S2b, S3, S3b; jedna zkumavka se označí B.
Do zkumavek se přidá tlumivý roztok boritanový o pH 7,5 takto:
- - B: 3,0 ml,
- - S1 a S1b: 2,0 ml,
- - S2 a S2b, T a Tb: 1,0 ml.
Do zkumavek se dále přidá porovnávací suspenze takto:
- - S1 a S1b: 1,0 ml,
- - S2 a S2b: 2,0 ml,
- - S3 a S3b: 3,0 ml.
Přidají se 2,0 ml zkoušené suspenze do zkumavek T a Tb.
Přidá se 5 ml roztoku kyseliny trichloroctové R (50 g/l) do zkumavek B, S1b, S2b, S3b a Tb a promíchá se zatřepáním.
Zkumavky a roztok kaseinu se umístí do vodní lázně při (35 ± 0,5) °C a do každé zkumavky se vloží skleněná tyčinka. Když je dosaženo tepelné rovnováhy, přidají se 2 ml roztoku kaseinu do zkumavek B, S1b, S2b, S3b a Tb a promíchá se. V čase 0 se přidají postupně v intervalech 30 s 2,0 ml roztoku kaseinu do zkumavek S1, S2, S3b a Tb. Po každém přidání se ihned promíchá. Přesně 30 min po přidání kaseinového roztoku (dodržují se pravidelné intervaly) se přidá 5,0 ml roztoku kyseliny trichloroctové R (50 g/l) do zkumavek S1, S2, S3 a T a promíchá se. Zkumavky se vyjmou z vodní lázně a ponechají se stát 20 min při teplotě místnosti.
Obsah každé zkumavky se dvakrát zfiltruje stejným vhodným filtračním papírem, který byl předtím promyt roztokem kyseliny trichloroctové R (50 g/l) a potom vodou R a vysušen.
Vhodný filtrační papír vyhovuje následující zkoušce: zfiltruje se 5 ml roztoku kyseliny trichloroctové R (50 g/l) kruhovým bílým filtračním papírem průměru 7 cm; absorbance (2.2.25) tohoto filtrátu měřená při 275 nm za použití nefiltrovaného roztoku kyseliny trichloroctové R (50 g/l) jako kontrolní tekutiny nepřevyšuje hodnotu 0,04.
Schéma výše uvedených operací je uvedeno v tabulce.
Změří se absorbance (2.2.25) filtrátů při 275 nm, přičemž se použije filtrát získaný ze zkumavky B jako kontrolní tekutina.
Průměrné hodnoty absorbance filtrátů získané ze zkumavek S1, S2 a S3 se korigují odečtením průměrných hodnot získaných jednotlivě pro filtráty ze zkumavek S1b, S2b a S3b. Sestrojí se kalibrační křivka vynesením korigovaných hodnot absorbance proti objemu použité porovnávací suspenze.
Stanoví se účinnost zkoušené látky za použití korigované absorbance pro zkoušenou suspenzi (T - Tb) a kalibrační křivky, přičemž je třeba vzít v úvahu zřeďovací faktory.
Zkoušku lze hodnotit, pokud jsou korigované hodnoty absorbance v rozmezí 0,15 až 0,60.
| Zkumavky | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| S1 | S1b | S2 | S2b | S3 | S3b | T | Tb | B | |
| tlumivý roztok | 2 | 2 | 1 | 1 | 1 | 1 | 3 | ||
| porovnávací roztok | 1 | 1 | 2 | 2 | 3 | 3 | |||
| zkouška suspenze | 2 | 2 | |||||||
| roztok kyseliny trichloroctové | 5 | 5 | 5 | 5 | 5 | ||||
| smíchat | + | + | + | + | + | ||||
| vodní lázeň 35 °C | + | + | + | + | + | + | + | + | + |
| roztok kaseinu | 2 | 2 | 2 | 2 | 2 | ||||
| smíchat | + | + | + | + | + | ||||
| roztok kaseinu | 2 | 2 | 2 | 2 | |||||
| smíchat | + | + | + | + | + | ||||
| vodní lázeň 35 °C 30 min | + | + | + | + | + | + | + | + | |
| roztok kyseliny trichloroctové | 5 | 5 | 5 | 5 | |||||
| smíchat | + | + | + | + | |||||
| teplota místnosti 20 min | + | + | + | + | + | + | + | + | + |
| filtrace | + | + | + | + | + | + | + | + | + |
Lipolytická účinnost. Stanoví se porovnáváním rychlosti, při níž suspenze pankreatinu prášku hydrolyzuje substrát - emulzi olivového oleje, s rychlostí, při níž suspenze pankreatinu prášku (amylasa a lipasa) BRP hydrolyzuje stejný substrát za stejných podmínek. Zkouška se provede v dusíkové atmosféře.
Zásobní emulze olivového oleje. Do kádinky na 800 ml o průměru 9 cm se převede 40 ml oleje olivového R, 330 ml arabské klovatiny RS a 30 ml vody R. Na dno kádinky se umístí elektrický mixér a kádinka se vloží do nádoby obsahující líh 96% R a dostatečné množství ledu jako chladicí směsi. Emulguje se za použití mixéru průměrnou rychlostí 1000 ot./min až 2000 ot./min. Ochladí se na 5 °C až 10 °C a rychlost mixování se zvýší na 8000 ot./min. Mixuje se 30 min, přičemž se teplota udržuje pod 25 °C neustálým přidáváním rozmělněného ledu do chladicí směsi. (Vhodná je též směs chloridu vápenatého a rozmělněného ledu.) Zásobní emulze se uchovává v chladničce a použije se do 14 dnů. Emulze se nesmí rozpadnout do dvou vrstev. Průměr částeček emulze se kontroluje pod mikroskopem. Alespoň 90 % má průměr pod 3 μm a žádná nemá průměr větší než 10 μm. Emulze se důkladně protřepe před přípravou emulzního substrátu.
Emulze olivového oleje. Pro 10 stanovení se smíchají následující roztoky v uvedeném pořadí: 100 ml zásobní emulze, 80 ml trometamolu RS1, 20 ml čerstvě připraveného roztoku sodné soli taurocholanu BRP (80 g/l) a 95 ml vody R. Použije se v den přípravy.
Zařízení. Použije se reakční nádoba objemu asi 50 ml opatřená:
- - přístrojem, který udrží teplotu na (37 ± 0,5) °C,
- - elektromagnetickou míchačkou,
- - víčkem s otvory pro vložení elektrod, pro přítok byretou, pro trubičky pro přívod dusíku a pro přidávání zkoumadel.
Může být použito titrační zařízení manuální nebo automatické. V případě zařízení manuálního je byreta dělena po 0,005 ml a pH-metr je vybaven stupnicí s velkým měřicím rozsahem a skleněnou a kalomelovou elektrodou. Po každém stanovení se reakční nádoba vyprázdní odsátím a promyje se několikrát vodou R, přičemž se zbytky tekutiny po výplachu odstraňují odsátím.
Zkoušená suspenze. V malé třence ochlazené na 0 °C až 4°Cse pečlivě roztírá množství zkoušené látky ekvivalentní asi 2500 Ph.Eur.j. lipolytické účinnosti s 1 ml vychlazeného tlumivého roztoku maleinanového o pH 7,0 (rozpouštědlo lipasy), až se získá velmi jemná suspenze. Ta se pak naředí chladným tlumivým roztokem maleinanovým o pH 7,0, převede se kvantitativně do odměrné baňky na 100,0 ml a zředí se po značku chladným tlumivým roztokem. Během titrace se baňka se zkoušenou suspenzí uchovává ve vodě s ledem.
Porovnávací suspenze. Aby se vyloučila absorpce vody vytvořené kondenzací, otevře se nádoba, až když porovnávací přípravek dosáhne teploty místnosti. Suspenze pankreatinu prášku (amylasa a lipasa) BRP se připraví, jak je popsáno u zkoušené suspenze, přičemž se použije množství odpovídající asi 2500 Ph.Eur.j.
Titrace se provede ihned po přípravě zkoušené suspenze a porovnávací suspenze. Do reakční nádobky vytemperované na (37 ± 0,5) °C se převede 29,5 ml emulze olivového oleje, nádobka se opatří míchadlem, elektrodami a byretou (její špička je ponořena do emulze olivového oleje).
Nádobka se uzavře víkem a zapne se přístroj. Opatrně se přidává za stálého míchání hydroxid sodný 0,1 mol/l VS, až je dosaženo pH 9,2. Za použití rychle tekoucí dělené pipety se přidá asi 0,5 ml předem zhomogenizované porovnávací suspenze, spustí se stopky a kontinuálně se přidává hydroxid sodný 0,1 mol/l VS, aby se udrželo pH na hodnotě 9,0. Přesně po 1 min se odečte spotřeba roztoku hydroxidu sodného 0,1 mol/l VS. Toto měření se provede ještě čtyřikrát. První hodnota se nepoužije a z dalších čtyř odečtení se vypočte průměr (S1). Provedou se další dvě stanovení (§ a S3). Vypočte se průměr hodnot Sl5 S2a S3. Průměrná spotřeba hydroxidu sodného 0,1 mol/l VS by měla být asi 0,12 ml/min s limity 0,08 ml/min až 0,16 ml/min.
Stejným způsobem se provedou tři stanovení se zkoušenou suspenzí (T1, T2 a T3). Je-li spotřeba hydroxidu sodného 0,1 mol/l VS mimo limity 0,08 ml/min až 0,16 ml/min, stanovení se opakuje s množstvím zkoušené suspenze, které je vhodnější, avšak v rozmezí mezi 0,4 ml a 0,6 ml. Jinak se přizpůsobí množství zkoušené látky tak, aby vyhovovalo podmínkám zkoušky. Vypočítá se průměr hodnot T1, T2 a T3.
Účinnost v Ph.Eur.j. na mg se vypočítá ze vztahu:
v němž značí:
- n - průměrnou spotřebu hydroxidu sodného 0,1 mol/l VS za min při titraci zkoušené suspenze,
- n1 - průměrnou spotřebu hydroxidu sodného 0,1 mol/l VS za min při titraci porovnávací suspenze,
- m - hmotnost zkoušené látky v miligramech,
- m1 - hmotnost porovnávacího přípravku v miligramech,
- A - účinnost pankreatinu prášku (amylasa a lipasa) BRP v Ph.Eur.j. v miligramu.
Amylolytická účinnost. Stanoví se porovnáním rychlosti, při níž suspenze pankreatinu prášku hydrolyzuje substrát - roztok škrobu, s rychlostí, při níž suspenze pankreatinu prášku (amylasa a lipasa) BRP hydrolyzuje stejný substrát za stejných podmínek.
Roztok škrobu. K množství škrobu BRP odpovídajícímu 2,0 g vysušené látky se přidá 10 ml vody R a promíchá se. (Obsah vody ve škrobu BRP se stanoví před zkouškou sušením 4 h při 120 °C.) Tato suspenze se za stálého míchání přidává ke 160 ml vroucí vody R. Nádoba se promyje několikrát postupně vždy 10 ml vody R a promývací tekutina se přidá k horkému roztoku škrobu. Zahřeje se za stálého míchání k varu. Ochladí se na teplotu místnosti a zředí se vodou R na 200 ml. Roztok se použije v den přípravy.
Zkoušená suspenze. Množství zkoušené látky odpovídající asi 1500 Ph.Eur.j. amylolytické účinnosti se roztírá 15 min s 60 ml tlumivého roztoku fosforečnanového o pH 6,8 (1). Převede se kvantitativně do odměrné baňky a zředí se tlumivým roztokem fosforečnanovým o pH 6,8 (1) na 100,0 ml.
Porovnávací suspenze. Připraví se suspenze pankreatinu prášku (amylasa a lipasa) BRP, jak je popsáno pro zkoušenou suspenzi, za použití množství odpovídajícího asi 1500 Ph.Eur.j.
Do zkumavky dlouhé 200 mm o průměru 22 mm se zabroušenou zátkou se převede 25,0 ml roztoku škrobu, 10,0 ml tlumivého roztoku fosforečnanového o pH 6,8 (1) a 1,0 ml roztoku chloridu sodného R (11,7 g/l). Zkumavka se uzavře, protřepe a umístí se do vodní lázně při (25,0 ± 0,1) °C. Když nastane vyrovnání teploty, přidá se 1,0 ml zkoušené suspenze a spustí se stopky. Promíchá se a zkumavka se dá do vodní lázně. Přesně po 10 min se přidají 2 ml kyseliny chlorovodíkové 1 mol/l RS. Směs se převede kvantitativně do kuželové baňky na 300 ml se zabroušenou zátkou. Za stálého míchání se přidá 10,0 ml jodu 0,05 mol/l VS a ihned 45 ml hydroxidu sodného 0,1 mol/l RS. Nechá se stát v temnu 15 min při teplotě 15 °C až 25 °C. Přidají se 4 ml směsi objemových dílů kyseliny sírové R a vody R (1 + 4). Nadbytek jodu se titruje thiosíranem sodným 0,1 mol/l VS za použití mikrobyrety. Provede se slepá zkouška za přidání 2 ml kyseliny chlorovodíkové 1 mol/l RS před podáním zkoušené suspenze. Stejným způsobem se provede titrace porovnávací suspenze.
Amylolytická aktivita v Ph.Eur.j. na miligram se vypočte ze vztahu:
v němž značí:
- n - spotřebu thiosíranu sodného 0,1 mol/l VS při titraci zkoušené suspenze v mililitrech,
- n1 - spotřebu thiosíranu sodného 0,1 mol/l VS při titraci porovnávací suspenze v mililitrech,
- n՛ - spotřebu thiosíranu sodného 0,1 mol/l VS při slepé zkoušce zkoušené suspenze v mililitrech,
- n'1 - spotřebu thiosíranu sodného 0,1 mol/l VS při slepé zkoušce porovnávací suspenze v mililitrech,
- m - hmotnost zkoušené látky v miligramech,
- m1 - hmotnost porovnávacího přípravku v miligramech,
- A - účinnost pankreatinu prášku (amylasa a lipasa) BRP v Ph.Eur.j. v miligramu.
Uchovávání
Ve vzduchotěsných obalech, při teplotě nepřevyšující 15 °C.
† Pancuronii bromidum
Pankuroniumbromid
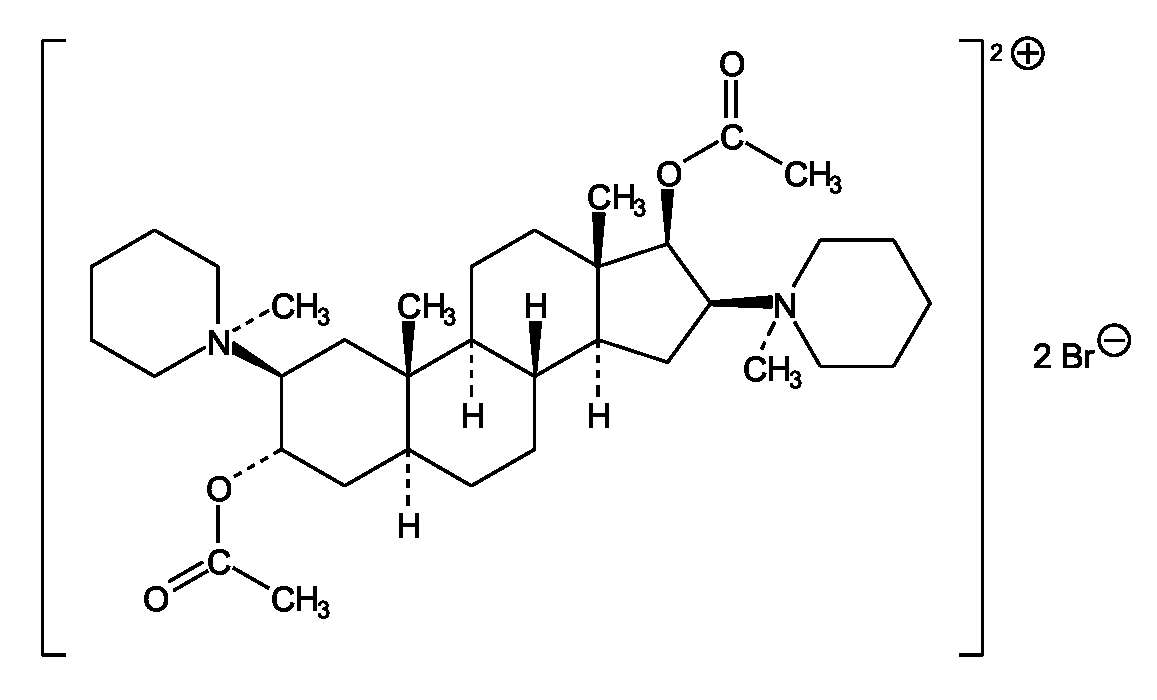
| C35H60Br2N2O4 | Mr 732,68 | CAS 15500-66-0 |
Je to 1,1՛-(3α,17P-diacetoxy-5oc-androstan-2P,16P-diyl)bis(l-methylpiperidinium)dibromid. Počítáno na bezvodou látku, obsahuje 98,0 % až 102,0 % sloučeniny C35H60Br2N2O4.
Vlastnosti
Bílý nebo téměř bílý krystalický hygroskopický prášek. Je velmi snadno rozpustný nebo snadno rozpustný ve vodě, snadno rozpustný v lihu 96%, prakticky nerozpustný v etheru.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem pamkuroniumbromidu CRL.
- B. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou, barvou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a).
- C. Vyhovuje zkoušce (a) na bromidy (2.3.1).
Zkoušky na čistotu
Vzhled roztoku. 50 mg se rozpustí ve vodě R a zředí se jí na 25 ml. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). + 38° až +42°, počítáno na bezvodou látku; měří se roztok připravený rozpuštěním 0,75 g ve vodě R a zředěním stejným rozpouštědlem na 25,0 ml.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu. Roztoky se připraví těsně před použitím.
Zkoušený roztok. 50 mg se rozpustí v chloroformu R a zředí se jím na 5 ml.
Porovnávací roztok (a). 50 mg pankuroniumbromidu CRL se rozpustí v chloroformu R a zředí se jím na 5 ml.
Porovnávací roztok (b). 0,1 ml zkoušeného roztoku se zředí chloroformem R na 10 ml.
Porovnávací roztok (c). 5 mg dakuroniumbromidu CRL se rozpustí v chloroformu R a zředí se jím na 25 ml.
Porovnávací roztok (d). 10 mg pankuroniumbromidu CRL se rozpustí v 1 ml porovnávacího roztoku (c).
Na vrstvu se odděleně nanese po 2 μl každého roztoku a vyvíjí se v nenasycené komoře směsí objemových dílů roztoku jodidu sodného R (200 g/l), acetonitrilu R a 2-propanolu R (5 + 10 + 85) po dráze 12 cm. Vrstva se vysuší v proudu studeného vzduchu a postříká roztokem dusitanu sodného R (10 g/l) v methanolu R. Po 2 min se postříká jodobismutitanem draselným RS a vysuší se v proudu studeného vzduchu. Na chromatogramu zkoušeného roztoku žádná skvrna odpovídající dakuroniumbromidu není intenzivnější než hlavní skvrna na chromatogramu porovnávacího roztoku (c) (2,0 %); žádná skvrna, kromě hlavní skvrny a skvrny odpovídající dakuroniumbromidu, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (1,0 %).
Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (d) jsou dvě zřetelně oddělené skvrny; hodnota RF dakuroniumbromidu CRL vztažená k hodnotě FR pankuroniumbromidu CRL je nejméně 1,2 a na chromatogramu porovnávacího roztoku (b) je zřetelně viditelná skvrna.
Voda, semimikrostanovení (2.5.12). Nejvýše 8,0 %; stanoví se s 0,300 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,2000 g se rozpustí, je-li třeba zahřátím, v 50 ml acetanhydridu R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalemce (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 36,63 mg C35H60Br2N2O4.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
† Papaverini hydrochloridum
Papavermiumchlorid
Synonymum. Papaverinium chloratum
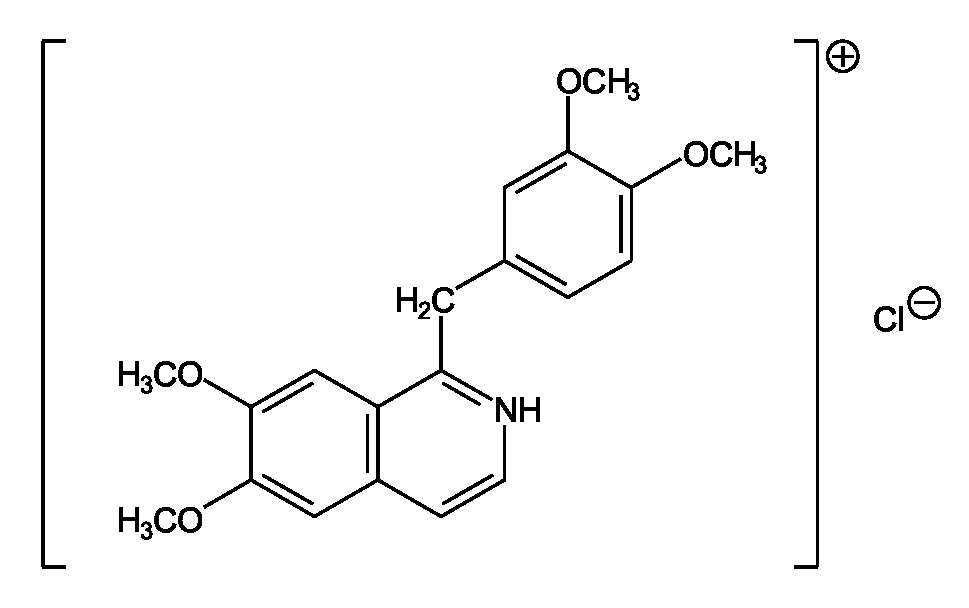
| C20H22ClNO4 | Mr 375,85 | CAS 61-25-6 |
Je to 1-(3,4-dimethoxybenzyl)-6,7-dimethoxyisochinoliniumchlorid. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C20H22ClNO4.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek nebo bílé nebo téměř bílé krystaly. Je mírně rozpustný ve vodě, těžce rozpustný v lihu 96%, prakticky nerozpustný v etheru.
Zkoušky totožnosti
- A. 25 mg se rozpustí v kyselině chlorovodíkové 0,01 mol/l RS a zředí se jí na 100,0 ml. 5,0 ml tohoto roztoku se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 250,0 ml. Měří se absorbance tohoto roztoku při 230 nm až 270 nm (2.2.25); roztok vykazuje absorpční maximum při 250 nm. Specifická absorbance v maximuje 1590 až 1670. 10,0 ml prvního roztoku se zředí kyselinou chlorovodíkovou 0,01 mol/l RS na 100,0 ml. Měří se absorbance při 270 nm až 350 nm, roztok vykazuje dvě maxima, při 280 nm až 290 nm a při 303 nm až 313 nm. Specifické absorbance v maximech jsou 140 až 200 a 200 až 250.
- B. K 10 ml roztoku S, viz Zkoušky na čistotu, se přidá několik kapek amoniaku 17,5% RS a nechá se stát. Promytá a vysušená sraženina taje (2.2.14) při 146 °C až 149 °C.
- C. K asi 10 mg se přidají 3 ml acetanhydridu R a opatrně 0,15 ml kyseliny sírové R a zahřívá se na vodní lázni 3 min až 4 min; vzniká žluté zbarvení se zelenou fluorescencí.
- D. Vyhovuje zkoušce (a) na chloridy (2.3.1).
- E. Vyhovuje zkoušce na alkaloidy (2.3.1).
Zkoušky na čistotu
Roztok S. 0,4 g se rozpustí, je-li třeba mírným zahřátím, ve vodě prosté oxidu uhličitého R a zředí se jí na 20 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok ZŽ6 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 3,0 až 4,0; měří se roztok S.
Snadno zuhelnitelné látky. K 50 mg se přidá 5 ml kyseliny sírové R a nechá se 15 min stát. Roztok není zbarven intenzivněji než porovnávací barevný roztok Č4 nebo Ž4 (2.2.2, Metoda I).
Cizí alkaloidy. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu GF254R.
Zkoušený roztok. 0,5 g se rozpustí v chloroformu R a zředí se jím na 10 ml.
Porovnávací roztok. 50 mg kodeinu R se rozpustí v chloroformu R a zředí se jím na 100 ml.
Na vrstvu se nanese odděleně po 10 μl každého roztoku a vyvíjí se směsí objemových dílů diethylaminu R ethylacetatu R a toluenu R (10 + 20 + 70) po dráze 15 cm. Deska s vrstvou se zahřívá, až není cítit pach diethylaminu. Pozoruje se v ultrafialovém světle při 254 nm. Žádná skvrna na chromatogramu zkoušeného roztoku, kromě hlavní skvrny, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (1,0 %). Nepřihlíží se ke skvrně, která zůstane na startu.
Ztráta sušením (2.2.32). Nejvýše 1,0 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se se zbytkem ze zkoušky Ztráta sušením.
Stanovení obsahu
0,300 g se rozpustí ve 30 ml kyseliny octové bezvodé R, přidá se 6 ml octanu rtuťnatého RS a titruje se kyselinou chloristou 0,1 mol/l VS za použití 0,05 ml violeti krystalové RS jako indikátoru.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 37,59 mg C20H22ClNO4.
Uchovávání
Separandum.
Paracetamolum
Paracetamol
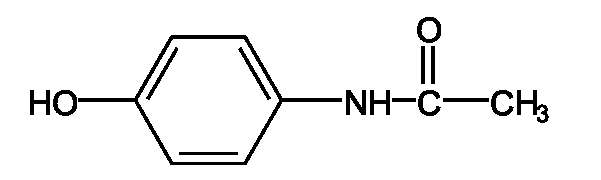
| C8H9NO2 | Mr 151,16 | CAS 103-90-2 |
Je to 4՛-hydroxyacetanilid. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C8H9NO2.
Vlastnosti
Bílý krystalický prášek. Je mírně rozpustný ve vodě, snadno rozpustný v lihu 96%, velmi těžce rozpustný v etheru a v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: A a C.
Alternativní sestava zkoušek: A, B, D a E, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 168 °C až 172 °C.
- B. 50 mg se rozpustí v methanolu R a zředí se jím na 100,0 ml. K 1,0 ml roztoku se přidá 0,5 ml kyseliny chlorovodíkové 0,1 mol/l RS a zředí se methanolem R na 100,0 ml. Roztok se chrání před světlem a měří se ihned po jeho přípravě absorbance (2.2.25) v absorpčním maximu při 249 nm. Specifická absorbance v maximu je 860 až 980.
- C. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety paracetamolu CRL.
- D. K 0,1 g se přidá 1 ml kyseliny chlorovodíkové R, 3 min se zahřívá k varu, přidá se 10 ml vody R a ochladí se; nevznikne sraženina. Přidá se 0,05 ml dichromanu draselného 0,0167 mol/l RS; vzniká fialové zbarvení, které se nemění na červené.
- E. Vyhovuje zkoušce na acetyl (2.3.1). Zahřívá se nad přímým plamenem.
Zkoušky na čistotu
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu HF254 R.
Zkoušený roztok (a). 1,0 g jemně upráškované zkoušené látky se naváží do 15ml skleněné nebo polytetrafluorethylenové centrifugační zkumavky s uzávěrem a přidá se 5,0 ml etheru prostého peroxidu R Zkumavka se uzavře a obsah se 30 min mechanicky třepe, odstřeďuje se 15 min nebo do získání čiré supernatantní tekutiny.
Zkoušený roztok (b). 0,10 g se rozpustí v methanolu R a zředí se jím na 4,0 ml.
Porovnávací roztok (a). 50 mg chloracetanilidu R se rozpustí v methanolu R a zředí se jím na 10,0 ml. 2,0 ml tohoto roztoku se zředí methanolem R na 100,0 ml.
Porovnávací roztok (b). 5,0 ml porovnávacího roztoku (a) se zředí methanolem R na 8,0 ml.
Porovnávací roztok (c). 0,25 g chloracetanilidu R a 0,1 g zkoušené látky se rozpustí v methanolu R a zředí se jím na 100 ml.
Na vrstvu se odděleně nanese 200 μl zkoušeného roztoku (a), 20 μl porovnávacího roztoku (a), 20 μl zkoušeného roztoku (b), 20 μl porovnávacího roztoku (b) a 20 μl porovnávacího roztoku (c) a ihned se vyvíjí v nenasycené komoře směsí objemových dílů methanolu R 1,1,1-trichlorethanu R a diisopropyletheru R (10 + 40 + 50) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku (a) žádná skvrna odpovídající chloracetanilidu není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (a) (0,005 %). Žádná skvrna na chromatogramu zkoušeného roztoku (b), kromě hlavní skvrny a skvrny odpovídající chloracetanilidu, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,25 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) jsou dvě zřetelně oddělené skvrny.
4-Aminofenol. 0,50 g se rozpustí ve směsi stejných objemových dílů methanolu R a vody R a zředí se stejnou směsí na 10,0 ml. Přidá se 0,2 ml čerstvě připraveného roztoku obsahujícího nitroprussid sodný R (10 g/l) a uhličitan sodný bezvodý R (10 g/l), promíchá se a nechá se 30 min stát. Současně se stejným způsobem připraví porovnávací roztok za použití 10,0 ml směsi methanolu R a vody R obsahující 0,50 g paracetamolu prostého 4-aminofenolu R a 0,5 ml roztoku 4-aminofenolu R (0,05 g/l) ve směsi stejných objemových dílů methanolu R a vody R. Případné modré zbarvení zkoušeného roztoku není intenzivnější než zbarvení porovnávacího roztoku (50 μg/g)
Těžké kovy (2.4.8). 1,0 g se rozpustí ve směsi objemových dílů vody R a acetonu R (15 + 85) a zředí se stejnou směsí na 20 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce B na těžké kovy (20 μg/g). Jako porovnávací roztok se použije roztok olova (1 μg Pb/ml) připravený zředěním základního roztoku olova (100 μg Pb/ml) stejnou směsí vody R a acetonu R.
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí ve směsi 10 ml vody R a 30 ml kyseliny sírové zředěné RS. 1 h se vaří pod zpětným chladičem, ochladí se a zředí se vodou R na 100 ml. K 20,0 ml tohoto roztoku se přidá 40 ml vody R, 40 g ledu, 15 ml kyseliny chlorovodíkové zředěné RS a 0,1 ml feroinu RS a titruje se tetrasulfatoceričitanem amonným 0,1 mol/l VS do žlutého zbarvení. Provede se slepá zkouška.
1 ml tetrasulfatoceričitanu amonného 0,1 mol/l VS odpovídá 7,56 mg C8H9NO2.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Paraffinum liquidum
Tekutý parafín
| CAS 8012-95-1 |
Je to čištěná směs tekutých nasycených uhlovodíků získaných z ropy.
Vlastnosti
Bezbarvá průsvitná olejovitá kapalina, téměř bez chuti. V denním světle nejeví fluorescenci. Je prakticky nerozpustný ve vodě, dobře rozpustný v etheru a v uhlovodících, těžce rozpustný v lihu 96%.
Zkoušky na čistotu
Kysele nebo zásaditě reagující látky. K 10 ml se přidá 20 ml vroucí vody R a silně se 1 min třepe. Po ochlazení se vodná vrstva oddělí a zfiltruje. K 10 ml filtrátu se přidá 0,1 ml fenolftaleinu RS; roztok je bezbarvý. Ke změně zbarvení roztoku na růžové se spotřebuje nejvýše 0,1 ml hydroxidu sodného 0,1 mol/l VS.
Relativní hustota (2.2.5). 0,827 až 0,890.
Viskozita (2.2.8). 110 mPa.s až 230 mPa.s.
Polycyklické aromatické uhlovodíky. Použijí se zkoumadla pro spektrofotometru. 25,0 ml se převede do dělicí nálevky na 125 ml s nenamazanými zabroušenými částmi (zátka, uzavírací kohout) a přidá se 25 ml hexanu R (před použitím se hexan dvakrát protřepe s pětinou svého objemu dimethylsulfoxidu R). Po promíchání se přidá 5,0 ml dimethylsulfoxidu R, silně se 1 min třepe a nechá se stát, dokud se nevytvoří dvě čiré vrstvy. Spodní vrstva se převede do druhé dělicí nálevky, přidají se 2 ml hexanu R a směs se silně protřepe. Nechá se stát, dokud se nevytvoří dvě čiré vrstvy. Spodní vrstva se oddělí a měří se absorbance (2.2.25) při 260 nm až 420 nm za použití kontrolní tekutiny, kterou je spodní vrstva získaná silným třepáním 5,0 ml dimethylsulfoxidu R s 25 ml hexanu R po dobu 1 min. Připraví se porovnávací roztok naftalenu R (7,0 mg/l) v trimethylpentanu R a měří se absorbance v maximu při 275 nm za použití trimethylpentanu R jako kontrolní tekutiny. Absorbance zkoušeného roztoku měřená při 260 nm až 420 nm není při žádné vlnové délce větší než jedna třetina absorbance porovnávacího roztoku při 275 nm.
Následující stránka