Těžké kovy (2.4.8). Ke 2,0 g se v křemenném kelímku po kapkách přidají 2 ml kyseliny dusičné R a 0,25 ml kyseliny sírové R. Opatrně se zahřívá do vzniku bílých par a vyžíhá se. Ochlazený zbytek se extrahuje dvakrát po 2 ml kyseliny chlorovodíkové R a spojené extrakty se odpaří do sucha. Odparek se rozpustí ve 2 ml kyseliny octové zředěné RS a zředí se vodou R na 20 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 10 ml základního roztoku olova (1 g Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 8,0 %; 1,000 g se suší 5 h v sušárně při 100 °C až 105 °C a tlaku nepřevyšujícím 0,7 kPa.
Stanovení obsahu
Zkouška se provede za chránění před světlem. 0,100 g se rozpustí ve 150 ml vody R, přidají se 2 ml kyseliny octové ledové R a zředí se vodou R na 1000,0 ml. K 10,0 ml se přidá 3,5 ml roztoku octanu sodného R (14 g/l) a zředí se vodou R na 50,0 ml. Měří se absorbance (2.2.25) v maximu při 444 nm.
Obsah C17H20N4O6 se vypočítá za použití specifické absorbance, která má hodnotu 328. Uchovávání
Ve vzduchotěsných obalech, chráněna před světlem.
Separandum.
Nečistoty
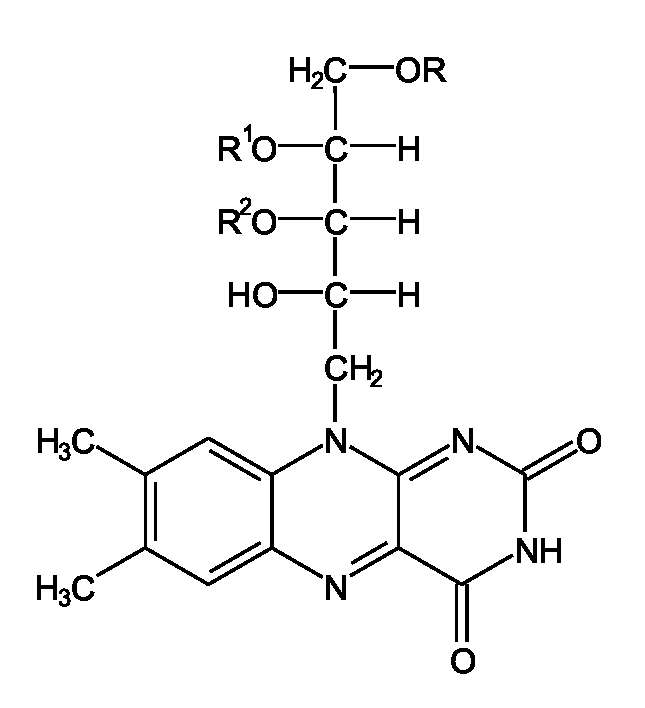
- A. R = H; R1 = R2 = PO3H2: riboflavin-3',4'-bis(dihydrogenfosfat),
- B. R1 = H; R = R2 = PO3H2: riboflavin-3',5'-bis(dihydrogenfosfat),
- C. R2 = H; R = R1 = PO3H2: riboflavin-4',5'-bis(dihydrogenfosfat),
- D. R = R1 = R2 = H: riboflavin,
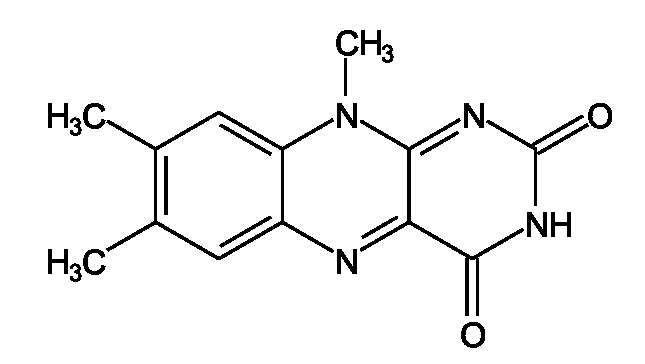
- E. lumiflavin.
† Riboflavinum 
Riboflavin
Synonymum. Vitamin B2
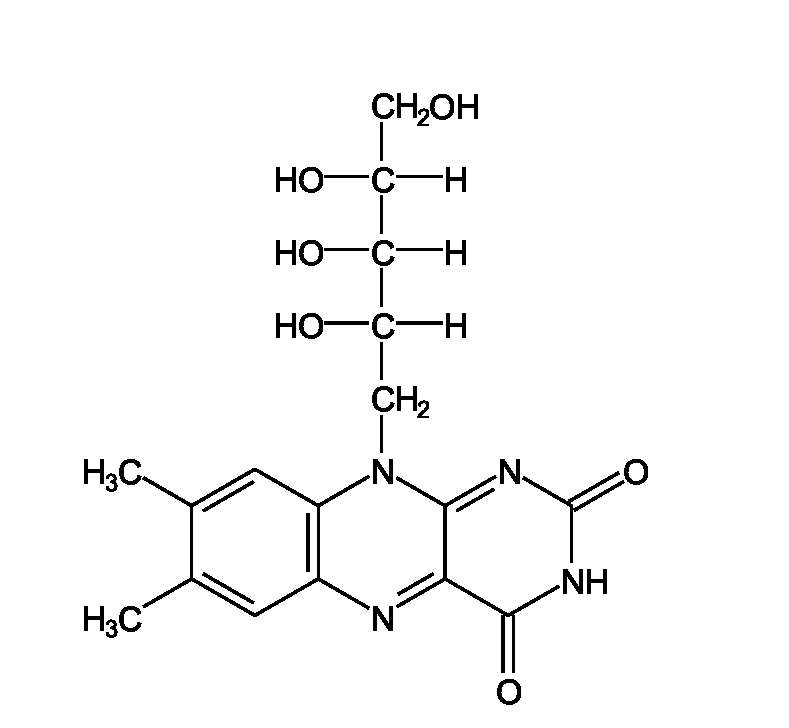
| C17H20N4O6 | r 376,37 | CAS 83-88-5 |
Je to 7,8-dimethyl-10-[(2S,3S,4R)-2,3,4,5-tetrahydroxypentyl]-3H,10H-benzopteridin-2,4-dion. Počítáno na vysušenou látku, obsahuje 98,0 % až 101,0 % sloučeniny C17H20N4O6.
Vlastnosti
Žlutý nebo oranžově žlutý krystalický prášek. Je velmi těžce rozpustný ve vodě, prakticky nerozpustný v lihu 96% a v etheru. Je rozpustnější v roztoku chloridu sodného (9 g/l) než ve vodě. Roztoky se rozkládají působením světla, zvláště v přítomnosti alkálií.
Zkoušky totožnosti
Základní sestava zkoušek: B.
Alternativní sestava zkoušek: A a C, viz Obecné zásady (1.2).
- A. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem riboflavinu CRL.
- C. 1 mg se rozpustí ve 100 ml vody R. Roztok vykazuje v procházejícím světle slabě zelenožluté zbarvení a v odraženém světle intenzivní žlutozelenou fluorescenci, která mizí po přidání minerálních kyselin nebo alkálií.
Zkoušky na čistotu
Kysele nebo zásaditě reagující látky. K 0,5 g se přidá 25 ml vody R, 2 min se vaří a po chlazení se zfiltruje. K 10 ml filtrátu se přidá 0,05 ml fenolftaleinu RS1 a 0,4 ml hydroxidu sodného 0,01 mol/l VS; roztok je oranžový. Přidá se 0,5 ml kyseliny chlorovodíkové 0,01 mol/l VS; roztok je žlutý. Přidá se 0,15 ml červeně methylové RS; roztok je oranžový.
Specifická optická otáčivost (2.2.7). -115° až -135°, počítáno na vysušenou látku. Měří se roztok do 30 min po přípravě připravený takto: 50,0 mg se rozpustí v hydroxidu sodném 0,05 mol/l RS prostém uhličitanů a zředí se stejným rozpouštědlem na 10,0 ml.
Absorbance (2.2.25). Konečný roztok získaný ve zkoušce Stanovení obsahu se zředí stejným objemovým dílem vody R. Roztok vykazuje čtyři maxima, při 223 nm, 267 nm, 373 nm, 444 nm. Poměr absorbance zjištěné v maximu při 373 nm k absorbanci zjištěné při 267 nm je 0,31 až 0,33 a poměr absorbance zjištěné v maximu při 444 nm k absorbanci zjištěné při 267 nm je 0,36 až 0,39.
Lumiflavin. K 25 mg se přidá 10 ml chloroformu R, 5 min se protřepává a zfiltruje se. Filtrát není intenzivněji zbarven než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Ztráta sušením (2.2.32). Nejvýše 1,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se se zbytkem získaným ve zkoušce Ztráta sušením.
Stanovení obsahu
Zkouška se provede za chránění před světlem. 65,0 mg se suspenduje v 500ml hnědé odměrné baňce v 5 ml vody R tak, aby látka byla úplně smáčena, a rozpustí se v 5 ml hydroxidu sodného zředěného RS. Po úplném rozpuštění se přidá 100 ml vody R, 2,5 ml kyseliny octové ledové R a zředí se vodou R na 500,0 ml. K 20,0 ml tohoto roztoku se v 200ml hnědé odměrné baňce přidá 3,5 ml roztoku octanu sodného R (14 g/l) a zředí se vodou R na 200,0 ml. Měří se absorbance (2.2.25) v maximu při 444 nm.
Obsah C17H20N4O6 se vypočítá za použití specifické absorbance, která má hodnotu 328.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem.
Separandum.
Ricini oleum
Ricinový olej
Synonymum. Oleum ricini
| CAS 8001-79-4 |
Je to hustý olej získaný lisováním za studena ze semen druhu Ricinus communis L.
Vlastnosti
Čirá téměř bezbarvá nebo slabě žlutá viskózní kapalina, chuti zpočátku jemné, později štiplavé. Je dobře rozpustný v etheru, těžce rozpustný v etheru petrolejovém, mísitelný s lihem 96% a s kyselinou octovou ledovou.
Zkoušky na čistotu
Index lomu (2.2.6). 1,477 až 1,481.
Relativní hustota (2.2.5). 0,952 až 0,965.
Optická otáčivost (2.2.7). +3,5° až +6,0°.
Absorbance (2.2.25). 1,0 g se smíchá s lihem 96% R a zředí se jím na 100,0 ml. Roztok vykazuje maximum při (269 ± 1) nm. Specifická absorbance v maximu je nejvýše 1,0.
Číslo kyselosti (2.5.1). Nejvýše 2,0; 5,00 g se rozpustí v 25 ml předepsané směsi rozpouštědel.
Číslo hydroxylové (2.5.3, Metoda A). Nejméně 150,0.
Číslo jodové (2.5.4). 82 až 90.
Číslo peroxidové (2.5.5). Nejvýše 5,0.
Číslo zmýdelnění (2.5.6). 176 až 187, stanoví se s 2,00 g zkoušené látky.
Nezmýdelnitelné látky (2.5.7). Nejvýše 0,8 %; stanoví se s 5,00 g zkoušené látky.
Cizí tuky.
- a) 2 ml se smíchají s 8 ml lihu 96% R. Roztok je čirý (2.2.1).
- b) 10,0 ml se protřepe s 20,0 ml etheru petrolejového R. Spodní vrstva má po oddělení objem nejméně 16,0 ml.
Voda, semimikrostanovení (2.5.12). Jestliže je látka určena k výrobě parenterálních přípravků, nejvýše 0,3 %, stanoví se s 3,000 g zkoušené látky.
Uchovávání
V dobře uzavřených, zcela naplněných obalech, chráněn před světlem, v chladu.
Označování
V označení na obalu se uvede:
- - název a množství případně přidaného antioxidantu,
- - zda je látka vhodná k výrobě parenterálních přípravků.
† Rifampicinum
Rifampicin
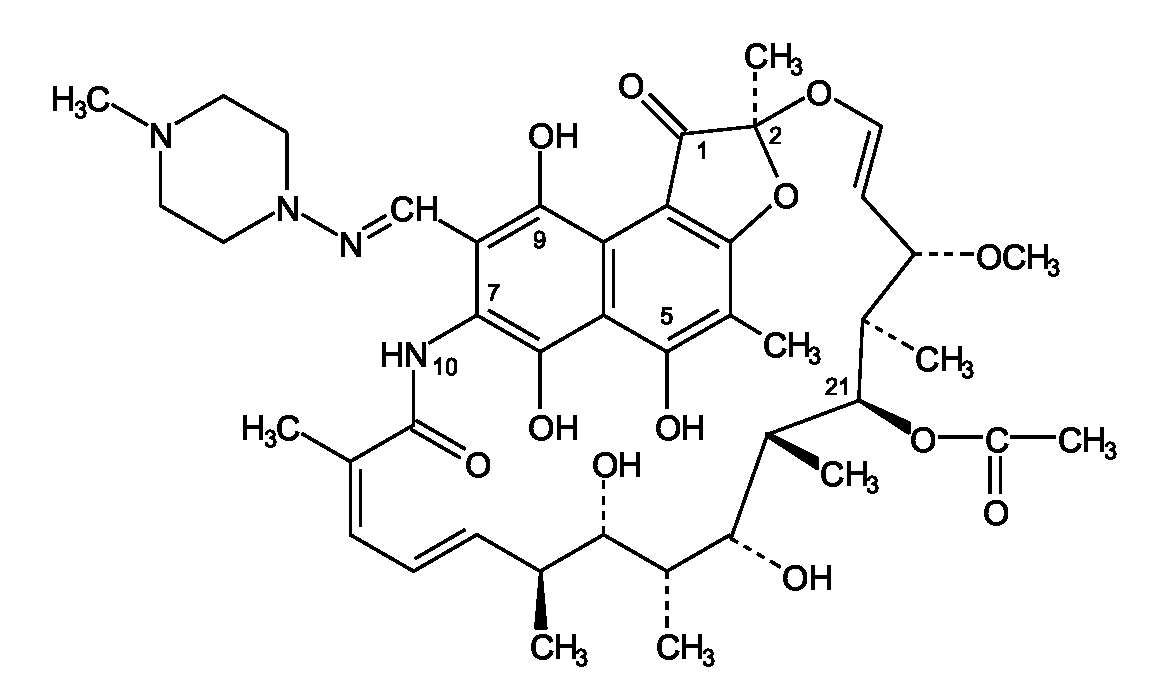
| C43H58N4O12 | r 822,95 | CAS 13292-6-1 |
Je to (12Z,14E,24E)-(2S,16S,17S,18R,19R,20R,21S,22R,23S)-5,6,9,17,19-pentahydxoxy-23-methoxy-2,4,12,16,18,20,22-heptamethyl-8-[N-(4-methyl-1-piperazinyl)formimidoyl]-1,11-dioxo-2,7-[epoxy(1,11,13-pentadekatrien)imino]-1,2-dihydronafto[2,1-b]furan-21-yl-acetat, polosyntetické antibiotikum, získané z rifamycinu SV. Počítáno na vysušenou látku, obsahuje 97,0 % až 102,0 % sloučeniny C43H58N4O12.
Vlastnosti
Červenohnědý nebo hnědočervený krystalický prášek. Je těžce rozpustný ve vodě, dobře rozpustný v methanolu, těžce rozpustný v acetonu, v etheru a v lihu 96%.
Zkoušky totožnosti
- A. 50 mg se rozpustí v 50 ml methanolu R. 1 ml tohoto roztoku se zředí tlumivým roztokem fosforečnanovým o pH 7,4 na 50 ml. Měří se absorbance tohoto roztoku při 220 nm až 500 nm (2.2.25); roztok vykazuje čtyři absorpční maxima, při 237 nm, 254 nm, 334 nm a 475 nm. Poměr absorbance naměřené v maximu při 334 nm k absorbanci naměřené v maximu při 475 nm je asi 1,75.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem rifampicinu CRL. Zkouší se jako pasta v parafinu tekutém R.
- C. 25 mg se suspenduje v 25 ml vody R, 5 min se protřepává a zfiltruje. K 5 ml filtrátu se přidá 1 ml roztoku peroxodisíranu diamonného R (100 g/l) v tlumivém roztoku fosforečnanovém o pH 7,4 a několik minut se třepe. Zbarvení roztoku se mění z oranžově žlutého na fialově červené a netvoří se žádná sraženina.
Zkoušky na čistotu
Hodnota pH (2.2.3). 4,5 až 6,5. Měří se suspenze (10 g/l) ve vodě prosté oxidu uhličitého R.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Směs rozpouštědel. Smíchají se objemové díly roztoku kyseliny citronové R (210,1 g/l), roztoku dihydrogenfosforečnanu draselného R (136,1 g/l), roztoku hydrogenfosforečnanu draselného R (174,2 g/l), acetonitrilu R a vody R (10 + 23 + 77 + 250 + 640).
Zkoušený a porovnávací roztok se připraví bezprostředně před použitím.
Zkoušený roztok. 20,0 mg se rozpustí v acetonitrilu R a zředí se jím na 10,0 ml. 5,0 ml tohoto roztoku se zředí směsí rozpouštěděl na 50,0 ml.
Porovnávací roztok. 20,0 mg chinonu rifampicinu CRL se rozpustí v acetonitrilu R a zředí se jím na 100,0 ml. K 1,0 ml tohoto roztoku se přidá 1,0 ml zkoušeného roztoku a zředí se směsí rozpouštědel na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,12 m a vnitřního průměru 4,6 mm naplněné silikagelem oktylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, která je směsí objemových dílů acetonitrilu R a roztoku obsahujícího kyselinu fosforečnou R 0,1 % (V/V), chloristan sodný R (1,9 g/l), kyselinu citronovou R (5,9 g/l) a dihydrogenfosforečnan draselný R (20,9 g/l) (35 + 65), s průtokovou rychlostí 1,5 ml/min,
- - spektrofotometrického detektoru, 254 nm,
- - injektorové smyčky, 20 μl.
Nastříkne se porovnávací roztok a nastaví se citlivost detektoru tak, aby výška dvou hlavních píků nebyla menší než 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi dvěma hlavními píky není menší než 4,0. Podle potřeby se upraví obsah acetonitrilu v mobilní fázi. Nastříkne se zkoušený roztok a chromatogram se zaznamenává po dobu odpovídající nejméně dvojnásobku retenčního času rifampicinu: plocha píku odpovídajícího chinonu rifampicinu není větší než 1,5násobek plochy odpovídajícího píku na chromatogramu porovnávacího roztoku (1,5 %); plocha žádného píku, kromě hlavního píku a píku odpovídajícího chinonu rifampicinu, není větší než plocha píku rifampicinu na chromatogramu porovnávacího roztoku (1,0 %) a součet ploch všech těchto píků není větší než 3,5násobek plochy píku rifampicinu na chromatogramu porovnávacího roztoku (3,5 %). Nepřihlíží se k píkům rozpouštědel a k píkům, jejichž plocha je menší než 0,05násobek píku rifampicinu na chromatogramu porovnávacího roztoku.
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 g Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 1,0 %; 1,000 g se suší 4 h při 80 °C a při tlaku nepřevyšujícím 670 Pa.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 2,00 g zkoušené látky.
Stanovení obsahu
0,100 g se rozpustí v methanolu R a zředí se jím na 100,0 ml. 2,0 ml tohoto roztoku se zředí tlumivým roztokem fosforečnanovým o pH 7,4 na 100,0 ml. Změří se absorbance (2.2.25) v maximu při 475 nm za použití tlumivého roztoku fosforečnanového o pH 7,4 jako kontrolního roztoku.
Vypočítá se obsah C43H58N4O12; specifická absorbance je 187.
Uchovávání
Ve vzduchotěsných obalech pod dusíkem, chráněn před světlem a za teploty nepřevyšující 25 °C.
Separandum.
Nečistoty
- A. chinon rifampicinu,
- B. N-oxid rifampicinu.
† Rifamycinum natricum 
Sodná sůl rifamycinu
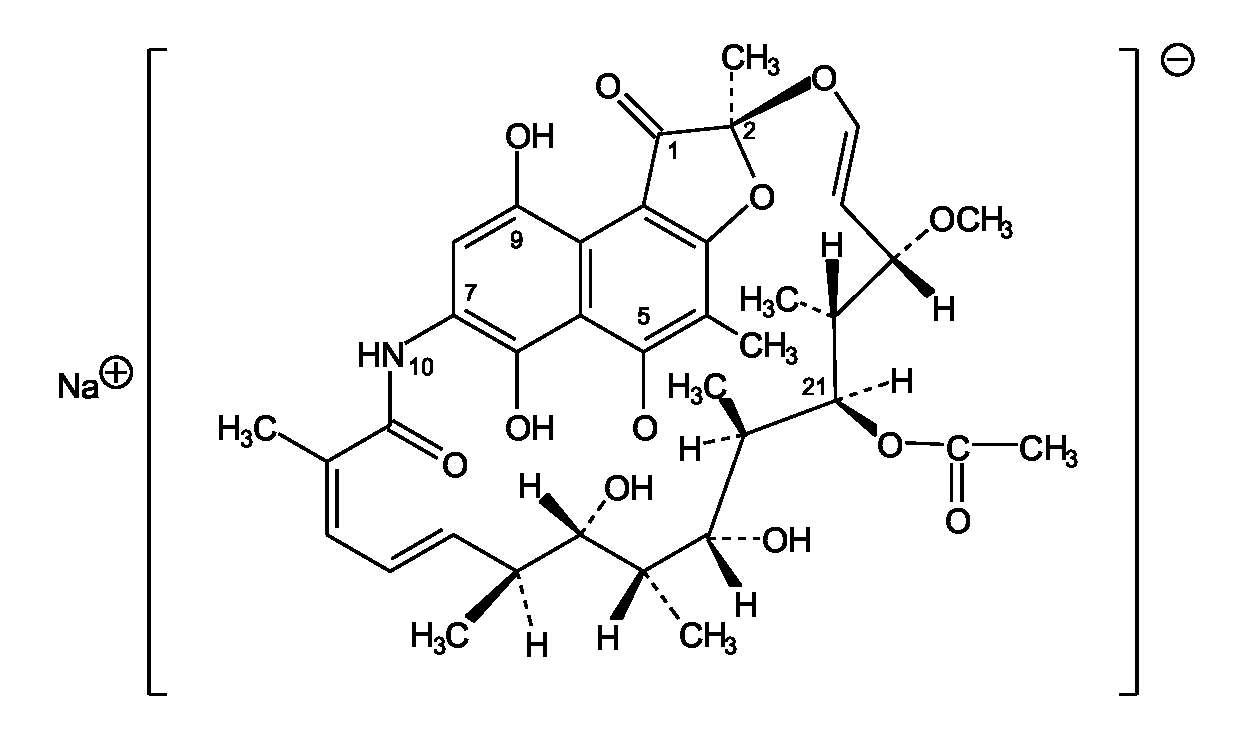
| C37H46NNaO12 | r 719,76 | CAS 15105-92-7 |
Je to (12Z,14E,24E)-(2S,16S,17S,18R,19R,20R,21S,22R,23S)-21-acetoxy-1,2-dihydro-6,9,17,19--tetrahydroxy-23-methoxy-2,4,12,16,18,20,22-heptamethyl-1,11-dioxo-2,7-(epoxypentadeka-[1,11,13]trienimino)nafto[2,1-b]furan-5-olat sodný; monosodná sůl rifamycinu SV, získaná chemickou přeměnou rifamycinu B, který se tvoří při růstu určitých kmenů mikroorganismu Amycolatopsis mediterranei. Rifamycin SV se může také získat přímo z určitých mutantů Streptomyces mediterranei. Účinnost je nejméně 900 m.j. v miligramu, počítáno na bezvodou látku.
Výroba
Vyrábí se metodami umožňujícími snížit nebo odstranit hypotenzivní látky. Použitý výrobní postup se validuje, aby se prokázalo, že látka, bude-li zkoušena, vyhoví následující zkoušce:
Zkouška na neškodnost (2.6.9). Každé myši se vstříknou 4 mg rozpuštěné v 0,5 ml vody na injekci R.
Vlastnosti
Jemný nebo slabě zrnitý červený prášek. Je dobře rozpustná ve vodě, snadno rozpustná v ethanolu, prakticky nerozpustná v etheru.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem sodné soli rifamycinu CRL. Měří se tablety látek s bromidem draselným R
- B. Vyhovuje zkoušce (a) na sodík (2.3.1).
Zkoušky na čistotu
Hodnota pH (2.2.3). 6,5 až 8,0. Měří se následující roztok: 0,5 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 10 ml.
Absorbance (2.2.25). 20,0 mg se rozpustí v 5 ml methanolu R a zředí se na 100,0 ml čerstvě připraveným tlumivým roztokem fosforečnanovým o pH 7,0 (1), do něhož byla bezprostředně před použitím přidána kyselina askorbová R (1 g/l). 5,0 ml tohoto roztoku se zředí stejným tlumivým roztokem s kyselinou askorbovou na 50,0 ml a nechá se 30 min stát. Roztok vykazuje absorpční maximum při 445 nm. Specifická absorbance v maximu je 190 až 210, počítáno na bezvodou látku.
Rifamycin B, rifamycin S a jiné příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29). Roztoky se připraví bezprostředně před použitím.
Zkoušený roztok. 50,0 mg se rozpustí ve směsi stejných objemových dílů roztoku dihydrogenfosforečnanu sodného R (3,9 g/l), jehož pH bylo upraveno kyselinou fosforečnou R na hodnotu 3,0, a acetonitrilu R a zředí se touto směsí na 50,0 ml.
Porovnávací roztok (a). 10,0 mg rifamycinu B CRL a 40,0 mg rifamycinu S CRL se rozpustí ve směsi stejných objemových dílů roztoku dihydrogenfosforečnanu sodného R (3,9 g/l), jehož pH bylo upraveno kyselinou fosforečnou R na hodnotu 3,0, a acetonitrilu R a zředí se touto směsí na 200,0 ml. 5,0 ml tohoto roztoku se zředí stejnou směsí na 50,0 ml.
Porovnávací roztok (b). 25 mg zkoušené látky a 8 mg rifamycinu S CRL se rozpustí ve směsi stejných objemových dílů roztoku dihydrogenfosforečnanu sodného R (3,9 g/l), jehož pH bylo upraveno kyselinou fosforečnou R na hodnotu 3,0, a acetonitrilu R a zředí se touto směsí na 250,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze s průtokovou rychlostí 1 ml/min, která je směsí následujících roztoků připravených a uchovávaných při teplotě nejméně 20 °C:
- - mobilní fáze A smíchá se 10 objemových dílů acetonitrilu R a 90 objemových dílů roztoku dihydrogenfosforečnanu sodného R (3,9 g/l), jehož pH bylo upraveno hydroxidem sodným zředěným RS na hodnotu 7,5,
- - mobilní fáze B - smíchá se 70 objemových dílů acetonitrilu R a 30 objemových dílů roztoku dihydrogenfosforečnanu sodného R (3,9 g/l), jehož pH bylo upraveno hydroxidem sodným zředěným RS na hodnotu 7,5,
| Čas (min) | Mobilní fáze A % (V/V) | Mobilní fáze B % (V/V) | Poznámky |
|---|---|---|---|
| 0 - 40 | 80 → 20 | 20 → 80 | lineární gradient |
| 40 - 45 | 20 | 80 | izokraticky |
| 45 - 47 | 20 → 80 | 80 → 20 | lineární gradient |
| 47 - 55 | 80 | 20 | znovuustalování |
- - spektrofotometrického detektoru, 254 nm,
- - injektorové smyčky, 20 μl.
Nastříkne se porovnávací roztok (a). Při zaznamenání chromatogramu za předepsaných podmínek se látky eluují v následujícím pořadí: rifamycin B, rifamycin SV, rifamycin S. Nastříkne se porovnávací roztok (b). Nastaví se citlivost systému tak, aby výška píku rifamycinu S na získaném chromatogramu byla nejméně 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi píky rifamycinu SV a rifamycinu S je nejméně 5,0. Nastříkne se zkoušený roztok a porovnávací roztok (a). Na chromatogramu zkoušeného roztoku není plocha žádného píku odpovídajícího rifamycinu B větší než plocha píku rifamycinu B na chromatogramu porovnávacího roztoku (a) (0,5 %); plocha žádného píku odpovídajícího rifamycinu S není větší než plocha píku rifamycinu S na chromatogramu porovnávacího roztoku (a) (2 %); součet ploch všech píků, kromě hlavního píku a píků rifamycinu B a rifamycinu S, není větší než plocha píku rifamycinu S na chromatogramu porovnávacího roztoku (a) (2 %). Nepřihlíží se k píkům, jejichž plocha je menší než 0,05násobek plochy píku rifamycinu S na chromatogramu porovnávacího roztoku (a).
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 g Pb/ml).
Voda, semimikrostanovení (2.5.12). 12,0 % až 17,0 %; stanoví se s 0,200 g zkoušené látky.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 0,50 m.j. endotoxinu v miligramu.
Stanovení účinnosti
Provede se mikrobiologické stanovení účinnosti antibiotik (2.7.2).
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem, při teplotě 2 °C až 8 °C. Pokud je látka sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Separandum.
Označování
V označení na obalu se uvede:
- - zda je látka sterilní,
- - zda je látka prostá bakteriálních endotoxinů.
Nečistoty
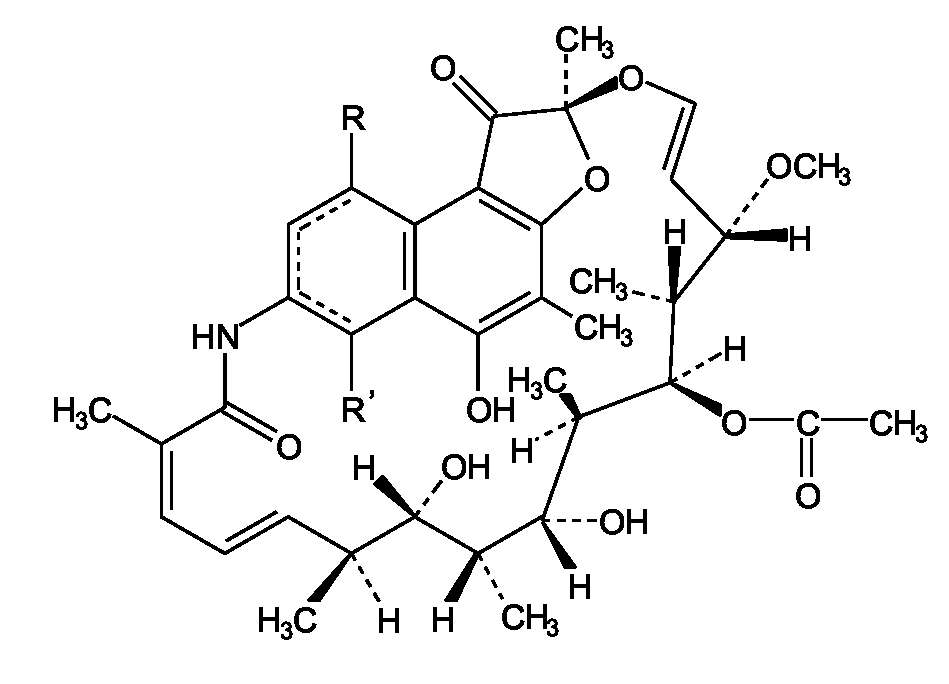
- A. rifamycin B: R = -O-CH2-COOH; R ՛ = -OH,
- B. rifamycin S: R = =O; R ՛ = =O,
- C. rifamycin O: R = -O-CO-CH2-O-; R ՛ = =O.
Rosmarini etheroleum 

Rozmarýnová silice
Synonyma. Rosmarini aetheroleum, Oleum rosmarini
Je to silice získaná z čerstvých listů druhu Rosmarinus officinalis L. destilací s vodní parou. Obsahuje 10,0 % až 15,0 % volného i vázaného bomeolu, počítáno jako bomeol (C10H18O; Mr 154,25).
Vlastnosti
Bezbarvá až nažloutlá čirá kapalina, charakteristického pachu a aromaticky hořké chuti. Je velmi těžce rozpustná ve vodě, mísitelná s ethanolem, s etherem a s mastnými oleji.
Zkoušky totožnosti
Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 0,1 g se rozpustí v lihu 96% R a zředí se jím na 10 ml.
Porovnávací roztok. 5 mg bomeolu R, 5 mg bornylacetatu R a 20 mg cineolu R se rozpustí v lihu 96% R a zředí se jím na 10 ml.
Na vrstvu se nanese odděleně po 10 μl každého roztoku a vyvíjí se směsí objemových dílů ethylacetatu R a toluenu R (5 + 95) po dráze 12 cm. Vrstva se usuší volně na vzduchu, postříká se anisaldehydem RS a suší se 5 min až 10 min při 100 °C až 105 °C. Hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají polohou a zbarvením skvrnám na chromatogramu porovnávacího roztoku. Na chromatogramu zkoušeného roztoku mohou být i další méně intenzivní skvrny.
Zkoušky na čistotu
Hustota (2.2.5). 0,893 až 0,917 g/ml.
Index lomu (2.2.6). 1,466 až 1,474.
Optická otáčivost (2.2.7). -5° až +15°.
Číslo kyselosti (2.5.1). Nejvýše 1,0; 5,0 g se rozpustí v 50 ml předepsané směsi rozpouštědel.
Voda v silicích (2.8.5). Vyhovuje požadavkům zkoušky Voda v silicích.
Mastné oleje a zpryskyřičnatělé silice (2.8.7). Vyhovuje požadavkům zkoušky Mastné oleje a zpryskyřičnatělé silice v silicích.
Pach a chuť silic (2.8.8). Vyhovuje požadavkům zkoušky Pach a chuť silic.
Zbytek po odpaření silic (2.8.9). Nejvýše 0,150 g.
Rozpustnost v lihu (2.8.10). Je rozpustná v jednom objemovém dílu lihu A 90% (V/V).
Stanovení obsahu
5,0 ml se smíchá v acetylační baňce se 7,5 ml acetanhydridu R a 1,0 g octanu sodného bezvodého R a vaří se 2 h. Pak se přidá 20,0 ml vody R a zahřívá se 15 min na vodní lázni pod zpětným chladičem za častého protřepávání. Po ochlazení se acetylovaná silice převede do dělicí nálevky, vodná vrstva se odstraní. Acetylovaná silice se protřepává vodou R, až vodná vrstva reaguje na navlhčený papír lakmusový modrý R jen slabě kysele, vodná vrstva se vždy odstraní. Acetylovaná silice se vysuší síranem sodným bezvodým R a zfiltruje se. 1,500 g acetylované silice se smíchá se 3 ml lihu 96% R a 0,1 ml fenolftaleinu RS a po kapkách se přidává hydroxid draselný v lihu 0,5 mol/l VS do trvalého zbarvení. Pak se přidá 20,0 ml hydroxidu draselného v lihu 0,5 mol/l VS a vaří se 2 h pod zpětným chladičem. Po ochlazení se přidá 0,5 ml fenolftaleinu RS a titruje se kyselinou chlorovodíkovou 0,5 mol/l VS do změny zbarvení. Provede se slepá zkouška.
Obsah acetylovatelných složek v procentech, vyjádřeno jako geraniol (C10H18O), se vypočítá podle vzorce:
v němž značí:
| a - | rozdíl spotřeb hydroxidu draselného v lihu 0,5 mol/l VS ve zkoušce a slepé zkoušce v mililitrech, |
| m - | navážku acetylované silice v gramech. |
Uchovávání
Ve zcela naplněných vzduchotěsných obalech, chráněna před světlem.
† Roxithromycinum
Roxithromycin
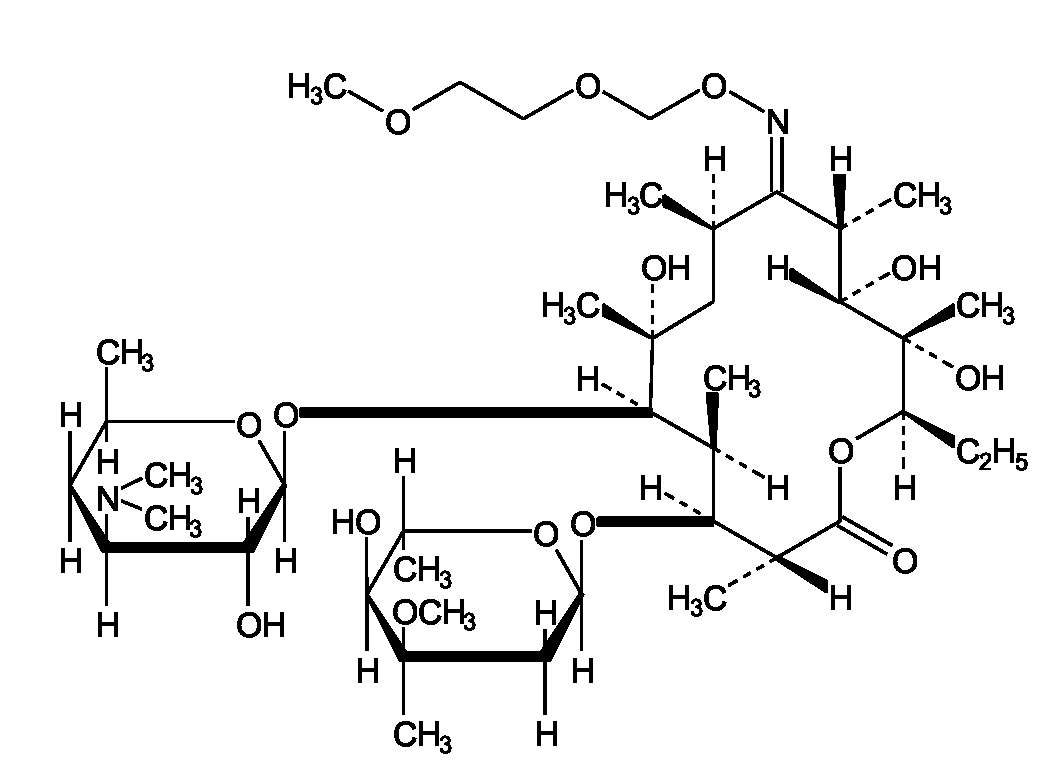
| C41H76N2O15 | r 837,06 | CAS 80214-83-1 |
Je to (3R,4S,5S,6R,7R,9R,11S,12R,13S,14R)-4-[(2,6-dideoxy-3-C,3-O-dimethyl-α-L-ribo-hexa-pyranosyl)oxy]-14-ethyl-7,12,13-trihydroxy-10-{(E)-[(2-methoxyethoxy)methoxy]imino}-3,5,7,9,11,13-hexamethyl-6-[(3,4,6-trideoxy-3-dimethylamino-β-D-xylo-hexopyranosyl)-oxy]oxacyklotetradekan-2-on. Počítáno na bezvodou látku prostou rozpouštědla, obsahuje 97,0 % až 101,0 % sloučeniny C41H76N2O15.
Vlastnosti
Bílý krystalický prášek. Je velmi těžce rozpustný ve vodě, snadno rozpustný v acetonu, v lihu 96% a v dichlormethanu. Je těžce rozpustný ve zředěné kyselině chlorovodíkové.
Je polymorfní.
Zkoušky totožnosti
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem roxithromycinu CRL. Pokud se získaná spektra liší, zaznamenají se nová spektra roztoků zkoušené látky a referenční látky (90 g/l) v dichlormethanu R.
- B. Hodnotí se chromatogramy získané ve zkoušce Stanovení obsahu. Retenční čas a velikost hlavního píku na chromatogramu zkoušeného roztoku (b) se přibližně shoduje s retenčním časem a velikostí hlavního píku na chromatogramu porovnávacího roztoku (a).
Zkoušky na čistotu
Vzhled roztoku. 0,2 g se rozpustí v methanolu R a zředí se jím na 20 ml. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). -93 ° až -96°, počítáno na bezvodou látku prostou rozpouštědel; měří se roztok připravený rozpuštěním 0,500 g v acetonu R a zředěním stejným rozpouštědlem na 50,0 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29), jak je popsáno ve zkoušce Stanovení obsahu, za použití mobilní fáze, která je směsí následujících roztoků:
- - mobilní fáze A - k 510 ml vody R se přidá 200 ml roztoku dihydrogenfosforečnanu amonného R (170 g/l). Hodnota pH se upraví na 5,3 hydroxidem sodným zředěným RS a přidá se 315 ml acetonitrilu R.
- - mobilní fáze B - směs objemových dílů vody R a acetonitrilu R (300 + 700).
Průtoková rychlost je 1 ml/min.
Gradientový program:
| Čas (min) | Mobilní fáze A % (V/V) | Mobilní fáze B % (V/V) | Poznámky |
|---|---|---|---|
| 100 | 0 | ustalování | |
| 0 - 38 | 100 | 0 | izokraticky |
| 38 - 39 | 100 → 90 | 0 - 10 | lineární gradient |
| 39 - 80 | 90 | 10 | izokraticky |
Před každou analýzou se kolona promývá do ustavení rovnováhy mobilní fází A nejméně 20 min.
Při zaznamenání chromatogramů za předepsaných podmínek jsou retenční časy N-demethylroxithromycinu 15 min až 17 min a roxithromycinu 20 min až 22 min. Nastříkne se 20 μl porovnávacího roztoku (c). Zkoušku lze hodnotit, jestliže rozlišení mezi pikem N-demethylroxithromycinu a píkem roxithromycinu je nejméně 6 a faktor symetrie píku roxithromycinu je nejvýše 1,5. Je-li třeba, upraví se průtok mobilní fáze.
Nastříkne se 20 μl zkoušeného roztoku (a) a 20 μl porovnávacího roztoku (b). Na chromatogramu zkoušeného roztoku (a) plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramů porovnávacího roztoku (b) (0,5 %) a součet ploch všech píků, kromě hlavního píku, není větší než 6násobek plochy hlavního píku na chromatogramů porovnávacího roztoku (b) (3,0 %). Nepřihlíží se k píkům, jejichž plocha je menší než 0,lnásobek plochy hlavního píku na chromatogramů porovnávacího roztoku (b).
Ethanol a toluen. Nejvýše 0,2 % ethanolu a 0,1 % toluenu; provede se zkouška na zbytková rozpouštědla (2.4.24).
Těžké kovy (2.4.8). 2,0 g se rozpustí ve směsi objemových dílů vody R a acetonu R(15 + 85)a zředí stejnou směsí na 20 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce B na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití porovnávacího roztoku olova (1 μg/ml) získaného zředěním základního roztoku olova (100 g Pb/ml) směsí objemových dílů vody R a acetonu R(15+85).
Voda, semimikrostanovení (2.5.12). Nejvýše 3,0 %; stanoví se s 0,200 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.