Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,300 g se rozpustí ve směsi 10 ml kyseliny octové R a 40 ml acetanhydridu R. Titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 38,88 mg C17H17ClN6O3.
Uchovávání
Chráněn před světlem.
Separandum.
Nečistoty
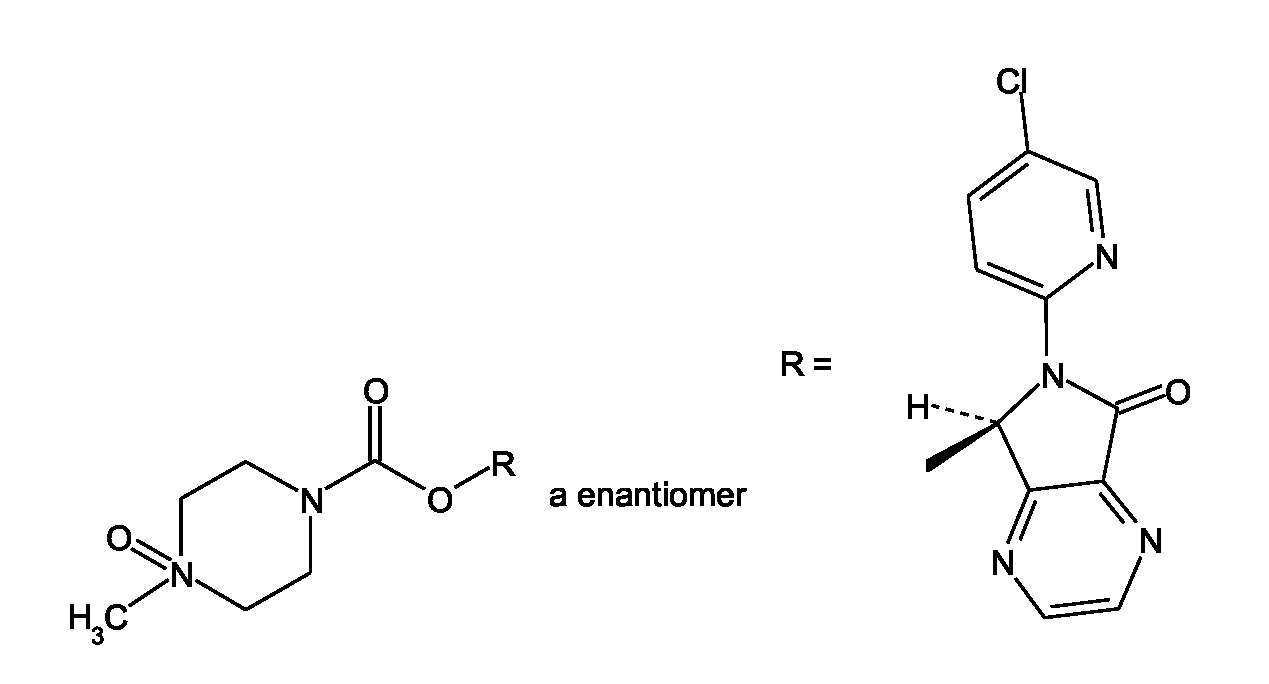
- A. 4-oxid(5RS)-6,7-dihydro-6-(5-chlorpyridin-2-yl)-7-oxo-5H-pyrrolo[3,4-b]pyrazin-5-ylmethyl-piperazin-1-karboxylatu(oxid zopiklonu),
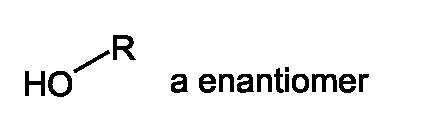
- B. (7RS)-6,7-dihydro-7-hydroxy-6-(5-chlorpyridin-2-yl)-5H-pyrrolo[3,4-b]pyrazin-5-on,
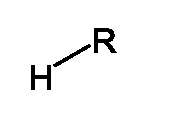
- C. 6,7-dihydro-6-(5-chlorpyridin-2-yl)-5H-pyrrolo[3,4-b]pyrazin-5-on.
- 6.2 Léčivé přípravky
- 6.2.1 Obecné články lékových forem
Auricularia
Ušní přípravky
Jsou to tekuté, polotuhé nebo tuhé přípravky určené pro vkapávání, rozprašování, insuflaci a aplikaci do zevního zvukovodu nebo k ušnímu výplachu.
Ušní přípravky obvykle obsahují jednu nebo více léčivých látek ve vhodném vehikulu. Mohou obsahovat pomocné látky, např. k úpravě osmotického tlaku nebo viskozity, úpravě nebo stabilizaci hodnoty pH, ke zvýšení rozpustnosti účinných látek, stabilizaci přípravku nebo k zajištění odpovídajících protimikrobních vlastností. Tyto pomocné látky neovlivňují nepříznivě léčebný účinek přípravku a v používaných koncentracích nejsou příčinou toxicity nebo přílišné místní dráždivosti.
Přípravky pro aplikaci do poškozeného ucha, obzvláště pokud je perforován ušní bubínek nebo jsou-li aplikovány před chirurgickým zákrokem, jsou sterilní, bez protimikrobních přísad a jsou dodávány v jednodávkových obalech.
Pokud není předepsáno a schváleno jinak, vodné ušní přípravky dodávané ve vícedávkových obalech obsahují vhodné protimikrobní přísady ve vhodné koncentraci, kromě případu, kdy samotný přípravek má přiměřené protimikrobní vlastnosti.
Obaly pro ušní přípravky obvykle vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů ušních přípravků:
- - ušní kapky a spreje,
- - polotuhé ušní přípravky,
- - zásypy do ucha,
- - ušní omývadla,
- - ušní tampony s léčivy.
Výroba
Při vývoji ušního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení spolu s kritérii pro posouzení ochranných vlastností v daném složení přípravku je popsána ve stati Účinnost protimikrobních látek (5.1.3).
Při výrobě, balení, skladování a distribuci ušních přípravků je vhodným způsobem zajištěna jejich mikrobiální čistota; odpovídající doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Sterilní ušní přípravky jsou vyráběny za použití materiálů a metod určených k zajištění sterility a zabránění kontaminace a množení mikroorganismů; odpovídající doporučení jsou ve stati Metody přípravy sterilních výrobků (5.1.1).
Při výrobě ušních přípravků obsahujících dispergované částice se používají měření k zajištění vhodné a kontrolované velikosti částic pro určené použití.
Zkoušení
Sterilita (2.6.1). Je-li přípravek označen jako sterilní, vyhovuje zkoušce na sterilitu.
Uchovávání
V dobře uzavřených obalech. Je-li přípravek sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Označování
V označení na obalu se uvede:
- - název jednotlivých protimikrobních přísad,
- - zda je přípravek sterilní.
Otoguttae, Praeparata auricularia pro aerodispersione
Ušní kapky, ušní spreje
Synonyma. Kapky do ucha, Aerodispersiones auriculares
Jsou to roztoky, emulze nebo suspenze jedné nebo více léčivých látek v kapalině (např. ve vodě, v glykolu nebo v oleji) vhodné k aplikaci do zevního zvukovodu, bez nežádoucího tlaku na ušní bubínek. Mohou být aplikovány do zvukovodu také jako tekutinou napuštěný tampon.
Emulze mohou vykazovat oddělování fází, ale jsou snadno protřepáním znovu homogenizovatelné. Suspenze mohou obsahovat sediment, který lze snadno protřepáním rozptýlit; takto vzniklá suspenze je natolik stabilní, aby umožňovala podání správné dávky.
Ušní kapky a spreje jsou obvykle dodávány ve vícedávkových obalech opatřených vhodným aplikátorem. Pokud jsou spreje dodávány v tlakových obalech, vyhovují požadavkům článku Praeparata pharmaceutica in vasis cum pressu.
Auricularia semisolida
Polotuhé ušní přípravky
Jsou určeny k aplikaci do zevního zvukovodu, v případě potřeby jako tampon napuštěný přípravkem.
Polotuhé ušní přípravky vyhovují požadavkům uvedeným v článku Unguenta.
Jsou dodávány v obalech doplněných vhodným aplikátorem.
Pulveres auriculares
Zásypy do ucha
Synonymum. Prášky do ucha
Vyhovují požadavkům článku Pulveres adspersorii.
Jsou dodávány v obalech s vhodným zařízením umožňujícím aplikaci nebo insuflaci.
Lotiones auriculares
Ušní omývadla
Jsou to přípravky určené k očištění zevního zvukovodu, obvykle jako vodné roztoky s hodnotou pH ve fyziologickém rozmezí.
Ototampona medicata
Ušní tampony s léčivy
Jsou určeny k aplikaci do zevního zvukovodu. Vyhovují požadavkům článku Tampona medicata.
Capsulae
Tobolky
Synonymum. Kapsle
Požadavky tohoto článku se netýkají nutně tobolek určených pro jiné než perorální podání. Požadavky vztahující se na tyto přípravky lze nalézt v jiných článcích, např. Rectalia a Vaginalia.
Jsou to tuhé přípravky s tvrdými nebo měkkými obaly různých tvarů a velikostí, obvykle obsahující jednu dávku léčivé látky. Jsou určeny pro perorální podání.
Obaly tobolek jsou vyráběny z želatiny nebo jiných látek, jejich konzistence se může upravovat přídavkem glycerolu nebo sorbitolu a podobných látek. Lze používat pomocné látky, jako jsou povrchově aktivní látky, opakní přísady, protimikrobní látky, sladidla, barviva schválená oprávněnou autoritou a chuťové a aromatické přísady. Tobolky mohou být na povrchu označené.
Obsah tobolek může mít tuhou, tekutou nebo polotuhou konzistenci. Obsahují jednu nebo více léčivých látek s pomocnými látkami (nebo bez nich), jako jsou rozpouštědla, plniva, látky kluzné a rozvolňovadla. Obsah tobolek nezpůsobuje narušení obalu. Obal tobolek je však narušován trávicími šťávami, přičemž se uvolní obsah tobolek.
Obaly pro tobolky obvykle vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů tobolek:
- - tvrdé tobolky,
- - měkké tobolky,
- - enterosolventní tobolky,
- - tobolky s řízeným uvolňováním.
Výroba
Při výrobě, balení, uchovávání a distribuci tobolek se používá vhodných způsobů k zajištění jejich mikrobiální čistoty; příslušná doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, tobolky s obsahem léčivé látky menším než 2 mg nebo nižším než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více účinných látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám. Zkouška se nevztahuje na přípravky multivitaminové a se stopovými prvky.
Hmotnostní stejnoměrnost (2.9.5). Tobolky vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené účinné látky, neprovádí se zkouška na hmotnostní stejnoměrnost.
Disoluce. Použije se jedna ze zkoušek ve stati Zkouška disoluce pevných jednodávkových lékových forem (2.9.3).
Je-li předepsána zkouška disoluce, neprovádí se zkouška rozpadavosti.
Uchovávání
V dobře uzavřených obalech, při teplotě nepřesahující 30 °C.
Označování
V označení na obalu se uvede:
- - název jednotlivých protimikrobních přísad.
Capsulae durae
Tvrdé tobolky
Obal tvrdých tobolek se skládá ze dvou předem vyrobených válcovitých částí, jejichž jeden konec je zakulacený a uzavřený, druhý je otevřený.
Výroba
Léčivá látka (látky) obvykle v tuhé formě (prášky nebo granuláty) je naplněna do jedné části obalu, který se uzavře nasazením víčkové části. Pevnost uzávěru může být zvýšena vhodnými prostředky.
Zkoušení
Rozpadavost. Tvrdé tobolky vyhovují zkoušce rozpadavosti tablet a tobolek (2.9.1). Použije se voda R jako tekutina. Je-li předepsáno a schváleno, použije se místo vody kyselina chlorovodíková 0,1 mol/l RS nebo žaludeční šťáva umělá R jako tekuté prostředí. Jestliže tobolky plavou na hladině, lze přidat disky. Není-li předepsáno a schváleno jinak, přístroj pracuje 30 min a pak se hodnotí stav tobolek. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Capsulae molles
Měkké tobolky
Obal měkkých tobolek je silnější než u tvrdých tobolek. Obaly jsou tvořeny jednou částí a mají různé tvary.
Výroba
Měkké tobolky se obvykle formují, plní a uzavírají v jednom pracovním procesu, ale pro použití ex tempore může být obal vyroben předem. Léčivá látka může být součástí materiálu obalu.
Kapaliny mohou být uzavřeny přímo. Tuhé látky jsou obvykle rozpuštěny nebo dispergovány ve vhodné pomocné látce, takže tvoří roztok nebo disperzi pastovité konzistence.
Vzhledem k vlastnostem materiálů a kontaktních povrchů může docházet k částečné migraci složek z obsahu tobolky do obalu a naopak.
Zkoušení
Rozpadavost. Měkké tobolky vyhovují zkoušce rozpadavosti tablet a tobolek (2.9.1). Použije se voda R jako tekutina. Je-li předepsáno a schváleno, použije se místo vody kyselina chlorovodíková 0,1 mol/l RS nebo žaludeční šťáva umělá R jako tekuté prostředí. Do trubic se přidají disky. Tekuté léčivé látky nacházející se v tobolkách mohou narušovat disk. Za těchto okolností, a je-li schváleno, se disk nepoužije. Není-li předepsáno a schváleno jinak, přístroj pracuje 30 min a pak se hodnotí stav tobolek. Jestliže se při zkoušce tobolky přilepily k diskům, zkoušku nelze hodnotit, opakuj e se zkouška s dalšími šesti tobolkami bez použití disků. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Capsulae enterosolventes
Enterosolventní tobolky Synonymum.
Acidorezistentní tobolky
Je to zvláštní druh přípravků s řízeným uvolňováním. Odolávají působení žaludeční šťávy a uvolňují léčivou látku (látky) ve střevní šťávě. Připravují se z tvrdých nebo měkkých tobolek s enterosolventním obalem nebo naplněním tobolek zrněnými prášky nebo částicemi s enterosolventním obalem.
Výroba
Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek) z tobolek naplněných zrněnými prášky nebo částicemi s enterosolventním obalem.
Zkoušení
Rozpadavost. U tobolek s enterosolventním obalem se provádí zkouška rozpadavosti (2.9.1) v následujícím provedení. Jako tekutina se použije kyselina chlorovodíková 0,1 mol/l RS. Přístroj se nechá pracovat bez disků 2 h nebo předepsanou a schválenou dobu a hodnotí se stav tobolek. Doba rezistence vůči kyselému prostředí se mění podle složení zkoušených tobolek. Obvykle jsou to 2 h až 3 h, ale i při schválení odchylky není menší než 1 h. Žádná z tobolek nevykazuje známky rozpadu nebo trhliny dovolující únik obsahu. Kyselina se nahradí tlumivým roztokem fosforečnanovým o pH 6,8 a do každé trubice se přidá disk. Přístroj pracuje 60 min a hodnotí se stav tobolek. Jestliže se při zkoušce tobolky přilepily k diskům, zkoušku nelze hodnotit, opakuje se zkouška s dalšími šesti tobolkami bez disků. Tobolky vyhovují zkoušce, jestliže se rozpadlo všech šest tobolek.
Capsulae cum liberatione modificata
Tobolky s řízeným uvolňováním
Synonymum. Tobolky s modifikovanou liberací
Jsou to tvrdé nebo měkké tobolky, jejichž obsah nebo obal nebo obojí obsahují vybrané pomocné látky, anebo jsou vyrobeny zvláštním postupem umožňujícím modifikovat rychlost nebo místo uvolňování léčivé látky (látek).
Výroba
Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek).
Emplastra transcutanea
Transdermální náplasti
Jsou to flexibilní farmaceutické přípravky různých velikostí obsahující jednu nebo více léčivých látek. Jsou určeny k aplikaci na neporušenou pokožku. Z transdermální náplasti uvolněné léčivé látky se po přechodu kožní bariérou dostávají do systémového oběhu.
Transdermální náplasti se obvykle skládají z vnější krycí vrstvy, zásobníku (matrice) s léčivem (léčivy) a ochranné odstranitelné vrstvy, která se před podáním transdermální náplasti odstraní.
Krycí vrstva je nepropustná pro léčivou látku (látky) a obvykle i pro vodu a je nosičem i ochranou pro přípravek. Tato vrstva může mít stejný nebo větší rozměr než zásobník s léčivou látkou. Ve druhém případě je přesahující okraj krycí vrstvy potřen adhezivními látkami, které po přitlačení zajistí přilnutí náplasti ke kůži.
Zásobník obsahuje léčivou látku (látky) a pomocné látky, jako jsou stabilizátory, solubilizátory nebo látky upravující rychlost uvolňování a zvyšující transdermální absorpci léčivých látek. Může zde být jednovrstevná nebo vícevrstevná tuhá nebo polotuhá matrice. Složení a struktura matrice ovlivňují difúzi léčivé látky (látek) do kůže. Zásobník někdy rovněž obsahuje adhezivní látky, které po přitlačení zajistí přilnutí náplasti ke kůži. Přípravek může mít charakter polotuhé matrice, na jejíž jedné straně je membrána, která řídí uvolňování a difuzi léčivé látky (látek) ze zásobníku. Adhezivní látky v tomto případě mohou být naneseny na část membrány nebo celou membránu nebo pouze okolo okraje membrány na krycí vrstvě.
Po přiložení na suchou čistou a nenarušenou kůži transdermální náplast po jemném přitlačení dlaní nebo prsty pevně přilne ke kůži. Lze ji odloupnout bez většího poškození pokožky. Náplast nesmí kůži dráždit nebo alergizovat ani po opakovaných aplikacích.
Ochranná odstranitelná vrstva je tvořena obvykle plastickým nebo kovovým materiálem. Při odstraňování se neodtrhuje zásobník (matrice nebo rezervoár) nebo adhezivní vrstva z náplasti.
Transdermální náplasti se obvykle balí jednotlivě do uzavřených sáčků.
Výroba
Při výrobě, balení, uchovávání a distribuci se využívá vhodných prostředků k zajištění jejich mikrobiální čistoty; příslušná doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, transdermální náplasti vyhovují zkoušce C na obsahovou stejnoměrnost jednodávkových lékových forem.
Disoluce. Použije se vhodná zkouška k prokázání příslušného uvolňování léčivé látky (látek), např. jedna ze zkoušek popsaných ve stati Zkouška disoluce pro transdermální přípravky (2.9.4). Podle složení, rozměrů a tvaru náplasti se použije disková nebo průtoková metoda nebo metoda rotujícího válce.
Lze použít membránu z různých materiálů, např. z porézní celulosy nebo silikonů. Neobsahuje však látky, které by bránily její funkci (např. mastnotu). Před zkouškou je možné připravit membránu vhodným způsobem, např. uložením na 24 hodin do média použitého při zkoušce. Membrána se umístí na povrch náplasti v místě uvolňování tak, aby nevznikly vzduchové bubliny.
Podmínky a hodnocení zkoušky schvaluje oprávněná autorita.
Uchovávání
Při pokojové teplotě, není-li uvedeno jinak.
Označování
V označení, kde je to vhodné, se uvede celkové množství léčivé látky (látek) v náplasti, dávka uvolněná za jednotku času a velikost plochy, z níž se léčivá látka uvolňuje.
Extracta
Extrakty
Extrakty jsou koncentrované, tekuté, tuhé nebo polotuhé přípravky, obvykle připravované z usušených rostlinných nebo živočišných drog. U některých může být extrahovaná látka předem upravena, např. inaktivací enzymů, rozdrobněním nebo odtučněním.
Extrakty se připravují macerací, perkolací nebo jinými vhodnými validovanými metodami za použití lihu nebo jiného vhodného vyluhovadla. Po extrakci, je-li třeba, se odstraní nežádoucí látky.
Příprava
Perkolací. Je-li třeba, rozdrobní se výchozí droga na částice vhodné velikosti, důkladně se promíchá s částí předepsaného vyluhovadla a nechá se potřebnou dobu stát. Pak se převede do perkolátoru a perkoluje se pomalu tak, aby byl materiál vždy překryt vyluhovadlem. Zbytek drogy po extrakci se vylisuje a získaná tekutina se spojí s perkolátem.
Macerací. Není-li předepsáno jinak, rozdrobní se výchozí droga na částice vhodné velikosti, promíchá se důkladně s předepsaným vyluhovadlem a nechá se stát v uzavřené nádobě potřebnou dobu. Zbytek drogy po extrakci se oddělí od vyluhovadla, a je-li třeba, vylisuje se. V tomto případě se obě tekutiny spojí.
Úprava na žádanou konzistenci se provede vhodnými metodami, obvykle za sníženého tlaku a za teploty, při které je co nejmenší nebezpečí rozkladu účinných látek. Zbytek vyluhovadla v extraktu nepřekračuje předepsaný limit.
Standardizované extrakty se upraví na definovaný obsah látek použitím vhodných inertních látek nebo použitím jiného extraktu z téhož rostlinného nebo živočišného materiálu použitého při přípravě.
Extracta fluida
Extrakty tekuté
Jsou to tekuté přípravky, u nichž obvykle jeden hmotnostní nebo objemový díl extraktu odpovídá jednomu hmotnostnímu dílu použité suché drogy. Tyto přípravky jsou upraveny, je-li třeba tak, že vyhovují požadavkům na obsah vyluhovadla, na obsah účinných látek nebo na zbytek po odpaření.
Tekuté extrakty se připravují metodami výše popsanými jen za použití lihu vhodné koncentrace nebo vody nebo rozpuštěním polotuhých nebo suchých extraktů v jednom z těchto rozpouštědel, a je-li třeba, zfiltrují se. Při kterémkoli způsobu přípravy mají extrakty srovnatelné složení.
Stáním se může vytvořit slabý sediment, pokud se složení významně nezmění.
Tekuté extrakty mohou obsahovat vhodné protimikrobní přísady.
Zkoušení
Relativní hustota (2.2.5). Tekuté extrakty vyhovují požadavkům předepsaným v příslušných článcích.
Obsah ethanolu (2.9.10). U tekutých lihových extraktů se provádí stanovení obsahu ethanolu.
Obsah ethanolu vyhovuje předepsaným požadavkům.
Methanol a 2-propanol (2.9.11). Tekuté lihové extrakty neobsahují více než 0,05 % (V/V) methanolu a ne více než 0,05 % (V/V) 2-propanolu, není-li předepsáno jinak.
Zbytek po odpaření. Tekuté extrakty vyhovují požadavkům předepsaným v příslušných článcích. Do odpařovací misky s plochým dnem o průměru 50 mm a výšce asi 30 mm se rychle převede 2,00 g nebo 2,0 ml zkoušeného extraktu. Odpaří se do sucha na vodní lázni a suší se 3 h v sušárně při 100 °C až 105 °C. Nechá se vychladnout v exsikátoru nad oxidem fosforečným R a zváží se. Výsledek se vyjádří v hmotnostních procentech nebo v gramech na litr.
Uchovávání
V dobře uzavřených obalech, chráněny před světlem.
Označování
V označení na obalu se uvede:
- - název rostlinné nebo živočišné drogy použité k přípravě,
- - kde je to vhodné, zda byl použit čerstvý rostlinný nebo živočišný materiál,
- - název vyluhovadla a koncentrace ethanolu v procentech (V/V) použitého k přípravě,
- - kde je to vhodné, koncentrace ethanolu (V/V) v konečném extraktu,
- - obsah účinných látek nebo poměr výchozí drogy ke konečnému extraktu,
- - název a koncentrace každé použité protimikrobní přísady.
Extracta semisolida
Extrakty polotuhé
Synonyma. Extracta tenuia et spissa, extrakty řídké a husté
Tyto přípravky mají polotuhou konzistenci, přechodnou mezi tekutými a suchými extrakty. Získávají se postupným odpařováním vyluhovadla užitého při přípravě. Používá se výhradně líh vhodné koncentrace nebo voda. Zbytek po odpaření je obvykle nejméně 70 %. Mohou obsahovat vhodné protimikrobní přísady.
Zkoušení
Zbytek po odpaření. Kde je to vhodné, polotuhý extrakt vyhovuje požadavkům příslušného článku. Do odpařovací misky s plochým dnem o průměru 50 mm a výšce asi 30 mm se rychle odváží 2,00 g zkoušeného extraktu. Odpaří se do sucha na vodní lázni a suší se 3 h v sušárně při 100 °C až 105 °C. Nechá se vychladnout v exsikátoru nad oxidem fosforečným R a zváží se. Výsledek se vyjádří v hmotnostních procentech.
Uchovávání
V dobře uzavřených obalech, chráněny před světlem.
Označování
V označení na obalu se uvede:
- - název rostlinné nebo živočišné drogy použité k přípravě,
- - kde je to vhodné, zda byl použit čerstvý rostlinný nebo živočišný materiál,
- - název vyluhovadla a koncentrace ethanolu v procentech (V/V) použitého k přípravě,
- - obsah účinných látek nebo poměr výchozí drogy ke konečnému extraktu,
- - název a koncentrace každé přidané protimikrobní přísady.
Extracta sicca
Suché extrakty
Jsou to tuhé přípravky získané odpařením vyluhovadla použitého při přípravě. Sušina je obvykle nejméně 95 %. Mohou obsahovat vhodné inertní látky.
Standardizované suché extrakty jsou upraveny na předepsaný obsah účinných látek vhodnými inertními látkami nebo suchými extrakty z rostlinných nebo živočišných drog použitých při přípravě.
Kde je to vhodné, je v příslušných článcích uvedena zkouška na obsah zbytkových rozpouštědel.
Zkoušení
Ztráta sušením (2.2.32). Suché extrakty vyhovují požadavku předepsanému v příslušných článcích. Do odpařovací misky s plochým dnem o průměru asi 50 mm a výšce asi 30 mm se rychle odváží 0,50 g jemně práškovaného zkoušeného extraktu. Suší se 3 h v sušárně při 100 °C až 105 °C. Po vychladnutí v exsikátoru nad oxidem fosforečným R se zváží. Výsledek se vyjádří v hmotnostních procentech.
Uchovávání
Ve vzduchotěsných obalech, chráněny před světlem.
Označování
V označení na obalu se uvede:
- - název a množství použité inertní látky,
- - název rostlinné nebo živočišné drogy použité k přípravě,
- - kde je to vhodné, zda byl použit čerstvý rostlinný nebo živočišný materiál,
- - název vyluhovadla a obsah ethanolu v procentech (V/V) použitého k přípravě,
- - obsah účinných látek nebo poměr výchozí drogy ke konečnému suchému extraktu.
Granula
Zrněné prášky
Synonyma. Pulveres granulati, granule, zrnka, granuláty
Požadavky na zrněné prášky určené k přípravě perorálních roztoků nebo suspenzí jsou uvedeny v článku Liquida peroralia. Kde je předepsáno a schváleno jinak, nevztahují se požadavky tohoto článku na zrněné prášky pro veterinární použití.
Jsou to léčivé přípravky tvořené z pevných, suchých shluků částic prášků dostatečně odolných při mechanickém namáhání. Jsou určeny k vnitřnímu použití. Jsou polykány přímo nebo žvýkány nebo se před podáním rozpustí nebo rozmíchají ve vodě nebo jiné vhodné tekutině.
Zrněné prášky obsahují jednu nebo více léčivých látek s pomocnými látkami nebo bez nich, a je-li potřebné, barviva povolená oprávněnou autoritou a chuťové a aromatické přísady.
Zrněné prášky jsou jednodávkové (dělené) nebo vícedávkové (nedělené) přípravky. Jednotlivá dávka u vícedávkového přípravku se podává pomocí odměrky či jiné pomůcky umožňující odměření předepsaného množství. Každá dávka jednodávkového zrněného práškuje v jednotlivém obalu, např. v sáčku, papírovém váčku nebo lahvičce.
Obaly pro zrněné prášky, kde je to vhodné, vyhovují požadavkům statí Materiály používané na výrobu obalů (3.1 a příslušné části) a Obaly (3.2 a příslušné části).
Rozlišuje se několik druhů zrněných prášků:
- - šumivé zrněné prášky,
- - obalené zrněné prášky,
- - enterosolventní zrněné prášky,
- - zrněné prášky s řízeným uvolňováním.
Výroba
Při výrobě, balení, uchovávání a distribuci zrněných prášků se používá vhodných způsobů k zajištění jejich mikrobiální čistoty; příslušná doporučení jsou ve stati Mikrobiologická jakost léčivých přípravků (5.1.4).
Zkoušení
Obsahová stejnoměrnost (2.9.6). Není-li předepsáno a schváleno jinak, jednodávkové zrněné prášky s obsahem léčivé látky menším než 2 mg nebo méně než 2 % celkové hmotnosti vyhovují zkoušce B na obsahovou stejnoměrnost jednodávkových lékových forem. Obsahuje-li přípravek více léčivých látek, požadavky zkoušky se vztahují jen na ty látky, které odpovídají výše uvedeným podmínkám. Zkouška se nevyžaduje pro přípravky multivitaminové a se stopovými prvky.
Hmotnostní stejnoměrnost (2.9.5). Jednodávkové zrněné prášky vyhovují zkoušce na hmotnostní stejnoměrnost jednodávkových lékových forem. Je-li zkouška na obsahovou stejnoměrnost předepsána pro všechny obsažené léčivé látky, neprovádí se zkouška na hmotnostní stejnoměrnost.
Uchovávání
V dobře uzavřených obalech. Obsahuje-li přípravek prchavé látky, uchovává se ve vzduchotěsných obalech.
Granula effervescentia
Šumivé zrněné prášky
Jsou to neobalené zrněné prášky obvykle obsahující kyseliny a uhličitany nebo hydrogenuhliěitany, které za přítomnosti vody prudce reagují za vzniku oxidu uhličitého. Jsou určeny k rozpouštění nebo dispergaci ve vodě před podáním.
Zkoušení
Zkouška rozpadavosti. Jedna dávka šumivých zrněných prášků se přenese do nádoby s 200 ml vody R při teplotě 15 °C až 25 °Ca sleduje se vznik bublinek. Když se zastaví uvolňování plynu od jednotlivých zrnek, zrněný prášek má být rozpadlý, a to buď rozpuštěný, nebo dispergovaný ve vodě. Zkouška se opakuje s pěti dalšími dávkami. Přípravek vyhovuje, když každá ze šesti zkoušených dávek se rozpadla do 5 min.
Uchovávání
Ve vzduchotěsných obalech.
Granula obducta
Obalené zrněné prášky
Jsou to obvykle vícedávkové přípravky obsahující zrna obalená nebo potažená jednou nebo více vrstvami směsí různých pomocných látek.
Výroba
Látky používané k obalování se obvykle nanášejí ve formě roztoku nebo suspenze za podmínek umožňujících odpaření rozpouštědla.
Zkoušení
Disoluce. Použije se vhodná zkouška k prokázání vhodného uvolňování léčivé látky (látek), např. jedna ze zkoušek popsaných ve stati Zkouška disoluce pevných jednodávkových lékových forem (2.9.3).
Granula enterosolventia
Enterosolventní zrněné prášky
Synonymum. Acidorezistentní zrněné prášky
Jsou to přípravky s řízeným uvolňováním odolné vůči žaludeční šťávě a uvolňující léčivou látku (látky) ve střevní šťávě. Těchto vlastností je dosaženo obalením zrn acidorezistentním materiálem nebo jinými vhodnými prostředky.
Výroba
Požadované uvolňování léčivé látky (látek) nebo přísad se ověří vhodnou zkouškou.
Granula cum liberatione modificata
Zrněné prášky s řízeným uvolňováním
Synonymum. Zrněné prášky s modifikovanou liberací
Jsou tvořeny obalenými nebo neobalenými zrny připravenými pomocí vybraných pomocných látek nebo vybraných postupů použitých samostatně nebo v kombinaci tak, aby se dosáhla vhodná rychlost uvolňování nebo místo uvolňování léčivých látek.
Výroba
Požadované uvolňování léčivé látky (látek) nebo přísad se prokáže vhodnou zkouškou.
Immunosera ad usum humanum
Imunní séra pro humánní použití
Ustanovení tohoto článku jsou určena pro použití v souvislosti s články na imunní séra pro humánní použití. Tyto požadavky se nevztahují nutně na imunní séra, která nejsou předmětem těchto článků.
Jsou to puntíkované přípravky obsahující imunoglobuliny získané ze séra imunizovaných zvířat. Imunoglobuliny mají schopnost specificky neutralizovat hadí jedy nebo toxiny vytvářené bakteriemi nebo se specificky navazovat na bakterie, viry nebo jiné antigeny.
Výroba
Imunní séra se získávají ze zdravých zvířat imunizovaných vstříknutím vhodných toxinů nebo toxoidů, hadích jedů, suspenzí mikroorganismů nebo jinými antigeny. V průběhu imunizace nesmějí být zvířata léčena penicilinem. Globuliny obsahující imunizující látky se mohou získat ze séra působením enzymů a frakcionovanou precipitací nebo jinými chemickými nebo fyzikálním i metodami.
Může se přidat vhodná protimikrobní konzervační látka, která se přidává vždy, když se přípravky vydávají ve vícedávkových obalech. Konečné sterilní výrobky se asepticky plní do sterilních nádobek, které se potom uzavřou tak, aby se vyloučila kontaminace.
Přípravky se mohou lyofílizovat postupem, který sníží obsah vody v konečném výrobku na nejvýše 1,0 %.
Imunní séra připravená působením enzymů a frakcionovanou precipitací jsou nejstabilnější při pH 6. Metoda jejich přípravy je taková, aby přípravky s tímto pH po jednom roce uchovávání při 20 °C neztratily více než 5 % a při 37 °C nejvýše 20 % své účinnosti.
Výrobní metoda se validuje, aby se prokázalo, že výrobek, bude-li zkoušen, vyhoví zkoušce na neškodnost imunních sér a vakcín pro humánní použití (2.6.9).
Vlastnosti
Imunní séra jsou téměř bezbarvé nebo velmi slabě žluté tekutiny bez zákalu a téměř bez pachu s výjimkou pachu přidané protimikrobní konzervační látky. Lyofilizované přípravky j sou bílé neb o světle žluté povlaky nebo prášky snadno rozpustné ve vodě na bezbarvé nebo světle žluté roztoky se stejnými vlastnostmi jako odpovídající tekuté přípravky.
Zkoušky na čistotu
Následující požadavky se vztahují na tekuté a rozpuštěné lyofilizované přípravky.
Hodnota pH (2.2.3). 6,0 až 7,0.
Cizí bílkoviny. Při precipitačních zkouškách se specifickými antiséry se prokáže přítomnost pouze bílkoviny deklarovaného živočišného druhu.
Celkové bílkoviny. Nejvýše 170 g/l. Provede se stanovení dusíku mineralizací s kyselinou sírovou (2.5.9) a výsledek se násobí faktorem 6,25.
Albuminy. Nejvýše stopy albuminu při elektroforetickém stanovení, pokud není v článku předepsáno jinak.
Fenol (2.5.15). Pokud přípravky obsahují fenol, jeho koncentrace nepřesahuje 2,5 g/l.
Sterilita (2.6.1). Vyhovují zkoušce na sterilitu.
Stanovení účinnosti
Provede se biologické stanovení účinnosti, jak je uvedeno v článku, a pokud je to vhodné, vyjádří se výsledek v mezinárodních jednotkách v mililitru.
Uchovávání
Uchovávají se při teplotě (5 ± 3) °C. Tekutá imunní séra se chrání před mrazem.
Doba použitelnosti. Stanoví se z výsledku počátečního stanovení účinnosti a vztahuje se na přípravky uchovávané za předepsaných podmínek.
Označování
V označení na obalu se uvede:
- - název přípravku,
- - počet mezinárodních jednotek v mililitru, pokud je to vhodné,
- - číslo šarže nebo jiný údaj,
- - způsob podání,
- - podmínky uchovávání,
- - doba použitelnosti; jedině u nádobek 1 ml nebo menších, pokud jsou baleny jednotlivě, může být doba použitelnosti ze značení na nádobce vypuštěna za předpokladu, že je uvedena na vnějším obalu a na štítku vnějšího obaluje uvedeno, že nádobka musí být uchovávána ve vnějším obalu až do použití,
- - zvířecí druh, z něhož byl přípravek vyroben,
- - název a množství protimikrobní konzervační látky nebo jiné přidané látky,
- - označení látky, jež by mohla vyvolat nežádoucí účinek, a jaké jsou kontraindikace přípravku.
- - pro lyofilizované přípravky:
- - název nebo složení a objem přiloženého rozpouštědla,
- - pokyn k použití přípravku ihned po rozpuštění,
- - jméno a adresa výrobce.
Immunosera ad usum veterinarium
Imunní séra pro veterinární použití
Ustanovení tohoto článku jsou určena pro použití v souvislosti s lékopisnými články na imunní séra pro veterinární použití. Tyto požadavky se nevztahují nutně na imunní séra, která nejsou předmětem těchto článků.
Jsou to přípravky obsahující imunoglobuliny, které mají schopnost specificky neutralizovat toxiny nebo se specificky vázat s antigeny použitými při jejich přípravě. Jsou buď nativní, nebo purifikované.
Výroba
Získávají se ze séra zdravých zvířat imunizovaných vstříknutím toxinů nebo toxoidů, hadích jedů, virů, suspenzí mikroorganismů nebo jinými vhodnými antigeny. Pokud se v průběhu imunizace použije penicilín, zvířata se vykrvácejí až za 8 dní po jeho posledním podání. Mohou se přidat vhodné protimikrobní konzervační látky, které se přidávají vždy, když se přípravek vydává ve vícedávkových obalech.
Pro purifikované přípravky: globuliny obsahující imunní látky se získávají z nativních imunních sér enzymatickým působením a frakcionovanou precipitací nebo jinými chemickými nebo fyzikálními metodami. Purifikované přípravky jsou nejstabilnější při pH 6.
Vlastnosti
Imunní séra jsou tekutiny různé barvy podle metody přípravy. Rozplňují se asepticky do sterilních nádob, které se pak uzavírají. Lyofilizované tvoří povlaky nebo prášky, jež se rozpouštějí ve vodě.
Zkoušky na čistotu
Následující požadavky se vztahují na tekuté přípravky a na rozpuštěné lyofilizované přípravky.
Hodnota pH (2.2.3). Nativní přípravky 7,0 až 8,0; purifikované přípravky 6,0 až 7,0.
Cizí bílkoviny. Při precipitačních zkouškách se specifickými antiséry se prokážou výhradně jen bílkoviny toho živočišného druhu, který byl použit k přípravě.
Albuminy. Purifikované přípravky vyhovují zkoušce na albuminy. Pokud není v článku předepsáno jinak, obsahují purifikovaná imunní séra zkoušená elektroforézou nejvýše jen stopy albuminu.
Celkové bílkoviny. Nejvýše 170 g/l. Provede se stanovení dusíku mineralizací s kyselinou sírovou (2.5.9) a výsledek se násobí faktorem 6,25.
Fenol (2.5.15). Pokud přípravky obsahují fenol, jeho koncentrace nepřesahuje 5 g/l.
Sterilita (2.6.1). Zkoušené přípravky vyhovují zkoušce na sterilitu. Pokud objem tekutiny v nádobě přesahuje 100 ml, použije se pokud možno membránové filtrace a živné půdy se inkubují nejméně 14 dní. Když se nemůže použít metoda membránové filtrace, smí se použít metoda přímého očkování.
Pokud je objem tekutiny v nádobě 20 ml nebo více, očkuje se do každé živné půdy nejméně buď 10 % obsahu, nebo 5 ml, podle toho, co je méně. Vhodný počet zkoušených vzorků je 1 % z šarže, nejméně však 4 a nejvíce 10 vzorků (2.6.1).
Stanovení účinnosti
Provede se biologické stanovení účinnosti, jak je uvedeno v článku, a výsledek se vyjádří v mezinárodních jednotkách na mililitr, pokud tyto jednotky existují.
Uchovávání
Chráněny před světlem při teplotě (5 ± 3) °C. Tekuté přípravky se chrání před mrazem.
Doba použitelnosti. Stanoví se z výsledku počátečního stanovení účinnosti a vztahuje se na přípravky uchovávané za předepsaných podmínek.
Označování
V označení na obalu se uvede:
- - název přípravku,
- - "pro veterinární použití",
- - počet mezinárodních jednotek v mililitru, pokud tyto jednotky existují,
- - číslo šarže nebo jiný údaj,
- - podmínky uchovávání,
- - doba použitelnosti,
- - zvířecí druh, jemuž je přípravek určen,
- - jméno zvířecího druhu, z něhož byl přípravek vyroben,
- - název a množství protimikrobní konzervační látky nebo jiné přidané látky,
- - zda by některá látka mohla vyvolat nežádoucí účinek,
- - jaké jsou kontraindikace.
- - pro lyofilizované přípravky:
- - název nebo složení a objem přiloženého rozpouštědla,
- - pokyn k použití přípravku ihned po rozpuštění,
- - doporučené dávky pro různé živočišné druhy,
- - jméno a adresa výrobce.
Inhalanda
Inhalační přípravky
Jsou to tekuté nebo tuhé přípravky určené k podání ve formě par, aerosolů nebo prášků do dolních dýchacích cest k místnímu nebo celkovému účinku. Obsahují jednu nebo několik léčivých látek rozpuštěných nebo dispergovaných ve vhodném vehikulu.
Inhalační přípravky mohou, podle typu přípravku, obsahovat propelenty, rozpouštědla, protimikrobní přísady a solubilizátory nebo stabilizátory. Pomocné látky nemají nepříznivý účinek na funkci mukózy nebo cilií v dýchacích cestách.
Inhalační přípravky se dodávají ve vícedávkových nebo jednodávkových obalech. Jsou-li v tlakovém balení, vyhovují požadavkům článku Praeparata pharmacetica in vasis cum pressu.
Přípravky určené k podání ve formě aerosolů (disperze tuhých nebo kapalných částic v plynu) se aplikují podle typu přípravku jedním z těchto zařízení:
- - rozprašovačem,
- - dávkovacím tlakovým inhalátorem,
- - inhalátorem pro suchý prášek.
Rozlišuje se několik druhů inhalačních přípravků:
- - tekuté inhalační přípravky,
- - kapaliny pro rozprašování,
- - dávkované tlakové přípravky pro inhalaci,
- - prášky k inhalaci.
Výroba
Při vývoji inhalačního přípravku obsahujícího protimikrobní přísadu má být prokázána účinnost této přísady k uspokojení oprávněné autority. Vhodná metoda zkoušení a kritéria pro posouzení konzervačních vlastností v daném složení přípravku jsou popsány ve stati Účinnost protimikrobních látek (5.1.3).
Kontrola velikosti inhalovaných aerosolových částic zajistí, aby se podstatná část částic dostala do dolních dýchacích cest. Frakce jemných částic inhalačních přípravků se stanoví vhodnou metodou pro aerodynamické stanovení jemných částic (2.9.18).
Tlakové dávkovači inhalátory jsou zkoušeny na těsnost a kontaminaci cizími částicemi.
Zkoušení
Dávková stejnoměrnost. Zkouška se týká kontroly dávky podané pomocí aplikačního zařízení, tedy dávky podané nemocnému. Nicméně u práškových inhalátorů využívajících tobolek nebo jiných jednodávkových obalů přípravků pro inhalaci je nahrazena stejnoměrností dávky v těchto obalech. Ve všech případech je dávková jednotka počet jednotek nebo střiků zařízení nebo insuflací, uvedených v označení či v návodu, potřebných k zajištění doporučené dávky.
U inhalačních přípravků obsahujících více než jednu léčivou látku se provádí zkouška dávkové stejnoměrnosti pro každou léčivou látku.
Označování
V označení na obalu se uvede, kde je to vhodné:
- - počet podnětů (střiků, insuflací) zařízení poskytujícího doporučenou dávku,
- - názvy všech protimikrobních přísad.
Inhalanda liquida
Tekuté inhalační přípravky
Lze rozlišit tři druhy tekutých inhalačních přípravků:
- - přípravky určené k vypařování,
- - tekutiny k rozprašování,
- - dávkované tlakové přípravky pro inhalaci.
Tekuté inhalační přípravky jsou roztoky nebo disperze.
Disperze jsou snadno homogenizovatelné protřepáním a jsou natolik stabilní, aby bylo umožněno podání správné dávky. Může se použít vhodných rozpouštědel nebo solubilizátorů.
Přípravky určené k vypařování jsou roztoky, disperze nebo tuhé přípravky. Obvykle se přidávají do horké vody a inhalují se jako pára.
Liquida aerodispersionem formantia
Kapaliny pro rozprašování
Jsou to přípravky určené k přeměně na aerosoly pomocí rozprašovačů; vodné roztoky, suspenze nebo emulze.
Kapaliny pro rozprašování v koncentrovaném stavu se před použitím ředí na předepsaný objem předepsanou kapalinou.
Ke zlepšení rozpustnosti léčivých látek lze použít vhodná rozpouštědla a solubilizátory.
U vodných tekutin není pH nižší než 3 a vyšší než 8,5.
Suspenze a emulze se snadno zhomogenizují protřepáním. Jsou natolik stabilní, že to umožní podat správnou dávku.
Vodné přípravky pro inhalaci se dodávají ve vícedávkových obalech. Pokud přípravek nemá přiměřené protimikrobní vlastnosti, mohou obsahovat vhodnou protimikrobní přísadu v odpovídající koncentraci.
Rozprašovače jsou zařízení přeměňující kapaliny na aerodisperze pomocí vysokého tlaku plynu, ultrazvukových vibrací nebo jinými metodami. Tato zařízení umožňují při vhodné rychlosti a vhodné velikosti částic jejich inhalaci a vpravení do dolních cest dýchacích.
Výroba
- 6.2.1 Obecné články lékových forem