| CAS 64013-70-3 |
Je to forma kanamyciniumsulfatu připravená přidáním kyseliny sírové k roztoku kanamyciniummonosulfatu a vysušením tohoto roztoku vhodnou metodou. Účinnost je nejméně 670 m.j. v miligramu, počítáno na vysušenou látku.
Roztok S. 0,20 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 20,0 ml.
Hodnota pH (2.2.3). 6,5 až 8,5; měří se roztok S.
Specifická optická otáčivost (2.2.7). +112° až +123°, počítáno na vysušenou látku. Měří se roztok S.
Kanamycin B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy, jejíž příprava je popsána ve Zkoušce totožnosti A. Deska s vrstvou se 1 h zahřívá při 110 °C, nechá se vychladnout a ihned se použije.
Zkoušený roztok. 0,1 g se rozpustí ve vodě R a zředí se jí na 20 ml.
Porovnávací roztok. 4 mg kanamyciniummonosulfatu B CRL se rozpustí ve vodě R a zředí se jí na 20 ml.
Na vrstvu se nanese odděleně po 4 μl z každého roztoku a vyvíjí se roztokem dihydrofosforečnanu draselného R (70 g/l) po dráze 12 cm. Vrstva se usuší v proudu teplého vzduchu a postříká se zkoumadlem ninhydrinovým s chloridem cínatým R Vrstva se 15 min zahřívá při 110 °C. Skvrna odpovídající kanamycinu B na chromatogramu zkoušeného roztoku není intenzivnější než skvrna na chromatogramu porovnávacího roztoku.
Ztráta sušením (2.2.32). Nejvýše 1,5 %; 1,00 g se 3 h suší při 60 °C a tlaku nepřevyšujícím 670 Pa.
Síranový popel (2.4.14). Nejvýše 0,5 %; stanoví se s 1,00 g zkoušené látky.
Sírany. 15,0 % až 17,0 % síranů (SO4), počítáno na vysušenou látku. 0,250 g se rozpustí ve 100 ml vody R a pH roztoku se upraví amoniakem 26% RS na 11. Přidá se 10,0 ml roztoku chloridu barnatého 0,1 mol/l VS a asi 0,5 mg červeni ftaleinové R. Titruje se edetanem disodným 0,1 mol/l VS. Když se barva roztoku začíná měnit, přidá se 50 ml lihu 96% R a pokračuje se v titraci, dokud fialovo-modré zbarvení nezmizí.
1 ml chloridu barnatého 0,1 mol/l VS odpovídá 9,606 mg síranů (SO4).
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Pyrogenní látky (2.6.8). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu odstraňujícího pyrogenní látky, vyhovuje zkoušce na pyrogenní látky, při níž se na 1 kg hmotnosti králíka vstříkne 1 ml roztoku zkoušené látky (10 mg/ml) ve vodě na injekci R.
Provede se mikrobiologické stanovení účinnosti antibiotik (2.7.2).
V dobře uzavřených obalech. Je-li látka sterilní, uchovává se ve sterilních zabezpečených obalech.
Separandum.
V označení na obalu se uvede, zda je látka:
Kyselý kanamyciniumsulfat
| CAS 64013-70-3 |
Je to forma kanamyciniumsulfatu připravená přidáním kyseliny sírové k roztoku kanamyciniummonosulfatu a vysušením tohoto roztoku vhodnou metodou. Účinnost je nejméně 670 m.j. v miligramu, počítáno na vysušenou látku.
Připravuje se výrobními postupy, které vylučují nebo omezují přítomnost látek snižujících krevní tlak. Výrobní postup se validuje, aby se prokázalo, že bude-li látka zkoušena, vyhoví následující zkoušce:
Neškodnost (2.6.9). Každé myši se vstříkne 0,5 ml roztoku, obsahujícího v mililitru 2 mg zkoušené látky.
Bílý nebo téměř bílý hygroskopický krystalický prášek. Je rozpustný v asi 1 dílu vody, prakticky nerozpustný v acetonu, v etheru a v lihu 96%.
Deska s vrstvou se 1 h zahřívá při 110 °C, nechá se zchladnout a ihned se použije.
Zkoušený roztok. 10 mg se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (a). 10 mg kanamyciniummonosulfatu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (b). 10 mg kanamyciniummonosulfatu CRL, 10 mg neomyciniumsulfatu CRL a 10 mg streptomyciniumsulfatu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Na vrstvu se nanese odděleně po 10 μl z každého roztoku a vyvíjí se roztokem dihydrogenfosforečnanu draselného R (70 g/l) po dráze 12 cm. Vrstva se usuší v proudu teplého vzduchu, postříká se směsí stejných objemů roztoku 1,3-dihydroxynaftalenu R (2 g/l) v lihu 96% R a roztoku kyseliny sírové R (460 g/l) a zahřívá se 5 min až 10 min při 150 °C. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá svou polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou tři zřetelně oddělené skvrny.
Roztok S. 0,20 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 20,0 ml.
Hodnota pH (2.2.3). 5,5 až 7,5. Měří se roztok S.
Specifická optická otáčivost (2.2.7). +103° až +115°, počítáno na vysušenou látku. Měří se roztok S.
Kanamycin B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy, jejíž příprava je popsána ve Zkoušce totožnosti A. Deska s vrstvou se 1 h zahřívá při 110 °C, nechá se vychladnout a ihned se použije.
Zkoušený roztok. 0,11 g se rozpustí ve vodě R a zředí se jí na 20 ml.
Porovnávací roztok. 4 mg kanamyciniummonosulfatu B CRL se rozpustí ve vodě R a zředí se jí na 20 ml.
Na vrstvu se nanese odděleně po 4 μl z každého roztoku a vyvíjí se roztokem dihydrofosforečnanu draselného R (70 g/l) po dráze 12 cm. Vrstva se usuší v proudu teplého vzduchu a postříká se zkoumadlem ninhydrinovým s chloridem cínatým R Vrstva se 15 min zahřívá při 110 °C. Skvrna odpovídající kanamycinu B na chromatogramu zkoušeného roztoku není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (4,0 %).
Ztráta sušením (2.2.32). Nejvýše 5,0 %; 1,00 g se 3 h suší při 60 °C při tlaku nepřevyšujícím 670 Pa.
Síranový popel (2.4.14). Nejvýše 0,5 %; stanoví se s 1,00 g zkoušené látky.
Sírany. 23,0 % až 26,0 % síranů (SO4), počítáno na vysušenou látku. 0,175 g se rozpustí ve 100 ml vody R a pH roztoku se upraví amoniakem 26% RS na hodnotu 11. Přidá se 10,0 ml roztoku chloridu barnatého 0,1 mol/l VS a asi 0,5 mg červeni ftaleinové R. Titruje se edetanem disodným 0,1 mol/l VS. Když se barva roztoku začíná měnit, přidá se 50 ml lihu 96% R a pokračuje se v titraci, dokud fialovo-modré zbarvení nezmizí.
1 ml chloridu barnatého 0,1 mol/l VS odpovídá 9,606 mg síranů (SO4).
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Pyrogenní látky (2.6.8). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího pyrogenní látky, vyhovuje zkoušce na pyrogenní látky, při níž se na 1 kg hmotnosti králíka vstříkne 1 ml roztoku zkoušené látky (10 mg/ml) ve vodě na injekci R.
Provede se mikrobiologické stanovení účinnosti antibiotik (2.7.2). Jako referenční látka se použije kanamyciniummonosulfat CRL.
V dobře uzavřených obalech. Je-li látka sterilní, uchovává se ve sterilních zabezpečených obalech.
Separandum.
V označení se uvede, zda je látka:
Těžký kaolin
| CAS 1332-58-7 |
Je to čištěný přírodní hydratovaný křemičitan hlinitý proměnlivého složení.
Jemný bílý nebo šedavě bílý mastný prášek. Je prakticky nerozpustný ve vodě a v organických rozpouštědlech.
Roztok S. Ke 4 g se přidá směs 6 ml kyseliny octové R a 34 ml vody destilované R, 1 min se třepe a zfiltruje se.
Kysele nebo zásaditě reagující látky. K 1,0 g se přidá 20 ml vody prosté oxidu uhličitého R, 2 min se třepe a zfiltruje se. K 10 ml filtrátu se přidá 0,1 ml fenolftaleinu RS; roztok je bezbarvý. Ke vzniku růžového zbarvení se spotřebuje nejvýše 0,25 ml hydroxidu sodného 0,01 mol/l VS.
Organické nečistoty. 0,3 g se žíhá do červena v žíhací trubičce. Zbytek po žíhání je pouze nepatrně více zbarven než původní látka.
Adsorpční mohutnost. K 1,0 g ve zkumavce se zabroušenou zátkou se přidá 10,0 ml roztoku modři methylenové R (3,7 g/l), 2 min se třepe a nechá se usadit. Odstřeďuje se a roztok se zředí 1 : 100 vodou R. Roztok není intenzivněji zbarven než roztok modři methylenové R (0,03 g/l).
Bobtnavost. 2 g se rozetřou s 2 ml vody R; směs se nerozteče.
Látky rozpustné v minerálních kyselinách. K 5,0 g se přidá 7,5 ml kyseliny chlorovodíkové zředěné RS, 27,5 ml vody R a 5 min se vaří. Směs se zfiltruje a zbytek se promyje na filtru vodou R. Spojené filtráty a promývací tekutina se spojí a zředí se vodou R na 50,0 ml. K 10,0 ml tohoto roztoku se přidá 1,5 ml kyseliny sírové zředěné RS, odpaří se do sucha na vodní lázni a vyžíhá se; zbytek váží nejvýše 10 mg (1 %).
Chloridy (2.4.4). 2 ml roztoku S se zředí vodou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na chloridy (250 μg/g).
Sírany (2.4.13). 1,5 ml roztoku S se zředí vodou destilovanou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na sírany (0,1 %).
Vápník (2.4.3). 4 ml roztoku S se zředí vodou destilovanou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na vápník (250 μg/g).
Těžké kovy (2.4.8). K 5 ml roztoku připraveného ve zkoušce Látky rozpustné v minerálních kyselinách se přidá 5 ml vody R, 10 ml kyseliny chlorovodíkové R, 25 ml isobutylmethylketonu R a 2 min se třepe. Po oddělení vrstev se vodná vrstva odpaří na vodní lázni do sucha. Zbytek se rozpustí v 1 ml kyseliny octové R, zředí se vodou R na 25 ml a zfiltruje se. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (50 μg/g). K přípravě porovnávacího roztoku se použij e základní roztok olova (1 μg Pb/ml).
Pokud je látka určena k vnitřnímu použití, vyhovuje požadavkům článku s následující upravenou zkouškou na těžké kovy.
Těžké kovy (2.4.8). K 10 ml roztoku připraveného ve zkoušce Látky rozpustné v minerálních kyselinách se přidá 10 ml vody R, 20 ml kyseliny chlorovodíkové R, 25 ml isobutylmethylketonu R a 2 min se třepe. Po oddělení vrstev se vodná vrstva odpaří na vodní lázni do sucha. Zbytek se rozpustí v 1 ml kyseliny octové R, zředí se vodou R na 25 ml a zfiltruje se. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (25 μg/g). K přípravě porovnávacího roztoku se použij e základní roztok olova (1 μg Pb/ml).
Mikrobiální znečištění (2.6.12). Nejvýše 103 živých mikroorganismů v gramu. Stanoví se plotnovou metodou.
V označení na obalu se uvede, zda je látka určena k vnitřnímu použití.
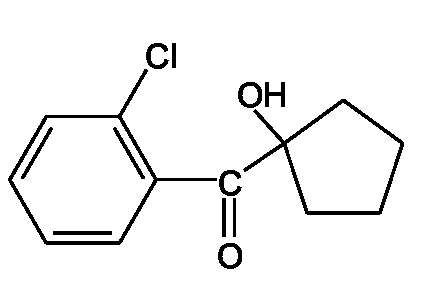
Ketaminiumchlorid
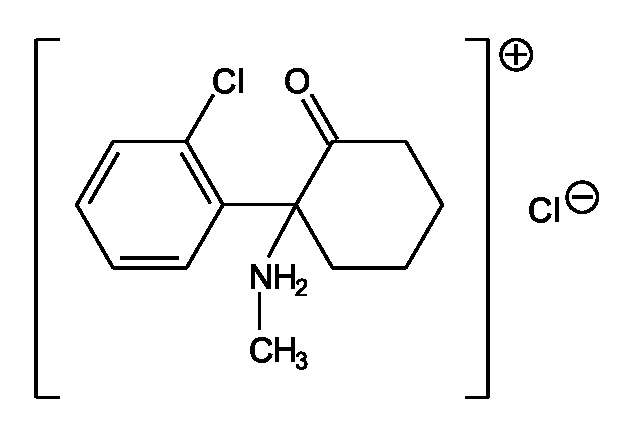
| C13H17Cl2NO | Mr 274,19 | CAS 1867-66-9 |
Je to (RS)-[2-(2-chlorfenyl)-1-oxo-2-cyklohexyl]methylamoniumchlorid. Obsahuje 99,0 % až 101,0 % sloučeniny C13H17Cl2NO.
Bílý krystalický prášek. Je snadno rozpustný ve vodě a v methanolu, dobře rozpustný v lihu 96%.
Taje při asi 260 °C, za rozkladu.
Roztok S. 5,0 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 25 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Hodnota pH (2.2.3). 3,5 až 4,1; měří se 10 ml roztoku S zředěného vodou prostou oxidu uhličitého R na 20 ml.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 50,0 mg se rozpustí v mobilní fázi a zředí se jí na 50,0 ml.
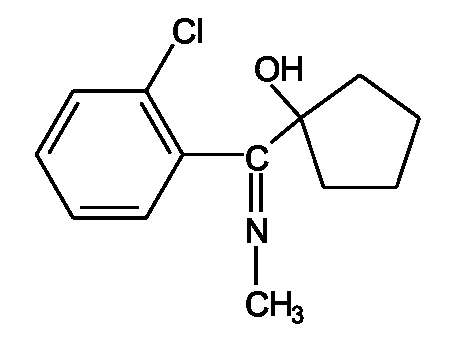
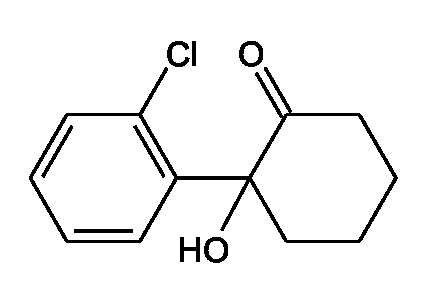
Porovnávací roztok (a). 25,0 mg ketaminu nečistoty A CRL se rozpustí v mobilní fázi (je-li třeba za použití ultrazvuku) a zředí se jí na 50,0 ml. K 1,0 ml tohoto roztoku se přidá 0,5 ml zkoušeného roztoku a zředí se mobilní fází na 100,0 ml. Připravuje se v čas potřeby.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 10,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 20,0 ml.
Chromatografický postup se obvykle provádí za použití:
Nastříkne se odděleně po 20 μl každého roztoku. Chromatogramy se zaznamenávají po dobu odpovídající desetinásobku retenčního času ketaminu.
Zkoušku lze hodnotit, jestliže rozlišení píků ketaminu nečistoty A a ketaminu na chromatogramu porovnávacího roztoku (a) je nejméně 1,5. V případě potřeby se upraví koncentrace vody a acetonitrilu v mobilní fázi.
Na chromatogramu zkoušeného roztoku je součet ploch všech píků, kromě hlavního píku, menší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se k píkům s plochou menší než je 0,2násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Těžké kovy (2.4.8). 10 ml roztoku S se zředí vodou R na 20 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použije základní roztok olova (2 μg Pb/ml).
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
0,200 g se rozpustí v 50 ml methanolu R a přidá se 1,0 ml kyseliny chlorovodíkové 0,1 mol/l VS a titruje se hydroxidem sodným 0,1 mol/l VS za potenciometrické indikace (2.2.20) bodu ekvivalence. Odečte se spotřeba mezi dvěma inflexními body.
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 27,42 mg C13H17Cl2NO.
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Ketokonazol
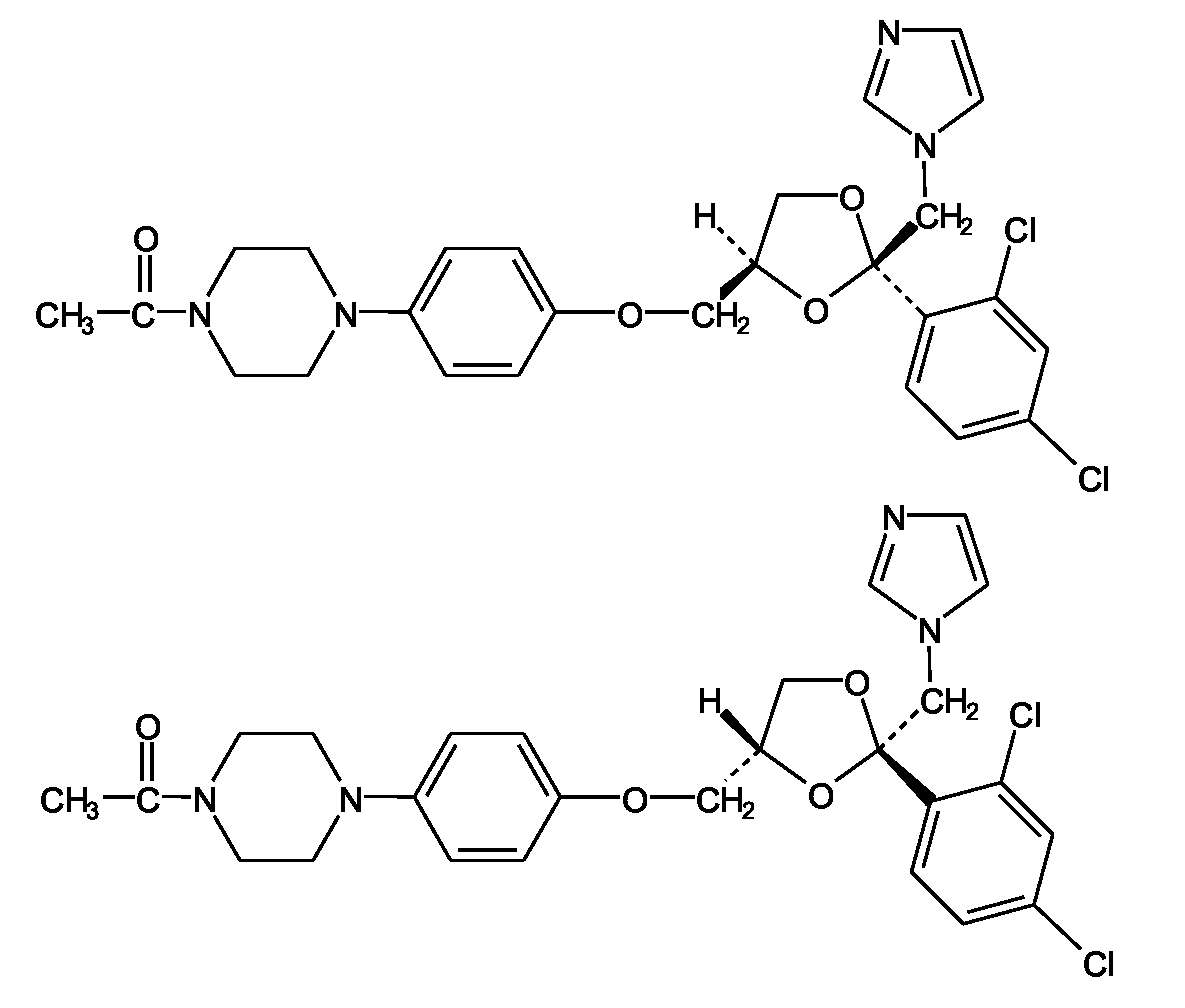
| C26H28Cl2N4O4 | Mr 531,44 | CAS 65277-42-1 |
Je to (±)-cis-1-acetyl-4-[4-[[2-(2-4-dichlorofenyl)-2-(1H-imidazol-1-ylmethyl)-1,3-dioxolan-4-yl]-methoxy]fenyl]piperazin. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C26H28Cl2N4O4.
Bílý nebo téměř bílý prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v dichlormethanu, dobře rozpustný v methanolu, mírně rozpustný v lihu 96%.
Základní sestava zkoušek: B.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
Zkoušený roztok. 30 mg se rozpustí v mobilní fázi a zředí se jí na 5 ml.
Porovnávací roztok (a). 30 mg ketokonazolu CRL se rozpustí v mobilní fázi zředí se jí na 5 ml.
Porovnávací roztok (b). 30 mg ketokonazolu CRL a 30 mg ekonazoliumnitratu CRL se rozpustí v mobilní fázi a zředí se jí na 5 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů octanu amonného RS, dioxanu R a methanolu R (20 + 40 + 40) po dráze 15 cm. Vrstva se suší 15 min v proudu teplého vzduchu a potom se vystaví působení par jodu do vzniku skvrn. Pozoruje se v denním světle. Hlavní skvrna na chromatogramu zkoušeného roztoku polohou, zbarvením a velikostí odpovídá hlavní skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
Roztok S. 1,0 g se rozpustí v dichlormethanu R a zředí se jím na 10 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ4 (2.2.2, Metoda II).
Optická otáčivost (2.2.7). -0,10° až +0,10°; měří se roztok S.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok. 0,100 g se rozpustí v methanolu R a zředí se jím na 10,0 ml.
Porovnávací roztok (a). 2,5 mg ketokonazolu CRL a 2,5 mg loperamidiumchloridu CRL se rozpustí v methanolu R a zředí se jím na 50,0 ml.
Porovnávací roztok (b). 5,0 ml zkoušeného roztoku se zředí methanolem R na 100,0 ml. 1,0 ml tohoto roztoku se zředí methanolem R na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
Kolona sa ustaluje nejméně 30 min promýváním acetonitrilem R a potom se nejméně 5 min ustaluje počáteční mobilní fází.
Nastříkne se 10 μl porovnávacího roztoku (b). Nastaví se citlivost detektoru tak, aby výška hlavního píku nebyla menší než 50 % celé stupnice zapisovače.
Nastříkne se 10 μl porovnávacího roztoku (a). Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy látek: ketokonazolu asi 6 min, loperamidiumchloridu asi 8 min. Zkoušku lze hodnotit, jestliže rozlišení mezi píkem ketokonazolu a píkem loperamidiumchloridu není menší než 15. Je-li třeba, upraví se konečná koncentrace acetonitrilu v mobilní fázi nebo se upraví časový program lineární gradientové eluce.
Nastříkne se 10 μl methanolu jako kontrolní kapaliny, 10 μl zkoušeného roztoku a 10 μl porovnávacího roztoku (b). Na chromatogramu zkoušeného roztoku součet ploch všech píků, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (0,5 %). Nepřihlíží se k píkům získaným u kontrolní tekutiny a k píkům s plochou menší, než j e 0,1 násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce D na těžké kovy (20 μg/g). K přípravě porovnávacího roztok se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
0,200 g se rozpustí v 70 ml směsi objemových dílů kyseliny octové ledové R a 2-butanonu R (1 + 7) a titruje se kyselinou chloristou 0,1 mol/l VS za použití potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 26,57 mg C26H28Cl2N4O4.
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
Ketoprofen
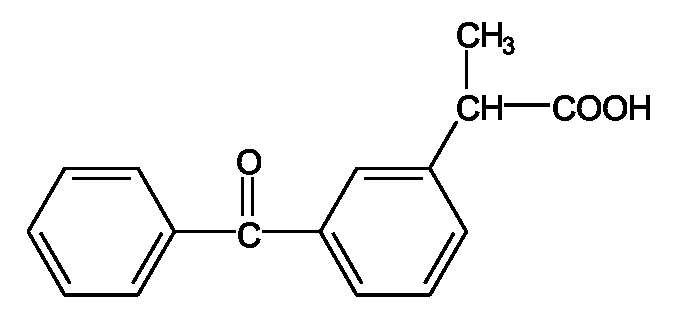
| C16H14O3 | Mr 254,28 | CAS 22071-15-4 |
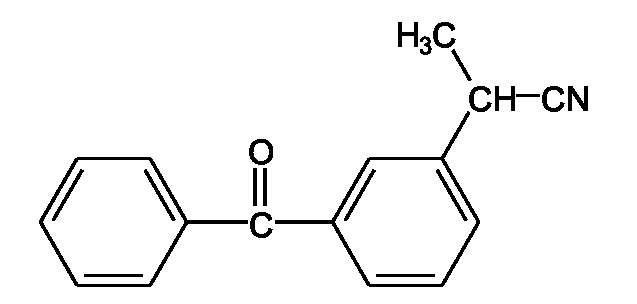
Je to kyselina (RS)-2-(3-benzoylfenyl)propionová. Počítáno na vysušenou látku, obsahuje 99,0 % až 100,5 % sloučeniny C16H14O3.
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v acetonu, v lihu 96% a v dichlormethanu.
Základní sestava zkoušek: C.
Alternativní sestava zkoušek: A, B a D, viz Obecné zásady (1.2).
Zkoušený roztok. 10 mg se rozpustí v acetonu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 10 mg ketoprofenu CRL se rozpustí v acetonu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 10 mg indometacinu CRL se rozpustí v acetonu R a zředí se jím na 10 ml. 1 ml tohoto roztoku se smíchá s 1 ml porovnávacího roztoku (a).
Na vrstvu se nanese odděleně po 10 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, dichlormethanu R a acetonu R (1 + 49 + 50) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou dvě zřetelně oddělené skvrny.
Vzhled roztoku. 1,0 g se rozpustí v acetonu R a zředí se jím na 10 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací roztok Ž6 (2.2.2, Metoda II).
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29). Roztoky se připraví bezprostředně před použitím.
Zkoušený roztok. 20,0 mg se rozpustí v mobilní fázi a zředí sejí na 20,0 ml.
Porovnávací roztok (a). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 50,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 10,0 ml.
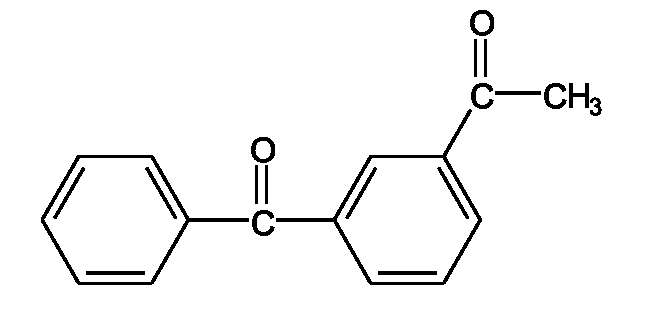
Porovnávací roztok (b). 10,0 mg ketoprofenu nečistoty A CRL se rozpustí v mobilní fázi a zředí se jí na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 50,0 ml.
Porovnávací roztok (c). 10,0 mg ketoprofenu nečistoty C CRL se rozpustí v mobilní fázi a zředí se jí na 100,0 ml. 1,0 ml tohoto roztoku se zředí mobilní fází na 50,0 ml.
Porovnávací roztok (d). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml. 1,0 ml tohoto roztoku se smíchá s 1 ml porovnávacího roztoku (b).
Chromatografický postup se obvykle provádí za použití:
Nastříkne se 20 μl porovnávacího roztoku (d); látky se eluují v následujícím pořadí: ketoprofen a ketoprofen nečistota A. Nastaví se citlivost detektoru tak, aby výšky dvou hlavních píků nebyly menší než 50 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi píkem odpovídajícím ketoprofenu a píkem odpovídajícím ketoprofenu nečistotě A je nejméně 7,0.
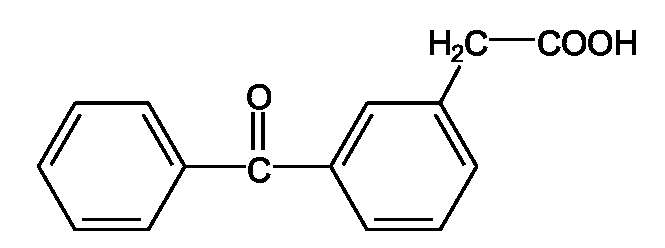
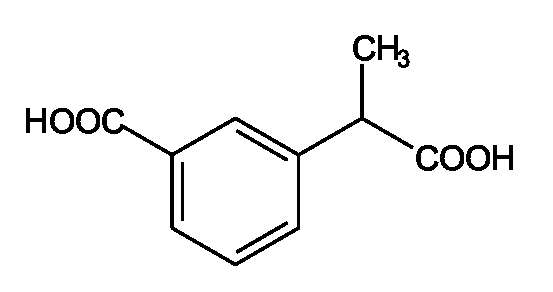
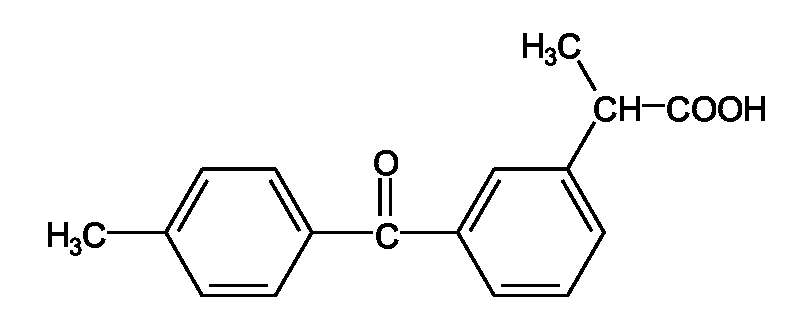
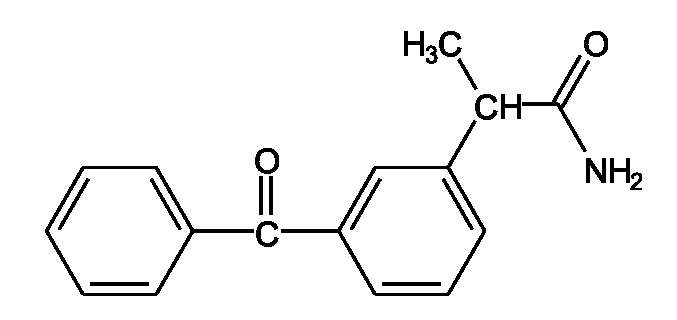
Nastříkne se 20 μl zkoušeného roztoku, 20 μl porovnávacího roztoku (a), 20 μl porovnávacího roztoku (b) a 20 μl porovnávacího roztoku (c). Chromatogramy se zaznamenávají po dobu odpovídající 7násobku retenčního času ketoprofenu. Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího ketoprofenu nečistotě A a ketoprofenu nečistotě C větší než plochy hlavních píků na chromatogramu porovnávacího roztoku (b) a porovnávacího roztoku (c) (0,2 %); plocha žádného píku, kromě hlavního píku a píků odpovídajících ketoprofenu nečistotě A a ketoprofenu nečistotě B, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (a) (0,2 %); součet ploch všech píků, kromě hlavního píku a ploch jmenovaných dvou nečistot, není větší než dvojnásobek hlavního píku na chromatogramu porovnávacího roztoku (a) (0,4 %). Nepřihlíží se k píkům s plochou menší, než je 0,1 násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (a).
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší při 60 °C a při tlaku nepřevyšujícím 670 Pa.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
0,200 g se rozpustí v 25 ml lihu 96% R, přidá se 25 ml vody R a titruje se hydroxidem sodným 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 25,43 mg C16H14O3.
V dobře uzavřených obalech.
Separandum.
Labetaloliumchlorid
Synonymum. Labetalolium chloratum
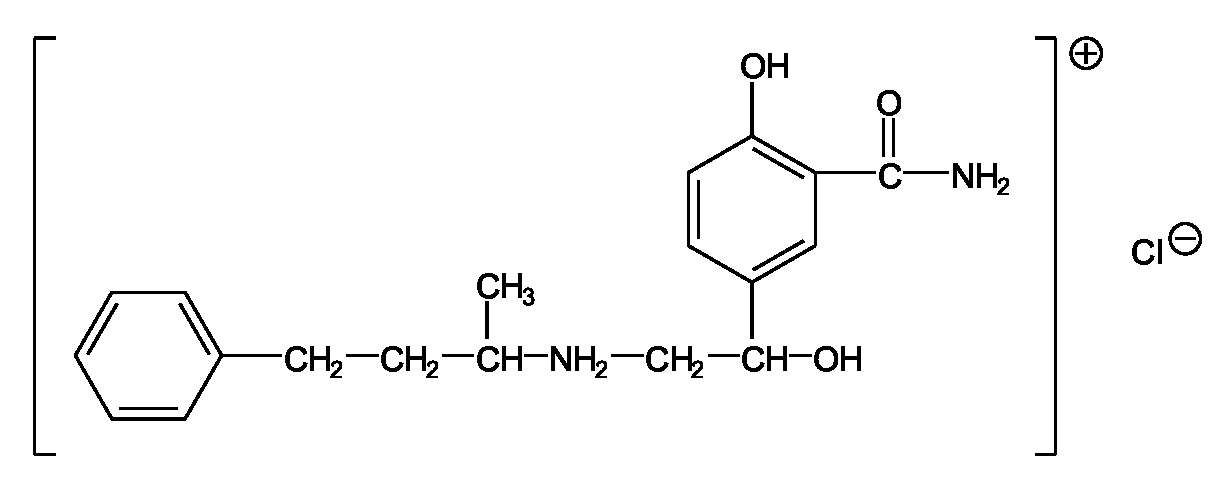
| C19H25CIN2O3 | Mr 364,87 | CAS 32780-64-6 |
Jeto N-{[2-hydroxy-2-(4-hydroxy-3-karbamoyl)fenyl]ethyl}-N-(4-fenyl-2-butyl)amoniumchlorid. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C19H25CIN2O3.
Bílý nebo téměř bílý prášek. Je mírně rozpustný ve vodě a v lihu 96%, prakticky nerozpustný v etheru a v dichlormethanu.
Základní sestava zkoušek: A, C a E.
Alternativní sestava zkoušek: A,B, D a E, viz Obecné zásady (1.2).
Následující stránka