| Poly[fenyl(5) methyl(95)]siloxan | Poly[fenyl(5) methyl(94)vinyl(1)] siloxan | |
|---|---|---|
| cholesterol | 0,63 | 0,67 |
| brassikasterol | 0,71 | 0,73 |
| 24-methylen-cholesterol | 0,80 | 0,82 |
| kampesterol | 0,81 | 0,83 |
| kampestanol | 0,82 | 0,85 |
| stigmasterol | 0,87 | 0,88 |
| 7-kampesterol | 0,92 | 0,93 |
| 5,23-stigmastadienol | 0,95 | 0,95 |
| klerosterol | 0,96 | 0,96 |
| β-sitosterol | 1,00 | 1,00 |
| sitostanol | 1,02 | 1,02 |
| 5-avenasterol | 1,03 | 1,03 |
| 5,24-stigmastadienol | 1,08 | 1,08 |
| 7-stigmastenol | 1,12 | 1,12 |
| 7-avenasterol | 1,16 | 1,16 |
| betulin | 1,4 | 1,6 |
- - na chromatogramu porovnávacího roztoku (a) je rozlišení (Rs) (2.2.28) mezi píky odpovídajícími methyloleatu a methylstearatu nejméně 1,25 pro náplňovou a 1,8 pro kapilární kolonu, a je-li předepsáno v článku, rozlišení mezi píky odpovídajícími methyllinolenatu (C18:3) a methylarachidatu (C20:0) nebo meťhylarachidatu (C20:0) a methyleikosenatu (C20:1) nejméně 1,8,
- - na chromatogramu porovnávacího roztoku (b) je poměr signálu k šumu pro pík odpovídající methylmyristatu nejméně 5.
Vyhodnocení chromatogramů
Je třeba se vyvarovat pracovních podmínek, které umožňují vznik maskovaných píků (přítomnost složek s malými rozdíly v retenčních časech, jako u kyseliny linolenové a kyseliny arachidové).
Kvalitativní analýza. Sestrojí se kalibrační křivka za použití chromatogramu získaného s kalibračními látkami (porovnávací roztok (a)) a informací v tabulce 2.4.22-1:
- a) za izotermických podmínek vynesením logaritmů redukovaných retenčních časů jako funkce počtu uhlíkových atomů mastné kyseliny, identifikují se píky pomocí takto získané přímky a "ekvivalentních délek řetězce" pro různé píky. Kalibrační křivka nasycených kyselin je přímka. Logaritmy redukovaných retenčních časů nenasycených kyselin jsou umístěny na této přímce v bodech odpovídajících necelým číslům, která se nazývají "ekvivalentní délky řetězce",
- b) za podmínek lineárního teplotního programu vynesením retenčních časů jako funkce počtu uhlíkových atomů mastných kyselin; určení totožnosti se provede pomocí kalibrační křivky.
Kvantitativní analýza. Používá se metoda vnitřní normalizace, při níž součet ploch všech píků na chromatogramu, kromě píku rozpouštědla, je brán jako 100 %. Doporučuje se použití elektronického integrátoru. Obsah složky je vypočítán jako procentuální podíl plochy odpovídajícího píku z celkového součtu všech píků. Nepřihlíží se k pikům, jejichž plocha je menší než 0,05 % celkové plochy.
- 2.4.23 Steroly v mastných olejích
Separace sterolového podílu
Připraví se nezmýdelnitelný podíl, sterolový podíl mastného oleje se izoluje tenkovrstvou chromatografií (2.2.27) za použití vrstvy silikagelu G R o tloušťce 0,3 mm až 0,5 mm.
Zkoušený roztok (a). Do baňky na 150 ml se zpětným chladičem se převede příslušný objem roztoku betulinu R (2 g/l) v dichlormethanu R (roztok vnitřního standardu). Obsah betulinu v tomto roztoku odpovídá asi 10 % obsahu sterolů ve zkoušeném vzorku (např. v případě olivového oleje se přidá 500 μl, k ostatním rostlinným olejům se přidá 1500 μl roztoku betulinu R). Jestliže je v článku uveden požadavek na obsah jednotlivých sterolů vyjádřený jako procento sterolového podílu, může být přídavek betulinu vynechán.
Roztok se odpaří v proudu dusíku R do sucha, přidá se 5,00 g zkoušené látky (m g), 50 ml hydroxidu draselného v lihu 2 mol/l RS a zahřívá se 1 h na vodní lázni pod zpětným chladičem za častého protřepávání. Po ochlazení na teplotu nižší než 25 °C se obsah baňky převede do dělicí nálevky pomocí 100 ml vody R. Protřepe se opatrně třikrát 100 ml etheru prostého peroxidických látek R. Spojené etherové výtřepky se v další dělicí nálevce mírně protřepávají několik min se 40 ml vody R. Vodná vrstva se odstraní a etherová vrstva se protřepává několikrát 40 ml vody R tak dlouho, dokud vodná vrstva již nereaguje zásaditě na fenolftalein. Etherová vrstva se převede do předem zvážené baňky pomocí etheru prostého peroxidických látek R; dělicí nálevka se promyje etherem prostým peroxidických látek R a promývací tekutina se přidá k roztoku v baňce. Ether se opatrně oddestiluje, zbytek se smíchá s 6 ml acetonu R, rozpouštědlo se opatrně odpaří v proudu dusíku R a suší se při 100 °C až 105 °C do konstantní hmotnosti. Po ochlazení v exsikátoru se zváží. Zbytek se rozpustí v co nejmenším potřebném množství dichlormethanu R.
Zkoušený roztok (b). Použije se 5,00 g oleje řepkového R. Postupuje se způsobem uvedeným v odstavci Zkoušený roztok (a) počínaje slovy "přidá se 50 ml hydroxidu draselného v lihu 2 mol/l RS". Zkoušený roztok (c). Použije se 5,00 g oleje slunečnicového R. Postupuje se způsobem uvedeným v odstavci Zkoušený roztok (a) počínaje slovy "přidá se 50 ml hydroxidu draselného v lihu 2 mol/l RS".
Porovnávací roztok. 25 mg cholesterolu R a 10 mg betulinu R se rozpustí v 1 ml dichlormethanu R.
Pro každý zkoušený roztok se použije samostatná vrstva. Na vrstvu se nanese odděleně do pruhu (20 mm x 3 mm) 20 (A porovnávacího roztoku a do pruhu (40 mm x 3 mm) po 0,4 ml zkoušeného roztoku (a), zkoušeného roztoku (b) nebo zkoušeného roztoku (c). Vyvíjí se směsí objemových dílů etheru R a hexanu R (35 + 65) po dráze 18 cm. Vrstvy se usuší v proudu dusíku R postříkají se roztokem dichlorfluoresceinu R (2 g/l) v ethanolu R a pozorují se v ultrafialovém světle při 254 nm. Na chromatogramu porovnávacího roztoku jsou skvrny ve tvaru pruhů odpovídající cholesterolu a betulinu. Na chromatogramech zkoušených roztoků jsou skvrny ve tvaru pruhů s podobnými hodnotami RF, které odpovídají sterolům.
Z každého chromatogramu se vypreparuje plocha odpovídající ploše sterolových pruhů a kromě toho i plochy 2 mm až 3 mm nad a pod těmito pruhy odpovídajícími pruhům na chromatogramech porovnávacího roztoku. Do tří baněk na 50 ml se převedou odděleně vypreparované vrstvy a každá baňka se protřepe s 15 ml horkého dichlormethanu R. Každý roztok se zfiltruje filtrem ze slinutého skla (40) nebo vhodným filtračním papírem, každý filtr se promyje třikrát 15 ml dichlormethanu R. Filtráty a promývací tekutiny z každé filtrace se v předem zvážených baňkách odpaří v proudu dusíku R do sucha. Zbytek po odpaření se zváží.
Stanovení sterolů
Provede se plynová chromatografie (2.2.28). Zkouška se provádí za ochrany před vlhkostí. Roztoky se připravují těsně před použitím.
Zkoušený roztok. Ke sterolům získaným ze zkoušené látky separací tenkovrstvou chromatografií se přidá (na 1 mg zbytku po odpaření) 0,02 ml čerstvě připravené směsi objemových dílů chlortrimethylsilanu R, hexamethyldisilazanu R a pyridinu bezvodého R (1 +3 + 9). Opatrně se protřepává do úplného rozpuštění sterolů a nechá se stát 30 min v exsikátoru nad oxidem fosforečným R. Je-li třeba, odstřeďuje se a použije se supernatantní tekutina.
Porovnávací roztok (a) K devíti dílům sterolů získaným z oleje řepkového R separací tenkovrstvou chromatografií se přidá jeden díl cholesterolu R. Ke směsi se přidá (na 1 mg zbytku po odpaření) 0,02 ml čerstvě připravené směsi objemových dílů chlortrimethylsilanu R, hexamethyldisilazanu R a pyridinu bezvodého R (1 + 3 + 9). Opatrně se protřepává do úplného rozpuštění sterolů. Nechá se stát 30 min v exsikátoru nad oxidem fosforečným R. Je-li třeba, odstředí se, použije se čirý roztok.
Porovnávací roztok (b). Ke sterolům získaným ze slunečnicového oleje R separací tenkovrstvou chromatografií se přidá (na 1 mg zbytku po odpaření) 0,02 ml čerstvě připravené směsi objemových dílů chlortrimethylsilanu R, hexamethyldisilazanu R a pyridinu bezvodého R (1 + 3 + 9). Opatrně se protřepává do úplného rozpuštění sterolů a nechá se stát 30 min v exsikátoru nad oxidem fosforečným R. Je-li třeba, odstřeďuje se a použije se supernatantní tekutina.
Chromatografický postup se obvykle provádí za použití:
- - kapilární křemenné kolony délky 20 m až 30 m a vnitřního průměru 0,32 mm s vnitřními stěnami pokrytými vrstvou poly[fenyl(5)methyl(95)]siloxanu R nebo poly[fenyl(5)methyl(94)vinyl(1)]siloxanu R (tlouštka vrstvy 0,25 μm),
- - vodíku pro chromatografii R jako nosného plynu při průtokové rychlosti 30 cm/min až 50 cm/min nebo helia pro chromatografii R při průtokové rychlosti 20 cm/min až 35 cm/s. Měření průtokové rychlosti se provede takto: za podmínek stanovení sterolů se nastříkne 1 μl až 3 μl methanu nebo propanu. Změří se čas v sekundách potřebný k průtoku plynu kolonou, tzn. od okamžiku nástřiku do okamžiku objevení píku (tM). Průtoková rychlost je poměr l/tM, v němž l značí délku kolony v centimetrech,
- - plamenoionizačního detektoru,
- - injektoru s děličem (1/50 nebo 1/100).
Teplota kolony se udržuje na 260 °C, teplota nástřikového prostoru na 280 °C, teplota detektoru na 290 °C.
Nastříkne se odděleně po 1 μl každého roztok. Na chromatogramu porovnávacího roztoku (a) jsou čtyři hlavní píky odpovídající cholesterolu, brassikasterolu, kampesterolu a β-sitosterolu. Na chromatogramu porovnávacího roztoku (b) jsou čtyři hlavní píky odpovídající kampesterolu, stigmasterolu, β-sitosterolu a 7-stigmastenolu. Retenční časy sterolů vztažené k retenčnímu času β-sitosterolu jsou uvedeny v tabulce 2.4.23-1.
Pík roztoku vnitřního standardu (betulin) musí být zřetelně oddělen od píků stanovovaných sterolů.
Tab. 2.4.23-1 Retenční časy sterolů vztažené k β-sitosterolu na dvou různých kolonách
Na chromatogramu zkoušeného roztoku se určí totožnost jednotlivých píků a obsah jednotlivých sterolů ve sterolovém podílu zkoušené látky v procentech se vypočítá podle vztahu:
v němž značí:
- A - plochu píku odpovídajícího stanovované složce,
- S - součet ploch píků odpovídajících látkám uvedeným v tabulce 2.4.23-1.
Je-li to předepsáno v článku, vypočítá se obsah jednotlivých sterolů v miligramech na 100 g zkoušené látky podle vztahu:
v němž značí:
- A - plochu píku stanovované složky,
- AS - plochu píku betulinu,
- m - navážku zkoušené látky v gramech,
- mS - navážku přidaného betulinu v miligramech.
- 2.4.24 Zbytková rozpouštědla
Zkouška je určena pro stanovení zbytkových rozpouštědel v látkách rozpustných ve vodě. Pro látky nerozpustné nebo nedostatečně rozpustné ve vodě je rozpouštědlo použité pro přípravu roztoku vzorku a pro statické head-space podmínky uvedené v jednotlivých článcích.
Zkouší se plynovou chromatografií se statickým head-space nástřikem (2.2.28).
Roztok vzorku. Pokud není předepsáno jinak, rozpustí se 0,200 g zkoušené látky ve vodě R a zředí se jí na 20,0 ml.
Roztok rozpouštědel (a). Rozpustí se po 0,50 g acetonitrilu R a chloroformu R a po 1,00 g benzenu R, dioxanu R, dichlormethanu R, pyridinu R a trichlorethylenu R v dimethylsulfoxidu R a zředí se jím na 100,0 ml. 1,0 ml se zředí vodou R na 100,0 ml. 1,0 ml tohoto roztoku se zředí vodou R na 50,0 ml.
Roztok rozpouštědel (b). Připraví se jako roztok rozpouštědel (a), ale použije se pouze rozpouštědlo nebo rozpouštědla přítomná ve zkoušené látce a zředí se tak, aby výsledná koncentrace byla 1/20 limitního množství uvedeného v článku.
Slepá zkouška. Připraví se jako roztok (b), ale bez přídavku rozpouštědla nebo rozpouštědel (používá se k ověření nepřítomnosti interferujících píků) (kontrolní roztok).
Zkoušený roztok. 5,0 ml roztoku vzorku se smíchá s 1,0 ml kontrolního roztoku v lahvičce, z níž bude nastřikováno.
Porovnávací roztok. 5,0 ml roztoku vzorku se smíchá s 1,0 ml roztoku rozpouštědel (b) v lahvičce, z níž bude nastřikováno.
Lahvičky se uzavřou pomocí pryžové zátky pokryté polytetrafluorethylenovou fólií a zajistí se hliníkovým uzávěrem. Obsah lahvičky se protřepe, aby vznikl homogenní roztok.
Mohou být použity tyto podmínky statického head-space nástřiku:
- - teplota ustavování rovnováhy: 80 °C,
- - doba ustavování rovnováhy: 60 min,
- - teplota spojovacího vedení: 85 °C,
- - nosný plyn: dusík pro chromatografií R nebo helium pro chromatografií R o vhodném tlaku,
- - doba tlakování: 30 s,
- - nastřikovaný objem: 1 ml.
Chromatografický postup se obvykle provádí za použití systému A.
Systém A
Použije se:
- - křemenná kapilární kolona délky 30 m a vnitřního průměru 0,32 mm nebo 0,53 mm s vnitřními stěnami pokrytými síťovanými 6 % polykyanopropylfenylsiloxanu a 94 % polydimethylsiloxanu (tlouštka vrstvy 1,8 μm nebo 3 μm),
- - helium pro chromatografii R jako nosný plyn s dělicím poměrem 1/5, při lineární rychlosti asi 35 cm/s,
- - plamenoionizační detektor (nebo, je-li zapotřebí pro chlorovaná rozpouštědla, detektor elektronového záchytu).
Teplota kolony se udržuje na 40 °C po dobu 20 min, pak následuje nárůst teploty rychlostí 10 °C/min do 240 °C a izotermický ohřev 20 min při této teplotě, teplota nástřiku se udržuje na 140 °C a teplota detektoru na 250 °C.
V případě, že dochází k interferenci s matricí, se použije systém B.
Systém B
Použije se:
- - křemenná kapilární kolona délky 30 m a vnitřního průměru 0,32 mm nebo 0,53 mm s vnitřními stěnami pokrytými makrogolem 20 000 R (tlouštka vrstvy je 0,25 μm),
- - helium pro chromatografii R jako nosný plyn s dělicím poměrem 1/5, při lineární rychlosti 35 cm/s,
- - plamenoionizační detektor (nebo, je-li zapotřebí pro chlorovaná rozpouštědla, detektor elektronového záchytu).
Teplota kolony se udržuje na 50 °C po dobu 20 min, pak následuje nárůst teploty rychlostí 6 °C/min do 165 °C a izotermický ohřev 20 min při této teplotě, teplota nástřiku se udržuje na 140 °C a teplota detektoru na 250 °C.
Nastříkne se 1 ml plynné fáze roztoku rozpouštědel (a) na kolonu popsanou v systému A nebo B a zaznamená se chromatogram za takových podmínek, aby bylo možno měřit poměr signálu k šumu pro chloroform. Tento poměr musí být nejméně 3. Zkoušku lze hodnotit, jestliže:
- - při použití systému A, viz obr. 2.4.24-1, rozpouštědla eluují v pořadí: acetonitril, dichlormethan, chloroform, benzen, trichlorethylen, dioxan, pyridin a dimethylsulfoxid; rozlišení mezi píkem acetonitrilu a píkem dichlormethanu je nejméně 1,0,
- - při použití systému B, viz obr. 2.2.24-2, rozpouštědla eluují v pořadí: dichlormethan, benzen, trichlorethylen, acetonitril, chloroform, dioxan, pyridin a dimethylsulfoxid; rozlišení mezi píkem acetonitrilu a píkem trichlorethylenu je nejméně 1,0.
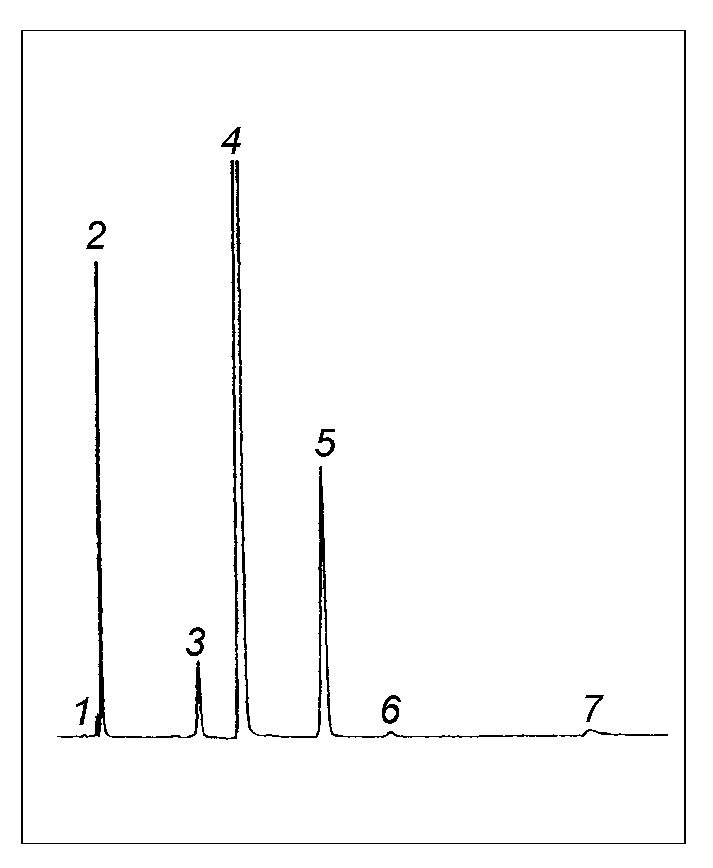
Obr. 2.4.24-1 Chromatogram roztoku rozpouštědel (a) za použití systému A
- 1. acetonitril
- 2. dichlormethan
- 3. chloroform
- 4. benzen
- 5. trichlorethylen
- 6. dioxan
- 7. pyridin
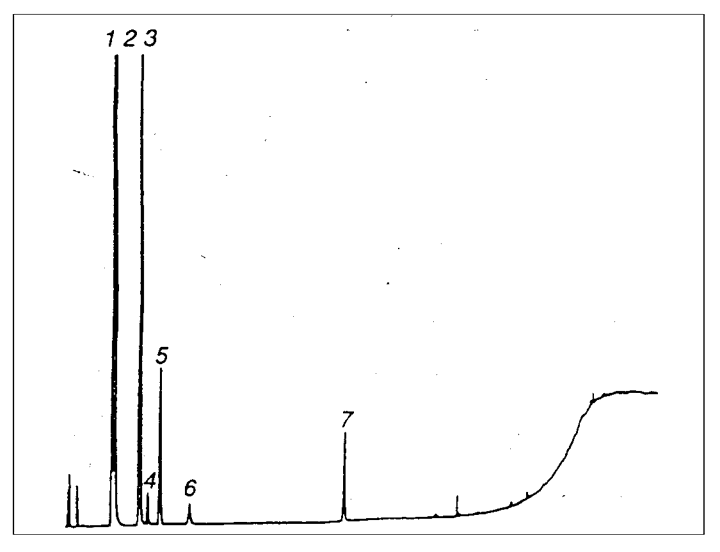
Obr. 2.4.24-2 Chromatogram roztoku rozpouštědel (a) za použití systému B
- 1. dichlormethan
- 2. benzen
- 3. trichlorethylen
- 4. acetonitril
- 5. chloroform
- 6. dioxan
- 7. pyridin
Nastříkne se 1 ml plynné fáze ze zkoušeného roztoku a 1 ml plynné fáze porovnávacího roztoku na kolonu, popsanou v systému A, nebo je-li nutno, v systému B. Nástřik se opakuje ještě dvakrát. Střední hodnota plochy píku zbytkového rozpouštědla (popř. ploch píků zbytkových rozpouštědel) na chromatogramech získaných se zkoušeným roztokem není větší než polovina střední hodnoty píků odpovídajících zbytkovým rozpouštědlům na chromatogramech získaných s porovnávacím roztokem.
Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka ploch ze tří nástřiků porovnávacího roztoku (korigovaných navážkou) není větší než 15 %.
Jsou-li zbytková rozpouštědla přítomna v koncentraci 0,1 % a větší, může být obsah stanovován kvantitativně metodou standardního přídavku.
- 2.4.25 Zbytkový ethylenoxid a dioxan
Zkouška je určena pro stanovení zbytkového ethylenoxidu v látkách rozpustných ve vodě nebo dimethylacetamidu. Pro látky nerozpustné nebo nedostatečně rozpustné ve vodě je rozpouštědlo použité pro přípravu zkoušeného roztoku a pro statické head-space podmínky uvedené v jednotlivých článcích.
Zkouší se head-space plynovou chromatografií (2.2.28).
- A. Pro látky rozpustné nebo mísitelné s vodou se použije následující postup:
Zkoušený roztok. Do 10ml lahvičky (za jiných podmínek může být použita i jiná velikost) se naváží 1,00 g (MT) zkoušené látky a přidá se 1,0 ml vody R. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok a nechá se stát 45 min při 70 °C.
Porovnávací roztok (a). Do 10ml lahvičky stejného druhu jako u zkoušeného roztoku se naváží 1,00 g (MR) zkoušené látky, přidá se 0,50 ml ethylenoxidu RS3 a 0,50 ml dioxanu RS1. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 70 °C.
Porovnávací roztok (b). K 0,50 ml ethylenoxidu RS3 v 10ml lahvičce se přidá 0,10 ml čerstvě připraveného roztoku acetaldehydu R (0,01 g/l) a 0,10 ml dioxanu RS1. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 70 °C.
- B. Pro látky rozpustné nebo mísitelné s dimethylacetamidem lze použít následující postup:
Zkoušený roztok. Do 10ml lahvičky (za jiných podmínek může být použita i jiná velikost) se naváží 1,00 g (MT) zkoušené látky a přidá se 1,0 ml dimethylacetamidu R a 0,20 ml vody R. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 90 °C.
Porovnávací roztok (a). Do 10ml lahvičky stejného druhu jako u zkoušeného roztoku se naváží 1,00 g (MR) zkoušené látky, přidá se 1,0 ml dimethylacetamidu R a 0,10 ml dioxanu RS a 0,10 ml ethylenoxidu RS2. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok, a nechá se stát 45 min při 90 °C.
Porovnávací roztok (b). K 0,10 ml ethylenoxidu RS2 v 10ml lahvičce se přidá 0,10 ml čerstvě připraveného roztoku acetaldehydu R (0,01 g/l) a 0,10 ml dioxanu RS1. Lahvička se uzavře, obsah se protřepe, aby vznikl homogenní roztok.
Mohou se použít následující podmínky statického head-space nástřiku:
- - teplota ustavování rovnováhy: 70 °C (90 °C pro roztoky v dimethylacetamidu),
- - doba ustavování rovnováhy: 45 min,
- - teplota spojovacího vedení: 75 °C (150 °C pro roztoky v dimethylacetamidu),
- - nosný plyn: helium pro chromatografií R,
- - doba tlakování: 1 min,
- - doba nástřiku: 12 s.
Chromatografický postup se obvykle provádí za použití:
- - kapilární skleněné nebo křemenné kolony délky 30 m a vnitřního průměru 0,32 mm s vnitřními stěnami pokrytými polydimethylsiloxanem R (tloušťka vrstvy 1,0 μm),
- - helia pro chromatografií R nebo dusíku pro chromatografií R jako nosného plynu při lineární rychlosti asi 20 cm/s a s dělicím poměrem 1 : 20,
- - plamenoionizačního detektoru.
Teplota kolony se udržuje na 50 °C po dobu 5 min, pak se zvyšuje rychlostí 5 °C/min do 180 °C, rychlostí 30 °C/min do 230 °C a pak následuje izotermický ohřev 5 min při této teplotě. Teplota nástřiku se udržuje na 150 °C a teplota detektoru na 250 °C.
Nastříkne se vhodný objem, např. 1,0 ml plynné fáze porovnávacího roztoku (b). Citlivost systému se nastaví tak, aby výška píků na chromatogramu ethylenoxidu a acetaldehydu byla nejméně 15 % celé stupnice zapisovače. Zkoušku lze hodnotit, jestliže rozlišení mezi píky odpovídajícími acetaldehydu a ethylenoxidu je nejméně 2,0 a poměr signálu k šumu pro ethylenoxid je nejméně 5.
Nastříkne se odděleně vhodný objem, např. 1,0 ml (nebo stejný objem užitý pro porovnávací roztok (b)) plynné fáze zkoušeného roztoku a porovnávacího roztoku (a). Celý postup se opakuje dvakrát. Průměrná hodnota plochy píků ethylenoxidu a dioxanu na chromatogramu zkoušeného roztoku není větší než polovina průměrné hodnoty plochy odpovídajícího píku na chromato gramu porovnávacího roztoku (a) (1 μg/g ethylenoxidu a 50 μg/g dioxanu).
Ověření přesností
Pro každou dvojici nástřiků se pro ethylenoxid a dioxan vypočte rozdíl ploch mezi píky získanými se zkoušeným roztokem a s porovnávacím roztokem (a). Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka ze tří nástřiků pro ethylenoxid je menší než 15 % a relativní směrodatná odchylka ze tří nástřiků pro dioxan je menší než 10 %. Jestliže porovnání mezi zkoušeným roztokem a porovnávacím roztokem se liší u 1,0 g více než o 0,5 %, je nutno udělat vhodnou korekci. Obsah ethylenoxidu v μg/g se vypočte ze vzorce:
v němž značí:
- AT - plochu píku ethylenoxidu na chromatogramu zkoušeného roztoku,
- AR - plochu píku ethylenoxidu na chromatogramu porovnávacího roztoku (a),
- MT - navážku zkoušené látky ve zkoušeném roztoku v g,
- MR - navážku zkoušené látky v porovnávacím roztoku v g,
- C - množství ethylenoxidu přidaného k porovnávacímu roztoku (a) v μg.
Obsah dioxanu v μg/g se vypočte podle vzorce:
v němž značí:
- DT - plochu píku dioxanu na chromatogramu zkoušeného roztoku,
- DR - plochu píku dioxanu na chromatogramu porovnávacího roztoku (a),
- C - množství dioxanu přidaného k porovnávacímu roztoku (a) v μg.
- A. Pro látky rozpustné nebo mísitelné s vodou se použije následující postup:
- 2.5 Stanovení obsahu
- 2.5.1 Číslo kyselosti
Číslo kyselosti IA udává množství hydroxidu draselného v miligramech potřebné k neutralizaci volných kyselin obsažených v 1 g látky.
10,00 g zkoušené látky nebo její předepsané množství (m) se rozpustí v 50 ml směsi stejných objemových dílů lihu 96% R a etheru R předem zneutralizované hydroxidem draselným 0,1 mol/l VS za použití 0,5 ml fenolftaleinu RS1 jako indikátoru, pokud není uvedeno jinak. Po rozpuštění látky se titruje hydroxidem draselným 0,1 mol/l VS do vzniku slabě červeného zbarvení stálého po dobu nejméně 15 s (n).
Číslo kyselosti (IA) se vypočítá podle vzorce:
v němž značí:
- m - navážku zkoušené látky v g,
- n - spotřebu hydroxidu draselného 0,1 mol/l VS v ml.
- 2.5.2 Číslo esterové
Esterové číslo IE udává množství hydroxidu draselného v miligramech potřebné ke zmýdelnění esterů obsažených v 1 g látky. Vypočítá se z rozdílu čísla zmýdelnění ISa čísla kyselosti IA.
- 2.5.3 Číslo hydroxylové
Hydroxylové číslo IOH udává množství hydroxidu draselného v miligramech potřebné k neutralizaci kyseliny vázané při acetylaci 1 g látky.
Metoda A
Pokud není v článku uvedeno jinak, převede se předepsané množství zkoušené látky uvedené v tabulce 2.5.3-1 do 150ml acetylační baňky, přidá se předepsané množství acetanhydridu RS1 (acetylační směsi) uvedené v tabulce 2.5.3-1 a baňka se spojí se vzdušným chladičem.
Tab. 2.5.3-1
Vyhodnocení chromatogramů Separace sterolového podílu Stanovení sterolů Tab. 2.4.23-1 Retenční časy sterolů vztažené k β-sitosterolu na dvou různých kolonách Systém A Systém B Ověření přesností Metoda A Tab. 2.5.3-1 Předpokládané číslo
IOHMnožství zkoušené látky v g Množství roztoku acetanhydridu RS1 v ml 10 - 100 2,000 5,0 100 - 150 1,500 5,0 150 - 200 1,000 5,0 200 - 250 0,750 5,0 250 - 300 0,600 nebo 1,200 5,0 nebo 10,0 300 - 350 1,00 10,0 350 - 700 0,750 15,0 700 - 950 0,500 15,0 Baňka se zahřívá 1 h na vodní lázni tak, aby hladina vodní lázně převyšovala asi 2,5 cm úroveň hladiny tekutiny v baňce. Potom se baňka ochladí a přes chladič se přidá 5 ml vody R. Vznikne-li zákal, odstraní se právě potřebným množstvím pyridinu R a zaznamená se jeho objem. Obsah baňky se důkladně promíchá a pod zpětným chladičem se zahřívá na vodní lázni ještě 10 min. Baňka se ochladí, chladič a stěny baňky se propláchnou 5 ml lihu 96% R předem zneutralizovaného na fenolftalein RS1. Titruje se hydroxidem draselným v lihu 0,5 mol/l VS (n1) za použití 0,2 ml fenolftaleinu RS1. Za stejných podmínek se provede slepá zkouška (n2).
Hydroxylové číslo IOH se vypočítá podle vzorce:
v němž značí:
- n2 - spotřebu hydroxidu draselného v lihu 0,5 mol/l VS při titraci v ml,
- n2 - spotřebu hydroxidu draselného v lihu 0,5 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g,
- IA - číslo kyselosti zkoušené látky.
Metoda B
Odváží se předepsané množství zkoušené látky (m), kvantitativně se převede do suché kuželové baňky na 5 ml se skleněnou zabroušenou zátkou (nebo zátkou z plastické hmoty) a přidají se 2,0 ml zkoumadla propionanhydridového R, baňka se uzavře a obsah se opatrně protřepává do rozpuštění látky. Není-li předepsáno jinak, nechá se stát 2 h při pokojové teplotě. Potom se odstraní zátka a baňka i s jejím obsahem se přenese do širokohrdlé kuželové baňky na 500 ml obsahující 25,0 ml roztoku anilinu R (9 g/l) v cyklohexanu R a 30 ml kyseliny octové ledové R. Obsah baňky se promíchá vířivým pohybem a nechá se stát 5 min. Potom se přidá 0,05 ml violeti krystalové RS a titruje se kyselinou chloristou 0,1 mol/l VS (n1) do výsledného smaragdově zeleného zbarvení. Současně se za stejných podmínek provede slepá zkouška (n2).
Hydroxylové číslo IOH se vypočítá podle vzorce:
v němž značí:
- n1 - spotřebu kyseliny chloristé 0,1 mol/l VS při titraci v ml,
- n2 - spotřebu kyseliny chloristé 0,1 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g.
Pokud je přítomna voda, provede se korekce zjištěné hodnoty IOH na její obsah (y %) stanovený semimikrostanovením (2.5.12) následovně:
- 2.5.4 Číslo jodové
Číslo jodové II udává množství halogenu (přepočtené na jod) v g, které se váže na 100 g látky. Pokud není uvedeno jinak, naváží se množství zkoušené látky uvedené v tabulce 2.5.4-1 stanovené podle předpokládaného II.
Tab. 2.5.4-1
Vyhodnocení chromatogramů Separace sterolového podílu Stanovení sterolů Tab. 2.4.23-1 Retenční časy sterolů vztažené k β-sitosterolu na dvou různých kolonách Systém A Systém B Ověření přesností Metoda A Tab. 2.5.3-1 Metoda B Tab. 2.5.4-1 Předpokládané číslo II Množství látky v g méně než 20 1,000 20 - 60 0,500 - 0,250 60 - 100 0,250 - 0,150 více než 100 0,150 - 0,100 Předepsané množství zkoušené látky (m) se převede do 250ml baňky opláchnuté kyselinou octovou ledovou R a opatřené vhodnou zabroušenou zátkou. Není-li uvedeno jinak, rozpustí se v 15 ml chloroformu R a opatrně se přidá 25,0 ml bromidu jodného R. Baňka se uzavře a za občasného promíchávání se ponechá 30 min ve tmě, pokud není uvedeno jinak. Přidá se 10 ml roztoku jodidu draselného R (100 g/l) a 100 ml vody R a titruje se thiosíranem sodným 0,1 mol/l VS za intenzivního míchání do změny žlutého zbarvení na téměř bezbarvé. Potom se přidá 5 ml škrobu RS a pokračuje se v titraci přidáváním thiosíranu sodného 0,1 mol/l VS (n1) po kapkách a za stálého míchání do odbarvení. Za stejných podmínek se provede slepá zkouška (n2).
Výpočet čísla jodového se provede podle vzorce:
v němž značí:
- n1 - spotřebu thiosíranu sodného 0,1 mol/l VS při titraci v ml,
- n2 - spotřebu thiosíranu sodného 0,1 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g.
- 2.5.5 Číslo peroxidové
Číslo peroxidové IP udává množství aktivního kyslíku v milimolech obsažené v peroxidické formě v 1000 g látky.
5,00 g zkoušené látky (m) se převede do 250ml kuželové baňky se zabroušenou skleněnou zátkou. Přidá se 30 ml směsi objemových dílů kyseliny octové ledové R a chloroformu R (3 + 2) a třepe se do rozpuštění látky. Potom se přidá 0,5 ml nasyceného roztoku jodidu draselného R, promíchá se a přesně za 1 min se přidá 30 ml vody R. Titruje se thiosíranem sodným 0,01 mol/l VS, který se pomalu přidává za rovnoměrného míchání do změny žlutého zbarvení na téměř bezbarvé. Potom se přidá 5 ml škrobu RS a pokračuje se v titraci přidáváním thiosíranu sodného 0,01 mol/l VS (n2) po kapkách a za stálého míchání do odbarvení. Současně se za stejných podmínek provede slepá zkouška, při níž není spotřeba thiosíranu sodného 0,01 mol/l VS vyšší než 0,10 ml.
Číslo peroxidové se vypočítá podle vzorce:
v němž značí:
- n1 - spotřebu thiosíranu sodného 0,01 mol/l VS při titraci v ml,
- n2 - spotřebu thiosíranu sodného 0,01 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g.
- 2.5.6 Číslo zmýdelnění
Číslo zmýdelnění IS udává množství hydroxidu draselného v miligramech potřebné k neutralizaci volných kyselin a ke zmýdelnění esterů obsažených v 1 g látky.
Předepsané množství zkoušené látky (m) se převede do 250ml baňky z borokřemičitého skla a přidá se 25,0 ml hydroxidu draselného v lihu 0,5 mol/l VS a několik skleněných kuliček. Připojí se zpětný chladič a vaří se 30 min, pokud není předepsáno jinak. Potom se přidá 1 ml fenolftaleinu RS1 a ihned se titruje kyselinou chlorovodíkovou 0,5 mol/l VS. Současně se za stejných podmínek provede slepá zkouška.
Číslo zmýdelnění se vypočte podle vzorce:
v němž značí:
- n1 - spotřebu kyseliny chlorovodíkové 0,5 mol/l VS při titraci v ml,
- n2 - spotřebu kyseliny chlorovodíkové 0,5 mol/l VS při slepé zkoušce v ml,
- m - navážku zkoušené látky v g.
- 2.5.7 Nezmýdelnitelné látky
Pod pojmem "nezmýdelnitelné látky" se rozumí látky netěkající při 100 °C až 105 °C získané ze zkoušené zmýdelněné látky extrakcí organickým rozpouštědlem. Výsledek zkoušky se vyjadřuje v procentech (m/m).
Předepsané množství zkoušené látky (m) se přenese do 250ml baňky, přidá se 50 ml hydroxidu draselného v lihu 2 mol/l RS a zahřívá se pod zpětným chladičem na vodní lázni za častého míchání po dobu 1 h. Po ochlazení na teplotu pod 25 °C se obsah baňky převede do dělicí nálevky obsahující 100 ml vody R a opatrně se vytřepává třikrát 100 ml etheru prostého peroxidických látek R. Etherové výtřepky se spojí v další dělicí nálevce, několik min se protřepávají se 40 ml vody R a vodná vrstva odstraní. Promytí etherové vrstvy se opakuje ještě dvakrát se 40 ml vody R. Potom se etherová vrstva postupně promyje 40 ml roztoku hydroxidu draselného R (30 g/l) a 40 ml vody R. Tento postup se opakuje třikrát a etherová vrstva se nakonec několikrát promyje 40 ml vody R, dokud vodná vrstva nereaguje zásaditě na fenolftalein.
Etherová vrstva se převede do předem zvážené baňky a dělicí nálevka se promyje etherem prostým peroxidických látek R, který se přidá do baňky. Ether se opatrně oddestiluje a ke zbytku se přidá 6 ml acetonu R. Rozpouštědlo se odstraní proudem vzduchu a zbytek se vysuší při 100 °C až 105 °C do konstantní hmotnosti. Po vychladnutí v exsikátoru se zváží (a) a množství nezmýdelnitelných látek vyjádřené v procentech (m/m) se vypočítá podle vzorce:
v němž značí:
- a - hmotnost zůstatku po vysušení v g,
- m - navážku zkoušené látky v g.
Zbytek se rozpustí ve 20 ml lihu 96% R předem zneutralizovaného na fenolftalein R a titruje se hydroxidem sodným v ethanolu 0,1 mol/l VS. Je-li spotřeba hydroxidu sodného v ethanolu 0,1 mol/l VS vyšší než 0,2 ml, rozdělení vrstev nebylo úplné a zbytek nelze považovat za nezmýdelnitelné látky a zkouška se opakuje.
- 2.5.8 Dusík v primárních aromatických aminech
Předepsané množství zkoušené látky se rozpustí v 50 ml kyseliny chlorovodíkové zředěné RS nebo v jiném předepsaném rozpouštědle a přidají se 3 g bromidu draselného R. Ochladí se v ledové vodě a pomalu se titruje dusitanem sodným 0,1 mol/l VS za stálého míchání.
Indikace bodu ekvivalence se provádí elektrometricky nebo za použití předepsaného indikátoru.
- 2.5.9 Dusík mineralizací s kyselinou sírovou
Semimikrometoda
Množství zkoušené látky odpovídající asi 2 mg dusíku se kvantitativně přenese do spalovací baňky, přidají se 4 g upráškované směsi vzniklé smícháním 100 g síranu draselného R, 5 g síranu měďnatého R a 2,5 g selenu R. Přidají se tři skleněné kuličky, všechny částečky se z hrdla baňky spláchnou 5 ml kyseliny sírové R a obsah baňky se promíchá. Hrdlo baňky se volně uzavře např. skleněnou nálevkou s krátkým stonkem, aby se zabránilo ztrátám kyseliny sírové. Baňka se postupně zahřívá, dokud nedojde k varu a následné kondenzaci kyseliny sírové v hrdle baňky. Je nutno zabránit přehřátí horní části baňky. Baňka se zahřívá 30 min, pokud není stanoveno jinak. Poté se baňka ochladí, částice se rozpustí opatrným přidáním 25 ml vody R, znovu se ochladí a baňka se umístí do přístroje k destilaci s vodní parou. Přidá se 30 ml hydroxidu sodného koncentrovaného RS a destiluje se přeháněním vodní parou. Přibližně 40 ml destilátu se jímá do baňky obsahující 20,0 ml kyseliny chlorovodíkové 0,01 mol/l VS, k níž bylo přidáno tolik vody R, aby ústí chladiče bylo ponořeno pod hladinu. Ke konci destilace se jímací baňka sníží tak, aby konec chladiče byl nad hladinou kyseliny. Je nutno zajistit, aby voda z vnějšího povrchu chladiče nestékala do baňky. Destilát se titruje hydroxidem sodným 0,01 mol/l VS za použití červeně methylové směsného indikátoru RS (spotřeba n1 ml).
Za stejných podmínek se provede slepá zkouška za použití 50 mg glukosy R místo zkoušené látky (spotřeba n2 v ml).
Obsah dusíku (x) v procentech se vypočítá podle vzorce:
v němž značí:
- m - navážku zkoušené látky v g,
- n2 - spotřebu hydroxidu sodného 0,01 mol/l VS při titraci v ml,
- n1 - spotřebu hydroxidu sodného 0,01 mol/l VS při slepé zkoušce.
- 2.5.10 Spalování organických látek v kyslíku
Pokud není uvedeno jinak, použije se silnostěnná kuželová baňka na 500 ml z borokřemičitého skla se zabroušenou zátkou, v níž je upevněn vhodný nosič vzorku, např. z platiny nebo platino-iridia.
Předepsané množství jemně rozetřené zkoušené látky se umístí do středu filtračního papíru o rozměru 30 mm x 40 mm opatřeného páskou z filtračního papíru asi 10 mm širokou a 30 mm dlouhou. Pokud je předepsána impregnace papíru uhličitanem lithným, navlhčí se před použitím střed papíru nasyceným roztokem uhličitanu lithného R a vysuší se v sušárně. Zkoušená látka se zabalí do papíru a umístí se na nosič vzorku. Do baňky se převede voda R nebo předepsaná tekutina pro absorpci spalných produktů a vzduch se vytlačí kyslíkem, např. hadicí zavedenou přímo nad tekutinu. Hrdlo baňky se navlhčí vodou R, papírová páska se zapálí a baňka se pevně uzavře zátkou se vzorkem. Po spálení se baňkou silně protřepává, aby spalné produkty přešly do roztoku. Po ochlazení, pokud není uvedeno jinak, se baňka nechá 5 min stát, opatrně se otevře a zátka, stěny baňky a nosič vzorku se opláchnou vodou R. Roztoky se spojí a dále se postupuje tak, jak je uvedeno v jednotlivých článcích.
- 2.5.11 Chelatometrické titrace
Hliník
20,0 ml předepsaného roztoku se přenese do kuželové baňky na 500 ml, přidá se 25,0 ml edetanu disodného 0,1 mol/l VS a 10 ml směsi stejných objemových dílů roztoku octanu amonného RS (155 g/l) a kyseliny octové zředěné RS a 2 min se vaří. Po ochlazení se přidá 50 ml ethanolu R a 3 ml čerstvě připraveného roztoku dithizonu R (0,25 g/l) v ethanolu R. Nadbytek edetanu disodného 0,1 mol/l VS se titruje síranem zinečnatým 0,1 mol/l V/S do změny zelenomodrého zbarvení na červenofíalové.
1 ml edetanu disodného 0,1 mol/l VS odpovídá 2,698 mg Al.
Bismut
Předepsaný roztok v kyselině dusičné R se v kuželové baňce na 500 ml zředí vodou R na 250 ml. Pokud není uvedeno jinak, přidává se po kapkách a za třepání amoniak 26% R, až se začne tvořit zákal. Přidá se 0,5 ml kyseliny dusičné R a roztok se zahřeje asi na 70 °C, až zákal úplně zmizí. Potom se přidá asi 50 mg oranže xylenolové s dusičnanem draselným R a titruje se edetanem disodným 0,1 mol/l VS do změny červenofíalového zbarvení na žluté.
1 ml edetanu disodného 0,1 mol/l VS odpovídá 20,90 mg Bi.
Vápník
Předepsaný roztok se v kuželové baňce na 500 ml zředí vodou R na 300 ml. Přidá se 6,0 ml hydroxidu sodného koncentrovaného RS a asi 15 mg kyseliny kalkonkarbonové s chloridem sodným R a titruje se edetanem disodným 0,1 mol/l VS do změny fialového zbarvení na sytě modré. 1 ml edetanu disodného 0,1 mol/l VS odpovídá 4,008 mg Ca.
Olovo
Předepsaný roztok se v kuželové baňce na 500 ml zředí vodou R na 200 ml. Přidá se 50 mg oranže xylenolové s dusičnanem draselným R a tolik methenaminu R, až se roztok zbarví fialovorůžově. Potom se titruje edetanem disodným 0,1 mol/l VS do změny fialovorůžového zbarvení na žluté.
1 ml edetanu disodného 0,1 mol/l VS odpovídá 20,72 mg Pb.
Hořčík
Předepsaný roztok se v kuželové baňce na 500 ml zředí vodou R na 300 ml. Přidá se 10,0 ml tlumivého roztoku s chloridem amonným o pH 10,0 a asi 50 mg černě eriochromové T s chloridem sodným R. Zahřeje se na 40 °C a při této teplotě se titruje edetanem disodným 0,1 mol/l VS do změny fialového zbarvení na sytě modré.
1 ml edetanu disodného 0,1 mol/l VS odpovídá 2,431 mg Mg.
Zinek
Předepsaný roztok se v kuželové baňce na 500 ml zředí vodou R na 200 ml. Přidá se 50 mg oranže xylenolové s dusičnanem draselným R a tolik methenaminu R, až se roztok zbarví fialovorůžově. Po přidání dalších 2 g methenaminu R se roztok titruje edetanem disodným 0,1 mol/l VS do změny fialovorůžového zbarvení na žluté.
1 ml edetanu disodného 0,1 mol/l VS odpovídá 6,54 mg Zn.
- 2.5.12 Semimikrostanovení vody
Přístroj se skládá z titrační nádobky o objemu asi 60 ml opatřené dvěma platinovými elektrodami, z trubice pro vstup dusíku, ze zátky, kterou prochází špička byrety, a z odvzdušňovací trubice se sušidlem bránícím vstupu vlhkosti. Zkoušená látka se vnáší do nádobky postranním otvorem, který je uzavíratelný zábrusovou zátkou. Míchání je zajišťováno magnetickým míchadlem nebo proudem vysušeného dusíku zaváděného do roztoku během titrace.
Bod ekvivalence se stanoví ampérometricky. Vhodný obvod se skládá z potenciometru o odporu asi 2000 Ω s paralelně připojenou baterií o napětí 1,5 V jako zdroje měnitelného napětí. Toto napětí se nastaví tak, aby mezi platinovými elektrodami se sériově připojeným mikroampérmetrem procházel nízký počáteční proud. Při přidávání činidla se ručička mikroampérmetru vychyluje, ale ihned se vrací do výchozí polohy. Výchylka získaná v bodu ekvivalence přetrvává nejméně 30 s.
Titruje se jodosiřičitým činidlem VS s čerstvě stanoveným titrem (4.2.2). Použitá činidla a roztoky musí být uchovávány za nepřístupu vzdušné vlhkosti. Jodosiřičité činidlo VS se chrání před světlem a je výhodné ho uchovávat v lahvích opatřených automatickou byretou.
Obchodně dostupná jodosiřičitá činidla se často liší od jodosiřičitého činidla VS náhradou pyridinu různými jinými bazickými látkami. Použití těchto činidel musí být předem validováno tak, aby se pro každý jednotlivý případ ověřila stechiometrie reakce a absence reakce se zkoušenou látkou (1.2 Obecné zásady).
Pokud není uvedeno jinak, použije se Metoda A.
Metoda A
Do titrační nádobky se přidá asi 20 ml methanolu bezvodého R nebo rozpouštědla předepsaného v příslušném článku a titruje se jodosiřičitým činidlem VS za ampérometrické indikace bodu ekvivalence. Do titrační nádobky se pak rychle převede předepsané množství zkoušené látky, míchá se 1 min a opět se titruje jodosiřičitým činidlem VS za ampérometrické indikace bodu ekvivalence.
Metoda B
Do titrační nádobky se přidá asi 10 ml methanolu bezvodého R nebo rozpouštědla předepsaného v příslušném článku a titruje se jodosiřičitým činidlem VS za ampérometrické indikace bodu ekvivalence. Do titrační nádobky se pak rychle převede předepsané množství zkoušené látky ve vhodném stupni rozmělnění a dále se přidá přesně odměřené množství jodosiřičitého činidla VS v nadbytku asi 1 ml nebo v množství předepsaném v příslušném článku. Uzavřená nádobka se ponechá stát chráněna před světlem po dobu 1 min nebo po dobu předepsanou v příslušném článku za občasného promíchání. Nadbytek jodosiřičitého činidla VS se retitruje až do dosažení počáteční nízké proudové intenzity methanolem bezvodým R nebo rozpouštědlem uvedeným v příslušném článku, ke kterému bylo přidáno přesné množství vody R odpovídající koncentraci asi 2,5 g/l.
- 2.5.13 Hliník ve vakcínách
Množství zkoušeného zhomogenizovaného přípravku odpovídající 5 mg až 6 mg hliníku se převede do spalovací baňky na 50 ml. Přidá se 1 ml kyseliny sírové R, 0,1 ml kyseliny dusičné R a několik skleněných kuliček. Směs se zahřívá až do vývoje bílého hustého dýmu. Jestliže směs obsahuje zuhelnatělé zbytky, přidá se několik kapek kyseliny dusičné R a pokračuje se v zahřívání k varu až do odbarvení. Ochladí se a po několika minutách se opatrně přidá 10 ml vody R a zahřívá se do získání čirého roztoku. Po ochlazení se přidá 0,05 ml oranže methylové RS a zneutralizuje se hydroxidem sodným koncentrovaným RS (6,5 ml až 7 ml). Jestliže vznikne sraženina, rozpustí se přidáním několika kapek kyseliny sírové zředěné RS. Roztok se převede do kuželové baňky na 250 ml, spalovací baňka se vypláchne 25 ml vody R a promývací tekutina se přidá do kuželové baňky. Přidá se 25,0 ml edetanu disodného 0,02 mol/l VS, 10 ml tlumivého roztoku octanového o pH 4,4, několik skleněných kuliček a 3 min se mírně vaří. Potom se přidá 0,1 ml pyridylazonaftolu RS a horký roztok se titruje síranem měďnatým 0,02 mol/l VS do změny zbarvení na fialově hnědé. Provede se slepá zkouška.
1 ml edetanu disodného 0,02 mol/l VS odpovídá 0,5396 mg Al.
- 2.5.14 Vápník ve vakcínách
Všechny roztoky použité v této zkoušce se připraví z vody destilované R Provede se stanovení vápníku atomovou emisní spektrometrií (2.2.22, Metoda I).
K 1,0 ml homogenizovaného zkoušeného přípravku se přidá 0,2 ml kyseliny chlorovodíkové zředěné RS a zředí se vodou R na 3,0 ml. Měří se absorbance při 620 nm.
- 2.5.15 Fenol v imunních sérech a vakcínách
Zkoušený přípravek se zhomogenizuje a zředí vodou R tak, aby se získal roztok obsahující přibližně 15 μg fenolu v 1 ml. Připraví se porovnávací roztoky obsahující 5 μg, 10 μg, 15 μg, 20 μg a 30 μg fenolu R v 1 ml.
K 5,0 ml zkoušeného roztoku a k 5,0 ml každého porovnávacího roztoku se přidá 5,0 ml tlumivého roztoku o pH 9,0, 5,0 ml aminopyrazolonu RS a 5,0 ml hexakyanoželezitanu draselného RS. Po 10 min se měří intenzita zbarvení roztoků při 546 nm.
Sestrojí se kalibrační křivka a vypočítá se obsah fenolu ve zkoušeném přípravku.
- 2.5.16 Bílkoviny v polysacharidových vakcínách
Podstata zkoušky. Bílkoviny se stanoví spektrofotometricky měřením intenzity zbarvení roztoků po reakci s vínanem měďnatým a zkoumadlem molybdenan-wolframovým.
Zkoušený roztok. Použije se odměrná baňka vhodného objemu, aby bylo možno připravit roztok přípravku obsahující asi 5 mg/ml suchého polysacharidu. Do této baňky se kvantitativně přenese obsah lahvičky (ampule) přípravku a zředí se na potřebný objem vodou R. 1 ml tohoto roztoku se přenese do skleněné zkumavky, přidá se 0,15 ml roztoku kyseliny trichloroctové R (400 g/l). Roztok se protřepe, nechá se 15 min stát, 10 min se odstřeďuje při 5000 ot/min a supernatantní tekutina se odstraní. Ke zbytku ve zkumavce se přidá 0,4 ml hydroxidu sodného 0,1 mol/l RS.
Porovnávací roztoky. 0,100 g albuminu hovězího R se rozpustí ve 100,0 ml hydroxidu sodného 0,1 mol/l RS (základní roztok obsahující 1 g/l bílkoviny).
1 ml základního roztoku se zředí hydroxidem sodným 0,1 mol/l RS na 20 ml (zředěný roztok (1): 50 mg bílkoviny v litru).
1 ml základního roztoku se zředí hydroxidem sodným 0,1 mol/l RS na 4 ml (zředěný roztok (2): 250 mg bílkoviny v litru).
Do šesti skleněných zkumavek se přenese 0,10 ml, 0,20 ml, 0,40 ml zředěného roztoku (1) a 0,15 ml, 0,20 ml, 0,25 ml zředěného roztoku (2). Obsah každé zkumavky se zředí hydroxidem sodným 0,1 mol/l RS na 0,4 ml.
Slepá zkouška. Použije se 0,40 ml hydroxidu sodného 0,1 mol/l RS (kontrolní roztok).
Postup. Do každé zkumavky se přidají 2 ml vínanu měďnatého RS3, protřepe se a nechá se 10 min stát. Do každé zkumavky se dále přidá 0,2 ml směsi stejných objemových dílů zkoumadla fosfomolybdenan-wolframového R a vody R připravené těsně před použitím. Zkumavky se uzavřou, promíchají se převracením a směs se nechá stát 30 min ve tmě. Modré zbarvení je stálé 60 min. Je-li třeba, odstřeďuje se do získání čirých roztoků.
Měří se absorbance (2.2.25) každého roztoku při 760 nm proti kontrolnímu roztoku. Z absorbancí šesti porovnávacích roztoků a z jejich koncentrací bílkovin se sestrojí kalibrační křivka, ze které se odečte obsah bílkoviny ve zkoušeném roztoku.
- 2.5.17 Nukleové kyseliny v polysacharidových vakcínách
Podstata zkoušky. Spektrofotomerické stanovení nukleových kyselin měřením absorbance při 260 nm.
Zkoušený roztok. Použije se odměrná baňka vhodného objemu, aby bylo možno připravit roztok přípravku obsahující asi 5 mg/ml suchého polysacharidu. Do této baňky se kvantitativně přenese obsah jedné lahvičky (ampule) přípravku a zředí se na potřebný objem vodou R.
Roztok se dle potřeby dále ředí pro získání vhodné hodnoty absorbance pro spektrofotometrické měření. Měří se absorbance (2.2.25) při 260 nm za použití vody R jako kontrolní tekutiny.
Absorbance roztoku nukleové kyseliny (1 g/l) při 260 nm je 20.
- 2.5.18 Fosfor v polysacharidových vakcínách
Podstata zkoušky. Spektrofotometrické stanovení fosforu měřením intenzity zbarvení roztoku po mineralizaci polysacharidu a reakci s molybdenanem hexaamonným.
Zkoušený roztok. Použije se odměrná baňka vhodného objemu, aby bylo možno připravit roztok přípravku obsahující asi 5 mg/ml suchého polysacharidu. Do této baňky se kvantitativně přenese obsah lahvičky (ampule) přípravku a zředí se na potřebný objem vodou R. Roztok se dále zředí tak, aby 1 ml obsahoval asi 6 μg fosforu. 1,0 ml tohoto roztoku se přenese do 10ml spalovací zkumavky.
Porovnávací roztoky. Rozpuštěním 0,2194 g dihydrogenfosforečnanu draselného R v 500 ml vody R se připraví roztok obsahující 0,1 mg fosforu v 1 ml. 5,0 ml tohoto roztoku se zředí vodou R na 100,0 ml. Do tří spalovacích zkumavek se přenese 0,5 ml, 1,0 ml a 2,0 ml takto ředěného roztoku.
Slepá zkouška. Použijí se 2,0 ml vody R ve spalovací zkumavce (kontrolní roztok).
Postup zkoušky. Do všech zkumavek se přidá 0,2 ml kyseliny sírové R a zahřívá se v olejové lázni 1 h při 120 °C a dále při 160 °C tak dlouho, pokud uniká bílý dým (asi 1 h). Potom se přidá 0,1 ml kyseliny chloristé R a zahřívá se při 160 °C až do odbarvení roztoku (asi 90 min). Ochladí se, do každé zkumavky se přidají 4 ml vody R a 4 ml zkoumadla molybdenan-hexaamonného R. Zahřívá se 90 min ve vodní lázni při 37 °C, ochladí se a zředí se vodou R na 10,0 ml. Vzniklé modré zbarvení je stálé po několik hodin.
Měří se absorbance (2.2.25) každého roztoku při 820 nm proti kontrolnímu roztoku. Z naměřených hodnot absorbance tří porovnávacích roztoků v závislosti na jejich obsahu fosforu se sestrojí kalibrační křivka, ze které se odečte obsah fosforu ve zkoušeném roztoku.
- 2.5.19 O-acetyl v polysacharidových vakcínách
Podstata zkoušky. Spektrofotometrické stanovení O-acetylových skupin; měří se intenzita zbarvení vzniklého reakcí se železitou solí.
Zkoušený roztok. Použije se odměrná baňka vhodného objemu, aby bylo možno připravit roztok přípravku obsahující asi 5 mg/ml suchého póly sacharidu. Do této baňky se kvantitativně přenese obsah lahvičky (ampule) přípravku a zředí se na potřebný objem vodou R. Dále se roztok ředí tak, aby objemy použité ke zkoušce obsahovaly 30 μg až 600 μg acetylcholiniumchloridu (O-acetyl). Ze zředěného roztoku se do šesti zkumavek přenese dvakrát po 0,3 ml, dvakrát po 0,5 ml a dvakrát po 1,0 ml (3 reakční roztoky a 3 korekční roztoky).
Porovnávací roztoky. 0,150 g acetylcholiniumchloridu R se rozpustí v 10 ml vody R (základní roztok obsahující 15 g acetylcholiniumchloridu v litru).
Těsně před použitím se zředí 1 ml základního roztoku vodou R na 50 ml (zředěný roztok (1): 300 μg acetylcholiniumchloridu v 1 ml).
Těsně před použitím se zředí 1 ml základního roztoku vodou R na 25 ml (zředěný roztok (2): 600 μg acetylcholiniumchloridu v 1 ml).
Zředěný roztok (1) se přenese do čtyř zkumavek; dvakrát po 0,1 ml a dvakrát po 0,4 ml (reakční roztoky a korekční roztoky).
Zředěný roztok (2) se přenese do čtyř dalších zkumavek; dvakrát po 0,6 ml a dvakrát po 1,0 ml (reakční a korekční roztoky).
Slepá zkouška. Použije se 1 ml vody R ve zkumavce (kontrolní roztok).
Postup. Tekutiny ve všech zkumavkách se zředí vodou R na 1,0 ml. Do zkumavek s korekčními roztoky a do zkumavky s kontrolním roztokem se přidá 1,0 ml kyseliny chlorovodíkové 4 mol/l RS. Do všech zkumavek se pak přidají 2,0 ml hydroxylamoniumchloridu alkalického RS. Ponechá se reagovat přesně 2 min a pak se do zkumavek s reakčními roztoky přidá 1,0 ml kyseliny chlorovodíkové 4 mol/l RS. Dále se do všech zkumavek přidá 1,0 ml roztoku chloridu železitého R (100 g/l) v kyselině chlorovodíkové 0,1 mol/l RS, zkumavky se uzavřou zátkou a třepáním se odstraní bubliny.
Měří se absorbance (2.2.25) všech roztoků při 540 nm proti kontrolnímu roztoku. Od hodnot absorbance reakčních roztoků se odečte absorbance příslušných korekčních roztoků. Z korigovaných hodnot absorbance čtyř porovnávacích roztoků se sestrojí kalibrační křivka (závislost korigované absorbance na obsahu acetylcholiniumchloridu) a na základě korigovaných hodnot absorbance zkoušených roztoků se odečte obsah acetylcholiniumchloridu ve zkoušených roztocích. Z odečtených tří hodnot se vypočítá průměr.
1 mol acetylcholiniumchloridu (181,7 g) odpovídá 1 molu O-acetylu (43,05 g).
- 2.5.20 Hexosaminy v polysacharidových vakcínách
Podstata zkoušky. Spektrofotometrické stanovení hexosaminů; měří se intenzita vzniklého zbarvení po hydrolýze polysacharidu, acetylaci hexosaminů a jeho reakci s dimethylaminobenzaldehydem.
Zkoušený roztok. Použije se odměrná baňka vhodného objemu, aby bylo možno připravit roztok přípravku obsahující asi 5 mg/ml suchého polysacharidu. Do této baňky se kvantitativně přenese obsah lahvičky (ampule) přípravku a zředí se na potřebný objem vodou R. Dále se roztok naředí tak, aby objemy použité ke zkoušce obsahovaly 125 μg až 500 μg glukosaminu (hexosaminů). Ze zředěného roztoku se 1,0 ml přenese do kalibrované zkumavky.
Porovnávací roztoky. 60 mg glukosamoniumchloridu R se rozpustí ve 100 ml vody R (základní roztok obsahující 0,500 g/l glukosaminu). Do čtyř kalibrovaných zkumavek se přenese 0,25 ml, 0,50 ml, 0,75 ml a 1,0 ml základního roztoku.
Slepá zkouška. Použije se 1 ml vody R ve zkumavce (kontrolní roztok).
Roztoky ve všech zkumavkách se zředí vodou R na 1 ml. Do každé zkumavky se přidá 1 ml roztoku kyseliny chlorovodíkové R (292 g/l). Zkumavky se uzavřou zátkou a zahřívají se 1 h ve vodní lázni. Po vychladnutí na pokojovou teplotu se do každé zkumavky přidá 0,05 ml roztoku thymolftaleinu R (5 g/l) v lihu 96% R a dále se přidává roztok hydroxidu sodného R (200 g/l) až do vzniku modrého zabarvení. Potom se přidává do každé zkumavky kyselina chlorovodíková 1 mol/l RS, dokud se roztok neodbarví. Obsah každé zkumavky se zředí vodou R na 10 ml (neutralizované hydrolyzáty).
Do druhé řady kalibrovaných 10ml zkumavek se přenese 1 ml každého neutralizovaného hydrolyzátu. Přidá se 1 ml acetylacetonového zkoumadla (čerstvě připravená směs obsahující 1 objemový díl acetylacetonu R a 50 objemových dílů roztoku uhličitanu sodného bezvodého R (53 g/l)) do každé zkumavky. Zkumavky se uzavřou zátkou a zahřívají 45 min ve vodní lázni při 90 °C a potom se ochladí na pokojovou teplotu. Do každé zkumavky se přidá 2,5 ml lihu 96% R a 1,0 ml roztoku dimethylaminobenzaldehydu (čerstvě připravený roztok: 0,8 g dimethylbenzaldehydu R se rozpustí v 15 ml lihu 96% R a přidá se 15 ml kyseliny chlorovodíkové R) a obsah každé zkumavky se zředí lihem 96% R na 10 ml. Zkumavky se uzavřou, obsah se promíchá obracením zkumavek a 90 min se ponechá ve tmě. Pak se změří absorbance (2.2.25) každého roztoku při 530 nm proti kontrolnímu roztoku.
Sestrojí se kalibrační křivka vynesením absorbance čtyř porovnávacích roztoků proti obsahu hexosaminů, ze které se odečte množství hexosaminů ve zkoušeném roztoku.
- 2.5.21 Methylpentosy v polysacharidových vakcínách
Podstata zkoušky. Spektrofotometrické stanovení methylpentos; měří se intenzita zbarvení po hydrolýze polysacharidu a reakci s cysteiniumchloridem.
Zkoušený roztok. Použije se odměrná baňka vhodného objemu, aby bylo možno připravit roztok přípravku obsahující asi 5 mg/ml suchého polysacharidu. Do této baňky se kvantitativně přenese obsah lahvičky (ampule) přípravku a zředí se na potřebný objem vodou R. Dále se roztok zředí tak, aby objemy použité ke zkoušce obsahovaly 2 μg až 20 μg rhamnosy (methylpentosy). 0,25 ml, 0,50 ml a 1,0 ml zředěného roztoku se převede do tří zkumavek.
Porovnávací roztoky. 0,100 g rhamnosy R se rozpustí ve 100 ml vody R (základní roztok obsahující 1 g/l methylpentosy). Těsně před použitím se 1 ml základního roztoku zředí vodou R na 50 ml (zředěný roztok obsahující 20 mg/l methylpentosy). Do pěti zkumavek se přenese 0,10 ml, 0,25 ml, 0,50 ml, 0,75 ml a 1,0 ml zředěného roztoku.
Slepá zkouška. Použije se 1 ml vody R ve zkumavce (kontrolní roztok).
Postup. Obsah všech zkumavek se zředí vodou R na 1 ml. Zkumavky se vloží do lázně s ledovou vodou a postupně se za stálého míchání po kapkách přidává do každé zkumavky 4,5 ml zchlazené směsi obsahující 1 objemový díl vody Ra6 objemových dílů kyseliny sírové R. Zkumavky se pak zahřejí na pokojovou teplotu a na několik minut se vloží do vodní lázně a ochladí se na pokojovou teplotu. Do každé zkumavky se přidá 0,10 ml čerstvě připraveného roztoku cysteiniumchloridu R (30 g/l). Protřepe se a ponechá 2 h stát.
Měří se absorbance (2.2.25) každého roztoku při 396 nm a 430 nm proti kontrolnímu roztoku. Pro každý roztok se vypočítá rozdíl hodnot absorbancí měřených při 396 nm a 430 nm. Ze zjištěných rozdílů absorbancí pro pět porovnávacích roztoků se sestrojí kalibrační křivka (závislost rozdílu absorbancí na obsahu methylpentosy), ze které se odečte obsah methylpentosy v každém zkoušeném roztoku. Ze zjištěných hodnot se vypočítá průměr.
- 2.5.22 Kyseliny uronové v polysacharidových vakcínách
Podstata zkoušky. Spektrofotometrické stanovení uronových kyselin; měří se intenzita zbarvení vzniklého po reakci s karbazolem.
Zkoušený roztok. Použije se odměrná baňka vhodného objemu, aby bylo možno připravit roztok přípravku obsahující asi 5 mg/ml suchého polysacharidu. Do této baňky se kvantitativně přenese obsah lahvičky (ampule) přípravku a zředí se na potřebný objem vodou R. Dále se roztok zředí tak, aby objemy použité ke zkoušce obsahovaly 4 μg až 40 μg kyseliny glukuronové (kyseliny uronové). 0,25 ml, 0,50 ml a 1,0 ml tohoto roztoku se přenese do tří zkumavek.
Porovnávací roztoky. 50 mg sodné soli kyseliny glukuronové R se rozpustí ve 100 ml vody R (základní roztok kyseliny glukuronové 0,4 g/l). Těsně před použitím se 5 ml základního roztoku zředí vodou R na 50 ml (zředěný roztok kyseliny glukuronové 40 mg/l). 0,10 ml, 0,25 ml, 0,50 ml, 0,75 ml a 1,0 ml tohoto roztoku se převede do pěti zkumavek.
Slepá zkouška. Použije se 1 ml vody R ve zkumavce (kontrolní roztok).
Postup. Obsah všech zkumavek se zředí vodou R na 1 ml. Zkumavky se vloží do lázně s ledovou vodou a do každé zkumavky se přidává po kapkách za stálého míchání 5,0 ml tetraboritanu sodného v kyselině sírové RS. Zkumavky se uzavřou, vloží na 15 min do vodní lázně a ochladí se na pokojovou teplotu. Do každé zkumavky se přidá 0,20 ml roztoku karbazolu R (1,25 g/l) v ethanolu R Zkumavky se uzavřou a vloží se na 15 min do vodní lázně a potom se ochladí na pokojovou teplotu. Potom se měří absorbance (2.2.25) každého roztoku při 530 nm proti kontrolnímu roztoku.
Sestrojí se kalibrační křivka vynesením absorbance pěti porovnávacích roztoků proti jejich obsahu kyseliny glukuronové a z křivky se odečte množství kyseliny glukuronové v každém zředění zkoušeného roztoku. Ze zjištěných hodnot se vypočítá průměr.
- 2.5.23 Kyselina sialová v polysacharidových vakcínách
Podstata zkoušky. Po ultrafiltraci přípravku se stanoví kyselina sialová spektrofotometricky měřením intenzity zbarvení roztoku po reakci se zkoumadlem resorcinolovým a vytřepání do organického rozpouštědla.
Zkoušený roztok. Obsah jedné nebo více lahviček (ampulí) zkoušeného přípravku se kvantitativně přenese do odměrné baňky vhodného objemu. Zředí se na potřebný objem vodou R tak, aby vznikl roztok polysacharidu o známé koncentraci asi 250 μg/ml. Za použití injekční stříkačky se přenesou 4,0 ml tohoto roztoku do 10ml ultrafiltrační kyvety vhodné pro průchod molekul o relativní molekulové hmotnosti menší než 50 000. Stříkačka se dvakrát propláchne vodou R a promývací tekutina se přenese do ultrafiltrační kyvety. Ultrafiltrace se provádí za stálého míchání pod dusíkem a při tlaku asi 150 kPa. Pokaždé, když objem kapaliny v kyvetě klesne na 1 ml, se kyveta znovu naplní vodou R a pokračuje se, dokud není zfiltrováno 200 ml a zbytek v kyvetě je asi 2 ml. Zbylá tekutina se z kyvety přenese stříkačkou do 10ml odměrné baňky. Kyveta se promyje třikrát 2 ml vody R, promývací tekutina se přidá do odměrné baňky a zředí se vodou R na 10,0 ml (zkoušený roztok). Do každé ze dvou zkumavek se přenesou 2,0 ml zkoušeného roztoku.
Porovnávací roztoky. Použijí se porovnávací roztoky předepsané v článku. Připraví se dvě řady po třech zkumavkách a do zkumavek každé řady se přenese 0,5 ml, 1,0 ml a 1,5 ml porovnávacího roztoku odpovídajícího typu zkoušené vakcíny. Obsah každé zkumavky se zředí vodou R na 2,0 ml.
Slepá zkouška. Do dvou zkumavek se přenese po 2,0 ml vody R (kontrolní roztoky).
Postup. Do všech zkumavek se přidá po 5,0 ml zkoumadla resorcinolového R, zkumavky se zahřívají 15 min při 105 °C, ochladí se studenou vodou a přemístí se do lázně s ledovou vodou. Do každé zkumavky se přidá 5 ml isoamylakoholu R důkladně se promíchá a zkumavky se ponechají 15 min v lázni s ledovou vodou. Zkumavky se odstřeďují a ponechají se v lázni s ledovou vodou do spektrofotometrického měření. Měří se absorbance (2.2.25) každé supernatantní tekutiny při 580 nm a 450 nm proti isoamylalkoholu R. Pro každou vlnovou délku se vypočte absorbance jako průměr hodnot naměřených u dvou stejných roztoků a od těchto hodnot se odečte průměrná hodnota zjištěná u kontrolního roztoku získaného při slepé zkoušce.
Sestrojí se graf ukazující rozdíl mezi absorbancí porovnávacího roztoku při 580 nm a 450 nm jako funkce obsahu kyseliny sialové (kyseliny N-acetylneuraminové) a z grafu se odečte množství kyseliny sialové ve zkoušeném roztoku.
- 2.5.24 Oxid uhličitý v medicinálních plynech
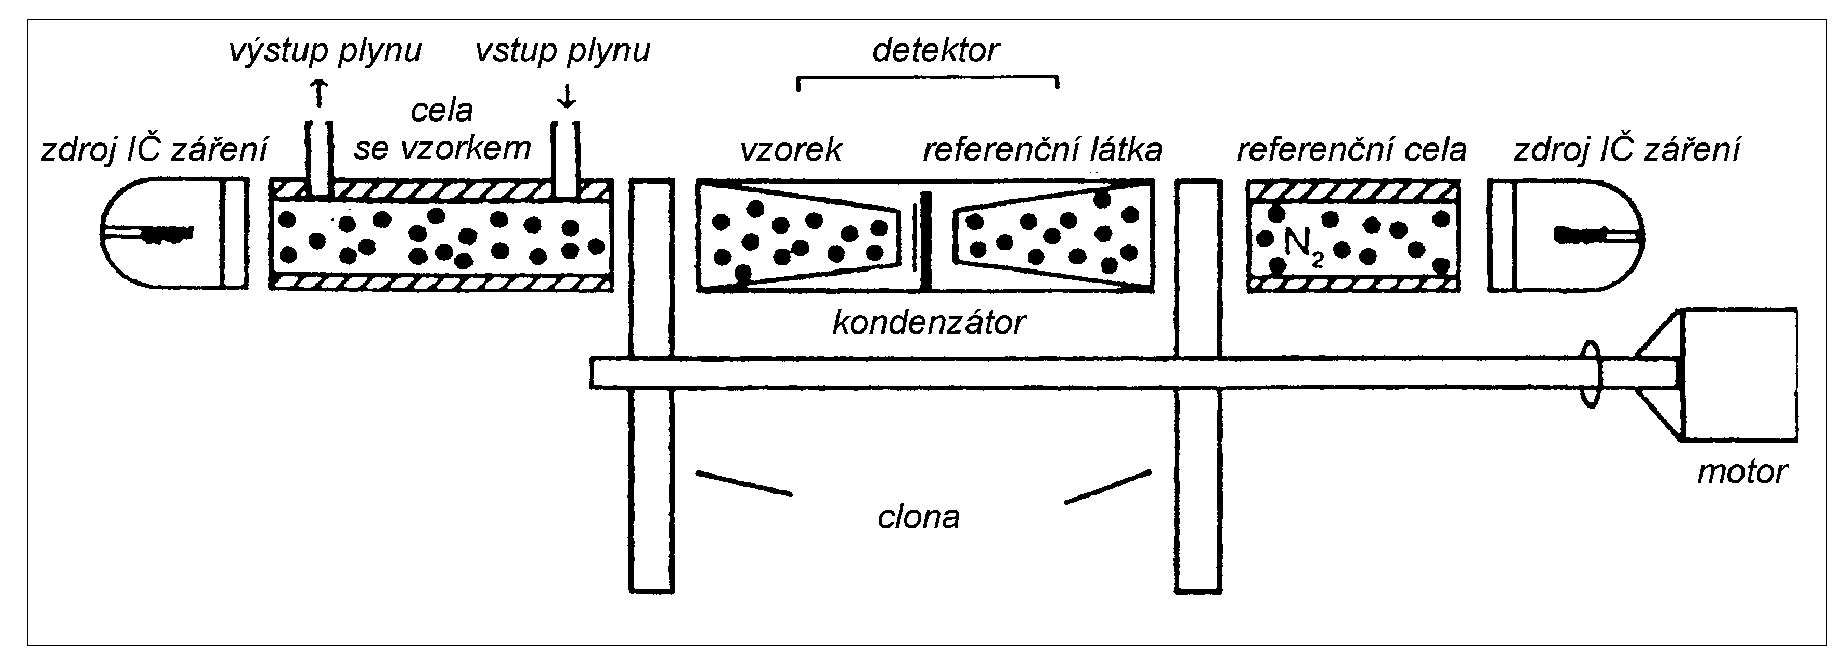
Oxid uhličitý v medicinálních plynech se stanoví pomocí infračerveného analyzátoru, viz obrázek 2.5.24-1.
Infračervený analyzátor obsahuje systém generující dva stejné infračervené paprsky, je tvořen dvěma elektricky regulovatelnými zdroji infračerveného záření a dvěma reflektory. Jeden paprsek prochází celou se vzorkem, kterým je proudící zkoušený plyn. Druhý paprsek prochází referenční celou naplněnou dusíkem R1. Dvě komůrky detektoru jsou naplněny oxidem uhličitým R1 a záření je v nich automaticky selektivně zachycováno. Pohlcováním záření emitovaného oxidem uhličitým ve zkoušeném vzorku vzniká v komůrkách rozdílné množství tepla a tím dochází v obou komůrkách k rozdílné expanzi plynu. Tlakový rozdíl mezi oběma komůrkami detektoru způsobuje prohnutí kovové membrány, která odděluje komůrky od sebe. Tato membrána je součástí kondenzátoru, jehož kapacita se mění s rozdílem tlaku v obou komůrkách a závisí na obsahu oxidu uhličitého ve zkoušeném plynu. Jelikož infračervený paprsek je periodicky přerušován rotační clonou, výsledný elektrický signál je kmitočtově modulován a přesně měřen.
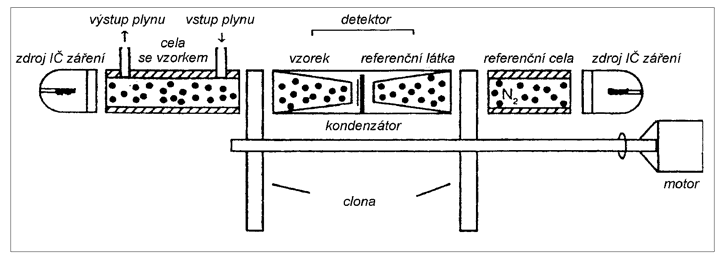
Obr. 2.5.24-1 Infračervený analyzátor
- 2.5.25 Oxid uhelnatý v medicinálních plynech
Metoda I
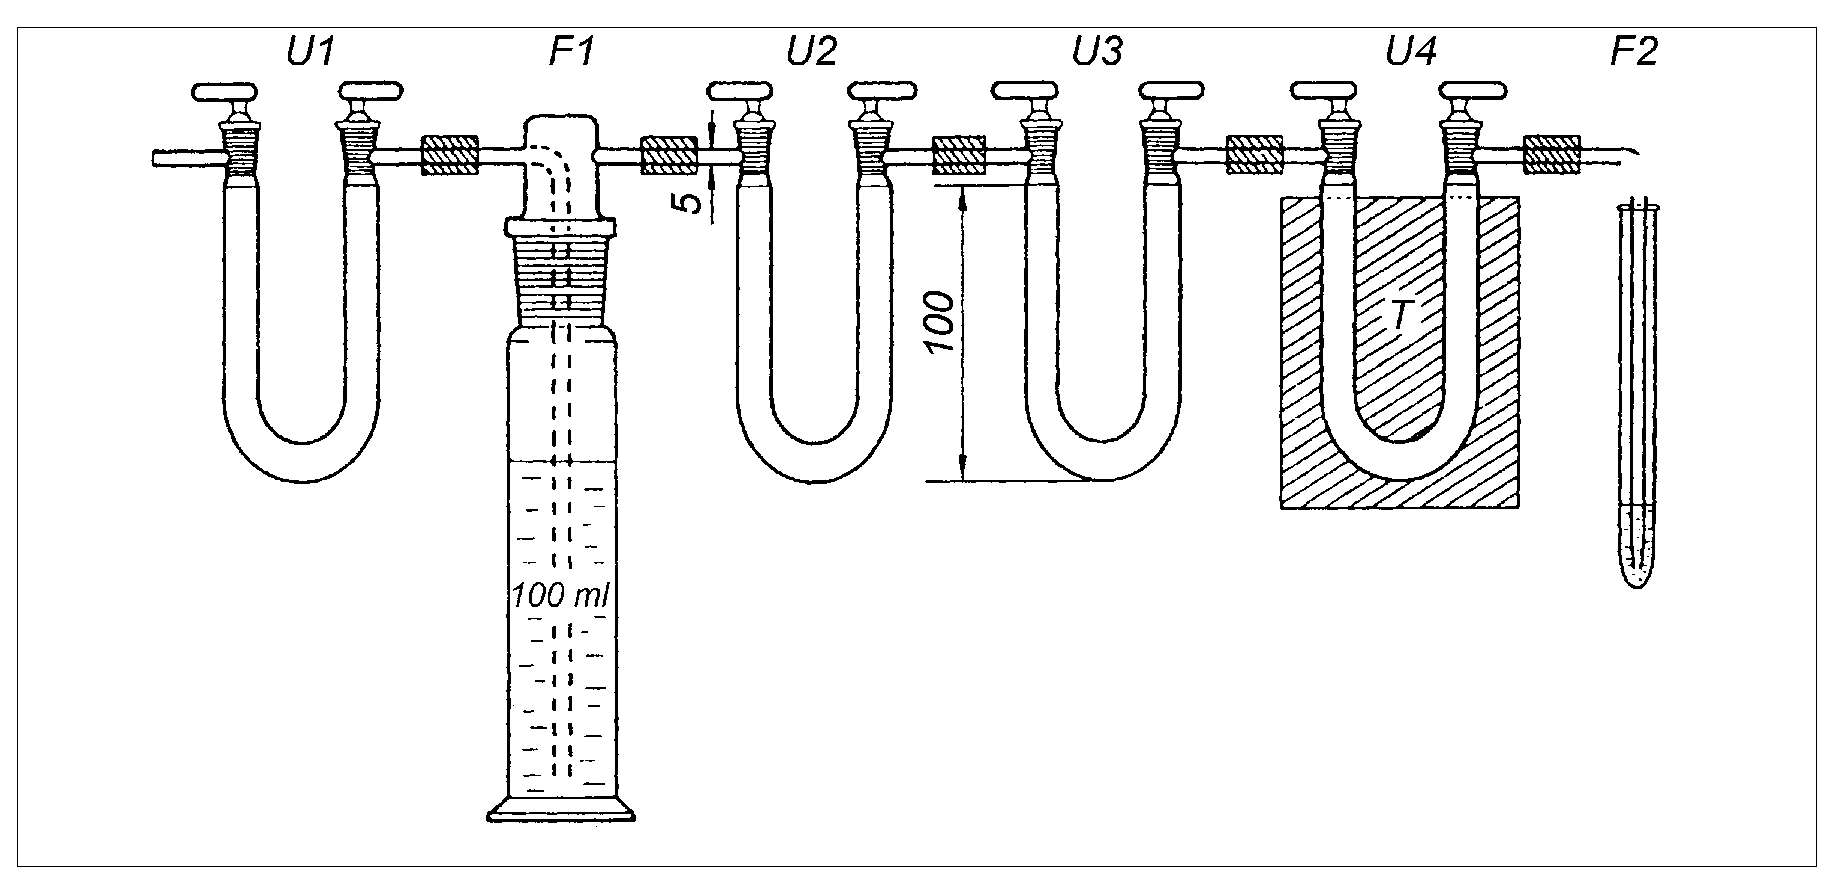
Zařízení. Zařízení, viz obrázek 2.5.25-1, se skládá z následujících částí vzájemně sériově spojených:
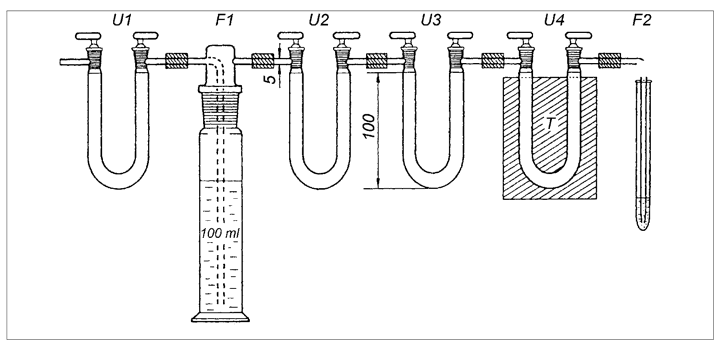
Obr. 2.5.25-1 Zařízení pro stanovení oxidu uhelnatého v medicinálních plynech
Rozměry v milimetrech.
- - U-trubice (U1) obsahující silikagel bezvodý R impregnovaný oxidem chromovým R,
- - promývačka (F1) obsahující 100 ml roztoku hydroxidu draselného R (400 g/l),
- - U-trubice (U2) obsahující hydroxid draselný R v pecičkách,
- - U-trubice (U3) obsahující oxid fosforečný R nanesený na předem vyžíhanou a rozdrcenou pemzu,
- - U-trubice (U4) obsahující 30 g předem při 200 °C vysušeného rekrystalovaného oxidu jodičného R v granulích. Oxid jodičný je do trubice naplněn po 1 cm vrstvách oddělených od sebe vrstvami skleněné vaty stejné délky tak, aby účinná délka kolony byla 5 cm. Trubice je opatřena termostatem (T), kterým se při zkoušce udržuje teplota na 120 °C,
- - reakční trubice (F2) obsahující 2,0 ml jodidu draselného RS a 0,15 ml škrobu R.
Postup. Zařízením se nechá projít 5,0 l argonu R a případně vzniklé modré zbarvení roztoku jodidu se odstraní přídavkem nejmenšího potřebného množství čerstvě připraveného thiosíranu sodného 0,002 mol/l VS. V promývání se pokračuje tak dlouho, dokud spotřeba thiosíranu sodného 0,002 mol/l VS po průchodu 5,0 l argonu R není nižší než 0,045 ml. Pak se zařízením nechá procházet zkoušený plyn z tlakové lahve, jehož objem a průtoková rychlost jsou předepsány v příslušném článku. Zbytky uvolněného jodu v reakční trubici se potom vymyjí průchodem 1,0 l argonu R zařízením. Uvolněný jod se titruje thiosíranem sodným 0,002 mol/l VS. Provede se slepá zkouška za použití předepsaného objemu argonu R. Spotřeba thiosíranu sodného 0,002 mol/l VS korigovaná spotřebou při slepé zkoušce není větší, než je předepsaný limit.
Metoda II
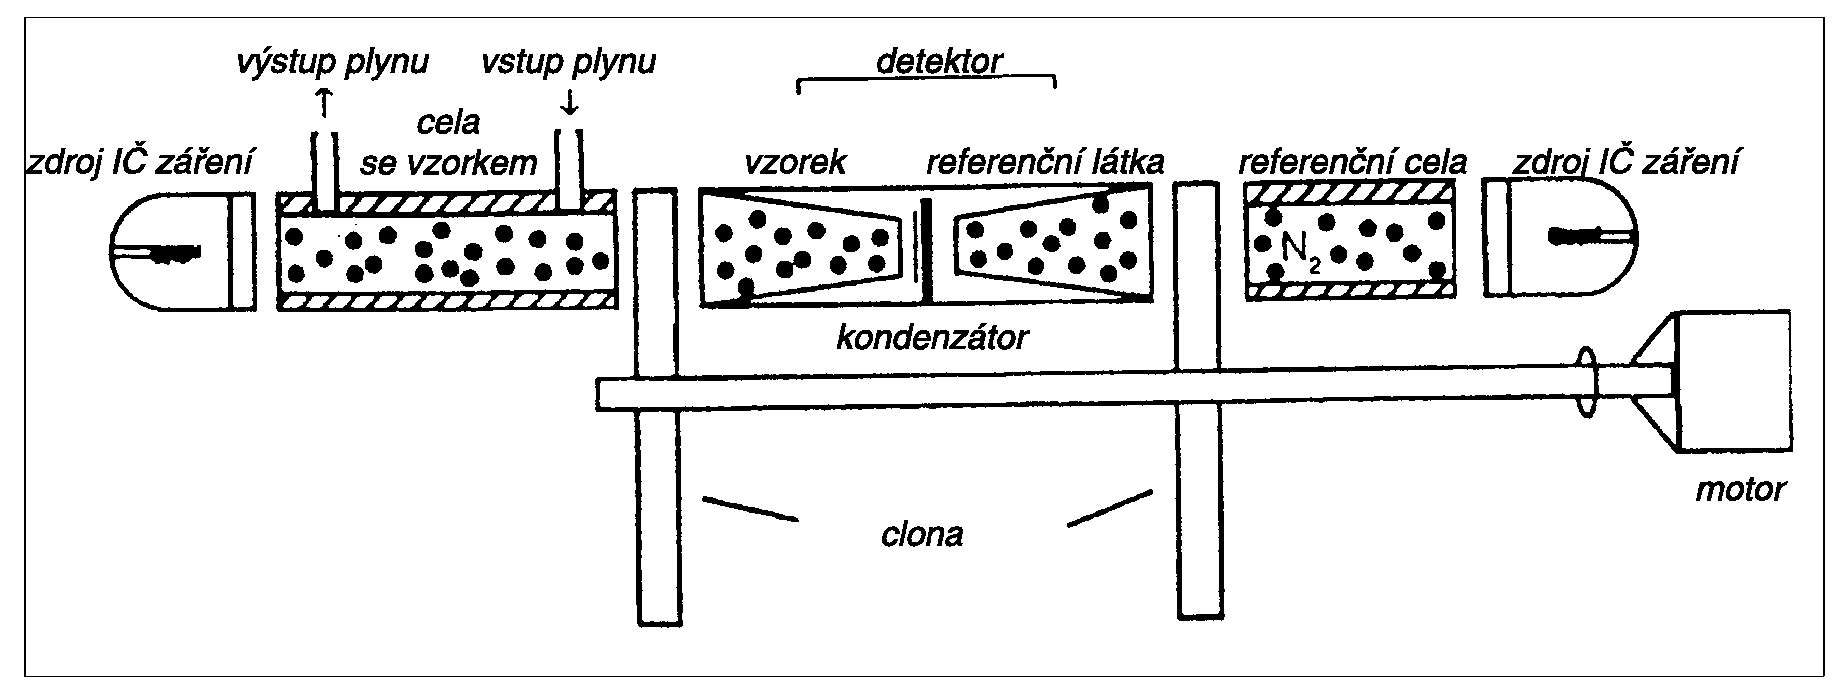
Oxid uhelnatý v medicinálních plynech se stanoví pomocí infračerveného analyzátoru, viz obrázek 2.5.25-2.
Infračervený analyzátor obsahuje systém generující dva stejné infračervené paprsky, je tvořen dvěma elektricky regulovatelnými zdroji infračerveného záření a dvěma reflektory. Jeden paprsek prochází celou se vzorkem, kterým je proudící zkoušený plyn. Druhý paprsek prochází referenční celou naplněnou dusíkem R1. Dvě komůrky detektoru jsou naplněny oxidem uhelnatým R1 a záření je v nich automaticky selektivně zachycováno. Pohlcováním záření emitovaného oxidem uhelnatým ve zkoušeném vzorku vzniká v komůrkách rozdílné množství tepla a tím dochází v obou komůrkách k rozdílné expanzi plynu. Tlakový rozdíl mezi oběma komůrkami detektoru způsobuje prohnutí kovové membrány, která odděluje komůrky od sebe. Tato membrána je součástí kondenzátoru, jehož kapacita se mění s rozdílem tlaku v obou komůrkách a závisí na obsahu oxidu uhelnatého ve zkoušeném plynu. Jelikož infračervený paprsek je periodicky přerušován rotační clonou, výsledný elektrický signál je kmitočtově modulován a přesně měřen.
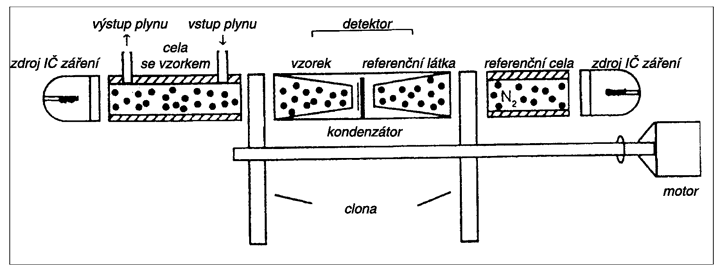
Obr. 2.5.25-2
- 2.5.26 Oxid dusnatý a oxid dusičitý v medicinálních plynech
- 2.5.1 Číslo kyselosti