Předchozí stránkaCelková množství referenční látky a zkoušeného přípravku, která odpovídají denní dávce pro jednotlivé dávkové kategorie, se odděleně rozpustí v tlumivém roztoku fosforečnano-albuminovém o pH 7,2 tak, aby denní dávka byla obsažena v objemu přibližně 0,5 ml. Tlumivý roztok obsahuje v denní dávce nejméně 14 m.j. choriogonadotropinu, aby se zajistila úplná luteinizace. Přidá se vhodná konzervační látka, jako např. fenol (4 g/l) nebo thiomersal (0,02 g/l). Takto připravená tři ředění referenční látky a tři ředění zkoušeného přípravku se uchovávají při teplotě (5 ± 3) °C.
Při vlastním stanovení se třem skupinám infantilních samic vstříkne podkožně denní dávka roztoku referenční látky a třem skupinám roztoku zkoušeného přípravku (každé skupině jiné ředění) a podání se opakuje za 24 h a 48 h. Za 24 h od poslední injekce se samice usmrtí. Vypreparují se oba vaječníky, rychle se očistí od cizí tekutiny a tkáně, osuší a společně zváží. Průměrná hmotnost vaječníků v jednotlivých dávkových kategoriích je podkladem pro výpočet účinnosti za použití běžných statistických metod (5.3.3.2). Přesnost hodnocení výsledků je možno zvýšit vhodným přepočtem hmotnosti orgánů na celkovou tělesnou hmotnost příslušného zvířete a použít analýzu kovariance.
Stanovená účinnost přípravku je v rozmezí 80 % až 125 % účinnosti deklarované. Interval spolehlivosti (P = 0,95) účinnosti stanovené je v rozmezí 65 % až 156 % deklarované účinnosti.
Uchovávání
Ve vzduchotěsném zabezpečeném obalu, chráněn před světlem, při teplotě 2 °C až 8 °C. Je-li látka sterilní, uchovává se ve sterilním vzduchotěsném zabezpečeném obalu.
Separandum.
Označování
V označení na obalu se uvede:
- - účinnost folikulostimulujícího hormonu v obalu vyjádřená v mezinárodních jednotkách,
- - účinnost folikulostimulujícího hormonu v miligramu vyjádřená v mezinárodních jednotkách,
- - zda je látka sterilní.
† Urokinasum 
Urokinasa
Uchovávání Označování † Urokinasum| CAS 9039-53-6 |
Je to enzym získaný z lidské moči, který aktivuje plazminogen. Skládá se ze směsi nízkomolekulárních (Mr 33 000) a vysokomolekulárních (Mr 54 000) forem, přičemž vysokomolekulární forma převažuje. Účinnost je nejméně 70 000 mezinárodních jednotek v miligramu bílkoviny.
Výroba
Připravuje se validovanými výrobními postupy, které omezují nebo vylučují kontaminaci mikroby a viry a vazoaktivními látkami. Zvláště k inaktivaci virů se užívají přiměřené postupy, jako je zahřívání roztoku látky na 60 °C po dobu 10 h.
Vlastnosti
Bílý nebo téměř bílý amorfní prášek. Je rozpustná ve vodě.
Zkoušky totožnosti
- A. Do dvou hemolytických zkumavek se napipetuje odděleně po 0,5 ml citrátové lidské plazmy a 0,5 ml citrátové hovězí plazmy a zahřívá se ve vodní lázni při 37 °C. Do každé zkumavky se přidá 0,1 ml roztoku zkoušené látky v tlumivém roztoku fosforečnanovém o pH 7,4 (1000 m.j./ml) a 0,1 ml roztoku thrombinu lidského R (20 m.j./ml) v tlumivém roztoku fosforečnanovém o pH 7,4 a ihned se zamíchá. V obou zkumavkách se tvoří sraženina, která se rozpustí během 30 min.
- B. Provede se zkouška totožnosti vhodnou imunodifuzní metodou.
Zkoušky na čistotu
Vzhled roztoku. 10 mg se rozpustí v 10 ml vody R. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Povrchový antigen hepatitidy B. Zkouší se vhodnou citlivou metodou, jako je radioimunoanalýza. Povrchový antigen hepatitidy B se neprokáže.
Tromboplastické nečistoty.
Zkoušené roztoky. Vhodné množství zkoušené látky se rozpustí v tlumivém roztoku barbitalovém o pH 7,4 tak, aby získané roztoky měly účinnost 5000 m.j., 2500 m.j., 1250 m.j., 625 m.j. a 312 m.j. v mililitru.
Do každé ze šesti hemolytických zkumavek o vnitřním průměru 1 cm se odměří 0,1 ml citrátové králičí plazmy R. Zkoušené roztoky se po 0,1 ml přidají do každé z pěti zkumavek a do šesté zkumavky se přidá 0,1 ml tlumivého roztoku barbitalového o pH 7,4 (slepá zkouška). Zkumavky se inkubují 5 min při (25 ± 0,5) °C a pak se přidá 0,1 ml roztoku chloridu vápenatého R (3,675 g/l). Stopkami se změří koagulační čas pro každou zkumavku. Do grafu se vynáší zkracování rekalcifikačního času (rozdíl srážecího času slepé zkoušky a srážecího času měřeného vzorku) proti logaritmu koncentrace v mezinárodních jednotkách. Pěti vynesenými body se proloží přímka a extrapoluje se k nulovému rekalcifíkačnímu času.
Urokinasová účinnost v průsečíku, který představuje limitní koncentraci pro koagulační aktivitu (nulová koagulační aktivita), je nejméně 150 m.j. v mililitru.
Molekulová frakce. Zkouší se vylučovací chromatografíí (2.2.30).
Zkoušený roztok. Asi 1 mg zkoušené látky se rozpustí v 1,0 ml tlumivého roztoku fosforečnanového o pH 8,0 (0,02 mol/l). Připravuje se těsně před použitím.
Chromatografícký postup se obvykle provádí za použití:
- - kolony délky 0,9 m a vnitřního průměru 16 mm naplněné dextranem pro chromatografii síťovaným R3,
- - mobilní fáze, kterou je roztok chloridu sodného R (17,5 g/l) v tlumivém roztoku fosforečnanovém o pH 8,0 (0,02 mol/l), s průtokovou rychlostí 6 ml/h.
Po ustálení kolony při 5 °C se převede zkoušený roztok do vstupu kolony a zbytky vzorku se spláchnou dvakrát 0,5 ml mobilní fáze a provede se eluce. Eluát se jímá po částech o objemu 1 ml, měří se absorbance (2.2.25) eluátů v maximu při 280 nm a jednotlivé hodnoty se zakreslí do grafu. Spustí se kolmice k osám přímek z minima před vrcholem vysokomolekulární formy, mezi vrcholy obou forem a za vrcholem nízkomolekulární formy a takto se identifikují frakce, které jsou uvažovány ve výpočtu poměru účinnosti obou forem. Spojí se zvlášť frakce vysokomolekulární formy a zvlášť frakce nízkomolekulární formy. Odděleně se stanoví urokinasová účinnost v mezinárodních jednotkách pro každou spojenou frakci, a to metodou popsanou v odstavci Stanovení účinnosti. Poměr urokinasové účinnosti spojených frakcí vysokomolekulární formy k účinnosti spojených frakcí nízkomolekulární formy je nejméně 2,0.
Celková bílkovina. Stanoví se obsah dusíku mineralizací 10 mg zkoušené látky kyselinou sírovou (2.5.9) a celkový obsah bílkoviny se vypočítá vynásobením faktorem 6,25.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Pyrogenní látky (2.6.8). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího pyrogenní látky, vyhovuje zkoušce na pyrogenní látky, při níž se vstřikuje na 1 kg hmotnosti králíka 1,0 ml sterilního roztoku chloridu sodného R (9 g/l) obsahujícího množství zkoušené látky odpovídající 20 000 m.j./ml.
Stanovení účinnosti
Účinnost se stanoví porovnáním schopnosti zkoušené látky aktivovat plazminogen k tvorbě plazminu se stejnou schopností referenčního přípravku kalibrovaného v mezinárodních jednotkách. Tvorba plazminu se měří stanovením doby rozpouštění fibrinové sraženiny za daných podmínek.
Mezinárodní jednotkou je účinnost obsažená v určitém množství mezinárodního referenčního přípravku, kterým je lyofilizovaná urokinasa s laktosou. Hodnotu účinnosti mezinárodního referenčního přípravku v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Pokud není uvedeno jinak, použije se pro přípravu roztoků a ředění použitých v tomto stanovení roztok albuminu hovězího R (30 g/l) v tlumivém roztoku fosforečnanovém o pH 7,4.
Zkoušený roztok. Připraví se roztok zkoušené látky tak, aby jeho předpokládaná účinnost byla asi 1000 m.j./ml.
Porovnávací roztok. Připraví se roztok referenčního přípravku tak, aby jeho účinnost byla 1000 m.j./ml.
Zkoušený a porovnávací roztok se uchovávají v ledové lázni a lze je použít do 6 h od přípravy. Připraví se tři l,5násobná ředění porovnávacího roztoku tak, aby nejdelší doba rozpouštění sraženiny byla nejvýše 20 min a nejkratší doba nejméně 3 min. Dále se připraví 3 vzorky zkoušeného roztoku s podobným ředěním. Připravené roztoky se uchovávají v ledové lázni a použijí se do 1 h. Připraví se 24 zkumavek o průměru 8 mm. Zkumavky se označí T1, T2 a T3 pro ředění zkoušeného roztoku a S1, S2 a S3 pro ředění porovnávacího vzorku, přičemž se použijí 4 zkumavky pro každé ředění. Do každé ze zkumavek umístěných v ledové lázni se pipetuje 0,2 ml příslušného ředění, 0,2 ml roztoku albuminu hovězího R (30 g/l) v tlumivém roztoku fosforečnanovém o pH 7,4 a 0,1 ml roztoku trombinu lidského R o účinnosti nejméně 20 m.j./ml. Zkumavky se poté umístí do vodní lázně o teplotě 37 °C a inkubují se 2 min k vyrovnání teploty. Pomocí automatické pipety se pipetuje na dno 1. zkumavky 0,5 ml roztoku euglobulinů hovězích R (10 g/l) a obsah se promíchá. V intervalech 5 s se do zbylých zkumavek pipetuje po 0,5 ml roztoku hovězích euglobulinů R (10 g/l). Stopkami se měří čas v sekundách pro každou zkumavku mezi přidáním roztoků euglobulinů a rozpuštěním sraženiny. Do grafu se vynáší logaritmus rozpouštěcího času pro zkoušenou látku a pro referenční přípravek proti logaritmu koncentrace. Pomocí běžných statistických metod se vypočítá účinnost zkoušené látky. Stanovená účinnost je 90 % až 111% deklarované účinnosti. Interval spolehlivosti (P = 0,95) je 80 % až 125 % deklarované účinnosti.
Uchovávání
V dobře uzavřeném obalu, chráněna před světlem, při teplotě nepřesahující 8 °C. Pokud je látka sterilní, uchovává se ve sterilním vzduchotěsném zabezpečeném obalu.
Separandum.
Označování
V označení na obalu se uvede:
- účinnost v mezinárodních jednotkách v miligramu bílkoviny,
- zda je obsah sterilní,
- zda je obsah prostý pyrogenních látek.
Uvae ursi folium
Medvědicový list
Synonymum. Folium uvae ursi
Je to celý nebo řezaný usušený list druhu Arctostaphylos uva-ursi (L.) SPRENG. Obsahuje nejméně 8,0 % hydrochinonových derivátů, počítáno jako bezvodý arbutin (C12H16O7; Mr 272,3), vztaženo na vysušenou drogu.
Vlastnosti
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. List lesklý, na svrchní straně tmavě zelený, na spodní straně světlejší, zpravidla 7 mm až 30 mm dlouhý a 5 mm až 12 mm široký, je opakvejčitý, celokrajný s hladkou často podvinutou čepelí, na bázi zúženou v krátký řapík. List na vrcholku tupý nebo zašpičatělý, čepel tlustá, kožovitá. Žilnatina zpeřená, jemně síťovitá, dobře patrná na obou stranách listu. Svrchní strana lesklá, s vpadlou žilnatinou tvořící charakteristický zrnitý vzhled. Jen mladý list na okraji brvitý, starší listy lysé.
- B. Droga se upráškuje (355). Prášek je zelený až zelenošedý nebo žlutozelený. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: úlomky pokožky při plošném pozorování s mnohohrannými buňkami, krytými silnou hladkou kutikulou s přímými ztlustlými nepravidelně tečkovanými stěnami; anomocytické průduchy (2.8.3) jsou obklopeny pěti až jedenácti vedlejšími buňkami, jizvy bází chlupů patrné jen na spodní straně listu; úlomky palisádového parenchymu se třemi až čtyřmi vrstvami buněk nestejné délky; houbový parenchym; skupiny zdřevnatělých vláken pericyklu s řadami buněk obsahujících hranolovité krystaly šťavelanu vápenatého, občas kuželovité, jednobuněčné krycí chlupy.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 0,5 g práškované drogy (355) se smíchá s 5 ml směsi stejných objemových dílů methanolu R a vody R a zahřívá se 10 min pod zpětným chladičem. Ještě horký roztok se zfiltruje. Baňka i filtr se promyjí výše uvedenou směsí a zředí se jí na 5 ml.
Porovnávací roztok. 25 mg arbutinu R, 25 mg kyseliny gallové R a 25 mg hydrochinonu R se rozpustí v methanolu R a zředí se jím na 10,0 ml.
Na vrstvu se nanese odděleně do pruhů 10 μl porovnávacího roztoku a 20 μl zkoušeného roztoku. Vyvíjí se směsí objemových dílů kyseliny mravenčí bezvodé R, vody R a ethylacetatu R (6 + 6 + 88) po dráze 15 cm. Suší se při 105 °C až 110 °C do vymizení zápachu kyseliny mravenčí. Postříká se roztokem dichlorchinonchlorimidu R (10 g/l) v methanolu R a pak roztokem uhličitanu sodného bezvodého R (20 g/l). Na chromatogramu zkoušeného roztoku jsou patrné skvrny odpovídající polohou a zbarvením skvrnám na chromatogramu porovnávacího roztoku (v dolní třetině světle modrý pruh odpovídající arbutinu, v horní třetině dva pruhy, nahnědlý odpovídající kyselině gallové a modrý odpovídající hydrochinonu). Na chromatogramu zkoušeného roztoku mohou být patrné další dva až tři modré pruhy a několik hnědých nebo hnědošedých pruhů.
Zkoušky na čistotu
Cizí příměsi (2.8.2). Nejvýše 8 %, z čehož je nejvýše 5 % stonků a nejvýše 3 % cizích organických příměsí.
Jinak zbarvená droga. Nejvýše 10 %; provede se způsobem uvedeným ve zkoušce Cizí příměsi (2.8.2).
Ztráta sušením (2.2.32). Nejvýše 10,0 %; 1,000 g práškované drogy (355) se suší 2 h v sušárně při 100 °C až 105 °C.
Celkový popel (2.4.16). Nejvýše 5,0 %.
Stanovení obsahu
0,400 g práškované drogy (250) se v baňce se zábrusem na 250 ml smíchá s 50 ml vody R a vaří se 30 min pod zpětným chladičem. Po ochlazení se zředí vodou R na 250,0 ml. Po usazení částic se 5,0 ml roztoku převede do dělicí nálevky, postupně se přidá a po každém přidání se promíchá: 45 ml vody R, 1,0 ml roztoku aminopyrazolonu R (20 g/l), 0,5 ml amoniaku zředěného RS2 a 1,0 ml roztoku hexakyanoželezitanu draselného R (80 g/l). Nechá se stát 5 min a pak se protřepe 25 ml dichlormethanu R. Dichlormethanová vrstva se zfiltruje chomáčkem vaty povhlčeným dichlormethanem R do odměrné baňky na 100 ml. Vodná vrstva se protřepává třikrát 25 ml dichlormethanu R a spojené výtřepky se zředí dichlormethanem R na 100,0 ml. Změří se absorbance (2.2.25) roztoku v maximu při 455 nm za použití vody R jako kontrolní tekutiny a vypočítá se obsah hydrochinonových derivátů v procentech, počítáno jako bezvodý arbutin, podle vztahu:
v němž značí:
- A - absorbanci zkoušeného roztoku při 455 nm,
- m - navážku drogy v gramech,
Specifická absorbance bezvodého arbutinu je 648.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Valerianae radix
Kozlíkový kořen
Synonymum. Radix valerianae
Jsou to celé usušené oddenky, kořeny a výběžky nebo jejich úlomky druhu Valeriana officinalis L. sensu lato.
Obsahuje nejméně 5 ml silice v 1 kilogramu celé drogy a nejméně 3 ml silice v 1 kilogramu řezané drogy, obojí vztaženo na vysušenou drogu.
Vlastnosti
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Droga je žlutošedá až světle hnědošedá. Oddenek opakvejčitý až kuželovitý, až 50 mm dlouhý a až 30 mm široký. Bazální část je prodloužená nebo zploštělá, zpravidla pokrytá četnými splývajícími kořeny. Na vrcholu je obyčejně jamkovitá jizva po nadzemní části rostliny; zbytek stonku bývá přítomen jen zřídka. Na podélném řezu je patrna dřeň s centrální dutinou, s přehrádkami. Četné, převážně kuželovité kořeny o průměru 1 mm až 3 mm jsou většinou více než 100 mm dlouhé, mají stejnou barvu jako oddenek. Vláknité postranní kořínky jsou lámavé a nepříliš početné. Lom krátký. Výběžky jsou charakteristické nápadnými uzlinami oddělenými podélně rýhovanými internodii 20 mm až 50 mm dlouhými a vláknitým lomem.
- B. Droga se upráškuje (355). Prášek je světle žlutošedý až světle šedohnědý. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: buňky obsahující světle hnědou pryskyřici nebo kapky silice; jednotlivé sklereidy s pravoúhlými tečkovanými stěnami 5 μm až 15 μm silnými; síťovitě ztlustlé cévy dřeva; zřídka úlomky korku a úlomky pokožky, někdy s kořenovými vlásky.
Pozoruje se pod mikroskopem v roztoku glycerolu R 50% (V/V). Jsou patrné četné úlomky parenchymu obsahující jednoduchá nebo složená škrobová zrna; jednoduchá škrobová zrna jsou kulovitá nebo protáhlá o průměru 5 μm až 15 μm, někdy se štěrbinovitou nebo paprsčitou trhlinou; složená škrobová zrna jsou dvoučetná až šestičetná o celkovém průměru až 20 μm.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok. 1,0 g práškované drogy (355) se v 25ml baňce smíchá s 6,0 ml methanolu R a 15 min se protřepává, pak se zfiltruje. Baňka i filtr se promyjí malým množstvím methanolu R tak, aby konečný objem filtrátu činil 5 ml. Filtrát se odpaří na asi 2 ml a smíchá se se 3 ml roztoku hydroxidu draselného R (100 g/l). Protřepe se dvakrát 5 ml dichlormethanu R. Spodní vrstva se vždy odstraní. Vodná vrstva se zahřívá 10 min ve vodní lázni při 40 °C. Po ochlazení se smíchá s kyselinou chlorovodíkovou zředěnou RS až do kyselé reakce roztoku. Protřepe se dvakrát 5 ml dichlormethanu R. Spojené spodní vrstvy se zfiltrují přes síran sodný bezvodý R. Filtrát se odpaří do sucha; zbytek se rozpustí v 1,0 ml dichlormethanu R.
Porovnávací roztok. 5 mg fluoresceinu R a 5 mg červeně sudanové G R se rozpustí v 10,0 ml methanolu R.
Na vrstvu se nanese odděleně do pruhů 20 μl zkoušeného roztoku a 10 μl porovnávacího roztoku. Vyvíjí se směsí objemových dílů kyseliny octové ledové R, ethylacetatu R a hexanu R (0,5 + 35 + 65) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v denním světle. Na chromatogramu porovnávacího roztoku je ve střední části červená skvrna (červeň sudanová), ve spodní části zelenožlutá skvrna (fluorescein). Vrstva se postříká anisaldehydem RS a suší se 5 min až 10 min při 100 °C až 105 °C; pozoruje se v denním světle. Na chromatogramu zkoušeného roztoku je fialově modrá skvrna (kyselina hydroxyvalerenová) přibližně odpovídající polohou skvrně fluoresceinu na chromatogramu porovnávacího roztoku a fialová skvrna (kyselina valerenová) přibližně odpovídající polohou skvrně červeně sudanové na chromatogramu porovnávacího roztoku. Na chromatogramu zkoušeného roztoku jsou v horní polovině další, většinou méně intenzivní růžové až fialové skvrny.
Zkoušky na čistotu
Extraktivní látky. 2,00 g práškované drogy (355) se smíchá se směsí složenou z 8 g vody R a 12 g lihu 96% R, za častého protřepávání se nechá 2 h stát a pak se zfiltruje. 5 g filtrátu se odpaří do sucha na vodní lázni při 100 °C až 105 °C. Zbytek váží nejméně 0,1 g (20,0 %).
Cizí příměsi (2.8.2). Nejvýše 5 % zbytků stonků a nejvýše 2 % ostatních cizích příměsí.
Ztráta sušením (2.2.32). Nejvýše 12,0 %; 1,000 g práškované drogy (355) se suší 2 h při 100 °C až 105 °C.
Celkový popel (2.4.16). Nejvýše 12,0 %.
Popel nerozpustný v kyselině chlorovodíkové (2.8.1). Nejvýše 5,0 %.
Stanovení obsahu
Provede se Stanovení silic v rostlinných drogách (2.8.12). 40,0 g čerstvě práškované drogy (500) se destiluje 4 h rychlostí 3 ml/min až 4 ml/min v baňce na 2000 ml s 500 ml vody R; do dělené trubice se přidá 0,50 ml xylenu R.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Valinum
Valin
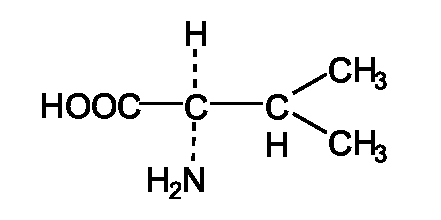
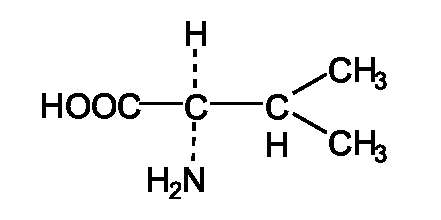
Uchovávání Označování † Urokinasum Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Tromboplastické nečistoty. Stanovení účinnosti Uchovávání Označování Uvae ursi folium Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Valerianae radix Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Valinum| C5H11NO2 | Mr 117,15 | CAS 72-18-4 |
Je to kyselina (S)-2-amino-3-methylbutanová. Počítáno na vysušenou látku, obsahuje 98,5 % až 101,0 % sloučeniny C5H11NO2.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek nebo bezbarvé krystaly. Je dobře rozpustný ve vodě, velmi těžce rozpustný v lihu 96%, prakticky nerozpustný v etheru.
Zkoušky totožnosti
Základní sestava zkoušek: A a B.
Alternativní sestava zkoušek: A a C, viz Obecné zásady (1.2).
- A. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety valinu CRL.
- C. Hodnotí se chromatogramy získané ve zkoušce Látky reagující s ninhydrinem, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) se polohou, barvou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a).
Zkoušky na čistotu
Roztok S. 2,5 g se rozpustí ve vodě R a zředí se jí na 100 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ6 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). +26,5° až +29,0°, počítáno na vysušenou látku; měří se roztok připravený rozpuštěním 2,00 g v kyselině chlorovodíkové RS a zředěním stejnou kyselinou na 25,0 ml.
Látky reagující s ninhydrinem. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok (a). 0,10 g se rozpustí v kyselině chlorovodíkové zředěné RS a zředí se jí na 10 ml.
Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí vodou R na 50 ml.
Porovnávací roztok (a). 10 mg valinu CRL se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 50 ml.
Porovnávací roztok (b). 5 ml zkoušeného roztoku (b) se zředí vodou R na 20 ml.
Porovnávací roztok (c). 10 mg fenylalaninu CRL a 10 mg valinu CRL se rozpustí v kyselině chlorovodíkové 0,1 mol/l RS a zředí se jí na 25 ml.
Na vrstvu se nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, vody R a 1-butanolu R (20 + 20 + 60) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se ninhydrinem RS a zahřívá se 15 min při 100 °C až 105 °C. Žádná skvrna na chromatogramu zkoušeného roztoku (a), kromě hlavní skvrny, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,5 %). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (c) jsou dvě zřetelně oddělené skvrny.
Chloridy (2.4.4). 10 ml roztoku S se zředí vodou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na chloridy (200 μg/g).
Sírany (2.4.13). 0,5 g se rozpustí ve vodě destilované R a zředí se jí na 15 ml. Tento roztok vyhovuje limitní zkoušce na sírany (300 μg/g).
Amonium. Připraví se dvě hodinová sklíčka o průměru 60 mm, která lze k sobě přiklopit. Na vnitřní stěnu horního sklíčka se přilepí čtvereček papíru lakmusového červeného R o straně 5 mm a navlhčí se několika kapkami vody R. 50 mg upráškované zkoušené látky se umístí na spodní sklíčko a rozpustí se nebo suspenduje v 0,5 ml vody R. K roztoku nebo k suspenzi se přidá 0,30 g oxidu horečnatého těžkého R a rychle se zamíchá skleněnou tyčinkou. Sklíčko s lakmusovým papírem se přiklopí na sklíčko se zkoušenou látkou a zahřívá 15 min při 40 °C. Lakmusový papír není intenzivněji modře zbarven než porovnávací vzorek připravený současně stejným způsobem za použití 0,1 ml základního roztoku amonia (100 μg NH4/ml), 0,5 ml vody R a 0,30 g oxidu horečnatého těžkého R (200 μg/g).
Železo (2.4.9). 1,0 g se rozpustí v dělicí nálevce v 10 ml kyseliny chlorovodíkové zředěné RS a vytřepává se třikrát po 3 min vždy s 10 ml isobutylmethylketonu R1. Ke spojeným organickým vrstvám se přidá 10 ml vody R a třepe se 3 min. Vodná vrstva vyhovuje limitní zkoušce na železo (10 μg/g).
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce D na těžké kovy (10 μg/g). Připraví se porovnávací roztok za použití 2,0 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,100 g se rozpustí ve 3 ml kyseliny mravenčí bezvodé R, přidá se 30 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za použití 0,1 ml naftolbenzeinu RS jako indikátoru do změny hnědožlutého zbarvení na zelené.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 11,71 mg C5H11NO2.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
† Vancomycini hydrochloridum
Vankomyciniumchlorid
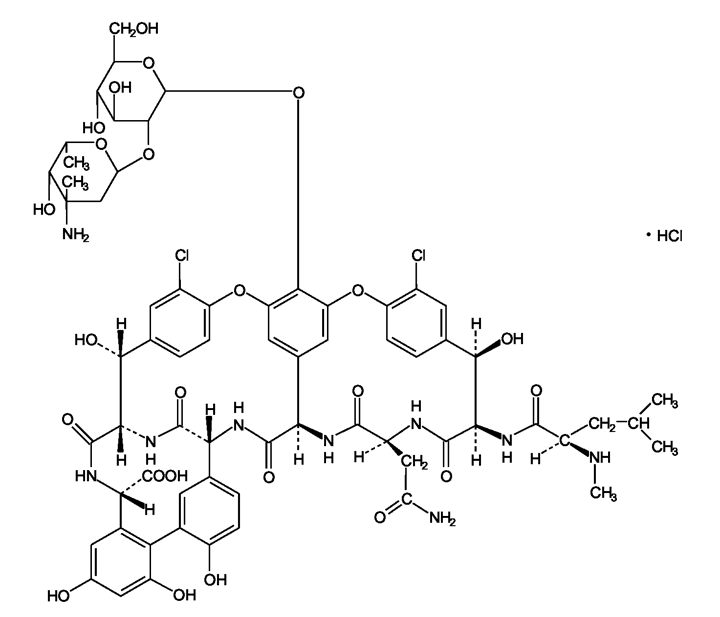
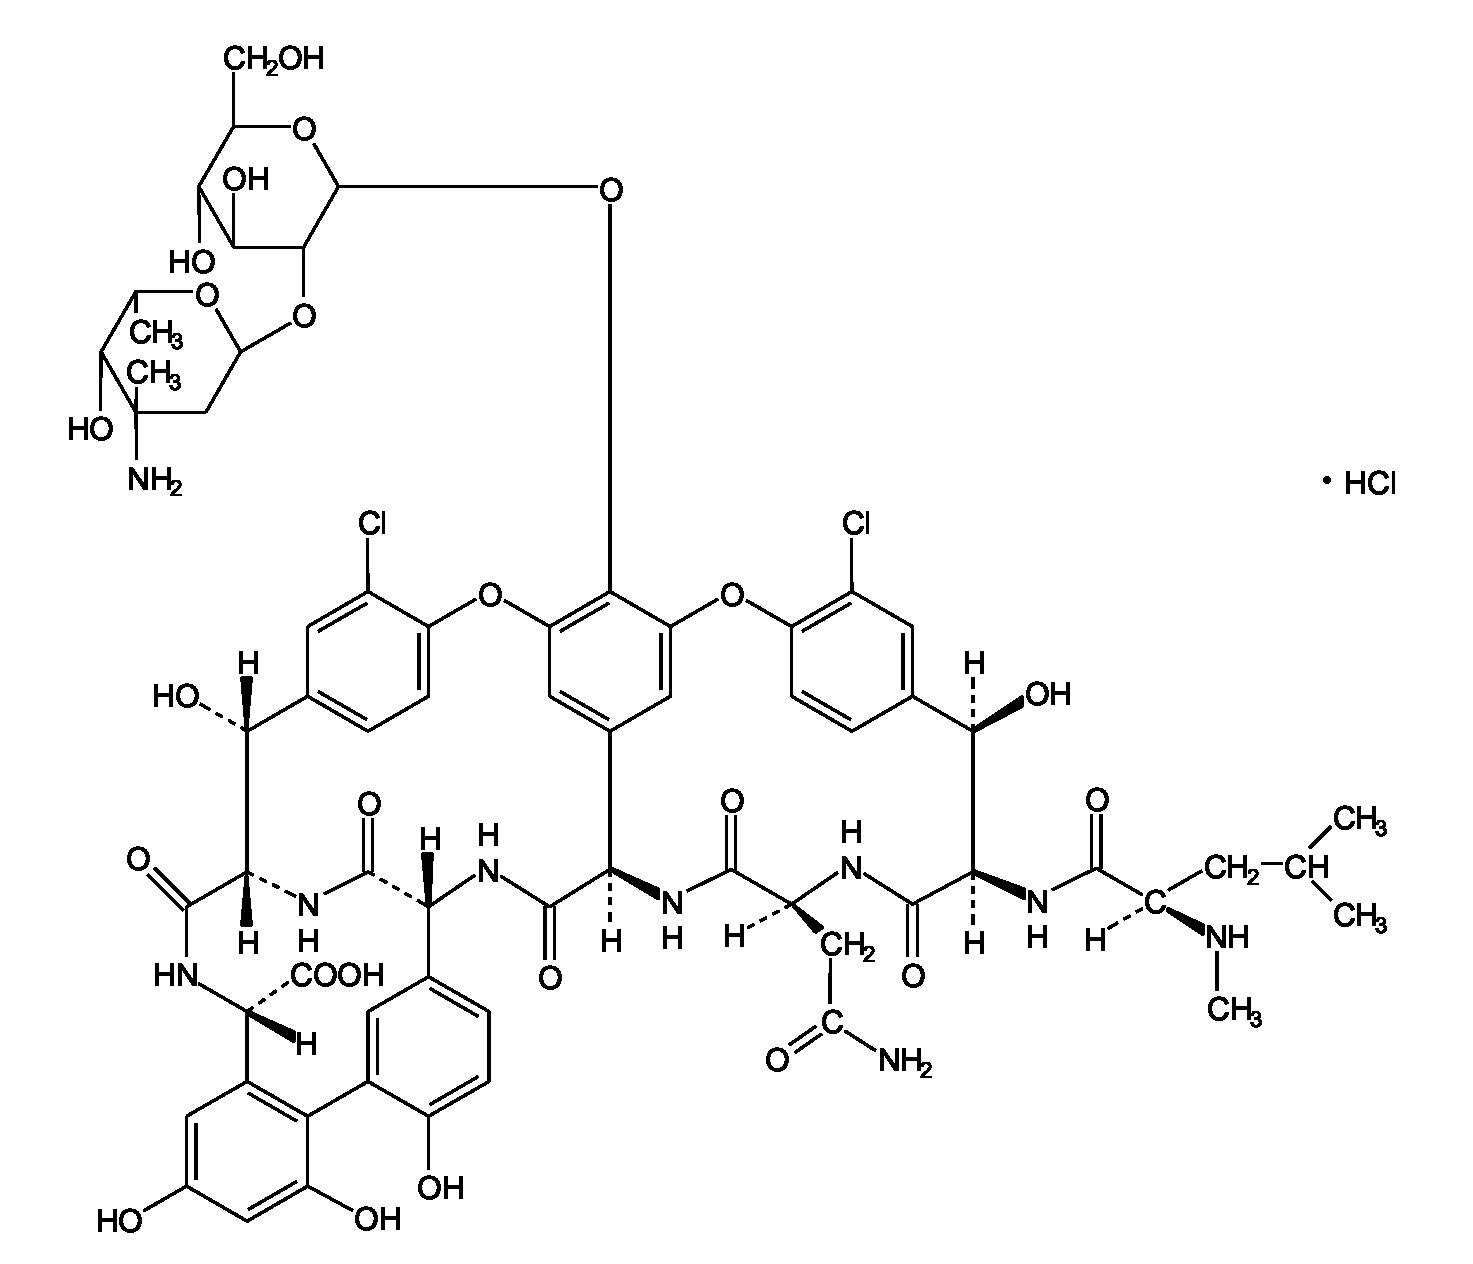
Uchovávání Označování † Urokinasum Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Tromboplastické nečistoty. Stanovení účinnosti Uchovávání Označování Uvae ursi folium Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Valerianae radix Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Valinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Vancomycini hydrochloridum| C66H76Cl3N9O24 | Mr 1485,73 | CAS 1404-93-9 |
Je to hydrochlorid směsi příbuzných glykopeptidů obsahující hlavně monohydrochlorid kyseliny (Sa)-(3S,6R,7R,22R,23S,26S,36R,38aR)-44-{[2-O-(3-amino-2,3,6-trideoxy-3-C-methyl-α-L-lyxo-hexopyranosyl)-β-D-glukopyranosyl]oxy} -2 2H-8,11: 18,21-dietheno-2,3,4,5,6,7,23,24,25,26,36,37,38,38a--tetradekahydro-7,22,28,30,32-pentahydroxy-10,19-dichlor- 23,36-(iminomethano)-3-(karbamoyl-methyl)-13,16:31,35-dimetheno-6-[(2R)-4-methyl-2- (methylamino)valeramido]-2,5,24,38,39--pentaoxo-1H,16H[1,6,9]oxadiazacyklohexadecino[4,5-m]-[10,2,16]-benzoxadiazacyklotetrakosin-26--karboxylové (vankomycin B). Látka je produkována určitými kmeny mikroorganismu Amycolatopsis orientalis nebo se získává jinými způsoby. Účinnost je nejméně 1050 m.j. v miligramu, počítáno na bezvodou látku.
Vlastnosti
Bílý nebo téměř bílý hygroskopický prášek. Je snadno rozpustný ve vodě, těžce rozpustný v lihu 96%.
Zkoušky totožnosti
- A. Hodnotí se chromatogram ze zkoušky Vankomycin B, viz Zkoušky na čistotu. Retenční čas hlavního píku na chromatogramu zkoušeného roztoku (a) je shodný s retenčním časem hlavního píku na chromatogramu porovnávacího roztoku.
- B. Vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Vzhled roztoku. 2,50 g se rozpustí ve vodě R a zředí se jí na 25,0 ml. Roztok je čirý (2.2.1) a jeho absorbance (2.2.25) měřená při 450 nm není vyšší než 0,10.
Hodnota pH (2.2.3). 2,5 až 4,5. Měří se následující roztok: 0,50 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí se jí na 10,0 ml.
Vankomycin B. Nejméně 93,0 %. Stanoví se kapalinovou chromatografií (2.2.29).
Zkoušený roztok (a). 10,0 mg zkoušené látky se rozpustí v mobilní fázi A a zředí se jí na 5,0 ml.
Zkoušený roztok (b). 2,0 ml zkoušeného roztoku (a) se zředí mobilní fází A na 50,0 ml.
Zkoušený roztok (c). 0,5 ml zkoušeného roztoku (b) se zředí mobilní fází A na 20,0 ml.
Porovnávací roztok. 5 mg vankomyciniumchloridu CRL se rozpustí ve 4 ml vody R a zředí se jí na 10 ml. 24 h se zahřívá na 65 °C a nechá se zchladnout.
Roztoky se použijí do 4 h od přípravy.
Chromatografický postup se obvykle provádí za použití:
- - nerezové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilních fází s průtokovou rychlostí 1,0 ml/min a následujících složení:
- - mobilní fáze A - k 4 ml triethylaminu R se přidá 1996 ml vody R a pH se upraví na 3,2 kyselinou fosforečnou R; k 920 ml tohoto roztoku se přidá 10 ml tetrahydrofuranu R a 70 ml acetonitrilu R,
- - mobilní fáze B - ke 4 ml triethylaminu R se přidá 1996 ml vody R a pH se upraví na 3,2 kyselinou fosforečnou R; k 700 ml tohoto roztoku se přidá 10 ml tetrahydrofuranu R a 290 ml acetonitrilu R,
- - spektrofotometrického detektoru, 280 nm,
- - injektorové smyčky, 20 μl.
Chromatogramy se zaznamenávají za následujících podmínek. Nejprve se kolona promývá mobilní fází A. Po 13 min se použije gradientová eluce a koncentrace mobilní fáze B se zvyšuje o 11 % (V/V)/min. Nakonec se 4 min promývá mobilní fází B.
Nastříkne se zkoušený roztok (c). Zkoušku lze hodnotit, jestliže poměr signálu hlavního píku na chromatogramu tohoto roztoku k šumu není menší než 5. Nastříkne se zkoušený roztok (b). Zkoušku lze hodnotit, jestliže faktor symetrie píku vankomycinu je nejvýše 1,6. Nastříkne se porovnávací roztok. Zkoušku lze hodnotit, jestliže rozlišení mezi dvěma hlavními píky j e alespoň 5,0. Nastříkne se zkoušený roztok (a).
Obsah vankomyciniumchloridu B v procentech se vypočte ze vzorce:
v němž značí:
- Ab - plochu píku na chromatogramu zkoušeného roztoku (b) odpovídajícího vankomycinu B,
- At - součet ploch píků na chromatogramu zkoušeného roztoku (a) odpovídajících nečistotám.
Příbuzné látky. Stanoví se kapalinovou chromatografií (2.2.29) předepsanou ve zkoušce Vankomycin B.
Odděleně se nastřikují zkoušené roztoky (a), (b) a (c).
Obsah jednotlivých nečistot v procentech se vypočte ze vzorce:
v němž značí:
- Ai - plochu píku nečistoty na chromatogramu zkoušeného roztoku (a),
- Ab - plochu píku odpovídajícího vankomycinu B na chromatogramu zkoušeného roztoku (b),
- At - součet ploch píku odpovídajících nečistotám na chromatogramu zkoušeného roztoku (a).
Obsah žádné nečistoty není větší než 4,0 % a celkový obsah nečistot není větší než 7,0 %. Nepřihlíží se k píkům s plochou, která je menší než plocha hlavního píku na chromatogramu zkoušeného roztoku (c).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (30 μg/g). K přípravě porovnávacího roztoku se použijí 3 ml základního roztoku olova (10 μg Pb/ml).
Voda, semimikrostanovení (2.5.12). Nejvýše 5,0 %; stanoví se s 0,500 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 1,0 %; stanoví se s 1,00 g zkoušené látky.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 0,25 m.j. endotoxinu v miligramu.
Stanovení účinnosti
Provede se mikrobiologické stanovení účinnosti antibiotik (2.7.2) za použití vankomyciniumchloridu CRL jako referenční látky.
Uchovávání
Ve vzduchotěsných obalech, chráněn před světlem. Je-li látka sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Označování
V označení na obalu se uvede, zda je látka:
- - sterilní,
- - prostá bakteriálních endotoxinů.
Separandum.
Nečistoty
- A. N-demethylvankomycin,
- B. desamidovankomycin,
- C. aglukovankomycin,
- D. desvankosaminylvankomycin.
Vanillinum
Vanilin
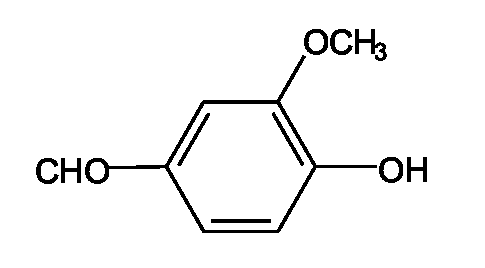
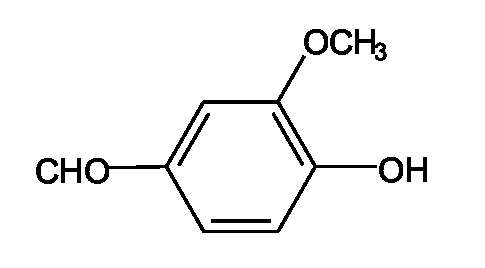
Uchovávání Označování † Urokinasum Výroba Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Tromboplastické nečistoty. Stanovení účinnosti Uchovávání Označování Uvae ursi folium Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Valerianae radix Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání Valinum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení obsahu Uchovávání † Vancomycini hydrochloridum Vlastnosti Zkoušky totožnosti Zkoušky na čistotu Stanovení účinnosti Uchovávání Označování Nečistoty Vanillinum| C8H8O3 | Mr 152,15 | CAS 121-33-5 |
Je to 4-hydroxy-3-methoxybenzaldehyd. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C8H8O3.
Vlastnosti
Bílý nebo slabě nažloutlý krystalický prášek nebo jehličkovité krystalky. Je těžce rozpustný ve vodě, snadno rozpustný v lihu 96% a v methanolu, dobře rozpustný v etheru. Rozpouští se ve zředěných roztocích alkalických hydroxidů.
Zkoušky totožnosti
Základní sestava zkoušek: B.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
Následující stránka