- B. Infračervené absorpční spektrum (2.2.24) tablety připravené ze 3 mg zkoušené látky a 300 mg bromidu draselného R se shoduje se spektrem baklofenu CRL. Jestliže spektra zkoušené látky a referenční látky nejsou shodná, rozpustí se odděleně 0,1 g zkoušené látky a baklofenu CRL v 1 ml hydroxidu sodného zředěného RS, přidá se 10 ml lihu 96% R, 1 ml kyseliny octové zředěné RS a nechá se 1 h stát. Vzniklá sraženina se odfiltruje, promyje se lihem 96% R, vysuší se ve vakuu, připraví se nové tablety a znovu se zaznamenají spektra.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 10 mg se rozpustí v mobilní fázi, viz níže, a zředí se stejným rozpouštědlem na 10 ml.
Porovnávací roztok. 10 mg baklofenu CRL se rozpustí v mobilní fázi a zředí se jí na 10 ml.
Na vrstvu se odděleně nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů kyseliny mravenčí bezvodé R, vody R, methanolu R, chloroformu R a ethylacetatu R (5 + + 5 + 20 + 30 + 40) po dráze 12 cm. Po odpaření rozpouštědel se vrstva postříká ninhydrinem RS3 tak, aby vrstva byla slabě vlhká. Potom se vrstva vysuší v sušárně při 100 °C a pozoruje se v denním světle. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou, barvou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku.
Zkoušky na čistotu
Vzhled roztoku. 0,50 g se rozpustí v hydroxidu sodném 1 mol/l RS a zředí se jím na 25 ml. Roztok neopalizuje intenzivněji než porovnávací suspenze II (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok HŽ5 (2.2.2, Metoda II).
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 25,0 mg se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (a). 25,0 mg baklofenu nečistoty A CRL se rozpustí v mobilní fázi a zředí se jí na 10,0 ml.
Porovnávací roztok (b). 1,0 ml porovnávacího roztoku (a) se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (c). 2,0 ml zkoušeného roztoku se zředí na 100,0 ml mobilní fází.
Porovnávací roztok (d). 2,0 ml zkoušeného roztoku a 2,0 ml porovnávacího roztoku (a) se zředí mobilní fází na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,0 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (10 μm),
- - mobilní fáze s průtokovou rychlostí 2,0 ml/min, která se připraví takto: 1,822 g hexansulfonanu sodného R se rozpustí v 1 l směsi objemových dílů vody R, methanolu R a kyseliny octové ledové R (560 + 440 + 5),
- - spektrofotometrického detektoru, 266 nm.
Nastříkne se 20 μl porovnávacího roztoku (c) a nastaví se citlivost systému tak, aby výška hlavního píku činila nejméně 50 % celé stupnice zapisovače. Nastříkne se 20 μl porovnávacího roztoku (d). Zkoušku lze hodnotit, jestliže rozlišení mezi píky baklofenu a baklofenu nečistoty A je nejméně 2,0. Nastříkne se jednotlivě po 20 μl zkoušeného roztoku, porovnávacího roztoku (b) a porovnávacího roztoku (c). Zaznamenávají se chromatogramy po dobu odpovídající pětinásobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku není plocha píku baklofenu nečistoty A větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (1,0 %); součet ploch všech píků, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (c) (2,0 %).
Voda, semimikrostanovení (2.5.12). Nejvýše 1,0 %; stanoví se s 1,000 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,1500 g se rozpustí v 50 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 21,37 mg C10H12ClNO2.
Uchovávání
Separandum.
Nečistoty
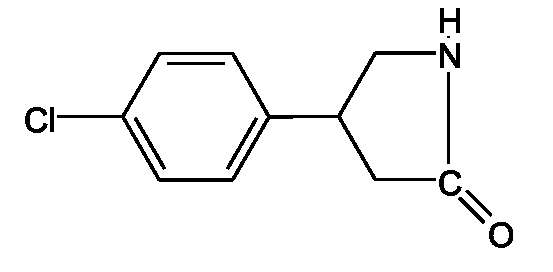
- A. (RS)-3-(4-chlorfenyl)-4-butanlaktam,
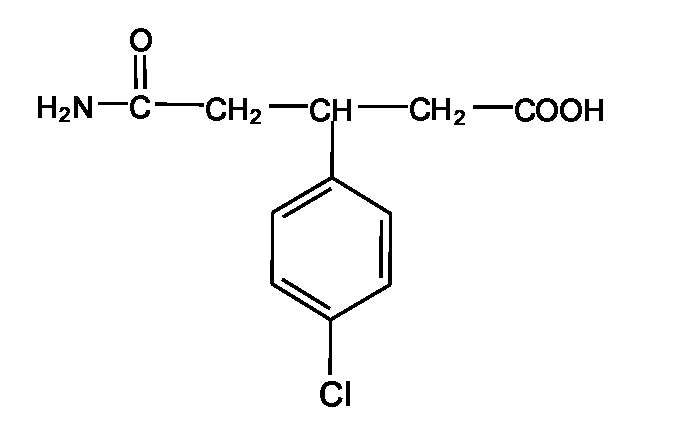
- B. monoamid kyseliny 3-(4-chlorfenyl) glutarové.
Balsamum peruvianum 
Peruánský balzám
Je to balzám získaný z popáleného a poraněného kmene druhu Myroxylon balsamum (L.) HARMS var. pereirae (ROYLE) HARMS.
Obsahuje 45,0 % až 70,0 % esterů, zejména benzylbenzoatu a benzylcinnamatu.
Vlastnosti
Tmavě hnědá viskózní tekutina, v tenké vrstvě průhledná, žlutohnědá; není lepivá, nevysychá ani se niťovitě netáhne.
Je prakticky nerozpustný ve vodě, snadno rozpustný v ethanolu, nemísitelný s mastnými oleji s výjimkou ricinového oleje.
Zkoušky totožnosti
- A. 0,20 g se rozpustí v 10 ml lihu 96% R. Přidají se 0,2 ml chloridu železitého RS1; vzniká zelené až olivově zelené zbarvení.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu GF254R.
Zkoušený roztok. 0,5 g zkoušené látky se rozpustí v 10 ml ethylacetatu R.
Porovnávací roztok. 4 mg thymolu R, 30 mg benzylcinnamatu R a 80 μl benzylbenzoatu R se rozpustí v 5 ml ethylacetatu R.
Na vrstvu se nanese odděleně do pruhů (20 mm x 3 mm) po 10 μl obou roztoků. Vyvíjí se dvakrát směsí objemových dílů kyseliny octové ledové R, ethylacetatu R a hexanu R (0,5 + 10 + 90) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm, skvrny se označí. Na chromatogramu porovnávacího roztoku jsou v horní třetině patrny dvě skvrny, z nichž horní odpovídá benzylbenzoatu a spodní benzylcinnamatu. Na chromatogramu zkoušeného roztoku jsou patrné skvrny odpovídající polohou a intenzitou zbarvení skvrnám na chromatogramu porovnávacího roztoku. Vrstva se postříká čerstvě připraveným roztokem kyseliny fosfomolybdenové R (200 g/l) v lihu 96% R a suší se 5 min až 10 min při 100 °C až 105 °C. Pozoruje se v denním světle. Skvrny na žlutém pozadí odpovídající benzylbenzoatu a benzylcinnamatu jsou zbarveny modře. Na chromatogramu porovnávacího roztoku je přibližně uprostřed fialovošedá skvrna (thymol). Na chromatogramu zkoušeného roztoku je patrná modrá skvrna (nerolidol) těsně pod skvrnou odpovídající thymolu na chromatogramu porovnávacího roztoku. Pod skvrnou odpovídající nerolidolu není žádná modrá skvrna zhášející fluorescenci v ultrafialovém světle při 254 nm (kalafuna). V horní a dolní části chromatogramu zkoušeného roztoku mohou být další, slabě modře zbarvené skvrny.
Zkoušky na čistotu
Relativní hustota (2.2.5). 1,14 až 1,17.
Číslo zmýdelnění (2.5.6). 230 až 255; stanoví se ze zbytku získaného ve zkoušce Stanovení obsahu.
Umělé balzámy. 0,20 g se protřepe se 6 ml etheru petrolejového R1. Roztok je čirý a bezbarvý, všechny nerozpustné části balzámu ulpívají na stěnách zkumavky.
Mastné oleje. 1 g se protřepává se 3 ml roztoku chloralhydrátu R (1000 g/l). Roztok je čirý tak jako roztok chloralhydrátu R (1000 g/l).
Terpentýn. 4 ml roztoku ze zkoušky Umělé balzámy se odpaří do sucha. Odparek nepáchne po terpentýnu.
Stanovení obsahu
K 2,50 g v dělicí nálevce se přidá 7,5 ml hydroxidu sodného zředěného RS a 40 ml etheru prostého peroxidických látek R a protřepává se intenzivně 10 min. Spodní vrstva se oddělí a protřepává se třikrát 15 ml etheru prostého peroxidických látek R. Spojené etherové výtřepky se vysuší 10 g síranu sodného bezvodého R a zfiltrují se. Síran sodný se promyje dvakrát 10 ml etheru prostého peroxidických látek R. Spojené etherové vrstvy se odpaří do sucha. Zbytek (estery) se suší 30 min při 100 °C až 105 °C a pak se zváží.
Uchovávání
Chráněn před světlem.
Balsamum tolutanum 

Toluánský balzám
| CAS 9000-64-0 |
Je to balzám získaný nařezáváním kůry stromů druhu Myroxylon balsamum (L.) HARMS var. genuinum BAILL.
Obsahuje 35,0 % až 50,0 % volných nebo vázaných balzámových kyselin, počítáno jako kyselina skořicová (C9H8O2; Mr 148,15), vztaženo na vysušenou drogu.
Vlastnosti
Polotuhá hnědožlutá až červenohnědá hmota, charakteristického pachu po vanilinu. Delším skladováním se mění v tvrdou hmotu, roztíratelnou na žlutý až hnědavě žlutý prášek. Je velmi těžce rozpustný ve vodě, prakticky nerozpustný v etheru petrolejovém.
Měkne při teplotě asi 30 °C.
Taje při teplotě asi 60 °C.
Zkoušky totožnosti
- A. 1 g se smíchá se 2 ml manganistanu draselného RS a vaří se 1 min; vznikne charakteristický pach po benzaldehydu.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu GF254R.
Zkoušený roztok. 0,5 g práškované drogy (355) se smíchá s 10 ml chloroformu R, protřepává se 10 min a pak se zfiltruje.
Porovnávací roztok. 4 mg thymolu R, 30 mg benzylcinnamatu R a 80 μl benzylbenzoatu R se rozpustí v 5 ml ethylacetatu R.
Na vrstvu se nanese odděleně do pruhů (20 mm x 3 mm) po 10 μl obou roztoků. Vyvíjí se dvakrát směsí objemových dílů kyseliny octové ledové R, ethylacetatu R a hexanu R (0,5 + 10 + 90) po dráze 10 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm; skvrny na chromatogramech se označí. Hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají polohou a zbarvením skvrnám benzylbenzoatu a benzylcinnamatu na chromatogramu porovnávacího roztoku; skvrna odpovídající benzylbenzoatu na chromatogramu zkoušeného roztoku je menší a méně intenzivní než skvrna benzylbenzoatu na chromatogramu porovnávacího roztoku. Vrstva se postříká čerstvě připraveným roztokem kyseliny fosfomolybdenové R (200 g/l) v lihu 96 % R a suší se 5 min až 120 min při 100 °C až 105 °C. Hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají polohou a zbarvením skvrnám benzylbenzoatu a benzylcinnamatu na chromatogramu porovnávacího roztoku; skvrna odpovídající benzylbenzoatu na chromatogramu zkoušeného roztoku je menší a méně intenzivní než skvrna odpovídající benzylcinnamatu. V poloze odpovídající skvrně thymolu na chromatogramu porovnávacího roztoku nebo těsně pod ní není patrna žádná intenzivní skvrna. Na chromatogramu zkoušeného roztoku mohou být patrny další skvrny.
Zkoušky na čistotu
Podíl nerozpustný v lihu. Nejvýše 5,0 %. 2,00 g práškované drogy (355) se v předem zvážené extrakční patroně extrahuje lihem R 90% (V/V) v Soxhletově přístroji tak dlouho, až 1 ml odtékajícího extraktu nezanechá po odpaření važitelný zbytek. Pak se extrakční patrona se zbytkem drogy suší 1 h v sušárně při 100 °C až 105 °C. Zbytek váží nejvýše 0,10 g.
Číslo kyselosti. 100 až 160. 0,500 g práškované drogy (355) se rozpustí v 50 ml lihu 96% R zneutralizovaného po přidání fenolftaleinu RS, přidá se 20,0 ml hydroxidu draselného 0,5 mol/l VS a po 5 min stání 0,1 ml fenolftaleinu RS a titruje se kyselinou chlorovodíkovou 0,5 mol/l VS do změny zbarvení. Provede se slepá zkouška. Číslo kyselosti se vypočítá podle vzorce uvedeného ve zkoušce Číslo kyselosti (2.5.1).
Číslo zmýdelnění. 170 až 230. 0,200 g práškované drogy (355) se rozpustí ve 20 ml lihu 96% R zneutralizovaného po přidání fenolftaleinu RS. Přidá se 5,0 ml hydroxidu draselného v lihu 0,5 mol/l VS a vaří se 30 min pod zpětným chladičem za častého protřepávání. Po ochlazení se přidá 20 ml lihu 96% R, 0,1 ml fenolftaleinu RS a titruje se kyselinou chlorovodíkovou 0,5 mol/l VS do změny zbarvení. Provede se slepá zkouška. Číslo zmýdelnění se vypočítá podle vzorce uvedeného ve zkoušce Číslo zmýdelnění (2.5.6).
Kalafuna. 1 g práškované drogy (355) se smíchá s 10 ml etheru petrolejového R a zahřívá se 5 min na vodní lázni pod zpětným chladičem. Po ochlazení se zfiltruje. Filtrát je bezbarvý nebo téměř bezbarvý. Přidá se 5 ml roztoku octanu měďnatého R (1 g/l) a protřepává se intenzivně 3 min. Horní vrstva není zbarvena modře ani zeleně.
Ztráta sušením (2.2.32). Nejvýše 5,0 %. 2,000 g práškované drogy (355) se suší 4 h ve vakuu.
Celkový popel (2.4.16). Nejvýše 2,0 %.
Stanovení obsahu
1,500 g se smíchá s 25,0 ml hydroxidu draselného v lihu 0,5 mol/l VS a vaří se 1 h pod zpětným chladičem. Líh se odpaří, zbytek se smíchá s 50 ml vody R a zahřeje se k varu; po ochlazení se přidá 80 ml vody R, 50 ml roztoku síranu horečnatého R (30 g/l) a po 10 min stání se zfiltruje. Baňka i filtr se promyjí čtyřikrát 5 ml vody R. Spojené filtráty a promývací tekutiny se okyselí kyselinou chlorovodíkovou R a protřepávají se čtyřikrát 40 ml etheru R. Spodní vrstva se odstraní. Pak se protřepává dvakrát 20 ml a třikrát 10 ml roztoku hydrogenuhličitanu sodného R (50 g/l). Horní vrstva se odstraní. Spojené spodní vrstvy se okyselí kyselinou chlorovodíkovou R a protřepávají se 30 ml, dvakrát 20 ml a 10 ml chloroformu R. Spojené chloroformové vrstvy se vysuší síranem sodným bezvodým R a zfiltrují se. Filtrát se odpaří v proudu vzduchu opatrně do sucha. Zbytek se rozpustí mírným zahřátím v 10 ml lihu 96% R neutralizovaného po přidání červeně fenolové RS, po ochlazení se přidá 0,1 ml červeně fenolové RS a titruje se hydroxidem sodným 0,1 mol/l VS do změny zbarvení.
1 ml hydroxidu sodného 0,1 mol/l VS odpovídá 14,82 mg balzámových kyselin, počítáno jako kyselina skořicová (C9H8O2).
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
§ Barbitalum
Barbital
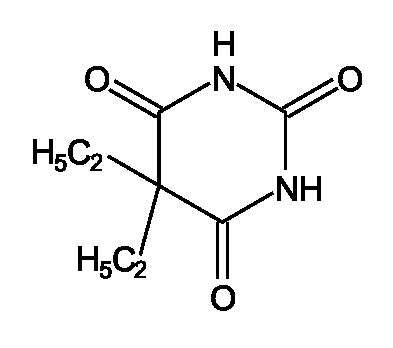
| C8H12N2O3 | Mr 184,19 | CAS 57-44-3 |
Je to kyselina 5,5-diethylbarbiturová. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C8H12N2O3.
Vlastnosti
Bílý krystalický prášek nebo bezbarvé krystaly. Je těžce rozpustný ve vodě, dobře rozpustný ve vroucí vodě, v lihu 96% a v etheru. S hydroxidy, s alkalickými uhličitany a s amoniakem tvoří ve vodě rozpustné sloučeniny.
Zkoušky totožnosti
Základní sestava zkoušek: A a B.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Stanoví se teplota tání (2.2.14). Smíchají se stejné díly zkoušené látky a barbitalu CRL a stanoví se teplota tání této směsi. Stanovené teploty tání, které jsou asi 190 °C, se od sebe liší nejvýše o 2 °C.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem barbitalu CRL.
- C. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu GF254R.
Zkoušený roztok. 75 mg se rozpustí v lihu 96% R a zředí se jím na 25 ml.
Porovnávací roztok. 75 mg barbitalu CRL se rozpustí v lihu 96% R a zředí se jím na 25 ml.
Na vrstvu se odděleně nanese po 10 μl každého roztoku a vyvíjí se spodní vrstvou směsi objemových dílů amoniaku 26% R, lihu 96% R a chloroformu R (5 + 15 + 80) po dráze 18 cm. Vrstva se ihned pozoruje v ultrafialovém světle při 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku.
- D. Vyhovuje zkoušce na barbituráty nesubstituované na dusíku (2.3.1).
Zkoušky na čistotu
Vzhled roztoku. 1,0 g se rozpustí ve směsi 4 ml hydroxidu sodného zředěného RS a 6 ml vody R. Roztok je čirý (2.2.1) a není intenzivněji zbarven než porovnávací barevný roztok Ž6 (2.2.2, Metoda II).
Kysele reagující látky. K 1,0 g se přidá 50 ml vody R, směs se 2 min vaří a po ochlazení se zfiltruje. K 10 ml filtrátu se přidá 0,15 ml červeně methylové RS; roztok je oranžově žlutý. Ke změně zbarvení indikátoru na žluté se spotřebuje nejvýše 0,1 ml hydroxidu sodného 0,1 mol/l VS.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu GF254R.
Zkoušený roztok. 1,0 g se rozpustí v lihu 96% R a zředí se jím na 100 ml.
Porovnávací roztok. 0,5 ml zkoušeného roztoku se zředí lihem 96% R na 100 ml.
Na vrstvu se odděleně nanese po 20 μl každého roztoku a vyvíjí se spodní vrstvou směsi objemových dílů amoniaku 26% R, lihu 96% R a chloroformu R (5 + 15 + 80) po dráze 15 cm. Vrstva se ihned pozoruje v ultrafialovém světle při 254 nm a potom se postříká zkoumadlem difenylkarbazon-rtuťnatým R. Po vysušení na vzduchu se vrstva potříká hydroxidem draselným v lihu RS zředěným lihem 96% prostým aldehydů R (1 : 5), 5 min se zahřívá při 100 °C až 105 °C a ihned se hodnotí. Skvrny na chromatogramu zkoušeného roztoku hodnocené v ultrafialovém světle při 254 nm a po postřiku detekčním činidlem, kromě hlavní skvrny, nejsou intenzivnější než skvrna na chromatogramu porovnávacího roztoku (0,5 %).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
85,0 mg se rozpustí v 5 ml pyridinu R, přidá se 0,5 ml thymolftaleinu RS a 10 ml dusičnanu stříbrného v pyridinu RS. Titruje se hydroxidem sodným v ethanolu 0,1 mol/l VS do čistě modrého zbarvení. Provede se slepá zkouška.
1 ml hydroxidu sodného v ethanolu 0,1 mol/l VS odpovídá 9,21 mg C8H12N2O3.
Uchovávání
Psychotropní látka.
Barii sulfas
Síran barnatý
Synonymum. Barium sulfuricum
| BaSO4 | Mr 233,39 | CAS 7727-43-7 |
Vlastnosti
Jemný bílý těžký prášek bez hrubších částic. Je prakticky nerozpustný ve vodě, v organických rozpouštědlech, velmi těžce rozpustný v kyselinách a v roztocích alkalických hydroxidů.
Zkoušky totožnosti
- A. 0,2 g se 5 min vaří s 5 ml roztoku uhličitanu sodného R (500 g/l), přidá se 10 ml vody R a směs se zfiltruje. Část filtrátu se okyselí kyselinou chlorovodíkovou zředěnou RS; tento roztok vyhovuje zkoušce na sírany (2.3.1).
- B. Zbytek ze zkoušky A se třikrát promyje malým množstvím vody R, přidá se 5 ml kyseliny chlorovodíkové zředěné RS a zfiltruje se. K filtrátu se přidá 0,3 ml kyseliny sírové zředěné RS; vznikne bílá sraženina nerozpustná v hydroxidu sodném zředěném RS.
Zkoušky na čistotu
Roztok S. K 20,0 g se přidá 40 ml vody R a 60 ml kyseliny octové zředěné RS. Směs se 5 min vaří, zfiltruje se a ochlazený filtrát se zředí vodou R na 100 ml.
Kysele nebo zásaditě reagující látky. 5,0 g se 5 min zahřívá na vodní lázni s 20 ml vody prosté oxidu uhličitého R a zfiltruje se. K 10 ml filtrátu se přidá 0,05 ml modři bromthymolové RS1. Na změnu zbarvení indikátoru se spotřebuje nejvýše 0,5 ml kyseliny chlorovodíkové 0,01 mol/l VS nebo 0,5 ml hydroxidu sodného 0,01 mol/l VS.
Látky rozpustné v kyselém prostředí. Nejvýše 0,3 %; 25 ml roztoku S se odpaří na vodní lázni a suší se při 100 °C až 105 °C do konstantní hmotnosti. Zbytek váží nejvýše 15 mg (0,3 %).
Oxidovatelné sirné sloučeniny. 1,0 g se 30 s třepe s 5 ml vody R, zfiltruje se a k filtrátu se přidá 0,1 ml škrobu RS. V této směsi se rozpustí 0,1 g jodidu draselného R a přidá se 1,0 ml čerstvě připraveného roztoku jodičnanu draselného R (3,6 mg/l), 1 ml kyseliny chlorovodíkové 1 mol/l RS a dobře se protřepe; zbarvení roztoku je intenzivnější než zbarvení porovnávacího roztoku připraveného současně stejným způsobem bez přidání roztoku jodičnanu draselného R (3,6 mg/l).
Rozpustné soli barnaté. K 10 ml roztoku S se přidá 1 ml kyseliny sírové zředěné RS; opalescence roztoku do 1 h není intenzivnější než opalescence směsi 10 ml roztoku S a 1 ml vody R.
Fosforečnany. Nejvýše 50 μg/g; k 1,0 g se přidá směs 3 ml kyseliny dusičné zředěné RS a 7 ml vody R. Směs se 5 min zahřívá na vodní lázni, zfiltruje se, filtrát se zředí vodou R na 10 ml a přidá se 5 ml zkoumadla molybdenan-vanadičného R; do 5 min zkoušený roztok není intenzivněji žlutě zbarven než porovnávací roztok připravený současně stejným způsobem za použití 10 ml základního roztoku fosforečnanů (5 μg PO4/ml).
Arsen (2.4.2). 0,5 g se v dlouhohrdlé spalovací baňce smíchá s 2 ml kyseliny dusičné R a 30 ml vody R. Po nasazení malé nálevky se šikmo postavená baňka 2 h zahřívá na vodní lázni. Po ochlazení se obsah baňky doplní vodou R na výchozí objem a zfiltruje se. Zbytek se promyje dekantací třikrát 5 ml vody R, filtrát a promývací voda se spojí, přidá se 1 ml kyseliny sírové R, směs se odpaří na vodní lázni do sucha a zahřívá se tak dlouho, dokud unikají bílé páry. Zbytek se rozpustí v 10 ml kyseliny sírové zředěné RS a přidá se 10 ml vody R. Tento roztok vyhovuje limitní zkoušce A na arsen (2 μg/g).
Těžké kovy (2.4.8). 7,5 ml roztoku S se zředí vodou R na 15 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (10 μg/g). K přípravě porovnávacího roztoku se použije základní roztok olova (1 μg Pb/ml).
Ztráta žíháním. Nejvýše 2,0 %; žíhá se 1,00 g při 600 °C.
Sedimentace. 5,0 g se převede do odměrného válce na 50 ml se zabroušenou zátkou a se stupnicí, jejíž délka je 14 cm. Přidá se voda R na objem 50 ml, směs se 5 min třepe a potom se nechá stát 15 min; sedimentovaný síran barnatý neklesne pod značku 15 ml.
† Beclometasoni dipropionas
Beklomethasondipropionat
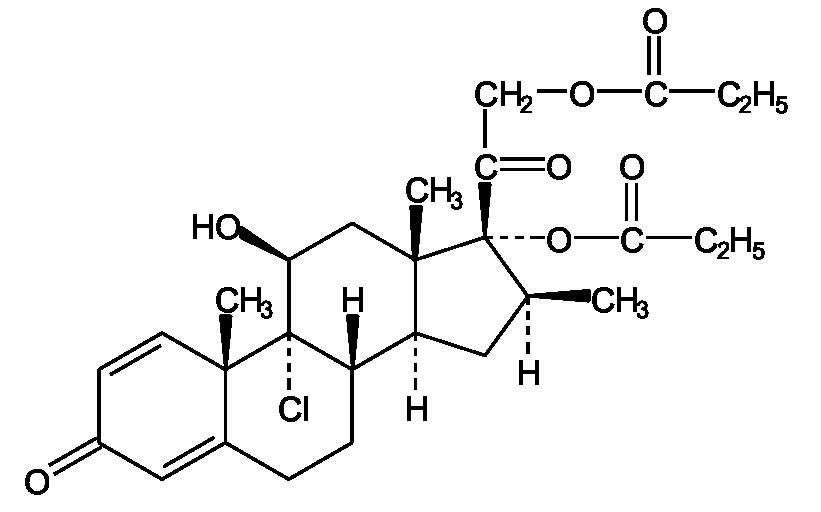
| C28H37ClO7 | Mr 521,05 | CAS 5534-09-8 |
Je to 9-chlor-11β,17,21-trihydroxy-16β-methyl-1,4-pregnadien-3,20-dion-17,21-dipropionat. Počítáno na vysušenou látku, obsahuje 96,0 % až 103,0 % sloučeniny C28H37ClO7.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v acetonu, mírně rozpustný v lihu 96%.
Taje při asi 210 °C, za rozkladu.
Zkoušky totožnosti
Základní sestava zkoušek: A, D.
Alternativní sestava zkoušek: B, C a D viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem beklomethasondipropionatu CRL. Jestliže se spektra látek v pevném stavu liší, zaznamenají se spektra roztoků obou látek v chloroformu R (50 g/l).
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu s fluorescenčním indikátorem pro detekci při 254 nm.
Zkoušený roztok (a). 25 mg se rozpustí za mírného zahřátí v methanolu R a zředí se jím na 5 ml. Tento roztok se použije také k přípravě zkoušeného roztoku (b). 2 ml tohoto roztoku se zředí chloroformem R na 10 ml.
Zkoušený roztok (b). 2 ml roztoku připraveného v odstavci Zkoušený roztok (a) se převedou do 15ml skleněné zkumavky se skleněnou zábrusovou nebo polytetrafluoroethylenovou zátkou, přidá se 10 ml hydrogenuhličitanu draselného v methanolu RS a ihned se probublává intenzivním proudem dusíku R po dobu 5 min. Zkumavka se uzavře, zahřívá se 3 h ve vodní lázni při 45 °C chráněna před světlem a ochladí se.
Porovnávací roztok (a). 25 mg beklomethasondipropionatu CRL se rozpustí za mírného zahřátí v methanolu R a zředí se jím na 5 ml. Tento roztok se rovněž použije k přípravě porovnávacího roztoku (b). 2 ml tohoto roztoku se zředí chloroformem R na 10 ml.
Porovnávací roztok (b). 2 ml roztoku získaného při přípravě porovnávacího roztoku (a) se převedou do 15ml skleněné zkumavky se zabroušenou skleněnou nebo polytetrafluorethylenovou zátkou. Přidá se 10 ml hydrogenuhličitanu draselného v methanolu RS a ihned se probublává intenzivním proudem dusíku R po dobu 5 min. Zkumavka se uzavře a zahřívá se ve vodní lázni 3 h při 45 °C za ochrany před světlem a ochladí se.
Na vrstvu se odděleně nanese po 5 μl každého roztoku a vyvíjí se mobilní fází připravenou smícháním směsi objemových dílů vody R a methanolu R (1,2 + 8) a směsi objemových dílů etheru R a dichlormethanu R (15 + 77) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Na chromatogramu zkoušeného roztoku (b) jsou patrny nejvýše dvě zřetelně oddělené skvrny, které se polohou a velikostí shodují se skvrnami na chromatogramu porovnávacího roztoku (b). Hlavní skvrna na chromatogramu zkoušeného roztoku (a) se shoduje polohou a velikostí s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Pak se vrstva postříká kyselinou sírovou v lihu RS a 10 min se zahřívá při 120 °C nebo tak dlouho, až se objeví skvrny. Po vychladnutí se vrstva pozoruje v denním světle a v ultrafialovém světle při 365 nm. Na chromatogramu zkoušeného roztoku (b) jsou patrny nejvýše dvě zřetelně oddělené skvrny, které polohou a barvou v denním světle, fluorescencí v ultrafialovém světle při 365 nm a velikostí se shodují se skvrnami na chromatogramu porovnávacího roztoku (b). Hlavní skvrna na chromatogramu zkoušeného roztoku (a) se polohou a barvou v denním světle, fluorescencí v ultrafialovém světle při 365 nm a velikostí shodují s hlavní skvrnou na chromatogramu porovnávacího roztoku (a). Hlavní skvrny na chromatogramu zkoušeného roztoku (b) a porovnávacího roztoku (b) mají hodnotu RF zřetelně nižší než hlavní skvrny na chromatogramu zkoušeného roztoku (a) a porovnávacího roztoku (a).
- C. K asi 2 mg se přidají 2 ml kyseliny sírové R a třepe se do rozpuštění; během 5 min vznikne intenzivní červenohnědé zbarvení. Roztok se přidá k 10 ml vody R a promíchá se; zbarvení zmizí a zůstane čirý roztok.
- D. S 25 mg se provede spalování organických látek v kyslíku (2.5.10) za použití směsi 1 ml hydroxidu sodného 1 mol/l RS a 20 ml vody R k absorpci vzniklých látek. Tento roztok vyhovuje zkoušce (a) na chloridy (2.3.1).
Zkoušky na čistotu
Specifická optická otáčivost (2.2.7). +88° až +94°, počítáno na vysušenou látku. Měří se roztok připravený rozpuštěním 0,250 g v dioxanu R a zředěním dioxanem R na 25,0 ml.
Absorbance (2.2.25). 50,0 mg se rozpustí v lihu 96% R a zředí se jím na 100,0 ml. 2,0 ml tohoto roztoku se zředí lihem 96% R na 50,0 ml a měří se absorbance v maximu při 238 nm; specifická absorbance v maximu je 284 až 302, počítáno na vysušenou látku.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 62,5 mg se rozpustí v mobilní fázi a zředí se jí na 25,0 ml.
Porovnávací roztok (a). 2 mg beklomethason-17-propionatu CRL a 2 mg beklomethason-21-propionatu CRL se rozpustí v mobilní fázi a zředí se jí na 50,0 ml.
Porovnávací roztok (b). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 50,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony délky 0,25 m a vnitřního průměru 4,6 mm naplněné silikagelem oktadecylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze s průtokovou rychlostí 1 ml/min, která je směsí připravenou takto: 600 ml acetonitrilu R se smíchá s 350 ml vody R, po ochlazení se zředí vodou R na 1000 ml a znovu se promíchá,
- - spektrofotometrického detektoru, 254 nm, jehož citlivost byla nastavena tak, aby výška hlavního píku na chromatogramu porovnávacího roztoku (b) byla 70 % až 90 % stupnice.
Při průtoku mobilní fáze 1 ml/min se kolona ustaluje po dobu asi 45 min. Nastříkne se 20 μl porovnávacího roztoku (a).
Při zaznamenání chromatogramu za předepsaných podmínek jsou retenční časy látek: beklomethason 17-propionatu asi 6,2 min, beklomethason 21-propionatu asi 6,7 min, beklomethasondipropionatu 13 min až 14 min.
Zkoušku lze hodnotit, jestliže rozlišení mezi píky beklomethason 17-propionatu a beklomethason 21-propionatu je nejméně 1,4. V případě potřeby se upraví koncentrace acetonitrilu R v mobilní fázi. Nastříkne se odděleně pětkrát 20 μl porovnávacího roztoku (b). Zkoušku lze hodnotit, jestliže relativní směrodatná odchylka pro plochu hlavního píku na chromatogramu porovnávacího roztoku (b) je nejvýše 2,0 %.
Nastříkne se odděleně 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (b). Chromatogramy se zaznamenávají po dobu odpovídající dvojnásobku retenčního času hlavního píku. Na chromatogramu zkoušeného roztoku plocha žádného píku, kromě hlavního píku, není větší než plocha hlavního píku na chromatogramu porovnávacího roztoku (b) (2,0 %) a nejvýše plocha jednoho takového píku je větší než polovina plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (1,0 %); součet ploch všech píků, kromě hlavního píku, není větší než 1,25násobek plochy hlavního píku na chromatogramu porovnávacího roztoku (b) (2,5 %). K píkům rozpouštědla a k píkům s plochou menší než 0,025násobku plochy hlavního píku na chromatogramu porovnávacího roztoku (b) se nepřihlíží.
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší 3 h v sušárně při 100 °C až 105 °C.
Stanovení obsahu
V průběhu stanovení se roztoky chrání před světlem. Zbarvené reakční produkty mají snahu se absorbovat na povrch skleněného nádobí. Aby se vyloučilo nacházení nižších výsledků stanovení, doporučuje se, aby toto nádobí bylo před použitím vystaveno působení zmíněných reakčních produktů a bylo vyhrazeno pouze pro toto stanovení. Mezi jednotlivými stanoveními se nádobí umývá pouze vodou R.
Přesná navážka zkoušené látky se rozpustí v lihu 96% prostém aldehydů R tak, aby 10,0 ml výsledného roztoku obsahovalo 340 μg až 360 μg zkoušené látky. Stejným způsobem se připraví porovnávací roztok rozpuštěním beklometasondipropionatu CRL. Do dvou 25ml odměrných baněk se odděleně převede po 10,0 ml každého roztoku a do třetí odměrné baňky se vpraví 10 ml lihu 96% prostého aldehydů R (slepá zkouška). Do každé odměrné baňky se přidají 2,0 ml trifenyltetrazoliumchloridu RS, vzduch nad roztokem se vytěsní proudem dusíku prostého kyslíku R, rychle se přidají 2,0 ml tetramethylamoniumhydroxidu zředěného RS a pokračuje se v zavádění dusíku prostého kyslíku R. Baňky se uzavřou, obsah se opatrně promíchá a 2 h se zahřívá ve vodní lázni při 35 °C. Po rychlém ochlazení se roztoky zředí lihem 96% prostým aldehydů R a ihned se měří absorbance (2.2.25) zkoušeného roztoku a porovnávacího roztoku v 10mm vrstvě za použití uzavřených kyvet v maximu při 485 nm proti kontrolnímu roztoku získanému při slepé zkoušce. Při stanovení je třeba dodržet, aby doba od přidání tetramethylamoniumhydroxidu zředěného RS do měření absorbance byla u obou roztoků stejná.
Vypočítá se obsah C28H37ClO7 z naměřených hodnot absorbancí a koncentrací roztoků.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
† Belladonnae folium
Rulíkový list
Synonymum. Folium belladonnae
Je to usušený list nebo usušený list spolu s kvetoucími a někdy i plodonosnými vrcholky druhu Atropa belladonna L. Obsahuje nejméně 0,30 % alkaloidů, počítáno jako hyoscyamin (C17H23NO3; Mr 289,36), vztaženo na drogu vysušenou při 100 °C až 105 °C. Alkaloidy tvoří hyoscyamin provázený malým množstvím hyoscinu (skopolaminu).
Vlastnosti
Droga má slabý pach nutkající ke zvracení.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Listy zelené až hnědozelené, na svrchní straně mírně tmavší, často svraskalé, zkroucené a částečně dohromady zmáčknuté. List řapíkatý, na bázi zašpičatělý, sbíhavý, čepel celokrajná. Kvetoucí stonky zploštělé, v každé uzlině s párem listů nestejné velikosti; v paždí listů jednotlivé květy nebo někdy i plody. Květy mají srostloplátečný kalich a zvonkovitou korunu. Plody jsou kulaté zelené bobule s vytrvalým kalichem, se široce odstálými ušty.
- B. Droga se upráškuje (355). Prášek je tmavě zelený. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: úlomky čepele listu s buňkami pokožky se stěnami zvlněnými a zvrásněnou kutikulou; anizocytické a anomocytické průduchy četnější na spodní straně listu; mnohobuněčné jednořadé krycí chlupy s hladkou kutikulou; žláznaté chlupy s jednobuněčnou hlavičkou a jednořadou mnohobuněčnou nohou nebo s mnohobuněčnou hlavičkou a jednobuněčnou nohou; okrouhlé parenchymatické buňky s mikrokrystaly šťavelanu vápenatého; kruhovitě a šroubovité ztlustlé cévy. V práškované droze mohou být patrna: vlákna a síťovitě ztlustlé cévy stonku; téměř kulovitá pylová zrna o průměru 40 μm až 50 μm, se třemi klíčními póry, trikolpátní, s široce tečkovanou exinou; úlomky koruny s papilózní pokožkou, s četnými krycími a žláznatými chlupy výše popsaných typů; úlomky hnědožlutých semen s nepravidelně ztlustlými tečkovanými buňkami osemení.
- C. 1 g práškované drogy se smíchá s 10 ml kyseliny sírové 0,05 mol/l RS a protřepává se 2 min. Pak se zfiltruje, k filtrátu se přidá 1 ml amoniaku 26% R a 5 ml vody R. Protřepává se opatrně 15 ml etheru R tak, aby nedošlo k tvorbě emulze. Etherová vrstva se oddělí a vysuší síranem sodným bezvodým R, pak se zfiltruje a ether se na porcelánové misce odpaří. Ke zbytku se přidá 0,5 ml kyseliny dusičné dýmové R a odpaří se do sucha na vodní lázni. Ke zbytku se přidá 10 ml acetonu R a po kapkách roztok hydroxidu draselného R (30 g/l) v lihu 96% R; vznikne tmavě fialové zbarvení.
- D. Hodnotí se chromatogramy získané ve zkoušce Chromatografie, viz Zkoušky na čistotu. Hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají polohou, zbarvením a velikostí skvrnám na chromatogramu porovnávacího roztoku při nanášce shodných objemů.
Zkoušky na čistotu
Chromatografie. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R. Zkoušený roztok. 0,6 g práškované drogy (180) se smíchá s 15 ml kyseliny sírové 0,05 mol/l RS a protřepává se 15 min. Pak se zfiltruje a filtr se promývá kyselinou sírovou 0,05 mol/l RS až do získání 20 ml filtrátu. Filtrát se smíchá s 1 ml amoniaku 26% R a protřepává se dvakrát 10 ml etheru prostého peroxidických látek R je-li třeba, oddělí se vrstvy odstřeďováním. Spojené etherové vrstvy se vysuší síranem sodným bezvodým R, pak se zfiltrují a odpaří se do sucha na vodní lázni. Zbytek se rozpustí v 0,5 ml methanolu R.
Porovnávací roztok. 50 mg hyoscyaminiumsulfatu R se rozpustí v 9 ml methanolu R. 15 mg skopolaminiumbromidu R se rozpustí v 10 ml methanolu R. Smíchá se 1,8 ml roztoku skopolaminiumbromidu a 8 ml roztoku hyoscyaminiumsulfatu.
Na vrstvu se nanese odděleně do pruhů (20 mm x 3 mm) po 10 μl a 20 μl obou roztoků; vzdálenost mezi jednotlivými pruhy je 1 cm. Vyvíjí se směsí objemových dílů amoniaku 26% R, vody R a acetonu R (3 + 7 + 90) po dráze 10 cm. Vrstva se suší 15 min při 100 °C až 105 °C. Po ochlazení se postříká jodobismutitanem draselným RS2 do vzniku oranžových nebo hnědých skvrn na žlutém pozadí. Skvrny na chromatogramu zkoušeného roztoku odpovídají polohou (hyoscyamin v dolní třetině, skopolamin v horní třetině chromatogramu) a zbarvením skvrnám na chromatogramu porovnávacího roztoku. Skvrny na chromatogramu zkoušeného roztoku nepřevyšují velikostí skvrny na chromatogramu porovnávacího roztoku při nanášce shodných objemů. Na chromatogramu zkoušeného roztoku mohou být patrny další méně výrazné skvrny; při nanášce 20 μl ve střední části chromatogramu, při nanášce 10 μl v blízkosti startu. Vrstva se postříká dusitanem sodným RS tak, aby byla průsvitná. Pozoruje se po 15 min. Hnědé skvrny odpovídající hyoscyaminu na chromatogramech zkoušeného i porovnávacího roztoku se zbarví červenohnědě, ne však šedomodře (atropin), další skvrny již nejsou patrné.
Cizí příměsi (2.8.2). Nejvýše 3 % stonků o průměru větším než 5 mm.
Celkový popel (2.4.16). Nejvýše 16,0 %.
Popel nerozpustný v kyselině chlorovodíkové (2.8.1). Nejvýše 4,0 %.
Stanovení obsahu
Asi 50 g drogy se upráškuje na předepsaný stupeň (180).
Práškovaná droga se použije ke zkouškám Ztráta sušením a Stanovení obsahu.
- a) Ztráta sušením (2.2.32). 2,000 g se suší v sušárně při 100 °C až 105 °C.
- b) 10,00 g se navlhčí směsí složenou z 5 ml amoniaku 17,5% RS, 10 ml lihu 96% R a 30 ml etheru prostého peroxidických látek R a důkladně se promíchá. Směs se převede do vhodného perkolátoru, je-li třeba pomocí extrakční směsi, a nechá se 4 h stát. Pak se perkoluje směsí složenou z objemových dílů chloroformu R a etheru prostého peroxidických látek R (1 + 3) tak dlouho, dokud vytékající perkolát reaguje pozitivně na přítomnost alkaloidů. Několik mililitrů perkolátu se odpaří do sucha, zbytek se rozpustí v kyselině sírové 0,25 mol/l RS a nepřítomnost alkaloidů se ověří tetrajodortuťnatanem draselným RS. Perkolát se zahustí na vodní lázni na objem asi 50 ml a převede se do dělicí nálevky pomocí etheru prostého peroxidických látek R. Přidá se ether prostý peroxidických látek R tak, aby jeho objem tvořil nejméně 2,1násobek objemu perkolátu a aby tekutina měla hustotu zřetelně nižší než voda. Protřepe se nejméně třikrát 20 ml kyseliny sírové 0,25 mol/l RS, je-li třeba, oddělí se vrstvy odstředěním. Spojené spodní vrstvy se převedou do druhé dělicí nálevky, zalkalizují se amoniakem 17,5% RS a protřepávají se třikrát 30 ml chloroformu R. Ke spojeným chloroformovým výtřepkům se přidají 4 g síranu sodného bezvodého R a nechá se stát 30 min za občasného protřepávání. Pak se chloroform slije a síran sodný se promyje třikrát 10 ml chloroformu R. Spojené chloroformové roztoky se odpaří na vodní lázni do sucha, odparek se suší 15 min v sušárně při 100 °C až 105 °C. Odparek se rozpustí v několika mililitrech chloroformu R, přidá se 20 ml kyseliny sírové 0,01 mol/l RS a chloroform se odstraní zahřátím na vodní lázni. Přidá se červeň methylová směsný indikátor RS a titruje se hydroxidem sodným 0,02 mol/l VS.
Celkový obsah alkaloidů v procentech, počítáno jako hyoscyamin (C17H23NO3), se vypočítá podle vztahu:
v němž značí:
- d - ztrátu sušením v procentech,
- n - spotřebu hydroxidu sodného 0,02 mol/l VS v mililitrech,
- m - navážku drogy v gramech.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem a vlhkostí.
Separandum.
† Bendroflumethiazidum
Bendroflumethiazid
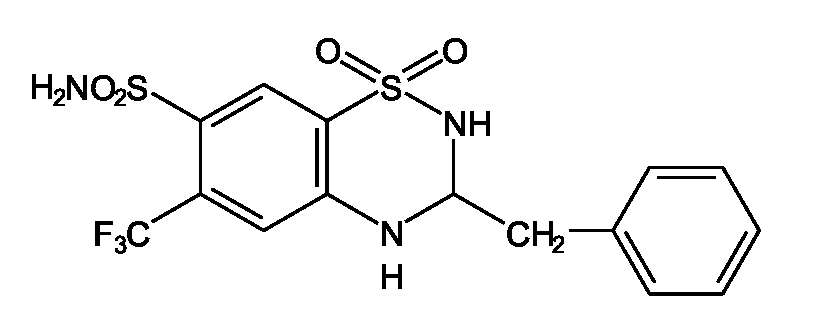
| C15H14F3N3O4S2 | Mr 421,41 | CAS 73-48-3 |
Je to (RS)-3-benzyl-3,4-dihydro-6-trifluoromethyl-2H-1,2,4-benzothiadiazin-7-sulphonamid-1,1dioxid. Počítáno na vysušenou látku, obsahuje 98,0 % až 102,0 % sloučeniny C15H14F3N3O4S2.
Vlastnosti
Bílý nebo téměř bílý krystalický prášek. Je prakticky nerozpustný ve vodě, snadno rozpustný v acetonu, dobře rozpustný v lihu 96%.
Zkoušky totožnosti
Základní sestava zkoušek: A.
Alternativní sestava zkoušek: B, C a D, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.25) tablety zkoušené látky se shoduje se spektrem tablety bendroflumethiazidu CRL.
- B. Hodnotí se chromatogramy ze zkoušky Příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku s nanáškou 4 μl se polohou, barvou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a).