Amonium (2.4.1). 0,10 g vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,2 ml základního roztoku amonia (100 g NH/ml).
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce D na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 g Pb/ml).
Železo (2.4.9). 0,50 g se rozpustí v dělicí nálevce v 10 ml kyseliny chlorovodíkové zředěné RS a vytřepává se třikrát po 3 min vždy s 10 ml isobutylmethylketonu R1. Ke spojeným organickým vrstvám se přidá 10 ml vody R a 3 min se třepe. Vodná vrstva vyhovuje limitní zkoušce na železo (20 μg/g).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,150 g se rozpustí ve 3 ml kyseliny mravenčí bezvodé R, přidá se 30 ml kyseliny octové bezvodé R a 0,1 ml naftolbenzeinu RS a titruje se kyselinou chloristou 0,1 mol/l VS.
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 20,42 mg C11H12N2O2.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Nečistoty
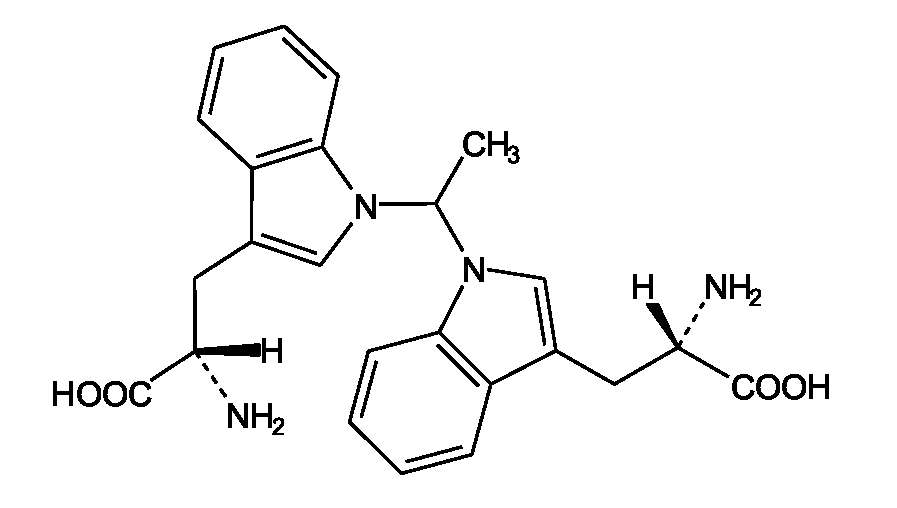
- A. kyselina 3,3ʹ -[ethylidenbis(1H-indol-1,3-diyl)]bis[(2H)-2-aminopropanová] (1,1´-ethylidenbistryptofan),
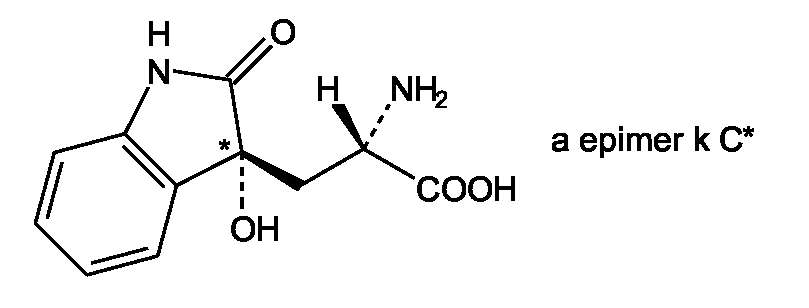
- B. kyselina (5)-2-amino-3-[(3RS)-2,3-dihydro-3-hydroxy-2-oxo-1H-indol-3-yl]propanová(dioxyindolylalanin),
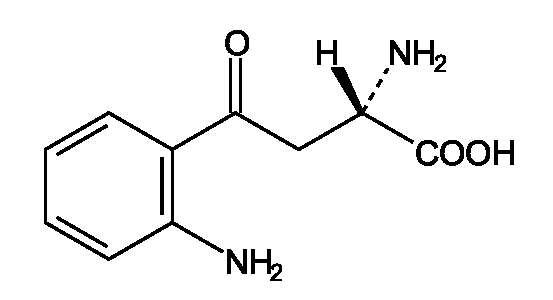
- C. kyselina (S)-2-amino-4-(2-aminofenyl)-4-oxobutanová (kynurenin),
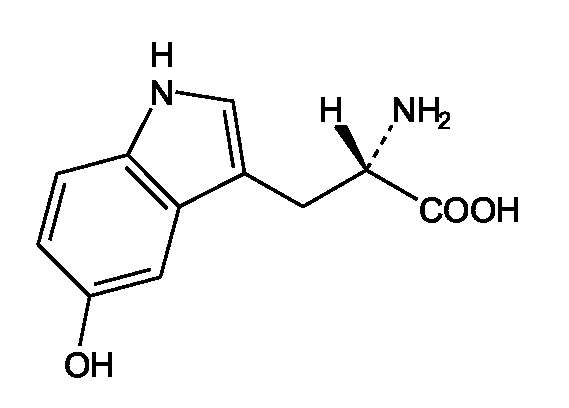
- D. kyselina (5)-2-amino-3-(5-hydroxy-1H-indol-3-yl)propanová (5-hydroxytryptofan),
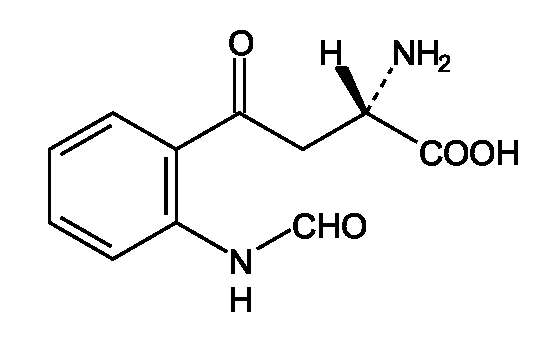
- E. kyselina (S)-2-amino-4-[2-(formylamino)fenyl]-4-oxobutanová (N-formylkynurenin),
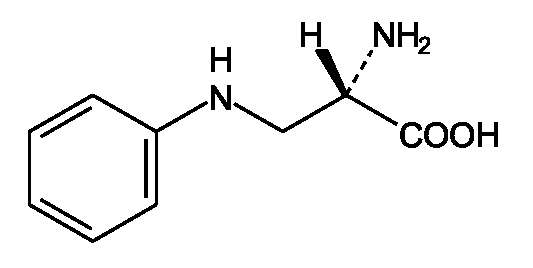
- F. kyselina (S)-2-amino-3-(fenylamino)propanová (3-fenylaminoalanin),
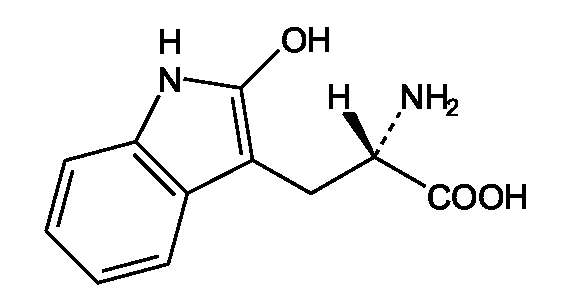
- G. kyselina (S)-2-amino-3-(2-hydroxy-1H-indol-3-yl)propanová (2-hydroxytryptofan),
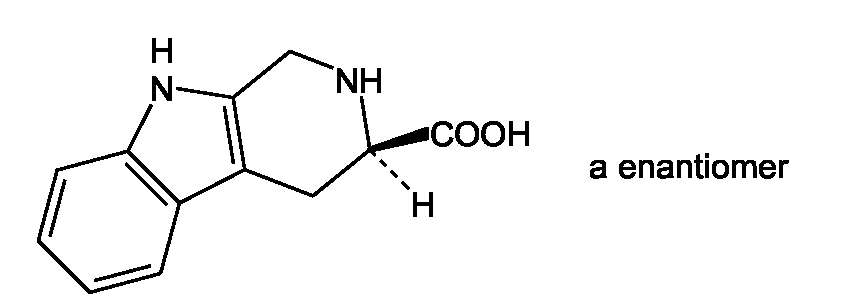
- H. kyselina (3RS)-1,2,3,4-tetrahydro-9H-β-karbolin-3-karboxylová,
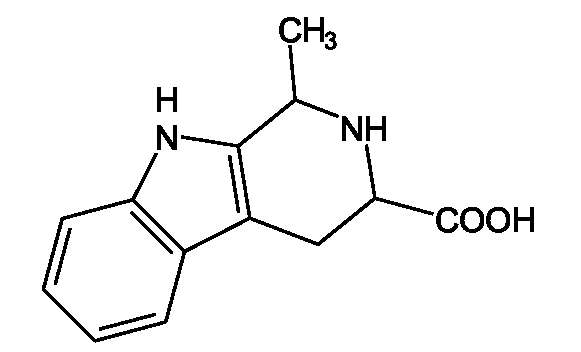
- I. kyselina 1,2,3,4-tetrahydro-1-methyl-9H-β-karbolin-3-karboxylová,
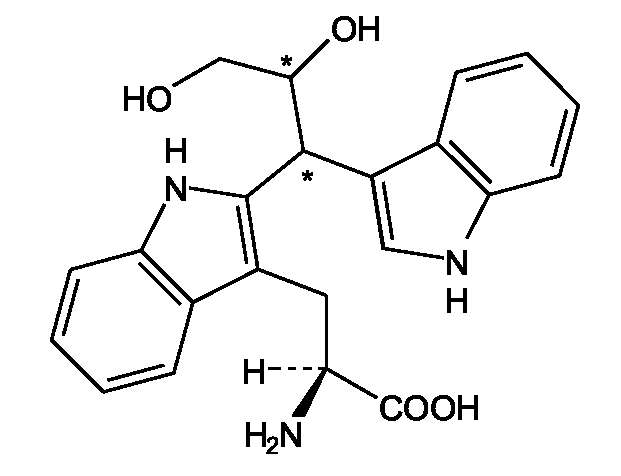
- J. kyselina(S)-2-amino-3-{2-[2,3-dihydroxy-1-(1H-indol-3-yl)propyl]-1H-indol-3-yl}propanová,
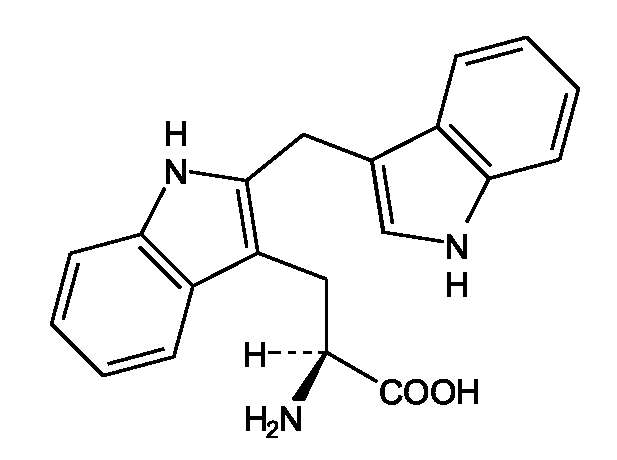
- K. kyselina (S)-2-amino-3-[2-(1H-indol-3-ylmethyl)-1H-indol-3-yl]propanová,
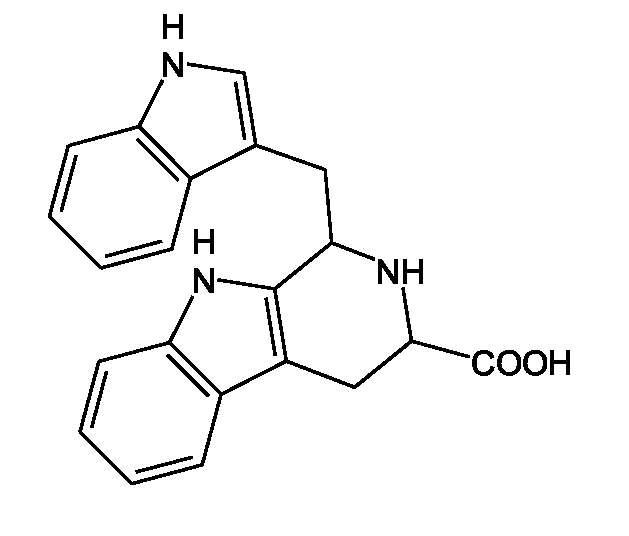
- L. kyselina 1(1H-indol-3-ylmethyl)-1,2,3,4-tetrahydro-9H-β-karbolin-3-karboxylová.
†† Tubocurarini chloridum
Tubokurariniumchlorid
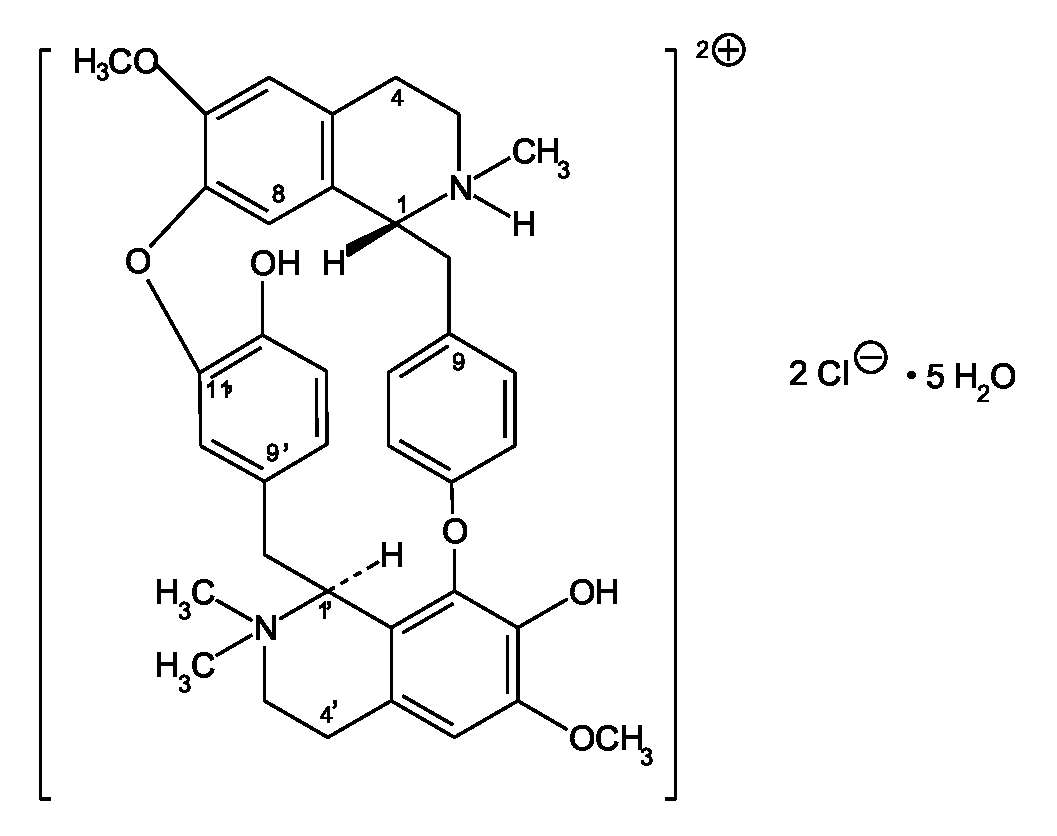
| C37H42Cl2N2O6 . 5H2O | Mr 771,73 Mr bezvodého 681,65 | CAS 6989-98-6 |
Je to pentahydrát 7´,12´-dihydroxy-6,6´-dimethoxy-2,2´,2´-trimethyltubokuraraniumdichloridu. Počítáno na bezvodou látku, obsahuje 98,0 % až 102,0 % sloučeniny C37H42Cl2N2O6.
Vlastnosti
Bílý až slabě nažloutlý krystalický prášek. Je dobře rozpustný ve vodě a v lihu 96%, prakticky nerozpustný v acetonu a v etheru. Rozpouští se v roztocích alkalických hydroxidů.
Taje při asi 270 °C, za rozkladu.
Zkoušky totožnosti
Základní sestava zkoušek: B a E.
Alternativní sestava zkoušek: A, C, D, E a F, viz Obecné zásady (1.2).
- A. 50,0 mg se rozpustí ve vodě R a zředí sejí na 1000,0 ml. Měří se absorbance tohoto roztoku při 230 nm až 350 nm (2.2.25). Absorpční maximum roztoku je při 280 nm a minimum při 255 nm. Specifická absorbance v maximuje 113 až 123, počítáno na bezvodou látku.
- B. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem tubokurariniumchloridu CRL.
- C. Asi 25 mg se rozpustí v 1 ml vody R, přidají se 0,2 ml chloridu železitého RS2 a zahřívá se 1 min ve vodní lázni; roztok je zelený. Provede se slepá zkouška; po zahřívání ve vodní lázni je zbarvení roztoku hnědé.
- D. K 1 ml roztoku S, viz Zkoušky na čistotu, se přidá 1 ml zkoumadla Millonova R; pomalu vzniká červené zbarvení.
- E. Vyhovuje zkoušce (a) na chloridy (2.3.1).
- F. Vyhovuje zkoušce na alkaloidy (2.3.1).
Zkoušky na čistotu
Roztok S. 0,25 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí sejí na 25,0 ml.
Vzhled roztoku. Roztok S je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž6 (2.2.2, Metoda II).
Hodnota pH (2.2.3). 4,0 až 6,0; měří se roztok S.
Specifická optická otáčivost (2.2.7). + 210° až + 222°, počítáno na bezvodou látku. Měří se roztok S 3 h po jeho přípravě.
Látky rozpustné v chloroformu. 0,25 g se rozpustí ve 150 ml vody R. Přidá se 5 ml nasyceného roztoku hydrogenuhličitanu sodného R a vytřepává se třikrát 20 ml chloroformu R. Spojené chloroformové výtřepky se promyjí 10 ml vody R, chloroformový roztok se zfiltruje do předem zvážené kádinky a filtr se promyje dvakrát 5 ml chloroformu R, který se přidá k filtrátu. Odpaří se na vodní lázni do sucha a suší se 1 h v sušárně při 100 °C až 105 °C. Zbytek váží nejvýše 5 mg. Zbytek se nerozpustí v 10 ml vody R, ale rozpustí se po přidání 1 ml kyseliny chlorovodíkové zředěné RS.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 0,25 g zkoušené látky se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (a). 1,5 ml zkoušeného roztoku se zředí vodou R na 100 ml.
Porovnávací roztok (b). 5 ml porovnávacího roztoku (a) se zředí vodou R na 10 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku a vyvíjí se v nenasycené komoře spodní vrstvou směsi získané protřepáním a oddělením stejných objemových dílů chloroformu R, methanolu R a roztoku kyseliny trichloroctové R (125 g/l) po dráze 15 cm. Vrstva se usuší v proudu studeného vzduchu a postříká se směsí objemových dílů hexakyanoželezitanu draselného RS, vody R a chloridu železitého RS1 (1 + 1 + 2) připravené v čas potřeby. Na chromatogramu zkoušeného roztoku není žádná skvrna, kromě hlavní skvrny, intenzivnější než skvrna na chromatogramu porovnávacího roztoku (a) (1,5 %) a nejvýše jedna taková skvrna převyšuje intenzitou skvrnu na chromatogramu porovnávacího roztoku (b) (0,75 %).
Voda, semimikrostanovení (2.5.12). 9 % až 12 %; stanoví se s 0,30 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 0,25 %; stanoví se s 0,200 g zkoušené látky.
Stanovení obsahu
25,0 mg se rozpustí ve vodě R a zředí se jí na 500,0 ml. Stejným způsobem se připraví porovnávací roztok za použití 25,0 mg tubokurariniumchloridu CRL. Změří se absorbance (2.2.25) obou roztoků v maximu při 280 nm. Z naměřených absorbancí, z koncentrací roztoků a z deklarovaného obsahu bezvodého tubokurariniumchloridu v tubokurariniumchloridu CRL se vypočítá obsah C37H42Cl2N2O6.
Uchovávání
V dobře uzavřených obalech.
Venenum.
Tyrosinum
Tyrosin
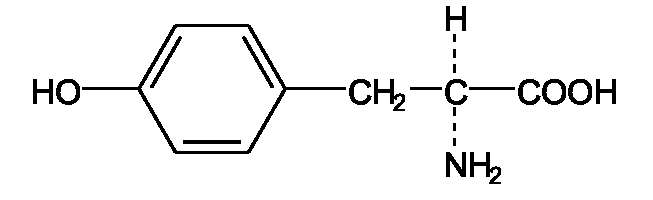
| C9H11NO3 | Mr 181,19 | CAS 60-18-4 |
Je to kyselina (5)-2-amino-3-(4-hydroxyfenyl)propanová. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny C9H11NO3.
Vlastnosti
Bílý krystalický prášek nebo bezbarvé krystaly. Je velmi těžce rozpustný ve vodě, prakticky nerozpustný v lihu 96%. Rozpouští se ve zředěných minerálních kyselinách a ve zředěných roztocích alkalických hydroxidů.
Zkoušky totožnosti
Základní sestava zkoušek: A a B.
Alternativní sestava zkoušek: A, C, D a E, viz Obecné zásady (1.2).
- A. Zkouška Specifická optická otáčivost, viz Zkoušky na čistotu, je zároveň zkouškou totožnosti.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety tyrosinu CRL.
- C. Hodnotí se chromatogramy získané ve zkoušce Látky reagující s ninhydrinem, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku (b) se polohou, barvou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku (a).
- D. K asi 50 mg se přidá 1 ml kyseliny dusičné zředěné RS; během 15 min vznikne tmavě červené zbarvení.
- E. Asi 30 mg se rozpustí ve 2 ml hydroxidu sodného zředěného RS, přidají se 3 ml čerstvě připravené směsi stejných objemových dílů roztoku dusitanu sodného R (100 g/l) a roztoku 0,5 g kyseliny sulfanilové R ve směsi 6 ml kyseliny chlorovodíkové RS a 94 ml vody R; vznikne oranžově červené zbarvení.
Zkoušky na čistotu
Vzhled roztoku. 0,5 g se rozpustí v kyselině chlorovodíkové zředěné RS a zředí se jí na 20 ml. Roztok je čirý (2.2.1) a není zbarven intenzivněji než porovnávací barevný roztok Ž7 (2.2.2, Metoda II).
Specifická optická otáčivost (2.2.7). -11,0° až -12,3°, počítáno na vysušenou látku; měří se roztok připravený rozpuštěním 1,25 g ve směsi stejných objemových dílů kyseliny chlorovodíkové zředěné RS a vody R a zředěním stejnou směsí na 25,0 ml.
Látky reagující s ninhydrinem. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy vhodného silikagelu.
Zkoušený roztok (a). 0,10 g se rozpustí v amoniaku zředěném RS2 a zředí se vodou R na 10 ml.
Zkoušený roztok (b). 1 ml zkoušeného roztoku (a) se zředí vodou R na 50 ml.
Porovnávací roztok (a). 10 mg tyrosinu CRL se rozpustí v 1 ml amoniaku zředěného RS2 a zředí se vodou R na 50 ml.
Porovnávací roztok (b). 5 ml zkoušeného roztoku (b) se zředí vodou R na 20 ml.
Porovnávací roztok (c). 10 mg tyrosinu CRL a 10 mg fenylalaninu CRL se rozpustí v 1 ml amoniaku zředěného RS2 a zředí se vodou R na 25 ml.
Na vrstvu se nanese po 5 μl každého roztoku a vyvíjí se směsí objemových dílů amoniaku 32% R a 1-propanolu R (30 + 70) po dráze 15 cm. Vrstva se vysuší na vzduchu, postříká se ninhydrinem RS a zahřívá se 15 min při 100 °C až 105 °C. Žádná skvrna na chromatogramu zkoušeného roztoku (a), kromě hlavní skvrny, není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (0,5 %). Zkoušku lze hodnotit, jestliže na chromatogram porovnávacího roztoku (c) jsou dvě zřetelně oddělené skvrny.
Chloridy (2.4.4). 0,25 g se rozpustí ve 3 ml kyseliny dusičné zředěné RS a zředí se vodou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na chloridy (200 mg/g) bez dalšího přidání kyseliny dusičné.
Sírany (2.4.13). 0,5 g se opatrným zahřátím rozpustí v 5 ml kyseliny chlorovodíkové zředěné RS a zředí se vodou destilovanou R na 15 ml. Tento roztok vyhovuje limitní zkoušce na sírany (300 μg/g).
Amonium (2.4.1). 0,10 g vyhovuje limitní zkoušce B na amonium (200 μg/g). Porovnávací roztok se připraví za použití 0,2 ml základního roztoku amonia (100 g NH4/ml). Oxid hořečnatý těžký R se nahradí 2,0 ml hydroxidu sodného koncentrovaného RS.
Těžké kovy (2.4.8). 2,0 g vyhovují limitní zkoušce C na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití 2 ml základního roztoku olova (10 g Pb/ml).
Železo (2.4.9). 1,0 g se rozpustí v dělicí nálevce v 10 ml kyseliny chlorovodíkové zředěné RS a vytřepává se třikrát po 3 min 10 ml isobutylmethylketonu Rl. Ke spojeným organickým vrstvám se přidá 10 ml vody R a třepe se 3 min. Vodná vrstva vyhovuje limitní zkoušce na železo (10 μg/g).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
0,150 g se rozpustí ve 5 ml kyseliny mravenčí bezvodé R, přidá se 30 ml kyseliny octové bezvodé R a titruje se kyselinou chloristou 0,1 mol/l VS za potenciometrické indikace bodu ekvivalence (2.2.20).
1 ml kyseliny chloristé 0,1 mol/l VS odpovídá 18,12 mg C9H11NO3.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Urea
Močovina
Synonyma. Ureum, Carbamidum
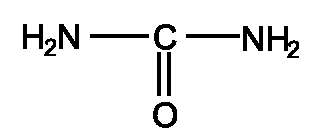
| CH4N2O | Mr 60,06 | CAS 57-13-6 |
Je to diamid kyseliny uhličité. Počítáno na vysušenou látku, obsahuje 99,0 % až 101,0 % sloučeniny CH4N2O.
Vlastnosti
Bílý krystalický prášek nebo průhledné krystaly. Je slabě hygroskopická, velmi snadno rozpustná ve vodě, dobře rozpustná v lihu 96%, prakticky nerozpustná v dichlormethanu.
Zkoušky totožnosti
Základní sestava zkoušek: A a B.
Alternativní sestava zkoušek: A, C a D, viz Obecné zásady (1.2).
- A. Teplota tání (2.2.14). 132 °C až 135 °C.
- B. Infračervené absorpční spektrum (2.2.24) tablety zkoušené látky se shoduje se spektrem tablety močoviny CRL.
- C. 0,1 g se rozpustí v 1 ml vody R a přidá se 1 ml kyseliny dusičné R; vznikne bílá krystalická sraženina.
- D. 0,5 g se zahřívá ve zkumavce, až dojde ke zkapalnění a kapalina se zakalí. Po ochlazení se rozpustí ve směsi 10 ml vody R a 1 ml hydroxidu sodného zředěného RS a přidá se 0,05 ml síranu měďnatého RS; vzniká červenofíalové zbarvení.
Zkoušky na čistotu
Roztok S. 10 g se rozpustí ve vodě R a zředí se jí na 50 ml.
Vzhled roztoku. K 2,5 ml roztoku S se přidá 7,5 ml vody R. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Zásaditě reagující látky. K 2,5 ml roztoku S se přidá 7,5 ml vody R, 0,1 ml červeně methylové RS a 0,4 ml kyseliny chlorovodíkové 0,01 mol/l VS; roztok se zbarví červeně až oranžově.
Biuret. K 10 ml roztoku S se přidá 5 ml vody R, 0,5 ml roztoku síranu měďnatého R (5 g/l), 0,5 ml hydroxidu sodného koncentrovaného RS a nechá se 5 min stát. Vzniklé červenofíalové zbarvení roztoku není intenzivnější než zbarvení kontrolního roztoku připraveného současně stejným způsobem za použití 10 ml roztoku biuretu R (0,2 g/l) (0,1 %).
Amonium (2.4.1). 0,1 ml roztoku S vyhovuje limitní zkoušce na amonium (500 μg/g).
Těžké kovy (2.4.8). 10 ml roztoku S se zředí vodou R na 20 ml. 12 ml tohoto roztoku vyhovuje limitní zkoušce A na těžké kovy (10 μg/g). Porovnávací roztok se připraví za použití základního roztoku olova (1 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 1,0 %; 1,000 g se suší 1 h v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,0 g zkoušené látky.
Stanovení obsahu
0,500 g se rozpustí v roztoku kyseliny sírové R 10% (V/V) a zředí se jím na 100,0 ml. 5,0 ml tohoto roztoku se převede do spalovací baňky s dlouhým hrdlem, přidá se 10 ml kyseliny sírové R a mírně se zahřívá, dokud se delší dobu nevyvíjí plyn. Vaří se mírně 10 min, ochladí se, opatrně se přidá 40 ml vody R, znovu se ochladí a převede se do přístroje na destilaci s vodní parou. Přidá se 50 ml hydroxidu sodného koncentrovaného RS a směs se ihned destiluje s vodní parou po dobu 1 h. Asi 50 ml destilátu se jímá do 40 ml roztoku kyseliny borité R (40 g/l), přidá se 0,25 ml červeně methylové směsného indikátoru RS a titruje se kyselinou chlorovodíkovou 0,1 mol/l VS. Současně se provede slepá zkouška.
1 ml kyseliny chlorovodíkové 0,1 mol/l VS odpovídá 3,003 mg CH4N2O.
Uchovávání
V dobře uzavřených obalech.
† Urofollitropinum
Urofolitropin
Je to suchý přípravek obsahující menopauzální gonadotropin získaný z moči postmenopauzálních žen. Má folikulostimulující účinek a žádnou nebo téměř žádnou luteinizační účinnost. Účinnost je nejméně 90 m.j. folikulostimulujícího hormonu (hFSH) v miligramu. Poměr jednotek luteinizačního hormonu (hLH) (hormonu stimulujícího intersticiální buňky - ICSH) k jednotkám folikulostimulujícího hormonu je nejvýše 1/60.
Výroba
Připravuje se vhodným frakcionačním postupem s následnou imunoafinitní chromatografií za podmínek, které snižují na nejnižší míru mikrobiální kontaminaci. Výrobní postup prokazatelně omezuje jakoukoliv kontaminaci viry, jako je virus hepatitidy nebo HIV, vhodnými validovanými metodami.
Vlastnosti
Téměř bílý nebo slabě nažloutlý prášek. Je rozpustný ve vodě.
Zkouška totožnosti
Podá-li se infantilním samicím potkana, jak je předepsáno v odstavci Stanovení účinnosti, vyvolá zvýšení hmotnosti vaječníků.
Zkoušky na čistotu
Antigeny virové hepatitidy. Při vyšetření vhodně citlivou imunochemickou metodou (2.7.1) se nezjistí antigeny virové hepatitidy.
Antigen HIV. Při vyšetření vhodně citlivou imunochemickou metodou (2.7.1) se nezjistí antigen HIV.
Reziduální luteinizační účinnost. Mezinárodní jednotka FSH a LH jsou účinnosti obsažené v deklarovaném množství mezinárodního standardu lidského močového folikulostimulujícího hormonu a luteinizačního hormonu (tj. hormonu stimulujícího intersticiální buňky), který sestává ze směsi extraktu z moči postmenopauzálních žen a laktosy. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace. Ke zkoušce se vyberou nedospělé samice potkana ve stáří přibližně 21 dní, u nichž rozdíl hmotnosti mezi největším a nejmenším zvířetem je nejvýše 10 g. Zvířata se náhodně rozdělí do čtyř stejných skupin po nejméně šesti jedincích. Jsou-li dosažitelné čtyři samice z jednoho vrhu, rozdělí se po jedné do každé skupiny a označí se.
V předběžné zkoušce se zvolí tři vhodné dávky referenční látky tak, aby nejnižší dávka vyvolala snížení obsahu kyseliny askorbové ve vaječnících všech zvířat a nejvyšší dávka submaximální odpověď u všech zvířat. Použijí se dávky v geometrické řadě a jako první pokus se doporučují dávky 0,5 m.j., 1,0 m.j. a 2,0 m.j., avšak konečné dávkování závisí na citlivosti zvířat. Zvolí se dávka zkoušeného přípravku s předpokladem, že obsahuje 60X m.j. fohkulostimulujícího hormonu (hFSH), kde X= počet m.j. hLH obsažených v prostřední z trojice dávek referenční látky. Referenční látka i zkoušený přípravek se rozpustí v tlumivém roztoku fosforečnano-albuminovém o pH 7,2 tak, aby zvolené dávky referenční látky i zkoušeného přípravku byly obsaženy v objemu 1,0 ml.
Pro vlastní zkoušku se celý soubor zvířat připraví tím, že se všem infantilním samicím vstříkne podkožně první den 50 m.j. gonadotropinu séra R a čtvrtý den 25 m.j. gonadotropinu choriového R (oba v 0,5 ml tlumivého roztoku fosforečnano-albuminového o pH 7,2). Desátý den se třem skupinám infantilních samic vstříkne do ocasní žíly referenční látka (každé skupině jiná dávka) a čtvrté skupině dávka zkoušeného přípravku. Přesně za 4 h poté se zvířata usmrtí. U každé samice se vypreparují oba vaječníky, očistí od cizí tekutiny a tkáně a ihned se zváží. Oba vaječníky od každého zvířete zvlášť se zpracují takto: vaječníky se rozdrtí a 2 min se homogenizují v čerstvě připraveném roztoku kyseliny metafosforečné R (25 g/l) při 4 °C a homogenát se týmž roztokem zředí na 7 ml. Nechá se 30 min stát při 4 °C a odstředí se při 2500 g. Je-li třeba, supernatantní tekutina se zfiltruje 0,22/mi filtrem.
Připraví se čerstvý roztok sestávající ze směsi 2 ml roztoku octanu sodného R (45,3 g/l), jehož pH bylo upraveno přidáním kyseliny octové R na 7, 3 ml vody R a 2 ml standardizovaného 2,6-dichlorfenolindofenolu RS. Smíchají se 2 ml tohoto roztoku se 2 ml čiré supernatantní tekutiny. Za 30 s po smíchání se měří absorbance (2.2.25) v maximu při asi 520 nm.
Množství kyseliny askorbové se odečte z kalibrační křivky, která se sestrojí stejným postupem z vhodných koncentrací kyseliny askorbové CRL rozpuštěné v roztoku kyseliny metafosforečné R (25 g/l). Výsledky se vyjádří jako obsah kyseliny askorbové v mg na 0,1 g hmotnosti vaječníků pro každou samici.
Stanoví se průměr obsahu kyseliny askorbové ve vaječnících samic po dávce zkoušeného přípravku a jeho odchylka. Pro každou skupinu dávek referenční látky se nanese průměrný obsah kyseliny askorbové ve vaječnících jako funkce logaritmu dávky a za použití standardních analytických metod (metoda nejmenších čtverců) se zjišťuje úbytek obsahu kyseliny askorbové na logaritmu podané dávky. Zkoušku lze hodnotit pouze v případě, jestliže:
- - stálý sklon b je významný na 5% hladině významnosti,
- - pro skupiny ošetřené referenční látkou se součet čtverců vzhledem k lineární regresi rovná 95 % celkového součtu čtverců obsahu kyseliny askorbové,
- - vnitroskupinový rozptyl obsahu kyseliny askorbové ve skupině ošetřené zkoušeným přípravkem se významně neliší na 5% hladině významnosti od vnitroskupinového rozptylu obsahu kyseliny askorbové ve skupinách ošetřených referenční látkou.
Průměr obsahu kyseliny askorbové ve vaječnících potkanů ošetřených zkoušeným přípravkem není významně nižší než průměr obsahu kyseliny askorbové ve vaječnících potkanů ošetřených střední dávkou referenční látky (počítáno z regresní rovnice) na 5% hladině významnosti.
Voda. Nejvýše 5,0 %; stanoví se plynovou chromatografií (2.2.28) za použití methanolu bezvodého R jako vnitřního standardu. Použije se suché sklo (může být silikonované).
Roztok vnitřního standardu. 15 μl methanolu bezvodého R se zředí 2-propanolem R1 na 100 ml.
Zkoušený roztok (a). 4 mg se rozpustí v 0,5 ml 2-propanolu R1.
Zkoušený roztok (b). 4 mg se rozpustí v 0,5 ml roztoku vnitřního standardu.
Porovnávací roztok. 10 μl vody R se přidá k 50 ml roztoku vnitřního standardu.
Chromatografický postup se obvykle provádí za použití:
- - nerezové kolony délky 1 m a vnitřního průměru 2 mm naplněné styrendivinylbenzen kopolymerem R (180 μm až 250 μm),
- - helia pro chromatografií R jako nosného plynu,
- - teplotně vodivostního detektoru.
Teplota kolony je 120 °C a detektoru 150 °C.
Nastříknou se zvolené objemy všech roztoků. Vypočítá se obsah vody za předpokladu, že její hustota (2.2.5) při 20 °C je 0,9972 g/ml, přičemž se bere v úvahu voda zjistitelná v roztoku vnitřního standardu.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Pyrogenní látky (2.6.8). Vyhovuje zkoušce na pyrogenní látky. Na 1 kg hmotnosti králíka se vstříkne nitrožilně množství odpovídající 5 m.j. folikulostimulujícího hormonu rozpuštěné v nejvýše 1 ml sterilního apyrogenního roztoku chloridu sodného R (9 g/l).
Stanovení účinnosti
Účinnost látky se stanoví v daných podmínkách porovnáním jejího účinku na zvýšení hmotnosti vaječníků infantilních samic potkana ošetřených choriovým gonadotropinem se stejným účinkem mezinárodního standardu lidského močového folikulostimulujícího a luteinizačního hormonu nebo referenční látky kalibrované v mezinárodních jednotkách. Mezinárodní jednotka FSH a LH je účinnost obsažená v deklarovaném množství mezinárodního standardu lidského močového folikulostimulujícího hormonu a luteinizačního (tj. hormonu stimulujícího intersticiální buňky), kterým je směs lyofilizovaného extraktu z moči postmenopauzálních žen s laktosou. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Ke stanovení se vyberou infantilní samice potkana z jednoho kmene ve stáří 19 až 28 dní, u nichž věkový rozdíl je nejvýše 3 dny a rozdíl hmotnosti mezi nejtěžším a nejlehčím zvířetem je nejvýše 10 g. Zvířata se náhodně rozdělí do šesti stejných skupin po nejméně pěti jedincích. Je-li dosažitelných šest samic z jednoho vrhu, rozdělí se po jedné do každé skupiny a označí se.
Zvolí se tři dávky referenční látky a tři dávky zkoušeného přípravku tak, aby nejnižší dávka vyvolala určitou měřitelnou reakci u části zvířat ve skupině a nejvyšší dávka submaximální odpověď u celé skupiny. Použijí se dávky v geometrické řadě a jako první pokus se doporučují celkové dávky 1,5 m.j., 3,0 m.j. a 6,0 m.j., avšak konečné dávkování závisí na citlivosti zvířat, která může značně kolísat.
Celková množství referenční látky a zkoušeného přípravku, která odpovídají denní dávce pro jednotlivé dávkové kategorie, se odděleně rozpustí v tlumivém roztoku fosforečnano-albuminovém o pH 7,2 tak, aby denní dávka byla obsažena v objemu přibližně 0,5 ml. Tlumivý roztok obsahuje v denní dávce nejméně 14 m.j. choriogonadotropinu, aby se zajistila úplná luteinizace. Přidá se vhodná konzervační látka, jako např. fenol (4 g/l) nebo thiomersal (0,02 g/l). Takto připravená tři ředění referenční látky a tři ředění zkoušeného přípravku se uchovávají při teplotě (5 ± 3) °C.
Při vlastním stanovení se třem skupinám infantilních samic vstříkne podkožně denní dávka roztoku referenční látky a třem skupinám roztoku zkoušeného přípravku (každé skupině jiné ředění) a podání se opakuje za 24 h a 48 h. Za 24 h od poslední injekce se samice usmrtí. Vypreparují se oba vaječníky, rychle se očistí od cizí tekutiny a tkáně, osuší a společně zváží. Průměrná hmotnost vaječníků v jednotlivých dávkových kategoriích je podkladem pro výpočet účinnosti za použití běžných statistických metod (5.3.3.2). Přesnost hodnocení výsledků je možno zvýšit vhodným přepočtem hmotnosti orgánů na celkovou tělesnou hmotnost příslušného zvířete a použít analýzu kovariance.
Stanovená účinnost přípravku je v rozmezí 80 % až 125 % účinnosti deklarované. Interval spolehlivosti (P = 0,95) účinnosti stanovené je v rozmezí 65 % až 156 % deklarované účinnosti.
Uchovávání
Ve vzduchotěsném zabezpečeném obalu, chráněn před světlem, při teplotě 2 °C až 8 °C. Je-li látka sterilní, uchovává se ve sterilním vzduchotěsném zabezpečeném obalu.
Separandum.
Označování
V označení na obalu se uvede:
- - účinnost folikulostimulujícího hormonu v obalu vyjádřená v mezinárodních jednotkách,
- - účinnost folikulostimulujícího hormonu v miligramu vyjádřená v mezinárodních jednotkách,
- - zda je látka sterilní.
† Urokinasum
Urokinasa
| CAS 9039-53-6 |
Je to enzym získaný z lidské moči, který aktivuje plazminogen. Skládá se ze směsi nízkomolekulárních (Mr 33 000) a vysokomolekulárních (Mr 54 000) forem, přičemž vysokomolekulární forma převažuje. Účinnost je nejméně 70 000 mezinárodních jednotek v miligramu bílkoviny.
Výroba
Připravuje se validovanými výrobními postupy, které omezují nebo vylučují kontaminaci mikroby a viry a vazoaktivními látkami. Zvláště k inaktivaci virů se užívají přiměřené postupy, jako je zahřívání roztoku látky na 60 °C po dobu 10 h.
Vlastnosti
Bílý nebo téměř bílý amorfní prášek. Je rozpustná ve vodě.
Zkoušky totožnosti
- A. Do dvou hemolytických zkumavek se napipetuje odděleně po 0,5 ml citrátové lidské plazmy a 0,5 ml citrátové hovězí plazmy a zahřívá se ve vodní lázni při 37 °C. Do každé zkumavky se přidá 0,1 ml roztoku zkoušené látky v tlumivém roztoku fosforečnanovém o pH 7,4 (1000 m.j./ml) a 0,1 ml roztoku thrombinu lidského R (20 m.j./ml) v tlumivém roztoku fosforečnanovém o pH 7,4 a ihned se zamíchá. V obou zkumavkách se tvoří sraženina, která se rozpustí během 30 min.
- B. Provede se zkouška totožnosti vhodnou imunodifuzní metodou.
Zkoušky na čistotu
Vzhled roztoku. 10 mg se rozpustí v 10 ml vody R. Roztok je čirý (2.2.1) a bezbarvý (2.2.2, Metoda II).
Povrchový antigen hepatitidy B. Zkouší se vhodnou citlivou metodou, jako je radioimunoanalýza. Povrchový antigen hepatitidy B se neprokáže.
Tromboplastické nečistoty.
Zkoušené roztoky. Vhodné množství zkoušené látky se rozpustí v tlumivém roztoku barbitalovém o pH 7,4 tak, aby získané roztoky měly účinnost 5000 m.j., 2500 m.j., 1250 m.j., 625 m.j. a 312 m.j. v mililitru.
Do každé ze šesti hemolytických zkumavek o vnitřním průměru 1 cm se odměří 0,1 ml citrátové králičí plazmy R. Zkoušené roztoky se po 0,1 ml přidají do každé z pěti zkumavek a do šesté zkumavky se přidá 0,1 ml tlumivého roztoku barbitalového o pH 7,4 (slepá zkouška). Zkumavky se inkubují 5 min při (25 ± 0,5) °C a pak se přidá 0,1 ml roztoku chloridu vápenatého R (3,675 g/l). Stopkami se změří koagulační čas pro každou zkumavku. Do grafu se vynáší zkracování rekalcifikačního času (rozdíl srážecího času slepé zkoušky a srážecího času měřeného vzorku) proti logaritmu koncentrace v mezinárodních jednotkách. Pěti vynesenými body se proloží přímka a extrapoluje se k nulovému rekalcifíkačnímu času.
Urokinasová účinnost v průsečíku, který představuje limitní koncentraci pro koagulační aktivitu (nulová koagulační aktivita), je nejméně 150 m.j. v mililitru.
Molekulová frakce. Zkouší se vylučovací chromatografíí (2.2.30).
Zkoušený roztok. Asi 1 mg zkoušené látky se rozpustí v 1,0 ml tlumivého roztoku fosforečnanového o pH 8,0 (0,02 mol/l). Připravuje se těsně před použitím.
Chromatografícký postup se obvykle provádí za použití:
- - kolony délky 0,9 m a vnitřního průměru 16 mm naplněné dextranem pro chromatografii síťovaným R3,
- - mobilní fáze, kterou je roztok chloridu sodného R (17,5 g/l) v tlumivém roztoku fosforečnanovém o pH 8,0 (0,02 mol/l), s průtokovou rychlostí 6 ml/h.
Po ustálení kolony při 5 °C se převede zkoušený roztok do vstupu kolony a zbytky vzorku se spláchnou dvakrát 0,5 ml mobilní fáze a provede se eluce. Eluát se jímá po částech o objemu 1 ml, měří se absorbance (2.2.25) eluátů v maximu při 280 nm a jednotlivé hodnoty se zakreslí do grafu. Spustí se kolmice k osám přímek z minima před vrcholem vysokomolekulární formy, mezi vrcholy obou forem a za vrcholem nízkomolekulární formy a takto se identifikují frakce, které jsou uvažovány ve výpočtu poměru účinnosti obou forem. Spojí se zvlášť frakce vysokomolekulární formy a zvlášť frakce nízkomolekulární formy. Odděleně se stanoví urokinasová účinnost v mezinárodních jednotkách pro každou spojenou frakci, a to metodou popsanou v odstavci Stanovení účinnosti. Poměr urokinasové účinnosti spojených frakcí vysokomolekulární formy k účinnosti spojených frakcí nízkomolekulární formy je nejméně 2,0.
Celková bílkovina. Stanoví se obsah dusíku mineralizací 10 mg zkoušené látky kyselinou sírovou (2.5.9) a celkový obsah bílkoviny se vypočítá vynásobením faktorem 6,25.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Následující stránka