Specifická optická otáčivost (2.2.7). +15° až +21 °, počítáno na bezvodou látku; měří se roztok S do 20 min od přípravy.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 2,0 ml roztoku S se zředí vodou R na 10 ml.
Porovnávací roztok. 1,0 ml zkoušeného roztoku se zředí vodou R na 100 ml.
Na vrstvu se nanese odděleně po 10 iA každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, pyridinu R, vody R a 1-propanolu R (5 + 5 + 40 + 50) po dráze 12 cm. Vrstva se usuší v proudu teplého vzduchu, postříká se roztokem manganistanu draselného R (50 g/l) a nechá se stát 2 min až 3 min. Na chromatogramu zkoušeného roztoku žádná skvrna, kromě hlavní skvrny, není intenzivnější než odpovídající skvrna na chromatogramu porovnávacího roztoku (1,0 %).
Voda, semimikrostanovení (2.5.12). 16,0 % až 20,0 %; stanoví se s 0,200 g zkoušené látky.
Síranový popel (2.4.14). Nejvýše 1,0 %; stanoví se s 1,000 g zkoušené látky.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Bakteriální endotoxiny (2.6.14). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího bakteriální endotoxiny, vyhovuje zkoušce na bakteriální endotoxiny, obsahuje-li nejvýše 0,09 m.j. endotoxinu v miligramu. Připraví se roztoky za použití roztoku hydrogenuhličitanu sodného R 4,2 g/l.
Stanovení obsahu
Provede se plynová chromatografie (2.2.28) za použití fenazonu R jako vnitřního standardu.
Roztok vnitřního standardu. 0,150 g fenazonu R se rozpustí v dimethylformamidu R a zředí se jím na 100 ml.
Zkoušené roztoky a porovnávací roztok se 1 h nechají stát a pak se ihned provede zkouška.
Zkoušený roztok (a). K 60,0 mg v odměrné baňce se přidá 10 ml dimethylformamidu R a 2,0 ml hexamethyldisilazanu R Třepe se do rozpuštění a pak se zředí dimethylformamidem R na 20,0 ml.
Zkoušený roztok (b). K 60,0 mg v odměrné baňce se přidá 10,0 ml roztoku vnitřního standardu a 2,0 ml hexamethyldisilazanu R Třepe se do rozpuštění a pak se zředí dimethylformamidem R na 20,0 ml.
Porovnávací roztok. K 60,0 mg spektinomyciniumchloridu CRL v odměrné baňce se přidá 10,0 ml roztoku vnitřního standardu a 2,0 ml hexamethyldisilazanu R. Třepe se do rozpuštění a pak se zředí dimethylformamidem R na 20,0 ml.
Chromatografický postup se obvykle provádí za použití:
- skleněné kolony délky 1,5 m a vnitřního průměru 4 mm naplněné křemelinou silanizovanou pro plynovou chromatografii R (125 μm až 150 μm), impregnovanou 3 % směsi polyfenylmethylsiloxanu R,
- dusíku pro chromatografii R jako nosného plynu při průtokové rychlosti 45 ml/min,
- plamenoionizačního detektoru,
- elektronického integrátoru.
Teplota kolony se udržuje na 200 °C, teplota nástřikového prostoru a detektoru mezi 200 °C a 230 °C. Nastříknou se zvolené objemy zkoušených roztoků. Zkoušku lze hodnotit, jestliže na chromatogramu zkoušeného roztoku (b) je rozlišení mezi hlavním píkem a píkem vnitřního standardu nejméně 8,0. Nastříkne se střídavě zkoušený roztok (b) a porovnávací roztok.
Vypočte se obsah spektinomycinu v procentech.
Uchovávání
Ve vzduchotěsných obalech, při teplotě nepřevyšující 30 °C. Je-li látka sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Separandum.
Označování
V označení na obalu se uvede:
- - zda je látka sterilní,
- - zda je látka prostá bakteriálních endotoxinů.
Nečistoty
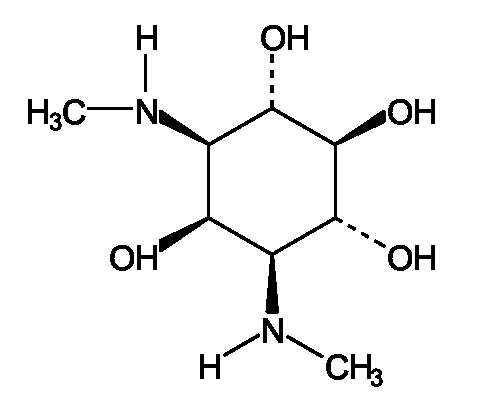
- A. aktinamin,
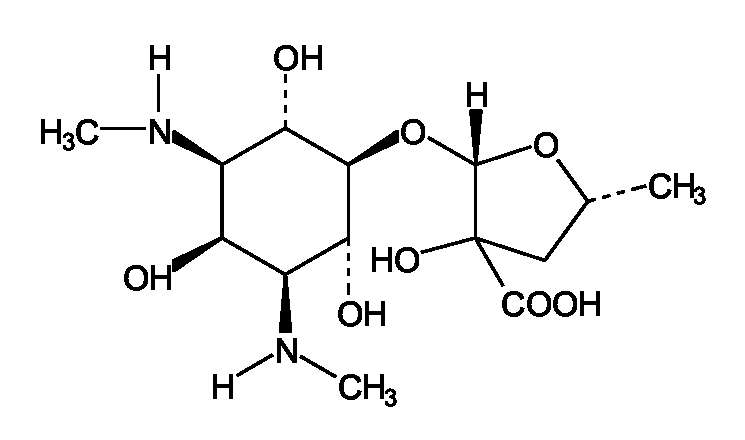
- B. kyselina aktinospektinoová,
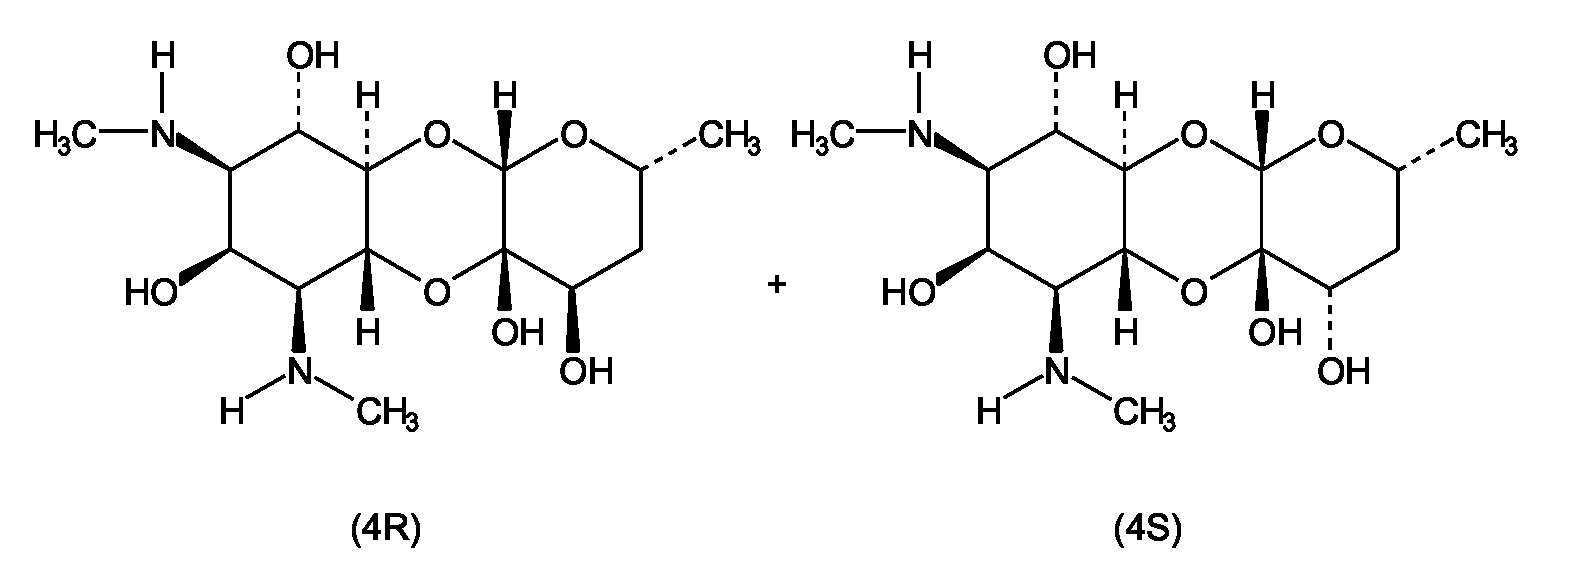
- C. dihydrospektinomyciny,
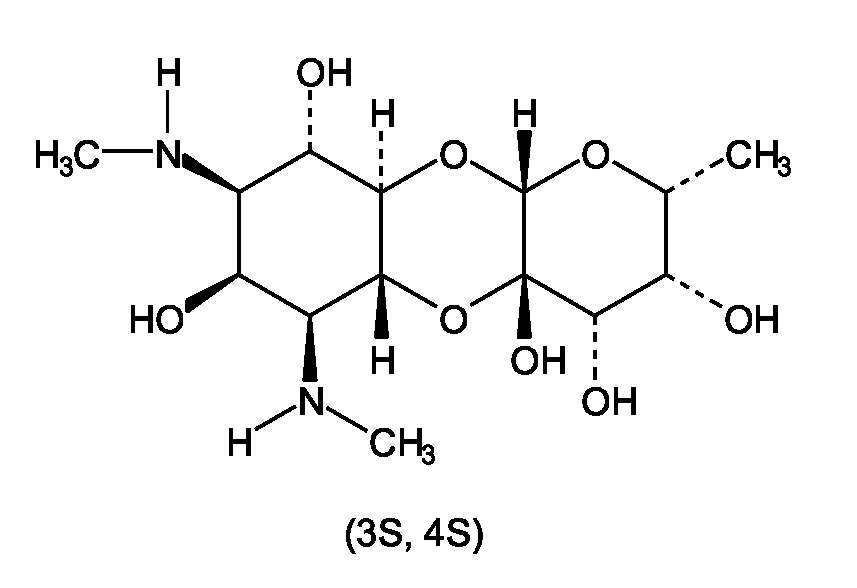
- D. dihydroxyspektinomycin.
† Spiramycinum
Spiramycin
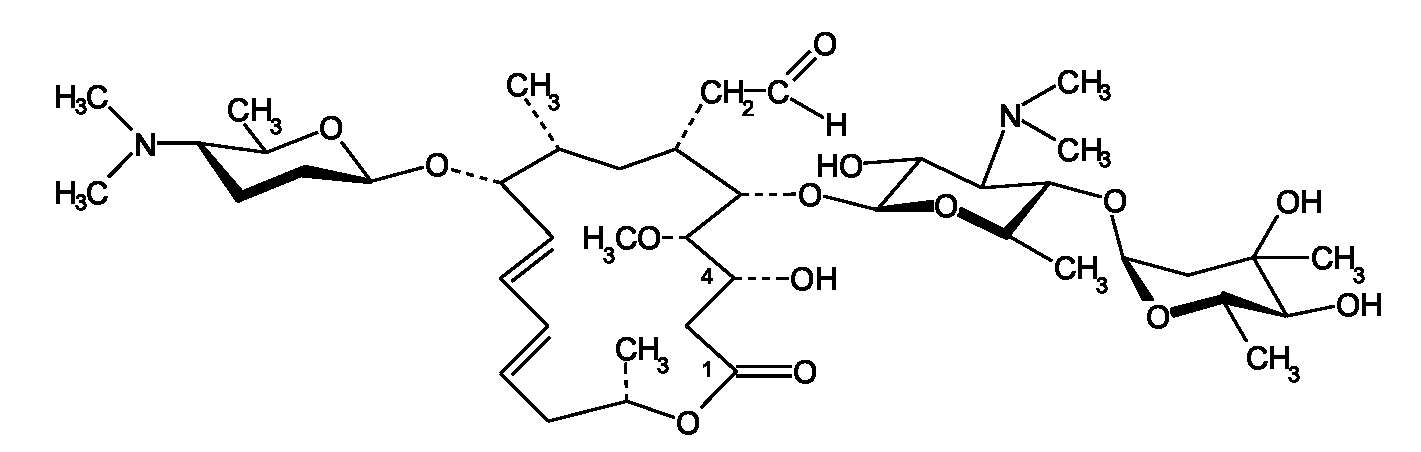
| C43H74N2O14 | Mr 843,06 | CAS 8025-81-8 |
Je to makrolidové antibiotikum produkované určitými kmeny Streptomyces ambofaciens nebo získané jiným způsobem. Hlavní složkou je (4R,5S,6S,7R,9R,10R,16R)-(11E,13E)-6-[(0-2,6-dideoxy--3-C-methyl-α-L-ribo-hexopyranosyl)-(1→4)-(3,6-dideoxy-3-dimethylamino-β-D- glukopyranosyl)-oxy]-7-formylmethyl-4-hydroxy-5-methoxy-9,16-dimethyl-10-[(2,3,4,6- tetradeoxy-4-dimethylamino--D-erythro-hexopyranosyl)oxy]oxacyklohexadeka-11,13-dien-2-on. Účinnost je nejméně 3900 m.j. v miligramu, počítáno na vysušenou látku.
Vlastnosti
Bílý nebo slabě nažloutlý slabě hygroskopický prášek. Je těžce rozpustný ve vodě, snadno rozpustný v acetonu, v lihu 96% a v methanolu, mírně rozpustný v etheru.
Zkoušky totožnosti
- A. 0,10 g se rozpustí v methanolu R a zředí se jím na 100,0 ml. 1,0 ml roztoku se zředí methanolem R na 100,0 ml. Měří se absorbance tohoto roztoku při 220 nm až 350 nm (2.2.25). Roztok vykazuje absorpční maximum při 232 nm. Specifická absorbance v maximuje asi 340.
- B. Hodnotí se chromatogramy získané ve zkoušce Příbuzné látky, viz Zkoušky na čistotu. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí hlavní skvrně na chromatogramu porovnávacího roztoku (a). Jestliže na chromatogramu zkoušeného roztoku je jedna nebo dvě další skvrny s hodnotami RF slabě vyššími, než má hlavní skvrna, mají tyto skvrny podobnou polohu a zbarvení jako vedlejší skvrny na chromatogramu porovnávacího roztoku (a) a liší se od skvrn na chromatogramu porovnávacího roztoku (e).
- C. 0,5 g se rozpustí v 10 ml kyseliny sírové 0,05 mol/l RS a přidá se 25 ml vody R. pH se upraví hydroxidem sodným 0,1 mol/l RS na hodnotu 8 a zředí se vodou R na 50 ml. K 5 ml tohoto roztoku se přidají 2 ml směsi objemových dílů vody R a kyseliny sírové R (1 + 2); vzniká hnědé zbarvení.
Zkoušky na čistotu
Hodnota pH (2.2.3). 8,5 až 10,5; měří se následující roztok: 0,5 g se rozpustí v 5 ml methanolu R a zředí se vodou prostou oxidu uhličitého R na 100 ml.
Specifická optická otáčivost (2.2.7). -80° až -85°, počítáno na vysušenou látku. Měří se roztok připravený rozpuštěním 1,00 g v kyselině octové zředěné R 10% (V/V) a zředěním stejným rozpouštědlem na 50,0 ml.
Příbuzné látky. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 40 mg se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (a). 40 mg spiramycinu CRL se rozpustí v methanolu R a zředí se jím na 10 ml.
Porovnávací roztok (b). 1 ml porovnávacího roztoku (a) se zředí methanolem R na 10 ml.
Porovnávací roztok (c). 5 ml porovnávacího roztoku (b) se zředí methanolem R na 10 ml.
Porovnávací roztok (d). 2 ml porovnávacího roztoku (b) se zředí methanolem R na 10 ml.
Porovnávací roztok (e). 40 mg erythromycinu CRL se rozpustí v methanolu R a zředí se jím na 10 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku a vyvíjí se horní vrstvou směsi objemových dílů 2-propanolu R, roztoku octanu amonného R (150 g/l), jehož pH bylo předem upraveno na hodnotu 9,6 hydroxidem sodným koncentrovaným RS, a ethylacetatu R (4 + 8 + 9) po dráze 15 cm. Vrstva se usuší na vzduchu, postříká se anisaldehydem RS1 a 5 min se zahřívá při 110 °C. Na chromatogramu porovnávacího roztoku (a) jsou dvě skvrny s poněkud vyšší hodnotou RF, než má hlavní skvrna: skvrna bližší hlavní skvrně odpovídá monoesteru kyseliny octové a vzdálenější skvrna odpovídá monoesteru kyseliny propionové. Na chromatogramu zkoušeného roztoku není žádná skvrna odpovídající monoesteru kyseliny octové intenzivnější než skvrna na chromatogramu porovnávacího roztoku (c) (5,0 %); žádná skvrna odpovídající monoesteru kyseliny propionové není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (b) (10,0 %); žádná skvrna kromě hlavní skvrny a skvrn odpovídajících monoesterům kyseliny octové a propionové není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (d) (2,0 %).
Těžké kovy (2.4.8). 1,0 g vyhovuje limitní zkoušce C na těžké kovy (20 μg/g). K přípravě porovnávacího roztoku se použijí 2 ml základního roztoku olova (10 μg Pb/ml).
Ztráta sušením (2.2.32). Nejvýše 3,5 %; 0,500 g se 6 h suší nad oxidem fosforečným R při 80 °C a při tlaku nepřevyšujícím 670 Pa.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení účinnosti
Provede se mikrobiologické stanovení účinnosti antibiotik (2.7.2).
Uchovávání
Ve vzduchotěsných obalech.
Separandum.
† Spironolactonum
Spironolakton
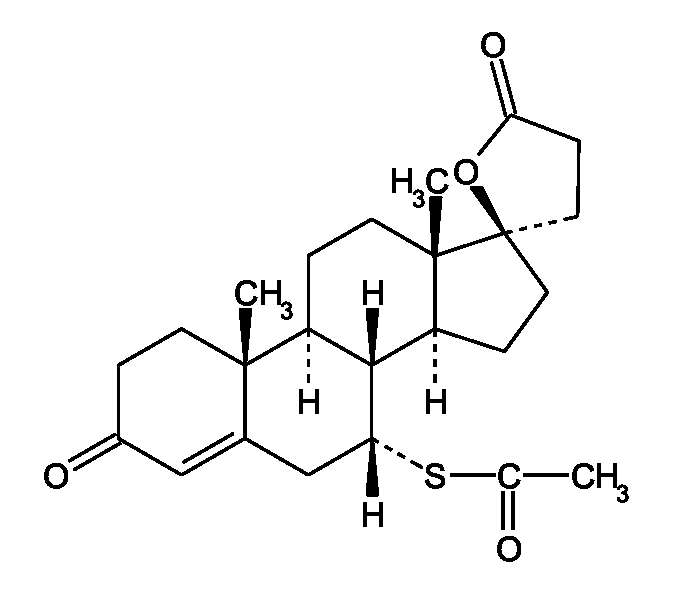
| C24H32O4S | Mr 416,57 | CAS 52-01-7 |
Je to 7α-acetylthio-3-oxo-17α-pregn-4-en-21,17-karbolakton. Počítáno na vysušenou látku, obsahuje 97,0 % až 102,0 % sloučeniny C24H32O4S.
Vlastnosti
Bílý až nažloutle bílý prášek. Je prakticky nerozpustný ve vodě, dobře rozpustný v lihu 96%, těžce rozpustný v etheru.
Vykazuje polymorfismus.
Zkoušky totožnosti
Základní sestava zkoušek: A a C.
Alternativní sestava zkoušek: B a C, viz Obecné zásady (1.2).
- A. Infračervené absorpční spektrum (2.2.24) zkoušené látky se shoduje se spektrem spironolaktonu CRL. Měří se roztoky látek (50 g/l) v chloroformu R.
- B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu GF254R.
Zkoušený roztok. 20 mg se rozpustí v dichlormethanu R a zředí se jím na 10 ml.
Porovnávací roztok. 20 mg spironolaktonu CRL se rozpustí v dichlormethanu R a zředí se jím na 10 ml.
Na vrstvu se nanese odděleně po 5 μl každého roztoku a vyvíjí se směsí objemových dílů vody R, cyklohexanu R a ethylacetatu R (1 + 24 + 75) po dráze 15 cm. Vrstva se usuší na vzduchu a pozoruje se v ultrafialovém světle při 254 nm. Hlavní skvrna na chromatogramu zkoušeného roztoku se polohou a velikostí shoduje s hlavní skvrnou na chromatogramu porovnávacího roztoku.
- C. K asi 10 mg se přidají 2 ml roztoku kyseliny sírové R 50% (V/V) a protřepe se; vznikne oranžové zbarvení s intenzivní žlutavě zelenou fluorescencí. Roztok se mírně zahřeje; barva se změní na tmavě červenou a vyvíjí se sirovodík, který barví papír s octanem olovnatým R do černa. Přidá se 10 ml vody R; vznikne zelenožlutý roztok, který opalizuje nebo se sráží.
Zkoušky na čistotu
Specifická optická otáčivost (2.2.7). -33° až -37°, počítáno na vysušenou látku. Měří se roztok připravený rozpuštěním 0,100 g v chloroformu R a zředěním stejným rozpouštědlem na 10,0 ml.
Příbuzné látky. Provede se kapalinová chromatografie (2.2.29).
Zkoušený roztok. 62,5 mg se rozpustí v 2,5 ml tetrahydrofuranu R a zředí se mobilní fází na 25,0 ml.
Porovnávací roztok (a). 1,0 ml zkoušeného roztoku se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (b). 25,0 mg kanrenonu CRL se rozpustí v 1,0 ml tetrahydrofuranu R a zředí se mobilní fází na 10,0 ml.
Porovnávací roztok (c). 1,0 ml porovnávacího roztoku (b) se zředí mobilní fází na 100,0 ml.
Porovnávací roztok (d). 1,0 ml zkoušeného roztoku se smíchá s 1,0 ml porovnávacího roztoku (b) a zředí se mobilní fází na 100,0 ml.
Porovnávací roztok (e). 0,50 ml porovnávacího roztoku (a) se zředí mobilní fází na 10,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - nerezové ocelové kolony 0,15 m dlouhé a vnitřního průměru 4,6 mm naplněné silikagelem oktylsilanizovaným pro chromatografii R (5 μm),
- - mobilní fáze, kterou je směs objemových dílů acetonitrilu R tetrahydrofuranu R a vody R (8 + 18 + 74), s průtokovou rychlostí 1,8 ml/min,
- - spektrofotometrického detektoru s proměnlivou vlnovou délkou pracujícího při 254 nm a 283 nm.
Nastříkne se 20 μl zkoušeného roztoku a 20 μl porovnávacího roztoku (a), 20 μl porovnávacího roztoku (d) a 20 μl porovnávacího roztoku (e) a zaznamenají se chromatogramy při nastavení detektoru na 254 nm po dobu odpovídající dvojnásobku retenčního času spironolaktonu. Na chromatogramu zkoušeného roztoku součet ploch všech píků, kromě píku spironolaktonu a kanrenonu, není větší než plocha píku spironolaktonu na chromatogramu porovnávacího roztoku (a) (1,0 %). K píkům s plochou menší než plocha hlavního píku na chromatogramu porovnávacího roztoku (e) se nepřihlíží.
Pak se nastříkne 20 (z 1 zkoušeného roztoku a 20 (z 1 porovnávacího roztoku (c) a zaznamenají se chromatogramy při nastavení detektoru na 283 nm. Na chromatogramu zkoušeného roztoku není plocha píku odpovídajícího kanrenonu větší než plocha píku kanrenonu na chromatogramu porovnávacího roztoku (c) (1,0 %). Vypočítá se obsah kanrenonu v procentech ze záznamů při 283 nm a obsah ostatních příbuzných látek v procentech ze záznamů při 254 nm. Uvedená procenta se sečtou; součet není větší než 1,0 %.
Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (d) jsou dva oddělené píky odpovídající kanceronu a spironolaktonu s rozlišením nejméně 1,4 a jestliže hlavní pík na chromatogramu porovnávacího roztoku (e) má poměr signálu k šumu nejméně 6.
Volné merkaptosloučeniny. 2,0 g se protřepávají 1 min s 20 ml vody R a směs se zfiltruje. K 10,0 ml filtrátu se přidá 0,05 ml jodu 0,01 mol/l VS a 0,1 ml škrobu RS a promíchá se; vzniká modré zbarvení.
Chrom. K 0,20 g v platinovém kelímku se přidá 1 g uhličitanu draselného R a 0,3 g dusičnanu draselného R. Jemně se zahřívá do roztavení a pak se spaluje při teplotě 600 °C až 650 °C až do odstranění uhlíku. Po ochlazení se zbytek, je-li třeba mírným zahřátím, úplně rozpustí v 10 ml vody R, zfiltruje se a zředí se vodou R na 20 ml. K 10,0 ml tohoto roztoku se přidá 0,5 g močoviny R a roztok kyseliny sírové R 14% (V/V) až do kyselé reakce. Jakmile přestane unikání bublinek, přidá se navíc 1 ml stejného roztoku kyseliny sírové, zředí se vodou R na 20,0 ml a přidá se 0,5 ml difenylkarbazidu RS. Tento roztok není zbarven intenzivněji než porovnávací roztok připravený za použití 1,0 ml roztoku kyseliny sírové R 14% (V/V), 0,50 ml čerstvě připraveného roztoku dichromanu draselného R (28,3 mg/l), s následujícím naředěním vodou R na 20,0 ml a s přidáním 0,5 ml difenylkarbazidu RS (50 μg/g).
Ztráta sušením (2.2.32). Nejvýše 0,5 %; 1,000 g se 3 h suší v sušárně při 100 °C až 105 °C.
Síranový popel (2.4.14). Nejvýše 0,1 %; stanoví se s 1,00 g zkoušené látky.
Stanovení obsahu
50,0 mg se rozpustí v methanolu R a zředí se jím na 250,0 ml. 5,0 ml tohoto roztoku se zředí methanolem R na 100,0 ml. Měří se absorbance (2.2.25) tohoto roztoku v maximu při 238 nm.
Vypočte se obsah C24H32O4S za použití specifické absorbance, která má hodnotu 470.
Uchovávání
V dobře uzavřených obalech, chráněn před světlem.
Separandum.
† Stramonii folium
Durmanový list
Synonymum. Folium stramonii
Je to usušený list nebo usušený list spolu s kvetoucími a někdy i plodonosnými vrcholky druhu Datura stramonium L. a jeho odrůd. Obsahuje nejméně 0,25 % alkaloidů, počítáno jako hyoscyamin (C17H23NO3; Mr289,4), vztaženo na drogu vysušenou při 100 °C až 105 °C. Alkaloidy tvoří zejména hyoscyamin provázený menším množstvím hyoscinu (skopolaminu).
Vlastnosti
Droga má nepříjemný pach.
Makroskopický a mikroskopický popis, viz Zkoušky totožnosti A a B.
Zkoušky totožnosti
- A. Listy tmavě hnědozelené až tmavě šedozelené, sušením často svraskalé, dohromady shloučené, tenké a křehké, vejčité nebo trojhranně vejčité, hluboce vykrajované, s protáhlou koncovou špičkou, na bázi často nesouměrné. Mladé listy na žilnatině chlupaté, starší listy téměř lysé. Stonky zelené nebo nachově zelené, tenké, ohnuté a zkroucené, podélně svraštělé, často příčně rýhované, dichasiálně větvené, v paždí s jedním květem nebo nezralým plodem. Květy s krátkou stopkou mají srostloplátečný kalich s pěti ušty a nálevkovitou hnědobílou nebo nafialovělou korunou. Plod je tobolka, zpravidla pokrytá četnými krátkými, vzpřímenými ostny, semena jsou hnědá až černá s jemně jamkovitým osemením.
- B. Droga se upráškuje (355). Prášek je šedozelený. Pozoruje se pod mikroskopem v chloralhydrátu RS. Práškovaná droga je charakteristická těmito znaky: úlomky pokožky čepele listu s buňkami se stěnami slabě vlnitě zprohýbanými a s hladkou kutikulou; anizocytické a anomocytické průduchy (2.8.3) četnější na spodní straně listu; krycí chlupy kuželovité, jednořadé, tříbuněčné až pětibuněčné, s bradavčitými stěnami. Žláznaté chlupy krátké, paličkovité, s dvoubuněčnou až sedmibuněčnou hlavičkou. Dorziventrální mezofyl s jednou řadou palisádových buněk, houbový parenchym s drúzami šťavelanu vápenatého; kruhovitě a šroubovitě ztlustlé cévy. V práškované droze mohou být patrná vlákna a síťovitě ztlustlé cévy stonku; kulovitá pylová zrna zpravidla 60 pm až 80 μm v průměru, se třemi klíčními póry a téměř hladkou exinou. Úlomky koruny s papilózní pokožkou; úlomky semene obsahující žlutohnědé zprohýbané sklereidy osemení; občas krystaly a písek šťavelanu vápenatého.
- C. Hodnotí se chromatogramy ze zkoušky Chromatografie, viz Zkoušky na čistotu. Hlavní skvrny na chromatogramu zkoušeného roztoku odpovídají polohou, zbarvením i velikostí hlavním skvrnám na chromatogramu porovnávacího roztoku při nanášce shodných objemů.
- D. 1 g práškované drogy (180) se protřepává 2 min s 10 ml kyseliny sírové 0,05 mol/l RS a zfiltruje se. K filtrátu se přidá 1 ml amoniaku 26% R a 5 ml vody R. Opatrně se protřepává s 15 ml etheru prostého peroxidických látek R tak, aby se netvořila emulze. Vrchní vrstva se oddělí a vysuší síranem sodným bezvodým R Zfiltruje se a ether se odpaří na porcelánové misce. Přidá se 0,5 ml kyseliny dusičné R a odpaří se na vodní lázni do sucha. Přidá se 10 ml acetonu R a po kapkách roztok hydroxidu draselného (30 g/l) v lihu 96% R; vznikne tmavě fialové zbarvení.
Zkoušky na čistotu
Chromatografie. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R. Zkoušený roztok. 1,0 g práškované drogy (180) se protřepává 15 min s 10 ml kyseliny sírové 0,05 mol/l RS. Roztok se zfiltruje a filtr se promývá kyselinou sírovou 0,05 mol/l RS až do konečného objemu 25 ml filtrátu. Přidá se 1 ml amoniaku 26% R a pak se protřepává dvakrát 10 ml etheru prostého peroxidických látek R, je-li třeba, oddělí se vrstvy odstřeďováním. Spojené etherové výtřepky se vysuší síranem sodným bezvodým R. Zfiltruje se a filtrát se odpaří na vodní lázni do sucha. Zbytek se rozpustí v 0,5 ml methanolu R.
Porovnávací roztok. 50 mg hyoscyaminiumsulfatu R se rozpustí v 9 ml methanolu R. 15 mg skopolaminiumbromidu R se rozpustí v 10 ml methanolu R. 3,8 ml roztoku hyoscyaminiumsulfatu a 4,2 ml roztoku skopolaminiumbromidu se zředí methanolem R na 10 ml.
Na vrstvu se nanese odděleně do pruhů (20 mm x 3 mm) po 10 μl a 20 μl obou roztoků; vzdálenost mezi jednotlivými pruhy je 1 cm. Vyvíjí se směsí objemových dílů amoniaku 26% R, vody R a acetonu R (3 + 7 + 90) po dráze 10 cm. Vrstva se suší 15 min při 100 °C až 105 °C. Po ochlazení se postříká asi 10 ml jodobismutitanu draselného RS2 do vzniku oranžových nebo hnědých skvrn na žlutém pozadí. Skvrny na chromatogramu zkoušeného roztoku odpovídají polohou (hyoscyamin v dolní třetině, skopolamin v horní třetině chromatogramu) a zbarvením skvrnám na chromatogramu porovnávacího roztoku. Skvrny na chromatogramu zkoušeného roztoku nepřevyšují velikostí skvrny na chromatogramu porovnávacího roztoku při nanášce shodných objemů. Na chromatogramu zkoušeného roztoku mohou být patrny další slabě zbarvené skvrny; při nanášce 20 μl ve střední části chromatogramu, při nanášce 10 μl v blízkosti startu. Vrstva se postříká dusitanem sodným RS tak, aby byla průsvitná. Pozoruje se po 15 min. Skvrny odpovídající hyoscyaminu na chromatogramech zkoušeného i porovnávacího roztoku se zbarví červenohnědě, ne však šedomodře (atropin), další skvrny již nejsou patrné.
Cizí příměsi (2.8.2 Nejvýše 3 % stonků o průměru větším než 5 mm.
Celkový popel (2.4.16) Nejvýše 20,0 %.
Popel nerozpustný v kyselině chlorovodíkové (2.8.1) Nejvýše 4,0 %.
Stanovení obsahu
Asi 50 g drogy se upráškuje na předepsaný stupeň (180). Práškovaná droga se použije ke zkouškám Ztráta sušením a Stanovení obsahu.
- a) Ztráta sušením (2.2.32). 2,000 g práškované drogy (180) se suší v sušárně při 100 °C až 105 °C.
- b) 10,00 g práškované drogy (180) se navlhčí směsí složenou z 5 ml amoniaku 17,5% RS, 10 ml lihu 96% R a 30 ml etheru prostého peroxidických látek R, důkladně se promíchá. Směs se převede do vhodného perkolátoru, je-li třeba pomocí extrakční směsi, a nechá se 4 h stát. Pak se perkoluje směsí složenou z objemových dílů chloroformu R a etheru prostého peroxidických látek R (1 + 3) tak dlouho, dokud vytékající perkolát reaguje pozitivně na přítomnost alkaloidů. Několik mililitrů perkolátu se odpaří do sucha, zbytek se rozpustí v kyselině sírové 0,25 mol/l RS a nepřítomnost alkaloidů se ověří tetrajodortuťnatanem draselným RS. Perkolát se zahustí na vodní lázni na objem asi 50 ml a převede se do dělicí nálevky pomocí etheru prostého peroxidických látek R. Přidá se ether prostý peroxidických látek R tak., aby jeho objem tvořil nejméně 2,lnásobek objemu perkolátu a aby tekutina měla hustotu zřetelně nižší než voda. Protřepe se nejméně třikrát 20 ml kyseliny sírové 0,25 mol/l RS, je-li třeba, oddělí se vrstvy odstředěním. Spojené spodní vrstvy se převedou do druhé dělicí nálevky, zalkalizují se amoniakem 17,5% RS a vytřepávají se třikrát 30 ml chloroformu R. Ke spojeným chloroformovým výtřepkům se přidají 4 g síranu sodného bezvodého R a nechá se stát 30 min za občasného protřepávání. Chloroform se slije a síran sodný se promyje třikrát 10 ml chloroformu R. Spojené chloroformové roztoky se odpaří na vodní lázni do sucha, odparek se suší 15 min v sušárně při 100 °C až 105 °C. Odparek se rozpustí v několika mililitrech chloroformu R, přidá se 20,0 ml kyseliny sírové 0,01 mol/l VS a chloroform R se odstraní zahřátím na vodní lázni. Přidá se červeň methylová směsný indikátor RS a titruje se hydroxidem sodným 0,02 mol/l VS.
Celkový obsah alkaloidů v procentech, počítáno jako hyoscyamin (C17H23NO3), se vypočítá podle vztahu:
v němž značí:
- d - ztrátu sušením v procentech,
- n - spotřebu hydroxidu sodného 0,02 mol/l VS v mililitrech,
- m - navážku drogy v gramech.
Uchovávání
Chráněn před světlem a vlhkostí.
Separandum.
† Streptokinasum
Streptokinasa
| CAS 9002-01-1 |
Je to bílkovinný přípravek získaný z filtrátů kultury určitých kmenů hemolytických streptokoků skupiny C. Má schopnost se spojit s lidským plazminogenem a vytvořit aktivátor plazminogenu.
Látka je vyčištěná tak, aby před přidáním stabilizátoru nebo nosiče byla streptokinasová účinnost nejméně 600 m.j. na mikrogram dusíku. Obvykle obsahuje tlumivý roztok a může být stabilizována přídavkem vhodných látek, jako je lidský albumin.
Vlastnosti
Bílý prášek nebo bílá drobivá tuhá látka, hygroskopická. Je snadno rozpustná ve vodě.
Zkoušky totožnosti
- A. Do hemolyzační zkumavky umístěné ve vodní lázni při 37 °C se převede 0,5 ml citrátové lidské, psí nebo králičí plazmy, přidá se 0,1 ml roztoku zkoušené látky v tlumivém roztoku fosforečnanovém o pH 7,2 obsahujícího 10 000 m.j. streptokinasové účinnosti v mililitru a 0,1 ml roztoku trombinu lidského R v tlumivém roztoku fosforečnanovém o pH 7,2 obsahujícího 20 m.j. v mililitru a ihned se protřepe. Vytvoří se sraženina, která se rozpustí v průběhu 30 min. Celý postup je nutné opakovat při použití hovězí citrátové plazmy. V průběhu 60 min se vzniklá sraženina nerozpustí.
- B. 0,6 g agaru se rozpustí v 50,0 ml tlumivého roztoku barbitalového o pH 8,6 (1) a zahřívá se, pokud není roztok čirý. Připraví se skleněné destičky o ploše 50 x 50 mm upevněné tak, aby byly průhledné, a zbaví se stop mastnoty. Na každou destičku se napipetují 4 ml roztoku agaru (viz níže) a ponechají se v horizontální poloze ochladit. Ve středu agaru se vyřízne jamka o průměru 6 mm a dostatečný počet jamek (nepřesahující 6) se vyřízne ve vzdálenosti 11 mm od střední jamky. Zbylý agar se z jamek odsaje hadičkou napojenou na vakuovou pumpu. Mikropipetou se do střední jamky napipetuje 80 μl kozího nebo králičího antistreptokinasového séra obsahujícího 10 000 jednotek antistreptokinasové účinnosti v mililitru. Do okolních jamek se napipetuje 80 μl roztoku zkoušené látky obsahující 125 000 m.j. streptokinasové účinnosti v mililitru. Destičky se umístí na 24 h do vlhké komory. Vytvoří se pouze jeden dobře zřetelný precipitační oblouk umístěný mezi jamkou se sérem a každou jamkou s roztokem zkoušené látky.
Zkoušky na čistotu
Hodnota pH (2.2.3). 6,8 až 7,5; měří se roztok zkoušené látky ve vodě prosté oxidu uhličitého R obsahující 5000 m.j. streptokinasové účinnosti v mililitru.
Streptodornasa.
Zkoušený roztok. Zkoušená látka se rozpustí v tlumivém roztoku imidazolovém o pH 6,5 v takovém množství, aby roztok obsahoval 150 000 m.j. streptokinasové účinnosti v mililitru.
Porovnávací roztok. Porovnávací přípravek streptodomasy kalibrovaný v mezinárodních jednotkách na mezinárodní standard streptodomasy se rozpustí v tlumivém roztoku imidazolovém o pH 6,5 v takovém množství, aby roztok obsahoval 20 m.j. streptodomasové účinnosti v mililitru. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Do každé z osmi očíslovaných centrifugačních zkumavek se převede 0,5 ml roztoku kyseliny deoxyribonukleové sodné soli R(1 g/l) v tlumivém roztoku imidazolovém o pH 6,5. Do zkumavek č. 1 a č. 2 se přidá 0,25 ml tlumivého roztoku imidazolového o pH 6,5,0,25 ml zkoušeného roztoku a ihned se přidají 3,0 ml kyseliny chloristé R (25 g HClO4/l). Po promíchání se směs odstřeďuje 5 min při 3000 gn a měří se absorbance (2.2.25) supernatantní tekutiny při 260 nm proti kontrolnímu roztoku, kterým je směs 1,0 ml tlumivého roztoku imidazolového o pH 6,5 a 3,0 ml roztoku kyseliny chloristé R ( 25 g HClO4/l) (absorbance A1 a A2). Do dalších šesti zkumavek (čísla 3 až 8) se převede 0,25 ml, 0,25 ml, 0,125 ml, 0,125 ml, 0 ml a 0 ml tlumivého roztoku imidazolového o pH 6,5. Do každé zkumavky se přidá 0,25 ml zkoušeného roztoku a 0 ml, 0 ml, 0,125 ml, 0,125 ml, 0,25 ml a 0,25 ml porovnávacího roztoku. Každá zkumavka se promíchá a zahřívá 15 min při 37 °C. Pak se do každé zkumavky přidají 3,0 ml kyseliny chloristé R (25 g HClO4 /l), promíchá se a odstřeďuje se. Měří se absorbance (2.2.25) supernatantních tekutin při 260 nm proti výše uvedenému kontrolnímu roztoku (absorbance A3 až A8):
(ekvivalent k maximu 10 m.j. streptodomasové účinnosti na 100 000 m.j. streptokinasové účinnosti).
Streptolysin. V hemolyzační zkumavce se rozpustí takové množství zkoušeného přípravku, aby v 0,5 ml směsi objemových dílů tlumivého roztoku fosforečnanového o pH 7,2 a roztoku chloridu sodného R (9 g/l) (1+9) bylo 500 000 m.j. streptokinasové účinnosti. Pak se přidá 0,4 ml roztoku thioglykolanu sodného R (23 g/l) a směs se zahřívá 10 min ve vodní lázni při 37 °C. Přidá se 0,1 ml porovnávacího roztoku lidského antistreptolysinu O obsahujícího 5 m.j. v mililitru. Po 5 min zahřívání při 37 °C se přidá 1 ml erytrocytů králičích suspenze R, zahřívá se 30 min při 37 °C a odstřeďuje se při 1000 gn Stejným způsobem se připraví hemolyzační zkumavka, ve které je místo roztoku zkoušeného přípravku 0,5 ml směsi objemových dílů tlumivého roztoku fosforečnanového o pH 7,2 a roztoku chloridu sodného R (9 g/l) (1 + 9). Měří se absorbance (2.2.25) supernatantních tekutin při 550 nm. Absorbance zkoušeného roztoku je nejvýše o 50 % vyšší než absorbance porovnávacího roztoku.
Ztráta sušením (2.2.32). Nejvýše 4,0 %; suší se 24 h nad oxidem fosforečným R a při tlaku nepřevyšujícím 2,7 Pa.
Sterilita (2.6.1). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného sterilizačního postupu, vyhovuje zkoušce na sterilitu.
Pyrogenní látky (2.6.8). Pokud je látka určena k výrobě parenterálních přípravků bez dalšího vhodného postupu odstraňujícího pyrogenní látky, vyhovuje zkoušce na pyrogenní látky, při níž se na 1 kg hmotnosti králíka vstříkne 1,0 ml roztoku obsahujícího množství zkoušeného přípravku odpovídající 20 000 m.j. streptokinasové účinnosti ve vodě na injekci R.
Neškodnost (2.6.9). Pokud je látka určena k výrobě parenterálních přípravků, vyhovuje zkoušce na neškodnost, při níž se během 15 s až 20 s každé myši vstříkne množství přípravku odpovídající 50 000 m.j. streptokinasové účinnosti, rozpuštěné v 0,5 ml vody na injekci R.
Stanovení účinnosti
Účinnost se stanoví porovnáním schopnosti aktivovat přeměnu plazminogenu na plazmin se schopností referenčního přípravku streptokinasy kalibrovaného v mezinárodních jednotkách; tvorba plazminu se měří stanovením doby rozpuštění fibrinové sraženiny za daných podmínek.
Mezinárodní jednotka je streptokinasová účinnost obsažená v deklarovaném množství mezinárodního standardu, kterým je lyofilizovaná streptokinasa s laktosou. Hodnotu účinnosti mezinárodního standardu v mezinárodních jednotkách vyhlašuje Světová zdravotnická organizace.
Jestliže není předepsáno jinak, používá se pro přípravu roztoků a ředění při stanovení účinnosti tlumivý roztok fosforečnanový o pH 7,2 obsahující albumin hovězí R (30 g/l).
Zkoušený roztok. Připraví se roztok zkoušeného přípravku s přepokládaným obsahem 1000 m.j. streptokinasové účinnosti v mililitru.
Porovnávací roztok. Připraví se roztok referenčního přípravku látky obsahující 1000 m.j. streptokinasové účinnosti v mililitru.
Zkoušený roztok a porovnávací roztok se uchovávají ve vodě s ledem a použijí se do 6 h.
Připraví se tři ředění (l,5násobné) porovnávacího přípravku tak, aby nejdelší doba rozpuštění sraženiny byla menší než 20 min. Podobná ředění se připraví se zkoušeným roztokem.
Tyto roztoky se uchovávají ve vodě s ledem a použijí se do 1 h.
Připraví se 24 zkumavek o průměru 8 mm. Zkumavky se označí T1, T2 a T3 pro ředění zkoušeného roztoku a S1, S2 a S3 pro ředění porovnávacího roztoku. Pro každé ředění se použijí čtyři. Všechny zkumavky se umístí do vody s ledem a do každé se převede 0,2 ml příslušného ředění, 0,2 ml tlumivého roztoku fosforečnanového o pH 7,2 obsahujícího albumin hovězí R (30 g/l) a 0,1 ml roztoku trombinu lidského R obsahujícího 20 m.j. v mililitru. Zkumavky se přemístí do vodní lázně při 37 °C a nechají se 2 min temperovat. Automatickou pipetou se na dno první zkumavky převede 0,5 ml roztoku euglobulinů lidských R (10 g/l) a důkladně se promíchá. V intervalech 5 s se přidává 0,5 ml roztoku euglobulinů lidských R (10 g/l) do dalších zkumavek. Na stopkách se měří u každé zkumavky časový interval v sekundách mezi přidáním euglobulinů a rozpuštěním sraženiny.
Změřené časové intervaly se převedou na logaritmy a pomocí obvyklých statistických metod se vypočítá účinnost zkoušené látky v porovnání s účinností referenčního přípravku.
Stanovená účinnost je 90 % až 111 % deklarované účinnosti. Interval spolehlivosti (P = 0,95) stanovení účinnosti je 80 % až 125 % deklarované účinnosti.
Uchovávání
V dobře uzavřených obalech, chráněna před světlem. Je-li látka sterilní, uchovává se ve sterilních vzduchotěsných zabezpečených obalech.
Separandum.
Označování
V označení na obalu se uvede:
- - počet mezinárodních jednotek streptokinasové účinnosti v miligramu, počítáno na vysušenou látku,
- - název a množství každé přidané látky,
- - zda je látka sterilní,
- - zda je látka prostá pyrogenních látek,
- - zda je látka vhodná pro výrobu parenterálních přípravků.
† Streptomycini sulfas
Streptomyciniumsulfat
Synonymum. Streptomycinium sulfuricum
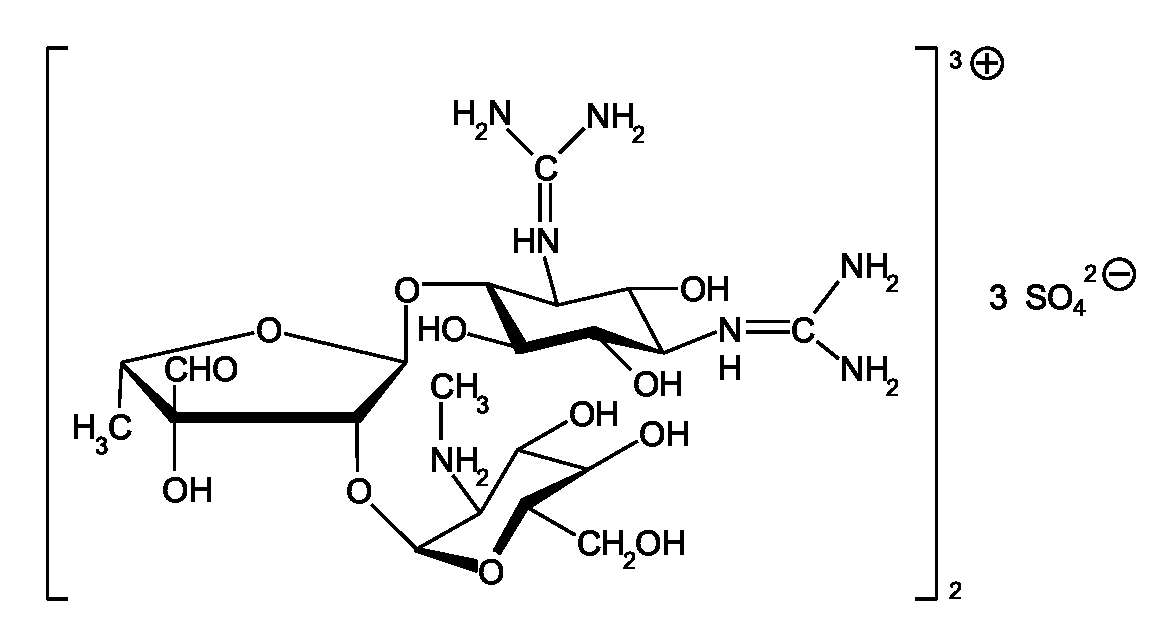
| C42H84N14O36S3 | Mr 1457,38 | CAS 3810-74-0 |
Je to bis {N,N'-diamidinio-4-O-[5-deoxy-2-O-(2-deoxy-2-methylamonio-α-L-glukopyranosyl)-3--C-formyl-a-L-lyxo-furanosyl]-D-streptamonium}trisulfat produkovaný určitými kmeny Streptomyces griseus nebo se připravuje jiným způsobem. Mohou se přidat stabilizátory. Účinnost je nejméně 720 m.j. v miligramu, počítáno na vysušenou látku.
Výroba
Připravuje se výrobními postupy, které vylučují nebo omezují přítomnost látek snižujících krevní tlak, aby se prokázalo, že bude-li látka zkoušena, vyhoví následující zkoušce:
Neškodnost (2.6.9). Každé myši se vstříkne 1 mg zkoušené látky rozpuštěný v 0,5 ml vody na injekci R.
Vlastnosti
Bílý nebo téměř bílý hygroskopický prášek. Je velmi snadno rozpustný ve vodě, prakticky nerozpustný v ethanolu a v etheru.
Zkoušky totožnosti
- A. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy o tloušťce 0,75 mm připravené z následující směsi: 0,3 g karbomeru R se smíchá s 240 ml vody R a nechá se 1 h stát za mírného protřepávání; pH se upraví postupným přidáváním hydroxidu sodného zředěného RS za stálého protřepávání na hodnotu 7 a přidá se 30 g silikagelu H R. Deska s vrstvou se 1 h zahřívá při 110 °C, nechá se zchladnout a ihned se použije.
Zkoušený roztok. 10 mg se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (a). 10 mg streptomyciniumsulfatu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Porovnávací roztok (b). 10 mg kanamyciniummonosulfatu CRL, 10 mg neomyciniumsulfatu CRL a 10 mg streptomyciniumsulfatu CRL se rozpustí ve vodě R a zředí se jí na 10 ml.
Na vrstvu se nanese odděleně po 10 μl z každého roztoku a vyvíjí se roztokem dihydrogenfosforečnanu draselného R (70 g/l) po dráze 12 cm. Vrstva se usuší v proudu teplého vzduchu a postříká se směsí stejných objemových dílů roztoku dihydroxynqftalenu R (2 g/l) v lihu 96% R a roztoku kyseliny sírové R (460 g/l). Zahřívá se při 150 °C po dobu 5 min až 10 min. Hlavní skvrna na chromatogramu zkoušeného roztoku odpovídá polohou, zbarvením a velikostí skvrně na chromatogramu porovnávacího roztoku (a). Zkoušku lze hodnotit, jestliže na chromatogramu porovnávacího roztoku (b) jsou tři zřetelně od sebe oddělené skvrny.
- B. 5 mg až 10 mg se rozpustí ve 4 ml vody R, přidá se 1 ml hydroxidu sodného 1 mol/l RS a zahřívá se 4 min na vodní lázni. Přidá se kyselina chlorovodíková zředěná RS v mírném nadbytku a 0,1 ml chloridu železitého RS1; vzniká fialové zabarvení.
- C. 0,1 g se rozpustí ve 2 ml vody R, přidá se 1 ml 1-naftolu RS a 2 ml směsi stejných objemových dílů chlornanu sodného RS a vody R vzniká červené zbarvení.
- D. Asi 10 mg se rozpustí v 5 ml vody R, přidá se 1 ml kyseliny chlorovodíkové 1 mol/l RS a zahřívá se 2 min na vodní lázni. Přidají se 2 ml roztoku 1-naftolu R (5 g/l) v hydroxidu sodném 1 mol/l RS a zahřívá se 1 min ve vodní lázni; vzniká slabě žluté zbarvení.
- E. Vyhovuje zkoušce na sírany (2.3.1).
Zkoušky na čistotu
Roztok S. 2,5 g se rozpustí ve vodě prosté oxidu uhličitého R a zředí sejí na 10 ml.
Vzhled roztoku. Roztok S není zbarven intenzivněji než stupeň 3 z řady porovnávacích barevných roztoků nejvhodnější barvy (2.2.2, Metoda II). Nechá se 24 h stát chráněn před světlem při teplotě asi 20 °C. Roztok S neopalizuje intenzivněji než porovnávací suspenze II (2.2.1).
Hodnota pH (2.2.3). 4,5 až 7,0; měří se roztok S.
Methanol. Stanoví se plynovou chromatografií (2.2.28).
Zkoušený roztok. 1,00 g se rozpustí ve vodě R a zředí sejí na 25,0 ml.
Porovnávací roztok. 12,0 mg methanolu R se zředí vodou R na 100,0 ml.
Chromatografický postup se obvykle provádí za použití:
- - kolony délky 1,5 m až 2,0 m a vnitřního průměru 2 mm až 4 mm naplněné ethylvinylbenzendivinylbenzenem kopolymerem R (150 μm až 180 μm),
- - dusíku pro chromatografií R jako nosného plynu při konstantní průtokové rychlosti 30 ml/min až 40 ml/min,
- - plamenoionizačního detektoru.
Kolona se udržuje při konstantní teplotě mezi 120 °C až 140 °C, teplota nástřikového prostoru a detektoru je nejméně o 50 °C vyšší než teplota kolony. Nastříkne se zkoušený roztok a porovnávací roztok. Plocha píku odpovídajícího methanolu na chromatogramu zkoušeného roztoku není větší než plocha píku na chromatogramu porovnávacího roztoku (0,3 %).
Streptomycin B. Provede se tenkovrstvá chromatografie (2.2.27) za použití vrstvy silikagelu G R.
Zkoušený roztok. 0,2 g se rozpustí v čerstvě připravené směsi objemových dílů kyseliny sírové R a methanolu R (3 + 97) a zředí se stejnou směsí na 5 ml. Zahřívá se 1 h v baňce pod zpětným chladičem, ochladí se, chladič se propláchne methanolem R a roztok se methanolem R zředí na 20 ml (roztok 10 g/l).
Porovnávací roztok. 36 mg mannosy R se rozpustí v čerstvě připravené směsi objemových dílů kyseliny sírové R a methanolu R(3 + 97) a zředí se stejnou směsí na 5 ml. Zahřívá se 1 h v baňce pod zpětným chladičem, ochladí se, chladič se propláchne methanolem R a roztok se zředí methanolem R na 50 ml. 5 ml tohoto roztoku se zředí methanolem R na 50 ml (roztok o koncentraci 0,3 g/l, vyjádřeno jako streptomycin B; 1 mg mannosy R odpovídá 4,13 mg streptomycinu B).
Na vrstvu se nanese odděleně po 10 μl z každého roztoku a vyvíjí se směsí objemových dílů kyseliny octové ledové R, methanolu R a toluenu R (25 + 25 + 50) po dráze 13 cm až 15 cm. Vrstva se usuší na vzduchu a postříká se čerstvě připravenou směsí stejných objemových dílů roztoku dihydroxynaftalenu R (2 g/l) v lihu 96% R a roztoku kyseliny sírové R 20% (V/V) a zahřívá se 5 min při 110 °C. Skvrna odpovídající streptomycinu B na chromatogramu zkoušeného roztoku není intenzivnější než skvrna na chromatogramu porovnávacího roztoku (3,0 %).
Následující stránka